


Monographie de produit - Kogenate Fs (Bayer, 250 Unit, 500 Unit, 1000 Unit)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Tableau 1 – Sommaire des renseignements sur le produit
Voie d’administration
Forme posologique et concentration
Ingrédients non médicinaux cliniquement importants
Sucrose
Glycine
Histidine
Chlorure de calcium
Sodium
Poudre lyophilisée pour perfusion
Intraveineuse
Chlorure
250, 500, 1000 et 2000 UI/flacon
Polysorbate 80
Une liste complète figure à la rubrique PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
DESCRIPTION
KOGENATE FS (facteur antihémophilique [recombinant]) est un produit en poudre stérile, purifié et apyrogène qui est fabriqué par génie génétique.
KOGENATE FS avec le dispositif pour reconstitution sans aiguille BIO-SET est un système autonome qui comporte une seringue contenant le diluant nécessaire à la reconstitution.
INDICATIONS ET UTILISATION CLINIQUE
KOGENATE FS (facteur antihémophilique [recombinant]) est indiqué pour le traitement de l’hémophilie classique (hémophilie A) caractérisée par une diminution de l’activité d’un facteur plasmatique de coagulation, le facteur VIII (FVIII). KOGENATE FS permet de remplacer temporairement le facteur de coagulation manquant afin d’arrêter ou de prévenir les hémorragies, ou encore en cas de chirurgie d’urgence ou élective effectuée chez des hémophiles.
Pour le traitement prophylactique régulier, KOGENATE FS est aussi indiqué pour prévenir les hémorragies spontanées ainsi que les lésions articulaires chez les enfants qui ne présentent pas de lésions articulaires préexistantes (voir Monographie de produit, PARTIE II : ESSAIS CLINIQUES – Prophylaxie chez les enfants).
Comme KOGENATE FS s’est révélé comparable à d’autres préparations de FVIII du point de vue de l’activité biologique, il s’administre de la même façon que KOGENATE (facteur antihémophilique [recombinant]), y compris pour le traitement des hémorragies chez certains patients présentant des inhibiteurs du FVIII. Les patients ayant développé des inhibiteurs au cours des études cliniques portant sur KOGENATE ont continué de répondre au traitement lorsque les titres des inhibiteurs étaient inférieurs à 10 unités Bethesda (UB) par mL. En présence d’un inhibiteur, la posologie du FVIII varie. La posologie ne peut être déterminée qu’en fonction de la réponse clinique et du taux de FVIII circulant après le traitement (voir POSOLOGIE ET ADMINISTRATION).
KOGENATE FS ne contient pas de facteur von Willebrand et, par conséquent, n’est pas indiqué pour le traitement de la maladie de von Willebrand.
Personnes âgées (> 65 ans)
Les études cliniques sur KOGENATE FS n’ont pas porté sur assez de personnes de 65 ans et plus pour qu’il soit possible de déterminer si elles répondent au traitement de la même façon que les patients plus jeunes. Toutefois, selon les données cliniques sur l’administration de KOGENATE et d’autres préparations de FVIII, la réponse au traitement est indépendante de l’âge du patient. Chez les personnes âgées comme chez les autres, la dose de KOGENATE FS doit être individualisée.
Enfants (< 18 ans)
KOGENATE FS peut être administré aux enfants. L’innocuité et l’efficacité ont été étudiées au cours de deux études (n = 60) menées auprès de patients de moins de 4 ans qui n’avaient jamais ou pas souvent reçu de traitement.
CONTRE-INDICATIONS
- Patients qui présentent une hypersensibilité au médicament ou à l’un des ingrédients du médicament ou des composants du contenant. Une liste complète figure à la rubrique PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
- Hypersensibilité connue aux protéines de souris ou de hamster.
MISES EN GARDE ET PRÉCAUTIONS
Sérieuses mises en garde et précautions
Des anticorps circulants qui neutralisent le facteur VIII peuvent se développer pendant le traitement des patients présentant une hémophilie A (voir MISES EN GARDE ET PRÉCAUTIONS – Système immunitaire).
Généralités
KOGENATE FS (facteur antihémophilique [recombinant]) est destiné au traitement des troubles hémorragiques causés par un déficit en FVIII. Il est nécessaire de confirmer l’existence du déficit avant d’administrer KOGENATE FS.
La prudence s’impose pour la reconstitution et l’administration du produit, ainsi que pour la manipulation du dispositif de perfusion. La transmission de virus, y compris le VIH (sida) et le virus de l’hépatite, est possible en cas de piqûre avec une aiguille souillée par du sang. En cas de piqûre accidentelle, consulter immédiatement un médecin. Jeter les aiguilles, après un seul usage, dans un contenant destiné aux objets tranchants. Pour jeter le matériel, y compris toute solution KOGENATE FS reconstituée, utiliser un contenant convenable.
Carcinogenèse et mutagenèse
Voir Monographie de produit, PARTIE II : TOXICOLOGIE – Pouvoir carcinogène/mutagenèse.
Système immunitaire
Des anticorps circulants qui neutralisent le facteur VIII peuvent se développer pendant le traitement des patients présentant une hémophilie A. La production d’inhibiteurs est particulièrement courante chez les jeunes enfants atteints d’hémophilie grave au cours des premières années du traitement ou chez les patients de tout âge qui ont reçu peu de FVIII antérieurement. Néanmoins, des inhibiteurs peuvent se développer à tout moment pendant le traitement d’un patient atteint d’hémophilie A. Chez les patients recevant des préparations de FVIIIr, y compris le FVIIIr-FS, il est important de rechercher les inhibiteurs du FVIIIr au moyen d’observations cliniques et d’analyses de laboratoire et conformément aux recommandations du centre où le patient est traité. Au cours d’une étude clinique sur la perfusion continue à des patients subissant une chirurgie, l’héparine a été utilisée pour prévenir la thrombophlébite au point de perfusion, comme on le fait pour toute autre perfusion intraveineuse prolongée.
Les publications spécialisées signalent des cas d’hypotension, d’urticaire et d’oppression thoracique survenus en association à des réactions d’hypersensibilité chez des patients traités par des préparations de facteur antihémophilique. Dans de très rares cas, des réactions allergiques et anaphylactiques ont été signalées chez des patients traités par le médicament antérieur, KOGENATE (facteur antihémophilique [recombinant]), surtout des patients très jeunes ou qui avaient déjà présenté des réactions à d’autres préparations de FVIII (voir RÉACTIONS INDÉSIRABLES – Réactions indésirables au médicament signalées depuis la commercialisation). En cas de réactions anaphylactiques graves, il faut de toute urgence réanimer le patient, notamment par l’administration d’adrénaline et d’oxygène.
Au cours des études cliniques, KOGENATE FS a été administré pour le traitement des hémorragies chez 37 patients n’ayant jamais reçu de traitement et 23 enfants n’ayant pas souvent reçu de traitement (pas plus de quatre jours d’exposition). Les hémorragies ont été réprimées par une ou deux perfusions de FVIIIr-FS. Globalement, des inhibiteurs se sont développés chez neuf patients sur 60 (15 %), soit cinq des 37 patients (14 %) n’ayant jamais reçu de traitement par KOGENATE FS et quatre des 23 enfants (17 %) n’ayant pas souvent reçu de traitement par KOGENATE FS : globalement, le titre d’inhibiteurs a été supérieur à 10 UB chez six des 60 patients (10 %) et inférieur à 10 UB chez trois des 60 patients (5 %). Le nombre médian de jours d’exposition au moment de la détection des inhibiteurs chez ces patients a été de neuf (écart : 3 à 18 jours) (1,2).
Le nombre médian de jours d’exposition au cours des études cliniques a été de 114 (écart : 4 à 478 jours). Quatre des cinq patients chez qui il y avait eu moins de 20 jours d’exposition à la fin de l’étude avaient atteint plus de 20 jours d’exposition au moment du suivi effectué après l’étude et un titre d’inhibiteurs faible a été décelé chez un patient. Le cinquième patient a été perdu de vue.
Production d’anticorps dirigés contre les protéines de souris et de hamster
Des analyses visant à déceler une séroconversion en présence de protéines de souris et de hamster ont été effectuées chez tous les patients au cours des études cliniques. Aucun patient n’a développé d’anticorps dirigés contre ces protéines après le début de l’étude et aucune réaction allergique grave liée aux protéines animales n’a été associée aux perfusions de FVIIIr-FS. Néanmoins, il y a lieu d’avertir le patient de la possibilité d’une réaction d’hypersensibilité aux protéines de souris et/ou de hamster et de lui décrire les premiers signes d’une telle réaction (p. ex., urticaire localisée ou généralisée, respiration sifflante et hypotension). Le cas échéant, le patient doit interrompre le traitement et communiquer avec son médecin.
Populations particulières
Femmes enceintes
Aucune étude sur les effets de KOGENATE FS sur la reproduction animale n’a été menée. On ne sait pas si KOGENATE FS peut porter atteinte au fœtus ou entraver la reproduction chez l’humain. KOGENATE FS ne doit être administré pendant la grossesse que si les avantages l’emportent nettement sur les risques. Comme la maladie touche presque exclusivement les personnes de sexe masculin, aucune femme n’a pris part aux études cliniques.
Femmes qui allaitent
KOGENATE FS ne doit être administré pendant l’allaitement que si les avantages l’emportent nettement sur les risques.
Personnes âgées (> 65 ans)
Les études cliniques sur KOGENATE FS n’ont pas porté sur assez de personnes de 65 ans et plus pour qu’il soit possible de déterminer si elles répondent au traitement de la même façon que les patients plus jeunes. Toutefois, selon les données cliniques sur l’administration de KOGENATE et d’autres préparations de FVIII, la réponse au traitement est indépendante de l’âge du patient. Chez les personnes âgées comme chez les autres, la dose de KOGENATE FS doit être individualisée.
Enfants (< 18 ans)
KOGENATE FS peut être administré aux enfants. L’innocuité et l’efficacité ont été étudiées au cours de deux études (n = 60) menées auprès de patients de moins de 4 ans qui n’avaient jamais ou pas souvent reçu de traitement. Selon un compte rendu d’étude (3), la clairance du FVIII est plus élevée, et la récupération du FVIII est donc plus faible, chez les enfants que chez les adultes, ce qui peut être attribuable à des différences pharmacocinétiques. Il faut tenir compte de ce fait pour la détermination de la dose et le suivi des taux de FVIII chez les enfants (voir POSOLOGIE ET ADMINISTRATION – Considérations posologiques et Monographie de produit, PARTIE II : ESSAIS CLINIQUES).
Surveillance et épreuves de laboratoire
Plus que tout autre élément, l’effet clinique de KOGENATE FS permet d’évaluer l’efficacité du traitement. Il peut être nécessaire d’administrer une dose de KOGENATE FS plus élevée que la dose prévue afin d’obtenir des résultats cliniques satisfaisants. Si la dose calculée ne permet pas de porter le FVIII au taux visé, ou si l’hémorragie ne cesse pas après l’administration de la dose calculée, il y a alors lieu de soupçonner la présence d’un inhibiteur circulant. Sa présence doit être confirmée et son taux mesuré au moyen des dosages appropriés. En présence d’un inhibiteur, la dose nécessaire de FVIIIr-FS est extrêmement variable et ne peut être déterminée qu’en fonction de la réponse clinique au traitement.
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
Au cours des études cliniques menées chez des patients ayant déjà été traités (plus de 100 jours d’exposition), 451 effets indésirables ont été signalés pendant 24 936 perfusions (1,8 %). Seuls 24 effets indésirables chez 13 patients ont été considérés comme ayant un lien au moins vague avec l’administration du FVIIIr-FS (incidence de 0,1 % compte tenu du nombre de perfusions administré). Au cours d’études cliniques menées auprès de 73 patients ayant déjà été traités, un patient présentait un inhibiteur au départ. Chez les 72 autres patients, qui ont été suivis pendant quatre ans, il n’y a eu aucun cas de développement d’inhibiteurs.
Tableau 2 – Effets indésirables chez les patients ayant déjà été traités et dont le lien avec KOGENATE FS, les préparations de FVIII ou les protéines pour administration parentérale est établi
Classe de systèmes d’organes
Nombre de patients ayant présenté un effet indésirable (%)
Effet indésirable par perfusion (%)
Effet indésirable
(nombre total de patients : 73)
(nombre total de perfusions : 24 936)
Troubles généraux et du point de perfusion
Réactions au point de perfusion
3 (4,1)
0,01
Troubles de la peau et du tissu sous-cutané
Rash, prurit
6 (8,2)
0,02
Au cours d’études cliniques menées auprès de patients n’ayant jamais reçu de traitement et d’enfants n’ayant pas souvent reçu de traitement, 726 effets indésirables ont été signalés pendant 9389 perfusions (7,7 %), y compris, chez neuf patients, le développement d’inhibiteurs, complication prévue (voir MISES EN GARDE ET PRÉCAUTIONS – Système immunitaire).
Tableau 3 – Effets indésirables chez les patients n’ayant jamais ou pas souvent reçu de traitement et dont le lien avec KOGENATE FS, les préparations de FVIII ou les protéines pour administration parentérale est établi
Classe de systèmes d’organes
Nombre de patients ayant présenté un effet indésirable (%)
Effet indésirable par perfusion (%)
Effet indésirable
(nombre total de patients : 61)
(nombre total de perfusions : 9389)
Troubles du sang et du système lymphatique
Inhibition du facteur VIII
9 (15)*
Non disponible
Troubles généraux et du point de perfusion
Réactions au point de perfusion
4 (6,6)
0,04
Troubles de la peau et du tissu sous-cutané
Rash, prurit
10 (16,4)
0,01
* Pour le développement d’inhibiteurs, le dénominateur est 60, puisqu’un patient présentait un inhibiteur au départ.
Réactions indésirables au médicament signalées depuis la commercialisation
Les réactions indésirables ci-dessous ont été observées depuis l’homologation de KOGENATE FS. La déclaration de ces réactions étant volontaire et la population, de taille incertaine, il n’est pas toujours possible de faire une estimation fiable de leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Parmi les patients traités par KOGENATE FS, de rares cas de graves réactions allergiques/d’hypersensibilité (pouvant comprendre œdème du visage, bouffées congestives, urticaire, réduction de la tension artérielle, nausées, rash, agitation, essoufflement, tachycardie, oppression thoracique, picotements et vomissements) ont été signalés, surtout chez des patients très jeunes ou qui avaient déjà présenté des réactions à d’autres concentrés de FVIII.
Au cours des nombreuses études menées depuis l’homologation de KOGENATE FS auprès de plus de 1000 patients, des inhibiteurs se sont développés chez moins de 0,2 % des patients ayant déjà été traités. Des inhibiteurs se sont développés chez moins de 11 % des patients d’un sous-groupe chez qui le nombre de jours d’exposition était inférieur à 20 au moment de l’inscription à l’étude.
Tableau 4 – Réactions indésirables au médicament signalées depuis la commercialisation
Classe de systèmes d’organes
Effet indésirable
Troubles du sang et du système lymphatique
Inhibition du FVIII
Troubles de la peau et du tissu sous-cutané*
Prurit, urticaire, rash
Réaction au point de perfusion
Troubles généraux et du point de perfusion*
Pyrexie
Troubles du système immunitaire
Réaction anaphylactique, autres signes et symptômes d’hypersensibilité
* Un patient pourrait avoir signalé plus d’une réaction.
Depuis le lancement de KOGENATE/KOGENATE FS, aucun cas confirmé de transmission virale n’a été signalé.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
KOGENATE FS est une version recombinante du FVIII, une protéine physiologique. Le FVIII a des interactions connues avec d’autres protéines de la coagulation, mais aucune interaction avec d’autres médicaments n’a été cernée.
Interactions médicament-aliment
Aucune interaction avec des aliments n’a été cernée.
Interactions médicament-herbe médicinale
Aucune interaction avec des produits à base d’herbes médicinales n’a été cernée.
Effets du médicament sur les épreuves de laboratoire
Le médicament n’a pas d’effets connus sur les épreuves de laboratoire.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
L’activité du FVIIIr-FS que contient chaque flacon de KOGENATE FS (facteur antihémophilique [recombinant]), déterminée par une méthode de dosage en une étape, est exprimée en unités internationales de FVIIIr-FS et donnée sur l’étiquette. Le produit doit être injecté à la seringue par voie intraveineuse dans les trois heures suivant sa reconstitution. On préconise l’emploi du dispositif de perfusion fourni pour réduire au minimum les pertes liées à l’adsorption et à la rétention de liquide. KOGENATE FS ne doit pas être mélangé avec d’autres produits médicinaux ni solutions de perfusion.
Selon un compte rendu d’étude (3), la clairance du FVIII est plus élevée, et la récupération du FVIII est donc plus faible, chez les enfants que chez les adultes, ce qui peut être attribuable à des différences pharmacocinétiques. Il faut tenir compte de ce fait pour la détermination de la dose et le suivi des taux de FVIII chez les enfants.
Dose recommandée et réglage et la posologie
Les posologies présentées ci-dessous sont données à titre indicatif. Il est important de noter que la dose de KOGENATE FS nécessaire pour réaliser l’hémostase doit être déterminée en fonction des besoins du patient, de l’ampleur du déficit en facteur VIII, de la gravité de l’hémorragie, de la présence d’inhibiteurs et du taux plasmatique de FVIII visé. Il est souvent essentiel de mesurer le taux plasmatique de FVIII tout au long du traitement.
Plus que tout autre élément, l’effet clinique de KOGENATE FS permet d’évaluer l’efficacité du traitement. Il peut être nécessaire d’administrer une dose de KOGENATE FS plus élevée que la dose prévue afin d’obtenir des résultats cliniques satisfaisants.
Au cours d’une étude clinique menée auprès de 14 adultes atteints d’hémophilie A grave (FVIII:C ≤ 1 %) et subissant une chirurgie lourde, on a montré le bien-fondé de la perfusion continue de KOGENATE FS (avant et après la chirurgie). Au cours de cette étude, l’héparine a été utilisée pour prévenir la thrombophlébite au point de perfusion, comme on le fait pour toute autre perfusion intraveineuse prolongée. Pour calculer la vitesse de perfusion initiale, on peut obtenir la clairance en déterminant la courbe de décroissance avant la chirurgie ou en partant d’une valeur moyenne dans la population (3,0 à 3,5 mL/h/kg) et en l’ajustant en conséquence.
Vitesse de perfusion (en UI/kg/h) = clairance (en mL/h/kg) x taux de facteur VIII visé (en UI/mL)
La stabilité du médicament administré par perfusion continue a été démontrée en clinique et in vitro au moyen de pompes ambulatoires munies d’un réservoir en chlorure de polyvinyle (PVC).
KOGENATE FS contient une faible concentration de polysorbate 80 comme excipient, substance connue pour accélérer l’extraction du phtalate de bis(2-éthylhexyle) (DEHP) des matériaux en PVC. Il faut en tenir compte quand on administre une perfusion continue (voir ). Reconstitution : Perfusion continue
Si la dose calculée ne permet pas de porter le FVIII au taux visé, ou si l’hémorragie ne cesse pas après l’administration de la dose calculée, il y a alors lieu de soupçonner la présence d’un inhibiteur circulant. Sa présence doit être confirmée et son taux mesuré au moyen des dosages appropriés. En présence d’un inhibiteur, la dose nécessaire de FVIIIr-FS est extrêmement variable et ne peut être déterminée qu’en fonction de la réponse clinique au traitement.
Certains patients dont le titre d’inhibiteurs est faible (< 10 UB) peuvent être traités avec succès par le FVIIIr-FS sans qu’il en résulte une augmentation anamnestique du titre d’inhibiteurs. Il faut évaluer le taux plasmatique de facteur VIII ainsi que la réponse clinique au traitement pour s’assurer que le patient y répond bien. L’administration d’autres produits, tels que les préparations de facteur IX, le facteur antihémophilique d’origine porcine, le facteur VIIa recombinant et la protéine procoagulante activée, peut être nécessaire chez des patients présentant des réponses anamnestiques au traitement par le FVIII et/ou des titres élevés d’inhibiteurs.
Calcul de la dose
Pour calculer l’augmentation in vivo (en %) du taux plasmatique de FVIII, multiplier la dose de FVIIIr-FS par kilogramme de poids corporel (UI/kg) par 2 %. Ce calcul a été établi d’après des observations cliniques faites par Abildgaard et coll. (4) et est illustré par les exemples ci-dessous.
Équation 1 – Calcul de la dose de KOGENATE® FS (augmentation théorique du taux de FVIII)
Augmentation théorique du taux de FVIII = nombre d’UI administrées x 2 %/UI/kg
poids corporel (kg)
Exemple d’un adulte pesant 70 kg : 1400 UI x 2 %/UI/kg = 40 %
70 kg
Équation 2 – Calcul de la dose de KOGENATE® FS (dose nécessaire)
Dose nécessaire (UI) = poids corporel (kg) x augmentation désirée du taux de FVIII (%)
2 %/UI/kg
Exemple d’un enfant pesant 15 kg : 15 kg x 100 % = 750 UI nécessaires
2 %/UI/kg
La dose nécessaire pour assurer l’hémostase dépend du type et de la gravité de l’hémorragie, évalués selon les lignes directrices générales ci-dessous.
Tableau 5 – Dose nécessaire pour assurer l’hémostase
Type d’hémorragie
Taux plasmatique de FVIII produisant un effet thérapeutique
Posologie nécessaire pour maintenir le taux plasmatique thérapeutique
Hémorragie légère (hémorragie superficielle ou de survenue récente, hémorragie dans une articulation)
10 à 20 UI par kg Administrer une autre perfusion si l’hémorragie persiste.
20 à 40 %
Hémorragie moyenne ou grave (4) (hémorragie dans un muscle, hémorragie dans la cavité buccale, hémarthrose certaine, traumatisme connu)
15 à 30 UI par kg Administrer au besoin une autre perfusion 12 à 24 heures plus tard.
30 à 60 %
Petites chirurgies
Hémorragie grave ou menaçant le pronostic vital (hémorragie intracrânienne, intra-abdominale ou intrathoracique, hémorragie digestive, hémorragie dans le système nerveux central, dans l’espace rétropharyngien ou rétropéritonéal ou dans la gaine du muscle psoas iliaque)
Dose initiale de 40 à 50 UI par kg Administrer ensuite 20 à 25 UI par kg toutes les 8 à 12 heures.
80 à 100 %
Fractures
Traumatisme crânien
Chirurgies lourdes
- a) Perfusion d’un bolus
Administrer une dose de 50 UI par kg avant l’intervention. Vérifier que le taux de FVIII est ~ 100 % avant l’intervention.
Administrer au besoin d’autres perfusions, d’abord toutes les 6 à 12 heures et pendant 10 à 14 jours, jusqu’à ce que la cicatrisation soit complète.
~ 100 %
- b) Perfusion continue
Augmenter l’activité du facteur VIII avant l’intervention par la perfusion initiale d’un bolus, puis amorcer sur-le-champ une perfusion continue (en UI/h/kg) d’une durée d’au moins sept jours à une vitesse adaptée à la clairance quotidienne chez le patient et au taux de facteur VIII visé.
Prophylaxie
Des préparations de FVIII peuvent être administrées régulièrement pour prévenir les hémorragies, comme le signalent Nilsson et coll. (5, 6). Chez les enfants, la dose recommandée pour la prophylaxie régulière est de 25 UI/kg de poids corporel tous les deux jours (7).
Tolérance immunitaire
De fortes doses de préparations de FVIII administrées pour provoquer une tolérance immunitaire au FVIII ont entraîné la disparition de l’activité inhibitrice. Les médecins ne s’entendent actuellement pas sur ce qui constitue le schéma thérapeutique optimal.
Administration
KOGENATE FS (facteur antihémophilique [recombinant]) avec le dispositif pour reconstitution sans aiguille BIO-SET est un système autonome qui permet de prévenir les piqûres accidentelles pendant la reconstitution (voir MISES EN GARDE ET PRÉCAUTIONS – Généralités).
Vitesse de perfusion
Les essais cliniques menés chez des sujets de 0 à 68 ans montrent que la totalité de la dose s’administre dans un délai médian de cinq minutes. La vitesse de perfusion doit toutefois être adaptée à la réponse du patient.
KOGENATE FS peut être administré par perfusion continue. La vitesse de perfusion doit être calculée en fonction de la clairance et du taux de FVIII visé. Au cours d’une étude clinique menée auprès de 14 adultes atteints d’hémophilie A grave (FVIII:C ≤ 1 %) et subissant une chirurgie lourde, la vitesse de perfusion de KOGENATE FS a varié entre 0,2 et 3,6 mL/h. Exemple : pour un patient de 75 kg chez qui la clairance est de 3 mL/h/kg, la vitesse de perfusion initiale produisant un taux de FVIII de 100 % serait de 3 UI/h/kg. Pour obtenir la vitesse de perfusion en mL/h, on doit multiplier la vitesse de perfusion en UI/h/kg par le poids corporel (en kg) et diviser le total par la concentration de la solution (en UI/mL).
Tableau 6 – Calcul de la vitesse de perfusion selon la clairance et le taux de FVIII visé
Taux plasmatique de FVIII visé
Vitesse de perfusion, UI/h/kg
Vitesse de perfusion pour un patient de 75 kg, mL/h
Concentration de la solution de FVIIIr
Clairance :
3 mL/h/kg
100 UI/mL
200 UI/mL
400 UI/mL
100 % (1 UI/mL)
3,0
2,25
1,125
0,56
60 % (0,6 UI/mL)
1,8
1,35
0,68
0,34
40 % (0,4 UI/mL)
1,2
0,9
0,45
0,225
Une vitesse de perfusion plus élevée peut être nécessaire en présence d’états associés à une clairance accélérée pendant une hémorragie grave et d’importantes lésions tissulaires pendant une intervention chirurgicale. Par la suite, la vitesse de perfusion doit être calculée en fonction du taux réel de FVIII et de la clairance recalculée chaque jour après la chirurgie au moyen de l’équation suivante : clairance = vitesse de perfusion/taux réel de FVIII.
Reconstitution
Produits parentéraux
La poudre KOGENATE FS ne doit être reconstituée qu’avec le diluant fourni (2,5 ou 5,0 mL d’eau stérile pour préparations injectables) et en utilisant le dispositif de transfert stérile fourni. Pour la reconstitution et la dilution, il faut respecter les règles de bonne pratique et faire particulièrement attention à l’asepsie. Toujours s’installer sur une surface propre et commencer par se laver les mains.
- 1. Tiédir (au besoin) le flacon encore scellé du produit et la seringue qui contient le diluant (leur température ne doit pas dépasser 37 oC).
- 2. Enlever le capuchon du flacon de concentré. Prendre la seringue qui contient le diluant et enlever le capuchon (Figure 1 : A).
- 3. Joindre la seringue qui contient le diluant au flacon de concentré en la vissant doucement au dispositif BIO-SET (Figure 1 : B).
- 4. Placer le flacon sur une surface rigide et antidérapante et le tenir fermement d’une main. Avec le pouce et l’index de l’autre main, appuyer fermement sur l’appuie-doigts près du bout de la seringue (Figure 1 : C) jusqu’à ce qu’il soit au niveau de l’extrémité supérieure du dispositif BIO-SET. Le dispositif est maintenant activé (Figure 1 : D).
- 5. Prendre la tige de piston par le bout et la retirer de l’emballage protecteur. Éviter de toucher aux côtés et aux filets de la tige de piston. Visser sans tarder la tige de piston dans le bouchon de caoutchouc de la seringue (Figure 1 : E).
- 6. Injecter le diluant dans le produit en enfonçant lentement la tige de piston (Figure 1 : F).
- 7. Imprimer un mouvement de rotation à l’ensemble flacon/seringue, jusqu’à dissolution complète du contenu. Éviter la formation excessive de mousse (Figure 1 : G).
- 8. Toute solution devant être administrée par voie parentérale doit être examinée pour déceler toute particule ou décoloration, lorsque la solution ou le contenant le permettent.
- 9. Inverser l’ensemble flacon/seringue et faites passer la solution dans la seringue qui a servi à l’ajout du diluant (Figure 1 : H). S’assurer que toute la solution Kogenate FS reconstituée passe dans la seringue.
- 10. Dévisser la seringue du flacon vide (Figure 1 : I).
Injection d’un bolus
- 11. Fixer la seringue remplie au dispositif de perfusion fourni (composé d’une tubulure micrométrique) et injecter sans tarder la solution par voie intraveineuse (Figure 1 : J). REMARQUE : Pour effectuer la ponction veineuse, tenir le dispositif de perfusion fermement par une des ailettes ou par les deux. Ne pas tenir le dispositif par le capuchon destiné à couvrir l’aiguille souillée. Si le dispositif de perfusion n’est pas composé d’une tubulure micrométrique, davantage de solution pourrait demeurer à l’intérieur du dispositif.
- 12.
Une fois la perfusion terminée, mettre le capuchon sur l’aiguille souillée de l’une des façons suivantes:
- a) Une main : En tenant la tubulure, faire avancer le capuchon avec le pouce et l’index jusqu’à ce qu’il couvre le bout de l’aiguille et se bloque (Figure 1 : K).
- b) Deux mains : Tenir une des ailettes et, de l’autre main, faire glisser le capuchon vers l’avant jusqu’à ce qu’il couvre le bout de l’aiguille et se bloque (Figure 1 : L).
- 13.
Si un patient doit recevoir le contenu de plus d’un flacon, la seringue qui contient le diluant doit être employée pour reconstituer la poudre que contiennent les flacons (voir directives ci-dessus). Les solutions reconstituées doivent ensuite être mélangées dans une plus grosse seringue de plastique (non fournie) et administrées de la façon habituelle (Figure 1 : J).
Figure 1 – Reconstitution
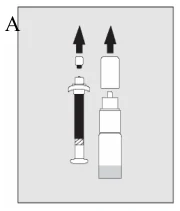
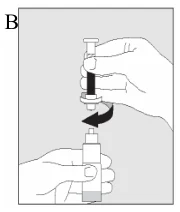
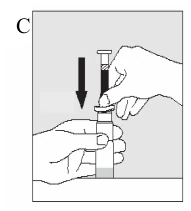
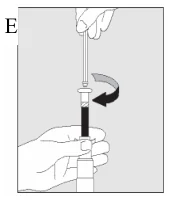
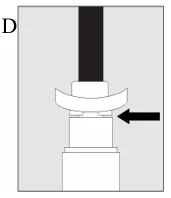
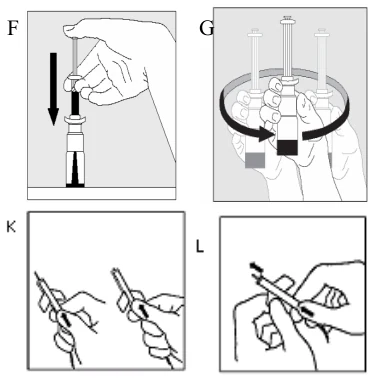
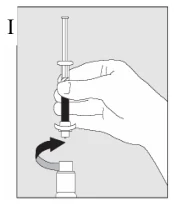
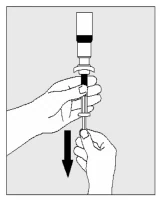
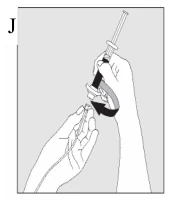
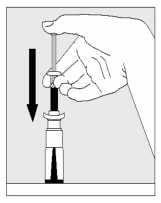
Tableau 7 – Reconstitution de produits parentéraux
Format du flacon
Volume de diluant à ajouter
Volume approximatif obtenu
Concentration nominale
250 UI
2,5 mL
2,5 mL
100 UI/mL
500 UI
2,5 mL
2,5 mL
200 UI/mL
1000 UI
2,5 mL
2,5 mL
400 UI/mL
2000 UI
5,0 mL
5,0 mL
400 UI/mL
Perfusion continue
Reconstituer KOGENATE FS selon les étapes 1 à 10 ci-dessus. Pour la perfusion continue de KOGENATE FS, il faut utiliser une pompe à perfusion qui permet l’administration de faibles volumes et une perfusion lente. L’utilisateur doit suivre les directives techniques du fabricant de la pompe, y compris en ce qui a trait aux dispositifs qui doivent être utilisés. Le réservoir de la pompe doit être rempli en respectant les règles de l’asepsie et le réservoir et la tubulure doivent être remplacés au moins toutes les 24 heures. Au cours des études in vitro, on a montré que la solution reconstituée en vue de la perfusion continue était stable pendant 24 heures à des températures de jusqu’à 30 oC, ce dont il faut tenir compte si la perfusion continue n’est pas amorcée immédiatement après la reconstitution. Au cours d’une étude clinique menée auprès de 14 adultes atteints d’hémophilie A grave (FVIII:C ≤ 1 %) et subissant une chirurgie lourde, une infime quantité d’héparine a été ajoutée à la solution (concentration finale de 5 U/mL) afin de prévenir la thrombophlébite au point de perfusion. Pour le calcul de la vitesse de perfusion, voir le Tableau 6.
Remarque : Quand KOGENATE FS a été reconstitué avec 2,5 ou 5,0 mL d’eau stérile pour préparations injectables, il ne faut pas le diluer davantage pour la perfusion continue.
SURDOSAGE
On n’a pas signalé de symptômes de surdosage.
ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
Voir INDICATIONS ET UTILISATION CLINIQUE.
Pharmacodynamique
Le temps de céphaline activé (TCA) est plus long chez les personnes atteintes d’hémophilie. La détermination du TCA est un test in vitro classique pour la détermination de l’activité biologique du facteur VIII. Le traitement par KOGENATE FS normalise le TCA pendant la période de traitement.
Pharmacocinétique
La pharmacocinétique de KOGENATE FS a d’abord été étudiée chez 35 patients présentant une hémophilie A grave (8).
Absorption
Sans objet. KOGENATE FS est administré directement dans la circulation sanguine par perfusion i.v.
Distribution
Il n’y a pas eu d’études spécifiques sur la distribution. Toutefois, après l’administration de KOGENATE FS (facteur antihémophilique [recombinant]), il y a une décroissance exponentielle en deux phases du pic d’activité du facteur VIII, un peu comme avec le FVIII dérivé du plasma. KOGENATE FS se lie à sa protéine porteuse naturelle, FVW, et est surtout confiné à l’espace vasculaire.
Métabolisme
KOGENATE FS est métabolisé : il exerce son activité biologique pendant l’activation des réactions en cascade de la coagulation.
Élimination
Après l’administration de KOGENATE FS (facteur antihémophilique [recombinant]), il y a eu une décroissance exponentielle en deux phases du pic d’activité du facteur VIII et la demi-vie terminale moyenne a été d’environ 15 heures, ce qui est semblable à celle du FVIII dérivé du plasma, qui est d’environ 13 heures. Les données sur la demi-vie du FVIIIr-FS n’avaient pas changé après 24 semaines de traitement exclusif, ce qui indique que le médicament était toujours efficace et qu’il ne semblait pas y avoir d’inhibition du FVIII.
Durée de l’effet
La durée de l’effet varie d’un patient à l’autre et dépend de la gravité de l’hémorragie et de la situation clinique.
RANGEMENT ET STABILITÉ
Conserver KOGENATE FS (facteur antihémophilique [recombinant]) au réfrigérateur (entre 2 et 8 oC). Ne pas utiliser après la date de péremption figurant sur le flacon. On peut conserver la poudre lyophilisée à température ambiante (jusqu’à 25 oC) pendant trois mois, par exemple pour le traitement à domicile. Si le produit est conservé hors du réfrigérateur, calculer la nouvelle date de péremption et l’écrire sur la boîte et le flacon : le produit pourra être utilisé pendant trois mois après la date où le flacon a été sorti du réfrigérateur ou jusqu’à la date de péremption figurant déjà sur l’étiquette, selon la première des deux dates. Une fois le produit sorti du réfrigérateur, il ne peut être réfrigéré de nouveau. Éviter le gel. Ne pas exposer au soleil et ne sortir la poudre lyophilisée de la boîte qu’au moment de l’emploi.
Après la reconstitution, la solution doit être injectée à la seringue dans les trois heures. Pour la perfusion continue, on a démontré que la solution était stable pendant 24 heures à 30 °C.
DIRECTIVES DE MANIEMENT PARTICULIÈRES
Sans objet
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
KOGENATE FS (facteur antihémophilique [recombinant]) est présenté dans des flacons unidose avec le dispositif pour reconstitution sans aiguille BIO-SET. L’emballage contient également une seringue contenant de l’eau stérile pour préparations injectables (EP) pour la reconstitution, un dispositif de perfusion stérile, deux tampons imbibés d’alcool, un bandage stérile et un tampon de coton stérile.
Tableau 8 – Format des flacons de KOGENATE FS
Code
Activité approximative du facteur VIII
Diluant
08950035
250 UI
2,5 mL
08950043
500 UI
2,5 mL
08950051
1000 UI
2,5 mL
80185600
2000 UI
5,0 mL
Le nombre d’unités internationales (UI) de FVIIIr que contient un flacon de KOGENATE FS est indiqué sur l’étiquette. Selon les normes de l’Organisation mondiale de la santé relatives au facteur de coagulation VIII humain, une unité internationale équivaut approximativement au niveau d’activité du facteur VIII contenu dans 1 mL d’un mélange de plasmas humains frais. Reconstitué selon les directives, le produit final contient les ingrédients ci-dessous.
Tableau 9 – Ingrédients inactifs de KOGENATE FS
Ingrédient inactif/excipient
Flacons de 250, 500 et 1000 UI
Flacon de 2000 UI
Sucrose
0,9 à 1,3 %
0,9 à 1,2 %
Glycine
21 à 25 mg/mL
20 à 24 mg/mL
Histidine
18 à 23 mM
17 à 22 mM
Chlorure de calcium (CaCl2)
2 à 3 mM
1,9 à 2,9 mM
Sodium
27 à 36 mEq/L
26 à 34 mEq/L
Chlorure
32 à 40 mEq/L
31 à 38 mEq/L
Polysorbate 80
64 à 96 μg/mL
64 à 96 μg/mL
KOGENATE FS ne contient pas d’agent de conservation. Il doit être administré par voie intraveineuse.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Marque nominative :
KOGENATE FS
Dénomination commune :
Facteur antihémophilique (recombinant)
Caractéristiques
KOGENATE FS est fabriqué à partir de cellules rénales de hamsters nouveau-nés dans lesquelles on a introduit le gène du facteur VIII (FVIII) humain. Le milieu de culture des cellules rénales de hamsters nouveau-nés utilisé au cours de la fabrication contient une solution de protéines plasmatiques humaines et de l’insuline recombinante, mais aucune protéine d’origine animale. Aucune protéine d’origine humaine ou animale, telle que l’albumine, n’est ajoutée pendant les processus de purification et de préparation de KOGENATE FS.
KOGENATE FS est une glycoprotéine hautement purifiée constituée de nombreux peptides, dont un de 80 kD et diverses formes de la sous-unité de 90 kD.
Des études visant à élucider la structure glucidique du FVIIIr ont indiqué que tant le FVIII plasmatique que le FVIIIr contiennent des chaînes de sucres à teneur élevée en mannose et des chaînes formées de glucides complexes.
Inactivation des virus
Le processus de purification associe aux méthodes de purification classiques que sont la chromatographie sur échangeurs d’ions et la chromatographie d’affinité aux anticorps monoclonaux une étape d’inactivation virale efficace par solvant/détergent ainsi que d’autres étapes chromatographiques destinées à purifier le facteur VIII recombinant (FVIIIr) et à éliminer les substances contaminantes.
Inactivation des prions
Le procédé de fabrication a en outre été étudié pour déterminer s’il pouvait réduire l’infectiosité d’un agent expérimental de l’encéphalopathie spongiforme transmissible (EST) considéré comme un modèle des agents de la variante de la maladie de Creutzfeldt-Jakob (vMCJ) et de la maladie de Creutzfeldt-Jakob. On a démontré que plusieurs des étapes de la production et de la préparation de la matière première du procédé de fabrication de KOGENATE FS réduisaient l’infectiosité du modèle de l’agent expérimental de l’EST. Les étapes de la réduction de l’infectiosité de l’agent de l’EST sont l’étape de la séparation de la fraction II + III pour la solution de protéines plasmatiques humaines (6,0 log10) et une étape de chromatographie par échange d’anions pour le procédé de fabrication de KOGENATE FS (3,6 log10). Ces études permettent d’affirmer avec une assurance raisonnable que s’il y avait un faible degré d’infectiosité de l’agent de la MCJ/vMCJ dans la matière première, il serait éliminé.
ESSAIS CLINIQUES
Patients ayant déjà été traités
Données démographiques et plan des essais
En tout, 73 patients d’entre 12 et 59 ans qui étaient atteints d’hémophilie A grave et qui avaient déjà reçu d’autres préparations de FVIII recombinant ou dérivé du plasma ont été traités pendant jusqu’à 54 mois au cours d’études sur le FVIIIr-FS menées en Europe et en Amérique du Nord. Au total, 24 924 perfusions (ou 45 millions d’unités) de FVIIIr-FS ont été administrées et un total de 5684 hémorragies ont été traitées au cours de ces études. La majorité des hémorragies (92,7 %) ont été traitées avec succès par une ou deux perfusions. La dose médiane des perfusions a été d’environ 32,5 UI/kg en Europe et 29,6 UI/kg en Amérique du Nord. Au cours des études, 76 % des perfusions ont été administrées à titre prophylactique. Trente patients ont reçu le FVIIIr-FS au moment de 41 interventions chirurgicales (16 petites chirurgies et 25 chirurgies lourdes). L’hémostase a été satisfaisante dans tous les cas. Un des 73 patients ayant déjà été traités présentait un inhibiteur un début de l’étude. Aucun des 72 autres patients n’a développé d’inhibiteurs (1, 8, 9).
Pour de plus amples détails, voir Monographie de produit, PARTIE I : ACTION ET PHARMACOLOGIE CLINIQUE.
Résultats des essais
Ces deux études ont montré que l’efficacité de KOGENATE FS était comparable à celle de KOGENATE. Le traitement par KOGENATE FS a été associé à un excellent profil d’efficacité chez les patients atteints d’hémophilie A.
Patients n’ayant jamais ou pas souvent reçu de traitement
Au cours des études cliniques menées à bien, KOGENATE FS a été utilisé pour le traitement des hémorragies chez des patients n’ayant jamais reçu de traitement et des enfants n’ayant pas souvent reçu de traitement. Au cours de ces études, 37 patients n’ayant jamais reçu de traitement et 24 enfants n’ayant pas souvent reçu de traitement ont reçu 9419 perfusions de KOGENATE FS, soit au total 7,5 millions d’UI, pendant une période de suivi médiane de jusqu’à 3,1 années. La durée médiane d’exposition au médicament a été de 115 jours. En tout, 1047 hémorragies ont été traitées efficacement par une ou deux perfusions de FVIIIr-FS dans 88,1 % des cas. Vingt-neuf interventions chirurgicales ont été effectuées chez 23 patients. L’hémostase a été satisfaisante dans tous les cas. Un des 61 patients n’ayant jamais ou pas souvent reçu de traitement présentait un inhibiteur un début de l’étude. Des inhibiteurs se sont développés chez neuf des 60 autres patients (15 %) après une exposition médiane de sept jours (écart de 2 à 16 jours d’exposition) (1, 2).
Prophylaxie chez les enfants
Soixante-cinq garçons de moins de 30 mois atteints d’hémophilie A grave (taux de facteur VIII ≤ 2 UI/dL), dont les articulations étaient normales et ayant dans le passé présenté moins de trois hémorragies dans la même articulation, ont été observés pendant cinq ans au cours d’une étude clinique prospective multicentrique, ouverte, contrôlée et avec répartition aléatoire (7). Les patients ont reçu soit 25 UI/kg tous les deux jours (prophylaxie; n = 32), soit au moins trois doses totalisant au moins 80 UI/kg au moment d’une hémorragie (traitement épisodique amélioré; n = 33). Les critères d’évaluation étaient les lésions articulaires selon l’imagerie par résonance magnétique (IRM) et/ou la radiographie, ainsi que la fréquence des hémorragies (articulaires et autres). La fréquence des lésions articulaires des chevilles, des genoux et des coudes (articulations cibles) mises en évidence par l’IRM ou la radiographie a été moindre, et de façon statistiquement significative (p = 0,002), chez les sujets ayant reçu le traitement prophylactique (7 %) que chez ceux ayant reçu le traitement épisodique (42 %). Ces résultats correspondent à un risque relatif de lésions articulaires 6,29 fois plus élevé avec le traitement épisodique qu’avec le traitement prophylactique. Le nombre annuel moyen d’hémorragies dans les articulations cibles a été de 4,89 chez les sujets ayant reçu le traitement épisodique et de 0,63 chez ceux ayant reçu le traitement prophylactique (p < 0,001). Il y a eu des hémorragies récidivantes menaçant le pronostic vital chez trois sujets (9 %) recevant le traitement épisodique, mais chez aucun des sujets recevant le traitement prophylactique (p = 0,238). Des titres élevés d’inhibiteurs ont été observés chez trois des patients recevant le traitement prophylactique, mais chez aucun de ceux recevant le traitement épisodique amélioré. Dans de nombreux cas, les titres d’inhibiteurs étaient faibles ou les inhibiteurs étaient transitoires, mais l’incidence globale du développement d’inhibiteurs chez les patients n’ayant jamais reçu de traitement et ceux n’ayant pas souvent reçu de traitement a été de 13 % dans les deux groupes, ce qui est comparable à l’incidence de 15 % obtenue au cours d’un essai contrôlé et avec répartition aléatoire antérieur (1).
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie chez l’animal
L’activité pharmacologique du FVIIIr-FS a été démontrée in vitro tant par des tests de coagulabilité que par des dosages du facteur Xa. La liaison au facteur von Willebrand a aussi été démontrée. Des études ont aussi été menées pour faire une démonstration génétique, biochimique et clinique de la déficience en FVIII dans une colonie de schnauzers nains. En outre, l’efficacité du FVIIIr dans ce modèle animal a été prouvée.
Au cours d’une étude portant sur le FVIIIr-FS, deux chiens qui n’avaient jamais été traités par le FVIII ont reçu le FVIIIr-FS et deux chiens qui avaient déjà été traités par le FVIII ont reçu le FVIIIr. Les deux préparations ont été perfusées à raison d’environ 400 UI/kg. Chez les animaux recevant le FVIIIr-FS, le temps de saignement a été corrigé et les paramètres biochimiques du saignement se sont normalisés. La récupération du FVIII, déterminée par l’immunoréactivité, a semblé similaire chez tous les animaux traités.
Les animaux utilisés pour les études pharmacologiques portant sur l’innocuité ont reçu 300 UI/kg, dose bien supérieure à la dose thérapeutique prévue (25 UI/kg). Le plus important effet observé a été une élévation passagère de la tension artérielle chez les rats, laquelle était liée à la quantité relative de glycine dans la préparation de 250 UI par rapport à celles de 500 et de 1000 UI. Cet effet est particulier aux rats et a été observé avec d’autres protéines dont l’excipient est la glycine. Il ne pose pas de risque chez l’être humain.
Une des observations courantes liées au FVIIIr-FS chez les lapins a été une réduction du temps de céphaline activé, mesure du temps de coagulation activé (TCA). Ce résultat était prévisible, car il ne peut y avoir d’activité sans facteur VIII. Puisque tous les animaux ont reçu la même dose (300 UI/kg), aucune conclusion ne peut être tirée en ce qui concerne la relation dose-effet entre le FVIIIr-FS et le TCA.
En conclusion, le FVIIIr-FS ne semble pas avoir d’effet indésirable sur les organes étudiés.
Au cours de cinq études portant sur l’administration de perfusions à des lapins, la pharmacocinétique du FVIIIr-FS a été semblable à celle du FVIIIr. Le comportement de la molécule a été le même d’une étude à l’autre. Au cours d’une des études, les valeurs correspondant à l’aire sous la courbe et à la clairance ont respectivement été légèrement inférieures et légèrement supérieures à celles obtenues au cours des autres études, probablement en raison de différences métaboliques entre les lapins employés pour chaque étude. Globalement, les résultats ont été remarquablement semblables.
Pharmacologie chez l’humain
Le temps de céphaline activé (TCA) est plus long chez les personnes atteintes d’hémophilie. La détermination du TCA est un test in vitro classique pour la détermination de l’activité biologique du facteur VIII. Le traitement par KOGENATE FS normalise le TCA pendant la période de traitement.
Absorption et biodisponibilité
KOGENATE FS est administré par perfusion i.v. et la totalité de la dose passe dans la circulation sanguine. Les données concernant la récupération du FVIIIr-FS n’avaient pas changé après 24 semaines de traitement exclusif, ce qui indique que le médicament était toujours efficace et qu’il ne semblait pas y avoir d’inhibition du FVIII. La récupération moyenne du FVIII mesurée dix minutes après une perfusion de FVIIIr-FS chez 37 patients qui recevaient le FVIIIr-FS depuis 24 semaines a été de 2 %/UI/kg, valeur identique à celle obtenue au départ et après quatre et douze semaines de traitement.
Pharmacocinétique
La pharmacocinétique a d’abord été étudiée chez 35 patients présentant une hémophilie A grave.
Distribution
Il n’y a pas eu d’études spécifiques sur la distribution. Toutefois, après l’administration de KOGENATE FS (facteur antihémophilique [recombinant]), il y a une décroissance exponentielle en deux phases du pic d’activité du facteur VIII, un peu comme avec le FVIII dérivé du plasma. KOGENATE FS se lie à sa protéine porteuse naturelle, FVW, et est surtout confiné à l’espace vasculaire.
Métabolisme
Il n’y a pas eu d’études spécifiques sur le métabolisme. KOGENATE FS est métabolisé comme le FVIII naturel : il exerce son activité biologique pendant l’activation des réactions en cascade de la coagulation.
Élimination
Après l’administration de KOGENATE FS (facteur antihémophilique [recombinant]), il y a eu une décroissance exponentielle en deux phases du pic d’activité du facteur VIII et la demi-vie terminale moyenne a été d’environ 15 heures, ce qui est semblable à celle du FVIII dérivé du plasma, qui est d’environ 13 heures. Les données sur la demi-vie du FVIIIr-FS n’avaient pas changé après 24 semaines de traitement exclusif, ce qui indique que le médicament était toujours efficace et qu’il ne semblait pas y avoir d’inhibition du FVIII.
La clairance initiale moyenne chez 14 adultes subissant une chirurgie lourde et recevant une perfusion continue a été de 188 mL/h, ce qui correspond à 3,0 mL/h/kg (écart : 1,6 à 4,6 mL/h/kg).
TOXICOLOGIE
Toxicité aiguë
La toxicité aiguë du FVIIIr-FS administré par voie intraveineuse a été déterminée chez la souris, le rat et le lapin. Les DL50 i.v. sont > 50, > 33 et > 10 mL/kg, respectivement. Seul le rat n’a pu tolérer la dose prévue (135 mL/kg), très probablement à cause de la sensibilité de l’espèce à la glycine, l’excipient utilisé dans la préparation. Néanmoins, les doses élevées tolérées chez les trois espèces montrent que la marge d’innocuité est large.
Structure gal α 1-3 gal dans le FVIIIr
Des études visant à élucider la structure glucidique du FVIIIr ont indiqué que tant le FVIII plasmatique que le FVIIIr contiennent des chaînes de sucres à teneur élevée en mannose et des chaînes formées de glucides complexes. Certaines différences quantitatives globales touchant la configuration ont été observées, mais n’ont pas été jugées significatives. Ces recherches ont toutefois révélé, dans une faible proportion des molécules de FVIIIr, la présence d’une structure glucidique terminale unique : un groupe galactose α 1-3 galactosyl (gal α 1-3 gal).
Importance biologique du gal α-3
La littérature signale qu’il peut y avoir une interaction entre l’anticorps naturel anti-α gal et le FVIIIr portant cette structure, ce qui peut entraîner des modifications pharmacocinétiques, une réduction de l’efficacité clinique ou une intolérance aiguë à ce FVIIIr. Une série d’expériences précliniques ont été menées pour clarifier la question.
Des babouins ont reçu des perfusions de FVIII plasmatique ou d’un lot expérimental de FVIIIr dont la teneur en α gal était de 5M/M de FVIII, soit environ dix fois la teneur des lots cliniques de FVIIIr. Toutes les préparations ont été marquées à l’iode radioactif afin de faciliter la surveillance. Ces études ont montré qu’il y avait peu ou pas de différence entre les deux préparations, ce qui laisse croire que pour ce modèle, la présence de cette structure glucidique était sans importance biologique ou d’importance minimale. Aucune anomalie de la distribution tissulaire ni de l’excrétion du FVIIIr contenant le résidu α gal n’a été observée.
Les effets de cette structure sur la récupération ont été évalués comme suit : les babouins ont reçu des perfusions de doses élevées (300 UI/kg) de ces préparations ou d’un lot clinique de FVIIIr et les taux de FVIII:C ont été mesurés durant 60 minutes : on n’a pas observé de différence constante ou importante dans l’augmentation des titres de FVIII:C. Qui plus est, même si le lot expérimental contenait dix fois plus de résidu α gal que celui destiné à la clinique et même si les titres d’anticorps anti-α étaient considérables chez tous les animaux, aucun cas d’intolérance aiguë (c.-à-d. anaphylaxie) n’a été observé au cours de ces études et aucune anomalie physiologique ni biochimique n’a été décelée au cours de la période d’observation de plusieurs semaines. Ces études permettent de conclure que la présence de cette structure glucidique dans le FVIIIr ne semble pas entraîner d’intolérance aiguë.
En conclusion, la présence de la structure glucidique gal α 1-3 gal dans le FVIIIr ne semble pas avoir de conséquence apparente importante sur les plans clinique et biologique, malgré la présence d’anticorps circulants pouvant reconnaître ce résidu chez certaines espèces animales. Même si les systèmes in vitro indiquent clairement que l’anticorps anti-α gal chez l’homme peut se lier à un FVIIIr possédant cette structure, l’extrapolation des effets in vivo ne semble pas possible, peut-être à cause de la concentration relativement faible de cette structure dans les lots cliniques de FVIIIr, de l’association du FVIII au facteur von Willebrand en circulation ou d’autres raisons encore obscures. Les résultats de nos études nous permettent de conclure que cette structure glucidique n’influe que peu ou pas sur le devenir biologique du FVIIIr.
Toxicité chronique
L’administration de doses multiples a été étudiée chez deux espèces : le lapin et le chien. Les animaux ont reçu par voie intraveineuse 305 UI/kg de FVIIIr-FS par jour durant cinq jours consécutifs. Un groupe d’animaux a été sacrifié le jour suivant la cinquième perfusion (6e jour); un second groupe a été sacrifié quatre semaines après la série de perfusions (33e jour) pour l’évaluation des effets tardifs.
Chez le lapin, le FVIIIr-FS n’a pas entraîné de gain de poids. En outre, aucun effet indésirable n’a été mis en évidence par les examens hématologiques et biochimiques et la nécropsie. Chez cinq des 24 lapins, des anticorps étaient présents avant l’administration du FVIIIr-FS ou de la substance témoin (l’excipient) ou six jours après. Chez quatre des six lapins recevant le FVIIIr-FS et sacrifiés au 33e jour, des anticorps dirigés contre le FVIIIr-FS étaient présents après 33 jours. Il n’a pas semblé y avoir d’effets indésirables chez les animaux chez qui des anticorps sont apparus. Les examens histopathologiques n’ont pas mis en évidence de modification liée au traitement et aucune maladie d’origine immunologique n’a été observée.
Chez le chien, aucun effet indésirable n’a été mis en évidence par les analyses d’urine, la nécropsie et les examens histopathologiques. On a observé des différences statistiquement significatives quant aux résultats des examens hématologiques et biochimiques tant entre les animaux du même groupe qu’entre ceux de groupes différents. Ces différences étaient toutefois légères et pas considérées comme significatives sur le plan clinique. Aucun anticorps n’a été observé au 6e jour. Trois des quatre chiens recevant le FVIIIr-FS et un chien ayant par inadvertance reçu le FVIIIr-FS le 3e jour présentaient des anticorps le 33e jour. Il n’y a pas eu d’effets indésirables chez les chiens chez qui des anticorps sont apparus.
Les résultats des études sur l’administration aiguë et répétée montrent que la toxicité du FVIIIr-FS est faible, sauf en ce qui a trait aux réactions immunologiques apparentes à la protéine hétérologue. En clinique, on ne s’attend pas à ce que des anticorps soient produits. La dose clinique prévue, qui est de 25 UI/kg, est à l’intérieur de la marge d’innocuité du FVIIIr-FS obtenue chez les animaux de laboratoire.
Néoantigénicité
Le processus de purification des protéines peut, en théorie, provoquer des modifications moléculaires qui pourraient être à l’origine d’une réponse immunitaire quand ces protéines sont administrées. Dans des modèles précliniques, on a montré que des anticorps étaient formés par suite de l’administration répétée d’un grand nombre de protéines thérapeutiques. Pour déterminer si la purification par solvant/détergent produisait des changements physiques ou conformationnels engendrant de nouveaux épitopes sur le modèle du FVIIIr, quatre études de néoantigénicité ont été effectuées à l’aide de préparations de FVIIIr-FS dont le rapport protéine:excipient était différent et de lots d’agrégats de poids moléculaire élevé, pour profiter de la réaction immunitaire naturelle provoquée par les protéines étrangères. La méthode employée prévoyait l’hyperimmunisation des lapins avec le FVIIIr-FS. Le sérum contenant des anticorps dirigés contre le FVIIIr-FS a été analysé pour y déceler des épitopes uniques par rapport au FVIIIr. Au cours de toutes les études, il y a eu une réaction croisée entre tous les anticorps et le FVIIIr ainsi que le FVIIIr-FS.
Pouvoir carcinogène/mutagenèse
Une évaluation in vitro du pouvoir mutagène du FVIIIr administré à des doses considérablement supérieures à la dose clinique maximale prévue n’a mis en évidence ni mutation inverse ni aberrations chromosomiques. Une évaluation du FVIIIr effectuée in vivo chez des animaux après l’administration de doses de dix à 40 fois la dose clinique maximale prévue a aussi révélé que le FVIIIr est dénué de pouvoir mutagène. Aucune évaluation à long terme du pouvoir carcinogène chez les animaux n’a été effectuée en raison de la réponse immunitaire aux protéines hétérologues observée chez tous les mammifères autres que les humains.
RÉFÉRENCES
- 1. Kreuz W, Gill JC, Rothschild C, Manco-Johnson MJ, Lusher JM, Kellermann E, et al. Full-length sucrose-formulated recombinant factor VIII for treatment of previously untreated or minimally treated young children with severe haemophilia A: results of an international clinical investigation. Thromb Haemost 2005;93(3):457-67.
- 2. Lusher J, Abildgaard C, Arkin S, Mannucci PM, Zimmermann R, Schwartz L, et al. Human recombinant DNA-derived antihemophilic factor in the treatment of previously untreated patients with hemophilia A: final report on a hallmark clinical investigation. J Thromb Haemost 2004;2(4):574-83.
- 3. Barnes C, Lillicrap D, Pazmino-Canizares J, Blanchette V, Stain A, Clark D, et al. Pharmacokinetics of recombinant factor VIII (Kogenate FS) in children and causes of inter-patient variability. Haemophilia 2006;12(Suppl. 4):40-9.
- 4. Abildgaard CF, Simone JV, Corrigan JJ, Seeler RA, Edelstein G, Vanderheiden J, et al. Treatment of hemophilia with glycine-precipitated factor 8. N Engl J Med 1966;275(9):471-5.
- 5. Nilsson IM, Berntorp E, Lofqvist T, Pettersson H. Twenty-five years' experience of prophylactic treatment in severe haemophilia A and B. J Intern Med 1992;232(1):25-32.
- 6. Carcao MD, Aledort L. Prophylactic factor replacement in hemophilia. Blood Rev 2004;18(2):101-13.
- 7. Manco-Johnson MJ, Abshire TC, Shapiro AD, Riske B, Hacker MR, Kilcoyne R, et al. Prophylaxis versus episodic treatment to prevent joint disease in boys with severe hemophilia. N Engl J Med 2007;357(6):535-44.
- 8. Abshire TC, Brackmann HH, Scharrer I, Hoots K, Gazengel C, Powell JS, et al. Sucrose formulated recombinant human antihemophilic factor VIII is safe and efficacious for treatment of hemophilia A in home therapy--International Kogenate-FS Study Group. Thromb Haemost 2000;83(6):811-6.
- 9. Scharrer I, Brackmann HH, Sultan Y, Abshire T, Gazengel C, Ragni M, et al. Efficacy of a sucrose-formulated recombinant factor VIII used for 22 surgical procedures in patients with severe haemophilia A. Haemophilia 2000;6(6):614-8.