


Monographie de produit - Advate (Takeda Canada)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Pas applicable.
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ......................................... 2
TABLE DES MATIÈRES ......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ....................... 4
1 INDICATIONS.............................................................................................................. 4
1.1 Enfants (≥ 1 an et < 16 ans) ................................................................................ 4 1.2 Personnes âgées (> 65 ans) ............................................................................... 4
2 CONTRE-INDICATIONS .............................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION ........................................................................... 5
4.1 Considérations posologiques .............................................................................. 5 4.2 Dose recommandée et modification posologique ................................................. 6 4.3 Reconstitution..................................................................................................... 8 4.4 Administration................................................................................................... 12 4.5 Dose oubliée .................................................................................................... 13
5 SURDOSAGE............................................................................................................ 13
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE…......................................................................................................... 13
7 MISES EN GARDE ET PRÉCAUTIONS ..................................................................... 15
7.1 Populations particulières ................................................................................... 18 7.1.1 Femmes enceintes ........................................................................................ 18 7.1.2 Allaitement .................................................................................................... 18 7.1.3 Enfants (≥ 1 an et < 16 ans)........................................................................... 18 7.1.4 Personnes âgées (> 65 ans) .......................................................................... 18
8 EFFETS INDÉSIRABLES .......................................................................................... 18
8.1 Aperçu des effets indésirables .......................................................................... 18 8.2 Effets indésirables observées dans les essais cliniques..................................... 18 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ................................................................................................ 21 8.5 Effets indésirables observées après la mise en marché ..................................... 22
9 INTERACTIONS MÉDICAMENTEUSES .................................................................... 24
9.2 Aperçu des interactions médicamenteuses........................................................ 24 9.3 Interactions médicament-comportement ............................................................ 24 9.4 Interactions médicament-médicament ............................................................... 24 9.5 Interactions médicament-aliment....................................................................... 24 9.6 Interactions médicament-plante médicinale ....................................................... 24 9.7 Interactions médicament-examens de laboratoire .............................................. 24
10 PHARMACOLOGIE CLINIQUE.................................................................................. 24
10.1 Mode d’action................................................................................................ 24 10.2 Pharmacodynamie ........................................................................................ 24 10.3 Pharmacocinétique........................................................................................ 25
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ....................................................... 26
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .......................................... 26
PARTIE II : INFORMATION SCIENTIFIQUES ....................................................................... 27
13 INFORMATION PHARMACEUTIQUES...................................................................... 27
14 ESSAIS CLINIQUES.................................................................................................. 28
14.1 Conception de l’essai et caractéristiques démographiques de l’étude ............. 28 14.2 Résultats des études ..................................................................................... 32 14.3 Études de biodisponibilité comparatives......................................................... 40
15 MICROBIOLOGIE...................................................................................................... 44
16 TOXICOLOGIE NON CLINIQUE ................................................................................ 45
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT (5mL / dispositif BAXJECT II) ......................................................................................................................... 47
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT (2mL / dispositif BAXJECT II) ......................................................................................................................... 56
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT (5mL / dispositif BAXJECT III) ........................................................................................................................ 65
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT (2mL / dispositif BAXJECT III) ........................................................................................................................ 72
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ADVATE, facteur antihémophilique (recombinant) non dérivé du plasma ni de l’albumine (FAHr-NDPA), est indiqué pour :
- la prophylaxie systématique pour prévenir ou réduire la fréquence des épisodes hémorragiques chez les adultes et enfants atteints d’hémophilie A (hémophilie classique);
- la prévention et la maîtrise des épisodes hémorragiques chez les personnes atteintes d’hémophilie A;
- la prise en charge périopératoire des patients atteints d’hémophilie A.
ADVATE peut être utile pour traiter les patients chez qui on a détecté des inhibiteurs du facteur VIII à une concentration n’excédant pas 10 unités Bethesda (UB) par mL. Cependant, pour les patients chez qui un inhibiteur du facteur VIII a été détecté ou est soupçonné, il faut surveiller fréquemment le taux plasmatique du facteur VIII et ajuster la dose d’ADVATE en conséquence (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
ADVATE n’est pas indiqué pour le traitement de la maladie de von Willebrand.
1.1 Enfants (≥ 1 an et < 16 ans)
D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité d’ADVATE chez les patients pédiatriques ont été établies; par conséquent, l’indication chez ces patients est autorisée par Santé Canada. L’innocuité et l’efficacité d’ADVATE chez les enfants sont semblables à celles chez les adultes (voir les sections 4 POSOLOGIE ET ADMINISTRATION et 14 ESSAIS CLINIQUES).
1.2 Personnes âgées (> 65 ans)
Santé Canada ne dispose pas de données suffisantes sur l’utilisation d’ADVATE chez les personnes âgées et n’a donc pas autorisé d’indication pour cette population.
2 CONTRE-INDICATIONS
Le facteur antihémophilique (recombinant) non dérivé du plasma ni de l’albumine (FAHr-NDPA) est contre-indiqué chez les patients qui ont eu une réaction d’hypersensibilité, notamment l’anaphylaxie, à ce médicament ou à l’un des composants de la préparation, y compris les ingrédients non médicinaux, ou du contenant. Pour obtenir une liste complète, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Protéines de souris
- Protéines ou de hamster
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
L’activité du facteur antihémophilique recombinant (FAHr), exprimée en UI par fiole, est indiquée sur l’étiquette de chaque fiole d’ADVATE. Cette activité, qui respecte une norme établie par rapport à l’étalon international de l’Organisation mondiale de la Santé pour les concentrés de facteur VIII de coagulation, est déterminée par une technique précise assurant l’exactitude des résultats.
La posologie et la durée du traitement dépendent de la gravité du déficit en facteur VIII, du siège et de l’étendue du saignement ainsi que de l’état clinique du patient. Une surveillance étroite du traitement de substitution est particulièrement importante lors d’une chirurgie majeure ou d’une hémorragie menaçant le pronostic vital.
L’augmentation maximale prévue in vivo du taux de facteur VIII, exprimée en UI/dL de plasma ou en pourcentage de la normale, peut être estimée en multipliant par 2 la dose administrée par kilogramme de poids corporel (UI/kg). Ce calcul a été établi d’après les résultats de plusieurs études sur la pharmacocinétique des concentrés de FAHr et s’appuie sur les données de 223 analyses pharmacocinétiques d’ADVATE, effectuées auprès de 107 sujets de l’étude de base de phases II et III. Ces données pharmacocinétiques révèlent une récupération maximale d’environ 2 (UI/dL)/(UI/kg) de poids corporel au-dessus de la valeur de départ (avant la perfusion).
Exemples (si on suppose que le taux de facteur VIII de départ est < 1 % de la normale) :
- 1.
Une dose de 1 750 UI d’ADVATE administrée à un patient pesant 70 kg, c.-à-d. 25 UI/kg
(1 750/70) devrait, après la perfusion, produire une augmentation maximale du facteur VIII de 25 x 2 ou 50 UI/dL (50 % de la normale).
- 2. Chez un enfant pesant 40 kg, on vise une augmentation maximale de 70 %. La dose devrait donc être de 70/2 x 40 = 1 400 UI.
Même si la posologie peut être estimée par les calculs ci-dessus, il est fortement recommandé d’effectuer, dans la mesure du possible, les épreuves de laboratoire appropriées, y compris les dosages du facteur VIII plasmatique à intervalles réguliers, afin de s’assurer que le taux cible de facteur VIII est atteint et maintenu. Le nombre et la fréquence d’administrations doivent être ajustés en fonction de la réponse clinique du patient. Chaque patient peut répondre de façon différente au facteur VIII en présentant des taux de facteur VIII et de récupération in vivo, une demi-vie et une réponse clinique au traitement qui varient.
Dans certaines circonstances (p. ex., faible titre d’inhibiteurs), des doses supérieures à celles recommandées peuvent s’avérer nécessaires.
Si le saignement ne cesse pas après l’administration de la dose recommandée, il faut mesurer le taux plasmatique du facteur VIII et administrer une dose adéquate d’ADVATE en vue d’obtenir une réponse clinique satisfaisante.
Patients avec inhibiteurs
Les patients doivent faire l’objet d’une évaluation afin de détecter la formation d’inhibiteurs du facteur VIII si l’activité plasmatique du facteur VIII n’a pas atteint la valeur prévue ou si le saignement n’a pas cessé avec une dose adéquate.
4.2 Dose recommandée et modification posologique
Prophylaxie systématique
Pour prévenir les épisodes hémorragiques, une dose variant entre 20 UI et 40 UI de facteur VIII par kg de poids corporel peut être utilisée tous les deux jours (3 à 4 fois par semaine). Autrement, on peut employer un schéma posologique ciblé tous les trois jours pour maintenir un taux minimum de facteur VIII ≥ 1 %. La dose exacte doit être ajustée en fonction de la réponse clinique du patient.
Chez les patients de moins de 6 ans, il est recommandé d’avoir recours à des doses variant entre 25 UI et 50 UI de facteur VIII par kg de poids corporel 3 à 4 fois par semaine. La dose exacte doit être déterminée en fonction de l’état clinique du patient et du taux de récupération in vivo du facteur VIII et de la demi-vie.
Prévention et maîtrise des épisodes hémorragiques
La posologie doit être supervisée par le médecin. Le tableau 1 présente un guide pour établir la posologie du traitement des hémorragies.
Tableau 1 – Traitement et maîtrise des épisodes hémorragiques – Guide pour la posologie d’ADVATE
| Gravité de l’hémorragie | Activité plasmatique maximale de facteur VIII requise après la perfusion (% de la normale ou UI/dL) | Fréquence de la perfusion1 |
Début d’hémarthrose ou d’hémorragie musculaire ou buccale | 20 à 40 | Entreprendre la perfusion toutes les 12 à 24 heures (8 à 24 heures chez les enfants âgés de moins de 6 ans)1 pendant 1 à 3 jours jusqu’à la résolution de l’épisode hémorragique (soulagement de la douleur) ou jusqu’à la cicatrisation. |
Hémarthrose, hémorragie musculaire ou hématome plus importants | 30 à 60 | Répéter la perfusion toutes les 12 à 24 heures (8 à 24 heures chez les enfants âgés de moins de 6 ans)1 pendant 3 jours (généralement) ou plus jusqu’au soulagement de la douleur et à la disparition de l’incapacité. |
Hémorragie menaçant le pronostic vital (traumatisme crânien, hémorragie pharyngée, douleur abdominale grave) | 60 à 100 | Répéter la perfusion toutes les 8 à 24 heures (6 à 12 heures chez les enfants âgés de moins de 6 ans)1 jusqu’à la résolution de l’épisode hémorragique. |
1 Chez les enfants, il faut ajuster la fréquence de perfusion afin de compenser la récupération corrigée et la demi-vie généralement accrues observées chez les adolescents et les adultes, comparativement aux nourrissons et aux enfants (tableau 7).
Prise en charge périopératoire
Le tableau 2 présente un guide afin d’établir la posologie pour la prise en charge périopératoire. Une surveillance et une maîtrise étroites du traitement de substitution sont particulièrement importantes lors d’une chirurgie majeure ou d’une hémorragie menaçant le pronostic vital.
Tableau 2 – Guide pour établir le schéma posologique d’ADVATE dans la prise en charge périopératoire
Type d’intervention | Activité plasmatique maximale de facteur VIII requise après la perfusion (% de la normale ou UI/dL) | Fréquence de la perfusion1 |
| Intervention chirurgicale mineure, y compris l’extraction dentaire | 60 à 100 | Une seule perfusion en bolus, suivie de la prise d’un antifibrinolytique oral pendant 5 à 7 jours (extraction dentaire), administrée dans l’heure suivant l’intervention, est suffisante dans la plupart des cas. |
| Chirurgie majeure | 80 à 120 (pré- et postopératoire) | Pour le traitement de substitution par bolus, répéter la perfusion toutes les 8 à 24 heures (6 à 24 heures chez les patients âgés de moins de 6 ans1), selon le taux requis de facteur VIII et le degré de cicatrisation de la plaie. Pour le traitement de substitution par perfusion continue, amorcer la perfusion à la dose de 4 à 5 UI/kg/h après l’administration de la dose de charge; surveiller le taux de facteur VIII au moins 1 fois par jour et modifier la vitesse de perfusion selon le taux requis de facteur VIII et le degré de cicatrisation de la plaie (voir Administration par perfusion continue d’ADVATE reconstitué avec l’eau stérile pour injection fournie). |
1 Chez les enfants, il faut ajuster la fréquence de perfusion afin de compenser la récupération corrigée et la demi-vie généralement accrues observées chez les adolescents et les adultes, comparativement aux nourrissons et aux enfants (Tableau 7).
4.3 Reconstitution
Tableau 3 – Reconstitution
Format de la fiole | Volume de diluant à ajouter à la fiole | Volume disponible approximatif | Concentration nominale par mL |
| 2 mL (250 UI) | 2 mL | 2 mL | 125 UI/mL |
| 2 mL (500 UI) | 2 mL | 2 mL | 250 UI/mL |
2 mL (1 000 UI) | 2 mL | 2 mL | 500 UI/mL |
2 mL (1 500 UI) | 2 mL | 2 mL | 750 UI/mL |
5 mL (1 000 UI) | 5 mL | 5 mL | 200 UI/mL |
5 mL (1 500 UI) | 5 mL | 5 mL | 300 UI/mL |
5 mL (2 000 UI) | 5 mL | 5 mL | 400 UI/mL |
5 mL (3 000 UI) | 5 mL | 5 mL | 600 UI/mL |
Reconstitution à l’aide du dispositif BAXJECT III* : Utiliser une technique aseptique
Les procédures ci-dessous décrivent les lignes directrices générales pour la préparation et la reconstitution d’ADVATE.
- 1. Laisser ADVATE atteindre la température ambiante.
- 2. Ouvrir la boîte d’ADVATE.
- 3. Sortir ADVATE et le dispositif BAXJECT III de la boîte.
- 4. Placer ADVATE sur une surface plane de façon à ce que la fiole de diluant soit au-dessus du dispositif (Figure A). (La fiole de diluant porte une bande bleue. Ne pas retirer le capuchon bleu avant l’étape demandant de le faire).
- 5. Maintenir ADVATE dans le dispositif BAXJECT III d’une main.
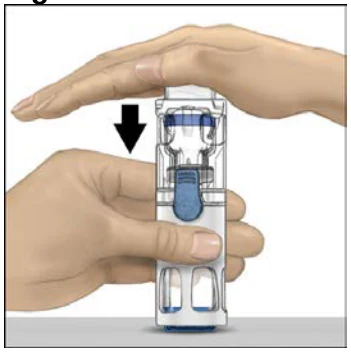
- 6. De l’autre main, appuyer fermement sur la fiole de diluant jusqu’à ce que le dispositif se rétracte complètement et que le diluant s’écoule dans la fiole d’ADVATE (Figure B). Ne pas incliner le dispositif jusqu’à la fin du transfert.
- 7.
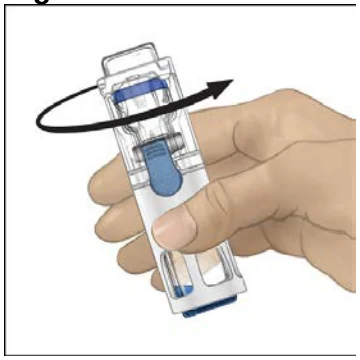
Vérifier que le transfert du diluant est terminé. Agiter doucement jusqu’à dissolution complète du concentré d’ADVATE (Figure C). Ne pas secouer. Avant l’administration, vérifier si les produits à administration parentérale contiennent des particules ou s’ils sont décolorés. La solution doit être limpide et incolore. Si ce n’est pas le cas, ne pas utiliser la solution et le signaler immédiatement à Takeda.
Figure A Figure B Figure C
- 8.
Retirer le capuchon bleu du dispositif BAXJECT III. Fixer la seringue au dispositif (Figure D).
Ne pas injecter d’air dans le dispositif BAXJECT III.
- 9. Retourner le dispositif (la fiole de concentré de facteur se trouve maintenant au-dessus du dispositif). Aspirer le concentré de facteur dans la seringue en tirant lentement sur le piston (Figure E).
- 10. Déconnecter la seringue; fixer une aiguille appropriée sur la seringue et injecter le médicament par voie intraveineuse, conformément aux directives énoncées à la section Administration par perfusion en bolus.
- 11. Si un patient a besoin de plus d’une fiole d’ADVATE dans un dispositif BAXJECT III ou d’une association d’ADVATE avec BAXJECT II et d’ADVATE dans un dispositif BAXJECT III, le contenu de plusieurs fioles peut être aspiré dans la même seringue.
Figure D Figure E 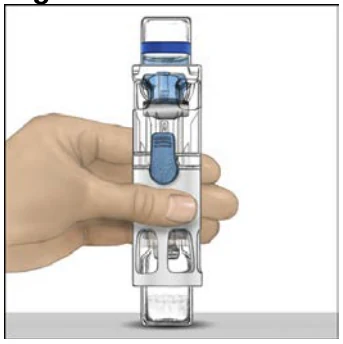
REMARQUE : Ne pas réfrigérer la solution reconstituée. Lorsqu’on prépare ADVATE pour l’administrer en perfusion continue (voir la section 4.4 Administration/Administration par perfusion continue d’ADVATE reconstitué avec l’eau stérile pour injection fournie), la solution doit être reconstituée et préparée sous une hotte à flux laminaire pour préserver la stérilité du produit pendant la perfusion. Au chevet du patient, on doit remplacer le produit par une solution fraîchement reconstituée d’ADVATE à intervalles de 12 heures ou moins.
* Le dispositif BAXJECT III n’est actuellement pas fourni avec ADVATE au Canada (voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE).
Reconstitution à l’aide du dispositif BAXJECT II : Utiliser une technique aseptique
- 1.
Laisser ADVATE (concentré en poudre lyophilisée) et l’eau stérile pour injection USP
(diluant) atteindre la température ambiante.
- 2. Retirer les capuchons des fioles de concentré et de diluant.
- 3. Nettoyer les bouchons à l’aide d’une solution antiseptique et laisser sécher avant l’emploi. Placez les fioles sur une surface plane.
- 4. Ouvrir l’emballage du dispositif BAXJECT II en détachant la pellicule sans toucher l’intérieur (Figure A). Ne pas sortir le dispositif BAXJECT de son emballage.
- 5. Retourner l’emballage contenant le dispositif. Insérer complètement la pointe en plastique transparent au centre du bouchon de la fiole de diluant en exerçant une pression verticale (Figure B).
- 6.
Saisir le rebord de l’emballage du dispositif BAXJECT II et tirer pour enlever l’emballage
(Figure C). Ne pas retirer le capuchon coloré de l’adaptateur Luer du dispositif BAXJECT II. Ne pas toucher le perforateur de plastique blanc exposé.
- 7.
Retourner le dispositif de façon à ce que la fiole de diluant soit au-dessus du dispositif.
Insérer rapidement la pointe en plastique blanc complètement au centre du bouchon de la fiole de concentré d’ADVATE, en exerçant une pression verticale (Figure D). Sous l’effet du vide, le diluant sera aspiré dans la fiole d’ADVATE.
- 8. Agiter doucement jusqu’à dissolution complète du concentré d’ADVATE.
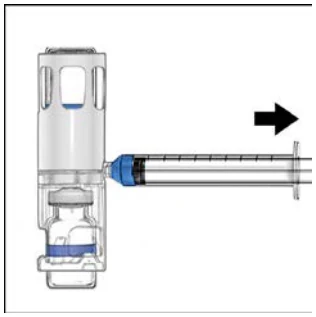
- 9. Retirer le capuchon coloré de l’adaptateur Luer du dispositif BAXJECT II. Fixer la seringue au dispositif BAXJECT II (Figure E). NE PAS INJECTER D’AIR.
- 10. Retourner le dispositif (la fiole de concentré de facteur se trouve maintenant au-dessus du dispositif). Aspirer le concentré de facteur dans la seringue en tirant lentement sur le piston (Figure F).
- 11. Enlever la seringue du dispositif; fixer une aiguille appropriée sur la seringue et injecter
le médicament par voie intraveineuse, conformément aux directives énoncées à la section 4.4 Administration. 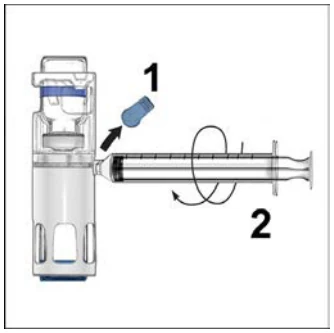
- 12.
Si un patient a besoin de plus d’une fiole d’ADVATE, le contenu de plusieurs fioles peut
être aspiré dans la même seringue. Veuillez noter que le dispositif de reconstitution BAXJECT II ne doit être utilisé qu’avec une seule fiole d’ADVATE et de l’eau stérile pour injection, USP. Autrement dit, la reconstitution et l’aspiration d’une seconde fiole dans la seringue nécessitent un second dispositif BAXJECT II.
| 5 mL de diluant* | 2 mL de diluant* |
Figure A Figure B Figure C Figure D Figure E Figure F | Figure A Figure B Figure C Figure D Figure E Figure F |
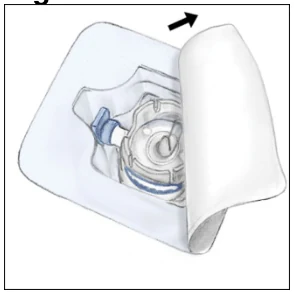
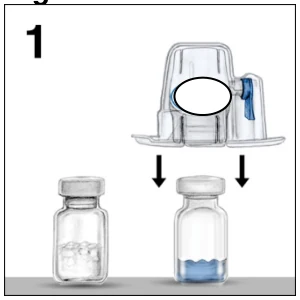
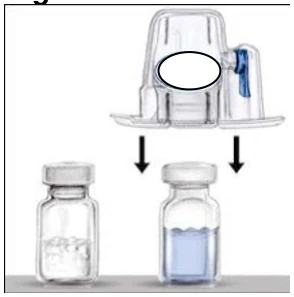
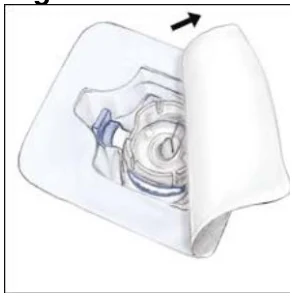
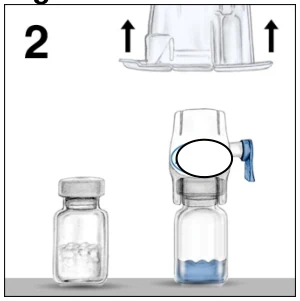
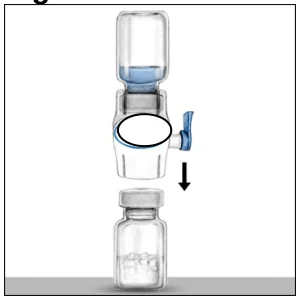
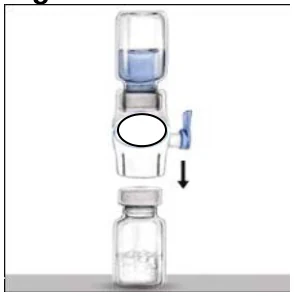
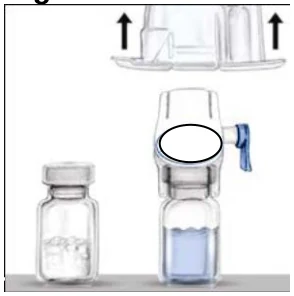
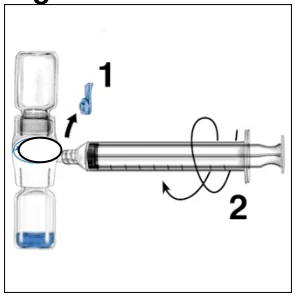
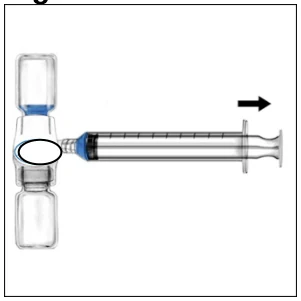
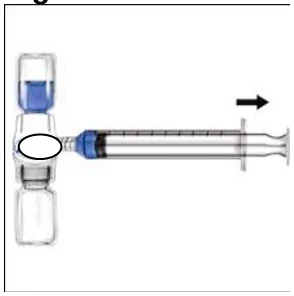
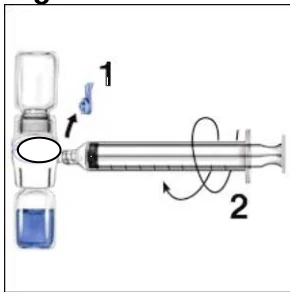
* Les dessins sont fournis à des fins d’illustration seulement et ne sont pas nécessairement présentés à l’échelle.
REMARQUE : Ne pas réfrigérer la solution reconstituée. Lorsqu’on prépare ADVATE pour l’administrer en perfusion continue (voir la section 4.4 Administration/Administration par perfusion continue d’ADVATE reconstitué avec l’eau stérile pour injection fournie), la solution doit être reconstituée et préparée sous une hotte à flux laminaire pour préserver la stérilité du produit pendant la perfusion. Au chevet du patient, on doit remplacer le produit par une solution fraîchement reconstituée d’ADVATE à intervalles de 12 heures ou moins.
ADVATE doit être administré à température ambiante dans les trois heures suivant la reconstitution. Voir la section 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION pour obtenir de plus amples renseignements.
4.4 Administration
Administration par perfusion en bolus
Tous les médicaments administrés par voie parentérale doivent faire l’objet d’un examen visuel préalable à l’administration, pour déceler toute particule ou altération de la couleur, lorsque la solution et le contenant le permettent. La solution d’ADVATE est acceptable si elle est incolore. ADVATE doit être administré à température ambiante dans les trois heures suivant la reconstitution. Il faut employer des seringues en plastique pour administrer ce médicament parce que les protéines comme ADVATE ont tendance à adhérer à la surface des seringues en verre. Une dose d’ADVATE doit être administrée sur une période d’au plus 5 minutes (vitesse de perfusion maximale : 10 mL/min). Le rythme cardiaque doit être mesuré avant et pendant l’administration. Si le rythme cardiaque augmente de façon marquée, la réduction de la vitesse de perfusion ou l’interruption momentanée de la perfusion permet habituellement de faire disparaître rapidement ce symptôme.
Administration par perfusion continue d’ADVATE reconstitué avec l’eau stérile pour injection fournie
On dispose de données limitées sur l’innocuité et l’efficacité de l’administration d’ADVATE par perfusion continue (voir la section 14 ESSAIS CLINIQUES).
Les préparations d’ADVATE ayant un contenu nominal de 3 000, 2 000, 1 500, 1 000 et 500 UI par fiole conviennent à l’administration par perfusion continue. Avec ADVATE administré par perfusion continue, on doit utiliser soit un pousse-seringue libérant le produit à une vitesse ≥ 0,4 mL/h ou une pompe à perfusion de type CADD-1 (distributeur de médicament électronique) réglée à une vitesse ≥ 1,5 mL/h. Dans des études in vitro où l’on a utilisé un pousse-seringue ou une pompe CADD-1, on a observé une récupération de plus de 80 % de l’activité d’ADVATE mesurée à l’heure 0 et pendant la perfusion continue pouvant durer jusqu’à 48 heures. Dans le but de préserver la stérilité, il est recommandé de remplacer la solution, au moins toutes les 12 heures, par une nouvelle solution fraîchement reconstituée d’ADVATE pour perfusion continue. On peut utiliser une tubulure à perfusion en polychlorure de vinyle (PVC) ou en polyéthylène (microdiamètre) et ajouter de 2 à 5 UI d’héparine par millilitre de produit reconstitué pour prévenir la thrombophlébite au point de perfusion. Lorsqu’ADVATE est reconstitué par l’ajout de l’eau stérile pour injection, USP fournie, on ne doit jamais le diluer davantage. On peut cependant perfuser ADVATE de façon concomitante avec l’une des 3 solutions intraveineuses en circuit secondaire (solution physiologique saline, solution saline à 0,45 %, solution saline à 0,45 % dans du dextrose à 5 %) en utilisant un raccord en Y. La photostabilité de la solution reconstituée d’ADVATE est acceptable dans les conditions d’exposition à la lumière visible et aux rayonnements ultraviolets normalement présentes dans les milieux cliniques.
Après l’administration d’une dose de charge pour augmenter le taux plasmatique de facteur VIII entre 80 et 120 UI/dL, amorcer la perfusion d’ADVATE à une vitesse de 4 UI/kg/h chez les patients de plus de 12 ans et à une vitesse de 5 UI/kg/h chez les enfants de 5 à 12 ans16. L’administration d’ADVATE par perfusion continue n’a pas été évaluée chez les enfants de moins de 5 ans. En se basant sur l’expérience avec d’autres produits de facteur VIII, on a injecté une dose de charge en bolus d’ADVATE avant la perfusion continue chez un petit nombre de sujets. Après l’administration d’une dose de charge pour augmenter le taux plasmatique de facteur VIII entre 80 et 120 UI/dL, amorcer la perfusion du facteur VIII à une vitesse de 4 UI/kg/h chez les patients de plus de 12 ans, et à une vitesse de 5 UI/kg/h chez les enfants de 5 à 12 ans. Il est fortement recommandé de vérifier les taux plasmatiques de facteur VIII de 3 à 6 heures après le début de la perfusion continue pour démontrer que les taux requis de facteur VIII sont maintenus. La vitesse de perfusion doit être adaptée en fonction du taux d’activité plasmatique du facteur VIII mesuré au moins une fois par jour par la suite, et en fonction du taux requis de facteur VIII.
Il est vivement recommandé de consigner le nom du patient et le numéro de lot du produit chaque fois qu’ADVATE est administré, afin de garder la trace du lien entre chaque patient et le numéro de lot du produit administré.
4.5 Dose oubliée
- Il n’est généralement pas nécessaire de doubler la dose afin de compenser une dose oubliée.
- Les patients doivent prendre immédiatement une dose habituelle d’ADVATE et poursuivre le traitement à intervalle régulier, tel que requis.
5 SURDOSAGE
De toutes les perfusions administrées lors des études cliniques, 0,9 % visaient à administrer une dose supérieure à 100 UI/kg. Aucun problème d’innocuité n’a été associé aux perfusions. Au cours des études, aucun sujet n’a reçu une dose supérieure à 208 UI/kg.
En cas de surdosage soupçonné, communiquer avec le centre antipoison de la région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour aider à veiller à la traçabilité de produits biologiques, incluant de biosimilaires, les praticiens de la santé devraient reconnaître l’importance d’enregistrer la marque nominative et la dénomination commune (l’ingrédient actif), ainsi que d’autres identifiants propres aux produits, comme le numéro d’identification de médicament (DIN) et le numéro de lot du produit fourni.
Tableau 4 – Formes pharmaceutiques, teneurs, composition et conditionnement
ADVATE est une poudre stérile, apyrogène, blanche ou blanchâtre. Après reconstitution, la solution doit être limpide, incolore et dépourvue de particules étrangères.
ADVATE et l’eau stérile pour injection sont préassemblés dans un dispositif BAXJECT III :
ADVATE est présenté sous forme de poudre lyophilisée avec 2 mL d’eau stérile pour injection, USP, dans un dispositif BAXJECT III à usage unique contenant une concentration nominale de 250, 500, 1 000, 1 500 UI par fiole. ADVATE à 2 mL dans un dispositif BAXJECT III est offert dans une boîte qui contient un ensemble de perfusion de microdiamètre, une seringue stérile de 10 mL, un tampon d’alcool stérile, un pansement et une notice d’emballage.
ADVATE est présenté sous forme de poudre lyophilisée avec 5 mL d’eau stérile pour injection, USP, dans un dispositif BAXJECT III à usage unique contenant une concentration nominale de 1 000, 1 500, 2 000 et 3 000 UI par fiole. ADVATE à 5 mL dans un dispositif BAXJECT III est offert dans une boîte qui contient un ensemble de perfusion, une seringue stérile de 10 mL, un tampon d’alcool stérile, un pansement et une notice d’emballage.
* Le dispositif BAXJECT III n’est actuellement pas fourni avec ADVATE au Canada.
ADVATE pour reconstitution à l’aide du dispositif BAXJECT II :
ADVATE est présenté en fioles à dose unique contenant une concentration nominale de 250,
Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
| Intraveineuse | Poudre pour injection intraveineuse / 1 000, 1 500, 2 000 et 3 000 unités internationales (UI) par fiole reconstituée dans 5 mL d’eau pour injection et Poudre pour injection intraveineuse / 250, 500, 1 000 et 1 500 unités internationales (UI) par fiole reconstituée dans 2 mL d’eau pour injection | α, α-tréhalose Chlorure de calcium Histidine Mannitol Polysorbate 80 Glutathion réduit Chlorure de sodium Tris-(hydroxyméthyl) aminométhane |
500, 1 000 et 1 500 UI par fiole, et est accompagné de 2 mL d’eau stérile pour injection. ADVATE à 2 mL pour reconstitution avec le dispositif BAXJECT II est offert dans une boîte qui contient de l’eau stérile pour injection, USP, un dispositif BAXJECT II, un ensemble de perfusion de microdiamètre, une seringue stérile de 10 mL, un tampon d’alcool stérile, un pansement et une notice d’emballage.
ADVATE est présenté en fioles à dose unique contenant une concentration nominale de 1 000, 1 500, 2 000 et 3 000 UI par fiole, et est accompagné de 5 mL d’eau stérile pour injection. ADVATE à 5 mL pour reconstitution avec le dispositif BAXJECT II est offert dans une boîte qui contient de l’eau stérile pour injection, USP, un dispositif BAXJECT II, un ensemble de perfusion, une seringue stérile de 10 mL, un tampon d’alcool stérile, un pansement et une notice d’emballage.
ADVATE doit être reconstitué avec l’eau stérile pour injection fournie avec le produit. Lorsqu’il est reconstitué avec le volume approprié de diluant, le produit contient les stabilisants, ingrédients non médicinaux ou excipients suivants en quantités théoriques :
Volume de reconstitution – 5 mL | Volume de reconstitution – 2 mL | |
| Mannitol | 3,2 % (p/v) | 8 % (p/v) |
| α, α-tréhalose | 0,8 % (p/v) | 2 % (p/v) |
| Chlorure de sodium | 90 mM | 225 mM |
| Histidine | 10 mM | 25 mM |
| Tris-(hydroxyméthyl) aminométhane | 10 mM | 25 mM |
| Chlorure de calcium | 1,7 mM | 4,2 mM |
| Polysorbate 80 | 0,01 % (p/v) | 0,025 % (p/v) |
| Glutathion réduit | 0,08 mg/mL | 0,2 mg/mL |
Le facteur von Willebrand recombinant est présent avec le facteur VIII recombinant et aide à le stabiliser en culture. Le produit final ne contient pas plus de 2 ng de facteur von Willebrand recombinant par UI de FAHr, ce qui n’aura pas d’effet significatif sur le plan clinique chez les patients atteints de la maladie de von Willebrand. Le produit ne contient aucun agent de conservation.
L’activité du FAH, exprimée en UI par fiole, est indiquée sur l’étiquette d’ADVATE. L’activité biologique est déterminée par dosage in vitro, en respectant une norme établie par rapport à l’étalon international de l’Organisation mondiale de la Santé pour les concentrés de facteur VIII de coagulation. L’activité spécifique d’ADVATE est de 4 000 à 10 000 UI/mg de protéine.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Il est essentiel de confirmer que le déficit en facteur VIII est à l’origine des troubles de la coagulation avant d’administrer ADVATE. Ce produit ne peut être utile pour corriger un déficit en d’autres facteurs de coagulation.
Comme avec tous les produits de facteur VIII, la réponse clinique à ADVATE peut varier. Si le saignement ne cesse pas après l’administration de la dose recommandée, il faut mesurer le taux plasmatique du facteur VIII et administrer une dose adéquate d’ADVATE en vue d’obtenir une réponse clinique satisfaisante. Si le taux plasmatique du facteur VIII n’atteint pas la valeur cible ou si le saignement ne cesse pas après l’administration d’une dose adéquate, il y a alors lieu de soupçonner la présence d’un inhibiteur (anticorps neutralisants) et d’effectuer les évaluations appropriées.
Carcinogenèse et mutagenèse
Aucune étude n’a été réalisée pour évaluer le pouvoir mutagène ou cancérogène de l’ingrédient actif d’ADVATE. La lignée cellulaire CHO utilisée pour la production d’ADVATE est dérivée de celle utilisée dans la biosynthèse du facteur antihémophilique (recombinant) RECOMBINATE. Les études ont démontré qu’ADVATE et RECOMBINATE sont très similaires du point de vue de leurs propriétés biochimiques et physicochimiques, ainsi que selon les données non cliniques de pharmacologie et de toxicologie in vivo. On peut en déduire que RECOMBINATE et ADVATE ont des pouvoirs mutagènes et cancérogènes équivalents.
Le pouvoir mutagène de RECOMBINATE a été évalué in vitro à des doses nettement supérieures aux concentrations plasmatiques de FAHr prévues, et in vivo à des doses jusqu’à 10 fois supérieures aux doses maximales prévues sur le plan clinique. À cette concentration, RECOMBINATE n’a pas entraîné de mutations inverses, d’aberrations chromosomiques, ni d’augmentation du nombre de micronoyaux dans les érythrocytes polychromatiques de la moelle osseuse. Aucune étude portant sur le pouvoir cancérogène de RECOMBINATE chez les animaux n’a été effectuée.
Réponse immunitaire
Réactions d’hypersensibilité
Des réactions d’hypersensibilité de type allergique, dont l’anaphylaxie, ont été signalées lors de l’administration d’ADVATE et se sont manifestées sous forme d’étourdissement, de paresthésie, d’éruption cutanée, de bouffée de chaleur, de gonflement du visage, d’urticaire et de prurit. Il importe d’avertir les patients de la possibilité d’une réaction d’hypersensibilité et de leur en décrire les premiers signes : urticaire, urticaire généralisée, oppression thoracique, respiration sifflante, hypotension et anaphylaxie. Il faut prévenir les patients de cesser l’utilisation du produit et de communiquer avec leur médecin si ces symptômes surviennent.
Formation d’anticorps anti-protéines de souris ou de hamster
ADVATE contient des traces d’immunoglobuline G (IgG) murine (au plus, 0,1 ng/UI d’ADVATE FAHr-NDPA) et de protéines provenant de cellules d’ovaires de hamster chinois (CHO) (au plus, 1,5 ng/UI d’ADVATE FAHr-NDPA). À ce titre, il existe une faible possibilité que les patients traités par ce produit manifestent une hypersensibilité à ces protéines mammaliennes non humaines.
Surveillance et épreuves de laboratoire
Bien que la posologie puisse être établie à partir de méthodes de calcul (voir la section 4 POSOLOGIE ET ADMINISTRATION), il est fortement recommandé d’effectuer, dans la mesure du possible, les épreuves de laboratoire appropriées à intervalles réguliers afin de s’assurer que le taux cible de facteur VIII est atteint et maintenu.
Si le taux plasmatique du facteur VIII n’atteint pas la valeur cible ou si le saignement ne cesse pas après l’administration d’une dose adéquate, il y a alors lieu de soupçonner la présence d’un inhibiteur. Au moyen des méthodes de dosage appropriées, la présence d’un inhibiteur peut être confirmée et quantifiée en UB par millilitre (soit la quantité de facteur VIII neutralisée par 1 mL de plasma du patient). Si le titre de l’inhibiteur est inférieur à 10 UB/mL, l’administration d’une quantité additionnelle de facteur antihémophilique (FAH) peut neutraliser l’inhibiteur. Par la suite, l’administration d’UI supplémentaires de FAH devrait permettre d’obtenir la réponse prévue. Dans ces circonstances, il est nécessaire de surveiller étroitement le taux plasmatique de facteur VIII à l’aide des méthodes de dosage appropriées.
Si les titres d’inhibiteur sont supérieurs à 10 UB/mL, il peut être difficile ou impossible d’assurer l’hémostase avec le FAH en raison de la très forte dose requise. De plus, l’administration de FAH dans ces conditions risque d’entraîner une élévation des titres d’inhibiteurs à la suite d’une réponse anamnestique au facteur VIII. Chez ces patients, le traitement ou la prévention des hémorragies doit se faire à l’aide d’autres stratégies thérapeutiques et d’autres médicaments.
Considérations périopératoires
ADVATE est aussi indiqué pour la prise en charge périopératoire des patients atteints d’hémophilie A. Une surveillance étroite du traitement de substitution est particulièrement importante lors d’une intervention chirurgicale majeure ou d’une hémorragie menaçant la vie du patient.
Sensibilité et résistance
Formation d’inhibiteurs du facteur VIII
La formation d’anticorps neutralisants, inhibiteurs du facteur VIII, est une complication connue du traitement des personnes atteintes d’hémophilie A. Parmi les patients non préalablement traités recevant des FAHr, entre 15 % et 32 % des patients présentent des anticorps. L’incidence de cette complication chez les patients qui ont déjà été exposés plus de 50 jours à des FAHr est environ de 2 cas par 1 000 années-patients. Ces inhibiteurs sont invariablement des isotypes d’IgG dont l’activité inhibitrice du facteur VIII est exprimée en UB par millilitre de plasma ou de sérum. Chez les patients recevant un FAH, la présence éventuelle d’inhibiteurs du facteur VIII doit être étroitement surveillée par des observations cliniques et des épreuves de laboratoire appropriées.
Le risque de formation d’inhibiteurs dépend d’un certain nombre de facteurs liés aux caractéristiques du patient (p. ex., type de mutation génique du facteur VIII, antécédents familiaux, origine ethnique), lesquels représenteraient les facteurs de risque de formation d’inhibiteurs les plus importants.
La présence d’inhibiteurs a été signalée principalement chez les patients non préalablement traités. En règle générale, la présence éventuelle d’inhibiteurs doit être étroitement surveillée par des observations cliniques et des épreuves de laboratoire appropriées chez tous les patients recevant des produits de facteur VIII de coagulation.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’innocuité d’ADVATE chez les femmes enceintes ou qui allaitent n’a pas été établie. On n’a pas effectué d’études de reproduction animale avec ADVATE. On ne sait pas si ADVATE entraîne des effets néfastes chez le fœtus lorsqu’il est administré à une femme enceinte ni s’il peut nuire à la fécondité. Les médecins doivent évaluer avec soin les risques et les bienfaits éventuels pour chaque patiente avant de prescrire ADVATE. ADVATE ne doit être administré à une femme enceinte qu’en cas d’indication formelle.
7.1.2 Allaitement
On ignore si le médicament est excrété dans le lait humain. Comme bon nombre de médicaments le sont, l’administration d’ADVATE devrait se faire avec précaution.
7.1.3 Enfants (≥ 1 an et < 16 ans)
Chez les enfants, l’administration de doses plus fortes ou à des intervalles plus courts doit être considérée afin de tenir compte de la différence observée entre les adultes et les enfants quant à la récupération corrigée et la demi-vie terminale (Tableau 7). Des schémas posologiques distincts ont été établis pour les enfants âgés de moins de 6 ans (voir la section 4 POSOLOGIE ET ADMINISTRATION).
7.1.4 Personnes âgées (> 65 ans)
On ne dispose pas de suffisamment de données à ce sujet.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
La plupart des réactions défavorables observées au cours des essais cliniques semblaient liées à un trauma, à une affection respiratoire ou gastro-intestinale intercurrente sans gravité ou à des complications connues de l’hémophilie (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
8.2 Effets indésirables observées dans les essais cliniques
Les études cliniques sont menées dans des conditions très particulières. Les taux des effets indésirables ont été observés dans les études cliniques; par conséquent, ils peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’études cliniques peuvent s’avérer utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux relativement à leur utilisation en situation réelle.
Dans les études cliniques sur ADVATE, 450 sujets uniques ont été admis. L’analyse sur l’innocuité comprenait 418 sujets ayant été exposés au moins une fois à ADVATE dans 12 études cliniques : 069901, 060102, BLB-200-01, 060101, 060401, 069902, 060201, 060103, 060403, 060702, 060601 et 060801.
Au total, 93 effets indésirables (EI) ont été signalés chez 45 des 418 sujets uniques traités. Les EI les plus fréquents étaient l’inhibition du facteur VIII, la pyrexie et les céphalées. Parmi ces derniers, 17 cas d’inhibition du facteur VIII ont été considérés comme étant graves. L’inhibition du facteur VIII était l’EI le plus fréquemment signalés chez 4,1 % des sujets traités (n = 17). Des 93 EI, aucun n’a été signalé chez des nouveau-nés (âgés de 0 mois à < 1 mois), 30 EI ont été signalés chez 20 nourrissons sur 60 (âgés de 1 mois à < 2 ans), 7 EI ont été signalés chez 3 enfants sur 68 (âgés de 2 ans à < 12 ans), 10 EI ont été signalés chez 5 adolescents sur 38 (âgés de 12 ans à < 16 ans) et 46 EI ont été signalés chez 17 adultes sur 147 (âgés de 16 ans et plus).
| Tableau 5 – Sommaire des effets indésirables observés dans le cadre du programme d’essais cliniques sur ADVATE (n = 418)a | ||||
| Classification par discipline médicale | Terme privilégié par le MedDRA | Nombre de sujets uniques | Taux d’EI (% de sujets)b | Catégorie de fréquence |
Affections hématologiques et du système lymphatique | Inhibition du facteur VIIIc Lymphangite | 1 (PPT)d 16 (PNPT)d 1 | 0,28 29,09 0,24 | Peu fréquent Très fréquent Peu fréquent |
| Affections cardiaques | Palpitations | 1 | 0,24 | Peu fréquent |
| Affections oculaires | Inflammation de l’œil | 1 | 0,24 | Peu fréquent |
| Affections gastro-intestinales | Douleur abdominale haute Diarrhée Nausées Vomissements | 2 2 1 1 | 0,48 0,48 0,24 0,24 | Peu fréquent Peu fréquent Peu fréquent Peu fréquent |
| Troubles généraux et anomalies au site d’administration | Pyrexie Gêne thoracique Douleur thoracique Frissons Sensation d’état anormal | 6 1 1 1 1 | 1,44 0,24 0,24 0,24 0,24 | Fréquent Peu fréquent Peu fréquent |
| Œdème périphérique Hématome au site de ponction vasculaire | 1 1 | 0,24 0,24 | Peu fréquent Peu fréquent Peu fréquent Peu fréquent | |
| Infections et infestations | Grippe Laryngite | 1 1 | 0,24 0,24 | Peu fréquent Peu fréquent |
Lésions, intoxications et complications d’intervention | Complication après une intervention Hémorragie post intervention Réaction au site de l’intervention | 1 1 1 | 0,24 0,24 0,24 | Peu fréquent Peu fréquent Peu fréquent |
| Investigations | Facteur VIII diminué Hématocrite diminué Test de laboratoire anormal Monocytes augmentés | 1 1 1 1 | 0,24 0,24 0,24 0,24 | Peu fréquent Peu fréquent Peu fréquent Peu fréquent |
| Affections du système nerveux | Céphalée Sensation vertigineuse Dysgueusie Atteinte de la mémoire Migraine Syncope Tremblement | 7 4 1 1 1 1 1 | 1,67 0,96 0,24 0,24 0,24 0,24 0,24 | Fréquent Peu fréquent Peu fréquent Peu fréquent Peu fréquent Peu fréquent Peu fréquent |
Affections respiratoires, thoraciques et médiastinales | Dyspnée | 2 | 0,48 | Peu fréquent |
| Affection de la peau et des tissus sous-cutanés | Hyperhidrose Prurit Rash Urticaire | 2 2 4 1 | 0,48 0,48 0,96 0,24 | Peu fréquent Peu fréquent Peu fréquent |
| Peu fréquent | ||||
| Affections vasculaires | Hématome Bouffée de chaleur Pâleur | 1 2 1 | 0,24 0,48 0,24 | Peu fréquent Peu fréquent Peu fréquent |
Légende : La fréquence a été établie en fonction de l’échelle suivante : Très fréquent (≥ 1/10), Fréquent (≥ 1/100 – < 1/10), Peu fréquent (≥ 1/1 000 – < 1/100), Rare (≥ 1/10 000 – < 1/1 000), Très rare (< 1/10 000). PPT : patients préalablement traités.
PNPT : patients non préalablement traités.
a Les EI ne comprennent que ceux étant considérés comme liés au produit à l’étude, soit 93. b Le pourcentage est basé sur le nombre total de sujets qui ont reçu ADVATE, soit 418. c Dans l’étude 060103 (patients non préalablement traités), la formation d’inhibiteurs a été signalée à titre d’EI chez 16 sujets. Dans l’étude 060201, la formation d’inhibiteurs a été signalée à titre d’EI chez 1 sujet. Ce cas n’a pas été confirmé. Dans l’étude 069901, 1 sujet a présenté des inhibiteurs, mais cela n’a pas été signalé comme un EI. En tout, 17 cas de formation d’inhibiteurs ont été signalés chez 17 sujets. d Des 418 sujets uniques, 363 étaient des PPT et 55, des PNPT.
Au total, 276 patients ayant reçu un diagnostic d’hémophilie A grave ou modérément grave (facteur VIII ≤ 2 %) ont été admis à des études ayant pour critères un minimum de 150 jours d’exposition à des concentrés de facteur VIII chez les adultes et les enfants plus âgés ainsi que 50 jours d’exposition chez les enfants de moins de 6 ans avant la participation à l’étude. Un des patients présentait des signes de formation d’inhibiteurs du facteur VIII. Ce sujet a présenté un faible titre d’inhibiteurs (2,0 UB selon la méthode de dosage de Bethesda) après 26 jours d’exposition. Les résultats des évaluations de suivi des inhibiteurs chez ce sujet après son retrait de l’étude étaient négatifs. Dans toutes les études, l’exposition médiane à ADVATE était de 97,0 jours d’exposition par sujet (intervalle de 1 à 709) pour les patients déjà traités. L’incidence globale de la formation d’inhibiteurs du facteur VIII (titre faible ou élevé) était de 0,36 % (1 sur 276); l’intervalle de confiance à 95 % était de 0,009 % à 2,002 % en fonction des 276 patients déjà traités. Les résultats en matière d’incidence pour le titre faible et le titre global (faible et élevé) étaient identiques.
De plus, 16 patients non préalablement traités sur 55 ont présenté des inhibiteurs du facteur VIII : 7 sujets ont présenté des inhibiteurs à titre élevé et 9 sujets ont présenté des inhibiteurs à titre faible, dont 1 cas a également été classé comme présentant un inhibiteur transitoire.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Voici les observations hématologiques et les valeurs biochimiques anormales observées chez un seul patient : diminution du taux de facteur VIII, diminution de l’hématocrite et résultats anormaux aux épreuves de laboratoire (voir le tableau à la page précédente). L’examen des variations relatives aux paramètres d’analyse de laboratoire n’indiquait aucun signe de toxicité avec ADVATE.
8.5 Effets indésirables observées après la mise en marché
Outre les effets indésirables constatés au cours d’essais cliniques, les effets indésirables ci-dessous ont été signalés dans le cadre de la pharmacovigilance. Ces effets indésirables sont énumérés par terme privilégié par le MedDRA.
Le tableau 6 présente les effets indésirables signalés dans le cadre du programme de pharmacovigilance d’ADVATE. Comme ces réactions sont signalées sur une base volontaire au sein d’une population dont la taille est indéterminée, il n’est pas toujours possible d’évaluer, de manière fiable, leur fréquence ni d’établir un lien de causalité avec le médicament à l’étude. Pour de plus amples renseignements, voir la section 7 MISES EN GARDE ET PRÉCAUTIONS.
Comme ces réactions sont signalées sur une base volontaire au sein d’une population dont la taille est indéterminée, il n’est pas toujours possible d’évaluer, de manière fiable, leur fréquence ni d’établir un lien de causalité avec le médicament à l’étude.
Tableau 6 – Sommaire des effets indésirables d’ADVATE dans le cadre de la pharmacovigilance
Classification par discipline médicale selon le MedDRA | Terme privilégié par le MedDRA (TP) |
| Affections hématologiques et du système lymphatique | Inhibition du facteur VIII |
| Affections du système immunitaire | Hypersensibilité Réaction anaphylactique |
| Affections du système nerveux | Céphalée Sensation vertigineuse Paresthésie Hémorragie cérébrale |
| Affections vasculaires | Bouffée congestive |
| Affections respiratoires, thoraciques et médiastinales | Dyspnée Sibilances Bronchospasme Sensation de gorge serrée |
| Affections gastro-intestinales | Douleur abdominale Nausée |
| Affections de la peau et des tissus sous-cutanés | Urticaire généralisée Érythème Prurit Rash maculeux Prurigo |
Tableau 6 – Sommaire des effets indésirables d’ADVATE dans le cadre de la pharmacovigilance
Classification par discipline médicale selon le MedDRA | Terme privilégié par le MedDRA (TP) |
| Troubles généraux et anomalies au site d’administration | Effet médicamenteux diminué Manque d’effet du médicament Pyrexie Gêne thoracique Douleur thoracique Frissons Douleur au site de perfusion Asthénie Malaise Fatigue Réaction au site d’injection |
Un petit groupe de cas d’efficacité réduite a été observé en Allemagne. Plus de 90 % des signalements de réduction de l’efficacité ont été reçus d’un centre d’hémophilie de Bonn, en Allemagne. L’âge des patients variait de 5 à 52 ans (médiane : 36 ans) et la majorité des patients avaient reçu un traitement prophylactique. La période documentée de traitement par le facteur VIII avant l’utilisation d’ADVATE variait de 125 à 477 jours (médiane : 372 jours), et la période de traitement après le passage à ADVATE variait de 11 à 340 jours (médiane : 133 jours).
Le tiers de ces patients n’ont présenté aucun saignement durant le traitement par ADVATE, mais se sont sentis mieux protégés avec le précédent concentré de facteur VIII. Le tiers des patients ont présenté un seul saignement (principalement un saignement spontané) durant le traitement par ADVATE, et le reste des patients ont connu entre 2 et 5 saignements alors qu’ils étaient traités par ADVATE. Toutefois, en comparant la période précédant l’utilisation d’ADVATE et la période de traitement par ADVATE, il a été impossible de démontrer une augmentation claire de l’incidence des saignements chez aucun patient.
Pour les trois quarts de ces signalements, aucun résultat pertinent n’était accessible concernant l’évaluation de la présence d’inhibiteurs. Pour le quart restant de ces signalements, des évaluations sporadiques des inhibiteurs ont été effectuées durant le traitement par ADVATE, et les résultats se sont révélés négatifs dans tous les cas. Aucune recherche pharmacocinétique officielle (récupération, demi-vie) visant à exclure les cas de titre faible d’inhibiteurs du facteur VIII n’a été effectuée.
Toutefois, aucun patient n’a signalé une réduction de l’efficacité ou une augmentation des saignements avec son ancien traitement, ce qui est cohérent avec l’absence de formation d’inhibiteurs.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Il n’y a actuellement aucune interaction connue.
9.3 Interactions médicament-comportement
Cette information n'est pas disponible pour ce produit pharmaceutique.
9.4 Interactions médicament-médicament
Aucune interaction médicamenteuse entre ADVATE et d’autres produits pharmaceutiques n’est connue ou n’a été établie.
9.5 Interactions médicament-aliment
Les interactions du médicament avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions du médicament avec les plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Les interactions du médicament avec les examens de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
ADVATE contient un concentré de facteur VIII recombinant, une glycoprotéine dont la séquence d’acides aminés est similaire à celle du facteur VIII humain et dont les modifications post-traductionnelles sont similaires à celles des molécules dérivées du plasma. Le facteur VIII activé agit tel un cofacteur pour le facteur IX activé, accélérant la conversion du facteur X en facteur X activé. Ce dernier assure quant à lui la conversion de la prothrombine en thrombine. Par la suite, la thrombine convertit le fibrinogène en fibrine. Un caillot de fibrine est alors formé.
10.2 Pharmacodynamie
L’hémophilie A est un trouble héréditaire de la coagulation sanguine lié au sexe causé par une diminution du taux d’activité du facteur VIII. Elle se traduit par un saignement abondant au niveau des articulations, des muscles ou des organes internes d’origine spontanée ou causé par un trauma accidentel ou chirurgical. À l’aide d’un traitement de substitution, on augmente le taux plasmatique du facteur VIII et, par conséquent, on corrige de façon temporaire le déficit en facteur VIII et on élimine la tendance au saignement. Le taux requis afin d’obtenir une efficacité hémostatique adéquate varie en fonction de la région anatomique et de la gravité du traumatisme, le cas échéant.
10.3 Pharmacocinétique
Toutes les études de pharmacocinétique sur ADVATE ont été menées auprès de patients atteints d’hémophilie A grave ou modérément grave (taux de facteur VIII ≤ 2 %).
L’analyse pharmacocinétique complète comprenait les données relatives aux paramètres pharmacocinétiques de 260 sujets au total. À partir de cette analyse, les données relatives aux paramètres pharmacocinétiques de 208 sujets ont été incluses dans l’analyse pharmacocinétique per protocole. Les catégories de ces analyses, soit les nourrissons (âgés de 1 mois à < 2 ans), les enfants (âgés de 2 ans à < 12 ans), les adolescents (âgés de 12 ans à < 16 ans) et les adultes (âgés de 16 ans et plus), ont été utilisées pour résumer les paramètres pharmacocinétiques. L’âge correspond à celui au moment de l’administration de la perfusion.
| Tableau 7 – Résumé des paramètres pharmacocinétiques du FAHr-NDPA selon le groupe d’âge | |||||
Paramètre (moyenne ± écart type) | Nourrissons (n = 7) (1 mois à < 2 ans) | Enfants (n = 56) (2 ans à < 12 ans) | Adolescents (n = 35) (12 ans à < 16 ans) | Adultesa (n = 162) (16 ans et plus) | |
| ASC totale ([UI*·h]/dL) | 1 240 ± 330 | 1 263,40 ± 470,90 | 1 300 ± 469 | 1 554,88 ± 507,92 | |
Taux de récupération ajusté à la Cmax (UI/dL par UI/kg)b | 2,07 ± 0,54 | 1,91 ± 0,50 | 2,05 ± 0,49 | 2,23 ± 0,61 | |
| Demi-vie (h) | 8,67 ± 1,43 | 10,22 ± 2,72 | 12,00 ± 2,92 | 12,96 ± 4,02 | |
Concentration plasmatique maximale après la perfusion (UI/dL) | 104 ± 27 | 97,16 ± 27,13 | 103 ± 25 | 112,35 ± 30,27 | |
| Temps de séjour moyen (h) | 10,42 ± 2,54 | 12,87 ± 3,70 | 14,89 ± 4,61 | 16,37 ± 5,80 | |
Volume de distribution à l’état d’équilibre (dL/kg) | 0,43 ± 0,10 | 0,55 ± 0,15 | 0,60 ± 0,14 | 0,55 ± 0,17 | |
| Clairance (mL/[kg *h]) | 4,26 ± 1,00 | 4,53 ± 1,51 | 4,21 ± 1,16 | 3,56 ± 1,21 | |
a On disposait d’évaluations pharmacocinétiques pour 162 sujets.
b Calculé comme suit : (Cmax – taux initial de facteur VIII), divisé par la dose (UI/kg), où Cmax correspond au taux maximal du facteur VIII après la perfusion.
Absorption : Consulter le tableau 7 afin d’obtenir un résumé de la récupération corrigée, de l’ASC et du VEQ chez les nourrissons, les enfants, les adolescents et les adultes.
Distribution : Lorsqu’il est administré à des patients hémophiles, ADVATE se fixe au facteur von Willebrand endogène présent dans la circulation sanguine. Le complexe du facteur VIII/von Willebrand est distribué principalement dans l’espace intravasculaire.
Métabolisme : Sans objet
Élimination : À l’heure actuelle, on croit que la clairance du facteur VIII est médiée par les récepteurs vasculaires, notamment les récepteurs associés des lipoprotéines de faible densité et l’héparine sulfate protéoglycane, grâce à des mécanismes qui restent à élucider.
Populations particulières et états pathologiques
Enfants :
Au total, 184 enfants (≤ 16 ans) ayant reçu un diagnostic d’hémophilie A grave ou modérément grave (facteur VIII ≤ 2 %) ont participé à un certain nombre d’études cliniques. L’innocuité et l’efficacité hémostatique d’ADVATE chez les enfants sont semblables à celles chez les adultes (voir la section 14 ESSAIS CLINIQUES). La récupération corrigée et la demi-vie terminale étaient inférieures d’environ 20 % chez les enfants, comparativement aux adultes (voir le tableau 5 dans la section Profil pharmacocinétique). La récupération corrigée et la demi-vie terminale étaient inférieures d’environ 20 % chez les enfants, comparativement aux adultes (voir le tableau 7 dans la section 10.3 Pharmacocinétique).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
- ADVATE doit être conservé au réfrigérateur entre 2 et 8 ˚C (36 et 46 ˚F). Le gel peut causer le bris de la fiole de diluant.
- ADVATE peut être conservé à température ambiante (jusqu’à 30 ˚C [86 ˚F]) pendant un maximum de six mois ou jusqu’à la date de péremption, selon la première occurrence.
- Ne pas remettre le produit au réfrigérateur une fois qu’il en est retiré.
- Ne pas utiliser après la date de péremption inscrite sur la fiole ou six mois après la date figurant sur la boîte, selon la date la plus rapprochée.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Lorsqu’ADVATE est reconstitué par l’ajout de 2 mL ou 5 mL d’eau stérile pour injection,
USP, on ne doit pas le diluer davantage.
- Ne pas réfrigérer la solution reconstituée.
- ADVATE doit être administré à température ambiante dans les trois heures suivant la reconstitution.
- Tous les médicaments administrés par voie parentérale doivent faire l’objet d’un examen visuel préalable à l’administration, pour déceler toute particule ou altération de la couleur, lorsque la solution et le contenant le permettent.
Il faut employer des seringues en plastique pour administrer ce produit, car les protéines comme ADVATE ont tendance à adhérer à la surface des seringues en verre.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : facteur antihémophilique (recombinant) non dérivé du plasma ni de l’albumine
Nom chimique : Octocog alfa
Formule moléculaire et masse moléculaire : 2 332 acides aminés dont la masse moléculaire est d’environ 280 kDa.
Formule développée :
Propriétés physico-chimiques :
ADVATE est une glycoprotéine dimérique produite en utilisant des cellules CHO avec une séquence d’acides aminés identique au facteur antihémophilique (recombinant) RECOMBINATE autorisé et présentement fabriqué par Takeda. Les modifications post-traductionnelles d’ADVATE sont semblables au facteur VIII dérivé du plasma.
La substance médicamenteuse d’ADVATE est une solution limpide, incolore et dépourvue de particules étrangères.
Caractéristiques du produit
ADVATE (octocog alfa) est une glycoprotéine dimérique de masse moléculaire de 280 kDa produite en utilisant des cellules d’ovaires de hamster chinois (CHO). Le produit est activé in vivo après un clivage obtenu par l’activité protéasique de la thrombine, qui convertit le produit 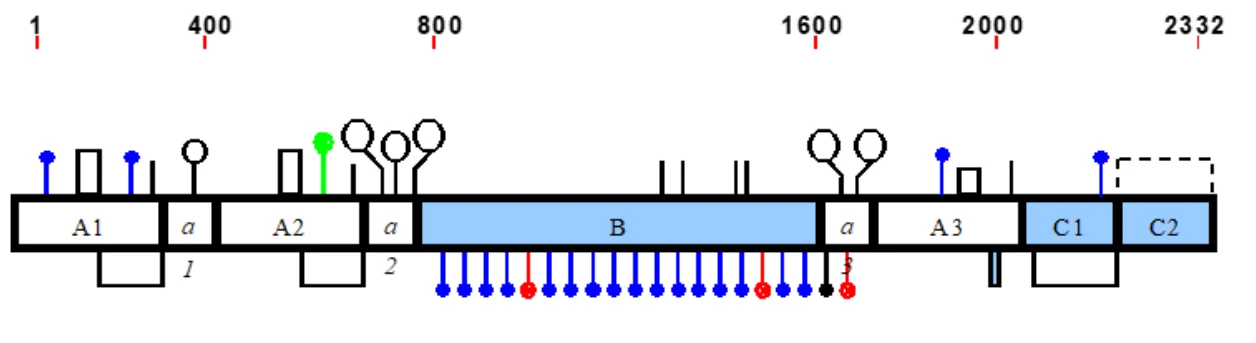


Facteur VIII 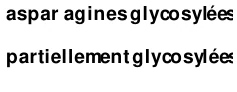
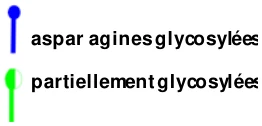
aspar agines glycosylées
partiellement glycosylées 
cystéine libre
tyrosine sulfatée 
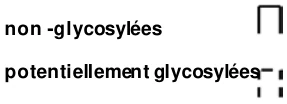 non -glycosylées
potentiellement glycosylées 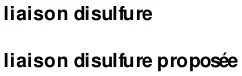
liaison disulfure
liaison disulfure proposée
de facteur VIII en sa forme hétérotrimérique active (FVIIIa). Le FVIIIa agit en tant que cofacteur de l’activité enzymatique du facteur IX activé (FIXa), qui active à son tour le facteur X. Une fois activé, ce dernier assure quant à lui la conversion de la prothrombine en thrombine, une enzyme active. L’activité protéasique de la thrombine clive le fibrinogène en monomères fibrines, qui se polymérisent pour former le caillot sanguin. L’activité de réticulation du facteur XIII finit de stabiliser le caillot.
Le facteur VIII (FVIII) est co-exprimé avec le facteur von Willebrand dans des cellules CHO afin de favoriser la sécrétion du FVIII dans le milieu de culture. En outre, le facteur von Willebrand stabilise le FVIII in vivo. Le domaine B fortement glycosylé est clivé et libéré lorsque la thrombine l’active. Le FVIII activé, constitué des domaines A1, A2, A3, C1 et C2, agit à titre de cofacteur du FIXa. La protéine C activée inactive le facteur VIIIa. La demi-vie du FVIII est d’environ 12 heures chez les patients atteints d’hémophilie. La stabilité de la solution ADVATE est optimale à un pH de 5,5 à 7,5.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 8 – Résumé des données démographiques des essais cliniques sur l’hémophilie
| No de l’étude | Méthodologie | Posologie, voie d’administration, durée | Nombre de sujets (n) (traités)a | Âge moyen (intervalle) | Sexe |
| 060201 | Étude clinique de phase IV multicentrique, ouverte, prospective, contrôlée et à répartition aléatoire sur l’efficacité relative de l’utilisation d’ADVATE dans deux schémas prophylactiques, comparativement à l’efficacité d’un traitement sur demande | Schéma thérapeutique sur demande (déterminé par l’investigateur) : 6 mois Schéma prophylactique : Après 6 mois de traitement sur demande, les sujets ont été répartis aléatoirement pour recevoir une prophylaxie standard (de 20 à 40 UI/kg toutes les 48 heures) ou une prophylaxie fondée sur la pharmacocinétique (de 20 à 80 UI/kg toutes les 72 heures) pendant 12 mois | 73 (53)c | Sur demande Âge médian : 26 (7-59) Prophylaxie fondée sur la pharmaco-cinétique Âge médian : 24,5 (7-59) Prophylaxie standard : Âge médian : 33 (10-55) | Non disponi ble |
| 069901 | Partie 1 : Étude croisée, à | Pharmacocinétique : | 111 (106) | 10 ans | 111 M |
répartition aléatoire et à double insu en vue de comparer la pharmaco-cinétique d’ADVATE et de RECOMBINATE Partie 2 : Étude ouverte, multicentrique et non contrôlée évaluant la prophylaxie Partie 3 : Étude croisée, à répartition aléatoire et à double insu en vue de comparer le médicament témoin et le produit commercial | Une seule perfusion de 50 ± 5 UI/kg Prophylaxie : 25 à 40 UI/kg, 3 à 4 fois/semaine Partie 3 Pharmacocinétique : Une seule perfusion de 50 ± 5 UI/kg | ||||
| 069902 | Étude multicentrique ouverte, prospective et non contrôlée sur la prophylaxie en contexte chirurgical (maîtrise de l’hémostase périopératoire au cours d’interventions chirurgicales, d’extractions de dents et d’interventions diagnostiques effractives) | Prise en charge périopératoire Préopératoire : Extractions dentaires, dose d’attaque visant un taux de FVIII de 60 à 100 % de la normale; intervention majeure ou mineure, dose visant un taux de FVIII de 80 à 120 % de la normale Bolus ou perfusion continue intra- et postopératoire ou une association des deux : bolus selon le tableau clinique; perfusion continue à un débit initial de 4 UI/kg-1 h-1 chez les sujets de plus de 12 ans et 5 UI/kg-1 h-1 chez les sujets de 5 à 12 ans, puis | 59 (58) | ≥ 5 ans 7 à 65 ans | 59 M |
tel que déterminé par l’investigateur Traitement de substitution à domicile Prescrit par l’investigateur, pouvant durer jusqu’à 6 semaines pour une chirurgie orthopédique majeure et jusqu’à 2 semaines pour toutes les autres interventions | |||||
| 060101 | Partie 1 : Détermination des paramètres pharmaco- cinétiques chez les enfants atteints d’hémophilie grave ou modérément grave Partie 2 : Étude multicentrique, ouverte et non contrôlée sur la prophylaxie chez les enfants atteints d’hémophilie grave ou modérément grave | Pharmacocinétique : Une seule perfusion de 50 ± 5 UI/kg Schéma thérapeutique (déterminé par l’investigateur) :
| 53 (53) | 1 à 5 ans | 52 M 1 F |
| 060102 | Partie 1 : Étude ouverte et à un seul groupe de traitement évaluant la pharmaco- cinétique et | Pharmacocinétique : Une seule perfusion de 50 ± 5 UI/kg Schéma | 82 (82) | ≥ 10 ans 11 à 67 ans | 82 M |
l’innocuité d’ADVATE Partie 2 : Étude multicentrique, ouverte, avec répartition aléatoire et à deux groupes de traitement, menée en mode parallèle à la suite de l’étude de base en vue de recueillir des données supplémentaires au sujet de l’efficacité et de l’innocuité | thérapeutique (déterminé par l’investigateur) :
| ||||
BLB- 200-01 | Partie 1 : Étude croisée, à répartition aléatoire et à double insu en vue de comparer la pharmaco-cinétique d’ADVATE et de RECOMBINATE Partie 2 : Étude ouverte, multicentrique et non contrôlée évaluant la prophylaxie | Pharmacocinétique : Une seule perfusion de 50 ± 5 UI/kg Partie 2 Épisode hémorragique : 10 à 50 UI/kg Prophylaxie : 25 à 40 UI/kg (fréquence déterminée par l’investigateur) Dernière visite : 50 ± 5 UI/kg | 15 (15) | 10 à 72 ans | 15 M |
| 060103 | Étude multicentrique, ouverte et non contrôlée sur l’immunogénicité, l’efficacité et l’innocuité du FAHr-NDPA en association avec un traitement sur demande ou une prophylaxie chez les patients non préalablement | Schéma thérapeutique (déterminé par l’investigateur) :
| 29b (26) | s. o. (en cours) | 29 Mb (en cours) |
| traités | dose et la fréquence)
périopératoire (déterminée par l’investigateur) Traitement d’immunotolérance (au besoin, traitement approuvé par le commanditaire) |
M = de sexe masculin, F = de sexe féminin.
s. o. = sans objet, car l’étude est en cours.
a Le nombre de patients traités correspond au nombre de patients indiqués comme étant traités au cours de chacune des études cliniques. Les 234 patients traités dans le cadre du programme d’essais cliniques sur ADVATE sont répartis de la façon suivante : 069901 (106), 069902 (34), 060101 (53), 060102 (0), 060103 (26), BLB-B200-01 (15).
b L’étude clinique 060103 est toujours en cours. La saisie de la banque de données a été effectuée le
27 mars 2006.
c 53 patients préalablement traités atteints d’hémophilie A grave ou modérément grave (taux de facteur VIII
< 2 UI/dL) ont été examinés dans l’ensemble d’analyse selon le protocole. Tous les sujets présentaient au début de l’étude des antécédents d’au moins huit hémorragies dans une articulation par année. Chaque sujet dans l’ensemble d’analyse selon le protocole a reçu > 90 % du nombre prescrit de perfusions prophylactiques; aucun sujet de l’étude n’a dépassé la limite supérieure de 110 % des perfusions prescrites.
Parmi les 234 patients uniques traités dans le cadre du programme d’essais cliniques, 193 (82,5 %) sujets étaient caucasiens, 15 (6,4 %) sujets étaient noirs, 17 (7,3 %) sujets étaient asiatiques et 7 (3 %) sujets étaient d’une autre race. Les données relatives à la race de 2 sujets (0,9 %) étaient manquantes. Parmi les 234 sujets pour qui les données étaient disponibles, 21 (9,0 %) étaient d’origine hispanique.
14.2 Résultats des études
Prophylaxie et réduction des épisodes hémorragiques chez les adultes et les enfants (rapport d’essai clinique 060201)
Le taux annualisé d’hémorragies (TAH) a été calculé comme suit :
{nombre d’épisodes hémorragiques ÷ période de traitement observé en jours} x 365,25. Cet algorithme a été appliqué à tous les sujets des analyses en intention de traiter et per protocole. Le taux médian annuel d’hémorragies chez les sujets traités sur demande était de 44,0 comparativement à 1,0 chez ceux recevant l’un ou l’autre des schémas prophylactiques. Vingt-deux (22) des 53 (42 %) patients n’ont présenté aucun épisode hémorragique lors de l’un ou l’autre des schémas prophylactiques sur une période d’un an.
Le TAH médian lors de la période de traitement sur demande était de 44 saignements par sujet par année, comparativement à 1 saignement par sujet par année pour l’un ou l’autre des schémas prophylactiques, ce qui représentait une différence statistiquement significative (p < 0,0001).
Tableau 9 – Taux annuel d’hémorragies lors de la prophylaxie comparativement au traitement sur demande
| Paramètres cliniques | Sur demande (n = 53) | Prophylaxie standard (n = 30) | Prophylaxie fondée sur la pharmaco-cinétique (n = 23) | Toute prophylaxie (n = 53) |
Nombre total d’épisodes hémorragiques traités | 1 351 | 77 | 75 | 152 |
| TAH médian (IIQ)1 | 44,0 (20,8) | 1,0 (2,14) | 1,0 (4,1) | 1,0 (4,1) |
| TAH dans une articulation médian (IIQ) | 38,7 (24,8) | 0,5 (1,96) | 1,0 (4,1) | 1,0 (2,1) |
TAH non articulaires médian (IIQ) | 4,0 (11,9) | 0,0 (0,0) | 0,0 (0,0) | 0,0 (0,0) |
| TAH spontanées médian (IIQ) | 32,0 (26,9) | 0,0 (1,9) | 0,0 (2,0) | 0,0 (1,9) |
TAH traumatiques médian (IIQ) | 11,5 (17,2) | 0,0 (1,0) | 1,0 (1,0) | 0,0 (1,0) |
1 Différence statistiquement significative (p < 0,0001) du TAH médian entre les patients sous tout schéma prophylactique par rapport au traitement sur demande à l’aide du test de Wilcoxon pour observations appariées.
IIQ = intervalle interquartile
Les taux annualisés d’hémorragies par catégorie d’âge lors du traitement sur demande et des schémas prophylactiques standard ou fondé sur la pharmacocinétique sont indiqués au tableau 10.
Tableau 10 – Taux annualisé d’hémorragies par catégorie d’âge et par tout schéma prophylactique comparativement au traitement sur demande (per protocole)
| Catégorie d’âge | Toute prophylaxie | Sur demande |
| n | Min. | Médiane | Max. | Pourcentage de patients ne présentant aucun saignement | n | Min. | Médiane | Max. | Pourcentage de patients ne présentant aucun saignement | |
Enfants (≥ 7 ans à < 12 ans) | 3 | 0,0 | 5,2 | 8,7 | 33 % | 3 | 38,6 | 44,0 | 120,5 | saignements lors du traitement sur demande |
| Adolescents (≥ 12 ans à < 16 ans) | 4 | 0,0 | 5,0 | 10,0 | 25 % | 4 | 37,9 | 58,0 | 81,4 | |
| Adultes (≥16 ans) | 46 | 0,0 | 1,0 | 17,4 | 43 % | 46 | 22,7 | 44,7 | 117,8 | |
| Tous les sujets | 53 | 0,0 | 1,0 | 17,4 | 42 % | 53 | 22,7 | 44,0 | 120,5 |
Les résultats d’une analyse ultérieure des patients ayant reçu une prophylaxie ont révélé que le TAH médian chez les sujets qui n’avaient pas observé leur traitement était de 20,9 comparativement à 3,0 pour ceux qui l’avaient observé. Les sujets « observants » étaient définis comme ceux qui avaient reçu ≥ 90 % du nombre de perfusions qui leur avait été prescrit.
Efficacité hémostatique :
L’évaluation de l’efficacité hémostatique du traitement des épisodes hémorragiques était un objectif secondaire de l’étude 060201. L’efficacité hémostatique a été évaluée en fonction du nombre de perfusions utilisées pour traiter chaque épisode hémorragique et d’une cote d’efficacité fournie en fonction du sujet (ou du soignant) selon une échelle ordinale de quatre points.
Tableau 11 – Nombre d’épisodes hémorragiques selon la cote d’efficacité des schémas thérapeutiques (étude 060201 : Analyse de l’évaluation de l’efficacité hémostatique)
Schéma thérapeutique | Cote d’efficacité | Nombre de sujets | Nombre | Pourcentage | |||||||||
| d’épisodes | d’épisodes | ||||||||||||
| hémorragiquesa | hémorragiques | ||||||||||||
| Sur demande | Excellente | 50 | 547 | 32,70 | |||||||||
| Bonne | 68 | 943 | 56,37 | ||||||||||
| Moyenne | 35 | 167 | 9,98 | ||||||||||
| Aucune | 3 | 3 | 0,18 | ||||||||||
| Inconnue | 2 | 13 | 0,78 | ||||||||||
| Toutes les cotes | 70 | 1 673 | 100,00 | ||||||||||
| Prophylaxie standard | Excellente | 10 | 39 | 41,94 | |||||||||
| Bonne | 11 | 38 | 40,86 | ||||||||||
| Moyenne | 6 | 16 | 17,20 | ||||||||||
Schéma thérapeutique | Cote d’efficacité | Nombre de sujets | Nombre | Pourcentage | ||||||||||||||
| d’épisodes | d’épisodes | |||||||||||||||||
| hémorragiquesa | hémorragiques | |||||||||||||||||
| Aucune | 0 | 0 | 0,00 | |||||||||||||||
| Inconnue | 0 | 0 | 0,00 | |||||||||||||||
| Toutes les cotes | 18 | 93 | 100,00 | |||||||||||||||
| Prophylaxie fondée sur | Excellente | 10 | 33 | 23,74 | ||||||||||||||
| la pharmacocinétique | ||||||||||||||||||
| Bonne | 21 | 75 | 53,96 | |||||||||||||||
| Moyenne | 9 | 11 | 7,91 | |||||||||||||||
| Aucune | 2 | 20 | 14,39 | |||||||||||||||
| Inconnue | 0 | 0 | 0,00 | |||||||||||||||
| Toutes les cotes | 25 | 139 | 100,00 | |||||||||||||||
| Toute prophylaxie | Excellente | 20 | 72 | 31,03 | ||||||||||||||
| Bonne | 32 | 113 | 48,71 | |||||||||||||||
| Moyenne | 15 | 27 | 11,64 | |||||||||||||||
| Aucune | 2 | 20 | 8,62 | |||||||||||||||
| Inconnue | 0 | 0 | 0,00 | |||||||||||||||
| Toutes les cotes | 43 | 232 | 100,00 | |||||||||||||||
| Tous les schémas | Excellente | 53 | 619 | 32,49 | ||||||||||||||
| thérapeutiques | ||||||||||||||||||
| Bonne | 69 | 1 056 | 55,43 | |||||||||||||||
| Moyenne | 36 | 194 | 10,18 | |||||||||||||||
| Aucune | 4 | 23 | 1,21 | |||||||||||||||
| Inconnue | 2 | 13 | 0,68 | |||||||||||||||
| Toutes les cotes | 70 | 1 905 | 100,00 | |||||||||||||||
a Trente-sept épisodes hémorragiques qui sont survenus (14 sujets uniques) n’ont pas été inclus dans ce tableau, car ces événements ne se sont pas produits alors que les sujets suivaient un schéma thérapeutique. La date était manquante pour un épisode hémorragique; le schéma thérapeutique n’a donc pas été précisé.
Qualité de vie liée à la santé :
Un autre objectif secondaire de l’étude 060201 était d’évaluer les différences entre le traitement sur demande et tout schéma prophylactique sur le plan de la qualité de vie liée à la santé (QVLS) chez les sujets âgés de 14 ans et plus.
Tableau 12 – Variation moyenne et médiane des scores des différents domaines de la santé du questionnaire SF-36v1 à la fin des schémas thérapeutiques (tout schéma prophylactique moins le traitement sur demande)a
| Domaine de la santé du | n | Moyenne | Médiane (IIQ) | |||||||||||
| questionnaire SF-36 | (écart type) | |||||||||||||
| Activité physique (PF) | 57 | 0,89 (7,23) | 2,10 (7,74) | |||||||||||
| Limitations dues à l’état | 57 | 3,56 (12,20) | 0,00 (9,44) | |||||||||||
| physique (RP) | ||||||||||||||
| Douleur physique (BP) | 57 | 4,13 (9,40) | 0,00 (9,42) | |||||||||||
| Santé perçue (GH) | 57 | 1,36 (7,87) | 2,34 (7,03) | |||||||||||
| Vitalité (VT) | 57 | 0,21 (9,14) | 0,00 (9,47) | |||||||||||
| Vie et relations avec les autres | 57 | 1,72 (8,59) | 0,00 (5,43) | |||||||||||
| (SF) | ||||||||||||||
| Limitations dues à l’état | 57 | -1,29 (9,35) | 0,00 (0,00) | |||||||||||
| psychique (RE) | ||||||||||||||
| Santé psychique (MH) | 57 | -0,20 (10,14) | 0,00 (9,09) | |||||||||||
| Score de la composante | 57 | 3,56 (7,54) | 2,76 (7,38) | |||||||||||
| physique | ||||||||||||||
| Score de la composante | 57 | -1,22 (9,22) | -1,30 (8,19) | |||||||||||
| mentale | ||||||||||||||
a Seuls les sujets qui ont rempli le questionnaire SF-36 à la fin de chaque période de traitement ont été inclus dans l’analyse. Les variations dans chaque domaine de la santé du questionnaire SF-36 ont été calculées en soustrayant le score du traitement sur demande de celui de tout schéma prophylactique. Les variations positives des scores reflètent l’amélioration de la QVLS de la fin de tout schéma prophylactique à la fin du traitement sur demande.
À l’heure actuelle, aucune étude clinique n’a été menée avec la teneur de 2 000 UI/fiole ou de 3 000 UI/fiole. Toutefois, Takeda poursuit sa pharmacovigilance (voir la section 8 EFFETS INDÉSIRABLES).
Étude de base de phases II et III (rapport d’essai clinique 069901)
Tableau 13 – Résultats relatifs à l’efficacité hémostatique de l’étude clinique de base 069901
Critères d’évaluation principaux | Résultats relatifs à 510 nouveaux épisodes hémorragiques traités au moyen d’ADVATE 162 (32 %) épisodes spontanés, 228 (45 %) épisodes causés par un trauma et 120 (24 %) épisodes d’étiologie inconnue |
| Qualité de l’hémostase | Excellente ou bonne réponse : 439 (86 %) Réponse passable : 61 (12 %) Aucune réponse : 1 (0,2 %) Réponse inconnue : 9 (2 %) |
Nombre de
perfusions
requis
Une (1) seule perfusion : 411 (81 %) Deux (2) perfusions : 62 (12 %) Trois (3) perfusions : 15 (3 %) Quatre (4) perfusions ou plus : 22 (4 %)
La fréquence des nouveaux épisodes hémorragiques survenus pendant le schéma prophylactique de 75 jours d’exposition (≥ 25 UI/kg de poids corporel, trois à quatre fois par semaine) a été calculée en regard de l’étiologie des épisodes hémorragiques chez 107 patients évaluables (n = 274 nouveaux épisodes hémorragiques). Ces fréquences sont présentées au tableau 14.
Tableau 14 – Fréquence des nouveaux épisodes hémorragiques pendant la prophylaxie
| Étiologie du saignement | Fréquence moyenne (intervalle) des nouveaux épisodes |
| Saignement spontané | 0,41 (0,09-2,17) |
| Saignement traumatique | 0,45 (0,13-2,11) |
| Cause inconnuea | 0,41 (0,11-1,51) |
| Total | 0,52 (0,0-3,88) |
a Cause indéterminée
La fréquence totale des saignements était fonction du degré d’observance du schéma prophylactique prescrit. Chez les patients qui se sont injecté moins de 25 UI/kg par dose d’ADVATE lors de plus de 20 % des perfusions prophylactiques, ou qui se sont administré moins de 3 perfusions par semaine pendant plus de 20 % des semaines de l’étude (n = 37), on a constaté une fréquence 2,3 fois plus élevée de saignement, comparativement aux patients qui ont observé fidèlement le schéma prophylactique prescrit au moins 80 % du temps et pour au moins 80 % des doses (n = 70).
Étude de prolongation de phases II et III (rapport d’étude clinique 060102)
Tableau 15 – Résultats relatifs à l’efficacité hémostatique de l’étude clinique de base 060102
Critères d’évaluation principaux | Résultats relatifs à 837 nouveaux épisodes hémorragiques traités au moyen d’ADVATE 232 (28 %) épisodes spontanés, 379 (45 %) épisodes traumatiques et 226 (27 %) épisodes d’étiologie inconnue |
| Qualité de l’hémostase | Excellente ou bonne réponse : 673 (80,4 %) Réponse passable : 140 (16,7 %) Aucune réponse : 1 (0,1 %) Réponse inconnue : 23 (2,7 %)a |
| Nombre de perfusions requis | Une (1) seule perfusion : 521 (62,2 %) Deux (2) perfusions : 216 (25,8 %) Trois (3) perfusions : 23 (2,7 %) Quatre (4) perfusions ou plus : 75 (9 %) Aucun traitement : 2 (0,3 %) |
a On ne disposait d’aucun dossier de traitement ou la nécessité d’un traitement n’a pu être établie pour 20 des 23 épisodes hémorragiques d’étiologie inconnue. Deux des 23 épisodes hémorragiques observés chez 2 sujets ne nécessitaient aucun traitement, alors qu’un seul épisode hémorragique a été traité, en partie, au moyen d’un produit de facteur VIII non à l’étude (classé comme « inconnu »).
Lors de l’étude de prolongation de phases II et III menée auprès de patients préalablement traités dans le cadre de l’étude de base de phases II et III, on a recueilli des données supplémentaires sur l’efficacité d’ADVATE. En outre, on a effectué une analyse de l’efficacité chez 82 patients admis qui se sont administré eux-mêmes ADVATE, fabriqué à Neuchâtel, dans le cadre d’un schéma prophylactique systématique pendant une période minimale de 75 jours d’exposition. Parmi les 82 sujets admis à l’étude, 81 patients ont reçu le médicament à l’étude par perfusion à au moins une reprise. Leurs données font partie de l’ensemble des données sur l’efficacité hémostatique recueillies. Comme on l’avait fait lors de l’étude de base de phases II et III, les nouveaux épisodes hémorragiques ont été traités par ADVATE, et la qualité de l’hémostase a été décrite comme excellente, bonne, passable ou nulle. Au total, 837 nouveaux épisodes hémorragiques sont survenus chez 70 des 81 patients traités au moyen d’ADVATE. Selon l’étiologie de ces saignements, 45 % des saignements avaient été causés par un trauma et 28 % étaient survenus spontanément; pour les 27 % restants, la cause était indéterminée. La réponse au traitement par ADVATE, dans la plupart des nouveaux épisodes hémorragiques (80,4 %), a été qualifiée d’excellente ou de bonne. En outre, 62,2 % des épisodes hémorragiques ont été résolus à l’aide d’une seule perfusion, et 25,8 % de plus ont été résolus lors de la deuxième perfusion. Par conséquent, 88 % de tous les épisodes hémorragiques ont nécessité une ou deux perfusions du médicament à l’étude.
Étude pédiatrique de phases II et III auprès de patients préalablement traités (rapport d’étude clinique 060101)
Tableau 16 – Résultats de l’efficacité hémostatique au cours de l’étude clinique de base 060101
Critères d’évaluation principaux | Sur les 409 épisodes hémorragiques signalés dans le cadre de l’étude clinique, 354 ont été traités au moyen d’ADVATE chez 44 sujets. Neuf (9) sujets n’ont subi aucun épisode hémorragique. 73 (17,8 %) épisodes spontanés, 198 (48,4 %) épisodes traumatiques, 136 (33,3 %) épisodes d’étiologie inconnue, 2 (0,5 %) épisodes de saignement postopératoire. Les résultats concernant la qualité de l’hémostase et le nombre de perfusions requis afin de traiter un saignement ont été calculés à partir de 354 épisodes hémorragiques traités au moyen d’ADVATE. |
| Qualité de l’hémostase | Excellente ou bonne réponse : 332 (93,8 %) Réponse passable : 17 (4,8 %) Réponse inconnue : 5 (1,4 %) |
| Nombre de perfusions requis | Une (1) ou deux (2) perfusions : 319 (90,1 %) Trois (3) perfusions : 19 (5,4 %) Quatre (4) perfusions ou plus : 16 (4,5 %) |
Cette étude clinique multicentrique, ouverte, prospective et non contrôlée était menée auprès de 53 patients pédiatriques préalablement traités âgés de moins de 6 ans et atteints d’hémophilie A grave ou modérément grave (facteur VIII initial ≤ 2 %). L’étude comportait deux parties. La partie 1 consistait en une évaluation ouverte de la pharmacocinétique et de l’innocuité à court terme d’ADVATE à la suite de l’administration d’une dose unique de 50 ± 5 UI/kg de poids corporel. La partie 2 consistait quant à elle en une évaluation ouverte de l’immunogénicité, de l’efficacité hémostatique et de l’innocuité d’ADVATE. Les sujets ont poursuivi un traitement au moyen d’ADVATE pendant au moins 50 jours d’exposition ou pour une durée totale de 6 mois, selon la première de ces éventualités.
La dose médiane par perfusion pour le traitement d’un épisode hémorragique était de 42,9 ± 19,38 UI/kg. Le taux médian annuel d’hémorragies dans une articulation était de 0,00 chez les sujets recevant un schéma prophylactique standard (n = 21), de 0,00 chez les sujets recevant un schéma prophylactique modifié (n = 37) et de 14,18 chez ceux recevant un traitement sur demande (n = 5).
Étude de phases II et III en contexte chirurgical (rapport d’étude clinique 069902)
Tableau 17 – Résultats de l’étude clinique de base 069902 relativement à l’efficacité hémostatique
| Critères d’évaluation principaux | Résultats chez 58 sujets qui ont subi 65 interventions chirurgicales alors qu’ils recevaient ADVATE (57 sujets ont terminé l’étude) (22 chirurgies majeures, 35 chirurgies mineures, 8 interventions dentaires) 24 évaluations ont été effectuées au moment du retrait du drain |
| Qualité de l’hémostase intra- et postopératoire | Évaluation intraopératoire : Excellente ou bonne : 61 sur 65 (94 %) Évaluation postopératoire : Excellente ou bonne : 62 sur 65 (95 %) |
| Maîtrise de l’hémorragie à l’emplacement du drain au moment de son retrait | Excellente ou bonne : 20 sur 24 (83 %) Passable : 2 (8,3 %) Inconnue : 1 Aucune : 1 |
Tous les patients ont reçu, avant l’intervention chirurgicale, ADVATE en bolus, à des doses visant à augmenter, de 10 à 30 minutes après l’injection, le taux plasmatique de facteur VIII de 60 % à 100 % pour des interventions dentaires et de 80 % à 120 % pour tous les autres types de chirurgies. Pour 59 des 63 chirurgies, le taux de facteur VIII cible a été atteint ou dépassé à la suite d’une dose de charge unique allant de 29,3 UI/kg à 104,6 UI/kg. Pour 2 chirurgies, les données relatives aux taux de facteur VIII après la perfusion manquaient et, pour 4 chirurgies, les taux de facteur VIII préopératoires n’ont pas été atteints. Néanmoins, aucun patient n’a reçu de dose de charge supplémentaire en bolus. ADVATE a été administré par perfusion continue à 18 patients de l’étude. Une dose de charge en bolus suivie d’une perfusion continue a été administrée à 4 patients subissant une chirurgie majeure. La moyenne des doses calculées en fonction du poids corporel administrées à ces 4 patients était de 43 UI/kg, produisant un taux quotidien moyen de facteur VIII de 97 %. Pour les chirurgies mineures, la moyenne des doses calculées en fonction du poids corporel administrées par perfusion était de 46 UI/kg, produisant un taux quotidien moyen de facteur VIII de 86 %. ADVATE n’a été administré en perfusion continue pour aucune intervention dentaire.
Le tableau 18 présente une brève description des classifications des interventions ainsi que la durée d’exposition au médicament.
Tableau 18 – Classifications des interventions et exposition au médicament
Classifications des interventions | Nombre d’interventions | Nombre de perfusions Moyenne ± É.T. | Dose (UI/kg) | |
| Médiane | Intervalle | |||
| Majeure | 22 | 51,1 ± 18,9 | 1 490 | 724,9-2 415,0 |
| Mineure | 35 | 22,3 ± 14,0 | 691,4 | 107,8-2 404,2 |
| Soins dentaires | 8 | 6,3 ± 5,6 | 174,4 | 40,8-317,0 |
Dans l’ensemble, les évaluations de l’efficacité hémostatique périopératoire étaient très similaires, quel que soit le type d’administration (bolus ou perfusion continue). De plus, les pertes sanguines estimées étaient inférieures aux pertes sanguines maximales prévues pour 55 des 58 interventions chirurgicales. Les valeurs estimées manquaient pour 7 interventions, et les pertes sanguines estimées étaient supérieures aux pertes sanguines maximales prévues pour 3 interventions.
Au total, 23 saignements ont été signalés, soit 16 épisodes hémorragiques et 7 hématomes. Deux épisodes hémorragiques sont survenus au champ opératoire dans les 14 jours suivant la chirurgie, considérés par conséquent comme des hémorragies postopératoires. Dix (10) des épisodes hémorragiques, non considérés comme postopératoires, ont été traités au moyen d’ADVATE. La qualité de l’hémostase a été décrite comme excellente ou bonne pour 8 épisodes hémorragiques, passable pour 1 épisode et nulle pour 1 épisode. En ce qui a trait aux traitements définis comme passables ou nuls, l’investigateur a indiqué que les événements étaient probablement associés à une arthrite préexistante et non à un saignement. Les quatre autres épisodes hémorragiques n’étaient pas associés à l’intervention chirurgicale. On a également observé 7 hématomes. Pour 4 de ces 7 hématomes, le sang a été évacué par une intervention chirurgicale.
Chez 11 sujets, la clairance du facteur VIII était < 5 mL/kg/h. Chez 3 sujets, elle se situait entre 5 et 9 mL/kg/h. Chez 1 sujet, elle oscillait entre 6,8 et 20,8 mL/kg/h, ce qui coïncidait avec une infection liée à un cathéter veineux central. L’hémostase a été maintenue en tout temps dans tous les cas.
14.3 Études de biodisponibilité comparatives
Étude de base de phases II et III (rapport d’essai clinique 069901)
Une étude comparative croisée, à répartition aléatoire, a été menée pour évaluer la pharmacocinétique d’ADVATE (médicament à l’étude) et le produit homologué, le facteur antihémophilique (recombinant) (FAHr) RECOMBINATE (médicament témoin). Les sujets de l’étude ont d’abord reçu une perfusion de l’une des 2 préparations à la dose de 50 ± 5 UI/kg de poids corporel, en période d’hémostase. La deuxième préparation a été administrée en perfusion à la dose de 50 ± 5 UI/kg, en période d’hémostase, après une période sans traitement de 72 heures à 4 semaines suivant la perfusion de la première préparation. L’ordre d’administration de chaque préparation a été déterminé de façon aléatoire. Les paramètres pharmacocinétiques (aire sous la courbe de la concentration du facteur VIII en fonction du temps [ASC], concentration maximale [Cmax] de facteur VIII après la perfusion, taux de récupération in vivo, demi-vie, clairance [Cl], temps de séjour moyen [TSM], volume de distribution à l’état d’équilibre [VEQ]) ont été calculés d’après l’activité du facteur VIII mesurée dans les échantillons de sang prélevés immédiatement avant la perfusion et à intervalles uniformisés (jusqu’à 48 heures) après chaque perfusion.
Au total, 56 sujets ont été admis à cette étude et répartis de façon aléatoire entre les groupes de traitement. De ces patients, 52 (population en intention de traiter) ont reçu au moins 1 perfusion du médicament à l’étude et ont présenté des données pharmacocinétiques analysables. Trente sujets (population per protocole) ont satisfait aux critères d’admissibilité à l’étude et ont présenté des données pharmacocinétiques complètes. Les valeurs moyennes ainsi que les valeurs extrêmes (entre parenthèses) des paramètres pharmacocinétiques pour chaque préparation sont présentées au tableau 19. Pour l’ASC0-48 h et le taux de récupération in vivo, les intervalles de confiance à 90 % des rapports des valeurs moyennes de la préparation à l’étude et de la préparation témoin étaient dans les limites de la bioéquivalence de 0,80 et de 1,25, aussi bien dans la population per protocole (n = 30) que dans la population en intention de traiter (n = 52).
Tableau 19 – Paramètres pharmacocinétiques de RECOMBINATE et d’ADVATE
| Paramètre | RECOMBINATE (n = 30) | ADVATE (n = 30) | Écart moyen ln (ASC0-48 h) per protocole | Intervalle de confiance à 90 % pour l’écart moyen per protocole | ||||
| ASC0-48 h (UI h/dL)a | 1 515 (970-2205) | 1 533 (876-2642) | -0,001 | -0,040 à 0,038 | ||||
| Cmax (UI/dL) | 127 (73-199) | 119 (77-195) | --- | --- | ||||
Taux de récupération in vivo [(UI/dL)/(UI/kg)]b | 2,55 (1,47-3,89) | 2,40 (1,54-3,88) | -0,057 | -0,089 à -0,024 | ||||
| Demi-vie (h) | 11,39 (7,89-18,12) | 11,98 (6,74-24,70) | --- | --- | ||||
| TSM (h) | 14,67 (9,41-25,36) | 15,69 (8,63-34,25) | --- | --- | ||||
| VEQ (dL/kg) | 0,46 (0,31-0,68) | 0,47(0,29-0,67) | --- | --- | ||||
| Cl (dL/kg/h) | 0,03 (0,02-0,05) | 0,03 (0,02-0,06) | --- | --- | ||||
a Aire sous la courbe de la concentration plasmatique de facteur VIII en fonction du temps de 0 à
48 heures après la perfusion.
b Calculé comme suit : (Cmax – concentration initiale de facteur VIII), divisé par la dose (UI/kg), où Cmax correspond à la concentration maximale du facteur VIII après la perfusion.
On a déterminé l’équivalence entre RECOMBINATE et ADVATE en fonction du log naturel de la moyenne de l’ASC0-48 h pour la population per protocole et de la valeur moyenne transformée de l’ASC (ASC0-∞) pour la population en intention de traiter. Les intervalles de confiance (IC) se situaient dans les limites d’équivalence de -0,223 à 0,223 (équivalant à un IC situé de 80 % à 125 %), ce qui démontrait l’équivalence entre ADVATE et RECOMBINATE, quant à l’ASC et au taux de récupération dans les analyses des populations per protocole et en intention de traiter.
Chez 70 sujets de l’étude, on a en outre évalué le taux de récupération in vivo à l’état d’équilibre, sans saignement, 30 minutes, 1 heure et 3 heures après la perfusion d’ADVATE, à la dose de 50 ± 5 UI/kg de poids corporel, soit après la première exposition au médicament à l’étude (n = 53), soit après au moins 75 jours d’exposition à ADVATE (n = 17). Les valeurs moyennes ainsi que les valeurs extrêmes (entre parenthèses) du taux de récupération sont décrites au tableau 20.
| Tableau 20 – Taux de récupération in vivoa d’ADVATE après la première exposition et après ≥ 75 jours d’exposition | ||
| Moment de l’évaluation | Première exposition (n = 53) | Après ≥ 75 jours d’exposition (n = 17) |
| 30 minutes après la perfusion | 2,24 (1,25-3,65) | 2,35 (1,71-3,18) |
| 1 heure après la perfusion | 2,05 (1,23-3,77) | 2,18 (1,04-3,05) |
| 3 heures après la perfusion | 1,67 (0,89-3,45) | 1,71 (1,34-2,57) |
a Tous les taux de récupération sont exprimés sous la forme d’un quotient de la concentration (UI/dL)
par la dose (UI/kg).
Étude de prolongation de phases II et III (rapport d’étude clinique 060102)
L’étude de prolongation de phases II et III a permis de comparer la pharmacocinétique d’ADVATE (paramètres décrits précédemment) au début du traitement avec les paramètres d’ADVATE mesurés après 75 jours d’exposition. Cette comparaison a été réalisée à l’aide de données provenant d’un sous-groupe de sujets de l’étude de base de phases II et III admis à l’étude de prolongation de phases II et III. Les sujets de l’étude ont été traités par ADVATE à la dose de 50 ± 5 UI/kg de poids corporel en période d’hémostase, et l’activité du facteur VIII a été mesurée dans des échantillons de sang prélevés immédiatement avant chaque perfusion et à intervalles uniformisés, jusqu’à 48 heures après la perfusion.
Au total, 22 sujets ont été inclus dans l’analyse per protocole. Les valeurs moyennes ainsi que les valeurs extrêmes (entre parenthèses) des paramètres pharmacocinétiques mesurés avant et après un minimum de 75 jours d’exposition sont présentées au tableau 21. L’ASC totale et le taux de récupération in vivo ont été comparés en utilisant des intervalles de confiance à 95 % calculés pour les écarts moyens (logarithmes naturels [ln]) de ces paramètres au début du traitement et après une durée d’exposition ≥ 75 jours. L’intervalle de confiance à 95 % pour l’ASC (-0,108 à 0,022) et la récupération in vivo (-0,065 à 0,195) incluait la valeur zéro, ce qui signifie qu’il n’y avait pas de différence entre ces paramètres.
Tableau 21 – Sommaire des paramètres pharmacocinétiques d’ADVATE
| Paramètre | Paramètres au début du traitementa | Paramètres après une durée d’exposition ≥ 75 joursb |
| n Moyenne É.T. Min. Max. | n Moyenne É.T. Min. Max. | |
ASC totale (UI h/dL) Cmax (UI/dL) Récupération corrigée [(UI/dL)/(UI/kg)] Demi-vie (h) Clairance [dL/(kg·h)] TSM (h) VEQ (dL/kg) | 22 1 409 (1 441)c 465 892 2 696 22 114 (112)c 20 77 151 22 2,31 (2,27)c 0,42 1,54 3,02 22 11,30 3,05 6,74 17,96 22 0,04 0,01 0,02 0,06 22 14,53 4,28 8,63 23,38 22 0,49 0,09 0,32 0,67 | 22 1 368 (1 372)c 517 850 3 012 22 119 (116)c 26 73 177 22 2,38 (2,32)c 0,54 1,46 3,56 22 11,14 2,06 7,67 16,06 22 0,04 0,01 0,02 0,06 22 13,83 3,44 8,04 21,19 22 0,50 0,11 0,31 0,73 |
a Étude clinique 069901 sur ADVATE.
b Étude clinique 060102 sur ADVATE.
c Moyenne géométrique.
Étude de phase I sur la reconstitution dans 2 mL de diluant par rapport à 5 mL (rapport d’étude clinique 060702)
Une étude croisée, ouverte, à répartition aléatoire, visant à comparer la pharmacocinétique et l’innocuité d’ADVATE reconstitué dans 2 mL d’eau stérile pour injection par rapport à 5 mL, a été menée auprès de sujets atteints d’hémophilie A grave (activité du facteur VIII [FVIII] ≤ 1 % de la normale). L’étude comprenait une cohorte d’adolescents et d’adultes (de 13 à 52 ans) ainsi qu’une cohorte d’enfants (de 2 à 12 ans). Dans la cohorte d’adolescents et d’adultes, les paramètres pharmacocinétiques complets (aire sous la courbe [ASC0-48 h], aire sous la courbe totale [ASC0-∞], taux de récupération, demi-vie [t½], clairance [Cl], temps de séjour moyen [TSM], volume apparent de distribution à l’état d’équilibre [VEQ] et concentration maximale [Cmax]) ont été déterminés et comparés pour une dose unique (50 UI/kg ± 100 UI) d’ADVATE reconstitué dans 2 mL et 5 mL d’eau stérile pour injection. Dans la cohorte d’enfants, le taux de récupération a été déterminé et comparé pour une dose unique (50 UI/kg) d’ADVATE reconstitué dans 2 mL et 5 mL d’eau stérile pour injection. Une période de sevrage d’au moins 72 heures, mais d’au plus 30 jours entre le dernier prélèvement de sang et la perfusion suivante devait être observée dans les deux cohortes.
Cinquante-deux sujets ont été admis et 42 d’entre eux ont reçu au moins 1 perfusion (27 adultes ou adolescents et 15 enfants). Des 27 adultes ou adolescents, 8 ont été exclus de l’analyse per protocole et des données per protocole comprenant 19 adultes et adolescents. Les données sur la population en intention de traiter ont été recueillies auprès de 27 adultes et adolescents et de 15 enfants. Les paramètres pharmacocinétiques de la cohorte composée d’adultes et d’adolescents selon les données per protocole sont indiqués au tableau 22.
Les valeurs moyennes (± É.T.) de l’ASC0-48h dans la population per protocole étaient de 1 298,67 ± 380,60 UI·h/dL pour la perfusion de 2 mL et de 1 363,56 ± 487,57 UI·h/dL pour la perfusion de 5 mL. La détermination per protocole de la bioéquivalence était fondée sur le log naturel des valeurs moyennes transformées de l’ASC0-48h pour les perfusions de 2 mL et de 5 mL d’ADVATE. La différence quant aux moyennes des moindres carrés (2 mL à 5 mL) était de -0,052 et l’intervalle de confiance à 90 % (IC à 90 %) pour cette différence était de -0,117 à 0,012. Cet IC à 90 % se situait dans les limites de bioéquivalence de -0,223 à 0,223 (équivalent à un IC situé entre 80 % et 125 %), ce qui démontrait l’équivalence sur le plan de l’ASC0-48h.
Tableau 22 – Paramètres pharmacocinétiques d’ADVATE (FAHr-NDPA) reconstitué dans 5 mL d’eau stérile pour injection et d’ADVATE reconstitué dans 2 mL d’eau stérile pour injection (étude 060702 : per protocole)
| Paramètre | FAHr-NDPA reconstitué dans 5 mL d’eau stérile pour injection (n = 19) Moyenne (± É.T.) | FAHr-NDPA reconstitué dans 2 mL d’eau stérile pour injection (n = 19) Moyenne (± É.T.) | Écart moyen per protocole | Intervalle de confiance à 90 % pour l’écart moyen per protocole |
| ASC0-48 h (UI h/dL)a | 1 363,56 (487,57) | 1 298,67 (380,60) | -0,052b | -0,117 à 0,012 |
Cmax (UI/dL) 107,89 (17,95) 104,42 (19,35)
| --- | --- | |||||||||
Taux de récupération in vivo [(UI/dL)/(UI/kg)]c | 2,00 (0,36) | 1,93 (0,35) | -0,064d | -0,111 à -0,018 | ||||||
| Demi-vie (h) | 12,50 (2,89) | 12,54 (3,80) | --- | --- | ||||||
| TSM (h) | 14,34 (4,27) | 14,79 (5,24) | --- | --- | ||||||
| VEQ (dL/kg) | 0,51 (0,13) | 0,54 (0,13) | --- | --- | ||||||
| Cl (mL/[kg·h]) | 3,81 (1,20) | 3,85 (0,95) | --- | --- | ||||||
a Aire sous la courbe de la concentration plasmatique de facteur VIII en fonction du temps de 0 à
48 heures après la perfusion.
b Différences quant aux moyennes des moindres carrés de ln (ASC0-48 h). c Calculé comme suit : (Cmax – concentration initiale de facteur VIII), divisé par la dose (UI/kg), où
Cmax correspond à la concentration maximale du facteur VIII après la perfusion. d Différences quant aux moyennes des moindres carrés de ln (taux de récupération in vivo).
On a déterminé la bioéquivalence entre ADVATE reconstitué dans 5 mL d’eau stérile pour injection et ADVATE reconstitué dans 2 mL d’eau stérile pour injection en fonction du log naturel de la moyenne de l’ASC0-48 h et du log naturel de la moyenne du taux de récupération dans les analyses per protocole in vivo primaires établies pour la bioéquivalence. Pour ces deux paramètres, les intervalles de confiance (IC) à 90 % étaient dans les limites d’équivalence de -0,223 à 0,223 (équivalant à un IC de 80 % à 125 %), montrant ainsi la bioéquivalence quant à l’ASC0-48 h et au taux de récupération in vivo ajusté. Des résultats constants ont été obtenus lorsque les données en intention de traiter étaient utilisées, ce qui appuie les résultats per protocole.
Chez quinze sujets pédiatriques (étude 060702 : patients pédiatriques en intention de traiter), le taux de récupération in vivo a été évalué 30 minutes après la perfusion d’ADVATE reconstitué dans 2 mL et 5 mL d’eau stérile pour injection à une dose de 50 UI/kg. Les taux moyens (± É.T.) de récupération in vivo étaient de 1,43 (0,36) (UI/dL)/(UI/kg) avec ADVATE reconstitué dans 5 mL d’eau stérile pour injection (n = 14) et de 1,67 (0,25) (UI/dL)/(UI/kg) avec ADVATE reconstitué dans 2 mL d’eau stérile pour injection (n = 15). Il est à noter qu’un des sujets ayant reçu ADVATE reconstitué dans 2 mL d’eau stérile pour injection n’a reçu qu’une perfusion dans le cadre de l’étude pharmacocinétique.
Les analyses sur l’innocuité ont montré qu’ADVATE reconstitué dans 2 mL et 5 mL d’eau stérile pour injection est sûr et bien toléré chez les adultes.
Deux réactions d’intensité légère au point de perfusion (induration/gonflement et ecchymose), considérées comme étant liées au processus de perfusion par les investigateurs, ont été observées chez deux patients pédiatriques après l’administration de la perfusion de 2 mL.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicité générale
Des études de toxicologie ont été menées avec la préparation au stade expérimental et la préparation sélectionnée d’ADVATE (ou de leurs véhicules respectifs) pour comparer le profil d’innocuité d’ADVATE à celui du facteur antihémophilique (recombinant) RECOMBINATE. Dans le cas de la préparation sélectionnée ADVATE, quatre études sur la toxicité aiguë ont été réalisées ainsi que deux études sur l’irritation des tissus. On a également réalisé deux études de 30 jours sur les effets de doses répétées pour évaluer le profil de toxicité des véhicules de la préparation choisie, ne contenant pas le principe actif du médicament. ADVATE dans les préparations au stade expérimental et les véhicules des préparations au stade expérimental ont été évalués dans des études sur la toxicité aiguë, sur la toxicité de doses répétées des préparations au stade expérimental en l’absence de FAHr et sur l’irritation des tissus. Selon ces études, ADVATE et RECOMBINATE ont des profils de toxicité similaires.
Une analyse documentaire exhaustive a aussi permis d’évaluer la toxicité et l’innocuité des principaux excipients utilisés dans le véhicule de la préparation choisie d’ADVATE. Ces excipients sont le tréhalose, le mannitol, le glutathion réduit, le TRIS et l’histidine. Cette analyse n’a pas soulevé de préoccupations quant à l’innocuité de ces substances chez des personnes atteintes d’hémophilie A.
Dans les études sur la toxicité aiguë, l’administration d’une seule perfusion intraveineuse de la préparation sélectionnée d’ADVATE, à des doses allant jusqu’à 4 750 UI/kg, n’a pas produit d’effet toxique ni chez le rat ni chez le lapin. Chez le lapin, on n’a observé aucune irritation veineuse au point d’injection d’ADVATE à la dose de 3 800 UI/kg ni d’irritation périveineuse à la dose de 38 UI/kg. On a également évalué les résultats des études sur la toxicité aiguë et sur l’irritation tissulaire des premières préparations au stade expérimental d’ADVATE dans le cadre de ce programme de développement non clinique d’ADVATE; les résultats de ces études ont été inclus dans la demande d’homologation comme preuve additionnelle de l’innocuité de certains excipients de la préparation d’ADVATE.
On n’a pas évalué les préparations au stade expérimental ni la préparation sélectionnée d’ADVATE (c.-à-d. incluant le principe actif) dans les études sur la toxicité de doses répétées réalisées dans le cadre du programme de développement non clinique d’ADVATE. On a plutôt mené des études de 30 jours sur la toxicité de doses répétées chez le rat et le lapin, en administrant le volume maximal du point de vue technique (équivalent à une dose humaine allant jusqu’à 40 mL/kg) de véhicule de la préparation sélectionnée d’ADVATE. Les trois véhicules des préparations au stade expérimental ont également été évalués dans une étude de 30 jours sur la toxicité de doses répétées chez des rats mâles à des volumes équivalents à des doses humaines allant jusqu’à 25 mL/kg. Aucune de ces études n’a révélé d’effets significatifs liés au traitement, ni pour le véhicule de la préparation au stade expérimental ni pour celui de la préparation sélectionnée.
La raison pour laquelle on n’a pas mené d’études sur la toxicité de doses répétées de la préparation sélectionnée d’ADVATE (contenant l’ingrédient actif) est le degré élevé de comparabilité entre les substances médicamenteuses en vrac d’ADVATE et de RECOMBINATE démontré dans les études comparatives à grande échelle sur les propriétés physico-chimiques et pharmacologiques ainsi que sur la toxicité aiguë. En outre, on avait déjà mené des études de 28 jours sur la toxicité de doses répétées de RECOMBINATE chez le rat et chez le singe, dans le cadre du programme de développement (voir ci-dessous).
Génotoxicité
Le profil de toxicité de RECOMBINATE avait été évalué in vitro et in vivo dans le cadre du programme de développement de ce médicament. Les résultats de ces études établissent les profils de toxicité générale, de génotoxicité, d’immunogénicité et d’irritation tissulaire de RECOMBINATE. La toxicité aiguë de RECOMBINATE a été évaluée chez le rat, le furet et le chien. On n’a pas observé d’effet toxique chez le rat après l’administration d’une dose unique par voie intraveineuse allant jusqu’à 5 000 UI/kg. Chez le chien, à des doses de 2 500 UI/kg ou plus, on a observé de l’agitation et une rougeur cutanée passagères. La toxicité de doses répétées de RECOMBINATE a été évaluée chez le rat et chez le singe. Les rats et les singes ayant reçu RECOMBINATE à des doses intraveineuses allant jusqu’à 1 000 UI/kg par jour pendant 28 jours ont subi peu d’effets toxiques. Le seul effet lié au traitement a été un faible allongement du temps de céphaline activée à des doses élevées, chez ces deux espèces. La substance médicamenteuse en vrac de RECOMBINATE n’a pas produit d’effets génotoxiques, selon les épreuves suivantes : test in vitro pour rechercher les mutations inverses bactériennes, épreuve pour déceler les aberrations chromosomiques dans les cellules d’ovaires de hamster chinois (CHO) et test du micronoyau in vivo chez la souris.
Pouvoir cancérogène et toxicité reproductive
Aucune étude n’a été menée pour évaluer le pouvoir cancérogène et la toxicité reproductive d’ADVATE.
En résumé, les résultats des études comparatives montrent qu’ADVATE et le facteur antihémophilique (recombinant) RECOMBINATE (ou leurs véhicules respectifs) ont des profils comparables de toxicité et de compatibilité tissulaire chez le rat et chez le lapin, et on prévoit que leurs profils d’innocuité seront comparables chez l’humain.
Les études de toxicologie chez le rat et le lapin ont démontré qu’ADVATE n’a pas entraîné d’effets indésirables significatifs liés au traitement à des doses beaucoup plus élevées que la dose maximale prévue sur le plan clinique. ADVATE n’a pas irrité les tissus lorsqu’il a été administré par voie périveineuse ou intraveineuse à des lapins. Puisque l’expérience clinique à grande échelle avec le facteur VIII recombinant n’a apporté aucune preuve d’effets tumorigènes ou mutagènes, aucune étude de longue durée n’a été menée chez l’animal pour évaluer le pouvoir cancérogène.