


Monographie de produit - Recothrom
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 4 POSOLOGIE ET ADMINISTRATION, 4.3 Reconstitution | 09/2024 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration | 09/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités | 09/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Sensibilité/résistance | 09/2024 |
| 7 Mises en garde et précautions d’emploi, 7.1 Populations particulières | 09/2024 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..............5
- 1.
INDICATIONS ..................................................................................................................5
1.1. Enfants .....................................................................................................................5 1.2. Personnes âgées .......................................................................................................5
- 2. CONTRE-INDICATIONS ................................................................................................5
- 3. ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » .............6
- 4.
POSOLOGIE ET ADMINISTRATION ..........................................................................6
4.1. Considérations posologiques ...................................................................................6 4.2. Dose recommandée et modification posologique ....................................................6 4.3. Reconstitution ..........................................................................................................6 S’assurer que l’emballage du RECOTHROM et son contenu ne sont pas endommagés. Ne pas utiliser si l’emballage ou son contenu sont endommagés ou ont été ouverts. .........6 4.4. Administration .........................................................................................................7
- 5. SURDOSAGE .....................................................................................................................8
- 6. FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE................................................................................................................................8
- 7.
MISES EN GARDE ET PRÉCAUTIONS .......................................................................9
7.1. Populations particulières ..........................................................................................9 7.1.1 Femmes enceintes .......................................................................................................... 9 7.1.2 Allaitement ..................................................................................................................... 9 7.1.3 Enfants ........................................................................................................................... 9 7.1.4 Personnes âgées ........................................................................................................... 10
- 8.
EFFETS INDÉSIRABLES ..............................................................................................10
8.1. Aperçu des effets indésirables ...............................................................................10 8.2. Effets indésirables observés dans les essais cliniques ...........................................10
- 9.
INTERACTIONS MÉDICAMENTEUSES ..................................................................12
9.2. Aperçu des interactions médicamenteuses .............................................................12 9.4. Interactions médicament-médicament ...................................................................12 9.5. Interactions médicament-aliment ...........................................................................12 9.6. Interactions médicament-plante médicinale ..........................................................12 9.7. Interactions médicament-tests de laboratoire .........................................................12
- 10.
PHARMACOLOGIE CLINIQUE .................................................................................12
10.1. Mode d’action ....................................................................................................12 10.2. Pharmacodynamie ..............................................................................................13 10.3. Pharmacocinétique .............................................................................................13
- 11. ENTREPOSAGE, STABILITÉ ET TRAITEMENT ...................................................13
- 12. INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ...................................13
PARTIE II : INFORMATIONS SCIENTIFIQUES .................................................................15
- 13. INFORMATIONS PHARMACEUTIQUES .................................................................15
- 14.
ESSAIS CLINIQUES ......................................................................................................16
14.1. Conception de l’essai et caractéristiques démographiques de l’étude ...............16 14.2. Résultats de l’étude ............................................................................................17
- 15. MICROBIOLOGIE .........................................................................................................19
- 16. TOXICOLOGIE NON CLINIQUE ...............................................................................20
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ...............................22
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1. INDICATIONS
RECOTHROM (thrombine alfa [recombinante]) est indiqué :
- pour faciliter l’hémostase lorsqu’un suintement sanguin ou une hémorragie mineure provenant de capillaires et de petites veinules est accessible et que la maîtrise de l’hémorragie par des techniques chirurgicales habituelles n’est pas pratique ni inefficace (voir la monographie de produit, PARTIE II : ESSAIS CLINIQUES).
1.1. Enfants
Enfants (< 18 ans) :
L’innocuité et l’efficacité de RECOTHROM chez les enfants n’ont pas été établies.
1.2. Personnes âgées
Personnes âgées (> 65 ans) :
Aucune différence significative n’a été observée quant à l’innocuité entre les patients âgés et les patients plus jeunes. Aucune modification de la posologie ou de l’administration n’est nécessaire (voir POSOLOGIE ET ADMINISTRATION)
2. CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité à ce médicament ou à un ingrédient de la formulation ou à un composant du contenant. Pour une liste complète, voir la section FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Ne pas utiliser chez les patients présentant une hypersensibilité connue aux protéines de hamster.
- RECOTHROM (thrombine alfa [recombinante]) ne doit pas être injecté directement dans le système cardiovasculaire.
- RECOTHROM ne doit pas être utilisé dans le traitement d’une hémorragie artérielle jaillissante ou abondante.
- ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
4. POSOLOGIE ET ADMINISTRATION
4.1. Considérations posologiques
Ne pas injecter RECOTHROM directement dans la circulation sanguine. L’injection intravasculaire d’hémostatiques contenant de la thrombine peut entraîner une coagulation potentiellement fatale et la mort.
RECOTHROM (thrombine alfa [recombinante]) est indiqué par voie topique seulement.
Appliquer uniquement à la surface des tissus qui saignent.
4.2. Dose recommandée et modification posologique
Le volume nécessaire de solution RECOTHROM reconstituée varie en fonction de la taille des foyers hémorragiques à traiter, de leur nombre ainsi que de la méthode d’application. Le professionnel de la santé doit déterminer le nombre de flacons nécessaires pour obtenir un volume suffisant de produit reconstitué. Le volume moyen de RECOTHROM utilisé dans l’essai pivot de phase III était de 11,6 mL.
4.3. Reconstitution
S’assurer que l’emballage du RECOTHROM et son contenu ne sont pas endommagés. Ne pas utiliser si l’emballage ou son contenu sont endommagés ou ont été ouverts.
REMARQUE : Reconstituer la poudre lyophilisée à l’aide du diluant fourni. Utiliser une technique aseptique pour manipuler les flacons et les seringues.
6,000 et 24,000 unité RECOTHROM Thrombine alfa (Recombinante) Reconstitution
- 1. Retirer le capuchon amovible en plastique du flacon de RECOTHROM.
- 2. Fixer le dispositif de transfert sans aiguille et l’enclencher sur le flacon. Pour ce faire, placer le flacon sur une surface plane et fixer le dispositif de transfert directement au centre du bouchon du flacon.
Mises en garde et précautions importantes
Ne pas injecter RECOTHROM directement dans la circulation sanguine. L’injection intravasculaire d’hémostatiques contenant de la thrombine peut entraîner une coagulation potentiellement fatale et la mort (voir MISES EN GARDE ET PRÉCAUTIONS).
- 3. Dévisser le bouchon du contenant de diluant.
- 4. Fixer la seringue stérile vide (fournie) au raccord Luer Lock du contenant de diluant et aspirer le diluant dans la seringue.
- 5. Séparer la seringue remplie de diluant du raccord Luer Lock.
- 6. Fixer la seringue remplie de diluant à l’orifice de soupape du dispositif de transfert sans aiguille.
- 7. Injecter le diluant dans le flacon. Maintenir le piston de la seringue enfoncé.
- 8. NE PAS réutiliser la seringue de diluant pour le transfert du produit reconstitué. Retirer et jeter la seringue de diluant.
- 9. Agiter doucement le flacon jusqu’à dissolution complète de la poudre (éviter de trop agiter le flacon pendant la reconstitution). La poudre devrait se dissoudre en moins d’une minute à température ambiante.
- 10. Inverser le flacon et aspirer la solution RECOTHROM dans la seringue de transfert.
- 11. Coller sur la seringue de transfert l’étiquette adhésive portant la mention « Ne pas injecter ».
4.4. Administration
Appliquer par voie topique la solution RECOTHROM sur le foyer hémorragique directement ou à l’aide d’une éponge de gélatine résorbable compatible.
La compatibilité de RECOTHROM avec les éponges hémostatiques GELFOAM®, SURGIFOAM et SPONGOSTAN a été démontrée; il ne doit être utilisé qu’avec ces éponges. L’utilisation de RECOTHROM avec d’autres éponges de gélatine résorbables n’est pas recommandée, car son activité pourrait être altérée.
Utilisation avec une éponge de gélatine résorbable
- 1. Consulter mode d’emploi de l’éponge de gélatine résorbable pour connaître les instructions d’utilisation appropriée.
- 2. Transférer la solution reconstituée de la seringue dans un bol ou une cuvette stérile.
- 3. Placer une ou plusieurs éponges de gélatine résorbable de la taille souhaitée dans le bol contenant la solution RECOTHROM reconstituée pour imbiber complètement l’éponge ou les éponges.
- 4. Retirer l’éponge ou les éponges imbibées et les essorer délicatement pour en retirer l’excédent de solution RECOTHROM.
- 5. Appliquer l’éponge imbibée sur le foyer hémorragique en une seule couche.
La quantité nécessaire de RECOTHROM dépend de la surface de tissu à traiter et de la méthode d’application.
Les flacons sont destinés à un usage unique seulement. Jeter toute solution restante.
NE PAS INJECTER.
5. SURDOSAGE
Aucune dose maximale de RECOTHROM (thrombine alfa [recombinante]) appliquée par voie topique n’a été établie. Dans les études cliniques, le volume maximal administré était de 48 mL.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
- 6.
FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
EMBALLAGE
RECOTHROM (thrombine alfa [recombinante]) est offert en flacons à usage unique sans agent de conservation sous les formes suivantes1 :
Tableau – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Topique | Poudre lyophilisée et diluant stérile pour solution; 6 000 et 24 000 UI/flacon | Chlorure de calcium dihydraté (USP), chlorure de sodium, histidine, mannitol, polyéthylène glycol 3350, saccharose. Le diluant stérile pour reconstitution contient du chlorure de sodium et de l’eau pour injection. |
Description
RECOTHROM 6 000 UI
- Un flacon en verre (verre de type 1) transparent et incolore de 8 mL, muni d’un bouchon, d’un opercule en aluminium et d’un capuchon amovible en plastique, contenant 6 000 UI de RECOTHROM
- Un flacon Luer-Lock de 5 mL en polyéthylène stérile contenant 5 mL de solution stérile de chlorure de sodium à 9 mg/mL (0,9 %)
- Un dispositif de transfert stérile sans aiguille
- Une seringue stérile vide de 5 mL
- Une étiquette adhésive portant la mention « Ne pas injecter »
RECOTHROM 24 000 UI
- Un flacon en verre (verre de type 1) transparent et incolore de 20 mL, muni d’un bouchon, d’un opercule en aluminium et d’un capuchon amovible en plastique, contenant 24 000 UI de RECOTHROM
- Un flacon Luer-Lock de 20 mL en polyéthylène stérile contenant 20 mL de solution stérile de chlorure de sodium à 9 mg/mL (0,9 %)
- Un dispositif de transfert stérile sans aiguille
- Une seringue stérile vide de 20 mL
- Une étiquette adhésive portant la mention « Ne pas injecter »
1 Il est possible que certaines formes ne soient pas disponibles au Canada.
Une fois reconstituée, la préparation devient une solution claire et incolore.
La solution RECOTHROM reconstituée peut être appliquée directement sur le foyer hémorragique ou utilisée avec des éponges de gélatine résorbable.
7. MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l’ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
RECOTHROM thrombine alfa (recombinante) entraîne une thrombose si le produit pénètre dans le système cardiovasculaire. Appliquer par voie topique.NE PAS INJECTER.
Sensibilité/résistance
Des réactions d’hypersensibilité, dont une anaphylaxie, peuvent survenir.
RECOTHROM thrombine alfa (recombinante) est produit à partir d’une lignée cellulaire dérivée d’ovaires de hamster chinois (Chinese Hamster Ovary, CHO) génétiquement modifiée, et peut contenir des protéines de hamster ou de serpent
7.1. Populations particulières
7.1.1 Femmes enceintes
On ne dispose d’aucune donnée sur l’utilisation de RECOTHROM chez les femmes enceintes.
On ignore également si RECOTHROM entraîne des effets néfastes chez le fœtus lorsqu’il est administré à une femme enceinte et s’il peut altérer la fertilité. RECOTHROM ne doit être administré à une femme enceinte qu’après une évaluation approfondie des risques et des avantages du traitement.
7.1.2 Allaitement
Il n’existe aucune information concernant la présence de RECOTRHOM dans le lait maternel, ses effets sur le nourrisson allaité ni ses effets sur la production de lait.
Il convient de peser les avantages de l’allaitement pour le développement et pour la santé du nourrisson en regard de la nécessité clinique d’administrer RECOTRHOM à la mère et des effets indésirables que pourrait connaître le nourrisson, qu’ils soient imputables à RECOTRHOM ou à l’affection sous-jacente de la mère.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de RECOTHROM chez les enfants n’ont pas été établies.
7.1.4 Personnes âgées
Dans les études cliniques, aucune différence en termes d’innocuité ou d’efficacité n’a été observée entre les patients âgés de > 65 ans et les patients plus jeunes. Il n’est pas nécessaire de modifier la posologie ou l’administration (voir POSOLOGIE ET ADMINISTRATION).
8. EFFETS INDÉSIRABLES
8.1. Aperçu des effets indésirables
Le programme clinique de la base de données sur l’innocuité de RECOTHROM (thrombine alfa [recombinante]) reflète le traitement par une solution à une concentration nominale de 1 000 UI/mL chez les 368 sujets : 163 provenant des études de phases I et II, et 205 de l’étude de phase III.
RECOTHROM a également été administré par vaporisation dans le cadre d’une étude de phase II ouverte et non comparative menée chez 72 patients brûlés chez lesquels il fallait procéder à la détersion des plaies puis à des greffes.
8.2. Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Des effets indésirables thromboemboliques ont été signalés chez 6 % des patients ayant fait l’objet d’une intervention chirurgicale et traités par RECOTHROM thrombine alfa (recombinante) dans le cadre de l’ensemble des essais cliniques terminés (N = 644) (voir la section 4.4 Mises en garde et précautions spéciales).
La formation d’anticorps dirigés contre RECOTHROM est survenue chez < 1 % des patients. Aucun des anticorps détectés n’a neutralisé la thrombine humaine naturelle.
Des essais cliniques ont été menés avec la thrombine RECOTHROM appliquée soit avec une éponge de gélatine résorbable, soit appliquée à l’aide d’un vaporisateur. Au total, 644 patients ont été exposés à RECOTHROM dans le cadre de ces études.
RECOTHROM utilisé avec une éponge de gélatine résorbable
Parmi les 411 sujets traités par RECOTHROM ou un comparateur dans l’étude pivot de phase III, tous les sujets sauf 2 (1 sujet/groupe de traitement) ont signalé des événements indésirables. La plupart des événements étaient d’intensité modérée et leur incidence était similaire dans les groupes de traitement RECOTHROM et thrombine bovine. Les événements indésirables les plus fréquents étaient les complications au point d’incision (63 % dans les deux groupes de traitement), la douleur liée à l’intervention (RECOTHROM : 29 %; thrombine bovine : 34 %) et les nausées (RECOTHROM : 28 %; thrombine bovine : 35 %). Des événements indésirables graves ont été signalés par 18 % des sujets traités par RECOTHROM et 22 % des sujets traités par la thrombine bovine.
D’après l’analyse de la base de données ci-dessus, aucun lien de causalité avec l’administration de RECOTHROM n’a été établi avec un événement indésirable particulier.
Les effets indésirables d’intérêt particulier ont été prédéterminés, d’après le mode d’action de la thrombine, l’utilisation d’une éponge de gélatine résorbable, les effets signalés auparavant en lien avec les anticorps à réaction croisée dirigés contre le produit de thrombine bovine et les résultats des essais cliniques de phase II sur RECOTHROM. L’incidence de ces événements prédéterminés s’est avérée similaire entre les groupes de traitement (voir le Tableau 1).
Tableau 1 – Événements d’intérêt particulier dans l’étude de phase III sur RECOTHROM
RECOTHROM (N = 205) n (%) | Thrombine bovine (N = 206) n (%) | |
| Sujets présentant un effet, toutes catégories confonduesa | 124 (60) | 136 (66) |
| Saignement | 27 (13) | 24 (12) |
| Problème cardiaque | 41 (20) | 38 (18) |
| Hypersensibilité | 30 (15) | 37 (18) |
| Nausées + vomissements | 68 (33) | 83 (40) |
| Autre infection | 26 (13) | 31 (15) |
| Infection postopératoire d’une plaie | 19 (9) | 22 (11) |
| Effet thromboembolique | 12 (6) | 10 (5) |
a La catégorie des effets indésirables a été déterminée selon un examen à l’insu des termes exacts et des termes codés employés par les investigateurs.
Immunogénicité
Le développement d’anticorps antithrombine alfa (recombinante) a fait l’objet d’une surveillance dans le cadre de l’étude clinique de phase III contrôlée. Le traitement par RECOTHROM a entraîné une fréquence significativement moindre sur le plan statistique du développement d’anticorps antithrombine alfa (recombinante) par rapport au traitement par thrombine bovine, p < 0,0001 (voir Tableau 2). Aucun des anticorps antithrombine alfa (recombinante) observés dans le cadre du programme clinique n’a neutralisé l’activité de la thrombine humaine naturelle.
Tableau 2 – Développement d’anticorps antithrombineb après exposition à la thrombine alfa (recombinante) ou à la thrombine bovine
RECOTHROM (N = 205) | Thrombine bovine (N = 206) | |
| Patients évaluables, n | 198 | 200 |
| Développement d’anticorps, n (%) | 3 (1,5 %) | 43 (22 %) |
| Intervalle de confiance (IC) à 95 % | 0 % - 4 % | 16 % - 28 % |
b Comme le démontre la séroconversion ou une augmentation ≥ 1,0 unité de titre (≥ 10 fois) des taux d’anticorps après le traitement à l’étude.
Au début de l’étude de phase III, 1,5 % des patients (n = 3/198) du groupe traité par la thrombine alfa (recombinante) présentaient des titres positifs d’anticorps antithrombine alfa (recombinante) contre 5 % des patients du groupe traité par la thrombine bovine (n = 10/200).Parmi les patients présentant des anticorps antithrombine alfa (recombinante) détectables au début de l’étude, 0 sur 3 dans le groupe thrombine et 8 sur 10 dans le groupe thrombine bovine ont présenté une augmentation ≥ 1,0 unité de titre (≥ 10 fois) des taux d’anticorps après le traitement à l’étude.
Dans les études de phase II contrôlées évaluant RECOTHROM appliqué avec une éponge de gélatine, l’incidence du développement d’anticorps après un traitement par thrombine alfa (recombinante) était de 1,2 % (IC à 95 % : 0 % à 6,5 %) contre 2,4 % (IC à 95 % : 0,1 % à 12,9 %) pour le placebo.
9. INTERACTIONS MÉDICAMENTEUSES
9.2. Aperçu des interactions médicamenteuses
Les interactions avec d’autres médicaments, avec des aliments, préparations à base de plantes médicinales ou tests de laboratoire n’ont pas été établies.
9.4. Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5. Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6. Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. PHARMACOLOGIE CLINIQUE
10.1. Mode d’action
RECOTHROM (thrombine alfa [recombinante]) active efficacement les plaquettes et catalyse la conversion du fibrinogène en fibrine, des étapes essentielles à la formation de caillots sanguins.
Pharmacologie humaine
RECOTHROM est indiqué par voie topique seulement. L’administration intravasculaire est contre-indiquée. Par conséquent, aucune étude pharmacocinétique sur l’administration par voie intravasculaire n’a été réalisée chez l’humain.
Pharmacologie animale
Afin d’évaluer l’inhibition et la clairance de RECOTHROM (thrombine alfa [recombinante]) dans la circulation sanguine, RECOTHROM radiomarqué a été soit administré par voie intraveineuse ou sous-cutanée à des primates non humains, soit appliqué avec une éponge de gélatine résorbable dans un modèle de lésion hépatique chez le lapin. RECOTHROM n’a pas circulé dans le sang sous forme de molécule libre et active, mais a été rapidement inactivé (< 5 minutes) après la formation de complexes avec des inhibiteurs endogènes (p. ex., l’antithrombine III); ces complexes ont été éliminés par le foie.
10.2. Pharmacodynamie
RECOTHROM est une sérine protéase hautement spécifique qui favorise l’hémostase et exerce une action locale lorsqu’il est appliqué par voie topique au foyer hémorragique.
RECOTHROM a été évalué dans une étude de phase III menée auprès de 411 sujets faisant l’objet d’une intervention chirurgicale dans l’un des quatre contextes suivants : chirurgie rachidienne, résection segmentaire hépatique, pontage artériel périphérique et greffe artérioveineuse pour hémodialyse. L’étude était une évaluation contrôlée menée dans plusieurs centres, à répartition aléatoire et à double insu comparant RECOTHROM à la thrombine bovine, chacune à une concentration nominale de 1 000 UI/mL appliquée par voie topique aux foyers hémorragiques avec une éponge de gélatine résorbable.
10.3. Pharmacocinétique
Données humaines
Sans objet.
RECOTHROM est indiqué par voie topique seulement. L’administration intravasculaire est contre-indiquée (voir la section CONTRE-INDICATIONS). Par conséquent, aucune étude pharmacocinétique sur l’administration par voie intravasculaire n’a été réalisée chez l’humain.
Données animales
Aucune étude pharmacocinétique clinique n’a été menée, car RECOTHROM agit localement, ne pénètre pas de façon significative dans la circulation lorsqu’il est appliqué par voie topique et est rapidement lié aux inhibiteurs endogènes dès son entrée dans la circulation.
- 11. ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Les flacons de poudre RECOTHROM (thrombine alfa [recombinante]) doivent être conservés entre 2 °C et 25 °C. Ne pas conserver à une température supérieure à 25 °C. Ne pas congeler.
Les solutions reconstituées de RECOTHROM préparées avec une solution stérile de chlorure de sodium peuvent être conservées pendant une période maximale de 24 heures entre 2 °C et 25 °C.
12. INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : INFORMATIONS SCIENTIFIQUES
- 13. INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Thrombine alfa (recombinante)
Nom chimique : thrombine (humaine synthétique); thrombine humaine
(recombinante, glycosylée), thrombine humaine (recombinante, glycoforme α)
Formule moléculaire : La séquence d’acides aminés de la thrombine humaine recombinante est identique à celle de la thrombine alfa humaine endogène.
Masse moléculaire : 33 821 Da à 36 538 Da
Formule développée :
Propriétés physicochimiques : Coefficient d’extinction = 2,03 ± 0,02 mL/(mg•cm)
Température de fusion = 50 °C
Point isoélectrique = 9,2
Caractéristiques du produit
RECOTHROM (thrombine alfa [recombinante]) est une protéine de coagulation produite par la technologie de l’ADN recombinant à partir d’une lignée cellulaire dérivée d’ovaires de hamster chinois (CHO) génétiquement modifiée. La séquence d’acides aminés de RECOTHROM est identique à celle de la thrombine naturellement présente chez l’humain et sa structure est similaire. Le précurseur de RECOTHROM est sécrété dans un milieu de culture sous la forme d’une chaîne unique qui est convertie de façon protéolytique en une forme active à deux chaînes et purifiée par un procédé chromatographique qui génère un produit très pur ayant des effets hémostatiques semblables à ceux de la thrombine humaine naturelle. La lignée cellulaire utilisée pour fabriquer RECOTHROM a fait l’objet d’évaluations approfondies et s’est révélée exempte d’agents infectieux connus. Aucun additif d’origine humaine ou animale n’est employé dans le procédé de culture cellulaire servant à la fabrication de RECOTHROM. 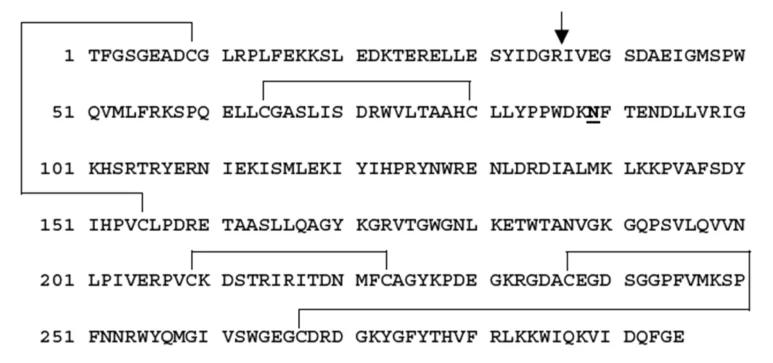 RECOTHROM est offert sous forme de poudre lyophilisée stérile, blanche ou blanc cassé, sans agent de conservation, dans des flacons pour reconstitution avec un diluant (chlorure de sodium stérile à 0,9 %).Un flacon de poudre de 6 000 UI de RECOTHROM reconstituée avec 5 mL de diluant stérile et un flacon de 24 000 UI de poudre de RECOTHROM reconstituée avec 20 mL de diluant stérile produisent chacun une solution de pH 6,0 contenant 1 200 UI/mL de thrombine active (recombinante) pour usage topique. Le diluant stérile fourni est une solution stérile de chlorure de sodium à 0,9 %.
Inactivation virale
La capacité d’inactiver ou d’éliminer les virus du procédé de fabrication de la thrombine recombinante qui prévoit le traitement par un détergent, des étapes de chromatographie sur colonne et une nanofiltration, a été validée à l’aide de quatre modèles de virus, soit le virus écotrope de la leucémie murine (ecotropic murine leukemia virus, EMuLV), le virus de la pseudorage (pseudorabies virus, PRV), le virus parainfluenza de type 3 (parainfluenza type 3, PI3) et le virus minute de souris (minute virus of mice, MVM).
14. ESSAIS CLINIQUES
L’efficacité de RECOTHROM a été évaluée dans des contextes chirurgicaux où des traitements adjuvants pour améliorer l’hémostase sont fréquemment nécessaires : résection hépatique, et pontage artériel périphérique, greffe artérioveineuse pour hémodialyse. L’efficacité de RECOTHROM dans le cadre d’une chirurgie rachidienne n’a pas été démontrée.
14.1. Conception de l’essai et caractéristiques démographiques de l’étude
Étude de phase III menée dans quatre contextes chirurgicaux
RECOTHROM (thrombine alfa [recombinante]) a été évalué dans une étude de phase III menée auprès de 411 patients faisant l’objet d’une intervention chirurgicale dans l’un des quatre contextes suivants : chirurgie rachidienne, résection hépatique, pontage artériel périphérique et greffe artérioveineuse pour hémodialyse. L’étude était une évaluation contrôlée menée dans plusieurs centres, à répartition aléatoire et à double insu comparant RECOTHROM à la thrombine bovine, chacune à une concentration nominale de 1 000 UI/mL appliquée par voie topique aux foyers hémorragiques avec une éponge de gélatine résorbable.(1)
Une population hétérogène de patients ayant fait l’objet d’une intervention chirurgicale a été inscrite à l’étude de phase III, sans exclure de comorbidité, sauf une thrombocytopénie antérieure induite par l’héparine. Les sujets étaient âgés de 21 à 89 ans; 53 % des patients étaient des hommes et 47 % des femmes; 68 % étaient Blancs, 18 % Noirs ou Afro-américains et 14 % appartenaient à un autre groupe ethnique. La répartition de ces caractéristiques était similaire dans les groupes de traitement RECOTHROM et thrombine bovine.
L’étude visait à comparer l’efficacité, l’innocuité et l’immunogénicité de RECOTHROM et de la thrombine bovine appliqués avec une éponge de gélatine résorbable comme traitement adjuvant pour améliorer l’hémostase dans un contexte chirurgical. L’efficacité a été évaluée par l’incidence de l’hémostase dans les 10 minutes.
Les hémorragies pouvant être évaluées étaient définies comme légères à modérées, cessant d’elles-mêmes ou se poursuivant une fois l’hémorragie jaillissante maîtrisée par les techniques chirurgicales habituelles. Plusieurs foyers hémorragiques pouvaient être traités chez un même patient, mais un seul était utilisé pour déterminer l’efficacité primaire (l’anastomose proximale dans les cas de pontage artériel périphérique et l’anastomose artérielle dans les cas de greffe artérioveineuse).
Tableau 3 – Résumé de la conception de l’essai sur RECOTHROM comme adjuvant pour améliorer l’hémostase dans un contexte chirurgical
| N° de l’étude (Conception de l’étude) | Principal critère d’efficacité | Traitement (Nombre de patients chez qui l’efficacité pouvait être évaluée) | Sexe, n (%) | Âge moyen (années) |
499E01 (à répartition aléatoire, en double insu, contrôlée par traitement actif) | Incidence de l’hémostase dans les 10 minutes | Thrombine alfa (recombinante) (198) | Femmes – 101 (49) Hommes – 104 (51) | 59,1 |
| Thrombine bovine, topique (203) | Femmes – 94 (46) Hommes – 112 (54) | 58,7 |
14.2. Résultats de l’étude
L’étude de phase III comprenait 411 patients faisant l’objet d’une chirurgie rachidienne (n = 122, 30 %), d’une chirurgie hépatique (n = 125, 30 %), d’un pontage artériel périphérique (n = 88, 21 %) et d’une greffe artérioveineuse (n = 76, 18 %). L’incidence globale de l’hémostase dans les 10 minutes était de 95,4 % pour les patients du groupe RECOTHROM et de 95,1 % pour les patients du groupe témoin. Cela représente une différence de 0,3 % (IC à 95 % : -3,7 % à 4,4 %) chez les patients recevant RECOTHROM par rapport à ceux recevant la thrombine bovine, ce qui démontre que les deux traitements ont une efficacité comparable. (1)
Tableau 4 – Résultats de l’étude 499E01 – Hémostase dans les 10 minutes
RECOTHROM (n = 198) % | Thrombine bovine (N = 203) % | |
| Incidence globale | 95,4 | 95,1 |
| Chirurgie rachidienne | 98,4 | 98,4 |
| Résection hépatique | 98,4 | 96,8 |
| Pontage artériel périphérique | 85,0 | 85,7 |
| Greffe artérioveineuse | 97,1 | 97,3 |
Remarque : pour la principale analyse de l’efficacité, on a évalué l’incidence de l’hémostase après ≤ 10 minutes chez les sujets ayant reçu un traitement dans l’un des quatre principaux types de foyer hémorragique : plexus veineux épidural, site de résection hépatique, anastomose proximale dans les cas de pontage artériel périphérique et anastomose artérielle dans les cas de greffe artérioveineuse (efficacité évaluable chez 401 sujets).
Les différences entre les groupes de traitement (thrombine alfa [recombinante] et thrombine bovine) quant à l’incidence de l’hémostase dans les 10 minutes variaient de -0,7 % (IC à 95 % : -16,0 % à 14,6 %) dans le cas d’un pontage artériel périphérique à 1,6 % (IC à 95 % : -3,8 % à 6,9 %) dans le cas d’une chirurgie hépatique. L’IC à 95 % excluait la limite inférieure démontrant la non-infériorité de -15 %, fixée au préalable pour l’analyse groupée de tous les types de chirurgie dans l'étude de phase III. Même si ce critère n’était pas prévu, toutes les indications sauf une y ont répondu. Pour le pontage artériel périphérique, la limite inférieure de l’IC était de -16 %. L’étude ne visait toutefois pas à démontrer que la thrombine alfa (recombinante) et la thrombine bovine étaient comparables dans chacun des contextes chirurgicaux.
Au cours de l’étude clinique de phase III, le volume moyen du médicament à l’étude utilisé dépendait du contexte chirurgical : un plus grand volume du médicament a été appliqué pour la résection segmentaire hépatique (17,2 mL) que pour les autres types de chirurgie (chirurgie rachidienne : 8,6 mL; pontage artériel périphérique : 10,3 mL; greffe artérioveineuse : 8,8 mL). Le volume maximal administré était de 48 mL.
Étude de phase IIIb menée chez des sujets ayant très probablement déjà été exposés à la thrombine bovine
Une étude non comparative ouverte de phase IIIb a été menée dans 21 centres de recherche pour évaluer l’immunogénicité et l’innocuité de la thrombine alfa (recombinante) chez 209 sujets adultes faisant l’objet d’une chirurgie rachidienne ou vasculaire et ayant, dans les trois années précédentes, subi une chirurgie au cours de laquelle ils avaient très probablement été exposés à la thrombine bovine. Le principal objectif de l’étude était de comparer les sujets chez qui des anticorps dirigés contre la thrombine bovine étaient présents au départ aux sujets chez qui il n’y avait pas de tels anticorps au départ par rapport à la présence d’anticorps dirigés contre la thrombine alfa (recombinante) après 29 jours. Parmi les sujets chez qui on avait pu déterminer au départ si des anticorps étaient ou non présents, 15,6 % (n = 32/205) étaient porteurs d’anticorps dirigés contre la thrombine bovine, ce qui est un taux supérieur à celui observé au départ dans la population chirurgicale de l’étude de phase III. Après le traitement, aucun des 200 patients évaluables n’avait développé d’anticorps dirigés contre la thrombine alfa (recombinante).Le volume moyen de thrombine alfa (recombinante) administré aux sujets était de 13,8 mL.(2)
Étude de phase II sur la détersion des brûlures avant la greffe de peau
Une étude de phase II multicentrique, ouverte et à un seul groupe a été menée pour évaluer l’innocuité et l’immunogénicité de RECOTHROM chez des patients subissant une greffe cutanée en raison de brûlures, de traumatismes ou pour la révision d’une cicatrice. L’innocuité a été évaluée chez 72 sujets traités et l’analyse de l’efficacité a porté sur 71 d’entre eux. Le principal objectif de l’étude était de déterminer l’innocuité de l’application de RECOTHROM avec un vaporisateur. L’étude comprenait 5 enfants âgés de 12 à 17 ans. La durée de l’évaluation de l’efficacité a été plus longue qu’au cours d’autres études, soit de 20 minutes, en raison de l’état pathologique des tissus suite aux lésions thermiques. Dans la population de l’étude, l’hémostase a été obtenue dans les 20 minutes suivant l’application de RECOTHROM chez 65 sujets sur 71 (91,5 %). Le volume de solution moyen appliqué à l’aide d’une trousse d’application par vaporisation était de 13,4 mL chez les sujets de moins de 18 ans et de 12,0 mL chez les sujets de 18 ans et plus. (3)
Études de phase II à répartition aléatoire et contrôlées par placebo
L’innocuité, l’immunogénicité et l’efficacité de RECOTHROM ont été évaluées au cours de quatre études de phase II menées dans des contextes chirurgicaux où des adjuvants hémostatiques sont souvent nécessaires pour réprimer les hémorragies : chirurgie rachidienne, résection hépatique majeure, pontage artériel périphérique et greffe artérioveineuse pour hémodialyse. Chacune des études était multicentrique, à double insu, contrôlée par placebo et avec répartition aléatoire, et portait sur l’évaluation de RECOTHROM à une concentration nominale de 1 000 unités/mL. RECOTHROM et le placebo (excipient) ont tous deux été appliqués avec une éponge de gélatine résorbable (USP), elle-même un hémostatique mécanique. Le principal objectif était d’évaluer l’innocuité de RECOTHROM. L’efficacité, dont l’évaluation était un objectif secondaire, a été mesurée par plusieurs méthodes, dont l’incidence de l’hémostase dans les dix minutes. Si l’hémostase n’était pas obtenue après 10 minutes, RECOTHROM pouvait être utilisé (« traitement de secours ») de façon ouverte, puis d’autres méthodes hémostatiques pouvaient au besoin être employées.
Au total, 130 sujets ont reçu le médicament à l’étude à l’insu (64 sujets dans le groupe RECOTHROM et 66 dans le groupe placebo). Quatre-vingt-huit sujets ont reçu RECOTHROM (45 sujets à l’insu seulement et 43 comme traitement de secours), et 42 sujets ont reçu le placebo seulement. Les sujets traités ont fait l’objet des types de chirurgie suivants : chirurgie rachidienne (32 %), greffe artérioveineuse (25 %), résection hépatique (22 %) et pontage artériel périphérique (21 %). Les sujets avaient entre 24 et 89 ans, et 53 % étaient des hommes.
L’incidence des effets indésirables graves et des effets indésirables liés au traitement a été semblable dans les deux groupes de traitement. RECOTHROM n’a eu aucun effet sur les paramètres de laboratoire standard ou sur la coagulation systémique. Un des sujets de chaque groupe a développé des anticorps dirigés contre RECOTHROM, mais ces anticorps n’ont pas neutralisé la thrombine humaine naturelle.
Le regroupement des résultats pour tous les types de chirurgie a révélé que l’incidence de l’hémostase dans les dix minutes était plus élevée chez les sujets traités par RECOTHROM que chez ceux du groupe placebo. Les estimations ponctuelles de l’incidence de l’hémostase dans les 10 minutes selon le type de chirurgie et le traitement administré après la répartition aléatoire (avant l’utilisation du traitement de secours, le cas échéant) sont résumées dans le Tableau .Compte tenu de leur conception et de leur puissance, les études de phase II ne permettaient pas de démontrer la supériorité de RECOTHROM sur le placebo.
Tableau 5 – Incidence (%) de l’hémostase dans les 10 minutes par type de chirurgie dans les études de phase II
| Type d’intervention chirurgicale | RECOTHROM avec éponge de gélatine (N) | Placebo avec éponge de gélatine (N) | Effet du traitement (IC à 95 %b) |
| Tous les typesc | 90 (64) | 80 (66) | 10 (-2, 22) |
| Chirurgie rachidienne | 86 (21) | 86 (21) | 0 (-22, 22) |
| Résection hépatique | 100 (14) | 86 (14) | 14 (-34, 6) |
| Pontage artériel périphérique | 83 (12) | 73 (15) | 10 (-44, 24) |
| Greffe artérioveineuse | 94 (17) | 75 (16) | 19 (-44, 6) |
a Effet du traitement = RECOTHROM - Placebo.
b IC = intervalle de confiance.
c Les résultats réunis des études de phase II comprennent les quatre principaux sites d’hémorragie, pondérés selon le nombre de patients dans chaque groupe.
15. MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16. TOXICOLOGIE NON CLINIQUE
Toxicologie générale
RECOTHROM (thrombine alfa [recombinante]) s’est révélé non toxique et bien toléré, son immunogénicité ayant été minime chez les primates non humains lorsqu’il était appliqué directement sur une plaie hépatique avec une éponge de gélatine résorbable ou lorsqu’il était administré par voie sous-cutanée une fois par semaine pendant quatre semaines. RECOTHROM n’a pas causé d’irritation chez le lapin après son instillation dans les yeux ou son application sur une peau normale ou abrasée.
Utilisé en clinique comme hémostatique topique, RECOTHROM n’agit que localement et sa forme active n’est pas absorbée par voie générale. De plus, RECOTHROM est un analogue de la thrombine plasmatique naturelle. Par conséquent, aucune étude de la pharmacologie de l’innocuité, de la génotoxicité, du pouvoir carcinogène ou de la toxicité pour la reproduction n’a été menée.
Toxicité aiguë
Des études de toxicité à dose unique ont été menées chez des macaques de Buffon. Ces études ont porté sur l’application de RECOTHROM avec une éponge de gélatine résorbable dans un modèle de cicatrisation de plaies hépatiques chez des macaques de Buffon des deux sexes; la période de récupération a été de huit semaines. Les résultats ont montré que RECOTHROM et la thrombine bovine étaient bien tolérés chez le macaque de Buffon.
Toxicité à doses répétées
Des études sur l’administration répétée ont été effectuées chez des rats et des macaques de Buffon. La tolérabilité et la relation dose-réponse de la thrombine (thrombine alfa [recombinante] ou thrombine bovine) administrée en une seule fois par voie intraveineuse ou en plusieurs fois par voie sous-cutanées répétées ont été étudiées chez des rates Sprague-Dawley. Les rates Sprague-Dawley ont ainsi toléré des injections sous-cutanées allant jusqu’à 992 UI/kg de thrombine alfa (recombinante) administrées une fois par semaine pendant deux semaines. Les rates ont également toléré l’injection d’un unique bolus intraveineux de 158 UI/kg de thrombine alfa (recombinante). En revanche, les rates n’ont pas toléré une seule dose intraveineuse de 178 ou 341 UI/kg de thrombine bovine. Les résultats de cette étude démontrent la tolérabilité de la thrombine alfa (recombinante) dans les conditions proposées pour l’évaluation chez des macaques de Buffon et d’autres mammifères.
Des injections sous-cutanées répétées ont été administrées à des macaques de Buffon pour déterminer l’innocuité de la thrombine alfa (recombinante) et l’incidence potentielle ainsi que l’incidence et l’importance possibles de la réponse immunitaire. Une dose de 246 UI/kg de thrombine alfa (recombinante) ou de thrombine bovine administrée une fois par semaine pendant quatre semaines a été bien tolérée. Aucun des animaux n’a développé d’anticorps dirigés contre la thrombine recombinante ni contre d’éventuelles traces d’impuretés de l’activateur de la prothrombine (prothrombin activator, PTA). Chez un des animaux, deux des neuf dosages non consécutifs ont mis en évidence de faibles titres d’anticorps spécifiques dirigés contre les impuretés de cellules d’ovaires de hamster chinois.
Cancérogénicité
Le pouvoir cancérogène de RECOTHROM n’a pas été étudié, parce qu’il agit localement et que sa forme active n’est pas absorbée par voie générale.
Toxicologie pour la reproduction
RECOTHROM n’a fait l’objet d’aucune étude sur la reproduction animale.
Les études de toxicité sur l’utilisation topique de RECOTHROM dans des modèles de cicatrisation de plaies chirurgicales ou sur l’administration répétée de RECOTHROM par voie sous-cutanée à des macaques de Buffon n’ont pas mis en évidence de toxicité organique, y compris pour les tissus reproducteurs. Aucune étude sur la toxicité pour la reproduction n’a donc été menée.