


Monographie de produit - Rebinyn
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 1 INDICATIONS, 1.1 Enfants | 09/2022 |
|---|---|
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants | 09/2022 |
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE 2
TABLE DES MATIÈRES .........................................................................................................................2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................................4
- 1.
INDICATIONS .........................................................................................................................4
1.1. Enfants .................................................................................................................................. 4
1.2. Personnes âgées ................................................................................................................... 4
- 2. CONTRE-INDICATIONS ............................................................................................................4
- 4.
POSOLOGIE ET ADMINISTRATION ...........................................................................................4
4.1 Considérations posologiques ................................................................................................ 4
4.2 Dose recommandée et modification posologique ................................................................ 5
4.3 Reconstitution ....................................................................................................................... 6
4.4 Administration ...................................................................................................................... 6
4.5 Dose oubliée ......................................................................................................................... 7
5 SURDOSAGE ..........................................................................................................................7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .........................8
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................................9
7.1 Populations particulières .................................................................................................... 11
7.1.1 Femmes enceintes .............................................................................................................. 11
7.1.2 Allaitement .......................................................................................................................... 11
7.1.3 Enfants ................................................................................................................................ 11
7.1.4 Personnes âgées ................................................................................................................. 12
8 EFFETS INDÉSIRABLES ........................................................................................................... 12
8.1 Aperçu des effets indésirables ............................................................................................ 12
8.2 Effets indésirables observés dans les essais cliniques ........................................................ 12
9 INTERACTIONS MÉDICAMENTEUSES ..................................................................................... 14
9.2 Aperçu des interactions médicamenteuses ........................................................................ 14
9.4 Interactions médicament-médicament .............................................................................. 14
9.5 Interactions médicament-aliment ...................................................................................... 14
9.6 Interactions médicament-plante médicinale ...................................................................... 14
VV-LAB-089630 3.0 .
9.7 Interactions médicament-tests de laboratoire ................................................................... 14
10 PHARMACOLOGIE CLINIQUE ................................................................................................. 14
10.1 Mode d’action ................................................................................................................. 14
10.2 Pharmacodynamie .......................................................................................................... 15
10.3 Pharmacocinétique ......................................................................................................... 15
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ........................................................................... 17
PARTIE II : INFORMATIONS SCIENTIFIQUES ....................................................................................... 18
- 13. INFORMATIONS PHARMACEUTIQUES ................................................................................... 18
- 14.
ESSAIS CLINIQUES ................................................................................................................ 20
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .......................... 20
14.2 Résultats de l’étude ........................................................................................................ 23
- 15. MICROBIOLOGIE .................................................................................................................. 32
- 16. TOXICOLOGIE NON CLINIQUE ............................................................................................... 32
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT .............................................................. 36
VV-LAB-089630 3.0 .
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1. INDICATIONS
Rebinyn® (facteur IX de coagulation [recombinant], pégylé) est un facteur antihémophilique indiqué chez les adultes et les enfants atteints d’hémophilie B (déficit congénital en facteur IX ou maladie de Christmas) pour :
- la prophylaxie de routine, afin de prévenir les épisodes hémorragiques ou d’en réduire la fréquence;
- la maîtrise et la prévention des épisodes hémorragiques;
- la maîtrise et la prévention des saignements dans un contexte périopératoire.
1.1. Enfants
Enfants (< 18 ans) : l’innocuité, l’efficacité et la pharmacocinétique de Rebinyn® ont été évaluées chez 43 patients pédiatriques âgés de 1 à < 18 ans ayant déjà été traités (previously treated patients, PTP) dans le cadre de quatre essais cliniques. Au total, 12 d’entre eux étaient âgés de ≤ 6 ans, 13 étaient âgés de 7 à 12 ans et 18 étaient âgés de 13 à 17 ans (voir les sections 8 EFFETS INDÉSIRABLES, 10 PHARMACOLOGIE CLINIQUE et ESSAIS CLINIQUES). L’innocuité et l’efficacité potentielle ont été évaluées chez 50 patients n’ayant jamais été traités (previously untreated patients, PUP) (âgés de 0 à < 6 ans dans le cadre d’un essai (voir les sections 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES).
Les animaux juvéniles ayant reçu des doses répétées de Rebinyn® ont montré une distribution de PEG dans le plexus choroïde, l’hypophyse, les organes circumventriculaires et les motoneurones crâniens (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 16 TOXICOLOGIE NON CLINIQUE). Les taux de PEG dans ces tissus ont augmenté avec la dose et la durée de la dose (10 semaines), puis ont diminué après la période sans traitement de 13 semaines. Les implications cliniques éventuelles de ces résultats chez l’animal sont inconnues.
1.2. Personnes âgées
Personnes âgées (≥ 65 ans) : les études cliniques sur Rebinyn® n’ont pas réuni suffisamment de sujets âgés de 65 ans ou plus pour qu’on puisse déterminer s’ils répondent différemment des sujets plus jeunes.
2. CONTRE-INDICATIONS
- Rebinyn® est contre-indiqué chez les patients ayant une hypersensibilité à ce médicament, à l’un des ingrédients de la préparation (y compris les protéines de hamster) ou à l’un des composants du récipient. Pour obtenir la liste complète, voir la section 4FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
Limites d’utilisation : Rebinyn® (facteur IX de coagulation [recombinant], pégylé) n’est pas indiqué pour l’induction de l’immunotolérance chez les patients atteints d’hémophilie B.
4. POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement doit être instauré sous la surveillance d’un professionnel de la santé ayant de l’expérience dans le traitement de l’hémophilie B.
VV-LAB-089630 3.0 .
- Les recommandations posologiques sont les mêmes pour les enfants que pour les adultes.
- L’expérience avec Rebinyn® est limitée chez les patients âgés de 65 ans ou plus.
- La posologie et la durée du traitement dépendent du lieu et de l’ampleur du saignement, ainsi que de l’état clinique du patient.
- Pour surveiller l’activité du facteur IX, on doit réaliser un test chromogénique ou un test chronométrique en un temps sélectionné et validé pour être utilisé avec Rebinyn® (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS Surveillance et examens de laboratoire).
4.2 Dose recommandée et modification posologique
Maîtrise et prévention des épisodes hémorragiques
La posologie de Rebinyn® pour la maîtrise et la prévention des épisodes hémorragiques est indiquée dans le tableau 1.
Tableau 1 : Posologie pour la maîtrise et la prévention des épisodes hémorragiques
| Type de saignement | Dose recommandée (UI/kg de poids corporel) | Renseignements complémentaires |
|---|---|---|
Saignement léger ou modéré Hémarthrose sans complication, saignement musculaire, saignement buccal ou hématome | 40 UI/kg | Une seule dose devrait suffire pour traiter des saignements mineurs ou modérés. On peut administrer des doses additionnelles de 40 UI/kg. |
Saignement grave ou mettant la vie en danger Saignement de l’iliopsoas, saignement musculaire important, saignement pharyngé, rétropéritonéal, rétropharyngé et dans le SNC | 80 UI/kg | On peut administrer des doses additionnelles de 40 UI/kg. |
Prophylaxie de routine
La posologie recommandée est de 40 UI/kg de poids corporel une fois par semaine.
Il n’est pas nécessaire de surveiller régulièrement le taux d’activité du facteur IX aux fins d’ajustement posologique. Aucun ajustement posologique n’a été effectué pendant le programme d’essais cliniques.
Prise en charge périopératoire
La posologie de Rebinyn® pour la prise en charge périopératoire est indiquée dans le tableau 2.
VV-LAB-089630 3.0 .
Tableau 2 : Posologie pour la prise en charge périopératoire
| Type d’intervention chirurgicale | Dose recommandée (UI/kg de poids corporel) | Renseignements complémentaires |
|---|---|---|
| Intervention chirurgicale mineure Y compris une extraction dentaire | 40 UI/kg | Une seule dose administrée avant l’intervention chirurgicale devrait suffire. On peut administrer des doses additionnelles au besoin. |
Intervention chirurgicale majeure Y compris une intervention chirurgicale intra-abdominale et une arthroplastie | 80 UI/kg | Administrer la dose avant l’intervention chirurgicale. |
| 40 UI/kg | Envisager d’administrer deux autres doses de 40 UI/kg (à intervalles de 1 à 3 jours) dans la première semaine qui suit l’intervention chirurgicale. La fréquence posologique peut passer à une fréquence hebdomadaire après la première semaine qui suit l’intervention chirurgicale, et ce, jusqu’à l’arrêt du saignement et la guérison de la plaie. |
4.3 Reconstitution
Tableau 3 : Reconstitution
| Taille de la fiole | Volume de solvant histidine à ajouter à la fiole | Concentration approximative après reconstitution |
|---|---|---|
| 500 UI/fiole | 4 mL | 125 UI/mL |
| 1 000 UI/fiole | 4 mL | 250 UI/mL |
| 2 000 UI/fiole | 4 mL | 500 UI/mL |
| 3 000 UI/fiole | 4 mL | 750 UI/mL |
Pour des instructions détaillées sur la préparation et l’administration de Rebinyn®, voir les RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT de la présente monographie de produit.
4.4 Administration
- Le produit reconstitué doit être administré immédiatement.
- Si la solution reconstituée ne peut pas être administrée immédiatement, elle doit être utilisée dans les 4 prochaines heures lorsqu’elle est conservée à la température ambiante (jusqu’à 30 °C) et dans les 24 prochaines heures lorsqu’elle est conservée au réfrigérateur (entre 2 °C et 8 °C). Conserver le produit reconstitué dans la fiole.
VV-LAB-089630 3.0 .
- Ne pas congeler la solution Rebinyn® reconstituée et ne pas la conserver dans une seringue. Protéger la solution Rebinyn® reconstituée de la lumière directe.
- Le produit reconstitué doit être inspecté visuellement avant l’administration, afin qu’on puisse y déceler des particules et un changement de couleur. Ne pas utiliser la solution si elle est trouble ou si elle contient des dépôts.
- Après la reconstitution de la poudre lyophilisée avec le solvant histidine, on doit administrer Rebinyn® en bolus intraveineux pendant plusieurs minutes. La vitesse d’administration doit être déterminée par le niveau de confort du patient, sans dépasser 4 mL/min.
- Rebinyn® ne doit pas être mélangé ou reconstitué avec des solutions pour perfusion autres que le solvant histidine fourni. Ne pas administrer la solution Rebinyn® reconstituée dans la même tubulure ou le même contenant que d’autres médicaments.
Injection de Rebinyn® au moyen d’un raccord sans aiguille pour cathéter intraveineux
La seringue préremplie de solvant et l’adaptateur de fiole stérile forment un système de reconstitution sans aiguille appelé MixPro®.
Mise en garde :
La seringue préremplie de solvant MixPro® est faite de verre et est conçue pour être compatible avec un raccord Luer Lock standard. Certains raccords sans aiguille qui ont un perforateur interne sont incompatibles avec cette seringue préremplie. Une telle incompatibilité peut empêcher l’administration du médicament ou endommager le raccord sans aiguille.
Il faut suivre les instructions d’utilisation qui accompagnent le raccord sans aiguille. En administrant au moyen d’un raccord sans aiguille, on pourrait avoir besoin d’aspirer la solution reconstituée dans une seringue de plastique Luer Lock standard et stérile de 10 mL.
En cas de difficulté au moment de joindre la seringue préremplie de solvant histidine à un dispositif Luer Lock compatible, ou pour de plus amples renseignements, communiquer avec Novo Nordisk au 1 800 465-4334.
Pour obtenir des instructions détaillées sur la façon d’administrer Rebinyn®, consultez la section RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT de la monographie de produit.
4.5 Dose oubliée
Si les patients sous prophylaxie de routine oublient une dose, on leur recommande de prendre cette dose dès qu’ils s’en aperçoivent, et de poursuivre leur schéma posologique hebdomadaire habituel par la suite. Ils ne doivent pas doubler leur dose.
5 SURDOSAGE
Dans les essais cliniques, 6 patients sur 115 patients ayant déjà été traités ont signalé 7 événements de surdose. La dose variait de 53 UI/kg à 169 UI/kg. Dans les essais cliniques menés auprès de patients n’ayant jamais été traités, qui comprenaient 50 patients, aucun cas de surdosage n’a été signalé. Aucun symptôme associé à un surdosage (à une dose variant entre 53 UI/kg et 169 UI/kg) n’a été signalé.
| Pour traiter une surdose présumée, communiquez avec le centre de traitement de l’hémophilie ou le centre antipoison de votre région. |
|---|
VV-LAB-089630 3.0 .
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 4 : Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Injection intraveineuse | Poudre lyophilisée pour injection à teneur nominale de 500, 1 000, 2 000 et 3 000 UI/fiole | Chlorure de sodium, histidine, saccharose |
Rebinyn® se présente sous forme de poudre lyophilisée blanche à blanc cassé, en fiole à usage unique.
Rebinyn® est offert en teneurs de 500, 1 000, 2 000 ou 3 000 UI/fiole.
Le solvant pour reconstitution de Rebinyn® est une solution de 10 mM (1,6 mg/mL) d’histidine dans de l’eau pour injection, et il est fourni dans une seringue préremplie.
L’emballage de Rebinyn® contient 1 fiole de Rebinyn® et 1 seringue préremplie de solvant MixPro® jointe à un adaptateur de fiole stérile, qui devient un système de reconstitution sans aiguille.
Chaque emballage de Rebinyn® contient :
- 1 fiole de verre de type I, contenant la poudre Rebinyn®, fermée avec un bouchon en caoutchouc chlorobutyle
- 1 adaptateur de fiole stérile (doté d’un filtre à 25 micromètres) pour la reconstitution
- 1 seringue préremplie qui renferme 4 mL de solvant histidine et qui est munie d’une butée (polypropylène), d’un piston en caoutchouc (bromobutyle) et d’un capuchon avec bouchon (bromobutyle)
- 1 tige de piston (polypropylène)
Le bouchon et le piston en caoutchouc ne sont pas faits de latex de caoutchouc naturel.
Après reconstitution, Rebinyn® contient les excipients suivants par mL :
| Composant | Quantité par mL | Fonction |
|---|---|---|
| Chlorure de sodium | 2,34 mg | Agent de tonicité |
| Histidine | 3,10 mg | Tampon |
| Saccharose | 10 mg | Stabilisant |
| Mannitol | 25 mg | Agent gonflant |
| Polysorbate 80 | 0,05 mg | Surfactant |
Rebinyn® est une poudre lyophilisée stérile, apyrogène et de couleur blanche à blanc cassé pour injection intraveineuse après reconstitution avec le solvant histidine fourni. La solution reconstituée est un liquide exempt de particules visibles. La solution de 500 UI, 1 000 UI et 2 000 UI est limpide et incolore, tandis que la solution de 3 000 UI est limpide et incolore à jaune pâle. Rebinyn® est offert en fioles à usage unique, qui renferment la quantité d’UI (unités internationales) de facteur IX indiquée sur l’étiquette. L’activité de Rebinyn® est déterminée à l’aide d’un test chronométrique in vitro en un temps.
VV-LAB-089630 3.0 .
Ce test est fondé sur le temps de céphaline activée (TCA) et étalonné par rapport à la norme internationale de l’Organisation mondiale de la Santé (OMS) pour les concentrés de facteur IX. Rebinyn® ne contient aucun agent de conservation. Le solvant histidine pour reconstitution est fourni dans une seringue préremplie.
Rebinyn® est un facteur IX humain recombinant (rFIX) purifié qui comporte un polyéthylène glycol (PEG) de 40 kDa conjugué à la protéine. Le poids moléculaire moyen de Rebinyn® est d’environ 98 kDa et le poids moléculaire de la fraction protéique seule est de 56 kDa. La protéine rFIX dans Rebinyn® est formée d’un domaine gamma-carboxylé (domaine Gla), de deux domaines ressemblant à l’EGF (epidermal growth factor, ou facteur de croissance épidermique), d’un peptide d’activation (qui est clivé lors de l’activation) et d’un domaine protéase. Un groupe PEG de 40 kDa est fixé de manière sélective à des N-glycanes précis dans le peptide d’activation du rFIX, et la forme prédominante de Rebinyn® est le rFIX monopégylé. Une fois activé, le rFIX obtenu possède des propriétés structurelles et fonctionnelles semblables à celles du facteur IX provenant du plasma. L’activité spécifique nominale de Rebinyn® est de 144 UI/mg de protéine.
On fabrique Rebinyn® en appliquant la technologie de l’ADN recombiné à des cellules ovariennes de hamster chinois. Aucun adjuvant d’origine humaine ou animale n’est utilisé dans la culture cellulaire, la purification, la conjugaison ou la préparation de Rebinyn®. La conjugaison du groupe PEG se fait par une réaction enzymatique lors de la purification de Rebinyn®. Le processus de fabrication comprend deux étapes de clairance virale dédiées et validées, notamment une étape de traitement par détergent pour inactiver les virus et une étape de nanofiltration qui utilise un filtre à pores de 20 nm pour éliminer les virus.
7 MISES EN GARDE ET PRÉCAUTIONS
Cancérogenèse et mutagenèse
Aucune étude n’a été effectuée chez l’animal pour évaluer le potentiel cancérogène de Rebinyn®, et aucune étude n’a été effectuée pour déterminer les effets génotoxiques de Rebinyn® ni ses effets sur la fertilité, le développement ou la reproduction.
Hématologie
Accidents thromboemboliques : l’utilisation de produits contenant le facteur IX a été associée à des complications thrombotiques. En raison du risque possible de complications thrombotiques, on recommande de surveiller l’apparition de signes précoces de coagulopathie thrombotique et de coagulopathie de consommation lorsqu’on administre le produit à des patients atteints d’une maladie hépatique, à des patients qui viennent d’être opérés, à des nouveau-nés ou à des patients présentant un risque de phénomène thrombotique ou de coagulation intravasculaire disséminée (CID). Dans chacune de ces situations, le bienfait du traitement par Rebinyn® doit être évalué par rapport au risque de ces complications.
Système immunitaire
Hypersensibilité : comme avec tout produit pour injection intraveineuse contenant des protéines, des réactions d’hypersensibilité allergique, y compris des réactions anaphylactiques, peuvent survenir avec
VV-LAB-089630 3.0 .
l’administration de Rebinyn®. Le produit peut contenir des traces de protéines de hamster qui pourraient provoquer des réactions allergiques chez certains patients. Les signes précoces de réactions allergiques, qui risquent d’évoluer en une anaphylaxie, peuvent comprendre les suivants : œdème de Quincke, oppression thoracique, dyspnée, respiration sifflante, urticaire et prurit. En cas de symptômes d’hypersensibilité, on doit conseiller aux patients d’interrompre immédiatement l’utilisation du produit médicinal et de communiquer avec leur médecin, qui doit s’assurer de leur donner des soins appropriés.
En cas de choc anaphylactique, un traitement médical standard doit être mis en place.
On doit informer les patients des signes précoces de réactions d’hypersensibilité.
Comme l’emploi de tout produit à base de facteur IX est associé à un risque de réactions allergiques graves entraînées par l’apparition d’inhibiteurs, l’administration initiale de facteur IX doit être effectuée sous surveillance médicale dans un endroit où le patient peut recevoir des soins médicaux adéquats en cas de réaction allergique.
Inhibiteurs : des inhibiteurs (anticorps neutralisants) dirigés contre le facteur IX peuvent se former lors du traitement de l’hémophilie B par facteur de remplacement. Tous les patients doivent faire l’objet d’une surveillance régulière, afin qu’on puisse déceler l’apparition d’inhibiteurs. On doit quantifier le taux d’inhibiteurs en unités Bethesda (UB) au moyen d’examens biologiques appropriés (voir la section Surveillance et examens de laboratoire).
Un lien entre les réactions allergiques et la formation d’inhibiteurs du facteur IX a été signalé. Par conséquent, on doit vérifier la présence d’inhibiteurs chez les patients qui subissent une réaction allergique. On doit noter que les patients porteurs d’inhibiteurs du facteur IX peuvent présenter un risque accru de réactions allergiques graves lors de l’administration ultérieure de facteur IX.
Surveillance et tests de laboratoire
En raison de l’interférence du polyéthylène glycol (PEG) avec différents activateurs du TCA (c.-à-d. un réactif visant la détermination du temps de céphaline activée [TCA]) lors du test chronométrique en un temps, on recommande d’utiliser un test chromogénique (p. ex., Rox Factor IX ou Biophen) lorsque les patients doivent être surveillés. Si aucun dosage chromogénique n’est disponible, on recommande d’effectuer un test chronométrique en un temps avec un réactif du TCA (p. ex., Cephascreen, SynthAFax) validé pouvant être utilisé avec Rebinyn®. Les résultats du test chronométrique en un temps, pour les facteurs modifiés à longue durée d’action, sont connus pour être fortement dépendants du réactif du TCA et du standard de référence utilisés. La plupart des tests du facteur IX en un temps surestiment ou sous-estiment fortement l’activité réelle du facteur IX du N9-GP, et ne devraient pas être utilisés. Les tests en un temps qui utilisent le réactif d’activation à base d’acide ellagique SynthAFax™ ou le réactif d’activation à base de polyphénol Cephascreen® conviennent à la surveillance du traitement par Rebinyn®. Avec Rebinyn®, certains réactifs entraînent une sous-estimation (30 à 50 %) de l’activité du facteur IX, tandis que la plupart des réactifs à base de silice provoquent une forte surestimation (plus de 400 %) de l’activité de ce facteur. Il faut donc éviter d’utiliser les réactifs à base de silice. On recommande d’avoir recours à un laboratoire de référence lorsqu’un test chromogénique ou un test chronométrique en un temps avec un réactif qualifié n’est pas disponible localement.
Inhibiteurs : Si l’administration d’une dose appropriée ne permet pas de maîtriser le saignement et que l’apparition d’inhibiteurs est soupçonnée, on doit effectuer un test Bethesda pour déterminer la
VV-LAB-089630 3.0 .
présence d’inhibiteurs du facteur IX. Le traitement par facteur IX peut ne pas être efficace chez les patients porteurs d’inhibiteurs; d’autres options thérapeutiques doivent alors être envisagées. La prise en charge de ces patients doit être dirigée par des médecins ayant de l’expérience dans le traitement des patients atteints d’hémophilie et porteurs d’inhibiteurs du facteur IX.
Fonction rénale
Syndrome néphrotique : des cas de syndrome néphrotique ont été rapportés après une tentative d’induction de l’immunotolérance chez des patients atteints d’hémophilie B avec inhibiteurs du facteur IX et présentant des antécédents de réaction allergique. L’innocuité et l’efficacité de Rebinyn® employé pour induire une immunotolérance n’ont pas été établies.
État neurologique :
Les animaux juvéniles ayant reçu des doses répétées de Rebinyn® ont montré un dépôt de PEG dans le plexus choroïde, l’hypophyse, les organes circumventriculaires et les neurones moteurs crâniens (voir 7.1.3 Enfants et 16 TOXICOLOGIE NON CLINIQUE). Les conséquences cliniques des résultats sur les animaux sont inconnues et aucun signal d’innocuité neurologique ou neurocognitive clinique n’est apparu. Dans les études cliniques, les enfants ont été suivis pendant jusqu’à 8 ans (voir 14.2 Résultats de l’étude) et n’ont présenté aucune déficience neurologique, cognitive ou développementale indésirable. Les professionnels de la santé doivent toujours surveiller les patients pour déceler toute déficience neurologique, cognitive ou développementale inhabituelle ou inattendue et signaler les réactions neurocognitives et neurologiques indésirables.
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude sur la reproduction animale n’a été réalisée avec Rebinyn®. Vu que l’hémophilie B (un trouble récessif lié au chromosome X) survient rarement chez les femmes, on ne possède pas de données sur l’utilisation du facteur IX pendant la grossesse. Rebinyn® ne doit donc être utilisé pendant la grossesse que s’il est clairement indiqué.
7.1.2 Allaitement
On ignore si Rebinyn® passe dans le lait maternel. Étant donné que l’hémophilie B survient rarement chez les femmes, on ne possède pas de données sur l’utilisation du facteur IX pendant l’allaitement. Rebinyn® ne doit donc être utilisé pendant l’allaitement que s’il est clairement indiqué.
7.1.3 Enfants
Enfants (< 18 ans) : dans le cadre des essais cliniques, le profil d’innocuité de Rebinyn® pour les patients pédiatriques déjà traités concordait avec celui des patients adultes déjà traités.
Prophylaxie de routine
L’inhibition du facteur IX (FIX) et une réaction anaphylactique ont été signalées chez des PUP. Des doses fixes ont été étudiées dans les essais cliniques et aucune modification posologique n’a été nécessaire
VV-LAB-089630 3.0 .
chez les patients pédiatriques en raison du niveau d’activité du FIX élevé même si la clairance ajustée au poids corporel était plus élevée chez les enfants que chez les sujets adultes.
Les animaux juvéniles ayant reçu des doses répétées de Rebinyn® ont montré un dépôt de PEG dans le plexus choroïde, l’hypophyse, les organes circumventriculaires et les neurones moteurs crâniens (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 16 TOXICOLOGIE NON CLINIQUE). Les implications cliniques éventuelles de ces résultats chez l’animal sont inconnues.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : les études cliniques sur Rebinyn® n’ont pas réuni suffisamment de sujets âgés de 65 ans ou plus pour qu’on puisse déterminer s’ils répondent différemment des sujets plus jeunes.
Lors des études menées chez l’animal sur l’administration de doses répétées de Rebinyn®, on a constaté une distribution de PEG dans les plexus choroïdes [voir la section Error! Reference source not found. TOXICOLOGIE NON CLINIQUE]. Les implications cliniques éventuelles de ces résultats chez l’animal sont inconnues. On n’a signalé aucun effet indésirable neurologique associé au PEG chez les adultes exposés à Rebinyn® dans le cadre des essais cliniques; toutefois, son utilisation chez les patients plus âgés présentant un dysfonctionnement cognitif au départ n’a pas été évaluée de manière approfondie.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables fréquents (fréquence ≥ 1 %) signalés dans le cadre d’essais cliniques chez des patients déjà traités étaient le prurit et les réactions au site d’injection. Les effets indésirables courants (incidence ≥ 1 %) signalés chez des patients n’ayant jamais été traités dans le cadre d’essais cliniques sur Rebinyn® étaient les suivants : éruption cutanée, inhibition du FIX, hypersensibilité, prurit, réaction au site d’injection et réaction anaphylactique.
Des réactions d’hypersensibilité et/ou allergiques ont été rarement observées et peuvent, dans certains cas, évoluer en anaphylaxie grave (y compris en choc anaphylactique). Occasionnellement, ces réactions sont survenues très peu de temps avant ou après l’apparition d’inhibiteurs du facteur IX (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS). Des patients atteints d’hémophilie B peuvent développer, quoique rarement, des inhibiteurs (anticorps neutralisants) dirigés contre le facteur IX. Dans de tels cas, la présence d’inhibiteurs se manifestera par une réponse clinique insuffisante ou une absence de réponse clinique; on recommande alors de communiquer avec un centre d’hémophilie.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
VV-LAB-089630 3.0 .
Pendant le programme de développement clinique, 115 patients de sexe masculin ayant déjà été traités ont reçu au moins une dose de Rebinyn® pour la prophylaxie de routine, le traitement d’épisodes hémorragiques, la prise en charge périopératoire et dans le cadre d’une étude pharmacocinétique portant sur une dose unique. Au total, 15 167 injections ont été administrées sur une période médiane de 733 jours (intervalle : 29-2 951 jours), équivalente à 15 137 jours d’exposition et à 292 années-patients. Un total de 62 sujets (54 %) ont été traités pendant plus de 2 ans : 11 sujets de ≤ 6 ans (77 années-patients), 11 sujets de 7 à 12 ans (71 années-patients), 13 sujets de 13 à 17 ans (27 années-patients) et 27 sujets de 18 à 65 ans (56 années-patients).
Tableau 5 : Résumé des réactions indésirables au médicament signalées par ≥ 1 % des patients ayant déjà été traités
| Classe de système ou d’organe | Effets indésirables | Rebinyn® n = 115 (%) | Catégorie de fréquence |
|---|---|---|---|
| Troubles généraux et anomalies au site d’administration | Réactions au site d’injection | 4 (3,5) | Courant |
| Affections du système immunitaire | Hypersensibilité | 1 (0,9) | Peu courant |
| Affections de la peau et du tissu sous-cutané | Prurit | 3 (2,6) | Courant |
On n’a pas signalé la présence d’inhibiteurs dans le cadre des essais cliniques chez les patients déjà traités.
Dans le cadre d’un essai clinique multicentrique, prospectif, non contrôlé et ouvert mené auprès de PUP, 50 patients ont reçu au moins une dose de Rebinyn®. Un PUP était défini comme un sujet n’ayant pas été préalablement traité ou exposé à des produits contenant du FIX pendant une période inférieure ou égale à 3 jours d’exposition (5 expositions antérieures à des composants sanguins étaient acceptables). Un total de 6 737 injections ont été administrées sur une période médiane de 996 jours (intervalle : 61-2 233 jours), soit l’équivalent de 6 709 jours d’exposition et de 142 années-patients. Au total, 32 PUP (64 %) (< 6 ans) ont été traités pendant plus de 2 ans (123 années-patients).
Les effets indésirables chez les patients n’ayant jamais été traités sont énumérées au tableau 6.
Tableau 1 : Résumé des effets indésirables signalés par ≥ 1 % des patients n’ayant jamais été traités
| Classe de système ou d’organe |
|---|
Effets indésirables
Rebinyn® n = 50 (%) | Catégorie de fréquence | ||
|---|---|---|---|
| Troubles sanguins et du système lymphatique | Inhibition du facteur IX | 4 (8) | Courant |
| Troubles généraux et réactions au site d’administration | Réaction au site d’injection | 1 (2) | Courant |
| Troubles du système immunitaire | Réactions anaphylactiques | 1 (2) 3 (6) | Courant Courant |
VV-LAB-089630 3.0 .
| Hypersensibilité | |||
| Troubles de la peau et des tissus sous-cutanés | Éruption cutanée Prurit | 9 (18) 2 (4) | Très courant Courant |
|---|---|---|---|
Lors d’un essai en cours mené chez des patients n’ayant jamais été traités, on a signalé un cas de réaction anaphylactique survenant très peu de temps avant ou après l’apparition d’inhibiteurs du facteur IX à la suite d’un traitement par Rebinyn®. L’apparition d’inhibiteurs et les réactions anaphylactiques sont plus susceptibles de survenir lors des phases initiales du traitement par facteur de remplacement.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions n’a été réalisée et aucune interaction entre Rebinyn® et d’autres produits médicinaux n’a été signalée.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Les patients atteints d’hémophilie B présentent un déficit en facteur IX de coagulation, qui est essentiel à une hémostase efficace. Le traitement par Rebinyn® remplace temporairement le facteur IX de coagulation manquant.
Le facteur IX est activé par le facteur XIa et par le complexe facteur tissulaire-facteur VII. Au moment de l’activation de Rebinyn®, le peptide d’activation comprenant une fraction de polyéthylène glycol de 40 kDa est détaché par clivage, ce qui laisse la molécule de facteur IX native. Le facteur IX activé, en association avec le facteur VIII activé, active le facteur X. Le facteur X activé convertit la prothrombine en thrombine. La thrombine convertit ensuite le fibrinogène en fibrine, ce qui mène à la formation d’un caillot.
VV-LAB-089630 3.0 .
10.2 Pharmacodynamie
L’administration de Rebinyn® augmente le taux plasmatique de facteur IX et peut corriger temporairement le défaut de coagulation chez les patients atteints d’hémophilie B, comme en témoigne la diminution du TCA.
10.3 Pharmacocinétique
La demi-vie de Rebinyn® est prolongée comparativement à celle du facteur IX non modifié. Toutes les études pharmacocinétiques portant sur Rebinyn® ont été menées chez des PTP atteints d’hémophilie B (facteur IX ≤ 2 %). Les échantillons de plasma ont été analysés au moyen du test chronométrique en un temps. Les paramètres pharmacocinétiques à l’état d’équilibre pour les adolescents et les adultes sont indiqués dans le tableau 7.
Tableau 7 : Paramètres pharmacocinétiques de Rebinyn® (40 UI/kg) à l’état d’équilibre chez les adolescents et les adultes (moyenne géométrique [CV])
| Paramètre pharmacocinétique | 13-17 ans n = 3 | ≥ 18 ans n = 6 |
|---|---|---|
| Demi-vie (t1/2) (heures) | 103 (14) | 115 (10) |
| Récupération différentielle (RD) (UI/mL par UI/kg) | 0,018 (28) | 0,019 (20) |
| Aire sous la courbe (ASC)0-168 h (UI*heures/mL) | 91 (22) | 93 (15) |
| Clairance (Cl) (mL/heure/kg) | 0,4 (17) | 0,4 (11) |
| Temps de séjour moyen (TSM) (heures) | 144 (15) | 158 (10) |
| Volume de distribution (Véé) (mL/kg) | 61 (31) | 66 (12) |
| Activité du facteur IX 168 h après la dose (UI/mL) | 0,29 (19) | 0,32 (17) |
Clairance = clairance ajustée en fonction du poids corporel; récupération différentielle = récupération différentielle 30 min après la dose; volume de distribution = volume de distribution à l’état d’équilibre ajusté en fonction du poids corporel; CV = coefficient de variation.
Les paramètres pharmacocinétiques d’une dose unique de Rebinyn® chez les enfants, adolescents et adultes PTP sont présentés par groupe d’âge dans le tableau 8.
Tableau 8 : Paramètres pharmacocinétiques d’une dose unique de Rebinyn® (40 UI/kg) chez les enfants, les adolescents et les adultes par groupe d’âge (moyenne géométrique [CV])
| Paramètre pharmacocinétique | ≤ 6 ans n = 12 | 7-12 ans n = 13 | 13-17 ans n = 3 | ≥ 18 ans n = 6 |
|---|---|---|---|---|
| Demi-vie (t1/2) (heures) | 70 (16) | 76 (26) | 89 (24) | 83 (23) |
| Récupération différentielle (RD) (UI/mL par UI/kg) | 0,015 (7) | 0,016 (16) | 0,020 (15) | 0,023 (11) |
| Aire sous la courbe (ASC)inf (UI*heures/mL) | 46 (14) | 56 (19) | 80 (35) | 91 (16) |
VV-LAB-089630 3.0 .
| Paramètre pharmacocinétique | ≤ 6 ans n = 12 | 7-12 ans n = 13 | 13-17 ans n = 3 | ≥ 18 ans n = 6 |
|---|---|---|---|---|
| Clairance (Cl) (mL/heure/kg) | 0,8 (13) | 0,6 (22) | 0,5 (30) | 0,4 (15) |
| Temps de séjour moyen (TSM) (heures) | 95 (15) | 105 (24) | 124 (24) | 116 (22) |
| Volume de distribution (Véé) (mL/kg) | 72 (15) | 68 (22) | 59 (8) | 47 (16) |
| Activité du facteur IX 168 h après la dose (UI/mL) | 0,08 (16) | 0,11 (19) | 0,15 (60) | 0,17 (31) |
Clairance = clairance ajustée en fonction du poids corporel; récupération différentielle = récupération différentielle 30 min après la dose; volume de distribution = volume de distribution à l’état d’équilibre ajusté en fonction du poids corporel; CV = coefficient de variation.
Comme prévu, la clairance ajustée en fonction du poids corporel était plus élevée chez les enfants et les adolescents que chez les adultes. Aucun ajustement posologique n’a été nécessaire pour les enfants ni pour les adolescents lors des essais cliniques.
Les taux résiduels moyens à l’état d’équilibre, qui ont été estimés lors d’essais sur l’administration d’une dose hebdomadaire de 40 UI/kg, sont indiqués dans le tableau 9.
Tableau 9 : Moyenne des taux résiduels de facteur IX* à l’état d’équilibre pour Rebinyn® (40 UI/kg) par groupe d’âge
≤ 6 ans n = 12 | 7-12 ans n = 13 | 13-17 ans n = 9 | ≥ 18 ans n = 20 | |
|---|---|---|---|---|
Taux résiduels moyens estimés de facteur IX, UI/mL (IC à 95 %) | 0,15 (0,13; 0,18) | 0,19 (0,16; 0,22) | 0,24 (0,20; 0,28) | 0,29 (0,26; 0,33) |
* Taux résiduels de facteur IX = activité du facteur IX mesurée avant la dose hebdomadaire suivante (5 à 10 jours après l’administration de la dose) à l’état d’équilibre.
Dans l’essai mené chez des enfants PTP, les taux résiduels moyens de facteur IX à l’état d’équilibre se situaient dans l’intervalle de l’hémophilie légère, indépendamment du groupe d’âge.
L’activité du facteur IX après une injection de 80 UI/kg lors d’une intervention chirurgicale majeure est indiquée dans le tableau 10.
Tableau 10 : Activité du facteur IX après un bolus de 80 UI/kg lors d’une intervention chirurgicale majeure
| 30 minutes | 8 heures | 24 heures1 | 48 heures2 | |
|---|---|---|---|---|
| n = 11 | n = 11 | n = 10 | n = 5 | |
Activité du facteur IX (%) Médiane (intervalle) | 150 (127-224) | 142 (101-175) | 115 (62-146) | 72 (40-110) |
1 À l’exclusion d’un patient pour qui aucune mesure de l’activité du facteur IX n’a été obtenue.
2 À l’exclusion de deux patients pour qui aucune mesure de l’activité du facteur IX n’a été obtenue; et à l’exclusion de
VV-LAB-089630 3.0 .
quatre patients qui ont reçu une autre dose avant le deuxième jour suivant l’intervention chirurgicale, et dont l’activité du facteur IX après 24 heures était de 84 %, 112 %, 131 % et 134 %. La mesure à 48 heures correspond à une mesure effectuée le deuxième jour après l’intervention chirurgicale (intervalle de 47 à 57 heures).
Dans l’essai pédiatrique mené chez des PUP enfants, les taux résiduels moyens à l’état d’équilibre ont également été mesurés et se situaient dans l’intervalle de l’hémophilie légère. Le taux résiduel moyen estimé à l’état d’équilibre était de 0,156 UI/mL chez les patients ≤ 6 ans.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler.
Conserver le produit dans son emballage d’origine pour le protéger de la lumière.
Les fioles de Rebinyn® peuvent être conservées au réfrigérateur (entre 2 °C et 8 °C) jusqu’à la date de péremption indiquée sur l’étiquette. Rebinyn® peut également être conservé à la température ambiante (jusqu’à 30 °C) pendant une seule période ne dépassant pas 6 mois. Le produit ne doit pas être remis au réfrigérateur une fois qu’il en est sorti. Noter sur la boîte la date à laquelle le produit a été sorti du réfrigérateur.
Ne pas utiliser Rebinyn® après la fin de la période de conservation de 6 mois (à la température ambiante) ou après la date de péremption indiquée sur la boîte, selon la première éventualité.
Après reconstitution : le produit reconstitué doit être administré immédiatement.
Le produit en cours d’utilisation a une durée de stabilité chimique et physique de 24 heures lorsqu’il est réfrigéré (entre 2 °C et 8 °C), et de 4 heures lorsqu’il est conservé à la température ambiante (≤ 30 °C). S’il n’est pas utilisé immédiatement, la durée et les conditions de conservation du produit reconstitué sont la responsabilité de l’utilisateur. En général, on ne recommande pas de conserver le produit pendant plus de 4 heures à la température ambiante (≤ 30 °C) ou pendant plus de 24 heures au réfrigérateur (entre 2 °C et 8 °C), à moins qu’il ait été reconstitué dans des conditions aseptiques validées et contrôlées.
Le produit médicinal reconstitué doit être inspecté visuellement avant l’administration, afin qu’on puisse y déceler des particules et un changement de couleur. Ne pas utiliser la solution si elle est trouble ou si elle contient des dépôts.
VV-LAB-089630 3.0 .
PARTIE II : INFORMATIONS SCIENTIFIQUES
- 13. INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : nonacog bêta pégol
Nom chimique : facteur IX de coagulation (recombinant), pégylé
Formule moléculaire et masse moléculaire : C2041 H3114 N558 O641 S25, 98 kDa
Formule de structure :
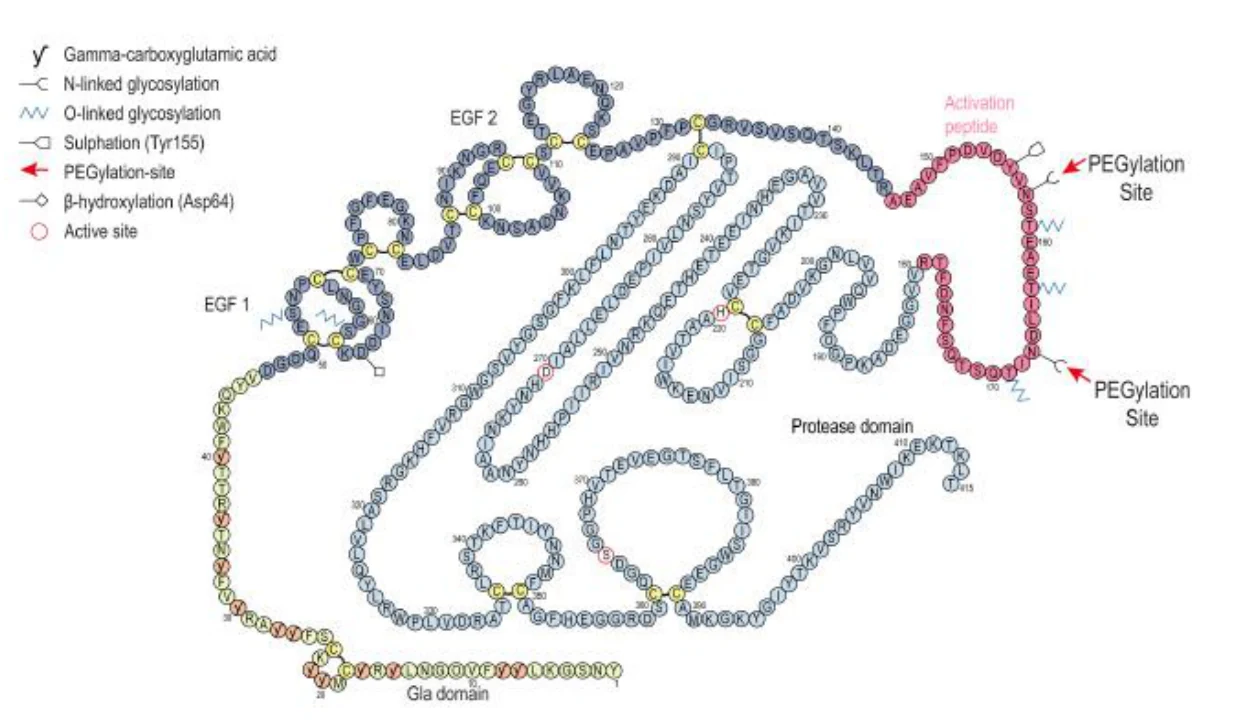
Figure 1 : Structure du nonacog bêta pégol, qui montre sa séquence d’acides aminés, ses ponts disulfures et ses modifications post-traductionnelles
Propriétés physicochimiques :
| Aspect, couleur, état physique | La substance pharmaceutique, c’est-à-dire le nonacog bêta pégol purifié, est contenue dans une solution. La solution est limpide et incolore à jaune pâle. |
|---|---|
| Solubilité | L’aspect physique de la substance médicamenteuse nommée nonacog bêta pégol (évaluée à des concentrations de 2 à 10 mg/mL) est celui d’une solution. |
| Solubilité aqueuse en fonction du pH | Aucun précipité visible n’est observé à un pH de 2,7 à 10,2. Toutefois, on peut détecter une agrégation à un pH inférieur à 5,5 et supérieur à 8,9. |
| Valeur du pI | Le point isoélectrique (pI) du nonacog bêta pégol est d’environ 5,5. |
VV-LAB-089630 3.0 .
Norme pharmaceutique : interne
Caractéristiques du produit
Le nonacog bêta pégol est un facteur IX humain recombinant pégylé. La molécule est formée d’un domaine gamma-carboxylé (Gla), de deux domaines ressemblant à l’EGF (epidermal growth factor, ou facteur de croissance épidermique), d’un peptide d’activation (qui est clivé à partir du nonacog bêta pégol pendant l’activation) et d’un domaine protéase (voir la figure 1).
Le facteur IX recombinant (rFIX) est un produit intermédiaire obtenu lors de la fabrication du nonacog bêta pégol. Le rFIX est fabriqué dans des cellules ovariennes de hamster chinois. Les modifications post-traductionnelles comprennent des ponts disulfures, la γ-carboxylation, la glycosylation, la sulfatation et l’hydroxylation.
Pour fabriquer le nonacog bêta pégol, un PEG de 40 kDa est lié par covalence aux glucides à liaison N (sites de liaison : Asn157, Asn167) à l’aide d’un lieur. Les deux sites de pégylation possibles dans la molécule de rFIX (Asn157 et Asn167) se trouvent dans le peptide d’activation.
Le nonacog bêta pégol a un profil de pégylation dont la forme principale est le rFIX monopégylé (environ 80 %) et les formes secondaires sont le rFIX dipégylé et le rFIX tripégylé, ainsi que le rFIX non pégylé. En ce qui concerne le nonacog bêta pégol monopégylé, la distribution entre les deux sites de pégylation possibles (Asn157 et Asn167) est à peu près égale.
VV-LAB-089630 3.0 .
14. ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 11 : Données démographiques et plan des essais menés auprès de patients atteints d’hémophilie B ayant déjà été traités
| No de l’essai | Conception de l’essai | Posologie, voie d’administration et duréea | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
Essai 3747 Essai pivot | Essai multicentrique, à simple insub, non contrôlé et avec répartition aléatoire, visant à évaluer l’innocuité, l’efficacité et la pharmacocinétique du produit dans la prophylaxie de routine et le traitement des saignements. Adolescent ou adulte au moment de l’inscription (de 13 à 65 ans). Trois groupes de traitement : prophylaxie par 10 ou 40 UI/kg une fois par semaine pendant 52 semaines (patients répartis aléatoirement), ou traitement au besoin pendant 28 semaines. | Prophylaxie : 10 ou 40 UI/kg une fois par semaine. Traitement des saignements : saignements légers ou modérés traités par une ou plusieurs injections de 40 UI/kg; saignements graves traités par 80 UI/kg. | 74 adolescents ou adultes déjà traités
Pharmacocinétique : 16 patients déjà traités | Moyenne = 31 ans Tranche = de 13 à 65 ans | Hommes |
Essai 3773 Essai en situation d’interventi on chirurgicale | Essai multicentrique, ouvert et non contrôlé, visant à évaluer l’efficacité et l’innocuité du produit lors d’interventions chirurgicales majeures pendant de 3 à 12 semaines. Adolescent ou adulte au moment de l’inscription (de 15 à 56 ans). | Avant l’intervention chirurgicale : 80 UI/kg le jour de l’intervention. Après l’intervention chirurgicale : on recommande d’administrer 2 doses de 40 UI/kg au cours des 6 premiers jours suivant l’intervention. | 13 adolescents ou adultes déjà traités | Moyenne = 38 ans Tranche = de 15 à 56 ans | Hommes |
VV-LAB-089630 3.0 .
| No de l’essai | Conception de l’essai | Posologie, voie d’administration et duréea | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
Essai 3775 Essai de prolongatio n des essais 3747 et 3773 | Essai multicentrique, ouvert et non contrôlé, visant à évaluer l’innocuité et l’efficacité à long terme du produit dans la prophylaxie de routine et le traitement des saignements. Adolescents ou adultes au moment de l’inscription (de 14 à 66 ans). Quatre groupes de traitement : prophylaxie par 10 ou 40 UI/kg une fois par semaine, ou prophylaxie par 80 UI/kg une fois toutes les deux semaines, ou traitement au besoin. Les patients étaient libres de choisir parmi les groupes de traitement disponibles, et ils pouvaient passer d’un groupe de traitement à un autre pendant l’essai. | Prophylaxie : 10 ou 40 UI/kg une fois par semaine, ou 80 UI/kg une fois toutes les deux semaines. Traitement des saignements : saignements légers ou modérés traités par une ou plusieurs injections de 40 UI/kg; saignements graves traités par 80 UI/kg. | 71 adolescents ou adultes déjà traités
| Moyenne = 32 ans Tranche = de 14 à 66 ans | Hommes |
VV-LAB-089630 3.0 .
| No de l’essai | Conception de l’essai | Posologie, voie d’administration et duréea | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
Essai 3774 Essai mené chez les enfants | Essai multicentrique, ouvert et non contrôlé, visant à évaluer l’innocuité, l’efficacité et la pharmacocinétique du produit dans la prophylaxie de routine et le traitement des saignements intercurrents. Enfants de 0 à 12 ans au moment de l’inscription. L’essai comportait une phase principale de 52 semaines suivie d’une phase de prolongation d’une durée totale allant jusqu’à 10 ans. Un groupe de traitement recevant une prophylaxie par 40 UI/kg une fois par semaine. | Prophylaxie : 40 UI/kg une fois par semaine. Traitement des saignements : saignements légers ou modérés traités par une ou plusieurs injections de 40 UI/kg; saignements graves traités par 80 UI/kg. | 25 enfants déjà traités Pharmacocinétique : 25 patients déjà traités. Au total, 22 patients déjà traités sont passés à la phase de prolongation de l’essai. | Moyenne = 6,5 ans Tranche = de 1 à 12 ans | Hommes |
VV-LAB-089630 3.0 .
| No de l’essai | Conception de l’essai | Posologie, voie d’administration et duréea | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
Essai 3895 Essai mené chez des enfants – Patients jamais traités | Essai multicentrique, ouvert, non contrôlé, à un seul groupe (mais comprenant une période préprophylaxie facultative allant jusqu’à 20 jours d’exposition ou 24 mois) évaluant l’innocuité et l’efficacité de la prophylaxie de routine et du traitement des saignements intercurrents. Enfants de 0 à 6 ans au moment de l’inscription. L’essai comportait une phase principale d’une durée de 1 à 3 ans allant jusqu’à ≥ 50 jours d’exposition, suivie d’une phase de prolongation de 1 an allant jusqu’à ≥ 100 jours d’exposition et d’une période de fin d’essai allant jusqu’à 10 ans au total. | Préprophylaxie : 40 UI/kg sur demande ou intervalles plus longs qu’une fois par semaine Prophylaxie : 40 UI/kg une fois par semaine Traitement des saignements : les saignements légers et modérés ont été traités par une ou plusieurs injections de 40 UI/kg; les saignements graves ont été traités par 80 UI/kg. | 50 enfants n’ayant jamais été traités
| Moyenne = 0,8 an Tranche = de 0 à 5 ans | Hommes |
- a) Des doses additionnelles pouvaient être administrées pour le traitement des saignements, à la discrétion de l’investigateur.
- b) Vu que l’essai était mené à simple insu, les patients sous prophylaxie ne savaient pas à quel groupe ils avaient été affectés aléatoirement (prophylaxie par 10 UI/kg une fois par semaine, ou prophylaxie par 40 UI/kg une fois par semaine). Les détails de la répartition aléatoire n’ont pas été communiqués à l’investigateur. En revanche, comme il pouvait mesurer le taux d’activité du FIX pendant l’essai, l’investigateur pouvait possiblement découvrir la répartition des patients.
14.2 Résultats de l’étude
Le programme d’essais cliniques terminé comprenait un essai de phase I et quatre essais de phase III multicentriques et non contrôlés. Les objectifs des essais de phase III étaient d’évaluer l’innocuité et l’efficacité de Rebinyn® dans la prophylaxie de routine, la maîtrise et la prévention des épisodes hémorragiques et la prise en charge périopératoire chez les enfants et adultes PTP atteints d’hémophilie B (activité du facteur IX ≤ 2 %). Un essai multicentrique, non contrôlé et ouvert a été mené pour évaluer l’innocuité et l’efficacité de Rebinyn® dans la prophylaxie de routine et le traitement des épisodes hémorragiques intercurrents chez des enfants PUP (< 6 ans) atteints d’hémophilie B (activité du facteur IX ≤ 2 %). Les patients ayant déjà été traités ont été définis comme des patients recevant un
VV-LAB-089630 3.0 .
traitement par d’autres produits à base de facteur IX pendant ≥ 150 jours d’exposition pour les adolescents et les adultes, et ≥ 50 jours d’exposition pour les enfants. Dans tous les essais, les critères d’exclusion clés comprenaient les suivants : hypersensibilité connue ou soupçonnée au produit à l’essai ou à des produits connexes, antécédents connus d’inhibiteurs du facteur IX ou taux actuel d’inhibiteurs ≥ 0,6 UB, infection par le VIH avec une charge virale ≥ 400 000 copies/mL ou nombre de lymphocytes CD4+ ≤ 200/μL, autres troubles de la coagulation congénitaux ou acquis, accident thromboembolique artériel antérieur, et prise d’immunomodulateurs ou de agents chimiothérapeutiques.
L’évaluation de l’efficacité portait sur 105 PTP : [62 adultes (âgés de 18 à 65 ans), 18 adolescents (âgés de 13 à 17 ans) et 25 enfants (âgés de 1 à 12 ans)] et 50 PUP (< 6 ans).
Essai pivot : l’essai pivot portait sur 74 adolescents (âgés de 13 à 17 ans) et adultes (âgés de 18 à 65 ans) déjà traités. L’essai comportait un groupe recevant le traitement au besoin en mode ouvert pendant environ 28 semaines et deux groupes sous prophylaxie. Les patients ont été répartis aléatoirement, en simple insu, pour recevoir 10 UI/kg ou 40 UI/kg une fois par semaine pendant environ 52 semaines.
Essai de prolongation : il y avait 71 sujets de l’essai pivot et de l’essai en situation d’intervention chirurgicale qui ont poursuivi la prophylaxie ou le traitement au besoin par Rebinyn® dans le cadre d’un essai de prolongation ouvert, avec la possibilité de passer d’un schéma à un autre.
Essai mené chez des enfants (PTP) : la phase principale de l’essai portait sur 25 enfants (âgés de 1 à 12 ans au moment de l’admission à l’essai) qui ont reçu une prophylaxie par Rebinyn® à 40 UI/kg une fois par semaine pendant environ 52 semaines. La phase de prolongation de l’essai comprenait 22 enfants (de 1 à 12 ans au moment de l’admission à l’essai) qui ont poursuivi le traitement par Rebinyn® à 40 UI/kg une fois par semaine pendant une période allant jusqu’à 8 ans.
Essai mené chez des enfants (PUP) : la phase principale de l’essai mené chez des enfants comprenait 50 enfants (âgés de 0 à 5 ans), dont 32 ont reçu un traitement préprophylactique (traitement à la demande facultatif pour les épisodes hémorragiques et/ou administration de 40 UI/kg à des intervalles de plus d’une semaine jusqu’à ce que le sujet ait atteint 20 jours d’exposition ou ait atteint l’âge de 24 mois), et 47 ont reçu un traitement prophylactique de routine par Rebinyn® à 40 UI/kg une fois par semaine. La phase de prolongation de l’essai comprenait 38 sujets (âgés de 0 à 4 ans au moment de l’admission à l’essai) qui ont poursuivi le traitement par Rebinyn® à 40 UI/kg une fois par semaine pendant une période allant jusqu’à 6 ans.
Essai en situation d’intervention chirurgicale : l’essai en situation d’intervention chirurgicale portait sur 13 adolescents et adultes déjà traités, qui ont reçu une injection de Rebinyn® à 80 UI/kg le jour même d’une intervention chirurgicale majeure et des injections de 40 UI/kg pour un maximum de 3 semaines après l’intervention, à la discrétion de l’investigateur.
Maîtrise et prévention des épisodes hémorragiques
Essai mené chez des adultes/adolescents/enfants PTP
Au total, 683 épisodes hémorragiques ont été signalés chez 84 des 105 PTP (enfants, adolescents et adultes) dans le cadre de 4 essais cliniques. Les épisodes hémorragiques mineurs ou modérés ont été traités par Rebinyn® à 40 UI/kg et les saignements majeurs ont été traités par 80 UI/kg, avec des doses
VV-LAB-089630 3.0 .
additionnelles de 40 UI/kg au besoin. La dose médiane utilisée pour traiter un épisode hémorragique était de 42,4 UI/kg.
Une évaluation globale de l’efficacité a été effectuée par le patient (dans le cas d’un traitement à domicile) ou par l’investigateur du centre de l’étude (dans le cas d’un traitement administré sous surveillance médicale) à l’aide d’une échelle de 4 points (réponse excellente, satisfaisante, moyenne ou médiocre). D’après les données regroupées de tous les essais, le taux de réussite global (défini comme une réponse excellente ou satisfaisante) pour le traitement des épisodes hémorragiques chez les patients ayant déjà été traités était de 92 % pour tous les groupes d’âge. La majorité des PTP ont eu besoin d’une injection pour traiter un épisode hémorragique.
Le taux de réussite du traitement des épisodes hémorragiques, ainsi que la dose nécessaire pour les traiter étaient indépendants du lieu du saignement. Le taux de réussite du traitement des épisodes hémorragiques était aussi indépendant du fait qu’il s’agissait d’un saignement traumatique ou spontané.
Tableau 12 : Efficacité dans la maîtrise des épisodes hémorragiques
| Nouveaux épisodes hémorragiques | n = 683 |
|---|---|
| Nombre d’injections nécessaires pour traiter les épisodes hémorragiques | |
| 1 injection | 590 (86,4 %) |
| 2 injections | 70 (10,2 %) |
| 3 injections | 12 (1,8 %) |
| > 3 injections | 11 (1,6 %) |
| Dose totale médiane (UI/kg) pour traiter un épisode hémorragique (intervalle) | 42,4 (20,3; 569,3) |
| Nombre de saignements traités | Excellente | Satisfaisante | Modérée | Médiocre | Non consignée | |
|---|---|---|---|---|---|---|
| Gravité des saignements | ||||||
| Légers ou modérés | 680 | 223 (32,8 %) | 400 (58,8 %) | 41 (6,0 %) | 10 (1,5 %) | 6 (0,9 %) |
| Graves | 1 | 1 (100,0 %) | – | – | – | – |
| Non consignée | 2 | 1 (50 %) | 1 (50 %) | – | – | – |
| Type de saignements | ||||||
| Épisodes hémorragiques spontanés | 397 | 117 (29,5 %) | 242 (61,0 %) | 29 (7,3 %) | 6 (1,5 %) | 3 (0,8 %) |
| Épisodes hémorragiques traumatiques | 273 | 102 (37,4 %) | 152 (55,7 %) | 12 (4,4 %) | 4 (1,5 %) | 3 (1,1 %) |
| Après une intervention chirurgicale majeure | 4 | – | 4 (100,0 %) | – | – | – |
| Après une intervention chirurgicale mineure | 3 | 1 (33,3 %) | 2 (66,7 %) | – | – | – |
| Autre | 6 | 5 (83,3 %) | 1 (16,7 %) | – | – | – |
VV-LAB-089630 3.0 .
| Lieu du saignement | ||||||
|---|---|---|---|---|---|---|
| Système nerveux central (SNC) | 1 | 1 (100,0 %) | – | – | – | – |
| Appareil digestif | 1 | 1 (100,0 %) | – | – | – | – |
| Appareil génito-urinaire | 8 | 2 (25,0 %) | 6 (75,0 %) | – | – | – |
| Articulations | 471 | 135 (28,7 %) | 295 (62,6 %) | 31 (6,6 %) | 6 (1,3 %) | 4 (0,8 %) |
| Bouche/gencives/nez | 18 | 9 (50,0 %) | 7 (38,9 %) | 2 (11,1 %) | – | – |
| Muqueuses | 16 | 9 (56,3 %) | 6 (37,5 %) | 1 (6,3 %) | – | – |
| Muscles/appareil musculaire | 82 | 31 (37,8 %) | 45 (54,9 %) | 5 (6,1 %) | 1 (1,2 %) | – |
| Peau ou tissus mous | 14 | 6 (42,9 %) | 7 (50,0 %) | 1 (7,1 %) | – | – |
| Peau | 3 | 1 (33,3 %) | 2 (66,7 %) | – | – | – |
| Tissu sous-cutané | 19 | 12 (63,2 %) | 5 (26,3 %) | - | 2 (10,5 %) | - |
| Autre | 22 | 8 (36,4 %) | 13 (59,1 %) | - | - | 1 (4,5 %) |
| Lieu inconnu | 28 | 10 (35,7 %) | 15 (53,6 %) | 1 (3,6 %) | 1 (3,6 %) | 1 (3,6 %) |
Dans l’essai pivot mené auprès de sujets adolescents et adultes, on a noté 70 épisodes hémorragiques intercurrents chez 16 sujets sur 29 dans le groupe sous prophylaxie par 40 UI/kg. Le taux de réussite global du traitement des saignements intercurrents était de 97,1 % (67 saignements évalués sur 69). Au total, 69 épisodes hémorragiques sur 70 (98,6 %) ont été traités par une injection.
Dans le groupe de traitement au besoin, on a noté 143 épisodes hémorragiques chez 14 sujets sur 15. Le taux de réussite global était de 95,1 % (135 saignements évalués sur 142). Au total, 120 épisodes hémorragiques sur 143 (83,9 %) ont été traités par une injection, et 20 épisodes (14,0 %) ont été traités par deux injections.
Parmi les 43 enfants déjà traités (âgés de 1 à 17 ans), 33 ont reçu Rebinyn® pour traiter 223 épisodes hémorragiques. La majorité des enfants ont eu besoin d’une dose pour traiter un épisode hémorragique et ont signalé une réponse excellente ou satisfaisante avec Rebinyn® dans tous les groupes d’âge. Les résultats sont présentés dans le tableau 13.
Tableau 13 : Efficacité dans la maîtrise des épisodes hémorragiques chez les enfants
| Nouveaux épisodes hémorragiques | n = 223 |
|---|---|
| Nombre d’injections nécessaires pour traiter les épisodes hémorragiques | |
| 1 injection | 183 (82,1 %) |
| 2 injections | 27 (12,1 %) |
| 3 injections | 8 (3,6 %) |
| > 3 injections | 5 (2,2 %) |
| Dose totale médiane (UI/kg) pour traiter un épisode hémorragique (intervalle) | 42,8 (20,3; 569,3) |
VV-LAB-089630 3.0 .
| Nombre de saignements traités | Excellente | Satisfaisante | Modérée | Médiocr e | Non consignée | |
|---|---|---|---|---|---|---|
| Gravité des saignements | ||||||
| Légers ou modérés* | 223 | 75 (33,6 %) | 130 (58,3 %) | 13 (5,8 %) | 4 (1,8 %) | 1 (0,4 %) |
| Type de saignements | ||||||
| Épisodes hémorragiques spontanés | 86 | 18 (20,9 %) | 58 (67,4 %) | 7 (8,1 %) | 2 (2,3 %) | 1 (1,2 %) |
| Épisodes hémorragiques traumatiques | 132 | 52 (39,4 %) | 72 (54,5 %) | 6 (4,5 %) | 2 (1,5 %) | – |
| Autre | 5 | 5 (100,0 %) | – | – | – | – |
| Lieu du saignement | ||||||
| SNC | 1 | 1 (100 %) | – | – | – | – |
| Appareil digestif | 1 | 1 (100 %) | – | – | – | – |
| Appareil génito-urinaire | 4 | 1 (25,0 %) | 3 (75,0 %) | – | – | – |
| Articulations | 105 | 27 (25,7 %) | 68 (64,8 %) | 9 (8,6 %) | 1 (1,0 %) | – |
| Muqueuses | 16 | 9 (56,3 %) | 6 (37,5 %) | 1 (6,3 %) | - | – |
| Muscles/appareil musculaire | 37 | 11 (29,7 %) | 22 (59,5 %) | 3 (8,1 %) | 1 (2,7 %) | – |
| Peau ou tissus mous | 6 | 2 (33,3 %) | 4 (66,7 %) | – | – | – |
| Peau | 3 | 1 (33,3 %) | 2 (66,7 %) | – | – | – |
| Tissu sous-cutané | 19 | 12 (63,2 %) | 5 (26,3 %) | – | 2 (10,5 %) | – |
| Autre | 16 | 7 (43,8 %) | 9 (56,3 %) | – | – | – |
| Lieu inconnu | 15 | 3 (20,0 %) | 11 (73,3 %) | – | – | 1 (6,7 %) |
* Tous les saignements ont été d’intensité légère ou modérée
Essai mené chez des enfants PUP
Un total de 148 épisodes hémorragiques ont été signalés chez 35 des 50 sujets dans l’essai mené chez des enfants PUP, où 70 épisodes hémorragiques ont été signalés pendant la période préprophylaxique ayant une période de traitement moyenne de 0,69 an, alors que les 78 saignements restants ont été signalés pendant la période de prophylaxie ayant une période de traitement moyenne de 2,56 ans. Les épisodes hémorragiques mineurs ou modérés ont été traités par Rebinyn® à 40 UI/kg et les saignements majeurs ont été traités par 80 UI/kg, avec des doses additionnelles de 40 UI/kg au besoin. La dose médiane utilisée pour traiter un épisode hémorragique était de 43,3 UI/kg.
Le taux de réussite global (défini comme une réponse excellente ou satisfaisante) pour le traitement des épisodes hémorragiques était de 96 %, comme indiqué dans le tableau 14. La majorité des patients n’ayant jamais été traités ont eu besoin d’une dose pour traiter un épisode hémorragique.
Tableau 2 : Efficacité dans le traitement des épisodes hémorragiques chez des patients jamais traités
| Nombre d’épisodes hémorragiques* | n = 140 |
|---|
VV-LAB-089630 3.0 .
| Évaluation de l’efficacité | |
|---|---|
| Excellente ou satisfaisante | 135 (96 %) |
| Modérée ou médiocre | 5 (4 %) |
| Nombre d’injections pour traiter un épisode hémorragique | |
| 1 injection | 124 (89 %) |
| 2 injections | 13 (9 %) |
| > 2 injections | 3 (2 %) |
* L’évaluation de l’efficacité était basée sur 140 épisodes hémorragiques traités par Rebinyn® seul (8 autres épisodes hémorragiques ont été traités par d’autres médicaments hémostatiques ou agent de contournement avec ou sans Rebinyn®). L’efficacité a été évaluée selon une échelle de 4 points :
Réponse excellente : soulagement brusque de la douleur et/ou amélioration claire des signes objectifs de saignement dans les 8 heures suivant une seule injection;
Réponse satisfaisante : soulagement notable de la douleur et/ou amélioration des signes de saignement dans les 8 heures suivant une seule injection;
Réponse modérée : effet bénéfique probable ou léger dans les 8 heures suivant la première injection, mais nécessitant plus d’une injection dans les 8 heures;
Réponse médiocre : aucune amélioration ou aggravation des symptômes dans les 8 heures suivant la 2e des 2 injections.
| Dose totale médiane (UI/kg) pour traiter un épisode hémorragique (intervalle) | 43,3 (27,8; 636,1) |
|---|
| Nombre de saignements traités | Excellente | Satisfaisante | Modérée | Médiocre | Non consignée | |
|---|---|---|---|---|---|---|
| Gravité des saignements | ||||||
| Légère/modérée | 136 | 86 (63,2 %) | 46 (33,8 %) | 4 (2,9 %) | - | - |
| Grave | 4 | 2 (50,0 %) | 1 (25,0 %) | 1 (25,0 %) | - | - |
| Type de saignements | ||||||
| Épisodes hémorragiques spontanés | 34 | 20 (58,8 %) | 14 (41,2 %) | - | - | - |
| Épisodes hémorragiques traumatiques | 103 | 67 (65,0 %) | 31 (30,1 %) | 5 (4,9 %) | - | - |
| Après une intervention chirurgicale | 2 | - | 2 (100,0 %) | - | - | - |
| Inconnue | 1 | 1 (100,0 %) | - | - | - | - |
| Lieu du saignement | ||||||
| SNC | 1 | - | 1 (100,0 %) | - | - | - |
| Articulations | 21 | 10 (47,6 %) | 10 (47,6 %) | 1 (4,8 %) | - | - |
| Bouche/gencives/nez | 20 | 17 (85,0 %) | 3 (15,0 %) | - | - | - |
VV-LAB-089630 3.0 .
| Muscles | 18 | 11 (61,1 %) | 6 (33,3 %) | 1 (5,6 %) | - | - |
|---|---|---|---|---|---|---|
| Peau | 69 | 41 (59,4 %) | 25 (36,2 %) | 3 (4,3 %) | - | - |
| Estomac | 3 | 2 (66,7 %) | 1 (33,3 %) | - | - | - |
| Autre | 8 | 7 (87,5 %) | 1 (12,5 %) | - | - | - |
Prophylaxie de routine
Essai mené chez des adultes/adolescents PTP
Dans la phase principale de l’essai mené chez des adultes/adolescents PTP, 29 sujets (de 13 à 65 ans) ont reçu Rebinyn® à 40 UI/kg une fois par semaine pendant environ 52 semaines. La fréquence annualisée des saignements pour ces sujets dans la phase principale est présentée dans le tableau 15. Les articulations ciblées ont été évaluées selon la définition de l’International Society on Thrombosis and Haemostasis (ISTH) de 2014 (≥ 3 saignements spontanés dans une seule articulation au cours d’une période de 6 mois consécutifs). Les saignements d’une articulation ciblée ont été considérés comme résolus lorsque cette articulation a présenté ≤ 2 saignements au cours d’une période de 12 mois consécutifs. Au début de l’étude, des saignements dans 20 articulations ciblées ont été signalés chez 13 sujets dans le groupe recevant la dose de 40 UI/kg une fois par semaine, et les saignements de 18 (90 %) de ces articulations ciblées ont été considérés comme étant résolus à la fin de la phase principale.
Les patients de l’essai mené chez des adultes/adolescents et de l’essai consacré aux interventions chirurgicales pouvaient s’inscrire à une prolongation ouverte au cours de laquelle le traitement prophylactique par Rebinyn® a été évalué. Au total, 52 sujets de l’essai mené chez des adultes/adolescents et de l’essai consacré aux interventions chirurgicales ont poursuivi leur participation jusqu’à la phase de prolongation ouverte de 1 an et ont été attribués au groupe sous prophylaxie à 40 UI/kg une fois par semaine. Au total, 98 épisodes hémorragiques ont été signalés chez 31 des 52 sujets (59,6 %) recevant le schéma prophylactique à 40 UI/kg. La fréquence annualisée des saignements globale et médiane de ces sujets était de 1,00 (intervalle interquartile ou IIQ : 0,00; 2,03).
Tableau 3 : Fréquence annualisée des saignements dans l’essai mené chez des adultes/ adolescents PTP (groupe recevant 40 UI/kg une fois par semaine) – Phase principale
| Phase principale | |||||||
|---|---|---|---|---|---|---|---|
| Âge du patient | 13-17 ans n = 9 | 18-65 ans n = 20 | Tous les patients ≥ 13 ans n = 29 | ||||
| Fréquence globale annualisée des saignements | |||||||
| Moyenne estimée d’après le modèle de Poisson (IC à 95 %) | 2,19 (0,73; 6,54) | 2,68 (1,34; 5,35) | 2,52 (1,40; 4,52) | ||||
| Médiane (IIQ) | 1,93 (0,00; 4,01) | 1,03 (0,00; 4,01) | 1,04 (0,00; 4,01) | ||||
| Fréquence annualisée des saignements spontanés | |||||||
VV-LAB-089630 3.0 .
| Moyenne estimée d’après le modèle de Poisson (IC à 95 %) | 0,11 (0,00; 13,23) | 1,77 (0,77; 4,07) | 1,22 (0,46; 3,25) |
|---|---|---|---|
| Médiane (IIQ) | 0,00 (0,00; 0,00) | 0,00 (0,00; 1,51) | 0,00 (0,00; 0,99) |
| Fréquence annualisée des saignements traumatiques | |||
| Moyenne estimée d’après le modèle de Poisson (IC à 95 %) | 2,08 (0,98; 4,42) | 0,91 (0,41; 2,02) | 1,29 (0,74; 2,25) |
| Médiane (IIQ) | 1,93 (0,00; 3,87) | 0,00 (0,00; 1,01) | 0,00 (0,00; 2,05) |
| Fréquence annualisée des saignements articulaires | |||
| Moyenne estimée d’après le modèle de Poisson (IC à 95 %) | 1,42 (0,36; 5,57) | 2,19 (1,02; 4,73) | 1,94 (0,97; 3,88) |
| Médiane (IIQ) | 0,97 (0,00; 2,17) | 0,51 (0,00; 2,04) | 0,97 (0,00; 2,07) |
Essai mené chez des enfants PTP
La fréquence annualisée des saignements médiane pour les épisodes hémorragiques spontanés était de 0 dans tous les groupes d’âge et est demeurée inférieure à 1 pour les épisodes hémorragiques traumatiques chez tous les sujets pendant la phase principale et la phase de prolongation (tableau 16). La fréquence annualisée des saignements médiane pour les épisodes hémorragiques articulaire était de 0,13 (IIQ : 0,00; 0,50). Au début de l’étude, des saignements ont été signalés pour une articulation ciblée chez 1 sujet dans le groupe d’âge de 7 à 12 ans, selon la définition de l’ISTH de 2014, qui ont été considérés comme résolus pendant la phase principale. Aucun sujet pédiatrique n’a présenté de saignements dans les articulations ciblées au cours de l’essai.
Tableau 4 : Fréquence annualisée des saignements de l’essai mené chez des enfants PTP – Phase principale et phase de prolongation
| Phase principale | Phase de prolongation | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Âge du patient | ≤ 6 ans n = 12 | 7-12 ans n = 13 | ≤ 6 ans n = 11 | 7-12 ans n = 11 | ||||||||||
| Période de traitement moyenne (années) | 0,93 | 1,01 | 6,03 | 5,48 | ||||||||||
| Fréquence globale annualisée des saignements | ||||||||||||||
| Moyenne estimée d’après le modèle de Poisson (IC à 95 %) | 0,90 (0,43; 1,89) | 2,06 (1,31; 3,24) | 0,59 (0,28; 1,24) | 0,86 (0,36; 2,07) | ||||||||||
| Médiane (IIQ) | 0,00 (0,00; 1,98) | 2,00 (0,96; 3,00) | 0,29 (0,00; 1,55) | 0,45 (0,14; 1,72) | ||||||||||
| Fréquence annualisée des saignements spontanés | ||||||||||||||
| Moyenne estimée d’après le modèle de Poisson (IC à 95 %) | 0,27 (0,06; 1,26) | 0,61 (0,24; 1,57) | 0,11 (0,03; 0,39) | 0,38 (0,14; 1,00) | ||||||||||
| Médiane (IIQ) | 0,00 (0,00; 0,00) | 0,00 (0,00; 0,96) | 0,00 (0,00; 0,14) | 0,00 (0,00; 1,02) | ||||||||||
| Fréquence annualisée des saignements traumatiques | ||||||||||||||
VV-LAB-089630 3.0 .
| Moyenne estimée d’après le modèle de Poisson (IC à 95 %) | 0,63 (0,28; 1,43) | 1,14 (0,65; 2,01) | 0,48 (0,23; 1,00) | 0,48 (0,12; 1,86) |
|---|---|---|---|---|
| Médiane (IIQ) | 0,00 (0,00; 1,00) | 0,98 (0,00; 1,93) | 0,29 (0,00; 1,21) | 0,30 (0,14; 0,68) |
Essai mené chez des enfants PUP
Dans la phase principale de l’essai mené chez des enfants PUP, 47 sujets âgés ≤ 6 ans ont reçu 40 UI/kg une fois par semaine, et 38 patients ont poursuivi leur participation dans la phase de prolongation. Le tableau 17 ci-dessous montre la période de traitement moyenne et la fréquence annualisée des saignements pour la phase principale et la phase de prolongation.
La période de traitement prophylactique moyenne était de 0,75 an pour la phase principale et de 2,23 ans pour la phase de prolongation. La fréquence annualisée des saignements médiane était de 0 pour les épisodes hémorragiques spontanés, traumatiques et articulaires. Aucun enfant n’a présenté de saignements dans les articulations ciblées au cours de l’essai.
Tableau 5 : Fréquence annualisée des saignements de l’essai mené chez des enfants PUP – Phase principale et phase de prolongation
Phase principale n = 47 | Phase de prolongation n = 38 | |
|---|---|---|
| Période de traitement moyenne (années) | 0,75 | 2,23 |
| Fréquence globale annualisée des saignements | ||
| Moyenne estimée d’après le modèle de Poisson (IC à 95 %) | 0,82 (0,34; 1,98) | 0,58 (0,35; 0,96) |
| Médiane (IIQ) | 0,00 (0,00; 1,02) | 0,00 (0,00; 0,88) |
| Fréquence annualisée des saignements spontanés | ||
| Moyenne estimée d’après le modèle de Poisson (IC à 95 %) | 0,20 (0,05; 0,81) | 0,12 (0,05; 0,25) |
| Médiane (IIQ) | 0,00 (0,00; 0,00) | 0,00 (0,00; 0,00) |
| Fréquence annualisée des saignements traumatiques | ||
| Moyenne estimée d’après le modèle de Poisson (IC à 95 %) | 0,59 (0,22; 1,64) | 0,45 (0,24; 0,83) |
| Médiane (IIQ) | 0,00 (0,00; 0,00) | 0,00 (0,00; 0,62) |
Prise en charge périopératoire
Lors d’un essai consacré aux interventions chirurgicales, l’analyse de l’efficacité de Rebinyn® dans la prise en charge périopératoire portait sur 11 interventions chirurgicales majeures, qui ont été effectuées chez
VV-LAB-089630 3.0 .
11 patients adultes et adolescents déjà traités. Les interventions comprenaient 9 opérations orthopédiques et 2 opérations dans la cavité buccale. Les patients ont reçu 1 injection préopératoire de Rebinyn® à 80 UI/kg le jour de l’intervention et des injections de 40 UI/kg après l’intervention.
L’effet hémostatique peropératoire a été évalué sur une échelle de quatre points (effet excellent, satisfaisant, moyen ou médiocre). L’effet hémostatique peropératoire a été évalué comme étant excellent ou satisfaisant pour les 11 interventions, ce qui donne un taux de réussite de 100 %. Une dose de Rebinyn ® à 80 UI/kg administrée avant l’intervention était efficace : aucun patient n’a eu besoin de doses additionnelles le jour de l’intervention. Au cours de la période qui a suivi les interventions (jours 1 à 6 et jours 7 à 13), le nombre médian de doses supplémentaires administrées (doses de 40 UI/kg) était de 2,0 et de 1,5, respectivement. L’utilisation moyenne totale de Rebinyn® pendant et après les interventions était de 236 UI/kg (intervalle : 81 à 460 UI/kg).
Trois autres interventions chirurgicales majeures et 18 interventions chirurgicales mineures ont été évaluées dans le cadre de l’essai de prolongation sur Rebinyn® chez les patients déjà traités. L’effet hémostatique pendant les interventions majeures et mineures a été confirmé, avec un taux de réussite de 100 %.
15. MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16. TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Dans des études de toxicité à doses répétées chez le rat et le singe, un dépôt de polyéthylèneglycol (PEG) de 40 kDa a été observé par coloration immunohistochimique dans le plexus choroïde. Chez les rats juvéniles, un dépôt de PEG a également été observé dans les organes circumventriculaires, dans le cytoplasme de certains motoneurones crâniens et dans les macrophages de l’hypophyse (voir le tableau 18). Aucune altération neurocomportementale et neurocognitive n’a été signalée et aucun autre changement neuropathologique n’a été observé dans l’étude de toxicité à doses répétées chez le rat; l’impact du PEG sur la structure et la fonction de ces tissus anatomiques chez la population pédiatrique humaine pourraient ne pas être entièrement élucidés.
Lors des études sur la distribution et l’excrétion menées chez des souris et des rats, la fraction de polyéthylène glycol (40 kDa) de Rebinyn® a été largement distribuée dans les organes, puis éliminée de ceux-ci et excrétée du plasma dans l’urine (42 à 56 %) et les selles (28 à 50 %).
Cancérogénicité : aucune étude portant sur la cancérogénicité n’a été menée chez des animaux.
Génotoxicité : aucune étude portant sur la génotoxicité n’a été menée chez des animaux.
Toxicologie pour la reproduction et le développement : aucune étude spécialisée sur la toxicité pour la reproduction n’a été menée chez des animaux. Dans une étude menée chez des rats juvéniles dans le cadre de laquelle le traitement commençait au moment où les mâles étaient âgés de 3 semaines (correspondant à l’âge de 2 ans chez les humains), la fertilité après 9 semaines de traitement n’a pas été affectée (correspondant à l’âge de 16 ans chez les humains).
Un aperçu des études non cliniques relatives à la toxicité se trouve dans le tableau 18.
VV-LAB-089630 3.0 .
Tableau 18 : Aperçu des études de toxicité
| Titre de l’étude | Espèce | Dose et fréquence | Résultats importants |
|---|---|---|---|
Dose unique Dose unique – comparaison entre les groupes de la phase I et de la phase III [Étude 210259] | Rat Wistar | Dose i.v. unique de 200, 1 000 et 2 000 UI/kg | Les doses allant jusqu’à 2 000 UI/kg ont été bien tolérées. Aucun signe clinique et aucun résultat aux examens macroscopiques ou microscopiques. Aucune différence dans les résultats en hématologie, en biochimie clinique ou en histopathologie entre les niveaux de doses ou entre les groupes. |
| Doses répétées – Étude non pivot | |||
Doses répétées pendant 6 semaines [Étude 212143] | Rat nude (rnu) | Doses i.v. de 0, 40 et 1 200 UI/kg administrées deux fois par semaine | Aucun résultat aux examens macroscopiques ou histopathologiques liés au traitement. On a détecté du PEG dans le cytoplasme des cellules épithéliales des plexus choroïdes et dans les tissus conjonctifs des plexus choroïdes à la dose de 1 200 UI/kg deux fois par semaine. Cette observation n’était associée à aucune lésion tissulaire ni aucun signe clinique anormal. |
Doses répétées pendant 13 semaines [Étude 208405] | Singes cynomolgus | Doses i.v. de 200 UI/kg administrées une fois par semaine | Des anticorps neutralisants ayant un effet sur l’exposition ont été détectés chez 6 animaux sur 8. On a observé des signes d’hémophilie acquise chez 4 animaux sur 6 présentant des anticorps. Aucun autre résultat aux examens macroscopiques ou microscopiques liés au traitement. |
| Doses répétées – Étude pivot | |||
Doses répétées pendant 26 semaines [Étude 212513] | Rat nude (rnu) | Doses i.v. de 0, 40, 150, 600 et 1 200 UI/kg administrées tous les 5 jours | Les doses de 40 à 1 200 UI/kg administrées tous les 5 jours ont été bien tolérées. On a observé une prolongation du temps de Quick liée au traitement; la valeur est redevenue normale lors du rétablissement. Aucune formation d’anticorps anti-médicament. On a détecté du PEG dans les petites vésicules du cytoplasme des cellules épithéliales des plexus choroïdes et dans les macrophages à l’intérieur des ganglions mésentériques à la dose de 1 200 UI/kg. Cette observation n’était associée à aucune lésion tissulaire ni aucun signe clinique anormal. |
Doses répétées pendant 4 semaines [Étude 208260] | Singes cynomolgus | Doses i.v. de 0, 350, 1 300 et 3 750 UI/kg administrées une fois par semaine (5 doses au total) | On a observé de légers tremblements passagers chez les animaux ayant reçu la dose la plus élevée. On a observé une prolongation du temps de Quick liée au traitement; la valeur est redevenue normale lors du rétablissement. Des anticorps anti-médicament ont été détectés pendant la période sans traitement. Une diminution du TCA (un effet pharmacologique prévu du FIX) a été observée après l’administration de la |
VV-LAB-089630 3.0 .
| Titre de l’étude | Espèce | Dose et fréquence | Résultats importants |
|---|---|---|---|
| dose. À partir du jour 15, le nombre d’animaux présentant une prolongation du TCA > 38,1 secondes a augmenté de façon proportionnelle à la dose et au temps avant l’administration de la dose. Cette observation indiquait la formation d’anticorps neutralisants à réactivité croisée. Cinq animaux ayant reçu des doses élevées ont été sacrifiés prématurément en raison de signes de saignements et, parallèlement, d’une augmentation du TCA, ce qui indiquait l’apparition d’une hémophilie acquise. On a détecté du PEG dans les tissus conjonctifs des plexus choroïdes et dans le cytoplasme de quelques cellules épithéliales des plexus choroïdes à la dose de 1 300 ou de 3 750 UI/kg. | |||
| Génotoxicité | Étude non réalisée | S.O. | S.O. |
| Cancérogénicité | Étude non réalisée | S.O. | S.O. |
| Toxicité sur la reproduction et le développement | Étude non réalisée | S.O. | S.O. |
| Toxicité juvénile | |||
| Étude préliminaire sur la tolérance et la faisabilité chez des rats juvéniles (étude 319293) | Rats mâles immatures | Phase s.c. à l’âge de 10 à 13 jours. Doses de 120 à 1 200 UI/kg administrées deux fois par semaine. Phase i.v. à l’âge de 24 à 67 jours. Doses de 120, 600, 1 200 UI/kg administrées deux fois par semaine. | Phase s.c. : mortalité observée après l’administration de toutes les doses, par conséquent, l’administration s.c. a été considérée comme non tolérée à partir de l’âge de 10 à 13 jours. Phase i.v. : l’étude a établi la faisabilité d’utiliser des rats mâles immunocompétents, et une dose élevée de 1 200 UI/kg deux fois par semaine a été bien tolérée lors de l’administration de la dose i.v. commençant au moment du sevrage, soit à partir de l’âge de 24 jours. |
| Étude de neurotoxicité juvénile chez des rats CD mâles par administration intraveineuse, comprenant une période de rétablissement de 13 semaines (étude 319286) | Rats mâles immatures | Doses i.v. de 120 à 1 200 UI/kg deux fois par semaine à partir de l’âge de 21 jours | Une étude de neurotoxicité chez les animaux juvéniles a été menée pour évaluer la neurotoxicité potentielle de Rebinyn® lorsqu’il a été administré par voie intraveineuse à une dose de 120 à 1 200 UI/kg deux fois par semaine chez des rats mâles immatures âgés de 3 à 13 semaines (correspondant à l’âge de 2 à 16 ans chez les humains), suivie d’une période de 13 semaines sans traitement. Les doses sont de 6 à 60 fois plus élevées que la dose clinique hebdomadaire de 40 UI/kg. Les rats juvéniles ont été examinés pour vérifier leur état général, leur croissance, leur maturation sexuelle et leur fertilité fonctionnelle. Des examens neurocomportementaux ont été effectués tout au long du traitement et au cours des périodes sans traitement pour évaluer la |
VV-LAB-089630 3.0 .
| Titre de l’étude | Espèce | Dose et fréquence | Résultats importants |
|---|---|---|---|
| neurotoxicité potentielle de Rebinyn®. La présence de polyéthylène glycol (PEG) a été évaluée dans le plasma, le liquide céphalorachidien et le cerveau de ces rats. Le PEG a été détecté dans le plexus choroïde, l’hypophyse, dans cinq organes circumventriculaires (la région postrémée, la glande pinéale, l’éminence médiane, l’organe sous-fornical, le noyau du tractus solitaire et l’organe vasculaire de la lamina terminalis), le cytoplasme des neurones moteurs crâniens (hypoglossiques, ambigus, du nerf moteur oculaire commun, abducteurs accessoires, le noyau du nerf trijumeau et le noyau du moteur facial). Le PEG n’a pas été détecté dans le liquide céphalorachidien et n’a pas traversé la barrière hémato-encéphalique. La présence de PEG a entraîné une augmentation proportionnelle à la dose et à la durée du traitement des taux de PEG et de l’incidence des taches de PEG dans ces tissus. Les taux de PEG ont diminué, mais sont restés détectables après une période sans traitement de 13 semaines. La présence de PEG dans le plexus choroïde, l’hypophyse, les organes circumventriculaires et les neurones moteurs crâniens des rats juvéniles n’a pas été associée à des changements neurologiques et comportementaux et à des résultats fonctionnels. Les capacités d’apprentissage et de mémoire ainsi que la fertilité fonctionnelle étaient normales. | |||
| Tolérance locale | |||
Tolérance locale [Étude 210439] | Lapins | Dose i.v., intra-artérielle ou périveineuse unique de 0 ou 40 UI/kg | Des réactions cliniques locales (hémorragie/ecchymose et enflure) et microscopiques. Les réactions étaient plus prononcées après l’administration intra-artérielle. |
Doses répétées pendant 26 semaines [Étude 212513] | Rat nude (rnu) | Doses i.v. de 0, 40, 150, 600 ou 1 200 UI/kg | Aucune réaction locale liée au traitement. |
Doses répétées pendant 4 semaines [Étude 208260] | Singes cynomolgus | Doses i.v. de 0, 350, 1 300 ou 3 750 UI/kg | Aucune réaction locale liée au traitement. |
VV-LAB-089630 3.0 .