


Monographie de produit - Benefix
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et dosage | Excipients d’importance clinique |
| Injection par voie intraveineuse | Poudre lyophilisée à teneur nominale de 250, 500, 1 000, 1 500, 2 000 ou 3 000 UI par fiole. Le produit reconstitué contient environ : 50, 100, 200, 300, 400 et 600 UI/mL, respectivement. | Glycine Sucrose L-histidine Polysorbate 80 |
DESCRIPTION
BeneFIXMD est une préparation lyophilisée, apyrogène et stérile, sous forme de poudre. La solution reconstituée est limpide et incolore.
INDICATIONS ET USAGE CLINIQUE
BeneFIX, facteur IX de coagulation (recombinant), est indiqué pour réprimer et prévenir les épisodes hémorragiques ainsi que pour la prophylaxie systématique chez les patients atteints d’hémophilie B (déficit congénital en facteur IX ou maladie de Christmas), y compris pour réprimer et prévenir les hémorragies en chirurgie.
BeneFIX n’est pas indiqué pour le traitement des autres déficits en facteurs de coagulation (par exemple en facteurs II, VII et X), ni pour le traitement de l’hémophilie A chez des patients porteurs d’inhibiteurs du facteur VIII, ni pour l’inversion de l’anticoagulation induite par la coumarine, ni pour le traitement des hémorragies causées par de faibles taux de facteurs de coagulation dépendant du foie.
CONTRE-INDICATIONS
Comme BeneFIX, facteur IX de coagulation (recombinant), est fabriqué à partir d’une lignée de cellules ovariennes de hamster chinois, il peut être contre-indiqué dans les cas d’antécédents connus d’hypersensibilité aux protéines de hamster.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Hypersensibilité
Des réactions d’hypersensibilité de type allergique, y compris l’anaphylaxie, ont été signalées avec tous les produits à base de facteur IX, y compris BeneFIX. Ces accidents sont fréquemment survenus en étroite association temporelle avec l’apparition d’inhibiteurs de facteur IX. Il faut avertir les patients des premiers signes et symptômes de réactions d’hypersensibilité, notamment : éruptions urticariennes, urticaire généralisée, frissons, bouffées vasomotrices, œdème de Quincke, oppression thoracique, laryngospasme, bronchospasme, dyspnée, respiration sifflante, lipothymie, hypotension, tachycardie, vision floue et anaphylaxie. En cas d’apparition de réactions allergiques ou anaphylactiques, on doit arrêter immédiatement l’administration de BeneFIX et appliquer un traitement médical pertinent pouvant comprendre le traitement de l’état de choc. Il faut avertir les patients d’arrêter de prendre leur médicament, de communiquer avec leur médecin ou de recourir immédiatement à des soins médicaux d’urgence, selon le type et la gravité de la réaction, si de tels symptômes se manifestent.
Un syndrome néphrotique a été signalé à la suite de l’induction d’une immunotolérance par des produits à base de facteur IX chez des patients atteints d’hémophilie B porteurs d’inhibiteurs de facteur IX et ayant des antécédents de réactions allergiques à ce facteur de coagulation. L’innocuité et l’efficacité de BeneFIX employé pour induire une immunotolérance ne sont pas établies.
En cas de réaction allergique grave, des mesures hémostatiques de rechange doivent être envisagées.
La posologie de BeneFIX peut être différente de celles des concentrés de facteur IX d’origine plasmatique.
Cancérogenèse et mutagenèse
BeneFIX ne s’est révélé ni mutagène dans le test d’Ames ni clastogène dans le test d’aberrations chromosomiques. Aucune étude de cancérogenèse et de reproduction n’a été effectuée.
Appareil cardiovasculaire
On sait que l’administration des concentrés complexes de facteurs de coagulation dérivés de
plasma humain, contenant les facteurs II, VII, IX et X, peut s’accompagner de complications thromboemboliques. Bien que BeneFIX, facteur IX de coagulation (recombinant), ne contienne que du facteur IX, il faut tenir compte du risque de thrombose et de CIVD observé avec les autres produits contenant le facteur IX. Étant donné le risque de complications thromboemboliques, la prudence s’impose lorsque l’on administre ce produit en présence d’une maladie hépatique, en période post-opératoire, à des nouveau-nés ou à des personnes susceptibles de présenter une thromboembolie ou une CIVD. Dans chacun de ces cas, il faut peser soigneusement les avantages du traitement par BeneFIX par rapport aux risques de telles complications.
L’innocuité et l’efficacité de la perfusion continue de BeneFIX n’ont pas été établies. Des rapports de pharmacovigilance ont fait état de troubles thrombotiques chez des patients auxquels on administrait une perfusion continue de BeneFIX par un cathéter veineux central, y compris le syndrome de la veine cave supérieure, potentiellement mortel, chez les nouveau-nés gravement malades.
Hématologie
Voir APPAREIL CARDIOVASCULAIRE.
Fonction hépato-biliaire et pancréatique
Voir APPAREIL CARDIOVASCULAIRE.
Système immunitaire
Des anticorps neutralisants (inhibiteurs) ont été décelés chez des patients traités par des produits à base de facteur IX. Comme c’est le cas pour tous ces produits, les patients traités par BeneFIX doivent faire l’objet d’une surveillance pour déceler toute apparition d’inhibiteurs du facteur IX. Les porteurs d’inhibiteurs du facteur IX pourraient courir un risque accru d’anaphylaxie lors de l’administration ultérieure de facteur IX. Les patients qui manifestent des réactions allergiques doivent faire l’objet d’un examen à la recherche d’inhibiteurs. Des données préliminaires laissent entrevoir une corrélation possible entre la présence de délétions majeures dans le gène du facteur IX d’un patient et un risque accru de formation d’inhibiteur et d’apparition de réactions aiguës d’hypersensibilité. Les patients qu’on sait porteurs de telles mutations majeures doivent donc faire l’objet d’une étroite surveillance quant à l’apparition de signes et symptômes de réactions aiguës d’hypersensibilité, en particulier au cours des premières phases d’exposition au produit. Étant donné le risque de réaction allergique avec les concentrés de facteur IX, les premières injections de facteur IX (de 10 à 20 environ) doivent se faire sous surveillance médicale dans un centre pouvant procurer les soins nécessaires en cas de réaction allergique.
Considérations périopératoires
Voir APPAREIL CARDIOVASCULAIRE.
Appareil urinaire
Un syndrome néphrotique a été signalé à la suite de l’induction d’une immunotolérance par des produits à base de facteur IX chez des patients atteints d’hémophilie B porteurs d’inhibiteurs de facteur IX et ayant des antécédents de réactions allergiques à ce facteur de coagulation. L’innocuité et l’efficacité de BeneFIX employé pour induire une immunotolérance ne sont pas établies.
Douze jours après l’administration d’une dose de BeneFIX pour réprimer un épisode hémorragique, un infarctus rénal est survenu chez un patient séropositif pour l’hépatite C. La relation entre l’infarctus et l’administration antérieure de BeneFIX est incertaine, mais le chercheur l’a jugée improbable et le patient a poursuivi le traitement par BeneFIX.
Appareil respiratoire
Il faut avertir les patients des premiers signes et symptômes de réactions d’hypersensibilité, notamment : éruptions urticariennes, urticaire généralisée, frissons, bouffées vasomotrices, œdème de Quincke, oppression thoracique, dyspnée, respiration sifflante, lipothymie, hypotension, tachycardie et anaphylaxie. Il faut leur donner la consigne d’arrêter de prendre leur médicament, de communiquer avec leur médecin ou de recourir immédiatement à des soins médicaux d’urgence, selon le type et la gravité de la réaction, si de tels symptômes se manifestent.
Hypersensibilité et résistance
Voir GÉNÉRALITÉS.
Fonctions sexuelles et reproduction
Voir POPULATIONS PARTICULIÈRES.
Peau
Voir HYPERSENSIBILITÉ ET RÉSISTANCE.
Populations particulières
Femmes enceintes ou qui allaitent – Aucune étude des effets de BeneFIX, facteur IX de coagulation (recombinant), sur la reproduction et la lactation n’a été effectuée chez les animaux. On ignore si BeneFIX a un effet quelconque sur la capacité de reproduction ou s’il est nocif pour le fœtus chez la femme enceinte. BeneFIX ne doit donc être administré à une femme enceinte ou qui allaite que s’il est clairement indiqué.
Enfants et adolescents – BeneFIX a fait l’objet d’études d’innocuité, d’efficacité et de pharmacocinétique chez des enfants et des adolescents traités et non traités précédemment.
Des études de pharmacocinétique ont été effectuées pendant des périodes allant jusqu’à 24 mois chez 19 enfants et adolescents (de 4 à < 15 ans) traités précédemment. L’activité du facteur IX circulant a augmenté en moyenne de 0,7 ± 0,2 UI/dL par UI/kg de facteur injecté (intervalle de 0,3 à 1,1 UI/dL par UI/kg). La demi-vie biologique moyenne était de 20,2 ± 4,0 h (intervalle de 14 à 28 h).
Cinquante-huit (58) patients non traités précédemment (PNTP), âgés de moins de 15 ans au départ (3 nouveau-nés [0 à < 1 mois], 45 nourrissons [≥ 1 mois à < 2 ans], 9 enfants [≥ 2 ans à < 12 ans] et 1 adolescent [> 12 ans]) ont fait l’objet d’au moins une évaluation de la récupération en l’espace de 30 minutes après la perfusion, en présence ou en l’absence d’hémorragie pendant l’étude. L’activité du facteur IX circulant a augmenté en moyenne de 0,7 ± 0,3 UI/dL par UI/kg de facteur injecté (intervalle de 0,2 à 2,1 UI/dL par UI/kg). De plus, il n’y a pas eu de différence dans les récupérations étudiées par tranches d’âge entre les nourrissons (0,7 ± 0,4 UI/dL par UI/kg; intervalle de 0,2 à 2,1 UI/dL par UI/kg) et les enfants (0,7 ± 0,2 UI/dL par UI/kg; intervalle
de 0,2 à 1,5 UI/dL par UI/kg). Les récupérations dans ces tranches d’âges concordaient avec celles de l’étude chez les PNTP dans leur ensemble. La taille de l’échantillon était insuffisante pour effectuer une analyse dans les groupes de nouveau-nés et d’adolescents. Les données de 57 patients ayant fait l’objet de multiples évaluations de la récupération pendant une durée allant jusqu’à 60 mois indiquent une augmentation moyenne constante de la récupération du facteur IX au fil du temps.
Personnes âgées – Les essais cliniques de BeneFIX ne comprenaient pas assez de personnes âgées de 65 ans et plus pour déterminer si elles y réagissaient différemment des sujets plus jeunes. Comme c’est le cas pour tout patient traité par BeneFIX, il faut individualiser la posologie de chaque personne âgée.
Surveillance et examens de laboratoire
Une correction temporaire du temps de céphaline a été observée. Aucun effet n’est apparu sur le temps de Quick normal. On n’a pas non plus observé d’augmentation significative du fibrinopeptide A ni des fragments F1 et F2 de prothrombine.
Capacité de conduire et de faire fonctionner des machines
Selon la pharmacodynamie et la pharmacocinétique ainsi que les effets indésirables signalés, BeneFIX n’a qu’une faible incidence sinon aucune sur la capacité de conduire ou de faire fonctionner des machines.
EFFETS INDÉSIRABLES
Aperçu général des effets indésirables du médicament
Comme avec tout produit pour injection intraveineuse contenant des protéines, les réactions suivantes peuvent apparaître après l’administration : céphalées, fièvre, frissons, bouffées vasomotrices, nausées, vomissements, léthargie ou manifestations de réactions allergiques. En présence de signes de réaction aiguë d’hypersensibilité, arrêter rapidement la perfusion et appliquer un traitement de soutien ainsi que les mesures pertinentes pour neutraliser la réaction.
Effets indésirables du médicament dans les essais cliniques
Le tableau ci-dessous présente les effets indésirables signalés lors des essais cliniques menés chez des patients traités précédemment (PTP) et des patients non traités précédemment (PNTP). La fréquence est fondée sur tous les épisodes, toutes causes confondues, survenus en cours de traitement lors des essais cliniques menés chez 287 sujets dont les données ont été groupées.
Tableau 1 : Effets indésirables signalés chez les PTP et les PNTP
| Appareil, système ou organe | Effet indésirable | Fréquence (%) |
| Infections et infestations | Cellulite au point de perfusion | 0,7 |
| Troubles sanguins et lymphatiques | Inhibition du facteur IX | 1,4 |
| Troubles du système immunitaire | Hypersensibilité | 6,6 |
| Troubles du système nerveux | Céphalées | 23,0 |
| Étourdissements | 3,1 | |
| Dysgueusie | 1,4 | |
| Somnolence | 0,7 | |
| Tremblements | 0,3 | |
| Troubles oculaires | Troubles visuels | 0,7 |
| Troubles cardiaques | Tachycardie | 0,7 |
| Troubles vasculaires | Bouffées vasomotrices | 1,4 |
| Hypotension | 1,0 | |
| Phlébite | 1,0 | |
Troubles respiratoires, thoraciques et médiastinaux | Toux | 19,2 |
| Détresse respiratoire | 0,3 | |
| Troubles gastro-intestinaux | Vomissements | 12,2 |
| Nausées | 7,3 | |
| Troubles cutanés et sous-cutanés | Éruption cutanée | 9,4 |
| Urticaire | 4,5 | |
| Troubles rénaux et urinaires | Infarctus rénal | 0,3 |
Troubles généraux et réactions au point d’administration | Pyrexie | 24,0 |
| Douleur au point de perfusion | 2,1 | |
| Réaction au point de perfusion | 2,1 | |
| Malaises thoraciques | 1,4 | |
| Frissons | 0,7 |
Un sujet a abandonné le traitement par BeneFIX à cause de symptômes pulmonaires de type allergique.
Effets indésirables moins fréquents dans les essais cliniques (< 1 %)
Sous ce titre, les catégories de fréquence et les termes utilisés pour les désigner sont comme suit : Peu fréquent : ≥ 0,1 % et < 1 %
Rare : ≥ 0,01 % et < 0,1 %
Très rare : < 0,01 %
Corps entier
Rares Hypersensibilité ou réactions allergiques (comprenant, notamment, des éruptions urticariennes, une urticaire généralisée, des frissons, des bouffées vasomotrices, un œdème de Quincke, une oppression thoracique, un laryngospasme, un bronchospasme, une dyspnée, une respiration sifflante, une lipothymie, une hypotension, une tachycardie et une anaphylaxie)
Troubles du système nerveux
Peu fréquents Étourdissement, céphalées, somnolence, tremblements
Troubles cardiaques
Rares Hypotension, tachycardie
Troubles vasculaires
Rare Phlébite au point d’injection
Troubles respiratoires, thoraciques et médiastinaux
Rare Détresse respiratoire Très rare Toux sèche
Troubles gastro-intestinaux
Peu fréquentes Nausées
Rares Vomissements
Troubles rénaux et urinaires
Rare Infarctus rénal
Troubles oculaires
Rares Troubles visuels
Peau
Rares Œdème de Quincke, cellulite au point d’injection, urticaire, éruption cutanée
Sens
Peu fréquente Altération du goût
Troubles généraux et état au point d’injection
Peu fréquentes Réaction au point d’injection (prurit au point de perfusion, érythème au point de perfusion), douleur au point de perfusion (irritation au point de perfusion)
Rare Fièvre
Effets indésirables signalés en pharmacovigilance
La pharmacovigilance après commercialisation a permis de relever les effets indésirables suivants pour BeneFIX ainsi que pour d’autres concentrés de facteur IX d’origine plasmatique : récupération insuffisante du facteur IX, effet thérapeutique insuffisant, apparition d’inhibiteurs, anaphylaxie, œdème laryngé, œdème de Quincke, cyanose, dyspnée, hypotension, vision floue et thrombose.
Des rapports de pharmacovigilance ont fait état de troubles thrombotiques chez des patients auxquels on administrait une perfusion continue de BeneFIX par un cathéter veineux central, y compris le syndrome de la veine cave supérieure, potentiellement mortel, chez les nouveau-nés gravement malades. Des cas de thrombophlébite périphérique et de thrombose veineuse profonde (TVP) ont également été signalés. Dans certains de ces cas, on avait administré BeneFIX par perfusion continue, ce qui n’est pas un mode d’administration approuvé.
En cas d'apparition d'une réaction indésirable qu'on suppose être reliée à l'administration de BeneFIX, il faut diminuer le débit de la perfusion ou arrêter celle-ci.
INTERACTIONS MÉDICAMENTEUSES
Généralités
On ne connaît aucune interaction entre les produits à base de facteur IX de coagulation (recombinant) et d’autres médicaments.
Interactions entre le médicament et les examens de laboratoire
On ne connaît aucune interaction entre les produits à base de facteur IX de coagulation (recombinant) et des méthodes de laboratoire.
POSOLOGIE ET ADMINISTRATION
Posologie
Le traitement doit être instauré sous la surveillance d’un médecin expérimenté dans le traitement de l’hémophilie B.
Tous les produits à base de facteur IX, y compris BeneFIX, exigent une adaptation individuelle de la posologie. La posologie et la durée du traitement dépendent du degré de déficit en facteur IX, de la localisation et de l’ampleur de l’hémorragie ainsi que de l’état clinique du patient. La posologie de BeneFIX peut différer de celle des concentrés de facteur IX d’origine plasmatique.
Pour s’assurer que l’activité en facteur IX a atteint un taux satisfaisant, une surveillance précise est recommandée par une méthode de dosage de cette activité, en particulier dans les cas d’intervention chirurgicale. Pour adapter la posologie comme il convient, il faut augmenter graduellement la dose en tenant compte de l’activité du facteur IX, des paramètres pharmacocinétiques (tels que la demi-vie et la récupération) et de l’état clinique du patient.
Dans une étude pharmacocinétique croisée, à répartition aléatoire, ayant porté sur 11 patients, la récupération avec BeneFIX a été inférieure à celle obtenue avec un lot unique de facteur IX d’origine plasmatique hautement purifié. Dans les essais cliniques d’efficacité, on a d’abord administré la même dose de BeneFIX que celle de facteur IX d’origine plasmatique utilisée précédemment. Même en l’absence d’inhibiteur de facteur IX, il a fallu augmenter la dose pour environ la moitié des sujets de ces essais. Afin d’obtenir l’effet clinique désiré, il faut donc augmenter graduellement la dose initiale lorsque c’est nécessaire. Comme c’est le cas avec certains concentrés de facteur IX d’origine plasmatique, les patients qui figurent à l’extrémité inférieure de la récupération du facteur IX observée peuvent nécessiter une augmentation graduelle de la dose atteignant jusqu’à deux fois la dose initiale calculée empiriquement afin d’obtenir l’élévation souhaitée du taux d’activité circulante du facteur IX.
Méthode de calcul de la dose
La formule suivante indique la méthode de calcul de la dose de facteur IX à administrer.
Nombre d’UI
de facteur IX
nécessaire =
Poids
corporel (kg)
x
Augmentation de facteur IX désirée (% ou UI/dL)
x
Inverse de la récupération observée
(UI/kg par UI/dL)
La présence d’inhibiteurs peut exiger des doses plus élevées.
Patients ≥ 15 ans
Chez les patients âgés d’au moins 15 ans, une unité internationale de BeneFIX par kilogramme de poids corporel augmente, en moyenne, l’activité circulante du facteur IX de 0,8 ± 0,2 UI/dL (intervalle de 0,4 à 1,4 UI/dL). En supposant une augmentation moyenne du facteur IX de 0,8 UI/dL par UI/kg de poids corporel de facteur IX injecté, on peut estimer la dose à administrer à l’aide de la formule suivante :
Nombre d’UI
de facteur IX
nécessaire =
Poids
corporel (kg)
x
Augmentation de facteur IX désirée (% ou UI/dL)
x
1,2
(UI/kg par UI/dL)*
* Inverse de la récupération observée (UI/kg par UI/dL)
Patients < 15 ans
Chez les patients âgés de moins de 15 ans, une unité internationale de BeneFIX par kilogramme de poids corporel augmente, en moyenne, l’activité circulante du facteur IX de 0,7 ± 0,3 UI/dL (intervalle de 0,2 à 2,1 UI/dL). En supposant une augmentation moyenne du facteur IX de 0,7 UI/dL par UI/kg de poids corporel de facteur IX injecté, on peut estimer la dose à administrer à l’aide de la formule suivante :
Nombre d’UI
de facteur IX
Poids
corporel
Augmentation de facteur IX désirée
1,4
(UI/kg par nécessaire = (kg) x (% ou UI/dL) x UI/dL)*
* Inverse de la récupération observée (UI/kg par UI/dL)
Posologie dans les cas d’épisodes hémorragiques et de chirurgie
Le tableau suivant peut servir de guide posologique pour réprimer les épisodes hémorragiques ou en cas d’intervention chirurgicale.
Tableau 2 : Guide posologique pour la maîtrise et la prévention des épisodes hémorragiques ou en cas d’intervention chirurgicale
Type d’hémorragie Taux d’activité du
facteur IX circulant
nécessaire (% ou UI/dL)
Intervalle posologique
(heures)
Durée du traitement
(jours)
Hémorragies mineures
Hémarthrose sans complication,
hémorragie superficielle
musculaire ou des tissus mous
20 à 30
12 à 24 h
1 à 2 jours
Hémorragies modérées
Hémorragie intramusculaire ou
des tissus mous avec dissection,
hémorragie des muqueuses,
extractions dentaires ou hématurie
25 à 50
12 à 24 h
Continuer le traitement jusqu’à l’arrêt de l’hémorragie et l’apparition de la cicatrisation; de 2 à 7 jours environ
Hémorragies majeures
Hémorragies pharyngienne,
rétropharyngienne,
rétropéritonéale, dans le SNC, en
chirurgie
50 à 100
12 à 24 h
7 à 10 jours
Adapté de Roberts et Eberst3
Posologie pour la prophylaxie
BeneFIX peut être administré pour la prophylaxie à long terme des hémorragies chez les patients atteints d’une hémophilie B grave. Dans le cadre d’une étude clinique sur la prophylaxie secondaire systématique, des patients adultes traités précédemment ont reçu une dose moyenne de 40 UI/kg (min.-max. : 13-78 UI/kg) tous les 3 ou 4 jours. Les patients plus jeunes pourraient avoir besoin de doses plus rapprochées ou plus élevées (voir ÉTUDES CLINIQUES).
Administration (injection intraveineuse)
BeneFIX est administré par perfusion après reconstitution avec une solution de chlorure de sodium à 0,234 %.
BeneFIX doit être administré au moyen du nécessaire à perfusion fourni dans la trousse et de la seringue préremplie de diluant fournie ou d’une seringue stérile en plastique à usage unique. De plus, il faut prélever la solution de la fiole à l’aide de l’adaptateur fourni.
Des directives détaillées sur la préparation et l’administration figurent dans la Partie III : Renseignements pour le consommateur.
Reconstituer la poudre lyophilisée pour injection BeneFIX avec le diluant (solution de chlorure de sodium à 0,234 %) contenu dans la seringue préremplie fournie. Agiter doucement la fiole par un mouvement de rotation jusqu’à ce que la poudre soit dissoute.
Après la reconstitution, aspirer la solution dans la seringue. La solution doit être limpide et incolore. Jeter la solution si des particules ou un changement de couleur sont observés. Remarque : Une agglutination de globules rouges dans le tube ou la seringue a été rapportée avec l’administration de BeneFIX. Aucune réaction indésirable en rapport avec cette observation n’a été signalée. Pour réduire les risques d’une telle agglutination, il importe de limiter la quantité de sang susceptible d’entrer dans le tube. Le sang ne doit pas pénétrer dans la seringue. Si l’on observe une agglutination de globules rouges dans le tube ou la seringue, jeter tout le matériel (tube, seringue et solution BeneFIX) et reprendre l’administration avec un nouvel emballage.
La solution de BeneFIX reconstitué doit être injectée par voie intraveineuse en quelques minutes. Le débit de perfusion dépend du degré de tolérance du patient.
La solution reconstituée peut être conservée à la température ambiante avant l’administration. Toutefois, BeneFIX doit être administré dans les 3 heures suivant la reconstitution.
La solution de BeneFIX reconstitué contient du polysorbate 80, qui a pour effet connu d’augmenter la vitesse d’extraction du phtalate de bis(2-éthylhexyle) à partir du polychlorure de vinyle (PVC). Pendant la préparation et l’administration de BeneFIX, il faut tenir compte de cet effet et du temps que la solution reste dans le sac de PVC après sa reconstitution. Il est important de suivre fidèlement les recommandations figurant sous POSOLOGIE ET ADMINISTRATION.
Note : La tubulure à perfusion comprise dans cette trousse ne renferme pas de DEHP.
Jeter tout reste de solution, les fioles vides et les aiguilles et seringues utilisées dans un contenant destiné à recueillir les déchets pouvant être dangereux s’ils ne sont pas manipulés avec précaution.
Le peu d’évaluations effectuées jusqu’à maintenant dans le cadre d’essais cliniques ne permet pas de justifier l’administration de BeneFIX en perfusion continue. BeneFIX ne doit être reconstitué qu’avec le diluant fourni. BeneFIX ne doit pas être mélangé au dextrose à 5 % pour injection ou à toute autre solution pour usage parentéral.
SURDOSAGE
On ne connaît aucun symptôme de surdosage.
En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
BeneFIX contient du facteur IX de coagulation recombinant (nonacog alfa). Le facteur IX de coagulation recombinant est une glycoprotéine constituée d’une seule chaîne de masse moléculaire d’environ 55 000 daltons, faisant partie des facteurs de coagulation dépendant de la vitamine K qu’on nomme sérine-protéases. Le facteur IX de coagulation recombinant constitue une thérapeutique à base d’une protéine produite par recombinaison de l’ADN, possédant des caractéristiques structurelles et fonctionnelles similaires à celles du facteur IX endogène. Le facteur IX est activé par le complexe facteur tissulaire-facteur VII dans la voie extrinsèque et par le facteur XIa dans la voie intrinsèque de la coagulation. Le facteur IX activé, associé au facteur VIII activé, active le facteur X. Il en résulte la conversion de la prothrombine en thrombine. La thrombine transforme alors le fibrinogène en fibrine, ce qui permet la formation du caillot. L’activité du facteur IX est absente ou considérablement réduite chez les patients atteints d’hémophilie B, qui peuvent nécessiter un traitement substitutif.
L’hémophilie B est un trouble héréditaire de la coagulation sanguine lié au sexe, causé par un déficit en facteur IX, qui entraîne des hémorragies abondantes dans les articulations, les muscles ou les organes internes, spontanément ou à la suite de blessures par accident ou d’interventions chirurgicales. Le traitement substitutif augmente les taux plasmatiques de facteur IX, ce qui permet de corriger temporairement le déficit et de diminuer la tendance aux hémorragies.
Pharmacodynamie
Le facteur IX est activé par le complexe facteur tissulaire-facteur VII dans la voie extrinsèque et par le facteur XIa dans la voie intrinsèque de la coagulation. Le facteur IX activé, associé au facteur VIII activé, active le facteur X. Il en résulte la conversion de la prothrombine en thrombine. La thrombine transforme alors le fibrinogène en fibrine, ce qui permet la formation du caillot.
Le déficit en facteur IX caractérise l’hémophilie B et les déficits en facteur IX acquis. L’administration de BeneFIX, facteur IX de coagulation (recombinant), augmente les taux plasmatiques de facteur IX et peut corriger temporairement le défaut de coagulation chez les patients atteints de ces affections.
Pharmacocinétique
Après l’administration d’une dose unique par voie intraveineuse (i.v.) de 50 UI/kg de BeneFIX, facteur IX de coagulation (recombinant), à 37 adultes traités précédemment (> 15 ans), par perfusion de 10 minutes, l’activité en facteur IX circulant a augmenté en moyenne, à partir du taux avant perfusion, de 0,8 ± 0,2 UI/dL par UI/kg de facteur IX injecté (intervalle de 0,4 à
1,4 UI/dL par UI/kg), avec une demi-vie biologique moyenne de 18,8 ± 5,4 h (intervalle de 11 à 36 h). Les examens ultérieurs effectués jusqu’à 24 mois après l’administration ont donné des paramètres pharmacocinétiques semblables aux premiers résultats.
Dans une étude de pharmacocinétique, croisée et à répartition aléatoire, BeneFIX reconstitué avec un diluant de chlorure de sodium à 0,234 % s’est révélé équivalant sur le plan pharmacocinétique au produit BeneFIX antérieurement commercialisé (reconstitué avec de l’eau stérile pour injection) chez 24 PTP (≥ 12 ans) à une dose de 75 UI/kg. De plus, les paramètres pharmacocinétiques ont fait l’objet d’un suivi chez 23 de ces patients après l’administration répétée de BeneFIX pendant six mois. Ces paramètres sont demeurés inchangés par rapport aux valeurs initiales.
Le tableau 3 présente un résumé des données pharmacocinétiques :
Tableau 3 : Estimations des paramètres pharmacocinétiques en lien avec BeneFIX (75 UI/kg) au départ et après 6 mois chez des patients atteints d’hémophilie B traités précédemment
Paramètre
Au départ, n = 24
Moyenne ± ET
Après 6 mois, n = 23
Moyenne ± ET
Cmax (UI/dL) 54,5 ± 15,0 57,3 ± 13,2 ASC∞ (UI∙h/dL) 940 ± 237 923 ± 205 t1/2 (h) 22,4 ± 5,3 23,8 ± 6,5 Clairance (mL/h/kg) 8,47 ± 2,12 8,54 ± 2,04 Récupération
(UI/dL/UI/kg) 0,73 ± 0,20 0,76 ± 0,18
Abréviations : ASC∞ = aire sous la courbe de la concentration plasmatique en fonction du temps à l’infini; Cmax = concentration maximale; t1/2 = demi-vie d’élimination plasmatique; ET = écart type.
Les renseignements particuliers se rapportant à la pharmacologie pédiatrique se trouvent sous la rubrique MISES EN GARDE ET PRÉCAUTIONS, Populations particulières.
Populations et situations particulières
Enfants – Voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières.
Personnes âgées – Voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières.
Insuffisance hépatique – Voir MISES EN GARDE ET PRÉCAUTIONS, Fonction hépato-biliaire et pancréatique.
Insuffisance rénale – Voir MISES EN GARDE ET PRÉCAUTIONS, Fonction hépato-biliaire et pancréatique.
STABILITÉ ET CONSERVATION
Produit dans son emballage d’origine – BeneFIX, facteur IX de coagulation (recombinant), peut être conservé à la température ambiante ou au réfrigérateur (soit entre 2 et 30°C).
Le gel doit être évité pour que la seringue de diluant ne soit pas endommagée.
Ne pas utiliser BeneFIX après la date de péremption indiquée sur l’étiquette.
Produit reconstitué – BeneFIX ne contient aucun agent de conservation et doit être utilisé dans les trois heures suivant la reconstitution.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Solutions reconstituées
Des directives détaillées sur la préparation et l’administration figurent dans la Partie III : Renseignements pour le consommateur. Les patients doivent suivre la méthode de reconstitution et le mode d’emploi qui leur sont recommandés par leur médecin.
Toujours bien se laver les mains avant d’effectuer les opérations suivantes. Pendant la reconstitution du produit, il faut respecter les conditions d’asepsie.
BeneFIX, facteur IX de coagulation (recombinant), doit être administré par perfusion après reconstitution avec une solution de chlorure de sodium à 0,234 % (diluant).
BeneFIX doit être administré dans les trois heures suivant la reconstitution. La solution reconstituée peut rester à la température ambiante en attendant son administration.
Produits à usage parentéral (pour reconstitution avant l’emploi)
Taille de la fiole Volume de diluant à ajouter dans la fiole Concentration nominale par millilitre 250 UI 5 mL 50 UI
500 UI 5 mL 100 UI
1 000 UI 5 mL 200 UI
1 500 UI 5 mL 300 UI
2 000 UI
3 000 UI
5 mL
5 mL
400 UI
600 UI
À reconstituer avec une solution de chlorure de sodium à 0,234 % (USP)
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
BeneFIX, facteur IX de coagulation (recombinant), est fourni en fioles unidoses à teneur nominale de 250, 500, 1 000, 1 500, 2 000 ou 3 000 UI par fiole. Chaque fiole est accompagnée
d’une seringue préremplie de solvant (5 mL de solution stérile de chlorure de sodium à 0,234 % injectable pour la reconstitution), d’un piston, d’un adaptateur stérile pour la reconstitution, d’un nécessaire à perfusion stérile, de deux (2) tampons d’alcool, d’un pansement adhésif et d’un tampon de gaze. L’activité réelle en facteur IX figure en UI sur l’étiquette de chaque fiole. Avant l’emploi, le lyophilisat des fioles de 250, 500, 1 000, 1 500, 2 000 et 3 000 UI est reconstitué avec 5 mL de solution de chlorure de sodium à 0,234 %. Les produits ainsi reconstitués contiennent, respectivement, environ 50, 100, 200, 300, 400 et 600 UI/mL de facteur IX.
Après reconstitution du produit lyophilisé, les concentrations d’excipients sont : 0,234 % de chlorure de sodium, 8 mM de L-histidine, 0,8 % de sucrose, 208 mM de glycine et 0,004 % de polysorbate 80.
BeneFIX est conditionné dans des fioles de verre du type I USP de 10 mL, obturées à l’aide d’un bouchon de caoutchouc gris de 20 mm de diamètre et d’une capsule détachable de 20 mm de diamètre.
PARTIE II – RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : facteur IX de coagulation (recombinant)
Dénomination chimique : facteur IX de coagulation (recombinant)
Formule et masse moléculaires – La formule moléculaire de BeneFIX, en supposant 11 liaisons disulfure, 12 résidus Gla sans autre modification post-traductionnelle, est C2053H3114N558O665S25. Le facteur IX de coagulation (recombinant) est une glycoprotéine de masse moléculaire d’environ 55 000 daltons, constituée d’une seule chaîne de 415 acides aminés.
Formule développée :
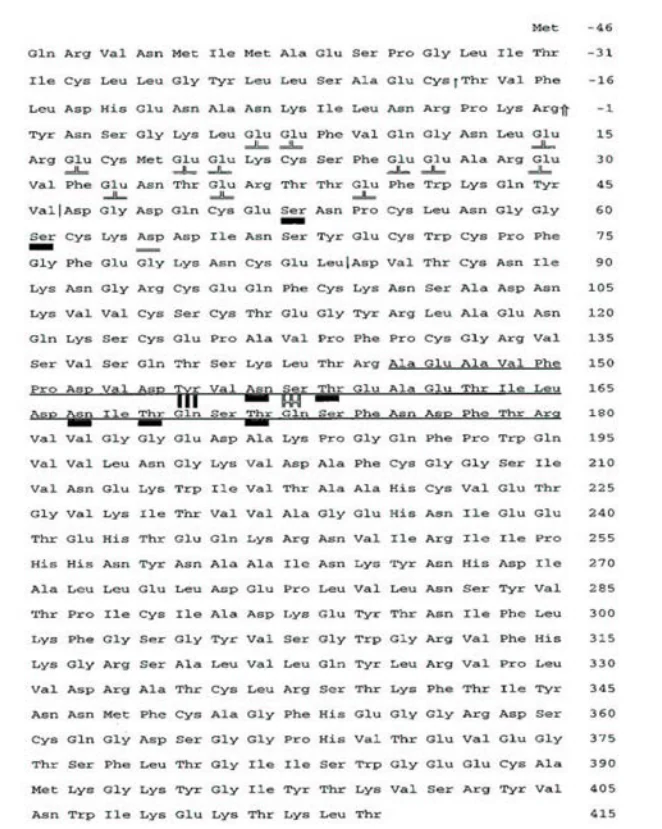
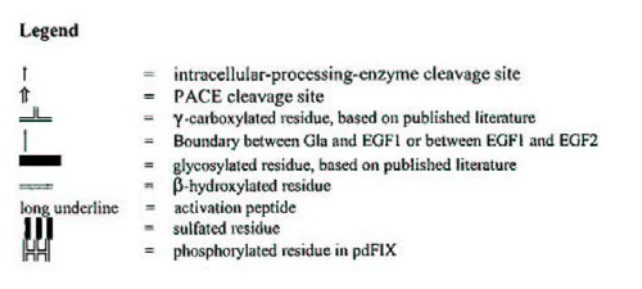
Légende
↑ = site de clivage de l’enzyme de maturation intracellulaire ⇑ = site de clivage PACE
╩ = résidu γ-carboxylé, d’après la documentation publiée │ = limite entre Gla et EGF1 ou entre EGF1 et EGF2 ▬ = résidu glycosylé, d’après la documentation publiée ═ = résidu β-hydroxylé
partie soulignée = peptide d’activation
▌▌▌ = résidu sulfaté
╠╬╣ = résidu phosphorylé en FIXdp
Propriétés physicochimiques – La substance médicamenteuse du facteur IX de coagulation (recombinant) est une solution contenant du FIXr, de la glycine, de l’histidine, du sucrose et du polysorbate 80. La solution est limpide, incolore et essentiellement exempte de particules clairement visibles.
Sous forme lyophilisée, le concentré de FIXr se présente comme un amas solide blanc contenant le FIXr et les excipients (glycine, histidine, sucrose et polysorbate 80). Il est essentiellement exempt de particules clairement visibles. Après reconstitution, la solution de FIXr est limpide, incolore et essentiellement exempte de particules clairement visibles.
Caractéristiques du produit
Le facteur IX de coagulation (recombinant) est une glycoprotéine de masse moléculaire d’environ 55 000 daltons, constituée d’une seule chaîne de 415 acides aminés. Cette glycoprotéine comporte une séquence primaire d’acides aminés identique à la forme allélique Ala148 du facteur IX d’origine plasmatique, avec des caractéristiques structurelles et fonctionnelles similaires à celles du facteur IX endogène.
Le facteur IX de coagulation (recombinant) est fabriqué à partir d’une lignée de cellules ovariennes de hamster chinois (CHO) génétiquement modifiées. Il est établi que cette lignée, qui a fait l’objet d’une caractérisation complète, est exempte d’agents infectieux. Les cytothèques où ces cellules sont gardées ne contiennent aucun produit du sang ni du plasma. Les cellules CHO sécrètent le facteur IX recombinant dans un milieu de culture bien défini, exempt de protéines d’origine animale ou humaine. La purification du facteur IX recombinant se fait par
chromatographie n’utilisant pas d’anticorps monoclonaux, ce qui donne un produit actif d’une très grande pureté. Comme mesure de sécurité supplémentaire contre les virus, BeneFIX subit un procédé de filtration sur membrane qui élimine les molécules de poids moléculaire apparent supérieur à 70 000 daltons (cas des grosses protéines et des particules virales). L’électrophorèse de BeneFIX sur gel de polyacrylamide en présence de SDS montre qu’il n’est essentiellement composé que d’un seul constituant. L’activité en facteur IX (exprimée en unités internationales ou UI) est déterminée par un test de coagulation in vitro à phase unique basé sur l’étalon international de l’Organisation mondiale de la santé (OMS) pour les concentrés de facteur IX. Une unité internationale correspond à l’activité du facteur IX présente dans un millilitre de plasma humain normal provenant d’un groupe de donneurs. L’activité spécifique de BeneFIX est supérieure ou égale à 200 UI par milligramme de protéine. BeneFIX n’est pas dérivé de sang humain et ne contient aucun agent de conservation ni aucun adjuvant d’origine animale ou humaine. BeneFIX est intrinsèquement exempt de tout risque de transmission d’agents pathogènes hématogènes humains tels que le VIH, les virus de l’hépatite et les parvovirus.
ÉTUDES CLINIQUES
Dans quatre essais cliniques de BeneFIX, facteur IX de coagulation (recombinant), on a administré plus de 28 millions d’unités internationales de BeneFIX, pendant une période allant jusqu’à 64 mois, à 128 patients : 56 patients traités précédemment (PTP), 9 patients n’ayant participé qu’à l’essai chirurgical et 63 patients non traités précédemment (PNTP). Ces essais comprenaient 121 patients non porteurs du VIH et 7 patients porteurs du VIH.
Cinquante-six PTP ont reçu environ 20,9 millions d’unités internationales de BeneFIX dans deux essais cliniques. Le nombre médian de jours d’exposition de ces sujets a été de 83,5 jours. Traités pour réprimer des hémorragies au besoin ou à titre préventif, ils ont été suivis pendant une durée médiane de 24 mois (intervalle de 1 à 29 mois; moyenne 23,4 ± 5,3 mois). Cinquante-cinq de ces PTP ont reçu une dose médiane de 42,8 UI/kg (intervalle de 6,5 à 224,6 UI/kg; moyenne, 46,6 ± 23,5 UI/kg) par perfusion pour les épisodes hémorragiques. Tous ont fait l’objet d’une évaluation de l’efficacité. Un patient a abandonné l’essai après un mois de traitement à cause d’épisodes hémorragiques difficiles à réprimer. Il n’avait pas de taux décelable d’inhibiteur. La dose du patient n’avait pas été augmentée suffisamment. Les 55 autres patients ont été traités avec succès. Les épisodes hémorragiques traités avec succès comprenaient des hémarthroses et des hémorragies dans les tissus mous et les muscles. La gravité des épisodes hémorragiques n’était pas indiquée. L’effet du traitement a été jugé « bon » ou « excellent » pour 88 % de l’ensemble des perfusions administrées en vue de réprimer des épisodes hémorragiques. Une seule perfusion de BeneFIX a suffi pour réprimer 81 % des épisodes hémorragiques. Un faible titre d’inhibiteur (maximum 1,2 UB) est apparu de façon passagère chez un patient. Celui-ci avait déjà été traité par des produits d’origine plasmatique sans apparition d’inhibiteur. Il a pu continuer le traitement par BeneFIX sans élévation anamnestique du taux d’inhibiteur ni réaction anaphylactique. Il a cependant fallu augmenter la fréquence d’administration de BeneFIX. Par la suite, l’inhibiteur de facteur IX et son effet sur la demi-vie de BeneFIX ont disparu.
Pendant l’étude, 20 PTP, en tout, ont reçu un traitement par facteur IX recombinant comme prophylaxie secondaire à intervalle régulier. Dix-neuf d’entre eux l’ont pris comme prophylaxie secondaire systématique (au moins deux fois par semaine) pendant 345 mois-patients au total. La dose moyenne administrée à ces 19 patients était de 40,3 UI/kg, variant de 13 à 78 UI/kg. Un autre patient a reçu le médicament une fois par semaine, à la dose moyenne de 33,3 UI/kg, pendant 21 mois. Le résultat obtenu a été jugé « excellent » ou « efficace » dans 93 % des cas. Ces 20 PTP ont reçu, en tout, 2 985 perfusions de BeneFIX comme prophylaxie systématique. Dans les 48 heures ayant suivi la perfusion, 26 épisodes hémorragiques spontanés, en tout, sont apparus chez sept de ces PTP.
Le traitement hémostatique a fait l’objet d’une évaluation en chirurgie. Vingt-huit patients ont subi 36 interventions chirurgicales. Treize (13) interventions chez 12 patients étaient mineures, soit sept chirurgies dentaires, une biopsie cutanée à l’emporte-pièce, une ablation de kyste, une stérilisation masculine, l’ablation d’un nævus et l’extraction de deux ongles incarnés. Vingt-trois (23) interventions majeures ont été réalisées chez 19 patients, soit une greffe de foie, une splénectomie, trois réparations de hernies inguinales, 11 interventions orthopédiques, le parage d’une plaie au mollet et six extractions dentaires compliquées.
Vingt-trois (23) patients ont subi 27 interventions chirurgicales sous administration substitutive intermittente à hautes doses. La dose périopératoire moyenne (préopératoire et peropératoire) pour ces interventions a été de 85 ± 32,8 UI/kg (intervalle de 25 à 154,9 UI/kg). La dose post-opératoire moyenne (pendant l’hospitalisation et à domicile) a été de 63,1 ± 22,0 UI/kg (intervalle de 28,6 à 129,0 UI/kg).
La dose totale de BeneFIX pendant la période chirurgicale pour les interventions majeures a varié de 4 230 à 385 800 UI. La dose préopératoire pour les interventions majeures a varié de 75 à 155 UI/kg. Neuf des interventions majeures ont été effectuées sous perfusion continue. Après des doses préopératoires en bolus (de 94,1 à 144,5 UI/kg), la perfusion continue de BeneFIX a été administrée au débit médian de 6,7 UI/kg/h (intervalle des débits moyens : 4,3 à 8,6 UI/kg/h, moyenne : 6,4 ± 1,5 UI/kg/h) pour une durée médiane de cinq jours (intervalle de 1 à 11 jours; moyenne de 4,9 ± 3,1 jours). L’administration intermittente à hautes doses et la perfusion continue ont toutes deux permis d’atteindre les taux de facteur IX circulant ciblés pour rétablir et maintenir l’hémostase.
Dans les cas chirurgicaux, l’augmentation médiane de l’activité du facteur IX circulant a été de 0,7 UI/dL par UI/kg de facteur injecté (intervalle de 0,3 à 1,2 UI/dL; moyenne, 0,8 ± 0,2 UI/dL par UI/kg). La demi-vie médiane d’élimination chez les patients chirurgicaux a été de 19,4 h (intervalle de 10 à 37 h; moyenne, 21,3 ± 8,1 h).
L’hémostase s’est maintenue pendant toute la période chirurgicale; un patient a toutefois nécessité l’évacuation d’un hématome au siège de la plaie chirurgicale et un autre patient ayant reçu BeneFIX à la suite d’une extraction dentaire a nécessité une deuxième intervention chirurgicale à
cause d’un écoulement à partir du lieu d’extraction. Aucun de ces patients n’a présenté de signe clinique de complication thrombotique. Chez sept patients ayant fait l’objet de dosages du fibrinopeptide A et des fragments de prothrombine F1 et F2 avant la perfusion, entre quatre et huit heures après la perfusion, puis toutes les 24 heures jusqu’à 96 heures, il n’y a eu aucun signe d’augmentation notable de l’activation de la coagulation. Les données de deux autres sujets ont été jugées non évaluables.
Soixante-trois PNTP ont reçu plus de 6,2 millions d’unités internationales de BeneFIX dans le cadre d’une étude d’innocuité et d’efficacité, sans insu, pour un nombre médian de 89 jours d’exposition. Ces PNTP ont été suivis pendant une période médiane de 37 mois (intervalle de 4 à 64 mois; moyenne, 38,1 ± 16,4 mois). Cinquante-quatre de ces PNTP ont reçu une dose médiane de 62,7 UI/kg (intervalle de 8,2 à 292,0 UI/kg; moyenne, 75,6 ± 42,5 UI/kg) par perfusion pour réprimer les épisodes hémorragiques. Cinquante et un de ces 54 patients ont été traités avec succès. Les hémorragies réprimées comprenaient des hémarthroses et des hémorragies dans les tissus mous et les muscles. La gravité de ces hémorragies n’était pas indiquée. On a obtenu un résultat « excellent » ou « bon » pour 94 % des perfusions administrées comme traitement antihémorragique d’attaque. Une seule perfusion de BeneFIX a suffi pour réprimer 75 % des épisodes hémorragiques. Le traitement n’a pas réussi chez trois des 54 patients, dont un cas d’épisode hémorragique à cause du retard de la perfusion et d’une dose insuffisante et deux cas d’apparition d’inhibiteur. Un patient a présenté un titre élevé d’inhibiteur (maximum, 42 UB) le septième jour d’exposition. Chez le deuxième patient, le titre d’inhibiteur s’est élevé (maximum 18 UB) après 15 jours d’exposition. Ces deux patients ont eu des manifestations allergiques en association temporelle avec la formation d’inhibiteurs.
BeneFIX a été administré comme prophylaxie systématique (primaire ou secondaire) à 32 PNTP. Sur ce nombre, 24 PNTP recevaient le facteur IX recombinant au moins deux fois par semaine pour un total de 2 587 perfusions. La dose moyenne par perfusion était de 72,5 ± 37,1 UI/kg, et la durée moyenne de la prophylaxie a été de 13,4 ± 8,2 mois. Les huit autres PNTP ont reçu le facteur IX recombinant une fois par semaine pour un total de 571 perfusions. La dose moyenne par perfusion a été de 75,9 ± 17,9 UI/kg, et la durée moyenne de la prophylaxie a été de 17,6 ± 7,4 mois. Le résultat du traitement a été jugé « excellent » ou « efficace » dans 98 % des cas. Cinq PNTP ont connu, au total, six épisodes hémorragiques spontanés dans les 48 heures suivant la perfusion.
Vingt-trois PNTP ont reçu BeneFIX à titre de prophylaxie chirurgicale dans le cadre de 30 interventions. Toutes les interventions étaient mineures, sauf deux réparations de hernie. La dose préopératoire en bolus a varié de 32,3 UI/kg à 247,2 UI/kg. La dose périopératoire totale a varié de 385 à 23 280 UI. Pour cinq des interventions chirurgicales, on a eu recours à une perfusion continue de trois à cinq jours. BeneFIX a permis d’atteindre l’hémostase et a été jugé « bon » ou « excellent » dans toutes les évaluations notées.
Prophylaxie :
L’étude 400-WW sur BeneFIX est une étude menée sans insu, avec répartition aléatoire et à quatre périodes portant sur 50 sujets de 6 à 65 ans (population de l’étude : de 6 à 64 ans) ayant des antécédents documentés d’hémophilie B modérée ou grave (activité du facteur IX ≤ 2 %). Les sujets ont utilisé BeneFIX au besoin pendant 4 mois avant d’être randomisés entre deux traitements prophylactiques d’une durée de 4 mois. Ce traitement a été suivi d’une période de 2 mois durant laquelle les sujets ont encore utilisé BeneFIX au besoin seulement. Les sujets sont ensuite passés à l’autre traitement prophylactique pour 4 mois. La posologie de BeneFIX utilisée durant les périodes de traitement au besoin et pour le traitement des épisodes hémorragiques survenus durant les périodes de prophylaxie était déterminée par l’investigateur.
Dans le cadre de cette étude, les deux traitements prophylactiques se sont révélés plus efficaces que le traitement au besoin. On n’a pas observé de différence statistiquement significative dans le taux d’hémorragie annualisé (THA) entre les deux traitements prophylactiques (soit 100 UI/kg une fois par semaine et 50 UI/kg deux fois par semaine). Durant les traitements prophylactiques, le THA moyen (± écart type) a été de 4,4 (± 10,0) avec 100 UI/kg une fois par semaine et de 2,8 (± 5,7) avec 50 UI/kg deux fois par semaine, comparativement à 34,3 (± 21,8) et à 31,1 (± 22,0) durant les périodes 1 et 2 de traitement au besoin.
L’efficacité de la prophylaxie par BeneFIX, c’est-à-dire la réduction du nombre d’épisodes hémorragiques, était néanmoins variable d’un sujet à l’autre. Durant la période de prophylaxie à raison de 50 UI/kg deux fois par semaine (qui a varié de 84 à 127 jours), 28 patients sur 43 (65,1 %) n’ont eu aucun épisode hémorragique et 15 (35,9 %) en ont eu (le THA variant de 2,99 à 24,12). Durant la période de prophylaxie à raison de 100 UI/kg une fois par semaine (qui a varié de 78 à 139 jours), 25 patients sur 44 (56,8 %) n’ont connu aucun épisode hémorragique et 19 (43,2 %) en ont connu (le THA variant de 2,59 à 50,51). Au total, 35 épisodes hémorragiques ont été signalés durant la période de prophylaxie bihebdomadaire et 52, durant la période de prophylaxie hebdomadaire.
Lors de l’essai B1821010, un autre essai sans insu mené chez 25 patients (âgés de 12 à 54 ans; 5 sujets de moins de 18 ans) et comparant le traitement au besoin au traitement prophylactique administré à une dose de 100 UI/kg une fois par semaine pendant environ 52 semaines, le taux d’hémorragie annualisé (THA) a été significativement plus faible (p < 0,0001) pendant le traitement prophylactique que pendant le traitement au besoin (moyenne : 3,6 ± 4,6; médiane : 2,0; min.-max. : 0,0 -13,8 vs moyenne : 32,9 ± 17,4; médiane : 33,6; min.-max. : 6,1 - 69,0, respectivement). Douze sujets (48 %) n’ont présenté aucune hémorragie spontanée pendant le traitement prophylactique alors que 13 sujets (52 %) ont connu au moins un épisode hémorragique pendant le traitement prophylactique. Chez ces 13 patients, 64 hémorragies spontanées ont été observées pendant le traitement prophylactique. Trois (3) patients ont présenté une hémorragie spontanée dans les 48 heures suivant la perfusion prophylactique antérieure. Tous ces épisodes hémorragiques ont été associés à des facteurs confondants et n’ont pas été jugés
comme un effet thérapeutique moindre que prévu. Au cours du traitement prophylactique, la majorité des hémorragies spontanées (47 des 64 hémorragies, 73,4 %) sont survenues > 72 heures après la perfusion prophylactique antérieure.
PHARMACOLOGIE DÉTAILLÉE
Voir ACTION ET PHARMACOLOGIE CLINIQUE.
MICROBIOLOGIE
Sans objet.
TOXICOLOGIE
Sommaire des études précliniques de toxicologie de BeneFIX, facteur IX de coagulation (recombinant) [FIX]
Étude Produit à l’étude/
système
Animaux étudiés, dose, durée et siège ou voie d’administration
Résultats
Étude P0795002a,e du
Biological Test Center
Évaluation de 7 jours du
produit à l’étude 0715B01
après une injection
intrapéritonéale unique chez la
souris
FIXr
(lot 0715B01) in vivo
Souris ICR; contre témoins traités par le véhicule, 1, 2, 10, 20, 35 et 50 UI de FIXr par souris;
n = 20 souris par groupe, 1 injection IP unique; animaux sacrifiés le 2e et le 8e jour.
Mort d’une souris traitée à 50 UI/kg par jour le 2e jour. Diminutions réversibles du nombre de plaquettes et augmentations du fibrinogène à ≥ 35 UI par souris, reliées à la dose. Hémorragie périoculaire à ≥ 20 UI par souris. Lésions histologiques de thrombose et d’hémorragies à ≥ 20 UI par souris. Thrombose liée au traitement avec coagulopathie de consommation aux doses ≥ 20 UI par souris. Dans cette étude, la dose sans effet toxique a été de 10 UI par souris (500 UI/kg).
Étude 54823b,f de CTBR
BioRecherches Inc.
Étude de toxicologie et de
pharmacocinétique du
facteur IX humain recombinant
administré par injection
intrapéritonéale à des souris
albinos pendant une durée de
1 à 7 jours consécutifs
FIXr
(lot 0715C01) in vivo
Souris CD-1, FIXr 100, 500, 1 000 et 2 500 UI/kg par jour
(témoins Swiss : CDr-1 (ICR); injection IP; n = 32 par sexe et par groupe; animaux sacrifiés le 2e et le 8e jour.
Aux doses de 500, 1 000 et 2 500 UI/kg par jour, il y a eu, en fonction de la dose, des morts, des signes de détérioration de l’état des animaux survivants, divers changements dans la pathologie clinique et sur le plan ophtalmologique. Aux doses de 500, 1 000 et 2 500 UI/kg par jour, des thromboses microscopiques sont apparues dans le cœur, le foie, les poumons et les ganglions lymphatiques. Les lésions soupçonnées d’être secondaires ont été des hémorragies par suite de coagulopathie de consommation, des
dégénérescences ou nécroses ischémiques dans de multiples organes et tissus, une hématopoïèse extramédullaire splénique et hépatique compensatoire, de même qu’une augmentation de l’érythropoïèse dans la moelle osseuse. La dose sans effet après une durée de 1 à 7 jours de traitement a été de 100 UI/kg.
P96056-21
Toxicocinétique du FIXr chez
des souris CD-1 mâles après
injection intrapéritonéale
(étude 54823 de CTBR
BioRecherches Inc.)
FIXr
(lot 0715C01) in vivo
Souris CD-1 (témoins sous véhicule = 3; 100, 500, 1 000, 2 500 UI/kg, n = 39); injection IP pendant 7 jours.
Concentrations plasmatiques de FIX non décelables à la dose de 100 UI/kg. Le 1er jour, l’ASC0-∞ était de 6 786 (500 UI/kg), 23 918 (1 000 UI/kg) et 50 256 ng x h/mL (2 500 UI/kg). Les facteurs d’accumulation au 6e jour pour les doses de 500, 1 000 et 2 500 UI/kg n’indiquent pas d’accumulation excessive. L’ASC0-∞ du FIXr de 6 786 ng x h/mL a été associée à une toxicité grave chez la souris. Les effets toxiques chez la souris
Étude Produit à l’étude/
système
Animaux étudiés, dose, durée et siège ou voie d’administration
Résultats
ont probablement peu de valeur prédictive pour l’évaluation du risque chez les humains.
Étude P0296002a,e du
Biological Test Center
Évaluation de 7 jours des
produits à l’étude 0715E01 et
216001A après injection
intrapéritonéale unique chez la
souris
FIXr
(lots 0715E01 et 216001A)/
in vivo
Souris ICR mâles
(n = 20 par lot et par dose; doses de 50, 35, 20 et 2 UI par souris);
1 injection IP unique; animaux sacrifiés le 8e jour.
Mort de cinq des 200 souris traitées : 4 par le lot 0715E01 (2 à 35 UI chacune et 2 à 10 UI chacune) et 1 par le lot 216001 A à 50 UI. L’observation clinique la plus fréquente a été une hémorragie dans un oeil ou dans les deux yeux de l’animal (16/200 animaux).
Étude 54595c,f de CTBR
BioRecherches Inc.
Étude de toxicologie du
facteur IX recombinant humain
de 4 semaines chez des rats
albinos, par injection
intraveineuse en bolus, suivie
d’une période de
rétablissement de 4 semaines.
FIXr
(lot 0725C02) in vivo
Rats Sprague-Dawley, témoins sous solution salée (n = 10), témoins sous véhicule (n = 20), 50 UI/kg (n = 10), 100 UI/kg (n = 10) et 200 UI/kg (n = 20) x 4 semaines, bolus i.v.
Exagération modérée de la dose (2 à 4 fois la dose humaine) pendant 28 jours consécutifs sans toxicité observée. La dose sans effet a été de 200 UI/kg chez le rat. Réaction anticorps minime au FIXr pour seulement 2 animaux traités à haute dose chez qui un faible titre d’anticorps est apparu de façon transitoire.
Étude 53865d,f de CTBR
BioRecherches Inc.
Étude de toxicologie du
facteur IX recombinant humain
de 14 jours chez le beagle, par
injection intraveineuse en
bolus, suivie d’une période de
rétablissement de 14 jours.
FIXr
(substance de référence RB2455-069)
Beagles recevant le
véhicule (n = 10) ou FIXr à 50 UI/kg (n = 6), 100 UI/kg (n = 6) ou 200 UI/kg (n =
- 10) pendant 14 jours, par bolus i.v. Période de rétablissement de 14 jours pour les témoins sous véhicule et le groupe traité à 200 UI/kg
(n = 2 par sexe).
Pas de mortalité, pas d’effet relié au traitement sur le poids corporel, la consommation alimentaire, l’ophtalmoscopie, les paramètres cardiovasculaires, l’hématologie, les paramètres de biochimie clinique, les analyses d’urine, le poids des organes, ni sur les résultats d’examens macroscopiques ou histopathologiques. Des signes cliniques (beagles couchés au fond de leur cage, hypoactivité physique, salivation, diminution du tonus musculaire, pâleur des gencives, absence du réflexe de pincement de l’orteil) ont été observés la deuxième semaine avec la présence d’anticorps anti-FIX humain. La posologie de 200 UI/kg a été jugée être la dose sans effet toxique.
a L’étude PO795002 du Biological Test Center a été réalisée conformément aux règlements de bonnes pratiques de laboratoire des États Unis formulés dans le 21 CFR 58.
b L’étude 54823 de CTBR BioRecherches Inc. a été réalisée conformément aux règlements de bonnes pratiques de laboratoire des États-Unis formulés dans le 21 CFR 58.
c L’étude 54595 de CTBR BioRecherches Inc. a été réalisée conformément aux règlements de bonnes pratiques de laboratoire des États-Unis formulés dans le 21 CFR 58, aux règlements de bonnes pratiques de laboratoires du ministère de la Santé et du Bien-être social du Japon (notification n° 313), aux lignes directrices japonaises relatives à la toxicité (notification n° 88) et aux principes de bonnes pratiques de laboratoire de l’OCDE.
d L’étude 53865 de CTBR BioRecherches Inc. a été réalisée conformément aux règlements de bonnes pratiques de laboratoire des États-Unis formulés dans le 21 CFR 58.
e Biological Test Center, 2525 McGaw Avenue, Post Office Box 19791, Irvine, CA 92713-9791, U.S.A.
f CTBR BioRecherches Inc., 87, route de Senneville, Senneville (Québec) Canada H9X 3R3.
RÉFÉRENCES
- 1.
Lusher JM, Thrombogenicity associated with factor IX complex concentrates. Semin
Hematol 1991; 28 (3 Suppl. 6) : 3-5.
- 2. Shapiro AD, Ragni MV, Lusher JM, et al. Safety and efficacy of monoclonal antibody purified factor IX concentrate in previously untreated patients with hemophilia B. Thromb Haemost 1996;75(1):30-35.
- 3.
Roberts HR, Eberst ME. Current management of hemophilia B. Hematol Oncol Clin
North Am 1993; 7(6):1269–1280.
- 4. Shapiro AD, Di Paola J, Cohen A, et al. The safety and efficacy of recombinant human blood coagulation factor IX in previously untreated patients with severe or moderately severe hemophilia B. Blood. 2005;105(2);518-25.