


Monographie de produit - Jivi (Bayer, 250 Unit)
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
Sans objet
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ................................. 2
TABLE DES MATIÈRES ......................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ....................................... 3
1 INDICATIONS ................................................................................................................................... 3 1.1 Pédiatrie ............................................................................................................................................... 3 1.2 Gériatrie ................................................................................................................................................ 3 2 CONTRE-INDICATIONS ..................................................................................................................... 3
4 POSOLOGIE ET ADMINISTRATION .................................................................................................... 4 4.1 Considérations posologiques ............................................................................................................... 4 4.2 Posologie recommandée et ajustement posologique ......................................................................... 4 4.3 Reconstitution ...................................................................................................................................... 7 4.4 Administration ...................................................................................................................................... 9 4.5 Dose oubliée ....................................................................................................................................... 10 5 SURDOSAGE .................................................................................................................................. 10
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ........................... 10
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................................ 11 7.1 Populations particulières .................................................................................................................... 12 8 EFFETS INDÉSIRABLES .................................................................................................................... 13 8.1 Aperçu des effets indésirables ........................................................................................................... 13 8.2 Effets indésirables observés au cours des études cliniques ............................................................... 13 9 INTERACTIONS MÉDICAMENTEUSES .............................................................................................. 15 9.2 Aperçu des interactions médicamenteuses ....................................................................................... 15 9.4 Interactions médicament-médicament .............................................................................................. 15 9.5 Interactions médicament-aliment ...................................................................................................... 15 9.6 Interactions médicament-plante médicinale ..................................................................................... 15 9.7 Interactions médicament-examens de laboratoire ............................................................................ 15 10 PHARMACOLOGIE CLINIQUE ........................................................................................................ 15 10.1 Mode d’action .................................................................................................................................. 15 10.2 Pharmacodynamie............................................................................................................................ 16 10.3 Pharmacocinétique .......................................................................................................................... 16 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ............................................................................ 19
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ....................................................................... 19
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ................................................................................... 20
13 RENSEIGNEMENTS PHARMACEUTIQUES ....................................................................................... 20
14 ÉTUDES CLINIQUES ...................................................................................................................... 21 14.1 Études cliniques par indication ........................................................................................................ 21 15 MICROBIOLOGIE .......................................................................................................................... 26
16 TOXICOLOGIE NON CLINIQUE ....................................................................................................... 26
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S ................................................................................. 28
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
JIVI (facteur antihémophilique [recombinant pégylé à domaine B tronqué]) est indiqué chez les adultes et adolescents (≥ 12 ans) atteints d’hémophilie A (déficit congénital en facteur VIII) ayant été traités antérieurement :
- en prophylaxie systématique pour prévenir les épisodes hémorragiques ou en réduire la fréquence;
- en maîtrise et prévention des épisodes hémorragiques;
- en prise en charge périopératoire (prophylaxie chirurgicale).
JIVI ne contient pas de facteur de von Willebrand et n’est pas indiqué pour le traitement de la maladie de von Willebrand.
Les données sur l’innocuité et l’efficacité n’ont pas été évaluées chez les patients qui n’ont pas été traités antérieurement.
1.1 Pédiatrie
Enfants (< 12 ans) : L’innocuité et l’efficacité de JIVI n’ont pas été établies chez les enfants de moins de 12 ans. JIVI n’est pas indiqué chez les enfants de moins de 12 ans, car le risque de réactions d’hypersensibilité est plus élevé chez eux (voir 7.1.3 Enfant et adolescents).
1.2 Gériatrie
Personnes âgées (> 65 ans) : Les études cliniques sur JIVI n’ont pas porté sur les personnes de 65 ans et plus. Selon l’expérience clinique obtenue, il n’y a pas de différences quant à la réponse entre les personnes âgées et les patients plus jeunes (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
- Le facteur antihémophilique (recombinant pégylé à domaine B tronqué) est contre-indiqué chez les patients qui ont déjà présenté une réaction anaphylactique au médicament ou à ses composants, ou aux protéines de souris ou de hamster. Une liste complète figure à la rubrique 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- L’étiquette de la fiole de JIVI (facteur antihémophilique [recombinant pégylé à domaine B tronqué]) donne l’activité réelle du facteur VIII en unités internationales (UI). Cette activité est déterminée par dosage sur substrat chromogénique.
- La dose maximale totale recommandée est d’environ 6 000 UI (arrondie selon le format des fioles) par perfusion (voir 4.2 Posologie recommandée et ajustement posologique – Traitement prophylactique).
- Le traitement doit être amorcé sous la surveillance d’un médecin expérimenté dans le traitement de l’hémophilie.
4.2 Posologie recommandée et ajustement posologique
La dose et la durée du traitement doivent être déterminées en fonction des besoins du patient (poids, gravité du trouble de la fonction hémostatique, siège et étendue/gravité de l’hémorragie et taux de facteur VIII visé). Plus que tout autre élément, l’effet clinique du facteur VIII permet d’évaluer l’efficacité du traitement.
Le calcul de la dose de facteur VIII nécessaire est fondé sur une observation empirique selon laquelle 1 UI de facteur FVIII par kilogramme de poids corporel augmente l’activité plasmatique du facteur VIII de 2,0 % (1,5 à 2,5 %) (ou UI/dL).
La réponse pharmacocinétique et clinique peut varier d’un patient à l’autre. La dose et la fréquence des injections dépendent de la réponse du patient.
On détermine la dose nécessaire de JIVI au moyen des formules qui suivent.
Équation 1 : calcul de la dose nécessaire
Dose nécessaire (UI) = poids corporel (kg) x augmentation désirée du taux de FVIII récupération théorique/observée
Exemple d’un adulte de 70 kg = 70 kg x 100 % = 3 500 unités nécessaires 2 %/UI/kg
Équation 2 : calcul de l’augmentation théorique du taux de FVIII
Augmentation théorique du taux de FVIII = nombre d’UI administrées x 2 %/UI/kg poids corporel (kg)
Exemple d’un adulte pesant 70 kg : 1 400 UI x 2 %/UI/kg = 40 %
70 kg
Traitement ponctuel
La dose nécessaire pour réaliser l’hémostase dépend du type et de la gravité de l’hémorragie.
Dans le cas des hémorragies ci-dessous, l’activité du FVIII ne doit pas tomber sous le niveau d’activité plasmatique donné (en pourcentage de la normale ou en UI/dL) pour la période correspondante. Le Tableau 1 peut être utilisé pour déterminer la dose nécessaire pour la maîtrise des hémorragies.
Tableau 1 : Directives sur le traitement ponctuel et la maîtrise des hémorragies chez les adolescents et les adultes
| Gravité de l’hémorragie | Niveau d’activité du facteur VIII nécessaire (% ou UI/dL) | Dose recommandée (UI/kg) | Fréquence des perfusions | Durée du traitement | ||||||||
| Hémorragie légère | 20 à 40 | 10 à 20 | Toutes les 24 à 48 heures | Jusqu’à ce que l’hémorragie cesse | ||||||||
| (p. ex. hémarthrose précoce, | ||||||||||||
| hémorragie musculaire légère, | ||||||||||||
| hémorragie buccale) | ||||||||||||
| Hémorragie modérée | 30 à 60 | 15 à 30 | Toutes les 24 à 48 heures | Jusqu’à ce que l’hémorragie cesse | ||||||||
| (p. ex. hémarthrose, | ||||||||||||
| hémorragie musculaire ou | ||||||||||||
| hématome plus étendu) | ||||||||||||
Hémorragie grave (p. ex. hémorragie intracrânienne, intra- abdominale ou intrathoracique, hémorragie digestive, hémorragie du système nerveux central, hémorragie dans l’espace rétropharyngien ou rétropéritonéal, hémorragie dans la gaine du muscle psoas-iliaque ou hémorragie qui menace la vie ou un membre) | 60 à 100 | 30 à 50 | Toutes les 8 à 24 heures | Jusqu’à ce que l’hémorragie cesse | ||||||||
Prise en charge périopératoire
Le Tableau 2 peut être utilisé pour déterminer la dose de JIVI pendant la chirurgie (prise en charge périopératoire). Il faut essayer de maintenir l’activité du facteur VIII dans la fourchette des valeurs cibles ou au-dessus.
Tableau 2 : Directives sur la prise en charge périopératoire (pendant la chirurgie) chez les adolescents et les adultes
| Type de chirurgie | Niveau d’activité du facteur VIII nécessaire (% ou UI/dL) | Dose recommandée (UI/kg) | Fréquence des perfusions | Durée du traitement (jours) | |||||||||
Petite chirurgie (p. ex. extraction dentaire) | 30 à 60 (périodes pré- et post- opératoires) | 15 à 30 | Toutes les 24 heures | Au moins 1 jour jusqu’à la cicatrisation | |||||||||
Chirurgie lourde (p. ex. chirurgie intracrânienne, intra-abdominale, intrathoracique ou de remplacement articulaire) | 80 à 100 (périodes pré- et post- opératoires) | 40 à 50 | Toutes les 12 à 24 heures | Jusqu’à ce que la | |||||||||
| plaie soit bien | |||||||||||||
| cicatrisée, puis | |||||||||||||
| poursuite du | |||||||||||||
| traitement pendant | |||||||||||||
| au moins 7 autres | |||||||||||||
| jours pour | |||||||||||||
| maintenir le taux de | |||||||||||||
| FVIII entre 30 et | |||||||||||||
| 60 % (UI/dL) | |||||||||||||
Traitement prophylactique
Toutes les décisions en ce qui concerne le choix des schémas thérapeutiques appropriés pour la prophylaxie doivent être fondées sur le jugement clinique et sur les caractéristiques et la réponse au traitement des patients (voir 14 ESSAIS CLINIQUES et 10.3 Pharmacocinétique).
Le schéma posologique initial recommandé est de 30 à 40 UI/kg deux fois par semaine.
Le schéma posologique peut aussi être de 45 à 60 UI/kg tous les 5 jours, selon les épisodes hémorragiques.
On peut individualiser le schéma posologique, c’est-à-dire augmenter ou réduire la fréquence des perfusions.
Surveillance du traitement
On recommande de mesurer les taux d’activité plasmatique du facteur VIII de JIVI par dosage sur substrat chromogénique.
Le dosage en un temps peut être effectué avec des réactifs et/ou des nécessaires dont on a validé la compatibilité avec la mesure exacte des taux d’activité plasmatique du facteur VIII de JIVI. Pour les préparations de facteur VIII modifié à action prolongée, on sait que les résultats dépendent de l’étalon de référence et du réactif utilisé pour la détermination du temps de céphaline activée (TCA). Il peut s’ensuivre une sur- ou une sous-estimation de l’activité du facteur VIII. Il faut confirmer que la méthode de dosage en un temps convient quand on choisit les réactifs qui seront utilisés pour la surveillance de l’activité du facteur VIII de JIVI.
Une étude sur le terrain a révélé qu’on pouvait mesurer avec exactitude l’activité du facteur VIII de JIVI dans le plasma en utilisant une méthode validée de dosage sur substrat chromogénique ou de dosage en un temps. Toutes les méthodes de dosage sur substrat chromogénique évaluées ont permis de déterminer avec exactitude les taux d’activité plasmatique du facteur VIII de JIVI. Pour ce qui est des méthodes de dosage en un temps, on a démontré que des réactifs utilisés pour la détermination du TCA, tels qu’Actin FSL (à base d’acide ellagique), SynthasIL et Pathromtin (tous deux à base de silice), permettaient de mesurer avec exactitude l’activité de JIVI.
4.3 Reconstitution
La poudre JIVI ne doit être reconstituée qu’avec le diluant (2,5 mL d’eau stérile pour préparations injectables) que contient la seringue fournie. Pour la reconstitution, il faut respecter les règles de bonne pratique et faire particulièrement attention à l’asepsie.
Ne pas utiliser le produit si l’un des éléments que contient l’emballage est endommagé ou déjà ouvert. Une fois reconstituée, la solution doit être filtrée avant d’être administrée pour en retirer toute particule. Pour filtrer la solution, utiliser l’adaptateur.
Toujours s’installer sur une surface propre et commencer par se laver les mains.
- 1.
Tiédir entre ses mains la fiole encore scellée et la seringue, jusqu’à ce
que leur température soit confortable (sans dépasser 37 oC [99 oF]).
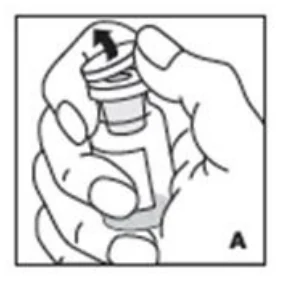
- 2.
Enlever le capuchon protecteur de la fiole (A). Désinfecter le bouchon
de caoutchouc avec de l’alcool, en prenant soin de ne pas y toucher.
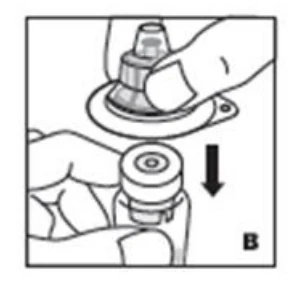
- 3.
Placer la fiole sur une surface rigide et antidérapante. Enlever la
pellicule de papier de l’emballage en plastique moulé de l’adaptateur. Ne pas retirer l’adaptateur de son emballage. En tenant l’adaptateur par son emballage, le joindre à la fiole en appuyant fermement (B).
L’adaptateur s’enclenchera sur le bouchon. Laisser l’emballage de
l’adaptateur en place.
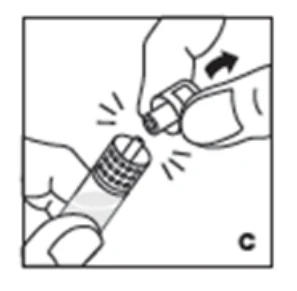
- 4.
En tenant la seringue par le corps, enlever d’un coup sec le capuchon
du bout de la seringue (C). Pour réduire au minimum le risque de
contamination, éviter le contact des mains ou de toute surface avec le bout de la seringue. Mettre la seringue de côté.
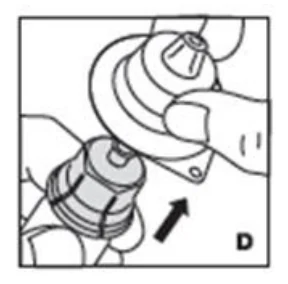
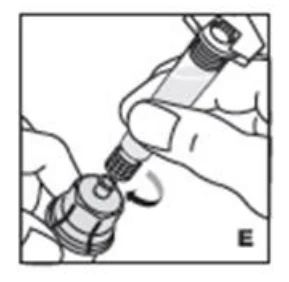
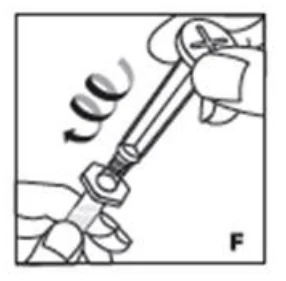
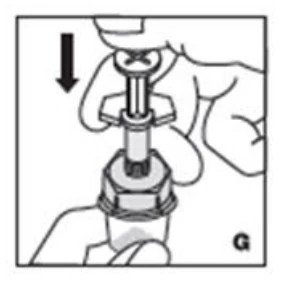
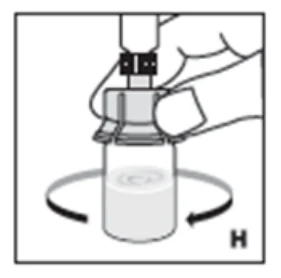
- 5. Retirer et jeter l’emballage en plastique de l’adaptateur (D).
- 6. Visser la seringue à l’adaptateur fileté dans le sens des aiguilles d’une montre (E).
- 7. Prendre la tige de piston par le bout et la retirer de la boîte. Éviter de toucher aux côtés et aux filets de la tige de piston. Visser sans tarder la tige de piston (dans le sens des aiguilles d’une montre) dans le bouchon de caoutchouc fileté de la seringue (F).
- 8. Injecter le diluant en enfonçant lentement la tige de piston (G).
- 9. Faire tourner doucement la fiole jusqu’à dissolution complète du contenu (H). Ne pas agiter la fiole. S’assurer que toute la poudre est dissoute. Si la solution contient des particules visibles ou est trouble, ne pas l’utiliser.
- 10.
Enfoncer le piston pour éliminer les bulles d’air. En tenant le piston
enfoncé, retourner l’ensemble fiole/seringue pour que la fiole soit en haut (I).
- 11.
Aspirer toute la solution dans la seringue en tirant lentement et sans à-
coup sur la tige de piston (J). Incliner la seringue, puis la ramener à la verticale pour s’assurer que toute la solution passe dans l’ouverture du bouchon de caoutchouc et dans la seringue.
Éliminer autant d’air que possible avant de dévisser la seringue de
l’adaptateur en enfonçant lentement et soigneusement le piston.
- 12.
Dévisser la seringue de l’adaptateur dans le sens contraire des aiguilles
d’une montre. Fixer la seringue au dispositif de perfusion fourni et
administrer la solution par voie intraveineuse (K). REMARQUE : Suivre les directives qui accompagnent le dispositif de perfusion. La petite
quantité de médicament qui reste dans le dispositif de perfusion est sans effet sur le traitement.
Si un patient doit recevoir le contenu de plus d’une fiole, reconstituer la poudre de chacune des fioles avec le diluant que contient la seringue fournie. Mélanger ensuite le contenu de chaque seringue dans une plus grosse seringue (non fournie) et administrer le médicament de la façon habituelle.
Toute solution devant être administrée par voie parentérale doit être examinée pour déceler toute particule ou décoloration, lorsque la solution ou le contenant le permet.
Tableau 3 : Reconstitution de produits parentéraux
| Format de la fiole | Volume de diluant à ajouter | Volume approximatif obtenu | Concentration nominale |
| 250 UI | 2,5 mL | 2,5 mL | 100 UI/mL |
| 500 UI | 2,5 mL | 2,5 mL | 200 UI/mL |
| 1 000 UI | 2,5 mL | 2,5 mL | 400 UI/mL |
| 2 000 UI | 2,5 mL | 2,5 mL | 800 UI/mL |
| 3 000 UI | 2,5 mL | 2,5 mL | 1 200 UI/mL |
4.4 Administration
JIVI (facteur antihémophilique [recombinant pégylé à domaine B tronqué]) avec adaptateur (muni d’un filtre de 15 micromètres) est un système sans aiguille qui permet de prévenir les piqûres accidentelles pendant la reconstitution (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Généralités). 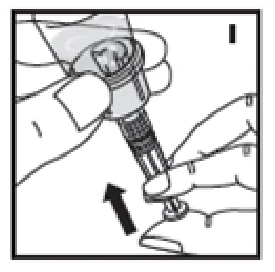
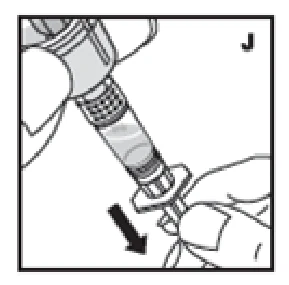
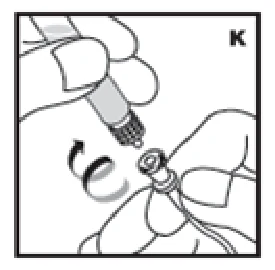 JIVI doit être injecté par voie intraveineuse pendant une période de 1 à 15 minutes, selon le volume total administré. La vitesse d’administration doit être déterminée en fonction de la réponse du patient (la vitesse de perfusion maximale est de 2,5 mL/min).
- Le produit reconstitué doit être administré par voie intraveineuse.
- Le produit doit être administré dans les 3 heures suivant la reconstitution.
On préconise l’emploi du dispositif de perfusion fourni pour réduire au minimum les pertes liées
à l’adsorption et à la rétention de liquide.
- JIVI ne doit pas être mélangé avec d’autres produits médicinaux ou solvants.
4.5 Dose oubliée
En cas d’oubli, le patient doit recevoir sans tarder sa dose habituelle de JIVI et continuer de recevoir le médicament à intervalles réguliers par la suite, selon ses besoins.
Il n’est en général pas nécessaire de doubler la dose quand on en a oublié une.
5 SURDOSAGE
On n’a pas signalé de symptômes de surdosage.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 4 : Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/ teneur/composition/conditionnement | Ingrédients non médicinaux |
| Intraveineuse | Poudre lyophilisée pour perfusion à 250, 500, 1 000, 2 000 et 3 000 UI/fiole | Chlorure de calcium, chlorure de sodium, glycine, histidine, polysorbate 80, saccharose |
JIVI (facteur antihémophilique [recombinant pégylé à domaine B tronqué]) est une poudre lyophilisée blanche ou jaunâtre stérile, apyrogène et sans agent de conservation qui est destinée à la reconstitution avec de l’eau, diluant utilisé pour l’administration par voie intraveineuse (i.v.). Le produit est présenté dans des fioles à usage unique dont le volume de remplissage est de 2,5 mL et contenant une dose de 250, 500, 1 000, 2 000 ou 3 000 unités internationales (UI). L’activité mesurée de chaque dose figure sur l’étiquette de la fiole. Le système de fermeture du contenant est constitué d’une fiole en verre de type 1 de 10 mL fermé par un bouchon en caoutchouc de bromobutyle gris muni d’une collerette en aluminium avec un capuchon en plastique, et un adaptateur. L’adaptateur est destiné à raccorder la fiole à la seringue contenant 2,5 mL d’eau stérile pour préparations injectables (PE, USP) utilisée comme diluant. JIVI contient les excipients suivants dans le contenant final : 59 mg de glycine, 27 mg de saccharose, 8,4 mg d’histidine, 4,7 mg de chlorure de sodium, 1,0 mg de dihydrate de chlorure de calcium et 0,216 mg de polysorbate 80. Le pH du produit reconstitué est de 6,6 à 7,0.
L’activité spécifique de JIVI est d’environ 10 000 UI par milligramme de protéine.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
JIVI (facteur antihémophilique [recombinant pégylé à domaine B tronqué]) est destiné au traitement des troubles hémorragiques découlant d’un déficit en facteur VIII de coagulation. Il faut confirmer l’existence du déficit avant d’administrer JIVI.
La prudence s’impose pour la reconstitution et l’administration du produit, ainsi que pour la manipulation du dispositif de perfusion. La transmission de virus, y compris le VIH (sida) et le virus de l’hépatite, est possible en cas de piqûre avec une aiguille souillée par du sang. En cas de piqûre accidentelle, consulter immédiatement un médecin. Jeter les aiguilles, après un seul usage, dans un contenant destiné aux objets tranchants. Pour jeter le matériel, y compris toute solution JIVI reconstituée, utiliser un contenant convenable.
Si un dispositif d’accès veineux central est nécessaire, il faut tenir compte du risque de complications liées au cathéter, telles qu’infections locales, bactériémie et thrombose au point d’insertion du cathéter.
Chez les personnes atteintes d’hémophilie A qui présentent des facteurs de risque cardiovasculaire ou une maladie cardiovasculaire, le risque d’événements cardiovasculaires peut être le même que chez les personnes qui ne sont pas atteintes d’hémophilie une fois la coagulation normalisée par le traitement par le facteur VIII.
Carcinogenèse et mutagenèse
Voir la rubrique 16 TOXICOLOGIE NON CLINIQUE.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité sont possibles avec JIVI (voir Tableau 5). Les premiers signes de réaction d’hypersensibilité pourraient progresser vers une réaction anaphylactique.
Les patients doivent connaître les premiers signes possibles de réaction d’hypersensibilité, tels qu’oppression thoracique, étourdissements, hypotension légère, nausées et urticaire survenant pendant la perfusion, lesquels pourraient progresser vers une réaction anaphylactique. Il faut au besoin traiter les symptômes d’hypersensibilité. En cas de réactions allergiques ou anaphylactiques, il faut mettre un terme sur-le-champ à l’injection ou à la perfusion. En cas d’anaphylaxie, il faut se conformer aux normes actuelles en matière de traitement.
Des réactions d’hypersensibilité peuvent aussi être associées aux anticorps anti-PEG (voir Réponse immunitaire au polyéthylèneglycol (PEG)).
Réponse immunitaire au polyéthylèneglycol (PEG)
Au cours des 4 premiers jours d’exposition, on a observé une réponse immunitaire clinique associée aux anticorps anti-PEG, se manifestant par des symptômes d’hypersensibilité aiguë et/ou par une perte d’efficacité du médicament, surtout chez les patients de moins de 6 ans (10 patients sur 44) (voir 10 PHARMACOLOGIE CLINIQUE – Enfants). Le 4e jour de l’exposition, un des 163 patients de 6 ans et plus a présenté une réaction d’hypersensibilité associée à une augmentation du taux d’anticorps IgM anti-PEG (voir Réactions d’hypersensibilité, 8 EFFETS INDÉSIRABLES – Immunogénicité et 10 PHARMACOLOGIE CLINIQUE – Enfants). Cette réponse immunitaire clinique a été transitoire et est survenue en l’absence d’inhibiteurs du facteur VIII. Les patients ont pu recommencer sur-le-champ à utiliser la préparation de facteur VIII qui avait auparavant été efficace chez eux. En cas de soupçon clinique de perte de l’effet du médicament, on recommande d’effectuer des tests pour déceler la présence d’inhibiteurs du facteur VIII (voir Inhibiteurs) et évaluer la récupération du facteur VIII.
Après la perfusion, un faible taux de facteur VIII en l’absence de taux décelables d’inhibiteurs du facteur VIII indique que la perte de l’effet du médicament est probablement attribuable à la présence d’anticorps anti-PEG. Le cas échéant, il faut abandonner le traitement par JIVI et faire passer le patient à une préparation de facteur VIII qui avait déjà été efficace chez lui.
Inhibiteurs
La formation d’anticorps (inhibiteurs) qui neutralisent le facteur VIII est une complication connue de la prise en charge de l’hémophilie A. Ces inhibiteurs sont en général des immunoglobulines G (IgG) dirigées contre l’activité procoagulante du facteur VIII dont la concentration est déterminée au moyen du test de Bethesda modifié et exprimée en unités Bethesda (UB) par millilitre de plasma.
Règle générale, il faut surveiller de près, par des observations cliniques et des épreuves de laboratoire appropriées, tous les patients traités par une préparation de facteur VIII de coagulation afin de déceler la présence d’inhibiteurs.
Surveillance et examens de laboratoire
Effectuer un test validé (dosage en un temps ou sur substrat chromogénique) pour surveiller l’activité plasmatique du facteur VIII et confirmer que des taux adéquats de facteur VIII sont atteints et maintenus (voir 4 POSOLOGIE ET ADMINISTRATION – Surveillance du traitement).
Il faut surveiller le patient pour déterminer s’il a développé des inhibiteurs. Si la dose prévue de JIVI ne permet pas d’obtenir le taux de FVIII visé ou de maîtriser l’hémorragie, il faut effectuer un dosage des inhibiteurs selon la méthode Bethesda. Les titres d’inhibiteurs doivent être exprimés en unités Bethesda (UB).
7.1 Populations particulières
7.1.1 Femmes enceintes
JIVI ne doit être utilisé pendant la grossesse que si les avantages escomptés l’emportent sur les risques potentiels. Aucune étude n’a été menée sur les effets de JIVI sur la reproduction animale. Il n’y a pas de données sur l’administration de facteur VIII pendant la grossesse. On ignore si JIVI peut porter atteinte au fœtus ou entraver la reproduction chez l’humain.
7.1.2 Femmes qui allaitent
Comme l’hémophilie A est très rare chez les femmes, il n’y a pas de données sur l’administration de facteur VIII pendant l’allaitement. Il ne faut donc utiliser le facteur VIII pendant l’allaitement que s’il est clairement indiqué.
7.1.3 Enfants et adolescents
Enfants (< 12 ans) : L’innocuité et l’efficacité de JIVI n’ont pas été établies chez les sujets de moins de 12 ans. JIVI n’est pas indiqué chez les enfants de moins de 12 ans, car le risque de réactions d’hypersensibilité est plus élevé chez eux. Au cours des études cliniques menées auprès de 73 enfants de moins de 12 ans ayant déjà été traités (soit 44 de moins de 6 ans et 29 de 6 à moins de 12 ans), des effets indésirables causés par la réponse immunitaire au PEG ont été observés chez les enfants de moins de 6 ans. Chez 23 % des enfants de moins de 6 ans, on a observé une perte de l’effet du médicament causée par des anticorps IgM anti-PEG neutralisants au cours des 4 premiers jours d’exposition. Chez 7 % des enfants de moins de 6 ans, la perte de l’effet du médicament a coïncidé avec des réactions d’hypersensibilité.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Les études cliniques n’ont pas porté sur les personnes de 65 ans et plus. Chez les personnes âgées, comme chez tous les patients qui reçoivent le FVIIIr, la dose doit être individualisée.
En général, on doit choisir la dose avec prudence chez les personnes âgées et administrer d’abord la dose la plus faible, car ces personnes sont plus susceptibles de présenter une insuffisance hépatique, rénale ou cardiaque, de souffrir d’une maladie concomitante ou de prendre d’autres médicaments.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus souvent signalés (≥ 5 %) au cours des études cliniques sur les patients ayant déjà été traités ont été les maux de tête, la toux et la pyrexie (voir Tableau 5).
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Les taux des effets indésirables qui y sont observés peuvent donc ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
L’innocuité a été évaluée chez 221 sujets au cours de trois études cliniques. Les sujets qui ont reçu JIVI pour la prise en charge périopératoire (n = 17) pendant une période de traitement d’une à trois semaines ont été exclus de l’analyse des données réunies sur l’innocuité, mais inclus dans l’analyse sur le développement d’inhibiteurs. Le nombre médian de jours d’exposition a été de 131 par sujet (fourchette : 1 à 309) chez les adultes et les adolescents (≥ 12 ans) et de 53 par sujet (fourchette : 1 à 68) chez les sujets de moins de 12 ans.
Tableau 5 : Effets indésirables signalés avec JIVI
Classe de systèmes d’organes MedDRA standard Selon le terme anglais privilégié | Sujets de 12 ans et plus n (%) n = 148 | Tous les sujets n (%) n = 221 |
| Troubles gastro-intestinaux | ||
| Douleur abdominale | 5 (3,4 %) | 9 (4,1 %) |
| Nausées | 8 (5,4 %) | 9 (4,1 %) |
| Vomissements | 5 (3,4 %) | 10 (4,5 %) |
| Troubles généraux et du point d’administration | ||
| Réactions au point d’injection* | 2 (1,4 %) | 4 (1,8 %) |
| Pyrexie | 8 (5,4 %) | 20 (9,0 %) |
| Troubles du système immunitaire | ||
| Hypersensibilité | 3 (2,1 %) | 8 (3,6 %) |
| Troubles du système nerveux | ||
| Étourdissements | 3 (2,0 %) | 3 (1,4 %) |
| Dysgueusie | 0 | 1 (0,5 %) |
| Maux de tête | 21 (14,2 %) | 29 (13,1 %) |
| Troubles psychiatriques | ||
| Insomnie | 4 (2,7 %) | 5 (2,3 %) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 10 (6,8 %) | 18 (8,1 %) |
| Troubles de la peau et du tissu sous-cutané | ||
| Érythème** | 2 (1,4 %) | 3 (1,4 %) |
| Prurit | 1 (0,7 %) | 2 (0,9 %) |
| Rash*** | 3 (2,0 %) | 9 (4,1 %) |
| Troubles vasculaires | ||
| Bouffées congestives | 1 (0,7 %) | 1 (0,5 %) |
* dont prurit et rash au point d’injection
** dont érythème et érythème polymorphe
*** dont rash et rash papuleux
Un total de 121 sujets ont participé aux études de prolongation sur l’innocuité à long terme. Chez les adultes et les adolescents (≥ 12 ans), la durée totale médiane de la participation à l’étude (période principale et phase de prolongation) a été de 3,9 ans (fourchette de 0,8 à 7,0 ans) et le nombre médian de jours d’exposition a été de 224 par sujet (fourchette de 23 à 698 jours).
Il n’y a pas eu de changement du profil d’innocuité au cours de l’étude de prolongation chez les adultes et les adolescents (˃ 12 ans).
Immunogénicité
On a évalué l’immunogénicité de JIVI au cours d’études cliniques menées auprès de 158 adolescents (12 ans et plus) et adultes ayant déjà été traités (dont des patients subissant une chirurgie) atteints d’hémophilie A grave (FVIII < 1 %) chez qui il y avait au moins 150 jours d’exposition antérieurs. Un essai a été mené auprès de 73 enfants de moins de 12 ans ayant déjà été traités (voir 10 PHARMACOLOGIE CLINIQUE – Enfants).
Inhibiteurs du facteur VIII
Il n’y a pas eu de cas nouveaux ou confirmés de développement d’inhibiteurs du facteur VIII. Un résultat positif non confirmé a été signalé, soit un faible titre d’inhibiteurs du facteur VIII (1,7 UB/mL), chez un adulte subissant une chirurgie.
Anticorps anti-PEG
On a évalué l’immunogénicité contre le PEG par la recherche des anticorps anti-PEG et des tests ELISA spécifiques pour la détection des anticorps IgM anti-PEG (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Réponse immunitaire au polyéthylèneglycol (PEG)). Après 4 jours d’exposition, un patient (de 19 ans) ayant un asthme préexistant a présenté une réaction d’hypersensibilité clinique après la perfusion de JIVI. Ce sujet a signalé un mal de tête, une douleur abdominale, un essoufflement et des bouffées congestives, qui ont tous été soulagés par l’administration du traitement anti-asthmatique habituel. Aucune autre intervention médicale n’a été nécessaire. L’événement a été associé à une augmentation transitoire du titre d’anticorps IgM anti-PEG. Un nouveau test effectué au moment du suivi a donné un résultat négatif.
Aucune réponse immunitaire clinique au PEG ayant entraîné une perte de l’efficacité du médicament ou une hypersensibilité n’a été observée du cinquième jour d’exposition à la fin des études de prolongation.
Au cours de l’étude de prolongation, sept patients ont été temporairement positifs pour les anticorps anti-PEG à faibles titres dans une seule visite. Un patient a été temporairement positif pour les anticorps anti-JIVI et anti-PEG dans une seule visite. Les anticorps détectés n’avaient pas de portée clinique.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Les interactions avec d’autres médicaments, les aliments, les produits à base de plante médicinale et les épreuves de laboratoire n’ont pas été établies.
9.4 Interactions médicament-médicament
Les interactions avec d’autres médicaments n’ont pas été établies.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
JIVI (facteur antihémophilique [recombinant pégylé à domaine B tronqué]), une forme pégylée du facteur antihémophilique recombinant, remplace temporairement le facteur VIII de coagulation endogène manquant pour prévenir et maîtriser efficacement les hémorragies chez les patients atteints d’hémophilie A congénitale (voir 10.3 Pharmacocinétique). La pégylation du domaine A3 réduit la clairance du facteur VIII, ce qui allonge la demi-vie et accroît l’ASC.
10.2 Pharmacodynamie
Le temps de céphaline activée (TCA) est plus long chez les personnes atteintes d’hémophilie. La détermination du TCA est un test in vitro classique pour la mesure de l’activité biologique du facteur VIII. Le traitement par le JIVI produit une normalisation du TCA semblable à celle produite par le facteur VIII dérivé du plasma. L’administration de JIVI accroît les taux plasmatiques de facteur VIII et peut temporairement corriger l’anomalie de la coagulation chez les patients atteints d’hémophilie A.
10.3 Pharmacocinétique
Au cours d’une étude clinique de phase I multicentrique, non randomisée, ouverte et en groupes parallèles, on a évalué les paramètres pharmacocinétiques de JIVI et on les a comparés à ceux de KOGENATE FS après l’administration d’une seule dose et de doses multiples dans deux cohortes de patients de 18 ans et plus atteints d’hémophilie A grave et ayant déjà été traités. On a administré des doses uniques de JIVI de 25 et 60 UI/kg et de KOGENATE FS de 25 et 50 UI/kg. La pharmacocinétique a aussi été évaluée après l’administration pendant 8 semaines de 25 UI/kg deux fois par semaine et de 60 UI/kg une fois par semaine. Les paramètres pharmacocinétiques étaient fondés sur l’activité plasmatique du facteur VIII déterminée par dosage sur substrat chromogénique et dosage en un temps.
La clairance de JIVI est inférieure à celle de KOGENATE FS, ce qui allonge de 40 % la demi-vie selon le dosage sur substrat chromogénique (N = 7; 25 UI/kg : 18,6 heures pour JIVI et 13,3 heures pour KOGENATE FS) et accroît de 40 % l’ASC normalisée en fonction de la dose.
La clairance de JIVI est inférieure à celle de KOGENATE FS, ce qui allonge de 50 % la demi-vie selon le dosage en un temps (N = 7; 25 UI/kg : 21,4 heures pour JIVI et 14,1 heures pour KOGENATE FS) et accroît de 50 % l’ASC normalisée en fonction de la dose.
Le profil pharmacocinétique obtenu au bout de 8 semaines, soit après l’administration de doses multiples, correspondait à celui obtenu après l’administration de la première dose. On a observé des augmentations proportionnelles à la dose de l’ASCnorm et de la Cmax norm entre les doses de 25 et 60 UI/kg.
Au cours d’une étude de phase II/III, on a étudié la pharmacocinétique de JIVI chez 22 patients (de 12 ans et plus) atteints d’hémophilie A grave et ayant déjà été traités après l’administration d’une seule dose de 60 UI/kg de JIVI, avant la mise en route d’un traitement prophylactique, et chez 16 sujets après 6 mois de traitement prophylactique par JIVI. Les données pharmacocinétiques démontrent que JIVI procure une meilleure protection pendant l’intervalle entre les doses, parce que sa t1/2 circulante est plus longue et que son ASCnorm est plus grande.
Le profil pharmacocinétique obtenu chez 16 patients, après l’administration de doses multiples pendant 6 mois, correspondait à celui obtenu après l’administration de la première dose.
Le Tableau 6 résume les paramètres pharmacocinétiques après l’administration d’une seule dose selon l’activité plasmatique du facteur VIII mesurée par dosage sur substrat chromogénique et dosage en un temps.
Tableau 6 : Paramètres pharmacocinétiques (moyenne arithmétique ± écart type) de JIVI après l’administration d’une seule dose selon le dosage sur substrat chromogénique et le dosage en un temps
Paramètre pharmacocinétique (unité) | Dosage sur substrat chromogénique | Dosage en un temps | ||
| 25 UI/kg | 60 UI/kga | 25 UI/kg | 60 UI/kga | |
| n = 7 | n = 29 | n = 7 | n = 29 | |
| ASC (UI*h/dL) | 1 640 ± 550 | 4 060 ± 1 420 | 1 640 ± 660 | 4 150 ± 1 060 |
| Cmax (UI/dL) | 64,2 ± 9,2 | 167 ± 30 | 69,4 ± 11,3 | 213 ± 71 |
| t½ (h) | 18,6 ± 4,6 | 17,9 ± 4,0 | 21,4 ± 13,1 | 17,4 ± 3,8 |
| TSMi.v. (h) | 26,7 ± 6,6 | 25,8 ± 5,9 | 29,0 ± 14,0 | 24,5 ± 5,4 |
| VÉÉ (mL/kg) | 42,8 ± 5,0 | 39,4 ± 6,3 | 44,7 ± 5,4 | 36,0 ± 6,5 |
| Cl (mL/h) | 142 ± 33 | 121 ± 53 | 146 ± 44 | 114 ± 41 |
| Cl (mL/h/kg) | 1,68 ± 0,39 | 1,63 ± 0,52 | 1,74 ± 0,54 | 1,52 ± 0,38 |
| Récupération [(UI/dL)/(UI/kg)] | 2,13 ± 0,47 | 2,53 ± 0,43b | 2,21 ± 0,55 | 3,25 ± 0,84b |
ASC : aire sous la courbe; Cmax : concentration maximale du médicament dans le plasma après l’administration d’une seule dose; t½ : demi-vie terminale; TSMi.v. : temps de séjour moyen après l’administration par voie intraveineuse; VÉÉ : volume de distribution apparent à l’état d’équilibre; Cl : clairance a Données réunies des études de phase I et de phase II/III
b La récupération n’a pu être calculée chez un sujet.
Selon les données obtenues au cours des études de phase I et de phase II/III auprès de sujets de 12 à 65 ans ayant reçu JIVI à raison de 60 UI/kg une fois par semaine, la t1/2 moyenne de JIVI est plus longue, soit de 17,4 heures selon le dosage en un temps et de 17,9 heures selon le dosage sur substrat chromogénique.
Au cours de la période principale de l’étude de phase II/III, les concentrations plasmatiques minimales (avant l’administration de la dose) ont été mesurées à plusieurs reprises chez tous les sujets à l’état d’équilibre pendant le traitement prophylactique. Le Tableau 7 présente les résultats en fonction du schéma thérapeutique chez les patients de 12 ans et plus.
Tableau 7 : Concentrations minimales de facteur VIII (moyenne arithmétique ± écart type) pendant la période principale de l’étude chez les patients de 12 ans et plus après divers schémas thérapeutiques prophylactiques selon le dosage sur substrat chromogénique
| Schéma thérapeutique | 2 fois par semaine 30 à 40 UI/kg | Tous les 5 jours 45 à 60 UI/kg |
| Période principale de l’étude | n = 15 (jour 3) n = 16 (jour 4) | n = 32 |
| Concentration minimale (UI/dL) | Jour 3 : 6,8 ± 3,4 Jour 4 : 2,9 ± 2,1 | 2,4 ± 2,3 |
On a élaboré un modèle de pharmacocinétique de population fondé sur des mesures effectuées (à partir d’un échantillonnage de grande densité et de tous les échantillons recueillis aux fins de l’évaluation de la récupération) au cours des 3 études cliniques (N = 206). Le Tableau 8 donne les paramètres pharmacocinétiques selon le modèle de pharmacocinétique de population.
Tableau 8 : Paramètres pharmacocinétiques (moyenne géométrique [coefficient de variation en %]) fondés sur les estimations de la pharmacocinétique dans la population selon le dosage sur substrat chromogénique
Paramètre pharmacocinétique (unité) | 12 à < 18 ans n = 12 | ≥ 18 ans n = 133 | Total (≥ 12 ans) n = 145 |
| ASC (UI*h/dL)* | 3 441 (34,2) | 4 052 (31,1) | 3 997 (31,6) |
| ASCnorm (h*kg/dL) | 57,4 (32,6) | 67,5 (30,6) | 66,6 (31,0) |
| t1/2 (h) | 16,8 (25,2) | 17,4 (28,8) | 17,4 (28,4) |
| VÉÉ (dL/kg) | 0,423 (15,5) | 0,373 (15,6) | 0,376 (15,9) |
| Cl (dL/h/kg) | 0,0174 (34,2) | 0,0148 (31,1) | 0,0150 (31,6) |
ASC : aire sous la courbe; ASCnorm : ASC normalisée; t½ : demi-vie terminale; VÉÉ : volume de distribution apparent à l’état d’équilibre; Cl : clairance
* ASC calculée pour une dose de 60 UI/kg
Récupération différentielle
Chez les patients de 12 ans et plus ayant déjà été traités, on a déterminé les statistiques sommaires sur la récupération du FVIII au début du traitement, à la fin du traitement et pour l’ensemble des consultations au moyen du dosage en un temps et du dosage sur substrat chromogénique chez un total de 132 patients (voir Tableau 9).
Tableau 9 : Récupération différentielle globale du FVIII [UI/dL par UI/kg]
| PROTECT VIII – période principale (population en intention de traiter) | |
| Dosage sur substrat chromogénique, N = 131 | |
| Médiane | 2,623 |
| (Q1; Q3) | (2,333; 3,018) |
| Dosage en un temps, N = 132 | |
| Médiane | 2,830 |
| (Q1; Q3) | (2,427; 3,516) |
N = nombre de patients (patients recevant le traitement ponctuel et patients recevant la prophylaxie réunis) Remarque : Si la concentration de FVIII est sous la limite de quantification inférieure (LQI), on utilise pour le calcul une valeur correspondant à la moitié de la LQI.
On calcule la récupération globale du FVIII pour toutes les consultations chez chaque patient d’abord, puis pour l’ensemble des patients à partir des taux de FVIII valides avant et après les perfusions. Populations particulières et états pathologiques
Enfants et adolescents
Enfants (< 12 ans) : Au cours des études cliniques menées auprès de 73 enfants ayant déjà été traités (soit 44 de moins de 6 ans et 29 de 6 à moins de 12 ans), des effets indésirables causés par la réponse immunitaire au PEG ont été observés chez certains des enfants de moins de 6 ans. Chez 23 % des enfants de moins de 6 ans, on a observé une perte de l’effet du médicament causée par des anticorps IgM anti-PEG neutralisants au cours des 4 premiers jours d’exposition. Chez 7 % des enfants, la perte de l’effet du médicament était associée à des réactions d’hypersensibilité (voir 7 MISES EN GARDE ET PRÉCAUTIONS − Réactions d’hypersensibilité). La réponse immunitaire était transitoire. On n’a pas pu cerner de facteurs déclenchants ou prédictifs de la réponse immunitaire au PEG.
JIVI n’est pas indiqué chez les patients n’ayant jamais été traités.
JIVI n’est pas indiqué chez les patients de moins de 12 ans.
Personnes âgées
Personnes âgées (> 65 ans) : Les études cliniques n’ont pas porté sur les personnes de 65 ans et plus. Chez les personnes âgées, comme chez tous les patients qui reçoivent le FVIIIr, la dose doit être individualisée.
Insuffisance hépatique
On n’a pas étudié l’adaptation de la dose chez les insuffisants hépatiques au cours des études cliniques.
Insuffisance rénale
On n’a pas étudié l’adaptation de la dose chez les insuffisants rénaux au cours des études cliniques.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
JIVI (facteur antihémophilique [recombinant pégylé à domaine B tronqué]) doit être conservé au réfrigérateur (entre 2 et 8 °C). Il ne doit pas être congelé.
Laisser la fiole et la seringue préremplie dans leur boîte pour qu’elles ne soient pas exposées à la lumière.
Ne pas utiliser après la date de péremption figurant sur les étiquettes et la boîte.
On peut conserver la poudre lyophilisée à un maximum de 25 oC pendant 6 mois ou de 30 oC pendant 3 mois, par exemple pour le traitement à domicile.
Si le produit est conservé hors du réfrigérateur, calculer la nouvelle date de péremption et l’inscrire sur la boîte et la fiole : le produit pourra être utilisé pendant 6 mois (à 25 oC) ou 3 mois (à 30 oC) après la date où la fiole a été sortie du réfrigérateur ou jusqu’à la date de péremption figurant déjà sur l’étiquette, selon la première des deux dates. Une fois le produit sorti du réfrigérateur, il ne peut être réfrigéré de nouveau.
Une fois reconstitué, le produit doit être utilisé dans les 3 heures.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Sans objet
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination
commune : Facteur antihémophilique (recombinant pégylé à domaine B tronqué)
Nom chimique : Facteur antihémophilique (recombinant) pégylé
Formule moléculaire
et masse
moléculaire :
C3895H5939N1029O1140S29 pour la chaîne lourde (exclut le peptide de signalisation, mais inclut le peptide de liaison)
C3550H5401N955O1026S34 pour la chaîne légère
Le poids moléculaire moyen du facteur antihémophilique (recombinant pégylé à domaine B tronqué) est d’environ 234 kDa.
Formule développée :
Propriétés
physicochimiques :
Le facteur antihémophilique (recombinant pégylé à domaine B tronqué), un produit pharmaceutique, est un solide blanc ou jaunâtre avant la reconstitution et un liquide limpide incolore après la reconstitution avec de l’eau pour préparations injectables. Le produit pharmaceutique reconstitué a un pH nominal de 6,8. 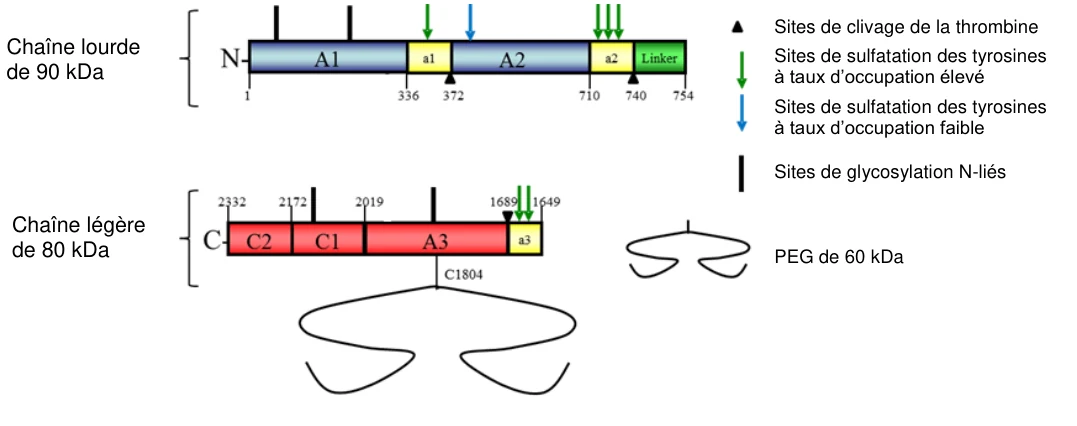
Chaîne lourde
de 90 kDa
Chaîne légère
de 80 kDa
Sites de clivage de la thrombine Sites de sulfatation des tyrosines à taux d’occupation élevé Sites de sulfatation des tyrosines à taux d’occupation faible
Sites de glycosylation N-liés
PEG de 60 kDa
Caractéristiques du produit
JIVI (facteur antihémophilique [recombinant pégylé à domaine B tronqué]) est une molécule de facteur
| VIII de coagulation humain recombinant à domaine B tronqué ( | BDD-rFVIII) | qui est conjuguée au | ||
| polyéthylèneglycol (PEG) de façon spécifique au site, ce qui en prolonge la demi-vie (l’activité | ||||
| thérapeutique) dans la circulation et en maintient toute l’activité coagulante biologique. | ||||
JIVI est produit par conjugaison spécifique au site du variant K1804C du BDD-rFVIII de l’acide aminé cystéine en position 1804 (dans le domaine A3) avec un seul fragment PEG ramifié dérivé du maléimide de 60 kDa (deux fragments PEG de 30 kDa). On a choisi le domaine A3 pour la conjugaison afin d’obtenir une activité coagulante constante et une pégylation très efficiente, et de masquer une région épitope pour les inhibiteurs. Le variant BDD-rFVIII correspond aux acides aminés 1-754 et 1649-2332 du facteur VIII de coagulation sanguine comportant un hétérodimère composé d’une chaîne lourde (domaines A1 et A2) et d’une chaîne légère (domaines A3, C1 et C2) reliées par un pont métal.
| Le poids moléculaire de la protéine est d’environ 234 kDa selon le poids moléculaire moyen calculé du | ||
| variant BDD-rFVIII (165 kDa), plus la glycosylation (env. 4 kDa), et le poids moléculaire moyen de | ||
| l’unique fragment PEG ramifié dérivé du maléimide (60 kDa). | ||
La caractérisation fonctionnelle de JIVI révèle que son mécanisme d’action est comparable à celui d’une préparation de FVIIIr ayant une demi-vie plasmatique prolongée (voir 10.3 Pharmacocinétique).
| Avant la conjugaison, la protéine active (ou protéine de départ) est un BDD-rFVIII produit par la | ||||
| technologie de l’ADN recombinant dans des cellules rénales de hamsters nouveau-nés (cellules BHK). | ||||
| Aucune protéine d’origine humaine ou animale n’est ajoutée pendant la préparation de la protéine | ||||
| conjuguée, soit le processus de culture cellulaire, la purification, la pégylation spécifique au site et la | ||||
| préparation finale. | ||||
Le procédé de fabrication de JIVI comporte la propagation de la lignée cellulaire de production recombinante et un processus d’isolement du produit récolté comportant la filtration continue du liquide de culture cellulaire et une chromatographie par échange d’anions sur une capsule d’adsorption à membrane.
Inactivation des virus
Le produit intermédiaire est purifié pour en retirer les impuretés issues au procédé et au produit par une série d’étapes de chromatographie et de filtration, dont filtration des virus à travers un filtre de 20 nm, avant la conjugaison avec le fragment PEG-maléimide de 60 kDa. La molécule JIVI active mono-pégylée est séparée des impuretés issues du produit par chromatographie, puis formulée par ultrafiltration. La culture cellulaire, la pégylation, le processus de purification et la formulation utilisés pour la fabrication de JIVI ne comportent pas l’utilisation d’additifs d’origine humaine ou animale.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Adultes et adolescents (≥ 12 ans) atteints d’hémophilie A ayant été traités antérieurement
La pharmacocinétique, l’innocuité et l’efficacité de JIVI (facteur antihémophilique [recombinant pégylé à domaine B tronqué]) pour le traitement ponctuel, la prise en charge périopératoire des hémorragies et la prophylaxie systématique chez les sujets atteints d’hémophilie A grave ont été évaluées au cours d’une étude clinique (PROTECT VIII). Pouvaient participer à cette étude les sujets immunocompétents de sexe masculin atteints d’hémophilie A grave (activité du facteur VIII < 1 %) qui n’avaient pas d’antécédents de développement d’inhibiteurs du facteur VIII.
Tableau 10 : Résumé des données démographiques de l’étude clinique sur le traitement ponctuel, la prise en charge périopératoire des hémorragies et la prophylaxie
| No de l’étude | Méthodologie | Posologie, voie d’administration, durée | Nbre de sujets | Âge médian (fourchette) | Sexe |
| Étude no 1 (PROTECT VIII) | Étude multinationale, ouverte, non contrôlée et partiellement randomisée | Partie A Traitement ponctuel :
Prophylaxie
Partie B Prise en charge périopératoire, 3 semaines Phase de prolongation facultative Accumulation d’au moins 100 jours d’exposition par les patients de la partie A Partie B | 20 114 16 121 7 | 48 ans (22 à 61 ans) 33 ans (12 à 62 ans) 42 ans (13 à 61 ans) 36 ans (12 à 62 ans) 37 ans (13 à 61 ans) | M |
Étude no 1 (PROTECT VIII) : Une étude multinationale, ouverte, non contrôlée et partiellement randomisée a été menée auprès d’adolescents et d’adultes (de 12 à 65 ans) ayant déjà été traités (≥ 150 jours d’exposition). La partie A de l’étude a évalué la pharmacocinétique (dose unique de 60 UI/kg), l’innocuité et l’efficacité de JIVI pour le traitement ponctuel et pour la prophylaxie systématique selon 3 schémas et la partie B, l’innocuité et l’efficacité de JIVI pour la réalisation de l’hémostase pendant les interventions chirurgicales lourdes. La période principale de l’étude (partie A) a duré 36 semaines. Les sujets ayant terminé la partie A pouvaient s’ils le désiraient participer à une phase de prolongation visant à leur permettre d’accumuler au moins 100 jours d’exposition. Le critère primaire d’évaluation de l’efficacité était le taux annualisé d’hémorragie (TAH).
Au cours de la partie A de l’étude ci-dessus, un total de 134 patients ayant déjà été traités (dont 13 sujets de 12 à 17 ans) ont reçu au moins une perfusion de JIVI et l’efficacité a pu être évaluée chez 132 sujets (voir Tableau 11). Cent vingt-six sujets (94 %) ont terminé a période principale de l’étude (soit 108 ayant reçu la prophylaxie et 18 ayant reçu le traitement ponctuel). Dans le groupe recevant la prophylaxie, la durée médiane de la participation à la période principale de l’étude a été de 255 jours et il y a eu 59 jours d’exposition.
Au total, 121 sujets ont poursuivi le traitement pendant la phase de prolongation (107 sujets ont reçu la prophylaxie et 14 sujets ont continué de recevoir le traitement ponctuel), ce qui a donné une durée médiane du traitement de 3,2 ans (fourchette de 0,1 à 6,3 ans). Trente-six sujets ont été traités pendant au moins 5 ans au total. Le nombre de jours d’exposition a été d’au moins 100 chez 110 sujets.
Tableau 11 : Aperçu de l’étude no 1 (PROTECT VIII, partie A – période principale et phase de prolongation) menée auprès d’adolescents et d’adultes ayant déjà été traités (≥ 12 ans)
PROTECT VIII, partie A – période principale N = 134 | ||
Traitement ponctuel (N = 20) | Prophylaxiea (N = 112) | |
Nature du traitement antérieur par le facteur VIII (n [%]) : Traitement ponctuel (épisodique) Prophylaxie | 20 (100,0 %) 0 (0 %) | 23 (20,5 %) 89 (79,5 %) |
| Nbre d’articulations cibles au départ (moyenne ± écart type) | 2,5 ± 2,1 | 1,5 ± 1,5 |
| Nbre d’hémorragies articulaires au cours des 12 mois avant l’étude (moyenne ± écart type) | 23,6 ± 18,8 | 9,5 ± 15,2 |
a Comprend tous les schémas prophylactiques (de la 10e à la 36e semaine); 2 sujets se sont retirés de l’étude après une seule perfusion et 2 autres sujets se sont retirés pendant la phase de pré-inclusion (on n’a pas de données sur l’efficacité du traitement chez eux).
Le traitement des hémorragies intercurrentes et la prise en charge périopératoire étaient à la discrétion des investigateurs et fondés sur la norme en matière de soins.
Efficacité de la prophylaxie systématique
Au cours de l’étude no 1 (PROTECT VIII), 110 sujets ont reçu la prophylaxie par JIVI pendant la principale période d’évaluation de l’efficacité (de la 10e à la 36e semaine). Cent sept d’entre eux ont participé à une étude de prolongation facultative.
Tous les sujets (N = 110) recevant la prophylaxie ont d’abord reçu 2 perfusions par semaine de 25 UI/kg pendant 10 semaines (phase de pré-inclusion). Quatre-vingt-huit pour cent des sujets (97 sur 110) n’ont pas présenté plus d’une hémorragie intercurrente pendant la phase de pré-inclusion et ont donc pu être randomisés (dans un rapport de 1:1) pour recevoir des perfusions moins fréquentes, soit une fois tous les 5 jours ou une fois par semaine, pendant 26 autres semaines (de la 10e à la 36e semaine [26 semaines, ou environ 6,5 mois]). Chez les sujets recevant une perfusion tous les 5 jours (n = 43), on a d’abord administré une dose de 45 UI/kg (jusqu’à 60 UI/kg). Les 43 sujets recevant une perfusion tous les 7 jours ont reçu une dose fixe de 60 UI/kg (dose totale maximale d’environ 6 000 UI, arrondie de façon à administrer tout le contenu des fioles). Onze sujets admissibles à la randomisation ont continué de recevoir le traitement deux fois par semaine, car le nombre limite de sujets avait été atteint dans les groupes. Les sujets (n = 13) inadmissibles à la randomisation, qui avaient présenté au moins 2 hémorragies spontanées pendant la phase de pré-inclusion de 10 semaines, ont continué de recevoir 2 perfusions par semaine (30 à 40 UI/kg) pendant 26 autres semaines.
La fidélité à la prophylaxie a été de près de 100 % pour tous les schémas.
Le Tableau 12 donne la dose prophylactique de chaque schéma thérapeutique. Au cours de la période principale de l’étude (de la 10e à la 36e semaine), le schéma thérapeutique n’a pas été modifié chez la majorité des sujets (99 sur 110 [90 %]). Tous les sujets (43 sur 43) recevant une perfusion tous les 5 jours et tous les sujets (24 sur 24) recevant 2 perfusions par semaine ont continué de recevoir le traitement qui leur avait été attribué jusqu’à la 36e semaine.
Pendant la prolongation de l’étude, la plupart des patients ont reçu le même traitement qu’ils avaient reçu pendant la période principale de l’étude. Vingt-trois patients ont reçu 2 perfusions par semaine, 33 patients ont reçu une perfusion tous les 5 jours, 23 patients ont reçu une perfusion tous les 7 jours et 28 patients ont changé de schéma thérapeutique (fréquence variable). La dose médiane par perfusion prophylactique était de 47,8 UI/kg. Les patients traités 2 fois par semaine et tous les 5 jours ont signalé une dose prophylactique médiane par perfusion (écart) de 37,5 UI/kg (27 à 43 UI/kg) et de 46,2 UI/kg (41 à 60 UI/kg), respectivement, et une dose annuelle totale moyenne (± É.-T.) (UI/kg/année) de 3 881,82 (± 711,51) et de 3 648,80 (± 500,84), respectivement.
Tableau 12 : Prophylaxie chez les adolescents et les adultes – exposition au traitement
| Période principale de l’étude PROTECT VIII (partie A)a (de la 10e à la 36e semaine) | ||||
| Nbre de patients par schéma | 2 fois par semaine 30 à 40 UI/kg | Tous les 5 jours 45 à 60 UI/kg N = 43 | ||
Patients admissibles à la randomisationb N = 11 | Patients inadmissibles à la randomisationc N = 13 | |||
| Dose prophylactique médiane/perfusion (fourchette) | 30,6 UI/kg (29 à 41 UI/kg) | 39,2 UI/kg (33 à 42 UI/kg) | 45,3 UI/kg (39 à 58 UI/kg) | |
Dose totale (UI/kg/année) (moyenne ± écart type) | 3 341,1 ± 381,7 | 4 497,8 ± 653,4 | 3,671,8 ± 637,3 | |
a Période principale d’évaluation de l’efficacité : périodes de traitement de 26 semaines b Patients admissibles à la randomisation : sujets qui ont terminé la phase de pré-inclusion après que le nombre maximum de sujets dans les groupes recevant une perfusion toutes 5 ou 7 jours ait été atteint; ils ont continué de recevoir 2 perfusions par semaine.
c Patients inadmissibles à la randomisation : sujets ayant présenté au moins 2 hémorragies spontanées au cours des 10 premières semaines.
On a calculé le TAH en fonction de la durée pendant laquelle le patient a reçu le traitement qui lui avait été attribué (voir Tableau 13).
Pendant la période de traitement de 26 semaines, le TAH médian a été de 2,09 dans tous les groupes recevant la prophylaxie (données réunies). Quarante-deux sujets (38,2 %) du groupe recevant la prophylaxie n’ont présenté aucune hémorragie pendant la période de 26 semaines. Chez les sujets recevant le traitement ponctuel, le TAH médian a été de 23,42. Selon le modèle de régression binomiale négative, le TAH a été significativement plus faible (p < 0,0001) avec chacun des schémas prophylactiques qu’avec le traitement ponctuel. Le Tableau 13 donne le TAH en fonction du schéma thérapeutique.
Le TAH médian dans le groupe traité tous les 7 jours a été de 3,85 dans la population en intention de traiter. Chez 26 % des sujets, il y a eu une hémorragie et on a augmenté la fréquence des perfusions pendant la partie A de l’étude no 1.
Au cours de l’étude de prolongation, le TAH total médian (Q1; Q3) a été de 1,49 dans les groupes recevant la prophylaxie (données réunies), et de 34,1 (20,3 à 36,6) dans le groupe recevant le traitement ponctuel. Les TAH totaux et articulaires médians (Q1; Q3) ont été de 1,6 (0,8 à 3,6) et de 0,7 (0 à 1,7) chez les patients recevant le traitement 2 fois par semaine, respectivement, et de 1,2 (0 à 4,6) et de 1,0 (0 à 3,7) chez les patients recevant le traitement tous les 5 jours, respectivement.
Tableau 13 : TAH (médian [Q1; Q3]) chez les adultes et les adolescents en fonction du schéma thérapeutique au cours de la période principale de l’étude PROTECT VIII
| Période principale de l’étude PROTECT VIII (de la 10e à la 36e semaine) | ||||
N = nombre de patients | 2 fois par semaine 30 à 40 UI/kg | Tous les 5 jours 45 à 60 UI/kg | Traitement ponctuela | |
Patients admissibles à la randomisation N = 11 | Patients inadmissibles à la randomisation N = 13 | N = 43 | N = 20 | |
| TAH médian (Q1; Q3) | ||||
| Toutes les hémorragies | 1,93 (0,0; 5,24) | 4,11 (2,0; 10,6) | 1,93 (0,0; 4,23) | 24,1 (17,8; 37,3) |
| Hémorragies spontanées | 0,0 (0,0; 1,93) | 3,87 (0,0; 4,11) | 0,0 (0,0; 3,99) | 14,3 (7,3; 22,7) |
| Hémorragies articulaires | 1,93 (0,0;5,24) | 4,01 (1,98; 8,03) | 1,86 (0,0; 3,99) | 16,3 (11,6; 30,3) |
Aucune hémorragie % (n) | 45,5 % (5) | 15,4 % (2) | 44,2 % (19) | 0 (0) |
a Pour le traitement ponctuel, la période de traitement allait du début de l’étude à la 36e semaine.
Efficacité pour la maîtrise des hémorragies
Du début de l’étude à la 36e semaine, on a traité par JIVI un total de 386 hémorragies dans le groupe recevant le traitement ponctuel et 316 hémorragies dans l’ensemble des groupes recevant le traitement prophylactique.
La majorité des hémorragies ont été traitées avec succès par l’administration de 1 ou 2 perfusions chez environ 90 % des sujets des groupes recevant le traitement ponctuel ou la prophylaxie (voir Tableau 14). L’intervalle médian entre la 1re et la 2e perfusion a été de 1 jour. On disposait de l’évaluation du sujet de la réponse au traitement selon le journal électronique du patient (soit qualité de l’hémostase produite par le traitement des hémorragies selon une échelle de 4 points : excellente, bonne, modérée, médiocre) pour 693 des 702 hémorragies survenues au cours de la période principale de l’étude : la réponse a été qualifiée de bonne ou excellente pour 73,3 % des traitements, de modérée pour 23,4 % des traitements et de médiocre pour 3,3 % des traitements.
Pendant la phase de prolongation, 1 086 et 816 hémorragies ont été traitées avec JIVI dans le groupe recevant le traitement ponctuel (n = 14) et celui recevant la prophylaxie combinée (n = 107), respectivement, dont 95,1 % et 92,4 % ont été prises en charge par 1 ou 2 perfusions. La réponse au traitement a été évaluée comme étant « excellente » ou « bonne » pour 81,1 % et 85,2 % des hémorragies dans les groupes Traitement ponctuel et Prophylaxie combinée, respectivement.
Tableau 14 : Traitement ponctuel et maîtrise des hémorragies
| Caractéristiques des hémorragies | Période principale de l’étude PROTECT VIII | |
Traitement ponctuel n = 20 | Prophylaxie (tous les groupes) n = 112 | |
| Nbre total d’hémorragies traitées | 386 | 316 |
| % des hémorragies traitées par | ||
| 1 perfusion | 307 (79,5 %) | 262 (82,9 %) |
| 1 ou 2 perfusions | 352 (91,2 %) | 284 (89,9 %) |
| ≥ 3 perfusions | 34 (8,8 %) | 32 (10,1 %) |
Réponse au traitement des hémorragies qualifiée d’excellente ou de bonne (total [%]) | 252 (65,8 %) | 256 (82,6 %) |
Excellente : soulagement soudain et/ou amélioration soudaine des signes d’hémorragie et pas de perfusion supplémentaire administrée
Bonne : soulagement certain et/ou amélioration certaine des signes d’hémorragie, mais plus d’une perfusion possiblement nécessaire pour réprimer totalement l’hémorragie
Modérée : amélioration probable ou légère et nécessité d’au moins une perfusion supplémentaire pour réprimer totalement l’hémorragie
Médiocre : pas d’amélioration ou détérioration.
Prise en charge périopératoire
Pendant la partie B, 17 sujets ont subi avec succès 20 chirurgies lourdes au cours desquelles on a administré JIVI pour réaliser l’hémostase. Quatorze des chirurgies lourdes étaient des chirurgies articulaires orthopédiques (3 arthroplasties, 6 remplacements articulaires, 3 synovectomies et 2 autres interventions articulaires). Pour l’ensemble des 20 chirurgies lourdes, le traitement par JIVI a produit une maîtrise hémostatique qualifiée de bonne ou excellente. Les doses initiales de JIVI administrées avant la chirurgie ont été de 2 500 à 5 000 UI. La dose totale médiane par chirurgie a été de 16 250 UI (218,8 UI/kg) et la dose médiane par perfusion a été de 35,1 UI/kg.
Pendant la période principale (partie A) et la prolongation de l’étude, il y a eu un total de 34 petites chirurgies chez 19 sujets. Plus de la moitié de ces chirurgies étaient des interventions dentaires. Aucun des sujets n’a dû recevoir de transfusions sanguines. L’hémostase réalisée au cours des petites chirurgies a été qualifiée de bonne ou excellente dans tous les cas. On n’a pas signalé de complications liées à l’hémostase.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Les études non cliniques de toxicité générale sur des doses uniques et des doses multiples administrées à des rats et des lapins n’ont pas mis en évidence d’effets liés à JIVI ou au PEG.
Des études sur l’administration à des rats d’une dose unique dont le fragment PEG était radiomarqué n’ont pas mis en évidence de signe de rétention ou de liaison irréversible de la radioactivité dans le corps de l’animal. Plus précisément, on n’a pas décelé de radioactivité résiduelle dans le cerveau, ce qui indique que le fragment PEG radiomarqué n’a pas traversé la barrière hémato-encéphalique. Une évaluation du fragment PEG de 60 kDa seul n’a pas mis en évidence d’effets toxiques après l’administration d’une seule ou de multiples fortes doses pendant 4 semaines à des rats et des lapins. On a démontré que le fragment PEG de 60 kDa de JIVI était éliminé dans l’urine et les fèces chez les rats.
On n’a observé aucun effet indésirable chez des rats immunodéficients ayant reçu JIVI par voie intraveineuse (40 à 1 200 UI/kg/injection) deux fois par semaine pendant 26 semaines au cours d’une étude de toxicologie chronique. La coloration immunohistochimique du cerveau (y compris des plexus choroïdes), de la rate ou des reins des animaux sacrifiés après 13 et 26 semaines n’a pas mis en évidence de signes d’accumulation du fragment PEG de JIVI. ON n’a pas décelé de PEG dans le liquide céphalorachidien.
On n’a pas observé de signe d’intolérance locale au point d’injection intraveineuse chez des rats et des lapins.
Génotoxicité
Les études de génotoxicité sur le fragment PEG de 60 kDa de JIVI n’ont pas mis en évidence de signes de génotoxicité.
Cancérogénicité
Comme le mécanisme d’action de JIVI est limité aux réactions en cascade de la coagulation, on n’a pas mené d’études de cancérogénicité. En général, les molécules de PEG de diverses tailles et les préparations de facteur VIII ne sont pas génotoxiques et sont utilisées chez les patients depuis de nombreuses années, et rien ne donne à penser qu’elles aient un pouvoir carcinogène.
Toxicité pour la reproduction et du développement
On n’a pas évalué le développement embryo-fœtal chez l’animal, car la population de patients est principalement masculine.
Au cours des études de toxicité générale, on a effectué des examens histologiques pour évaluer les organes reproducteurs. On n’a pas observé d’effets sur les organes reproducteurs masculins et féminins au cours des études de toxicité portant sur l’administration de doses multiples.
Toxicité chez les jeunes animaux
Les études sur les jeunes rats n’ont pas démontré qu’il y avait des effets liés à l’âge.