


Monographie de produit - Blexten (Aralez Pharmaceuticals Canada, 6 mg)
Modifications importantes apportées récemment à la monographie
Aucun au moment de l'autorisation la plus récente
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements pour le professionnel de la santé .................................................. 4
1 Indications ................................................................................................................. 4
1.1 Enfants .................................................................................................................... 4
1.2 Personnes âgées ..................................................................................................... 4
2 Contre-indications ...................................................................................................... 4
4 Posologie et administration ........................................................................................ 4
4.1 Considérations posologiques .................................................................................. 4
4.2 Posologie recommandée et ajustement posologique ............................................ 4
4.4 Administration ........................................................................................................ 4
4.5 Dose oubliée ........................................................................................................... 5
5 Surdose ...................................................................................................................... 5
6 Formes pharmaceutiques, concentrations, composition et conditionnement .............. 5
7 Mises en garde et précautions .................................................................................... 6
Généralités .......................................................................................................................... 6
Effets sur la capacité de conduire un véhicule et d’utiliser des machines ......................... 6
Ophtalmologie .................................................................................................................... 6
Santé reproductive ............................................................................................................. 6
7.1 Populations particulières ........................................................................................ 6
7.1.1 Grossesse ....................................................................................................... 7
7.1.2 Allaitement .................................................................................................... 7
7.1.3 Enfants ........................................................................................................... 7
7.1.4 Personnes âgées ............................................................................................ 7 8 Effets indésirables ...................................................................................................... 7
8.1 Aperçu des effets indésirables ................................................................................ 7
8.2 Effets indésirables signalés au cours d’essais cliniques .......................................... 8
8.3 Effets indésirables peu courants observés lors des essais cliniques ...................... 8
8.5 Effets indésirables observés après la commercialisation ....................................... 8
9 Interactions médicamenteuses ................................................................................... 8
9.2 Aperçu des interactions médicamenteuses............................................................ 9
9.3 Interactions médicament-comportement .............................................................. 9
9.4 Interactions médicament-médicament .................................................................. 9
9.5 Interactions médicament-aliment .......................................................................... 9
9.6 Interactions médicament-plante médicinale ......................................................... 9
9.7 Interactions médicament-examens de laboratoire ................................................ 9
10 Pharmacologie clinique .............................................................................................. 9
10.1 Mode d’action ......................................................................................................... 9
10.2 Pharmacodynamie ................................................................................................ 10
10.3 Pharmacocinétique ............................................................................................... 10
11 Entreposage, stabilité et élimination ........................................................................ 11
Partie 2 : Renseignements scientifiques ............................................................................... 12
13 Renseignements pharmaceutiques ........................................................................... 12
14 Essais cliniques ......................................................................................................... 13
14.1 Études cliniques par indication ............................................................................. 13
15 Microbiologie ........................................................................................................... 14
16 Toxicologie non clinique ........................................................................................... 14
17 Monographies de référence...................................................................................... 15
Renseignements destinés aux patient·e·s............................................................................. 16
Partie 1 : Renseignements pour le professionnel de la santé
1 Indications
La solution ophtalmique BLEXTEN (bilastine) à 6 mg/mL, est indiquée pour :
- le traitement des signes et symptômes oculaires de la conjonctivite allergique saisonnière et pérenne chez l’adulte.
1.1 Enfants
Enfants (moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Aucun ajustement posologique n’est nécessaire chez les patients de plus de 65 ans (voir 10 Pharmacologie clinique, 4 Posologie et administration).
2 Contre-indications
BLEXTEN est contre-indiqué chez les patients présentant une hypersensibilité au produit, à tout ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, concentrations, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
Il n’y a pas de considérations posologiques particulières concernant BLEXTEN.
4.2 Posologie recommandée et ajustement posologique
La dose quotidienne recommandée chez les adultes est d’une goutte dans l’œil atteint, une fois par jour.
Une fois l’amélioration symptomatique établie, le traitement doit être poursuivi aussi longtemps que nécessaire pour maintenir l’amélioration continue. La thérapie ne doit pas être utilisée pendant plus de 8 semaines sans avis médical.
Il n’est pas nécessaire de modifier la posologie chez les patients présentant une insuffisance hépatique ou rénale.
4.4 Administration
Destiné à un usage ophtalmique.
Pour éviter toute contamination de l’embout compte-gouttes et de la solution, il faut veiller à ne pas toucher les paupières, les zones environnantes ou d’autres surfaces avec l’embout compte-gouttes du flacon. L’embout de la buse doit être essuyé avec un mouchoir propre après utilisation pour éliminer tout résidu de liquide.
Les patients doivent être informés qu’ils doivent retirer leurs lentilles cornéennes avant l’administration des gouttes ophtalmiques BLEXTEN et d'attendre au moins 15 minutes avant de remettre leurs lentilles de contact.
En cas d’utilisation d’autres gouttes ophtalmiques, les patients doivent attendre au moins 5 minutes entre chaque application la solution ophtalmique BLEXTEN et les autres gouttes. Les onguents ophtalmiques doivent être appliquées en dernier.
4.5 Dose oubliée
En cas d’oubli d’une dose, la dose suivante doit être instillée comme prévu. Le patient ne doit pas instiller de dose supplémentaire.
5 Surdose
Il n’existe aucune réaction spécifique connue suite à un surdosage oculaire; en cas d’utilisation par voie ophtalmique, aucune réaction de surdosage ne devrait apparaître car l’excès de liquide s’écoulera rapidement de l’œil.
Dans les essais cliniques de phase I avec des formulations orales testées à des doses allant jusqu’à 11 fois (dose unique) et jusqu'à 10 fois (doses multiples) la dose orale recommandée chez l’humain, les étourdissements, les maux de tête et les nausées ont été les effets indésirables les plus fréquemment signalés, sans qu’aucun effet indésirable grave n’ait été signalé.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, concentrations, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Description
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/ | ||||
| composition | ||||
| ophtalmique | solution ophtalmique, 6 mg/mL. | eau pour préparations injectables, glycérol, hyaluronate de sodium, hydroxyde de sodium 1 N (pour l’ajustement du pH), hydroxypropyl β-cyclodextrine, méthylcellulose. | ||
BLEXTEN est une solution ophtalmique limpide et incolore. Chaque goutte contient 0,2 mg de bilastine.
Conditionnement
La solution ophtalmique BLEXTEN à 6 mg/mL est conditionnée dans un flacon multidose en PEBD (contenant 5 mL de solution sans conservateur), muni d’une buse blanche en PEHD et d’un bouchon à vis inviolable. Une boîte contient 1 flacon de 5 mL.
7 Mises en garde et précautions
Généralités
Destiné à un usage ophtalmique uniquement. Ne pas utiliser par injection ou par voie orale.
Effets sur la capacité de conduire un véhicule et d’utiliser des machines
Après avoir administré la solution ophtalmique BLEXTEN dans le sac conjonctival, l’acuité visuelle peut se détériorer pendant quelques minutes en raison de la formation de stries.
Une vision trouble temporaire ou d’autres troubles visuels peuvent affecter l’aptitude à conduire des véhicules ou à utiliser des machines. En cas de vision trouble après instillation, il doit être conseillé au patient d’attendre que sa vision soit nette avant de conduire un véhicule ou d’utiliser des machines.
Ophtalmologie
La bilastine est un agent antiallergique/antihistaminique et, bien qu’administrée par voie topique, elle fait l’objet d’une absorption générale. En cas de réactions graves ou d’hypersensibilité, le traitement doit être arrêté.
Réactions au site d’administration
Si des effets indésirables au point d’administration, tels qu’une irritation, une douleur, une rougeur oculaire ou une modification de la vision se produisent ou si l’état du patient s’aggrave, l’arrêt du traitement doit être envisagé.
Santé reproductive
- Fertilité
Aucune altération de la fertilité n’a été observée chez le rat (voir 16 Toxicologie non clinique). Concernant la fertilité humaine, aucun effet n’est attendu car l’exposition générale à la bilastine après administration oculaire est négligeable (voir 10 Pharmacologie clinique).
7.1 Populations particulières
7.1.1 Grossesse
Il existe peu ou pas de données sur l’utilisation par voie orale ou ophtalmique de la bilastine chez la femme enceinte.
Chez les animaux, la toxicité pour la reproduction n’a été observée qu’à des expositions orales plus de 1 000 fois supérieures aux concentrations observées chez l’humain après administration oculaire (voir 16 Toxicologie non clinique).
Aucun effet n’est attendu pendant la grossesse, dans la mesure où l’exposition générale à la bilastine après administration oculaire est négligeable. La solution ophtalmique BLEXTEN peut être utilisée pendant la grossesse.
7.1.2 Allaitement
L’excrétion de la bilastine dans le lait n’a pas été étudiée chez l’humain.
Compte tenu de la faible absorption générale de la bilastine après administration oculaire (voir 10 Pharmacologie clinique), aucun effet sur le nouveau-né/nourrisson allaité n’est attendu après administration oculaire chez l’humain. La solution ophtalmique BLEXTEN peut être utilisée pendant l’allaitement.
7.1.3 Enfants
Enfants (moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, aucune indication de ce médicament en pédiatrie n’est approuvée par Santé Canada.
7.1.4 Personnes âgées
Aucun ajustement de la posologie n’est recommandé chez les sujets de plus de 65 ans (voir 10 Pharmacologie clinique et 4 Posologie et administration).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Dans les études cliniques de phase II et de phase III portant sur les gouttes ophtalmiques de bilastine à 6 mg/mL, 682 patients ont participé, dont 340 ont reçu des gouttes ophtalmiques de bilastine à 6 mg/mL, dont 218 ont été traités pendant une période allant jusqu’à 8 semaines. Dans l’ensemble, l’incidence des effets indésirables liés au traitement (EILT) était équilibrée entre les groupes. Environ 9,7 % des sujets recevant des gouttes ophtalmiques de bilastine à 6 mg/mL et 13,6 % des sujets sous excipient ont signalé au moins 1 EILT. La plupart des EILT signalés dans le cadre des études de phase II et III étaient légers et aucun effet indésirable grave ou sévère n’a été observé.
8.2 Effets indésirables signalés au cours d’essais cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Aucun effet indésirable lié au traitement n’est survenu à une fréquence ≥ 1 %.
8.3 Effets indésirables peu courants observés lors des essais cliniques
Dans l’ensemble, la plupart des EIAT liés au médicament (EIM) étaient de nature oculaire et la plupart des effets ont été rapportés dans l’étude à long terme. Seul un événement (céphalée légère) dans l’étude de phase II et aucun dans l’étude d’efficacité de phase III a été considéré comme lié au médicament de l’étude.
Tableau 2 Effets indésirables liés au traitement signalés chez ≥ 0,1 % des patients traités par des gouttes ophtalmiques de bilastine à 6 mg/mL dans le cadre des études oculaires de phase II et de phase III
| Système ou organe/EI | BLEXTEN à 6 mg/mL N = 340 | Excipient N = 192 |
| Troubles oculaires | ||
| Sécheresse oculaire | 2 | 2 |
| Écoulement oculaire | 2 | 0 |
| Irritation oculaire | 1 | 1 |
| Augmentation de la sécrétion lacrymale | 1 | 0 |
| Gêne oculaire | 1 | 0 |
| Troubles du système nerveux | ||
| Dysgueusie | 1 | 0 |
| Céphalées | 1 | 0 |
Dans l’étude à long terme (8 semaines de traitement), tous les EIAT ont été classés comme légers ou modérés. Le nombre d’effets indésirables oculaires considérés comme liés au traitement était faible, avec 7 effets indésirables chez 6 patients (2,8 %) dans le groupe de patients sous bilastine et 5 effets indésirables chez 5 patients (4,3 %) dans le groupe de patients sous excipient.
8.5 Effets indésirables observés après la commercialisation
Dans le cadre de l’expérience acquise après la commercialisation avec les formulations orales de bilastine, des réactions d’hypersensibilité ont été observées à une fréquence indéterminée.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude d’interaction n’a été réalisée. Compte tenu de la faible exposition générale à la bilastine après administration oculaire, aucune interaction cliniquement significative avec d’autres médicaments n’est attendue.
9.3 Interactions médicament-comportement
L’interaction de BLEXTEN avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
- Produits oculaires topiques
En cas de traitement concomitant avec d’autres médicaments oculaires topiques, un intervalle de 5 minutes doit être respecté entre les applications successives. Les pommades ophtalmiques doivent être administrées en dernier.
- Lentilles de contact
La compatibilité physique avec les lentilles de contact a été démontrée in vitro. Les patients peuvent continuer à utiliser des lentilles de contact pendant le traitement par ce médicament.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie
10 Pharmacologie clinique
10.1 Mode d’action
La bilastine est un antagoniste de l’histamine de deuxième génération, non sédatif, avec une affinité sélective pour les récepteurs périphériques H1 et aucune affinité apparente pour les récepteurs muscariniques. La bilastine antagonise l’histamine, stabilise les mastocytes et prévient la production, induite par l’histamine, de cytokines inflammatoires par les cellules épithéliales conjonctivales humaines. Elle prévient ainsi le prurit, la vasodilatation et la fuite vasculaire qui entraînent une rougeur oculaire, un chémosis et une blépharite.
10.2 Pharmacodynamie
La solution ophtalmique de bilastine 6 mg/mL est conçue pour une application locale et agit localement au niveau de la conjonctive. Des études pharmacodynamiques ont été précédemment réalisées pour les formulations orales, et aucune nouvelle étude pharmacodynamique clinique n’a été effectuée pour la solution ophtalmique.
Électrophysiologie cardiaque : À la dose thérapeutique orale de 20 mg/jour et à une dose suprathérapeutique de 100 mg/jour administrée à des volontaires sains, la bilastine a été associée à une prolongation de l’intervalle QTcF dépendante de la concentration. Toutefois, une prolongation de l’intervalle QTcF n’est pas attendue avec la solution ophtalmique Blexten en raison de la faible exposition systémique à la bilastine après administration oculaire (voir section 10.3 Pharmacocinétique)
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques de la bilastine ont été largement étudiées avec la formulation orale. Les propriétés pharmacocinétiques de la solution ophtalmique de bilastine à 6 mg/mL ont été évaluées lors d’une étude de phase I portant sur douze sujets en santé ayant reçu une goutte dans chaque œil par jour (0,42 mg/jour) pendant 5 jours.
Tableau 3 – Résumé des paramètres pharmacocinétiques de la solution ophtalmique de bilastine à
6 mg/mL chez des volontaires en santé à la suite d’une administration uniquotidienne pendant 5 jours.
| Cmax,ss | ASC(0-τ)ss | ||||||
| Tmax (h) | t½ (h) | CLSS (L/h) | Vc/F (L) | Vp/F (L) | |||
| (ng/mL) | (h*ng/mL) | ||||||
Moyenne à l’état d’équilibre | 2,7 | 2,52 h | 7,88 h | 19,5 | 21,5 | 59,2 | 30,2 |
Absorption
La bilastine est rapidement absorbée dans la circulation sanguine après application oculaire. À l’état d’équilibre, la bilastine a atteint des concentrations sanguines maximales de 2,7 ng/mL dans les 2,52 heures suivant l’administration, soit environ 1,5 % de la Cmax à l'état d’équilibre après administration orale de bilastine en comprimés de 20 mg.
Distribution
La bilastine est liée à 84 à 90 % aux protéines plasmatiques chez l’homme pour la fourchette de concentrations allant de 0,2 µg/mL à 1 µg/mL, qui inclut les concentrations plasmatiques observées aux doses thérapeutiques après administration orale de comprimés de bilastine. Le volume central apparent de distribution (Vc/F) était de 59,2 L et le volume périphérique apparent de distribution (Vp/F) était de 30,2 L.
Métabolisme
Un métabolisme faible ou inexistant a été observé in vitro et in vivo pour la bilastine, après administration orale. Dans les études in vitro, la bilastine n’a ni induit ni inhibé l’activité des isoenzymes du CYP450. Aucune inhibition ou induction des enzymes hépatiques par la bilastine n’a été détectée.
Élimination
Dans une étude de bilan massique réalisée chez des volontaires adultes en santé, après administration d’une dose orale unique de 20 mg de ¹⁴C-bilastine, près de 95 % de la dose administrée a été retrouvée dans l’urine (28,3 %) et les selles (66,5 %) sous forme de bilastine inchangée. La demi-vie d’élimination moyenne après administration orale était de 14,5 h, tandis qu’elle était de 7,88 h après administration oculaire.
Linéarité
La bilastine présente une pharmacocinétique linéaire dans la plage de doses étudiée (administration orale de 5 à 220 mg), avec une faible variabilité interindividuelle.
Populations particulières et états pathologiques
Enfants : L’efficacité chez les enfants n’a pas été établie.
Personnes âgées : On ne dispose que de données pharmacocinétiques limitées chez des sujets de plus de 65 ans. Aucune différence statistiquement significative n’a été observée en ce qui concerne la pharmacocinétique de la bilastine chez les sujets âgés de plus de 65 ans par rapport à la population adulte âgée de 18 à 35 ans.
Insuffisance hépatique : Aucune donnée pharmacocinétique n’est disponible chez les sujets atteints d’insuffisance hépatique. La bilastine n’est pas métabolisée de manière significative chez l’humain. Les résultats d’une étude sur l’insuffisance rénale indiquent que l’élimination rénale est un contributeur majeur à l’élimination de la bilastine; par conséquent, l’excrétion biliaire ne devrait être que marginalement impliquée. Les modifications de la fonction hépatique ne devraient pas avoir d’influence cliniquement pertinente sur la pharmacocinétique de la bilastine.
Insuffisance rénale : La pharmacocinétique de la bilastine (administration orale, comprimés de 20 mg) chez les sujets atteints d'insuffisance rénale a démontré que la même dose et le même intervalle posologique de bilastine orale peuvent être administrés aux sujets indépendamment de la gravité de l’insuffisance rénale de manière sûre et efficace. Par conséquent, en raison d’une exposition systémique plus faible par rapport à la bilastine en comprimés de 20 mg, aucun ajustement posologique n’est recommandé pour la solution ophtalmique de bilastine chez les patients présentant une insuffisance rénale.
11 Entreposage, stabilité et élimination
Conditions d’entreposage recommandées : Conserver à une température comprise entre 15 °C et 30 °C. La solution ophtalmique BLEXTEN ne doit pas être utilisée si le flacon est ouvert depuis plus de 2 mois.
Garder hors de la portée et de la vue des enfants.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune de la ou des substances médicamenteuses : bilastine
Nom chimique : acide 2-[4-(2-(4-(1-(2-éthoxyéthyl)-1H-benzimidazol-2-yl)pipéridin-1-yl)éthyl)phényl]-2-méthylpropionique
ou
acide p-[2-[4-[1-(2-éthoxyéthyl)-2-benzimidazolyl]pipéridino]éthyl]-α-méthylhydratropique
Formule moléculaire et masse moléculaire : C28H37N3O3 et 463,61 g/mol
Formule de structure :
Propriétés physicochimiques :
Aspect physique : Poudre cristalline blanche
Solubilité :
Pratiquement insoluble Acétonitrile
Très légèrement soluble Eau, tampon pH = 6, tampon pH = 4,5, tampon pH = 8, acétone et alcool isopropylique, glycérine
Légèrement soluble NaOH à 0,01 N, éthanol, méthanol et diméthylsulfoxyde (DMSO), 1,2-propylèneglycol
Peu soluble Diméthylformamide (DMF), acide chlorhydrique (HCl) à 0,1 N et tampon pH = 3,5
Très soluble Chloroforme, HCl à 1 N et NaOH à 1 N
Valeurs du pKa : 4,15 ± 0,06 par spectrophotométrie ultraviolette et 4,18 par CLHP.
Hygroscopicité : La bilastine n’est pas testée par hygroscopie à température ambiante 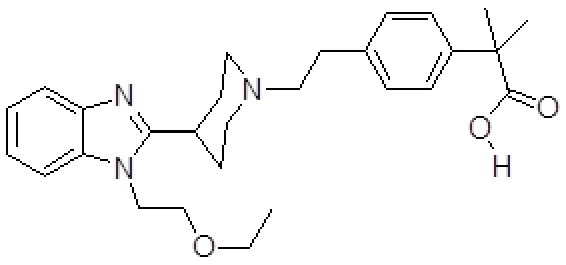
(25,1 ± 0,1 °C) et dans des conditions d’humidité relative (85 % d’HR).
14 Essais cliniques
14.1 Études cliniques par indication
Conjonctivite allergique
Tableau 3 - Résumé des données démographiques des patients pour l’étude BOFT-0218 sur la conjonctivite allergique
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (tranche) | Sexe | ||
| de sujets | |||||||
| (n) | |||||||
| BOFT-0218/AC -CAC | Étude pivot à double insu, avec répartition aléatoire, en groupes parallèles et contrôlée par excipient et par médicament actif | Solution ophtalmique de bilastine à 6 mg/mL Solution ophtalmique de kétotifène à 0,025 % Excipient Une goutte dans chaque œil le jour 1 et le jour 8 (0,21 mg/œil/jour de traitement) Voie ophtalmique 2 traitements en l’espace de 8 jours | 91 90 47 | 45,9 (18-72) 41,7 (18-65) 45,1 (18-87) | M/F 33/58 M/F 37/53 M/F 22/25 | ||
Étude pivot sur l’efficacité
L'efficacité et l’innocuité de la solution ophtalmique de bilastine à 6 mg/mL ont été démontrées dans une étude de phase III multicentrique, à double insu, à répartition aléatoire, en groupes parallèles, contrôlée par excipient et comparateur actif, menée auprès de 228 sujets à l'aide du modèle de provocation allergénique conjonctivale (CAC). Le paramètre d’évaluation principal a été défini comme une démangeaison oculaire évaluée par le sujet à 3, 5 et 7 minutes après la CAC réalisée 16 heures après le traitement le jour 1 et 15 minutes après le traitement le jour 8. Cette étude a utilisé une analyse hiérarchique où la signification a été déterminée par une comparaison étape par étape de la bilastine par rapport à l’excipient. Pour démontrer son efficacité contre les démangeaisons oculaires, la solution ophtalmique de bilastine devait montrer une supériorité clinique par rapport à l’excipient d’au moins 0,5 unité sur une échelle de 5 points pour les trois (3) points temporels post-CAC : 3(±1), 5(±1) et 7(±1) minutes après le CAC et au moins 1 unité pour la majorité (2:3) de ces points temporels post-CAC le jour 1 et le jour 8.
Pour le paramètre d'évaluation principal, la bilastine à 6 mg/mL répondait aux critères établis par le paradigme hiérarchique : toutes les mesures de démangeaisons oculaires, à la fois 15 minutes et 16 heures après le traitement, étaient statistiquement significativement plus faibles pour la bilastine que pour l’excipient. De plus, la bilastine à 6 mg/mL a réduit les démangeaisons de > 1 unité par rapport à l’excipient 15 minutes après le traitement à tous les 3 points temporels, et de > 0,75 unité à 2 des 3 points temporels à 16 heures après le traitement. (voir Tableau 4).
Tableau 4 : Réponses de la moyenne des MC d’ANCOVA pour les démangeaisons oculaires à la solution ophtalmique de bilastine à 6 mg/mL dans BOFT-0218
| Moment de la | 16 heures après le traitement | 15 minutes après le traitement | ||||||||||||||||||
| réalisation du test | ||||||||||||||||||||
| de provocation Évaluation des | 3 minutes | 5 minutes | 7 minutes | 3 minutes | 5 minutes | 7 minutes | ||||||||||||||
| démangeaisons | ||||||||||||||||||||
| oculaires | ||||||||||||||||||||
| Excipient | 2,262 | 2,532 | 2,570 | 1,856 | 2,030 | 1,953 | ||||||||||||||
| Bilastine à 6 mg/mL | 1,595 | 1,736 | 1,732 | 0,664 | 0,822 | 0,818 | ||||||||||||||
| Différence1 | -0,667 | -0,796 | -0,839 | -1,192 | -1,208 | -1,134 | ||||||||||||||
| Valeur p | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 | ||||||||||||||
1Bilastine – Excipient Remarque : les différences en gras indiquent une efficacité clinique.
Pour le paramètre d’évaluation secondaire de rougeur conjonctivale, la solution ophtalmique de bilastine a démontré une amélioration par rapport à l’excipient (p < 0,05) 15 minutes après le traitement, mais pas 16 heures après le traitement.
Étude sur l’innocuité à long terme
Une étude multicentrique, à répartition aléatoire, à double insu, contrôlée par excipient, en groupes parallèles, de phase III, à long terme, a été menée pour évaluer l'innocuité, la tolérance et l'efficacité de la solution ophtalmique de bilastine à 6 mg/mL lorsqu’elle est utilisée jusqu’à 8 semaines. Il a été démontré que la solution ophtalmique BLEXTEN est bien tolérée et efficace lorsqu’elle a été utilisée pendant une période allant jusqu’à 8 semaines chez 218 patients adultes.
15 Microbiologie
Aucune information microbiologique n’est exigée pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale : Des données non cliniques révèlent que la bilastine ne pose pas de risque particulier chez l’homme, selon des études classiques de pharmacologie d’innocuité, de toxicité chronique, de génotoxicité et de cancérogénicité potentielle.
Toxicité – reproduction et développement : Dans les études sur la toxicité pour la reproduction, aucun effet sur la fertilité des mâles et des femelles ou sur le développement pré- et postnatal n’a été détecté à des doses orales de bilastine allant jusqu’à 1 000 mg/kg de poids corporel chez le rat. Dans les études sur le développement embryo-fœtal avec administration orale de bilastine, une légère augmentation des pertes pré- et post-implantatoires chez le rat, ainsi qu’un retard d’ossification et de croissance chez le lapin n’ont été observés qu’à une dose plus de 1 000 fois supérieure à l’exposition humaine à la dose oculaire recommandée.
Études spéciales de toxicologie : Dans une étude sur la lactation, la bilastine a été détectée dans le lait de rates allaitantes ayant reçu une dose orale unique (20 mg/kg). Les concentrations de bilastine dans le lait équivalaient à environ la moitié de celles du plasma maternel. Compte tenu de la faible absorption générale de la bilastine après administration oculaire (voir 10 Pharmacologie clinique), on peut donc s’attendre à des taux plus faibles de bilastine dans le lait maternel humain.
17 Monographies de référence
BLEXTEN (bilastine), comprimés orodispersibles (10 mg), comprimés (20 mg), solution orale (2,5 mg/mL); n° de contrôle 241318, Monographie de produit, Aralez Pharmaceuticals Canada Inc.