


Monographie de produit - Cosentyx
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 1 Indications | 2024-04 |
| 4 Posologie et administration, 4.1 Considérations posologiques | 2025-05 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2024-04 |
| 7 Mises en garde et précautions, Système immunitaire | 2025-05 |
| 7 Mises en garde et précautions, 7.1.4 Personnes âgées | 2024-04 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 5
1 Indications .................................................................................................................. 5
1.1 Pédiatrie ............................................................................................................... 5
1.2 Gériatrie ............................................................................................................... 6
2 Contre-indications ....................................................................................................... 6
4 Posologie et administration ........................................................................................ 6
4.1 Considérations posologiques ................................................................................ 6
4.2 Posologie recommandée et ajustement posologique .......................................... 6
4.3 Reconstitution ...................................................................................................... 8
4.4 Administration ...................................................................................................... 8
4.5 Dose oubliée ......................................................................................................... 9
5 Surdose ....................................................................................................................... 9
6 Formes posologiques, teneurs, composition et conditionnement ............................... 9
7 Mises en garde et précautions .................................................................................. 11
Appareil cutané .............................................................................................................. 11
Appareil digestif ............................................................................................................. 11
Cancérogenèse et génotoxicité ...................................................................................... 11
Santé reproductive ......................................................................................................... 11
Sensibilité et résistance .................................................................................................. 12 Système immunitaire ..................................................................................................... 12
7.1 Populations particulières .................................................................................... 13
7.1.1 Grossesse ........................................................................................................ 13
7.1.2 Allaitement ..................................................................................................... 13
7.1.3 Enfants et adolescents .................................................................................... 13
7.1.4 Personnes âgées ............................................................................................. 13
8 Effets indésirables ..................................................................................................... 14
8.1 Aperçu des effets indésirables ............................................................................ 14
8.2 Effets indésirables observés au cours des études cliniques ................................ 14
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 22
8.5 Effets indésirables observés après la commercialisation .................................... 23
9 Interactions médicamenteuses ................................................................................. 23
9.2 Aperçu des interactions médicamenteuses ........................................................ 23
9.5 Interactions médicament-aliment ...................................................................... 23
9.6 Interactions médicament-plante médicinale ...................................................... 23
9.7 Interactions médicament-examens de laboratoire ............................................ 23
10 Pharmacologie clinique ............................................................................................. 24
10.1 Mode d’action .................................................................................................... 24
10.2 Pharmacodynamie .............................................................................................. 24
10.3 Pharmacocinétique ............................................................................................. 24
11 Conservation, stabilité et mise au rebut .................................................................... 27
12 Particularités de manipulation du produit ................................................................. 27
Partie 2 : Renseignements scientifiques................................................................................ 28
13 Renseignements pharmaceutiques ........................................................................... 28
14 Études cliniques ........................................................................................................ 29
14.1 Études cliniques par indication ........................................................................... 29
14.1.1 Psoriasis en plaques ........................................................................................ 29
14.1.2 Rhumatisme psoriasique ................................................................................ 46
14.1.3 Spondylarthrites axiales (axSpA) ..................................................................... 58
14.1.4 Types d’arthrite juvénile idiopathique (AJI) ................................................... 69
14.1.5 Hidradénite suppurée ..................................................................................... 72 16 Toxicologie non clinique ............................................................................................ 76
Renseignements destinés aux patient·e·s ............................................................................. 79
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
COSENTYXMD (injection de sécukinumab/sécukinumab pour injection) est indiqué pour :
Adultes
Psoriasis en plaques
COSENTYX est indiqué pour le traitement du psoriasis en plaques modéré à sévère chez les patients adultes qui sont candidats à un traitement systémique ou à une photothérapie.
Rhumatisme psoriasique
COSENTYX est indiqué pour le traitement des patients adultes atteints de rhumatisme psoriasique évolutif ayant répondu de manière insatisfaisante à un traitement antérieur par des antirhumatismaux modificateurs de la maladie (ARMM). COSENTYX peut être utilisé seul ou en association avec le méthotrexate (voir 14.1.1 Rhumatisme psoriasique).
Spondylarthrites axiales (axSpA)
Spondylarthrite ankylosante (SpA, spondylarthrite axiale radiographique)
COSENTYX est indiqué pour le traitement des patients adultes atteints de spondylarthrite ankylosante évolutive qui n’ont pas répondu de manière satisfaisante au traitement standard (voir 14.1.3 Spondylarthrites axiales (axSpA), Spondylarthrite ankylosante).
Spondylarthrite axiale non radiographique (nr-axSpA)
COSENTYX est indiqué pour le traitement de la spondylarthrite axiale non radiographique active accompagnée de signes objectifs d’inflammation tels qu’un taux élevé de protéine C-réactive (CRP) et/ou des signes visibles à l’imagerie par résonance magnétique (IRM) chez des adultes qui n’ont pas répondu de manière satisfaisante aux anti-inflammatoires non stéroïdiens (AINS) ou qui ne les ont pas tolérés.
Hidradénite suppurée
COSENTYX est indiqué pour le traitement des patients adultes atteints d’hidradénite suppurée (acné inversée) modérée ou sévère, qui n’ont pas répondu adéquatement au traitement général classique contre l’hidradénite suppurée (voir 14.1.5 Hidradénite suppurée).
1.1 Pédiatrie
Psoriasis en plaques
COSENTYX (injection de sécukinumab/sécukinumab pour injection) est indiqué pour le traitement du psoriasis en plaques modéré à sévère chez les patients de 6 ans ou plus qui sont candidats à un traitement systémique ou à une photothérapie.
Types d’arthrite juvénile idiopathique (AJI) :
Arthrite avec enthésite
COSENTYX est indiqué pour le traitement de l’arthrite avec enthésite évolutive chez les patients âgés de 6 ans et plus qui n’ont pas répondu de façon satisfaisante au traitement classique ou qui ne l’ont pas toléré.
Arthrite psoriasique juvénile (APJ)
COSENTYX est indiqué pour le traitement de l’arthrite psoriasique juvénile chez les patients âgés de 6 ans et plus qui n’ont pas répondu de façon satisfaisante au traitement classique ou qui ne l’ont pas toléré.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Santé Canada dispose de données limitées chez les patients de ce groupe d’âge (voir 7.1.4 Personnes âgées).
2 Contre-indications
Réactions d’hypersensibilité graves au principe actif de COSENTYX (injection de
sécukinumab/sécukinumab pour injection) ou à l’un ou l’autre des composants du produit (voir 7 Mises en garde et précautions, Réactions d’hypersensibilité). Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes posologiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- L’utilisation de COSENTYX doit être guidée par un professionnel de la santé. Les patients peuvent s’auto-injecter COSENTYX après avoir suivi une formation adéquate sur la technique d’injection, si leur médecin juge cette pratique appropriée.
- Avant de procéder à l’administration sous-cutanée, inspecter la solution à l’œil nu afin de déceler la présence de particules ou tout changement de couleur. La solution est incolore ou légèrement jaunâtre.
- Avant l’instauration du traitement par COSENTYX, les patients devraient être évalués à la recherche d'une infection par la tuberculose et le virus de l’hépatite B (VHB). COSENTYX ne doit pas être administré en présence de tuberculose évolutive ou d’une infection par le VHB évolutive (voir 7 Mises en garde et précautions, Infections).
4.2 Posologie recommandée et ajustement posologique
- Psoriasis en plaques
Adultes
La dose recommandée est de 300 mg administrés par injection sous-cutanée, initialement aux semaines 0, 1, 2, 3 et 4 par la suite sous forme de traitement d’entretien mensuel. Chaque dose de 300 mg est administrée en une injection sous-cutanée de 300 mg ou en deux injections sous-cutanées de 150 mg. Une dose d’entretien de 300 mg toutes les 2 semaines pourrait procurer des bienfaits additionnels chez les adultes dont le poids corporel est de 90 kg ou plus.
Enfants âgés de 6 ans ou plus et adolescents
La dose recommandée est basée sur le poids corporel (Tableau 1) et administrée par injection sous-cutanée avec une posologie initiale aux semaines 0, 1, 2, 3 et 4 suivie d'une dose d'entretien mensuelle. Chaque dose de 75 mg est administrée en une injection sous-cutanée de 75 mg. Chaque dose de 150 mg est administrée en une injection sous-cutanée de 150 mg. Chaque dose de 300 mg est administrée en une injection sous-cutanée de 300 mg ou en deux injections sous-cutanées de 150 mg. Tableau 1 Dose recommandée de COSENTYX dans le psoriasis en plaques pédiatrique
Poids corporel au moment de
l’administration Dose recommandée
< 50 kg 75 mg
≥ 50 kg 150 mg (* La dose peut être portée à
300 mg)
* La dose plus élevée peut procurer des bienfaits additionnels chez
certains patients.
- Rhumatisme psoriasique
La dose recommandée est de 150 mg administrés par injection sous-cutanée, initialement aux semaines 0, 1, 2, 3 et 4 par la suite sous forme de traitement d'entretien mensuel.
En cas de psoriasis en plaques modéré à sévère concomitant, il faut suivre les recommandations relatives à la posologie et à l’administration qui ont été établies pour le psoriasis en plaques chez les adultes (voir 4.2 Posologie recommandée et ajustement posologique, Psoriasis en plaques).
Il faut envisager d’administrer la dose de 300 mg à tout patient qui n’a pas répondu de manière satisfaisante à un traitement par un anti-TNF-alpha ou dont le rhumatisme psoriasique a continué à évoluer malgré la prise d’un tel traitement. Chaque dose de 300 mg est administrée en une injection sous-cutanée de 300 mg ou en deux injections sous-cutanées de 150 mg.
- Spondylarthrites axiales (axSpA)
Spondylarthrite ankylosante (SpA, spondylarthrite axiale radiographique)
La dose recommandée est de 150 mg administrés par injection sous-cutanée, initialement aux semaines 0, 1, 2, 3 et 4 par la suite sous forme de traitement d'entretien mensuel. Si un patient continue de souffrir de spondylarthrite ankylosante évolutive, envisager une dose d’entretien mensuelle de 300 mg, qui sera alors administrée en une injection sous-cutanée de 300 mg ou en deux injections sous-cutanées de 150 mg.
Spondylarthrite axiale non radiographique (nr-axSpA)
La dose recommandée est de 150 mg administrés par injection sous-cutanée, initialement aux semaines 0, 1, 2, 3 et 4, puis sous forme de traitement d’entretien mensuel.
- Types d’arthrite juvénile idiopathique (AJI) :
Arthrite avec enthésite et arthrite psoriasique juvénile (APJ)
La dose recommandée est fonction du poids corporel.
- Pour les patients pesant moins de 50 kg, la dose est de 75 mg.
- Pour les patients pesant 50 kg ou plus, la dose est de 150 mg.
COSENTYX s’administre par injection sous-cutanée d’abord au départ, puis aux semaines 1, 2, 3 et 4, et enfin sous forme de traitement d’entretien mensuel (toutes les 4 semaines). Chaque dose de 75 mg est donnée en une seule injection sous-cutanée de 75 mg. Chaque dose de 150 mg est donnée en une seule injection sous-cutanée de 150 mg.
- Hidradénite suppurée
La dose recommandée est de 300 mg de sécukinumab administrés par injection sous-cutanée, initialement aux semaines 0, 1, 2, 3 et 4, puis 1 fois par mois (toutes les 4 semaines) comme traitement d’entretien. Selon la réponse clinique, la posologie d’entretien peut être portée à 300 mg toutes les 2 semaines. Chaque dose de 300 mg est administrée en une injection sous-cutanée de 300 mg ou en deux injections sous-cutanées de 150 mg.
Pour toutes les indications susmentionnées, les données dont on dispose montrent qu’une réponse clinique est habituellement obtenue dans les 16 premières semaines de traitement. L’abandon du traitement devrait être envisagé chez les patients qui n’ont manifesté aucune réponse pendant 16 semaines de traitement. L’état de certains patients ayant initialement obtenu une réponse partielle pourrait s’améliorer avec la poursuite du traitement au-delà de 16 semaines.
Populations particulières :
Insuffisance rénale / insuffisance hépatique
COSENTYX n’a pas fait l’objet d’études spécifiquement consacrées à ces populations de patients.
4.3 Reconstitution
Produits parentéraux :
Poudre pour solution injectable* COSENTYX est administré en injection sous-cutanée. Il faut d’abord reconstituer la solution à partir de la poudre COSENTYX (voir 6 Formes posologiques, teneurs, composition et conditionnement)).
* Le flacon à usage unique n’est pas offert au Canada.
4.4 Administration
Seringue préremplie et stylo prérempli
L’utilisation de COSENTYX doit être guidée et surveillée par un médecin. COSENTYX doit être administré par injection sous-cutanée dans la partie inférieure de l’abdomen, sur le devant des cuisses ou dans la partie supérieure externe du bras. On évitera, dans la mesure du possible, de faire les injections aux endroits où la peau présente des lésions psoriasiques.
Le patient peut s’auto-injecter COSENTYX ou un aidant peut lui injecter COSENTYX après avoir suivi une formation adéquate sur la technique d’injection, si le médecin juge cette pratique appropriée. Toutefois, le médecin exercera un suivi adéquat de ces patients. Il faut donner pour directives aux patients ou à leurs aidants d’injecter la dose complète de COSENTYX en suivant le mode d’emploi expliqué dans les Renseignements destinés aux patients. Les Renseignements sur le médicament pour le patient renferment des instructions détaillées sur l’administration du produit.
Chez les patients qui reçoivent la dose de 75 mg, il faut utiliser la seringue préremplie à 75 mg/0,5 mL.
Poudre pour solution injectable*
COSENTYX doit être administré par injection sous-cutanée. Il faut d’abord reconstituer la solution à partir de la poudre COSENTYX (voir 6 Formes posologiques, teneurs, composition et conditionnement).
* Le flacon à usage unique n’est pas offert au Canada.
Des instructions sur l’utilisation du produit sont présentées à la section 12 Particularités de manipulation du produit.
4.5 Dose oubliée
En cas d'oubli ou de dose tardive de COSENTYX, la dose suivante doit être administrée dès que possible. Par la suite, la prochaine dose doit être administrée conformément à l’horaire d’injection habituel.
5 Surdose
Dans le cadre des études cliniques, des doses pouvant atteindre 30 mg/kg (soit environ 2000 à 3000 mg) ont été administrées par voie intraveineuse chez les adultes sans provoquer d’effet toxique limitant la dose. En cas de surdosage, on recommande de surveiller l’état du patient afin de déceler d’éventuels signes ou symptômes d’effets indésirables et d’instaurer sur-le-champ le traitement symptomatique qui s’impose.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou composez le numéro sans frais de Santé Canada, 1 844 POISON-X (1 844 764-7669).
6 Formes posologiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 2 Formes posologiques, teneurs et composition
| Voie d’administration | Forme posologique / teneur | Ingrédients non médicinaux | ||
| / composition | ||||
| Injection sous-cutanée (s.-c.) | 75 mg/0,5 mL dans une boîte contenant une (1) seringue en verre préremplie | L-histidine/chlorhydrate d’histidine monohydraté, L-méthionine, polysorbate 80, tréhalose dihydraté, eau pour préparations injectables. | ||
| 150 mg/mL dans une boîte contenant une (1) seringue en verre préremplie | ||||
| 150 mg/mL dans une boîte | ||||
Le capuchon amovible de la seringue et du stylo SensoReady préremplis COSENTYX de 1 mL contient un dérivé du latex de caoutchouc naturel.
Chaque seringue préremplie de 0,5 mL contient 75 mg de sécukinumab.
Chaque seringue préremplie ou stylo SensoReady prérempli de 1 mL contient 150 mg de sécukinumab. Chaque seringue préremplie ou stylo UnoReady prérempli de 2 mL contient 300 mg de sécukinumab.
COSENTYX ne contient aucun agent de conservation.
* Le flacon à usage unique n’est pas offert au Canada.
- solution pour injection dosée à 75 mg/0,5 mL présentée dans une seringue préremplie : solution stérile contenue dans une seringue préremplie à usage unique, munie d’un bouchon-piston et d’une aiguille fixe de calibre 27 de ½ pouce, recouverte d’un protecteur rigide. La seringue est munie d’un dispositif de protection passif.
•solution pour injection dosée à 150 mg/mL présentée dans une seringue préremplie : solution stérile contenue dans une seringue préremplie à usage unique, munie d’un bouchon-piston et d’une aiguille fixe de calibre 27 de ½ pouce, recouverte d’un protecteur rigide. La seringue est munie d’un dispositif de protection passif.
•solution pour injection dosée à 150 mg/mL, présentée dans un stylo SensoReady prérempli : solution stérile contenue dans une seringue préremplie à usage unique munie d’un bouchon-piston et d’une aiguille fixe de calibre 27 de ½ pouce, recouverte d’un protecteur rigide, intégrée dans un stylo de forme triangulaire muni d’un capuchon de caoutchouc amovible.
•solution pour injection dosée à 300 mg/2 mL présentée dans une seringue préremplie : solution stérile
| contenant deux (2) seringues en verre préremplies. | ||
| 150 mg/mL dans une boîte contenant un (1) stylo SensoReady prérempli | ||
| 150 mg/mL dans une boîte contenant deux (2) stylos SensoReady préremplis | ||
| 300 mg/2 mL dans une boîte contenant une (1) seringue en verre préremplie | ||
| 300 mg/2 mL dans une boîte contenant un (1) stylo UnoReady prérempli | ||
150 mg/mL dans un flacon à usage unique* (poudre lyophilisée) | Sucrose, L-histidine, chlorhydrate de L-histidine monohydraté, polysorbate 80, eau pour préparations injectables |
contenue dans une seringue préremplie à usage unique, munie d’un bouchon-piston et d’une aiguille fixe de calibre 27 de ½ pouce, recouverte d’un protecteur rigide. La seringue est munie d’un dispositif de protection passif.
•solution pour injection dosée à 300 mg/2 mL présentée dans un stylo UnoReady prérempli : solution stérile contenue dans une seringue préremplie à usage unique munie d’un bouchon-piston et d’une aiguille fixe de calibre 27 de ½ pouce, recouverte d’un protecteur rigide, intégrée dans un stylo de forme carrée muni d’un capuchon de caoutchouc amovible.
COSENTYX (sécukinumab) est aussi offert sous forme de poudre pour solution injectable dans un flacon de verre à usage unique (type 1) muni d’un bouchon enrobé*. Chaque flacon de poudre pour solution injectable par voie sous-cutanée contient 150 mg de COSENTYX après reconstitution dans 1 mL d’eau pour préparations injectables.
7 Mises en garde et précautions
Appareil cutané
Éruptions eczémateuses
Depuis la commercialisation du produit, on a signalé des éruptions eczémateuses graves, y compris des éruptions de type dermatite et des cas de dyshidrose et d’érythrodermie (dermatite exfoliative), chez des patients traités par COSENTYX, dont certains ont dû être hospitalisés (voir 8 Effets indésirables). Les éruptions eczémateuses sont apparues à divers moments, allant de quelques jours à quelques mois après la première dose de COSENTYX.
Il pourrait être nécessaire de cesser le traitement par COSENTYX pour venir à bout de l’éruption eczémateuse.
Appareil digestif
Maladie inflammatoire de l’intestin
De nouveaux cas et des exacerbations de maladie inflammatoire de l’intestin, dont certains ont été graves, sont survenus durant les études cliniques tant dans le groupe COSENTYX que dans le groupe placebo. Par ailleurs, de nouveaux cas de maladie inflammatoire de l’intestin ont été rapportés dans le cadre de la pharmacovigilance (voir 8 Effets indésirables). On doit surveiller les signes et symptômes de maladie inflammatoire de l’intestin chez les patients traités par COSENTYX.
Cancérogenèse et génotoxicité
Aucune étude portant sur le pouvoir carcinogène du sécukinumab n’a été menée.
Santé reproductive
Fertilité
L’effet de COSENTYX sur la fertilité chez l’être humain n’a pas été évalué. Les études menées chez l’animal ne révèlent pas d’effets néfastes directs ou indirects sur la fertilité.
Sensibilité et résistance
Réactions d’hypersensibilité
De graves réactions d’hypersensibilité – y compris des cas d’urticaire et d’angiœdème ainsi que de rares cas de réactions anaphylactiques ont été signalées chez des patients traités par COSENTYX. La survenue d’une réaction d’hypersensibilité grave commande l’arrêt immédiat de l’administration de COSENTYX et la mise en route du traitement approprié.
Personnes ayant une sensibilité au latex – seringue/stylo SensoReady préremplis de 1 mL
Le capuchon amovible de la seringue et du stylo SensoReady préremplis COSENTYX de 1 mL contient un dérivé du latex de caoutchouc naturel. Bien qu’on ne détecte pas la présence de latex de caoutchouc naturel dans le capuchon, la sûreté d’emploi de la seringue et du stylo SensoReady préremplis COSENTYX de 1 mL chez les personnes sensibles au latex n’a pas été étudiée.
Système immunitaire
Infections
COSENTYX peut accroître le risque d’infection. Au cours des études cliniques, on a observé un taux plus élevé d’infections chez les patients traités par COSENTYX que chez les patients sous placebo (voir 8 Effets indésirables). La majorité d’entre elles étaient d’intensité légère ou modérée.
Il convient d’être prudent lorsqu’on envisage l’emploi de COSENTYX chez des patients atteints d’une infection chronique ou ayant des antécédents d’infections récidivantes.
Les patients doivent être informés de consulter un médecin s’ils présentent des signes ou des symptômes évocateurs d’une infection. En cas d’infection grave, le patient doit être placé sous étroite surveillance et le traitement par COSENTYX doit être suspendu jusqu’à ce que l’infection se soit résorbée.
Tuberculose
Des cas de tuberculose évolutive et/ou de réactivation d’une infection latente ont été rapportés chez des patients traités par COSENTYX. Avant l’instauration du traitement par COSENTYX, les patients devraient faire l’objet d’un dépistage de la tuberculose. COSENTYX ne doit pas être administré en présence de tuberculose évolutive. Dans les cas de tuberculose latente, il faut amorcer le traitement de cette infection avant d’administrer COSENTYX. Un traitement antituberculeux doit également être envisagé avant l’instauration du traitement par COSENTYX chez les patients ayant des antécédents de tuberculose évolutive ou latente chez lesquels l’on ne peut confirmer l’utilisation d’un traitement approprié. Les patients qui reçoivent COSENTYX doivent faire l’objet d’une surveillance étroite visant à déceler les signes et les symptômes d’une tuberculose évolutive pendant et après le traitement.
Réactivation du virus de l’hépatite B
Des cas de réactivation du virus de l’hépatite B ont été rapportés chez des patients traités par COSENTYX. Avant l’instauration d’un traitement par COSENTYX, les patients doivent être évalués à la recherche d'une infection par le virus de l’hépatite B (VHB) conformément aux lignes directrices de pratique clinique sur l’emploi des agents immunosuppresseurs. COSENTYX ne doit pas être administré en présence d’une hépatite B évolutive. Les patients qui présentent des anticorps contre le VHB devraient consulter un hépatologue avant d’entreprendre le traitement et être soumis à une surveillance visant à déceler les signes cliniques et biologiques d’une réactivation du VHB pendant leur traitement par COSENTYX. Advenant une réactivation du virus durant le traitement, les patients doivent mettre fin à celui-ci et être traités conformément aux lignes directrices de pratique clinique. Vaccinations
Avant d’amorcer le traitement par COSENTYX chez un patient, il faut envisager de lui administrer tous les vaccins recommandés pour son groupe d’âge en vertu des lignes directrices courantes sur la vaccination. Les vaccins vivants ne doivent pas être administrés aux personnes traitées par COSENTYX (voir 9.2 Aperçu des interactions médicamenteuses). Les patients traités par COSENTYX peuvent recevoir des vaccins inactivés ou non vivants. Après avoir administré à des sujets un vaccin antiméningococcique et un vaccin antigrippal inactivé dans le cadre d’une étude, on a constaté qu’une proportion semblable d’adultes volontaires sains traités par une dose de 150 mg de sécukinumab et de ceux ayant reçu un placebo avait manifesté une réaction immunitaire adéquate, les titres d’anticorps dirigés contre les souches méningococciques et grippales visées par les vaccins ayant à tout le moins quadruplé. Ces données laissent entendre que COSENTYX n’inhibe pas la réaction immunitaire humorale aux vaccins antiméningococciques ou antigrippaux chez les adultes.
7.1 Populations particulières
7.1.1 Grossesse
On ne dispose pas d’essais cliniques adéquats et rigoureux sur l’emploi de COSENTYX chez la femme enceinte. Les études menées chez l’animal ne révèlent pas d’effets néfastes directs ou indirects sur la grossesse, le développement embryofœtal, la parturition ou le développement postnatal (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement). COSENTYX ne doit être utilisé durant la grossesse que si les bienfaits escomptés justifient les risques auxquels le fœtus peut être exposé.
7.1.2 Allaitement
On ignore si le sécukinumab passe dans le lait maternel. Cependant, un grand nombre de médicaments étant excrétés dans le lait maternel, il faut administrer COSENTYX avec prudence aux femmes qui allaitent.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans)
L’innocuité et l’efficacité de COSENTYX n’ont pas été évaluées chez les enfants âgés de moins de 6 ans atteints d’arthrite avec enthésite ou d’APJ, deux types d’AJI.
L’innocuité et l’efficacité de COSENTYX n’ont pas été évaluées chez les enfants âgés de moins de 6 ans atteints de psoriasis en plaques modéré à sévère.
L’innocuité et l’efficacité de COSENTYX n’ont pas encore été évaluées dans d’autres indications chez les enfants et les adolescents âgés de moins de 18 ans.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans)
Parmi les 3430 patients atteints de psoriasis en plaques ayant été exposés à COSENTYX au cours des études cliniques, 230 patients avaient 65 ans ou plus et 32 patients, 75 ans ou plus.
Parmi les 2536 patients atteints de rhumatisme psoriasique ayant été exposés à COSENTYX au cours des études cliniques, 236 patients avaient 65 ans ou plus et 25 patients, 75 ans ou plus.
Parmi les 794 patients atteints de spondylarthrite ankylosante ayant été exposés à COSENTYX au cours des études cliniques, 29 patients avaient 65 ans ou plus et 3 patients, 75 ans ou plus.
Parmi les 524 patients atteints de spondylarthrite axiale non radiographique ayant été exposés à COSENTYX au cours des études cliniques, 9 patients avaient 65 ans ou plus et 2 patients, 75 ans ou plus.
Parmi les 721 patients atteints d’hidradénite suppurée ayant été exposés à COSENTYX au cours des études cliniques, 11 patients avaient 65 ans ou plus et aucun patient, 75 ans ou plus.
Bien que ce nombre de patients soit faible, aucune différence n’a été observée entre les patients plus jeunes et les patients plus âgés quant à l’innocuité et à l’efficacité de COSENTYX.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquents chez les adultes ont été les infections des voies respiratoires supérieures (il s’agissait, le plus souvent, de rhinopharyngite, de pharyngite ou de rhinite). La plupart des effets signalés étaient d’intensité légère ou modérée.
Au cours de la période de contrôle par placebo des études de phase III, la proportion de patients ayant abandonné le traitement en raison d’effets indésirables a été d’environ 1,2 % dans les groupes COSENTYX et de 1,2 % dans les groupes placebo des études sur le psoriasis en plaques, de 1,6 % dans les groupes COSENTYX et de 2,7 % dans les groupes placebo des études sur le rhumatisme psoriasique, de 2,0 % dans les groupes COSENTYX et de 3,7 % dans les groupes placebo des études sur la spondylarthrite ankylosante, et de 0,8 % dans les groupes COSENTYX et de 1,6 % dans le groupe placebo de l’étude sur la spondylarthrite axiale non radiographique d’une durée de 20 semaines , et de 1,5 % dans les groupes COSENTYX et de 1,4 % dans les groupes placebo des études sur l’hidradénite suppurée.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables qui y sont observés peut ne pas refléter la fréquence observée en pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques sur un autre médicament.
Plus de 20 000 patients ont été traités par COSENTYX dans le cadre d’études cliniques menées à l’insu ou en mode ouvert dans diverses indications (psoriasis en plaques, rhumatisme psoriasique, spondylarthrite ankylosante, spondylarthrite axiale non radiographique, hidradénite suppurée et autres affections auto-immunes), ce qui correspond à 34 908 années-patients d’exposition. Parmi ceux-ci, plus de 14 000 patients ont été exposés à COSENTYX pendant au moins un an.
Effets indésirables du médicament survenus chez les patients atteints de psoriasis en plaques
Patients adultes
On a regroupé les résultats de quatre études de phase III contrôlées par placebo et menées à double insu après répartition aléatoire chez des patients atteints de psoriasis en plaques modéré à sévère afin d’évaluer l’innocuité de COSENTYX en comparaison d’un placebo à l’issue d’une période de traitement d’une durée maximale de 12 semaines. Au total, 2076 patients ont été évalués (692 patients traités à la dose de 150 mg, 690 patients à 300 mg et 694 patients sous placebo); l’une des études comportait un groupe de comparaison par un agent actif, l’étanercept, formé de 323 patients.
On énumère au Tableau 3 les effets indésirables survenus chez au moins 1 % des patients traités par COSENTYX durant les 12 semaines qu’a duré la période comparative avec placebo des études 1, 2, 3 et 4 [études ERASURE, FIXTURE, FEATURE et JUNCTURE].
Tableau 3 Effets indésirables signalés chez ≥ 1 % des patients au cours des 12 semaines qu’ont duré les études de phase III 1, 2, 3 et 4 [études ERASURE, FIXTURE, FEATURE et JUNCTURE]
Effets indésirables
Sécukinumab
Placebo
(N = 694)
n (%)
Étanercept*
(N = 323)
n (%)
300 mg
(N = 690)
n (%)
150 mg (N = 692) n (%)
Infections et infestations
Rhinopharyngite 79 (11,4) 85 (12,3) 60 (8,6) 36 (11,1) Infection des voies respiratoires
supérieures 17 (2,5) 22 (3,2) 5 (0,7) 7 (2,2)
Rhinite 10 (1,4) 10 (1,4) 5 (0,7) 3 (0,9) Herpès labial 9 (1,3) 1 (0,1) 2 (0,3) 0 Pharyngite 8 (1,2) 7 (1,0) 0 0 Troubles digestifs Diarrhée 28 (4,1) 18 (2,6) 10 (1,4) 11 (3,4)
Troubles cutanés et sous-cutanés
Urticaire 4 (0,6) 8 (1,2) 1 (0,1) 2 (0,6) Dermatite (y compris eczéma)1,2 12 (1,7) 8 (1,2) 3 (0,4) 4 (1,2) Affections respiratoires,
thoraciques et médiastinales
Rhinorrhée 8 (1,2) 2 (0,3) 1 (0,1) 2 (0,6) * Données sur l’étanercept tirées uniquement de l’étude FIXTURE
1 Effet indésirable ajouté par suite de déclarations reçues depuis la commercialisation du produit; fréquence déterminée à partir d’études cliniques de phase III contrôlées par placebo et menées auprès de patients atteints de psoriasis en plaques.
2 Effets indésirables liés aux éruptions eczémateuses.
Souplesse posologique chez les patients adultes dont le poids corporel est ≥ 90 kg
L’innocuité de COSENTYX chez les patients adultes pesant ≥ 90 kg qui sont atteints de psoriasis en plaques modéré à sévère a été évaluée dans une étude de phase III (étude A2324) chez 331 patients (165 patients ont reçu COSENTYX à 300 mg toutes les 2 semaines ou 166 patients ont reçu COSENTYX à 300 mg toutes les 4 semaines (voir 14.1.1 Psoriasis en plaques, Souplesse posologique dans le psoriasis en plaques). Le profil d’innocuité des deux schémas posologiques, soit COSENTYX à 300 mg administré toutes les 4 semaines et COSENTYX à 300 mg administré toutes les 2 semaines, chez des patients pesant ≥ 90 kg a été comparable au profil d’innocuité observé chez les patients atteints de psoriasis. Dans l’étude A2324, les effets indésirables les plus courants (≥ 5 %) chez les adultes dont le poids corporel était ≥ 90 kg ont été la rhinopharyngite, les céphalées, la diarrhée, les infections des voies respiratoires supérieures et la douleur oropharyngée. Les céphalées, la neutropénie, les ecchymoses au point d’injection et le prurit ont été plus fréquents dans le groupe sous COSENTYX à 300 mg toutes les 2 semaines que dans le groupe sous COSENTYX à 300 mg toutes les 4 semaines. À la 52e semaine, la fréquence d’hypersensibilité a été plus élevée dans le groupe traité à raison d’une fois toutes les 2 semaines que dans le groupe traité à raison d’une fois toutes les 4 semaines, cette différence étant attribuable principalement à la dermatite, à la dermatite de contact et à l’urticaire.
Enfants et adolescents
L’innocuité de COSENTYX a été étudiée dans le cadre de deux études cliniques de phase III menées chez des enfants et des adolescents atteints de psoriasis en plaques. L’étude A2310 était une étude à double insu contrôlée par placebo et comparateur actif réalisée chez 162 patients âgés de 6 ans à moins de 18 ans atteints de psoriasis en plaques sévère.
L’étude A2311 était une étude ouverte réalisée chez 84 patients âgés de 6 ans à moins de 18 ans atteints de psoriasis en plaques modéré à sévère. Le profil d’innocuité observé dans ces études chez les patients qui ont reçu COSENTYX pendant une période allant jusqu’à 52 semaines dans l’étude A2310 et jusqu’à 24 semaines dans l’étude A2311 était comparable au profil d’innocuité observé chez les patients adultes atteints de psoriasis en plaques.
Effets indésirables du médicament survenus chez les patients atteints de rhumatisme psoriasique
COSENTYX a fait l’objet de trois études contrôlées par placebo menées auprès de 1999 patients atteints de rhumatisme psoriasique (1367 patients traités par COSENTYX et 632 patients sous placebo). Au cours de ces études, l’exposition totale au à COSENTYX a été de 1285 années-patients (durée médiane de l’exposition au sécukinumab des patients qui ont été traités par cet agent : 456 jours dans l’étude PsA1, 245 jours dans l’étude PsA2 et 169 jours dans l’étude PsA3). Le profil d’innocuité de COSENTYX observé chez les patients atteints de rhumatisme psoriasique concorde avec celui qui a été établi chez les patients atteints de psoriasis.
Sur les 703 patients traités par COSENTYX, il y en a 299 qui ont reçu une dose de charge de COSENTYX par voie sous-cutanée (étude PsA2) et 404 qui ont reçu une dose de charge de sécukinumab par voie intraveineuse (étude PsA1). Ces doses de charge ont été suivies d’une injection sous-cutanée de COSENTYX toutes les quatre semaines. Durant la période contrôlée par placebo de 16 semaines des essais sur le rhumatisme psoriasique, les proportions globales de patients ayant éprouvé des effets indésirables qui ont été enregistrées dans les groupes sécukinumab et placebo étaient similaires (59 % vs 58 %, respectivement).
Le Tableau 4 fait état des effets indésirables du médicament qui sont survenus chez au moins 1 % des patients traités par COSENTYX durant les 16 semaines qu’ont duré les études de phase III contrôlées par placebo sur le rhumatisme psoriasique, à savoir les études PsA1 (FUTURE 1) et PsA2 (FUTURE 2).
Tableau 4 Effets indésirables du médicament signalés chez ≥ 1 % des patients durant les
16 semaines qu’ont duré les études de phase III PsA1 (FUTURE 1) et PsA2 (FUTURE 2)
Effets indésirables
Sécukinumab (PsA2) Sécukinumab (PsA1) Placebo
75 mg
N = 99
n (%)
150 mg
N = 100
n (%)
300 mg
N = 100
n (%)
10 mg/kg
75 mg
N = 202
n (%)
10 mg/kg
150 mg
N = 202 n (%)
N = 300 n (%)
Infections et infestations
Infection des
voies
respiratoires
supérieures
10 (10,1) 8 (8,0) 4 (4,0) 9 (4,5) 13 (6,4) 17 (5,7)
Rhinopharyngite 6 (6,1) 4 (4,0) 6 (6,0) 14 (6,9) 19 (9,4) 17 (5,7) Pharyngite 1 (1,0) 0 1 (1,0) 2 (1,0) 4 (2,0) 0 Rhinite 3 (3,0) 2 (2,0) 0 3 (1,5) 0 0 Conjonctivite 0 2 (2,0) 0 1 (0,5) 3 (1,5) 0 Herpès labial 1 (1,0) 0 4 (4,0) 0 5 (2,5) 3 (1,0) Pied d’athlète 0 0 0 3 (1,5) 1 (0,5) 0 Troubles cutanés et sous-
cutanés
Urticaire 1 (1,0) 0 2 (2,0) 1 (0,5) 1 (0,5) 0
Le profil d’innocuité relevé au cours de l’étude PsA3 (FUTURE 5) était généralement comparable aux profils observés au cours des études PsA1 (FUTURE 1) et PsA2 (FUTURE 2).
COSENTYX a fait l’objet d’une étude contrôlée par placebo (MAXIMISE) auprès de 498 patients atteints de rhumatisme psoriasique présentant des manifestations axiales qui ont fait partie de la population retenue pour l’analyse de l’innocuité (332 patients ont reçu COSENTYX à la dose de 150 mg ou de 300 mg, voir 14.1.2 pour obtenir de plus amples renseignements; et 166 patients ont reçu un placebo), soit une exposition totale de 249,4 années-patients sous COSENTYX à 300 mg et de 245,9 années-patients sous COSENTYX à 150 mg (durée médiane de l’exposition totale des patients traités par le sécukinumab : 418 jours). Le profil d’innocuité observé dans l’étude MAXIMISE a concordé avec le profil d’innocuité de COSENTYX observé dans les études antérieures sur le rhumatisme psoriasique.
Effets indésirables du médicament survenus chez les patients atteints de spondylarthrites axiales (axSpA)
Spondylarthrite ankylosante (SpA, spondylarthrite axiale radiographique)
COSENTYX a fait l’objet de trois études contrôlées par placebo auprès de 816 patients atteints de spondylarthrite ankylosante (544 patients traités par COSENTYX et 272 patients sous placebo). La durée médiane de l’exposition chez les patients traités par le sécukinumab s’élevait à 469 jours dans l’étude AS1, à 460 jours dans l’étude AS2 et à 1142 jours dans l’étude AS3. Le profil d’innocuité relevé chez les patients atteints de spondylarthrite ankylosante traités par COSENTYX est conforme à celui qu’on observe en présence de psoriasis.
Parmi les 544 patients qui ont été traités par COSENTYX, 145 ont reçu une dose de charge de COSENTYX par voie sous-cutanée (étude AS2) et 399 ont reçu une dose de charge de sécukinumab par voie intraveineuse (études AS1 et AS3) suivie de COSENTYX administré par injection sous-cutanée toutes les 4 semaines. Durant la période contrôlée par placebo de 16 semaines, la proportion de patients ayant éprouvé des effets indésirables était plus élevée dans les groupes traités par le sécukinumab que dans les groupes placebo (60 % vs 55 %, respectivement), en raison surtout du nombre d’effets indésirables signalés dans la catégorie Infections et infestations (il s’agissait, le plus souvent, de la rhinopharyngite).
On énumère au Tableau 5 les effets indésirables du médicament survenus chez au moins 1 % des patients traités par COSENTYX durant les 16 semaines qu’ont duré les études de phase III contrôlées par placebo sur la spondylarthrite ankylosante AS1 (MEASURE 1), AS2 (MEASURE 2) et AS3 (MEASURE 3).
Tableau 5 Effets indésirables du médicament signalés chez ≥ 1 % des patients durant les
16 semaines qu’ont duré les études de phase III AS1 (MEASURE 1), AS2 (MEASURE 2) et AS3 (MEASURE 3)
Sécukinumab
(AS2) Sécukinumab (AS1) Sécukinumab (AS3) Placebo
75 mg
N = 73
n (%)
150 mg
N = 72
n (%)
10 mg/kg
75 mg
N = 124
n (%)
10
mg/kg
150 mg
N = 125
n (%)
10 mg/kg 150 mg N = 74
n (%)
10 mg/ kg
300 mg
N =
76 n
(%)
N = 271 n (%)
Effets indésirables
Infections et infestations Rhinopharyngite 6 (8,2) 8 (11,1) 13 (10,5) 17
(13,6)
6 (8,1) 3 (3,9) 14 (5,2)
Infection des
voies
respiratoires
supérieures
4 (5,5) 1 (1,4) 4 (3,2) 1 (0,8) 0 0 6 (2.2)
Pharyngite 0 0 2 (1,6) 3 (2,4) 1 (1,4) 3 (3,9) 2 (0,7) Herpès labial 0 2 (2,8) 2 (1,6) 1 (0,8) 0 0 1 (0,4)
Spondylarthrite axiale non radiographique (nr-axSpA)
COSENTYX a également été évalué dans le cadre d’une étude contrôlée par placebo menée chez 555 patients atteints de spondylarthrite axiale non radiographique (369 ont été traités par COSENTYX et les 186 autres ont servi de témoins), ce qui correspond à 758 années-patients d’exposition en contexte expérimental (durée médiane de l’exposition au sécukinumab : 540 jours). Les effets indésirables les plus fréquents signalés jusqu’à la semaine 20 chez les patients traités par le sécukinumab ont été la rhinopharyngite (12,5 %), la diarrhée (6,2 %), les céphalées (6,0 %) et les infections des voies respiratoires supérieures (6,0 %). Le profil d’innocuité dressé chez les patients atteints de spondylarthrites axiales (spondylarthrite ankylosante et spondylarthrite axiale non radiographique) traités par COSENTYX cadre avec celui obtenu dans les cas de psoriasis.
Effets indésirables survenus chez des enfants et des adolescents atteints d’arthrite avec enthésite ou d’arthrite psoriasique juvénile, deux types d’arthrite juvénile idiopathique
COSENTYX a été évalué dans le cadre d’une étude de retrait du traitement contrôlée par placebo, menée après répartition aléatoire de 86 enfants et adolescents âgés de 2 à moins de 18 ans atteints d’arthrite avec enthésite (n = 52) ou d’APJ (n = 34), deux types d’AJI. Au début de l’étude, les sujets étaient âgés de 2 à 17 ans; 3 d’entre eux avaient de 2 à moins de 6 ans, 22, de 6 à moins de 12 ans et les 61 restants, de 12 à moins de 18 ans.
Le profil d’innocuité dressé pendant cette étude cadrait avec celui établi pendant les études menées chez des adultes.
Effets indésirables survenus chez des patients atteints d’hidradénite suppurée
COSENTYX a été évalué dans le cadre de deux études contrôlées par placebo menées chez 1084 patients atteints d’hidradénite suppurée (721 ont été traités par COSENTYX et les 363 autres ont servi de témoins), ce qui correspond à 825 années-patients d’exposition en contexte expérimental (durée médiane de l’exposition au sécukinumab : 307 jours). Les effets indésirables médicamenteux signalés le plus souvent entre le début des études et la 16e semaine chez les patients sous COSENTYX étaient les céphalées (10,4 %), la rhinopharyngite (8,0 %) et la diarrhée (4,6 %).
Tableau 6 Effets indésirables médicamenteux signalés chez ≥ 1 % des patients entre le début et la 16e semaine des études de phase III M2301 (SUNSHINE) et M2302 (SUNRISE)
Effets indésirables
Sécukinumab
Placebo (N = 363) n (%) 300 mg T2S
(N = 361)
n (%)
300 mg T4S (N = 360) n (%)
Infections et infestations
Rhinopharyngite 33 (9,1) 25 (6,9) 29 (8,0) Infection des voies respiratoires supérieures 14 (3,9) 9 (2,5) 11 (3,0) Pharyngite 7 (1,9) 4 (1,1) 4 (1,1) Amygdalite 4 (1,1) 5 (1,4) 1 (0,3) Conjonctivite 2 (0,6) 4 (1,1) 1 (0,3) Sinusite 4 (1,1) 1 (0,3) 5 (1,4) Troubles gastrointestinaux Diarrhée 13 (3,6) 20 (5,6) 22 (6,1) Nausées 9 (2,5) 10 (2,8) 11 (3,0) Troubles généraux et réactions au point d’injection
Fatigue 8 (2,2) 14 (3,9) 10 (2,8) Troubles du système nerveux Céphalées 38 (10,5) 37 (10,3) 29 (8,0) Troubles respiratoires, thoraciques et médiastinaux
Rhinorrhée 5 (1,4) 1 (0,3) 4 (1,1)
Description de certains effets indésirables
Infections
Patients adultes
Durant la période comparative avec placebo des études cliniques sur le psoriasis en plaques (au total, 1382 patients traités par COSENTYX et 694 patients traités par un placebo pendant une période maximale de 12 semaines), des infections ont été signalées chez 28,7 % des patients traités par COSENTYX et chez 18,9 % des patients sous placebo. La majorité des effets indésirables signalés étaient d’intensité légère ou modérée. Des infections graves sont survenues chez 0,14 % des patients traités par COSENTYX et chez 0,3 % des patients sous placebo (voir 7 Mises en garde et précautions, Infections).
Durant la période entière de traitement (au total, 3430 patients atteints de psoriasis en plaques traités par COSENTYX pendant une période allant jusqu’à 52 semaines pour la plupart), des infections ont été signalées chez 47,5 % des patients traités par COSENTYX (0,9 par année-patient de suivi), et des infections graves ont été rapportées chez 1,2 % des patients traités par COSENTYX (0,015 par année-patient de suivi).
Comme ce fut le cas lors des essais cliniques menés chez des patients atteints de psoriasis en plaques, dans le cadre des essais cliniques sur le rhumatisme psoriasique, des infections sont survenues chez une plus grande proportion de patients traités par COSENTYX (29 %) que de patients sous placebo (26 %) durant la période comparative avec placebo de 16 semaines, la proportion d’infections graves s’établissant à 1,3 % chez les patients traités par COSENTYX comparativement à 0,3 % dans le groupe placebo. Durant l’entière période de traitement, des infections ont été signalées chez 51 % des patients traités par COSENTYX, dont 2,6 % de cas d’infections graves (voir 7 Mises en garde et précautions, Infections).
Comme ce fut le cas lors des essais cliniques menés chez des patients atteints de psoriasis en plaques, dans le cadre des essais cliniques sur la spondylarthrite ankylosante, des infections sont survenues chez une plus grande proportion de patients traités par COSENTYX (29 %) que de patients sous placebo (19 %) durant la période comparative avec placebo de 16 semaines, la proportion d’infections graves s’établissant à 0,2 % chez les patients traités par COSENTYX. Durant l’entière période de traitement, des infections ont été signalées chez 56 % des patients traités par COSENTYX, dont 1,3 % de cas d’infections graves (voir 7 Mises en garde et précautions, Infections).
Pendant la période contrôlée par placebo de 20 semaines de l’étude clinique sur la nr-axSpA, la proportion de patients des groupes traités par COSENTYX qui ont contracté une infection (35,5 %) était comparable à celle calculée pour le groupe témoin (32,8 %), 0,5 % des cas d’infection recensés dans les groupes COSENTYX ayant été considérés comme graves. Pendant toute la période de traitement, des infections ont été signalées chez 59,5 % des patients traités par COSENTYX, 2,2 % des cas ayant été jugés graves (voir 7 Mises en garde et précautions, Infections).
Pendant la période contrôlée par placebo des études cliniques sur l’hidradénite suppurée (menées chez 721 patients sous sécukinumab et 363 patients sous placebo pendant une période maximale de 16 semaines), des infections ont été signalées chez 30,7 % des patients sous sécukinumab et 31,7 % des patients sous placebo. Dans la plupart des cas, ces infections étaient bénignes, d’intensité légère ou modérée, et n’ont pas nécessité l’interruption ou l’abandon du traitement.
Globalement, au cours du programme de développement clinique, les données des études de phase III révèlent une tendance à la hausse de certains types d’infection ayant un lien avec l’augmentation des concentrations sériques du sécukinumab. La fréquence des infections à Candida, des infections par le virus de l’herpès, des infections staphylococciques de la peau et des infections nécessitant un traitement s’est en effet accrue parallèlement à la hausse des concentrations sériques de sécukinumab.
Des cas de neutropénie ont été observés dans le cadre des études cliniques. La majorité des cas de neutropénie associée au sécukinumab ont été transitoires et réversibles. Aucun cas d’infection grave n’a été associé à la neutropénie.
Enfants et adolescents
Chez les enfants et les adolescents, au cours de la période de 12 semaines contrôlée par placebo de l’étude A2310, des infections ont été rapportées chez 37,5 % des patients du groupe recevant le COSENTYX à dose élevée, 32,5 % des patients du groupe recevant de faibles doses et 39,0 % des patients du groupe recevant un placebo. Les infections les plus fréquemment rapportées chez les patients traités par COSENTYX étaient les infections des voies respiratoires supérieures (22,5 %). Au cours de la période de traitement de 24 semaines, un total de 114 patients ont été traités par COSENTYX, y compris des patients recevant un placebo avec un protocole de chassé-croisé. Le taux d'infections signalées pendant cette période était de 49,1 %; les infections les plus fréquemment signalées étaient les infections des voies respiratoires supérieures (32,5 %). Au cours de cette étude, des infections graves ont été rapportées chez 3,5 % des patients traités par COSENTYX et comprenaient un syndrome de choc toxique, une bronchite, une entérocolite bactérienne et un abcès pulmonaire/une pneumonie/un épanchement pleural infectieux chez un patient chacun. Au cours de la période de traitement de 24 semaines, une neutropénie nouvellement apparue ou s’étant aggravée a été rapportée chez 18 (15,8 %) patients traités par COSENTYX (17 sur 18 CTCAE [critères communs de terminologie pour les réactions indésirables]) de grades 1 et/ou 2).
Réactions d’hypersensibilité
Dans le cadre d’études cliniques, de rares cas de réactions anaphylactiques ainsi que des cas d’urticaire et d’angiœdème ont été observés chez des patients traités par COSENTYX (voir 7 Mises en garde et précautions, Réactions d’hypersensibilité). Des cas d’angiœdème ont également été signalés après la commercialisation du produit (voir 8.5 Effets indésirables observés après la commercialisation).
Immunogénicité
Au cours des études cliniques sur le psoriasis, le rhumatisme psoriasique, la spondylarthrite ankylosante, la spondylarthrite axiale non radiographique et l’hidradénite suppurée on a décelé des anticorps dirigés contre le sécukinumab chez moins de 1 % des patients traités par COSENTYX pendant une période allant jusqu’à 52 semaines. Environ la moitié des anticorps dirigés contre le médicament qui se sont formés au cours du traitement étaient neutralisants, mais cela n’a pas été associé à une perte d’efficacité ni à des anomalies sur le plan pharmacocinétique.
Maladie inflammatoire de l’intestin
Dans le cadre des essais cliniques sur le rhumatisme psoriasique, on a observé des cas d’exacerbation de la maladie de Crohn et de la colite ulcéreuse, ainsi que de nouveaux cas de ces maladies. Plus précisément, trois cas de maladie inflammatoire de l’intestin se sont déclarés chez deux patients traités par le sécukinumab et un patient sous placebo (voir 7 Mises en garde et précautions, Maladie inflammatoire de l’intestin).
Parmi les 794 patients qui ont été exposés à COSENTYX au cours des essais cliniques sur la spondylarthrite ankylosante, 8 cas de maladie inflammatoire de l’intestin se sont déclarés durant la période de traitement (5 cas de maladie de Crohn [0,4 par 100 années-patients] et 3 cas de colite ulcéreuse [0,2 par 100 années-patients]). Durant la période comparative avec placebo de 16 semaines, on a observé 2 cas d’exacerbation de la maladie de Crohn et 1 nouveau cas de colite ulcéreuse ayant constitué un effet indésirable grave chez des patients traités par COSENTYX, comparativement à aucun cas chez les patients sous placebo. Durant le reste de l’étude, lorsque tous les patients recevaient COSENTYX, on a relevé 1 nouveau cas de maladie de Crohn, 2 cas d’exacerbation de la maladie de Crohn, 1 nouveau cas de colite ulcéreuse et 1 cas d’exacerbation de la colite ulcéreuse (voir 7 Mises en garde et précautions, Maladie inflammatoire de l’intestin).
Chez les 524 patients exposés à COSENTYX dans le cadre du programme d’études cliniques menées sur la spondylarthrite axiale non radiographique, 7 cas de maladie inflammatoire de l’intestin ont été répertoriés pendant toute la période de traitement (5 cas de maladie de Crohn [0,5/100 années-patients] et 2 cas de colite ulcéreuse [0,2/100 années-patients]). Sur ces 7 cas, un cas de maladie de Crohn et un de colite ulcéreuse ont été qualifiés d’exacerbations; 2 cas de colite ulcéreuse et 1 cas de maladie de Crohn ont été considérés comme graves. Un cas de maladie de Crohn a été observé durant la période contrôlée par placebo (voir 7 Mises en garde et précautions, Appareil digestif).
Un cas grave de la maladie de Crohn survenu pendant la deuxième phase de traitement de l’étude clinique F2304 sur l’AJI (APJ et arthrite avec enthésite) a été rapporté chez les 86 enfants et adolescents qui avaient été exposés à COSENTYX (0,7/100 années-patients) (voir 7 Mises en garde et précautions, Appareil digestif).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Patients adultes atteints de psoriasis en plaques
Les effets indésirables survenus à une fréquence de moins de 1 % au cours de la période comparative avec placebo des études 1, 2, 3 et 4 d’une durée de 12 semaines sur le psoriasis en plaques comprenaient :
Troubles du sang et du système lymphatique : neutropénie
Infections et infestations : conjonctivite, candidose buccale, sinusite, pied d’athlète, et amygdalite Examens : hausse de la gamma-glutamyltransférase
Enfants et adolescents atteints de psoriasis en plaques
Les effets indésirables survenus à des taux inférieurs à 2 % (c.-à-d. chez un patient) chez les patients traités par COSENTYX pendant la période contrôlée par placebo (12 semaines) de l'étude A2310 sur le psoriasis en plaques pédiatrique comprenaient :
Troubles généraux et réactions au point d’injection : réaction d’hypersensibilité au point d’injection Infections et infestations : abcès d’un membre, folliculite, infection cutanée fongique, infection virale gastro-intestinale, infection par le virus de l'herpès, orgelet, impétigo, candidose des ongles, pyodermite, syndrome de choc toxique et infection virale des voies respiratoires supérieures Troubles de la peau et des tissus sous-cutanés : urticaire
Rhumatisme psoriasique, spondylarthrite ankylosante, spondylarthrite axiale non radiographique et hidradénite suppurée
Aucun autre effet indésirable n’a été signalé à une fréquence de moins de 1 % chez les patients traités par COSENTYX dans les études cliniques sur le rhumatisme psoriasique, la spondylarthrite ankylosante, la spondylarthrite axiale non radiographique et l’hidradénite suppurée.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables du médicament signalés au Tableau 7 ont été répertoriés dans le cadre de la pharmacovigilance sur COSENTYX par l’entremise de rapports de cas spontanés et de cas rapportés dans la littérature médicale. Étant donné que ces effets indésirables ont été rapportés volontairement à partir d’une population de taille incertaine, il n’est pas possible d’estimer leur fréquence avec exactitude.
Tableau 7 Effets indésirables du médicament provenant de rapports spontanés et de la littérature médicale
Infections et infestations
Candidose muqueuse et cutanée
Maladie inflammatoire de l’intestin (y compris la maladie de Crohn et la colite ulcéreuse). Troubles cutanés et sous-cutanés
Eczéma dyshidrosique
Vascularite d’hypersensibilité
Pyodermite gangréneuse
Dermatite exfoliative généralisée
Angiœdème
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
La hausse des concentrations de cytokines (p. ex., TNF-alpha, IL-1-bêta, IL-6 et IFN) associée à l’état inflammatoire chronique peut altérer la synthèse des enzymes CYP450. Au cours d’une étude menée chez des sujets atteints de psoriasis en plaques, aucune interaction n’a été observée entre le sécukinumab et le midazolam (substrat de la CYP3A4).
Les vaccins vivants ne doivent pas être administrés aux personnes traitées par COSENTYX (voir également 7 Mises en garde et précautions, Vaccinations).
Au cours d’une étude, après avoir administré à des sujets un vaccin antiméningococcique et un vaccin antigrippal inactivé, on a constaté qu’une proportion semblable de patients adultes traités par COSENTYX et de patients ayant reçu un placebo a monté une réponse immunitaire adéquate, en vertu de laquelle les titres d’anticorps dirigés contre les souches méningococciques et grippales visées par les vaccins ont à tout le moins quadruplé.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le sécukinumab est un anticorps IgG1κ humain, premier agent de cette classe, qui se lie sélectivement à l’interleukine-17A (IL-17A) et la neutralise. L’IL-17A, une cytokine naturelle qui intervient dans les réactions inflammatoires et immunitaires normales, est soumise à une forte régulation positive dans la peau lésée comparativement à la peau saine de patients atteints de psoriasis en plaques. On a détecté dans le sang des patients atteints de psoriasis, de rhumatisme psoriasique, de spondylarthrite ankylosante et de spondylarthrite axiale non radiographique des nombres élevés de lymphocytes producteurs d’IL-17A et de cellules immunitaires non spécifiques, de même que des taux accrus d’IL-17A. L’IL-17A est soumise à une régulation positive et est présente à des taux accrus chez les patients qui présentent des lésions attribuables à l’hidradénite suppurée. Les cellules productrices d’IL-17 étaient significativement plus fréquentes dans la moelle osseuse sous-chondrale des articulations facettaires des patients atteints de spondylarthrite ankylosante. Des nombres élevés de lymphocytes producteurs d’IL-17A ont aussi été détectés chez les patients atteints de spondylarthrite axiale non radiographique. Le sécukinumab agit en ciblant l’IL-17A et en inhibant son interaction avec le récepteur IL-17, qui est exprimé sur divers types de cellules, dont les kératinocytes, les synoviocytes et les cellules enthésiques. Le sécukinumab inhibe la libération des cytokines pro-inflammatoires et des chimiokines. L’inhibition de l’IL-17A s’étant révélée efficace dans le traitement de la SpA, elle prouve de ce fait le rôle prédominant de cette cytokine dans les spondylarthrites axiales (voir 14.1.3 Spondylarthrite ankylosante).
10.2 Pharmacodynamie
Les taux sériques d’IL-17A totale (portion libre et portion liée au sécukinumab) mesurés à la 4e et à la 12e semaine ont augmenté à la suite du traitement par le sécukinumab chez des patients adultes atteints de psoriasis. Lors d’une étude clinique exploratoire sur le sécukinumab, la présence accrue de neutrophiles infiltrant l’épiderme et de divers marqueurs associés aux neutrophiles dans la peau lésée de patients adultes atteints de psoriasis en plaques avait été significativement réduite après une à deux semaines de traitement. Le lien entre l’activité pharmacodynamique du sécukinumab et ses effets cliniques reste à élucider.
Il a par ailleurs été démontré que le sécukinumab avait réduit les taux de protéine C-réactive d’environ 50 % la 1re semaine dans le rhumatisme psoriasique et la spondylarthrite ankylosante. Comparativement au placebo, la différence était d’environ 29 % à la 16e semaine chez les patients atteints de spondylarthrite axiale non radiographique. Une diminution d’environ 22 % des taux de CRP a été observée à la 2e semaine chez les patients atteints d’hidradénite suppurée.
10.3 Pharmacocinétique
Le sécukinumab a présenté une pharmacocinétique proportionnelle à la dose chez les sujets adultes atteints de psoriasis en plaques sur une plage de doses allant de 25 mg à 300 mg après des administrations sous-cutanées. Les propriétés pharmacocinétiques du sécukinumab ayant été relevées chez les patients adultes atteints de spondylarthrite ankylosante et de spondylarthrite axiale non radiographique sont similaires à celles qu’on observe chez les patients adultes atteints de psoriasis en plaques. À l’état d’équilibre, la concentration minimale moyenne du sécukinumab était environ 26 % plus faible chez les sujets atteints d’HS que chez les adultes atteints de psoriasis en plaques.
Absorption
Après l’administration par voie sous-cutanée d’une dose unique de 150 ou de 300 mg (administrée en deux injections sous-cutanées de 150 mg) de sécukinumab à des patients adultes atteints de psoriasis en plaques, les concentrations sériques maximales moyennes (± é.-t.) de sécukinumab se sont établies à 13,7 ± 4,8 mcg/mL et à 27,3 ± 9,5 mcg/mL, respectivement, et ont été atteintes en 5 à 6 jours (Tableau 8).
Tableau 8 Résumé des paramètres pharmacocinétiques du sécukinumab chez des patients atteints de psoriasis
| Cmax (dose uniqu | e) | Tmax (dose unique | ) | t½ | Cmax (ÉÉ) | ( | ASCtau (ÉÉ) | CL | Vd | ||||||||||
| (mcg/mL) | (jours) | (jour) | (mcg/mL) | mcg.jour/mL) | (L/jour) | (L) |
Dose s.-c. de
150 mg
moyenne (± ÉT)
13,7 ± 4,8 5 – 6 26,9
(22 – 31)
27,6 ± 10,7 622 ± 257 0,19
(0,14 – 0,22)
7,1 – 8,6
Dose s.-c. de
300 mg
moyenne (± ÉT)
27,3 ± 9,5 5 – 6 27
(22 – 31)
55,2 ± 21,5 1 245 ± 515 0,19
(0,14 – 0,22)
7,1 – 8,6
La concentration sérique maximale (Cmax, dose unique), le temps pour atteindre la concentration sérique maximale (Tmax, dose unique), la demi-vie terminale (t1/2), l’aire sous la courbe de la concentration sérique à l’état d’équilibre (ÉÉ) pendant l’intervalle posologique (ASCtau, dose d’entretien) et la clairance (CL) moyenne ont été déterminées au moyen d’un modèle d’analyse pharmacocinétique de population chez des patients atteints de psoriasis. Les données extrêmes de la clairance et du volume de distribution (Vd) ont été déterminées d’après des études de pharmacologie clinique sur le psoriasis, après administration par voie intraveineuse.
ÉT = écart type; s.-c. = sous-cutanée.
Après l’administration par voie sous-cutanée de 150 ou de 300 mg de sécukinumab toutes les 4 semaines chez les patients adultes atteints de psoriasis en plaques, les concentrations sériques minimales moyennes (± é.-t.) de sécukinumab ont varié de 22,8 ± 10,2 mcg/mL (150 mg) à 45,4 ± 21,2 mcg/mL (300 mg) après 12 semaines de traitement. Les concentrations de sécukinumab à l’état l’équilibre avaient été atteintes à la 24e semaine chez les patients recevant ce médicament toutes les 4 semaines. Les concentrations sériques minimales moyennes (± é.-t.) à l’état d’équilibre allaient de 16,7 ± 8,2 mcg/mL (150 mg) à 34,4 ± 16,6 mcg/mL (300 mg).
Dans le cadre d’une étude de pharmacocinétique en mode croisé portant sur un petit effectif de patients atteints de psoriasis en plaques, la biodisponibilité absolue du sécukinumab à la suite de l’administration par voie sous-cutanée d’une dose de 150 mg de ce médicament chez des patients adultes a été estimée à 55 % (IC à 90 %; de 43 à 70 %).
Après l’administration par voie sous-cutanée d’une dose de 300 mg aux semaines 0, 1, 2, 3 et 4, puis d’une dose de 300 mg toutes les 2 semaines, la concentration sérique minimale moyenne de sécukinumab à l'état d'équilibre (± é.-t.) à la 16e semaine s’établissait à environ 55,1 ± 26,7 mcg/mL et à 58,1 ± 30,1 mcg/mL, respectivement, dans les études 1 et 2 sur l’hidradénite suppurée.
Distribution
Le volume de distribution moyen pendant la phase terminale (Vz) après l’administration par voie intraveineuse d’une dose unique s’est établi entre 7,10 et 8,60 L chez les patients adultes atteints de psoriasis en plaques, ce qui donne à penser que le sécukinumab subit une distribution limitée dans les compartiments périphériques.
Les concentrations de sécukinumab dans le fluide interstitiel de la peau des patients adultes atteints de psoriasis en plaques représentaient entre 28 et 39 % des concentrations relevées dans le sérum 1 et 2 semaines après l’administration par voie sous-cutanée d’une dose unique de 300 mg de sécukinumab (administrée en deux injections sous-cutanées de 150 mg).
Métabolisme
La voie métabolique du sécukinumab n’a pas été caractérisée. Le sécukinumab étant un anticorps monoclonal IgG1κ humain, on s’attend à ce qu’il soit dégradé en petits peptides et en acides aminés par l’intermédiaire de voies cataboliques, comme c’est le cas pour l’IgG endogène.
Élimination
Après administration de sécukinumab par voie intraveineuse à des patients adultes atteints de psoriasis en plaques, la clairance systémique (CL) moyenne de ce médicament s’est établie à 0,19 L/jour (extrêmes : 0,14 et 0,22 L/jour), et sa demi-vie moyenne a été estimée à 27 jours (extrêmes : 22 et 31 jours).
Dans le cadre d’une analyse pharmacocinétique de population, la CL générale moyenne du médicament chez des patients atteints d’hidradénite suppurée a été estimée à 0,26 L/jour.
La demi-vie d’élimination moyenne était de 23 jours.
Populations et états pathologiques particuliers
- Enfants et adolescents (moins de 18 ans) : Dans un groupe composé des patients des deux études réalisées chez des enfants et des adolescents, les patients atteints de psoriasis en plaques modéré à sévère (âgés de 6 ans à moins de 18 ans) ont été traités par le sécukinumab à la dose recommandée. À la 24e semaine, les concentrations sériques minimales moyennes de sécukinumab à l’état d’équilibre ± écart-type ont été de 32,6 ± 10,8 mcg/mL (n = 8), de 19,8 ± 6,96 mcg/mL (n = 24) et de 27,3 ± 10,1 mcg/mL (n = 36), chez les sujets pesant < 25 kg et recevant 75 mg de sécukinumab, les sujets pesant ≥ 25 et < 50 kg et recevant 75 mg de sécukinumab, et les sujets pesant ≥ 50 kg et recevant 150 mg de sécukinumab, respectivement.
Types d’arthrite juvénile idiopathique (AJI) : arthrite avec enthésite et arthrite psoriasique juvénile (APJ)
Dans le cadre d’une étude, des enfants et des adolescents âgés de 2 à moins de 18 ans, pesant 16,5 kg ou plus et atteints d’arthrite avec enthésite ou d’APJ ont reçu du sécukinumab conformément au schéma posologique recommandé chez les enfants et les adolescents. À la 24e semaine, les concentrations minimales de sécukinumab à l’état d’équilibre étaient similaires chez les patients pesant entre 16,5 et moins de 50 kg recevant 75 mg de ce médicament toutes les 4 semaines et chez ceux pesant 50 kg ou plus en recevant 150 mg toutes les 4 semaines.
- Personnes âgées : Selon l’analyse pharmacocinétique populationnelle, la clairance était semblable chez les patients âgés et chez ceux ayant moins de 65 ans.
- Sexe : On considère que l’incidence des différences liées au sexe sur l’exposition n’a pas de portée clinique.
- Origine ethnique : On considère que l’incidence des différences liées à la race sur l’exposition n’a pas de portée clinique.
- Insuffisance hépatique : On ne possède pas de données pharmacocinétiques chez les patients atteints d’insuffisance hépatique.
- Insuffisance rénale : On ne possède pas de données pharmacocinétiques chez les patients atteints d’insuffisance rénale.
- Effet du poids corporel sur les paramètres pharmacocinétiques : La clairance du sécukinumab et le volume de distribution sont proportionnels à l’augmentation du poids corporel.
11 Conservation, stabilité et mise au rebut
Conserver COSENTYX au réfrigérateur, à une température de 2 à 8 °C, et à l’abri de la lumière. Laisser le produit dans son emballage original jusqu’au moment de s’en servir. Ne pas agiter.
Dans le cas de la seringue préremplie et du stylo prérempli seulement : ne pas congeler.
Au besoin, la seringue préremplie et le stylo prérempli peuvent être entreposés sans réfrigération pour une seule période ne dépassant pas 4 jours à une température ambiante maximale de 30 °C. Il faut jeter la seringue préremplie ou le stylo prérempli après 4 jours si laissés sans réfrigération.
12 Particularités de manipulation du produit
Après l’administration de COSENTYX (injection de sécukinumab) au moyen de la seringue préremplie ou du stylo prérempli, ces derniers doivent être jetés dans un contenant pour seringues et aiguilles résistant aux perforations. Les patients et les aidants doivent recevoir une formation sur la technique ainsi que sur la mise au rebut sécuritaire des seringues et des aiguilles, et sur l’importance de ne pas réutiliser ces articles.
Garder hors de la portée des enfants.
Incompatibilités
Solution pour injection contenue dans la seringue préremplie et le stylo prérempli : Ce produit médicinal ne doit pas être mélangé à d’autres produits médicinaux.
Poudre pour solution injectable : COSENTYX ne doit être mélangé à aucun autre médicament ni à aucun diluant autre que de l’eau stérile pour préparations injectables.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre : COSENTYXMD
Nom chimique : sécukinumab
Formule moléculaire et masse moléculaire : Le sécukinumab est un anticorps monoclonal IgG1 dirigé contre l’IL-17A humain, dont le poids moléculaire est de 147 944 daltons à l’état déglycosylé. Le sécukinumab est fabriqué par génie génétique à partir d’une lignée de cellules ovariennes de hamster chinois (CHO).
Structure (pour les produits biologiques) : Le sécukinumab est un anticorps comptant deux chaînes lourdes et deux chaînes légères. Les deux chaînes lourdes portent des chaînes d’oligosaccharides liées à la protéine à l’Asn-307.
Propriétés physicochimiques : La préparation médicamenteuse de sécukinumab est une solution aqueuse incolore ou jaune pâle dont le pH se situe entre 5,5 et 6,1.
Norme pharmaceutique: norme interne
Caractéristiques du produit :
COSENTYX (injection de sécukinumab) est présenté sous les formes suivantes :
•solution pour injection dosée à 75 mg/0,5 mL présentée dans une seringue préremplie : solution stérile contenue dans une seringue préremplie à usage unique, munie d’un bouchon-piston et d’une aiguille fixe de calibre 27 de ½ pouce, recouverte d’un protecteur rigide. La seringue est munie d’un dispositif de protection passif.
•solution pour injection dosée à 150 mg/mL présentée dans une seringue préremplie : solution stérile contenue dans une seringue préremplie à usage unique, munie d’un bouchon-piston et d’une aiguille fixe de calibre 27 de ½ pouce, recouverte d’un protecteur rigide. La seringue est munie d’un dispositif de protection passif.
•solution pour injection dosée à 150 mg/mL, présentée dans un stylo SensoReadyMD prérempli : solution stérile contenue dans une seringue préremplie à usage unique munie d’un bouchon-piston et d’une aiguille fixe de calibre 27 de ½ pouce, recouverte d’un protecteur rigide, intégrée dans un stylo de forme triangulaire muni d’un capuchon de caoutchouc amovible
•solution pour injection dosée à 300 mg/2 mL présentée dans une seringue préremplie : solution stérile contenue dans une seringue préremplie à usage unique, munie d’un bouchon-piston et d’une aiguille fixe de calibre 27 de ½ pouce, recouverte d’un protecteur rigide. La seringue est munie d’un dispositif de protection passif.
•solution pour injection dosée à 300 mg/2 mL présentée dans un stylo UnoReadyMC prérempli : solution stérile contenue dans une seringue préremplie à usage unique munie d’un bouchon-piston et d’une aiguille fixe de calibre 27 de ½ pouce, recouverte d’un protecteur rigide, intégrée dans un stylo de forme carrée muni d’un capuchon de caoutchouc amovible.
COSENTYX (sécukinumab pour injection) est présenté sous la forme suivante :
•Poudre pour solution injectable présentée dans un flacon de verre à usage unique (type 1) muni d’un bouchon enrobé*. Chaque flacon de poudre pour solution injectable par voie sous-cutanée fournit 150 mg de COSENTYX après reconstitution dans 1 mL d’eau pour préparations injectables.
* Le flacon à usage unique n’est pas offert au Canada.
14 Études cliniques
14.1 Études cliniques par indication
14.1.1 Psoriasis en plaques
Patients adultes
L’innocuité et l’efficacité de COSENTYX ont été évaluées dans le cadre de quatre essais cliniques de phase III contrôlés par placebo, menés à double insu et avec répartition aléatoire auprès de 2403 patients âgés de 18 ans ou plus atteints de psoriasis en plaques touchant au moins 10 % de leur surface corporelle, qui présentaient un score PASI (Psoriasis Area and Severity Index) égal ou supérieur à 12 et chez qui la photothérapie et le traitement systémique pouvaient convenir [études ERASURE, FIXTURE, FEATURE et JUNCTURE]. L’efficacité et l’innocuité des doses de COSENTYX de 150 mg et de 300 mg ont été évaluées par rapport au placebo ou à l’étanercept.
L’innocuité et l’efficacité de COSENTYX ont aussi été évaluées auprès de 205 patients atteints d’un psoriasis en plaques palmoplantaire (paumes des mains et plantes des pieds) modéré à sévère (GESTURE) ainsi qu’auprès de 198 patients atteints d’un psoriasis en plaques modéré à sévère touchant les ongles de manière importante (TRANSFIGURE). Dans le cadre de ces études, chaque dose de 300 mg a été administrée en deux injections sous-cutanées de 150 mg.
Seringue préremplie à 300 mg/2 mL et stylo prérempli à 300 mg/2 mL
Deux études contrôlées par placebo, à répartition aléatoire et à double insu, ont été menées auprès de patients atteints de psoriasis en plaques afin de comparer l’efficacité et l’innocuité du sécukinumab à 300 mg administré par voie sous-cutanée au moyen d’une seringue préremplie de 2 mL (étude ALLURE, 214 patients) ou d’un stylo prérempli de 2 mL (étude MATURE, 122 patients) à celles du sécukinumab à 300 mg administré en deux injections de 150 mg au moyen d’une seringue préremplie de 1 mL. Les coparamètres principaux étaient la proportion de patients ayant obtenu, par rapport aux témoins, une réponse PASI 75 et un score correspondant à la disparition complète ou quasi complète des lésions lors de l’évaluation globale réalisée par l’investigateur (IGA, Investigator’s Global Assessment, version modifiée en 2011) après 12 semaines de traitement.
Caractéristiques démographiques et plan des études
Parmi les 2403 patients qui ont été admis aux études contrôlées par placebo 1 et 4 (voir le Tableau 9), 79 % n’avaient jamais reçu de médicaments biologiques, et 45 %, 8 %, 6 % et 2 % des patients avaient connu l’échec d’au moins un traitement par des médicaments non biologiques, des médicaments biologiques, des anti-TNF ou des anti-p40, respectivement. Au départ, les caractéristiques de la maladie étaient généralement similaires entre les groupes de traitement, le score PASI (Psoriasis Area Severity Index) médian étant de 19 ou 20, le score résultant de l’évaluation globale réalisée par l’investigateur (IGA, Investigator’s Global Assessment, version modifiée en 2011) variant de modéré (62 %) à sévère (38 %), la surface corporelle médiane touchée étant ≥ 27 % et le score DLQI (Dermatology Life Quality Index) médian allant de 10 à 12. De 15 à 25 % environ des patients des études de phase III étaient atteints de rhumatisme psoriasique dès le départ. Ces paramètres (score PASI, score IGA [version modifiée en 2011] et score DLQI) ont été mesurés du début à la fin de l’étude.
Tableau 9 Résumé des données démographiques des patients dans les études cliniques sur le psoriasis en plaques
Nº de l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
Étude no 1 (ERASURE)
Multicentrique, contrôlée par placebo, à double insu et avec répartition aléatoire | Sécukinumab à 150 mg ou à 300 mg, ou placebo; par voie s.-c. 1 fois par semaine au départ et aux 1re, 2e et 3e semaines, puis tous les mois de la 4e à la 48e semaine Sécukinumab à 150 mg : N = 245 Sécukinumab à 300 mg : N = 245 Placebo : N = 248 | N = 738 | 45,1 (19 et 83) |
H = 509 F = 229
Étude no 2 (FIXTURE)
Multicentrique, contrôlée par placebo et par un agent de comparaison actif, à double insu et avec répartition aléatoire | Sécukinumab à 150 mg ou à 300 mg, ou placebo, par voie s.-c. 1 fois par semaine au départ et aux 1re, 2e et 3e semaines, puis tous les mois de la 4e à la 48e semaine Étanercept à 50 mg, par voie s.-c. 2 fois par semaine jusqu’à la 12e semaine, puis 1 fois par semaine de la 12e à la 51e semaine Sécukinumab à 150 mg : N = 327 Sécukinumab à 300 mg : N = 327 Étanercept à 50 mg : N = 326 Placebo : N = 326 | N = 1306 | 44,4 (18 et 82) |
H = 929 F = 377
Étude no 3 (FEATURE)
Multicentrique, comparative, à double insu et avec répartition aléatoire, portant sur la seringue préremplie | Sécukinumab à 150 mg ou à 300 mg, ou placebo; par voie s.-c. 1 fois par semaine au départ et aux 1re, 2e et 3e semaines, puis tous les mois de la 4e à la 12e semaine Sécukinumab à 150 mg : N = 59 Sécukinumab à 300 mg : N = 59 Placebo : N = 59 | N = 177 | 45,9 (18 et 77) |
H = 117 F = 60
Étude no 4 (JUNCTURE)
Multicentrique, comparative, à double insu et avec répartition aléatoire, portant sur le stylo SensoReady | Sécukinumab à 150 mg ou à 300 mg, ou placebo; par voie s.-c. 1 fois par semaine au départ et aux 1re, 2e, et 3e semaines, puis tous les mois de la 4e à la 12e semaine Sécukinumab à 150 mg : N = 61 Sécukinumab à 300 mg : N = 60 Placebo : N = 61 | N = 182 | 44,7 (18 et 83) |
H = 125 F = 57
Nº de l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
Étude no 5
(TRANSFIGURE)
Multicentrique, contrôlée par placebo, à double insu et avec répartition aléatoire | Sécukinumab à 150 mg ou à 300 mg par voie s.-c. 1 fois par semaine au départ et aux 1re, 2e et 3e semaines, puis tous les mois de la 4e à la 128e semaine ou placebo par voie s.-c. 1 fois par semaine au départ et aux 1re, 2e, 3e, 4e et 8e semaines, puis sécukinumab à 150 ou à 300 mg par voie s.-c. 1 fois par semaine de la 16e à la 20e semaine, puis tous les mois de la 24e à la 128e semaine | N = 198 | 44,1 (19 et 74) |
H = 160 F = 38
Étude no 6 (GESTURE)
Multicentrique, contrôlée par placebo, à double insu et avec répartition aléatoire | Sécukinumab à 150 mg ou à 300 mg par voie s.-c. 1 fois par semaine au départ et aux 1re, 2e et 3e semaines, puis tous les mois de la 4e à la 128e semaine ou placebo par voie s.-c. 1 fois par semaine au départ et aux 1re, 2e, 3e, 4e et 8e semaines, puis sécukinumab à 150 ou à 300 mg par voie s.-c. 1 fois par semaine de la 16e à la 20e semaine, puis tous les mois de la 24e à la 128e semaine | N = 205 | 50,7 (19 et 80) |
H = 112 F = 93
Étude no 7 (SCALP)
Multicentrique, contrôlée par placebo, à double insu, avec répartition aléatoire et groupes parallèles | Sécukinumab à 300 mg par voie s.-c. 1 fois par semaine au départ et aux 1re, 2e, 3e, 4e, 8e, 12e, 16e et 20e semaines, ou placebo par voie s.-c. 1 fois par semaine au départ et aux 1re, 2e, 3e, 4e et 8e semaines | 102 | 41,9 (18 et 69) |
M = 48 F = 54 Nº de l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
Étude no 8 (ALLURE)
Multicentrique, contrôlée par placebo, à double insu, avec répartition aléatoire et groupes parallèles | Sécukinumab à 300 mg (1 seringue de 2 mL ou 2 seringues de 1 mL) par voie s.-c., à la répartition aléatoire, à la 1re, 2e et 3e semaine, toutes les 4 semaines de la 4e à la 12e semaine, à la 13e, 14e et 15e semaine, puis toutes les 4 semaines de la 16e à la 48e semaine OU placebo (1 seringue de 2 mL ou 2 seringues de 1 mL) par voie s.-c., à la répartition aléatoire, à la 1re, 2e et 3e semaine, toutes les 4 semaines de la 4e à la 12e semaine, à la 13e, 14e et 15e semaine, puis toutes les 4 semaines de la 16e à la 48e semaine | N = 214 | 43,5 (17 et 74) |
M = 133 F = 81
Étude no 9 (MATURE)
Multicentrique, contrôlée par placebo, à double insu, avec répartition aléatoire et groupes parallèles | Sécukinumab à 300 mg (1 stylo de 2 mL ou 2 seringues préremplies de 1 mL) par voie s.-c., à la répartition aléatoire, à la 1re, 2e, 3e, 4e et 8e semaine, puis toutes les 4 semaines de la 12e à la 48e semaine OU placebo (1 stylo de 2 mL ou 2 seringues préremplies de 1 mL) par voie s.-c., à la répartition aléatoire, à la 1re, 2e, 3e, 4e et 8e semaine, puis toutes les 4 semaines de la 12e à la 48e semaine | N = 122 | 44,1 (18 et 72) |
M = 85 F = 37
Tableau 10 Caractéristiques initiales de la maladie dans le cadre des essais ERASURE, FIXTURE,
FEATURE et JUNCTURE, dans les groupes COSENTYX et placebo
Sécukinumab à 150 mg N = 692 | Sécukinumab à 300 mg N = 691 |
Placebo
N = 692
Score PASI médian
| 19,2 | 19,8 |
19,4
Score PASI > 20, n (%)
| 324 (46,8) | 337 (48,8) |
327 (47,3) Score IGA indiquant une maladie grave, n (%)
| 253 (36,6) | 255 (36,9) |
268 (38,7)
Présence de rhumatisme psoriasique, n (%)
| 118 (17,1) | 126 (18,2) |
134 (19,4)
Antécédents de traitement systémique, n (%)
| 447 (64,6) | 438 (63,4) |
420 (60,7)
Échec du traitement systémique, n (%)
| 343 (49,6) | 325 (47,0) |
317 (45,8) Antécédents de traitement biologique, n (%)
| 161 (23,3) | 146 (21,1) |
147 (21,2)
Échec du traitement biologique, n (%)
| 69 (10,0) | 50 (7,2) |
56 (8,1) Antécédents de traitement systémique, à l’exclusion des agents biologiques, n (%)
| 393 (56,8) | 373 (54,0) |
363 (52,5)
Échec du traitement systémique, à l’exclusion des agents biologiques, n (%)
| 318 (46,0) | 303 (43,8) |
294 (42,5)
Remarque : les caractéristiques initiales de la maladie observées dans le groupe étanercept de l’étude FIXTURE (non incluses dans le tableau) étaient comparables à celles des autres groupes de traitement.
Les coparamètres principaux employés dans le cadre des essais comparatifs avec placebo et témoin actif étaient la proportion de patients ayant obtenu une réponse PASI 75 et un score IGA (version modifiée en 2011) correspondant à la disparition complète ou quasi complète des lésions par rapport au placebo après 12 semaines de traitement (voir le Tableau 11).
Le score PASI est un score composite qui tient compte de la fraction de la surface corporelle touchée, ainsi que de la nature et de la gravité des manifestations psoriasiques dans les régions touchées (induration, érythème et desquamation). Le score IGA (version modifiée en 2011) est déterminé d’après une échelle comportant 5 catégories, soit « 0 = disparition complète du psoriasis », « 1 = disparition quasi complète du psoriasis », « 2 = psoriasis léger », « 3 = psoriasis modéré » et « 4 = psoriasis sévère ». Le médecin s’en sert dans le cadre de son évaluation globale de la gravité du psoriasis, en s’appuyant principalement sur l’induration, l’érythème et la desquamation. La réussite du traitement se traduisant par la disparition complète ou quasi complète du psoriasis était définie par l’absence de lésions psoriasiques ou par la coloration des lésions variant de normale à rosée, par l’absence d’épaississement des plaques et par des foyers de desquamation inexistants ou minimes. D’après les données des essais de phase III portant sur le sécukinumab, un score IGA (version modifiée en 2011) indiquant la disparition complète ou quasi complète du psoriasis correspond à une réponse PASI 90, plutôt qu’à une réponse PASI 75. Cette situation est possiblement attribuable à la définition stricte du score de l’échelle IGA (version modifiée en 2011) correspondant à la disparition quasi complète du psoriasis, qui, par exemple, exclut tout épaississement de la peau. Résultats de l’étude
Patients adultes
Lors de toutes les études, la dose de 300 mg a procuré une amélioration de l’état de la peau en ce qui a trait à tous les paramètres d’efficacité associés aux réponses PASI 75, 90 et 100, et à ceux correspondant à la « disparition complète » et à la « disparition quasi complète » selon le score IGA (version modifiée en 2011), les effets maximaux ayant été observés à la 16e semaine de traitement et s’étant maintenus à la 52e semaine.
COSENTYX a été efficace chez les patients qui n’avaient jamais reçu d’agents biologiques, qui avaient été exposés à des agents biologiques/anti-TNF ou qui avaient connu l’échec d’un traitement par des agents biologiques/anti-TNF.
Mesures de l’efficacité à la 12e semaine
Dans le cadre des études ERASURE et FIXTURE, comparativement aux témoins ayant reçu le placebo, une proportion significativement plus élevée de patients des groupes traités par le sécukinumab à 150 ou à 300 mg après le processus de répartition aléatoire a obtenu un score IGA (version modifiée en 2011) correspondant à la disparition complète ou quasi complète du psoriasis et obtenu une réponse PASI 90 ou 100 à la 12e semaine (Tableau 11). Dans le cadre de ces études, la supériorité du sécukinumab par rapport au placebo a été démontrée, qu’il ait été administré à la dose de 300 mg ou de 150 mg.
Tableau 11 Réponse clinique PASI 75/90 et obtention d’une « disparition complète » ou d’une
« disparition quasi complète » selon le score IGA (version modifiée en 2011) à la 12e semaine dans le cadre des études ERASURE et FIXTURE (ensemble d’analyse intégral) portant sur le psoriasis
ERASURE FIXTURE Placebo COSENTYX Placebo COSENTYX Étanercept 150 mg 300 mg 150 mg 300 mg
Nombre de patients 246 244 245 324 327 323 323 Réponse PASI 75
n (%)
11
(4,5 %)
174
(71,6 %)*
200 (81,6 %)*
16
(4,9 %)
219 (67,0 %)^*
249
(77,1 %)^*
142 (44,0 %)
IGA (version modifiée en
2011), « disparition
complète » ou
« disparition quasi
complète » n (%)
6
(2,40 %)
125
(51,2 %)*
160 (65,3 %)*
9
(2,8 %)
167 (51,1 %)^*
202
(62,5 %)^*
88
(27,2 %)
Réponse PASI 90
n (%)
3
(1,2 %)
95
(39,1 %)*
145 (59,2 %)*
5
(1,5 %)
137 (41,9 %)*
175
(54,2 %)*
67
(20,7 %)
* Valeurs de p par rapport au placebo et ajustées en fonction de la multiplicité : p < 0,0001 ^ Valeurs de p par rapport à l’étanercept : p = 0,0250
Note : Les valeurs de p indiquées dans le tableau sont seulement celles qui correspondent aux hypothèses préétablies dans la stratégie d’évaluation.
Dans le cadre de l’étude FIXTURE, 24,1 % et 14,4 % des patients traités par le sécukinumab à 300 et à 150 mg, respectivement, ont obtenu une réponse PASI 100 à la 12e semaine, comparativement à 0 % de ceux qui ont reçu le placebo et à 4,3 % de ceux traités par l’étanercept. Au cours de l’étude ERASURE, 28,6 % et 12,8 % des patients traités par le sécukinumab à 300 et à 150 mg, respectivement, ont obtenu une réponse PASI 100 à la 12e semaine, comparativement à 0,8 % des patients recevant le placebo.
Au cours de l’étude FEATURE, 69,5 % et 75,9 % des patients traités par le sécukinumab à 150 et à 300 mg, respectivement, avaient obtenu une réponse PASI 75 à la 12e semaine, comparativement à 0 % des patients ayant reçu le placebo. Pendant l’étude JUNCTURE, 71,7 % et 86,7 % des patients traités par le sécukinumab à 150 et à 300 mg, respectivement, avaient obtenu une réponse PASI 75 à la 12e semaine, comparativement à 3,3 % de ceux ayant reçu le placebo.
À la 12e semaine de l’étude FEATURE, 52,5 % et 69,0 % des patients recevant le sécukinumab à 150 ou à 300 mg, respectivement, ont obtenu un score IGA (version modifiée en 2011) correspondant à la disparition complète ou quasi complète du psoriasis, comparativement à 2,8 % des patients ayant reçu le placebo. Au cours de l’étude JUNCTURE, 53,3 % et 73,3 % des patients traités par le sécukinumab à 150 et à 300 mg, respectivement, ont obtenu un score IGA (version modifiée en 2011) correspondant à la disparition complète ou quasi complète du psoriasis à la 12e semaine, comparativement à 2,8 % des patients qui ont reçu le placebo.
L’examen des sous-groupes formés en fonction de l’âge, du sexe et de l’origine ethnique n’a fait ressortir aucune différence entre ces patients pour ce qui est de leur réponse à COSENTYX.
La réponse au traitement s’est maintenue tout au long d’un traitement prolongé jusqu’à la 52e semaine, tel que l’indique la réponse PASI 75 observée dans le cadre de l’étude FIXTURE (voir la Figure 1). En outre, au cours de l’étude FIXTURE, 84 % (210/249) des sujets traités par COSENTYX à 300 mg et 82 % (180/219) de ceux traités par COSENTYX à 150 mg, qui avaient obtenu une réponse PASI 75 ont été en mesure de la conserver. De même, parmi les sujets de l’étude ERASURE qui avaient obtenu une réponse PASI 75 à la 12e semaine, 81 % (161/200) et 72 % (126/174) de ceux qui étaient traités par COSENTYX à raison de 300 et de 150 mg, respectivement, ont bénéficié d’une réponse soutenue. Chez les patients de l’étude FIXTURE dont le score IGA correspondait à la disparition complète ou quasi complète du psoriasis, la réponse au traitement s’est également maintenue chez 80 % (161/202) et 68 % (113/167) des patients traités par COSENTYX à 300 et à 150 mg. Chez les sujets de l’étude ERASURE dont le score IGA correspondait à une disparition complète ou quasi complète du psoriasis à la 12e semaine, 74 % (119/160) et 59 % (74/125) de ceux traités par COSENTYX à 300 et à 150 mg, respectivement, ont également vu leur réponse se maintenir.
Figure 1 Évolution temporelle de la réponse PASI 75 (méthode d’imputation des non-répondeurs)
pendant toute la durée du traitement – Étude FIXTURE
m = nombre de sujets évaluables
Parmi les sujets ayant accepté de remplir le relevé des symptômes de psoriasis (40 %), ceux qui avaient été traités par COSENTYX ont signalé une atténuation significative de leurs signes et de leurs symptômes que sont les démangeaisons, la douleur et la desquamation à la 12e semaine comparativement à ceux ayant reçu le placebo (études ERASURE ET FIXTURE).
Des améliorations de l’indice DLQI ont été observées entre le début et la 12e semaine de l’étude comparativement au placebo (études ERASURE et FIXTURE) et à l’étanercept (FIXTURE), améliorations qui se sont maintenues durant 52 semaines.
Autres essais cliniques
Effet dans les formes de psoriasis difficiles à traiter
TRANSFIGURE était une étude multicentrique, contrôlée par placebo, de phase III, menée à double insu avec répartition aléatoire et groupes parallèles. Les patients étaient des adultes qui présentaient un psoriasis en plaques chronique modéré à sévère depuis au moins 6 mois avant la répartition aléatoire, avec atteinte importante des ongles (score à l’échelle NAPSI [Nail psoriasis severity index] ≥ 16 et 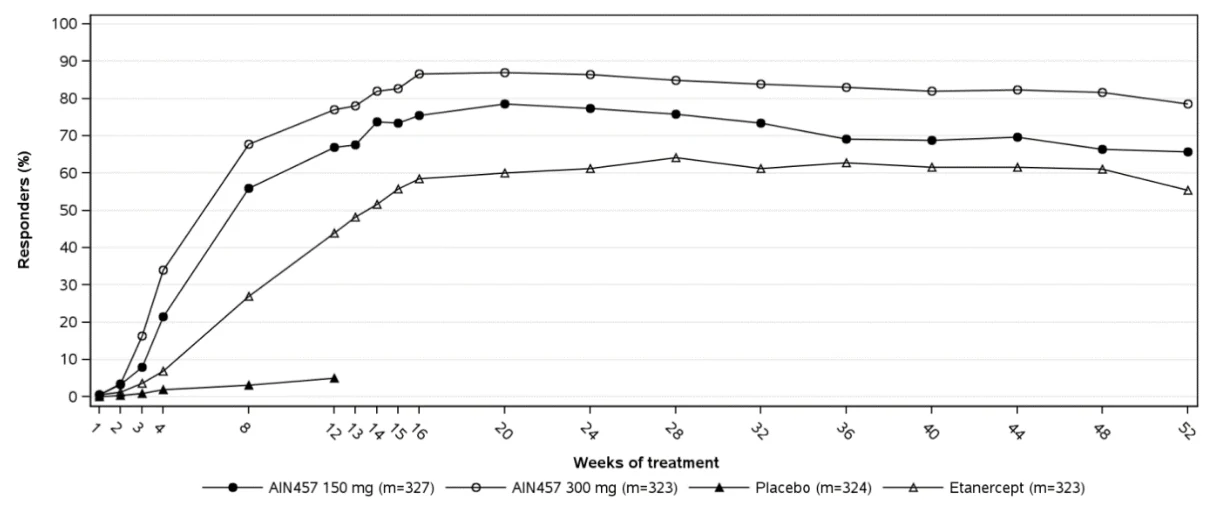 nombre d’ongles touchés ≥ 4, et score PASI ≥ 12 et surface corporelle touchée ≥ 10 %). Les patients devaient être des candidats à un traitement systémique, c’est-à-dire avoir un psoriasis insuffisamment maîtrisé par un traitement topique et/ou une photothérapie et/ou un traitement systémique antérieur. Après répartition aléatoire selon un rapport 1:1:1, les patients ont reçu COSENTYX à 300 mg (N = 66), COSENTYX à 150 mg (N = 67) ou un placebo (N = 65). La répartition aléatoire a été stratifiée en fonction du poids corporel à la visite initiale (< 90 kg ou ≥ 90 kg). Le produit a été administré par injection sous-cutanée 1 fois par semaine pendant 5 semaines (départ et 1re, 2e, 3e et 4e semaines), puis toutes les 4 semaines à partir de la 8e semaine. Le paramètre d’évaluation principal était le pourcentage de variation du score NAPSI entre le départ et la 16e semaine. Les variations moyennes corrigées par rapport au début de l’étude étaient de -46,1 % dans le groupe COSENTYX à 300 mg vs -11,7 % dans le groupe placebo (différence entre les moyennes corrigées de -34,4 % [IC à 95 % : -45,2 à -23,5]; p < 0,0001); ces résultats étaient statistiquement significatifs. À la 16e semaine, tous les patients du groupe placebo ont fait l’objet d’une nouvelle répartition aléatoire et ils ont reçu soit COSENTYX à 150 mg, soit COSENTYX à 300 mg. L’étude s’est poursuivie jusqu’à la 132e semaine. Dans le cadre de cette étude, chaque dose de 300 mg a été administrée en deux injections de 150 mg.
GESTURE était une étude multicentrique, contrôlée par placebo, de phase III, menée à double insu avec répartition aléatoire et groupes parallèles. Les patients étaient des adultes atteints d’un psoriasis en plaques chronique modéré à sévère depuis au moins 6 mois, qui présentaient au départ une atteinte importante des paumes des mains et des plantes des pieds (score ppIGA [Palmoplantar Investigator’s Global Assessment] ≥ 3, sur une échelle de 5 points, et au moins une plaque de psoriasis additionnelle sur la peau. Les patients étaient des candidats à un traitement systémique c’est-à-dire que leur psoriasis était considéré comme étant insuffisamment maîtrisé par un traitement topique (y compris des corticostéroïdes topiques extrêmement puissants) et/ou une photothérapie et/ou un traitement systémique antérieur. Après répartition aléatoire selon un rapport 1:1:1, les patients ont reçu COSENTYX à 300 mg (N = 69), COSENTYX à 150 mg (N = 68) ou un placebo (N = 68). La répartition aléatoire a été stratifiée en fonction du poids corporel à la visite initiale (< 90 kg ou ≥ 90 kg). Le produit a été administré par injection sous-cutanée 1 fois par semaine pendant 5 semaines (départ et 1re, 2e, 3e et 4e semaines), puis toutes les 4 semaines à partir de la 8e semaine. Le paramètre d’évaluation principal était une réponse ppIGA de 0 ou 1 à la 16e semaine (définie comme un score ppIGA de 0 [absence de lésions] ou de 1 [presque pas de lésions/lésions minimes] à la visite de la 16e semaine et une réduction d’au moins 2 points à l’échelle ppIGA par rapport au départ). L’échelle ppIGA était fondée sur la version de 2011 modifiée de l’échelle IGA appliquée spécifiquement aux paumes des mains et aux plantes des pieds; l’échelle ppIGA est un outil de mesure non validé de la gravité du psoriasis palmoplantaire. Une efficacité supérieure a été observée dans le groupe COSENTYX à 300 mg par comparaison au groupe placebo pour ce qui est de la réponse ppIGA 0 ou 1 à la 16e semaine (33,3 % vs 1,5 %, respectivement; p < 0,0001). À la 16e et à la 80e semaine, les patients du groupe placebo qui ne présentaient pas de réponse ppIGA 0 ou 1 ont fait l’objet d’une nouvelle répartition aléatoire et ont reçu COSENTYX à 150 mg ou à 300 mg. Les patients des groupes COSENTYX sont restés dans leur groupe initial. L’étude s’est poursuivie jusqu’à la 132e semaine. Dans le cadre de cette étude, chaque dose de 300 mg a été administrée en deux injections de 150 mg.
Dans le cadre d’une étude multicentrique, contrôlée par placebo, à double insu et avec répartition aléatoire (SCALP), le traitement par COSENTYX a été évalué chez 102 patients atteints de psoriasis du cuir chevelu d’intensité modérée ou sévère, défini par un score PSSI (Psoriasis Scalp Severity Index) de 12 ou plus, un score résultant de l’évaluation globale réalisée par l’investigateur (IGA, Investigator’s Global Assessment, version modifiée en 2011) de 3 ou plus pour le cuir chevelu seulement et une atteinte d’au moins 30 % de la surface du cuir chevelu. Au total, 62 % des patients admis à l’étude présentaient une atteinte d’au moins 50 % de la surface du cuir chevelu. Les proportions de sujets obtenant une réponse PSSI 90 à la 12e semaine étaient de 52,9 % et de 2 % pour les groupes COSENTYX à 300 mg et placebo (p < 0,001), respectivement. Les proportions de sujets ayant obtenu un score IGA de 0 ou 1 pour le cuir chevelu seulement (disparition complète ou quasi complète) à la 12e semaine se chiffraient à 56,9 % et à 5,9 % pour les groupes COSENTYX à 300 mg et placebo (p < 0,001), respectivement. Dans le cadre de cette étude, chaque dose de 300 mg a été administrée en deux injections de 150 mg.
Seringue préremplie à 300 mg/2 mL et stylo prérempli à 300 mg/2 mL
Deux études contrôlées par placebo, à répartition aléatoire et à double insu ont été menées auprès de patients atteints de psoriasis en plaques afin de comparer l’efficacité et l’innocuité du sécukinumab à 300 mg administré par voie sous-cutanée au moyen d’une seringue préremplie de 2 mL (étude ALLURE) ou d’un stylo prérempli de 2 mL (étude MATURE) à celles du sécukinumab à 300 mg administré en deux injections de 150 mg au moyen d’une seringue préremplie de 1 mL. Les coparamètres principaux étaient la proportion de patients ayant obtenu une réponse PASI 75 et un score IGA (version modifiée en 2011) correspondant à la disparition complète ou quasi complète des lésions par rapport au placebo après 12 semaines de traitement. Le principal paramètre secondaire était la proportion de patients ayant obtenu une réduction du score PASI d’au moins 90 % (PASI 90) après 12 semaines de traitement.
Lors de l’étude ALLURE, la proportion de patients ayant obtenu une réponse PASI 75 et un score IGA (version modifiée en 2011) de 0 ou 1 après 12 semaines de traitement a été respectivement de 88,9 % et 76,4 % dans le groupe recevant du sécukinumab à 300 mg au moyen d’une seringue préremplie de 2 mL et de 1,7 % et 1,4 % dans le groupe sous placebo. Lors de l’étude MATURE, la proportion de patients ayant obtenu une réponse PASI 75 et un score IGA (version modifiée en 2011) de 0 ou 1 après 12 semaines de traitement a été respectivement de 95,1 % et 75,6 % dans le groupe recevant du sécukinumab à 300 mg au moyen d’une seringue préremplie de 2 mL et de 10 % et 7,6 % dans le groupe sous placebo. Une réponse PASI 90 a été obtenue après 12 semaines de traitement chez 66,7 % et 1,6 % (étude ALLURE) et chez 75,6 % et 5 % (étude MATURE) des patients recevant du sécukinumab à 300 mg au moyen d’une seringue préremplie de 2 mL et des patients recevant un placebo, respectivement.
Souplesse posologique dans le psoriasis en plaques
L’efficacité, l’innocuité et la tolérabilité de COSENTYX à 300 mg administré par voie sous-cutanée toutes les 4 semaines par rapport à COSENTYX à 300 mg administré toutes les 2 semaines chez des adultes pesant ≥ 90 kg qui étaient atteints de psoriasis en plaques modéré ou sévère ont été évaluées dans une étude multicentrique à double insu et avec répartition aléatoire de 52 semaines menée auprès de 331 patients répartis au hasard selon un rapport de 1:1, comme suit :
- sécukinumab à 300 mg aux semaines 0, 1, 2, 3 et 4, puis la même dose toutes les 2 semaines jusqu’à la semaine 52 (n = 165).
- sécukinumab à 300 mg aux semaines 0, 1, 2, 3 et 4, puis la même dose toutes les 4 semaines jusqu’à la semaine 16 (n = 166).
Les patients répartis aléatoirement dans le groupe sous COSENTYX à 300 mg toutes les 4 semaines ayant obtenu une réponse PASI 90 à la 16e semaine ont continué à la même posologie jusqu’à la 52e semaine. Les patients répartis aléatoirement dans le groupe sous COSENTYX à 300 mg toutes les 4 semaines n’ayant pas obtenu une réponse PASI 90 à la 16e semaine ont continué à la même posologie ou sont passés à 300 mg toutes les 2 semaines et ont poursuivi à cette posologie jusqu’à la 52e semaine.
Tableau 12 Résumé des données démographiques des patients dans l’étude A2324
Nº de l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
A2324
Multicentrique, à double insu, avec répartition aléatoire et groupes parallèles | Sécukinumab à 300 mg par voie s.-c. aux semaines 0, 1, 2, 3 et 4, puis toutes les 2 semaines jusqu’à la 52e semaine, ou sécukinumab à 300 mg par voie s.-c. aux semaines 0, 1, 2, 3 et 4, puis toutes les 4 semaines jusqu’à la 16e semaine, après quoi les patients ayant obtenu une réponse PASI 90 ont reçu 300 mg toutes les 4 semaines jusqu’à la 52e semaine et les patients n’ayant pas obtenu une réponse PASI ont continué de recevoir 300 mg toutes les 4 semaines ou sont passés à 300 mg toutes les 2 semaines et ont poursuivi à cette posologie jusqu’à la 52e semaine | N = 331 | 47,1 (18 et 83) |
H = 248 F = 83
Tableau 13 Caractéristiques initiales de la maladie dans le cadre de l’étude A2324
Sécukinumab à
300 mg toutes les
2 semaines
N = 165
Sécukinumab à 300 mg toutes les
4 semaines
N = 166
Score PASI médian 18,5 18,3
Score PASI > 20, n (%) 72 (43,6) 68 (41,0) Score IGA indiquant une maladie grave, n (%) 66 (40,0) 59 (35,5) Présence de rhumatisme psoriasique, n (%) 27 (16,4) 24 (14,5) Antécédents de traitement à action générale,
n (%) 105 (63,6) 106 (63,9)
Échec du traitement à action générale, n
(%)* 85 (81,0) 86 (81,1)
Antécédents de traitement biologique, n (%) 51 (30,9) 46 (27,7) Échec du traitement biologique, n (%)* 21 (41,2) 27 (58,7) Antécédents de traitement à action générale,
à l’exclusion des agents biologiques, n (%)
84 (50,9) 88 (53,0)
Échec du traitement à action générale, à
l’exclusion des agents biologiques, n (%)*
79 (94,0) 75 (85,2)
* Le pourcentage de patients chez qui un traitement a échoué a été calculé par rapport au nombre de patients qui ont reçu ce traitement.
Résultats de l’étude
Dans une étude portant sur des patients pesant ≥ 90 kg, le paramètre principal et le principal paramètre secondaire étaient la proportion de patients ayant obtenu une réponse PASI 90 et un score IGA [version modifiée en 2011] correspondant à la disparition complète ou quasi complète des lésions (0 ou 1) après 16 semaines. À la 16e semaine, la proportion de patients ayant obtenu une réponse PASI 90 était plus élevée dans le groupe traité à la posologie de 1 fois toutes les 2 semaines que dans le groupe traité à la posologie de 1 fois toutes les 4 semaines (73,2 % vs 55,5 %, respectivement). La différence entre les deux schémas était importante sur le plan clinique et significative sur le plan statistique (valeur p unilatérale = 0,0003). La proportion de patients ayant obtenu un score IGA [version modifiée en 2011] correspondant à la disparition complète ou quasi complète des lésions (0 ou 1) a aussi été plus élevée dans le groupe traité à la posologie de 1 fois toutes les 2 semaines par rapport au groupe traité à la posologie de 1 fois toutes les 4 semaines, mais la différence n’a pas été significative sur le plan statistique (74,2 % vs 65,9 %, respectivement).
Dans une analyse exploratoire réalisée auprès de patients pesant ≥ 90 kg, on a observé, chez les patients n’ayant pas obtenu une réponse PASI 90 après 16 semaines qui sont passés au schéma posologique plus élevé (sécukinumab à 300 mg toutes les 2 semaines), un taux de réponse supérieur au taux obtenu chez les patients ayant poursuivi le traitement par le sécukinumab à 300 mg toutes les 4 semaines.
Enfants et adolescents
Psoriasis en plaques de forme sévère
Le Tableau 14 montre une étude à répartition aléatoire, à double insu, contrôlée par placebo et étanercept menée chez des patients pédiatriques âgés de 6 ans à moins de 18 ans atteints de psoriasis en plaques sévère, comme défini par un score PASI ≥ 20, un score IGA (version modifiée de 2011) de 4 et une implication de la BSA ≥ 10 %, et qui étaient candidats à un traitement à action générale.
Tableau 14 Résumé des données démographiques des patients dans l'étude A2310
No de l’essai
| Plan de l’essai | Posologie, voie d'administration et durée | Nombre de sujet (n) | Âge moyen (tranche) |
Sexe
Étude A2310
Étude multicentrique, à répartition aléatoire, à double insu, en groupes parallèles, contrôlée par placebo et contrôle actif (étanercept). | Sécukinumab à faible dose (75 mg pour poids corporel <50 kg ou 150 mg pour poids corporel ≥ 50 kg), sécukinumab à dose élevée (75 mg pour poids corporel <25 kg, 150 mg pour poids corporel ≥ 25 kg et <50 kg, ou 300 mg pour un poids corporel ≥ 50 kg), ou un placebo, par voie sous- cutanée, aux semaines 0, 1, 2, 3 et 4 suivi de la même dose toutes les quatre semaines, ou étanercept (0,8 mg/kg par semaine, jusqu'à un maximum de 50 mg) | N = 162 | 13,5 (6-17) |
M = 65
F = 97
L'étude A2310 a évalué 162 patients répartis aléatoirement afin qu’ils reçoivent soit une faible dose de COSENTYX, soit une dose élevée du placebo COSENTYX ou de l'étanercept (voir le Tableau 14 pour les schémas posologiques). Environ 43 % avaient déjà été exposés à la photothérapie, 53 % à un traitement à action générale conventionnel, 2 % avaient déjà été exposés à des produits biologiques et 9 % avaient un rhumatisme psoriasique concomitant. La répartition des patients en fonction du poids et de l'âge lors de la répartition aléatoire est décrite au Tableau 15. Tableau 15 Répartition des patients selon le poids et l'âge pour le psoriasis pédiatrique dans l'étude A2310
| Strates de répartition aléatoire | Description | Faible dose de sécukinumab n = 40 | Dose élevée de sécukinumab n = 40 | Placebo n = 41 | Étanercept n = 41 | Total N = 162 |
| Âge | 6 ans à moins de 12 ans | 8 | 9 | 10 | 10 | 37 |
| ≥ 12 ans à < 18 ans | 32 | 31 | 31 | 31 | 125 | |
| Poids | < 25 kg | 2 | 3 | 3 | 4 | 12 |
| ≥ 25-< 50 kg | 17 | 15 | 17 | 16 | 65 | |
| ≥ 50 kg | 21 | 22 | 21 | 21 | 85 |
Les patients répartis aléatoirement pour recevoir un placebo qui n'étaient pas répondeurs à la 12e semaine sont passés au groupe sécukinumab soit à dose faible, soit à dose élevée (en fonction du poids corporel) et ont reçu le médicament à l’étude aux semaines 12, 13, 14 et 15, puis à la même dose toutes les 4 semaines à partir de la 16e semaine. Tous les patients ont été suivis pour l'efficacité et l'innocuité pendant les 52 semaines suivant l’administration de la première dose.
Le Tableau 16 montre une étude multicentrique ouverte de phase III, à deux groupes parallèles, menée chez 84 patients pédiatriques âgés de 6 ans à moins de 18 ans atteints de psoriasis en plaques modéré ou sévère (à savoir un score PASI ≥ 12, un score IGA [version modifiée en 2011] ≥ 3 et une surface corporelle touchée t ≥ 10 %) et qui étaient candidats à un traitement à action générale. Tous les patients ont été suivis pour l'efficacité et l'innocuité pendant au moins 24 semaines suivant l’administration de la première dose.
Tableau 16 Résumé des données démographiques des patients dans l'étude A2311
| No de l’essai | Plan de l’essai | Posologie, voie d'administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
| Étude A2311 | Étude multicentrique, à répartition aléatoire, ouverte, à deux groupes parallèles. | Sécukinumab à faible dose (75 mg pour poids corporel < 50 kg ou 150 mg pour poids corporel ≥ 50 kg), sécukinumab à dose élevée (75 mg pour poids corporel < 25 kg, 150 mg pour poids corporel ≥ 25 kg et < 50 kg, ou 300 mg pour un poids corporel ≥ 50 kg), par voie sous-cutanée, aux semaines 0, 1, 2, 3 et 4 suivi de la même dose toutes les quatre semaines | N = 84 | 12,6 (6-17) |
M = 39 F = 45
Résultats de l’étude
Étude A2310
Les co-critères d'évaluation principaux à la 12e semaine étaient la proportion de patients traités avec une dose faible et élevée de COSENTYX ayant obtenu une réponse PASI 75 et une réponse IGA (modification de 2011) « claire » ou « presque claire » (0 ou 1) par rapport au placebo. Le critère d'évaluation secondaire clé à la 12e semaine était la proportion de patients ayant obtenu une réponse PASI 90
À 12e semaine, l'efficacité de la dose faible et élevée de sécukinumab était comparable pour les co-critères d'évaluation principaux. Les estimations du rapport de risque en faveur des deux doses de sécukinumab étaient statistiquement significatives pour les réponses PASI 75 et IGA (modification de 2011) 0 ou 1 (voir le Tableau 17).
Tableau 17 Résumé de la réponse clinique pour le psoriasis pédiatrique de forme sévère à la
12e semaine*
| Comparaison de traitement | 'test' | 'contrôle' | Rapport de risque | ||
| Critères de | |||||
| 'test' contre 'contrôle' | n**/m (%) | n**/m (%) | estimé (95 % IC) | Valeur p *** | |
| réponse | |||||
| À la 12e semaine | |||||
| PASI 75 | Sécukinumab faible dose contre placebo | 32/40 (80,1) | 6/41(14,9) | 5,37 (2,52; 11,44) | <0,0001 |
| Sécukinumab dose élevée contre | 32/40 (80,2) | 6/41(14,9) | 5,38 (2,53; 11,45) | <0,0001 | |
| placebo | |||||
| Sécukinumab faible dose contre | 32/40 (80,1) | 27/41 (65,7) | 1,22 (0,92; 1,62) | ||
| étanercept | |||||
| Sécukinumab dose élevée contre | 32/40 (80,2) | 27/41 (65,7) | 1,22 (0,92; 1,62) | ||
| étanercept | |||||
| Comparaison de traitement | 'test' | 'contrôle' | Rapport de risque | ||
| Critères de | |||||
| 'test' contre 'contrôle' | n**/m (%) | n**/m (%) | estimé (95 % IC) | Valeur p *** | |
| réponse | |||||
| IGA 0/1 | Sécukinumab faible dose contre placebo | 28/40 (69,8) | 3/41 (6,3) | 11,34 (3,06; 42,02) | <0,0001 |
| Sécukinumab dose élevée contre | 25/40(62,6) | 3/41(6,3) | 10,17 (2,72; 37,97) | <0,0001 | |
| placebo | |||||
| Sécukinumab faible dose contre | 28/40 (69,8) | 15/41 (36,3) | 1,93 (1,20; 3.08) | ||
| étanercept | |||||
| Sécukinumab dose élevée contre | 25/40(62,6) | 15/41 (36,3) | 1.73 (106; 2,80) | ||
| étanercept | |||||
| PASI 90 | Sécukinumab faible dose contre placebo | 28/40(71,1) | 1/41(2,5) | 28,55 (4,08; 199,83) | <0,0001 |
| Sécukinumab dose élevée contre | 28/40(69,3) | 1/41(2,5) | 27,82 (3,97; 194,83) | <0,0001 | |
| placebo | |||||
| Sécukinumab faible dose contre | 28/40(71,1) | 13/41 (31,4) | 2,27 (1,36; 3,77) | ||
| étanercept | |||||
| Sécukinumab dose élevée contre | 28/40(69,3) | 13/41 (31,4) | 2,21 (1,33; 3,68) | ||
| étanercept | |||||
| * une imputation multiple a été utilisée pour traiter les valeurs manquantes | |||||
| ** n est le nombre moyen arrondi de répondeurs pour 100 imputations, m = nombre de sujets pouvant être évalués | |||||
| *** L'erreur de type I au niveau de la famille a été fixée à 2,5 % (unilatérale) et chaque hypothèse de sécukinumab à faible ou à haute dose | |||||
| contre le placebo a été testée séquentiellement à 1,25 % par rapport aux critères co-primaires et secondaires clés, et la valeur « p » provient | |||||
| d'un modèle de régression logistique exact avec le groupe de traitement, la catégorie de poids corporel de base et la catégorie d'âge comme | |||||
| facteurs. | |||||
Les patients ont été suivis pour l'efficacité et l'innocuité pendant les 52 semaines suivant l’administration de la première dose. Les résultats relatifs aux co-critères d’évaluation principaux et au critère d’évaluation secondaire clé à la 52e semaine concordent avec ceux obtenus à la 12e semaine. Les profils d’innocuité observés à dose faible et à dose élevée ont été comparables.
À la 24e semaine, la réponse PASI 75 était de 94,9 % pour COSENTYX à faible dose et de 91,0 % pour COSENTYX à dose élevée. Au même moment, la réponse IGA 0 ou 1 était de 89,6 % pour COSENTYX à faible dose et de 78,3 % pour COSENTYX à dose élevée. À la 24e semaine, la réponse PASI 90 était de 84,4 % pour COSENTYX à faible dose et de 80,2 % pour COSENTYX à dose élevée. À la 52e semaine, la réponse PASI 75 était de 89,8 % pour COSENTYX à faible dose et de 91,2 % pour COSENTYX à dose élevée. Au même moment, la réponse IGA 0 ou 1 était de 74,5 % pour COSENTYX à faible dose et de 78,1 % pour COSENTYX à dose élevée. À la 52e semaine, la réponse PASI 90 était de 76,5 % pour COSENTYX à faible dose et de 82,6 % pour COSENTYX à dose élevée.
Les enfants et les adolescents traités avec COSENTYX ont rapporté une amélioration de la qualité de vie liée à la santé mesurée par un score CDLQI (indice dermatologique de la qualité de vie) de 0 ou 1 (indiquant l'absence de déficience) par rapport au placebo à la 12e semaine (COSENTYX à faible dose COSENTYX 44,7 %, COSENTYX à dose élevée 50 %, placebo 15 %).
Étude A2311
Les co-critères d’évaluation principaux étaient la proportion de patients ayant obtenu une réduction d’au moins 75 % du score PASI (PASI 75) et un score IGA (version modifiée en 2011) correspondant à la disparition complète ou quasi complète des lésions (0 ou 1) avec une amélioration d’au moins 2 points par rapport à l’état initial après 12 semaines de traitement. Le critère d’évaluation secondaire principal était la réponse PASI 90 après 12 semaines de traitement.
À la 12e semaine, l’efficacité du sécukinumab à dose faible et à dose élevée a été comparable pour les co-critères d’évaluation principaux (voir le Tableau 18).
Les patients ont été suivis pour l'efficacité pendant les 24 semaines suivant l’administration de la première dose. Les résultats relatifs aux co-critères d’évaluation principaux et au critère d’évaluation secondaire clé à la 24e semaine concordaient avec ceux obtenus à la 12e semaine. Les profils d’innocuité observés à dose faible et à dose élevée ont été comparables.
Tableau 18 Résumé de la réponse clinique pour le psoriasis pédiatrique modéré à sévère à la
12e semaine*
| 12e semaine | ||
Sécukinumab Faible dose | Sécukinumab Dose élevée | |
| Nombre de patients | 42 | 42 |
| Réponse PASI 75, n (%) | 39 (92,9 %) | 39 (92,9 %) |
| Réponse IGA (version modifiée en 2011) correspondant à la disparition complète ou quasi complète des lésions, n (%) | 33 (78,6 %) | 35 (83,3 %) |
| Réponse PASI 90, n (%) | 29 (69,0 %) | 32 (76,2 %) |
| * Méthode d’imputation des non-répondeurs appliquée pour les valeurs manquantes | ||
14.1.2 Rhumatisme psoriasique
L’innocuité et l’efficacité de COSENTYX ont été évaluées dans le cadre de trois études de phase III contrôlées par placebo qui ont été menées à double insu avec répartition aléatoire auprès de 1999 adultes (patients âgés de 18 ans ou plus) atteints de rhumatisme psoriasique évolutif (au moins 3 articulations enflées et au moins 3 articulations sensibles), malgré la prise d’anti-inflammatoires non stéroïdiens (AINS), de corticostéroïdes ou d’antirhumatismaux modificateurs de la maladie (ARMM). Les patients qui ont pris part à ces études avaient reçu un diagnostic de rhumatisme psoriasique au moins cinq ans auparavant. La majorité d’entre eux présentaient également des lésions cutanées psoriasiques évolutives ou avaient des antécédents documentés de psoriasis. Au départ, plus de 61 % souffraient d’une enthésite, et plus de 43 %, d’une dactylite.
L’étude PsA1 (FUTURE 1) a été menée auprès de 606 patients, dont 60,7 % suivaient un traitement concomitant par le méthotrexate. Tous les sous-types de rhumatisme psoriasique ont été évalués dans le cadre de cette étude : polyarthrite caractérisée par l’absence de signes évocateurs de nodules rhumatoïdes (76,7 %), spondylarthrite associée à une arthrite périphérique (18,5 %), arthrite périphérique asymétrique (60,2 %), atteinte interphalangienne distale (59,6 %) et arthrite mutilante (7,9 %). Vingt-neuf pour cent (29 %; N = 178) des patients avaient déjà été traités à l’aide d’un anti-TNF-alpha et avaient abandonné le traitement par cet agent anti-TNF-alpha en raison d’un manque d’efficacité ou d’une intolérance. Les patients affectés au traitement par COSENTYX ont reçu cet agent à 10 mg/kg, par voie i.v., aux semaines 0, 2 et 4; à partir de la 8e semaine, ils ont reçu COSENTYX à la dose de 75 mg ou de 150 mg, par voie s.-c., tous les mois. À la 16e ou à la 24e semaine, selon la réponse thérapeutique (diminution ≥ 20 % du nombre d’articulations sensibles et enflées par rapport au départ), les patients qui recevaient le placebo ont fait l’objet d’une autre répartition aléatoire à l’issue de laquelle ils ont reçu COSENTYX (à 75 mg ou à 150 mg toutes les 4 semaines).
L’étude PsA2 (FUTURE 2) a été menée auprès de 397 patients, dont 46,6 % suivaient un traitement concomitant par le méthotrexate. Tous les sous-types de rhumatisme psoriasique ont été évalués dans le cadre de cette étude : polyarthrite caractérisée par l’absence de signes évocateurs de nodules rhumatoïdes (85,9 %), spondylarthrite associée à une arthrite périphérique (21,7 %), arthrite périphérique asymétrique (64,0 %), atteinte interphalangienne distale (57,9 %) et arthrite mutilante (6,3 %). Trente-cinq pour cent (35 %; N = 139) des patients avaient déjà été traités à l’aide d’un anti-TNF-alpha et avaient abandonné le traitement par cet agent anti-TNF-alpha en raison d’un manque d’efficacité ou d’une intolérance. Les patients affectés au traitement par COSENTYX ont reçu cet agent à la dose de 75 mg, de 150 mg ou de 300 mg, par voie s.-c., aux semaines 0, 1, 2, 3 et 4; par la suite, ils ont reçu la même dose tous les mois. À la 16e ou à la 24e semaine, selon la réponse thérapeutique (diminution ≥ 20 % du nombre d’articulations sensibles et enflées par rapport au départ), les patients qui recevaient le placebo ont fait l’objet d’une autre répartition aléatoire à l’issue de laquelle ils ont reçu COSENTYX (à 150 mg ou à 300 mg toutes les 4 semaines).
Les deux études avaient le même paramètre d’évaluation principal, soit le pourcentage de patients qui présentaient une amélioration d’au moins 20 % des critères de l’American College of Rheumatology (ACR
- 20) à la 24e semaine. Les paramètres secondaires clés étaient la réponse PASI 75, la réponse PASI 90, le score DAS28-CRP (score d’activité de la maladie mesuré d’après le taux de CRP), le score au questionnaire SF-36, l’HAQ-DI (indice de capacité fonctionnelle du questionnaire HAQ d’évaluation de la santé), la réponse ACR 50, la présence de dactylite et la présence d’enthésite. De plus, dans le cadre de l’étude PsA1, on a surveillé l’évolution des lésions structurales à la radiographie en mesurant la variation moyenne du score total de Sharp modifié (STSm).
L’étude PsA3 (FUTURE 5) a été menée auprès de 996 patients, dont 50,1 % suivaient un traitement concomitant par le méthotrexate. Tous les sous-types de rhumatisme psoriasique ont été évalués dans le cadre de cette étude : polyarthrite caractérisée par l’absence de signes évocateurs de nodules rhumatoïdes (78,7 %), spondylarthrite associée à une arthrite périphérique (19,8 %), arthrite périphérique asymétrique (65,0 %), atteinte interphalangienne distale (56,7 %) et arthrite mutilante (6,8 %). Les patients ont été répartis aléatoirement pour recevoir par voie s.-c. soit COSENTYX à une dose de 150 mg ou de 300 mg, soit un placebo aux semaines 0, 1, 2, 3 et 4 de l’étude puis la même dose 1 fois par mois, ou encore une injection mensuelle de COSENTYX à la dose de 150 mg. Les patients qui étaient sous placebo ont reçu COSENTYX à la dose de 150 mg ou de 300 mg par voie s.-c., selon la répartition aléatoire initiale, à la semaine 16 ou à la semaine 24 en fonction de leur réponse. Le paramètre d’évaluation principal était la réponse ACR 20 à la semaine 16. L’évolution des lésions structurales a été surveillée par radiographie en mesurant la variation moyenne du STSm à la semaine 24, qui constituait l’un des paramètres d’évaluation secondaires clés. Les autres paramètres d’évaluation secondaires clés étaient les réponses PASI 75 et PASI 90, le score DAS28-CRP, le score au questionnaire SF-36, l’indice HAQ-DI, la réponse ACR 50, la présence de dactylite et la présence d’enthésite.
Les données indiquent que les réponses ACR 20 ne diffèrent pas entre le schéma avec dose de charge i.v. et le schéma avec dose de charge sous-cutanée. L’administration d’une dose de charge de COSENTYX par voie intraveineuse n’est PAS recommandée (voir 4 Posologie et administration).
Manifestations axiales du rhumatisme psoriasique
Une étude à double insu avec répartition aléatoire et contrôlée par placebo (MAXIMISE) visant à évaluer l’efficacité du sécukinumab a été menée auprès de 485 patients atteints de rhumatisme psoriasique avec manifestations axiales (axPsA) qui n’avaient jamais reçu un traitement biologique et obtenaient une réponse satisfaisante aux AINS. Le diagnostic clinique d’axPsA était fondé sur la présence d’une atteinte rachidienne évolutive caractérisée par un indice BASDAI (Bath Ankylosing Spondylitis Disease Activity Index) ≥ 4, un score de douleur rachidienne ≥ 40 sur une échelle visuelle analogique (EVA) et une réponse non satisfaisante à au moins 2 AINS pris pendant une période de 4 semaines. Le laps de temps moyen écoulé depuis le premier diagnostic d’axPsA était de 3 ans. Les patients affectés au traitement par COSENTYX ont reçu cet agent à la dose de 150 mg ou de 300 mg, par voie s.-c., aux semaines 0, 1, 2, 3 et 4; par la suite, ils ont reçu la même dose tous les mois. Les patients étaient autorisés à poursuivre le traitement par les AINS, le méthotrexate (MTX) et les corticostéroïdes en cours avant l’étude, à une dose stable du début à la fin de l’étude. Le paramètre d’évaluation principal était une amélioration d’au moins 20 % du critère ASAS (Assessment of Spondyloarthritis International Society) à la 12e semaine.
Tableau 19 Résumé des plans des études cliniques sur le rhumatisme psoriasique et des données démographiques des participants
Nº de l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
Étude no 1 (FUTURE 1)
Multicentrique, contrôlée par placebo, à double insu et avec répartition aléatoire | Sécukinumab à 10 mg/kg (dose de charge i.v.) ou placebo aux semaines 0, 2 et 4, puis 75 mg s.-c., 150 mg s.-c. ou placeboa tous les mois Sécukinumab à 75 mg : N = 202 Sécukinumab à 150 mg : N = 202 Placebo : N = 202 | N = 606 | 49,0 (20-77) |
M = 276 (45,5 %) F = 330 (54,5 %)
Étude no 2 (FUTURE 2)
Multicentrique, contrôlée par placebo, à double insu et avec répartition aléatoire | Sécukinumab à 75 mg, 150 mg ou 300 mg (dose de charge s.-c.) ou placebo aux semaines 0, 1, 2, 3 et 4, puis 75 mg s.-c., 150 mg s.-c., 300 mg s.-c. ou placebob tous les mois Sécukinumab à 75 mg : N = 99 Sécukinumab à 150 mg : N = 100 Sécukinumab à 300 mg : N = 100 Placebo : N = 98 | N = 397 | 48,0 (20-77) |
M = 192 (48,4 %) F = 205 (51,6 %)
Nº de l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
Étude no 3 (FUTURE 5)
Multicentrique, contrôlée par placebo, à double insu et avec répartition aléatoire | Sécukinumab à 150 mg s.-c. toutes les 4 semaines de la semaine 0 à la semaine 24 + placebo s.-c. aux semaines 1, 2 et 3, puis toutes les 4 semaines de la semaine 4 à la semaine 24 (N = 222) Sécukinumab à 150 mg s.-c. + placebo aux semaines 0, 1, 2 et 3, puis toutes les 4 semaines de la semaine 4 à la semaine 24 (sécukinumab) (N = 220) Sécukinumab à 300 mg s.-c. aux semaines 0, 1, 2 et 3, puis toutes les 4 semaines de la semaine 4 à la semaine 24 (N = 222) Placebo s.-c. aux semaines 0, 1, 2 et 3; puis toutes les 4 semaines de la semaine 4 à la semaine 12 ou à la semaine 20 (N = 332) | N = 996 | 48,8 (19-81) |
M = 500 (50,2 %) F = 496 (49,8 %)
Étude 4
(MAXIMISE)
Multicentrique, contrôlée par placebo, à double insu et avec répartition aléatoire | Sécukinumab à 150 mg + placebo s.-c. au départ et aux semaines 1, 2, 3 et 4, ensuite 4 semaines plus tard à la semaine 8, puis toutes les 4 semaines de la semaine 12 à la semaine 52 Sécukinumab à 300 mg s.-c. au départ et aux semaines 1, 2, 3 et 4, ensuite 4 semaines plus tard à la semaine 8, puis toutes les 4 semaines de la semaine 12 à la semaine 52 Placebo s.-c. au départ et aux semaines 1, 2, 3 et 4, ensuite 4 semaines plus tard à la semaine 8, puis sécukinumab à 150 mg + placebo s.-c. toutes les 4 semaines de la semaine 12 à la semaine 52 OU sécukinumab à 300 mg toutes les 4 semaines de la semaine 12 à la semaine 52 | N = 485 | 46,5 (18-78) |
M = 240 (49,4 %) F = 245 (50,6 %)
a Les non-répondeurs sous placebo (c.-à-d. diminution < 20 % du nombre d’articulations sensibles ou enflées par rapport au départ) ont fait l’objet d’une autre répartition aléatoire selon un rapport 1:1 à la 16e semaine, à l’issue de laquelle ils ont reçu le sécukinumab à 75 mg ou à 150 mg, par voie s.-c., toutes les 4 semaines. Les patients sous placebo qui avaient obtenu une réponse à la 16e semaine ont fait l’objet d’une autre répartition aléatoire selon un rapport 1:1 à la 24e semaine, à l’issue de laquelle ils ont reçu le sécukinumab à 75 mg ou à 150 mg, par voie s.-c., toutes les 4 semaines. b Les non-répondeurs sous placebo (c.-à-d. diminution < 20 % du nombre d’articulations sensibles ou enflées par rapport au départ) ont fait l’objet d’une autre répartition aléatoire selon un rapport 1:1 à la 16e semaine, à l’issue de laquelle ils ont reçu le sécukinumab à 150 mg ou à 300 mg, par voie s.-c., toutes les 4 semaines. Les patients sous placebo qui avaient obtenu une réponse à la 16e semaine ont fait l’objet d’une autre répartition aléatoire selon un rapport 1:1 à la 24e semaine, à l’issue de laquelle ils ont reçu le sécukinumab à 150 mg ou à 300 mg, toutes les 4 semaines.
Résultats de l’étude
Signes et symptômes
Les améliorations au chapitre des réponses ACR 20 et ACR 50 ont été plus marquées chez les patients traités par COSENTYX à 150 mg ou à 300 mg par voie s.-c. que chez les patients sous placebo à la 24e semaine (voir le Tableau 20).
Tableau 20 Réponse clinique observée durant l’étude PsA2 à la 24e semaine
| Placebo (N = 98) | COSENTYX à 150 mg (N = 100) | COSENTYX à 300 mg (N = 100) | |
| Réponse ACR 20, % (n) | 15 % (15) | 51 % (51) | 54 % (54) |
| Différence vs placebo (IC à 95 %) | - | 36 % (de 24 à 48 %) | 39 % (de 27 à 51 %) |
| Valeur de pa | - | p < 0,0001 | p < 0,0001 |
| Réponse ACR 50, % (n) | 7 % (7) | 35 % (35) | 35 % (35) |
| Différence vs placebo (IC à 95 %) | - | 28 %b (de 18 à 38 %) | 28 % b (de 17 à 38 %) |
| Réponse ACR 70, % (n) | 1 % (1) | 21 % (21) | 20 % (20) |
| Différence vs placebo (IC à 95 %) | - | 20 % b (de 12 à 28 %) | 19 % b (de 11 à 27 %) |
ACR : American College of Rheumatology a Valeur de p selon un modèle de régression logistique utilisant le traitement et le statut quant aux anti-TNF-alpha comme facteurs, et le poids au début de l’étude comme covariable. On a utilisé une méthode d’analyse statistique hiérarchique pour neutraliser les erreurs de type 1. b Les intervalles de confiance à 95 % pour les réponses ACR 50 et ACR 70 n’ont pas été ajustés en fonction de la multiplicité des tests. On a considéré à la 24e semaine que les patients qui remplissaient les critères de passage obligatoire au traitement actif (diminution inférieure à 20 % du nombre d’articulations sensibles ou enflées) à la 16e semaine étaient des non-répondeurs. Abandon prématuré au cours de la période contrôlée par placebo (24 semaines) pour quelque motif que ce soit : placebo 10,2 % (10/98), et COSENTYX à 150 mg 5 % (5/100) et COSENTYX à 300 mg 3 % (3/100). Tous les patients ayant abandonné l’étude, pour quelque motif que ce soit, ont été considérés comme des non-répondeurs en regard des paramètres de réponse ACR 20, ACR 50 et ACR 70. Utilisation concomitante du méthotrexate : placebo 51 % (50/98), COSENTYX à 150 mg 44 % (44/100) et COSENTYX à 300 mg 44 % (44/100). | |||
COSENTYX a commencé à agir dès la 2e semaine de traitement, et son action s’est maintenue jusqu’à la semaine 52.
La Figure 2 illustre le pourcentage de patients qui ont obtenu une réponse ACR 20 jusqu’à la 24e semaine, selon la visite.
Figure 2 Pourcentage de patients qui ont obtenu une réponse ACR 20 jusqu’à la 24e semaine de l’étude PsA2
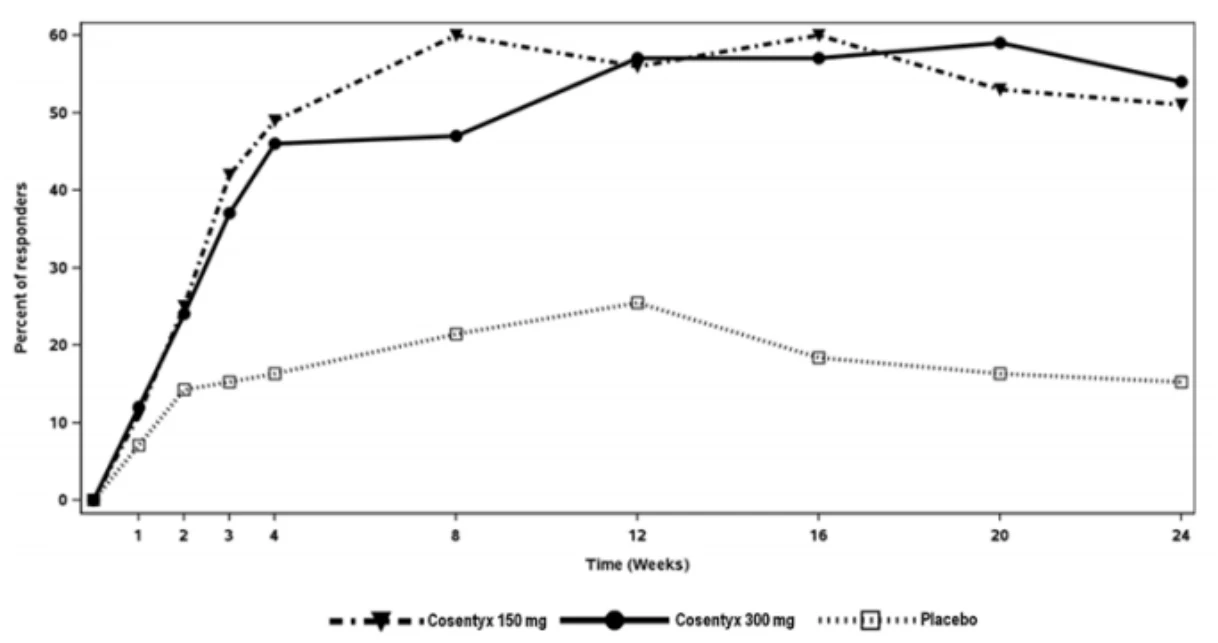
On a considéré à la 24e semaine que les patients qui remplissaient les critères de passage obligatoire au traitement actif (diminution inférieure à 20 % du nombre d’articulations sensibles ou enflées) à la 16e semaine étaient des non-répondeurs.
Les résultats relatifs aux critères ACR sont présentés au Tableau 21.
Tableau 21 Variation moyenne des scores relatifs aux critères ACR entre le début et la 24e semaine de l’étude PsA2
COSENTYX 150 mg (N = 100) | COSENTYX à 300 mg (N = 100) | Placebo (N = 98) | ||||
Début Moyenne | Variation entre le début et la 24e semaine Moyenne (erreur-type) | Début Moyenne | Variation entre le début et la 24e semaine Moyenne (erreur-type) | Début Moyenne | Variation entre le début et la 24e semaine Moyenne (erreur-type) | |
Nombre d’articulations enflées (de 0 à 76) | 11,9 | -6,32 d (0,618) | 11,2 | -7,28 d (0,619) | 12,1 | -5,14 d (0,867) |
Nombre d’articulations sensibles (de 0 à 78) | 24,1 | -11,42 d (1,25) | 20,2 | -10,84 d (1,25) | 23,4 | -4,28 d (1,74) |
| Évaluation de la douleur par le patienta | 58,9 | -23,39 d (2,25) | 57,7 | -22,35 d (2,26) | 55,4 | -11,71 d (3,18) |
Évaluation globale par le patienta | 62,0 | -25,78 d (2,19) | 60,7 | -26,70 d (2,21) | 57,6 | -10,14 d (3,07) |
| Évaluation globale par le médecina | 56,7 | -32,97 d (1,82) | 55,0 | -38,52 d (1,840) | 55,0 | -25,23 d (2,526) |
| Indice de capacité fonctionnelle (HAQ-DI)b | 1,22 | -0,48 d (0,05) | 1,28 | -0,56 d (0,05) | 1,17 | -0,31 d (0,06) |
Taux de CRP (mg/L)c | 14,42 | -8,82 (27,30) e | 11,08 | -7,00 (14,76) e | 8,17 | -2,42 (8,79)e |
| a Échelle visuelle analogique allant de 0 (meilleur état possible) à 100 (pire état possible) b Indice de capacité fonctionnelle du questionnaire HAQ d’évaluation de la santé (Health Assessment Questionnaire-Disability Index), allant de 0 (excellente) à 3 (médiocre); permet de mesurer la capacité du patient à s’habiller / soigner son apparence, à se lever, à se nourrir, à marcher, à atteindre des objets, à saisir des objets (préhension), à garder une bonne hygiène, et à vaquer à ses activités quotidiennes | ||||||
COSENTYX 150 mg (N = 100) | COSENTYX à 300 mg (N = 100) | Placebo (N = 98) | ||||
Début Moyenne | Variation entre le début et la 24e semaine Moyenne (erreur-type) | Début Moyenne | Variation entre le début et la 24e semaine Moyenne (erreur-type) | Début Moyenne | Variation entre le début et la 24e semaine Moyenne (erreur-type) | |
| c Variation moyenne établie d’après les données observées à la 24e semaine; le groupe placebo comprend les non-répondeurs sous placebo (diminution inférieure à 20 % du nombre d’articulations sensibles ou enflées) qui ont commencé à recevoir le sécukinumab à la 16e semaine d Variation moyenne (selon la méthode des moindres carrés) par rapport au début de l’étude e Écart-type | ||||||
En tout, 65 % (N = 193/298) des patients qui ont reçu COSENTYX à 150 mg, COSENTYX à 300 mg ou le placebo n’avaient jamais été traités par un anti-TNF-alpha, et 35 % (N = 105/298) avaient obtenu une réponse insatisfaisante à un traitement par un anti-TNF-alpha.
Au sein du sous-groupe de patients qui n’avaient jamais été traités par un anti-TNF-alpha, les taux de réponse ACR 20 se sont établis à la 24e semaine à 63,5 % (N = 40/63) chez ceux qui ont reçu COSENTYX à 150 mg, à 58,2 % (N = 39/67) chez ceux qui ont reçu COSENTYX à 300 mg et à 15,9 % (N = 10/63) chez ceux qui ont reçu le placebo.
Au sein du sous-groupe de patients qui avaient obtenu une réponse insatisfaisante à un traitement par un anti-TNF-alpha, les taux de réponse ACR 20 se sont établis à la 24e semaine à 29,7 % (N = 11/37) chez ceux qui ont reçu COSENTYX à 150 mg, à 45,5 % (N = 15/33) chez ceux qui ont reçu COSENTYX à 300 mg et à 14,3 % (N = 5/35) chez ceux qui ont reçu le placebo.
À la 16e semaine, les améliorations au chapitre des réponses ACR 20 et ACR 50 étaient plus marquées chez les patients traités par COSENTYX à 150 mg ou à 300 mg par voie s.-c. que chez les patients sous placebo (voir le Tableau 22). Cette amélioration s’est maintenue jusqu’à la 24e semaine.
Tableau 22 Réponse clinique observée durant l’étude PsA3 à la semaine 16
| Placebo (N = 332) | COSENTYX à 150 mg (N = 220) | COSENTYX à 300 mg (N = 222) | |
| Semaine 16 | |||
| Réponse ACR 20, % (n) | 27,4 (91) | 55,5 (122) | 62,6 (139) |
| Différence vs placebo (IC à 95 %) | - | 28,0 % (19,9 %, 36,2 %) | 35,2 % (27,2 %, 43,2 %) |
| Valeur de pa | - | p < 0,0001 | p < 0,0001 |
| Réponse ACR 50, % (n) | 8,1 (27) | 35,9 (79) | 39,6 (88) |
| Différence vs placebo (IC à 95 %) | - | -27,8 % (20,8 %, 34,8 %) | 31,5 % (24,4 %, 38,6 %) |
ACR : American College of Rheumatology
a Valeur de p selon un modèle de régression logistique utilisant le traitement et le statut quant aux anti-TNF-alpha comme facteurs, et le poids au début de l’étude comme covariable. On a utilisé une méthode d’analyse statistique hiérarchique pour neutraliser les erreurs de type 1.
Le pourcentage des patients obtenant une réponse ACR 20 à chaque visite jusqu’à la 16e semaine est illustré à la Figure 3.
Figure 3 Pourcentage des patients qui ont obtenu une réponse ACR 20 jusqu’à la 16e semaine de l’étude PsA3
Les résultats relatifs aux critères de la réponse ACR sont présentés au Tableau 23.
0 1 2 3 4 8 12 16
Time (Weeks)
0
20
40
60
80
Placebo Cosentyx 300 mg Cosentyx 150 mg Tableau 23 Variation moyenne des scores relatifs aux critères ACR entre le début et la 16e semaine de l’étude PsA3
COSENTYX 150 mg (N = 220) | COSENTYX à 300 mg (N = 222) | Placebo (N = 332) | |||||
Début Moyenne | Variation entre le début | Début Moyenne | Variation entre le début | Début Moyenne | Variation entre le début | ||
et la 16e semaine Moyenne (erreur-type) | et la 16e semaine Moyenne (erreur-type) | et la 16e semaine Moyenne (erreur-type) | |||||
Nombre d’articulations enflées (de 0 à 76) | 12,1 | -6,66 (0,450) | 10,0 | -7,16 (0,449) | 11,7 | -4,54 (0,375) | |
Nombre d’articulations sensibles (de 0 à 78) | 21,2 | -9,75 (0,818) | 19,8 | -10,76 (0,816) | 21,2 | -5,61 (0,680) | |
| Évaluation de la douleur par le patienta | 56,5 | -18,03 (1,603) | 52,8 | -20,79 (1,594) | 53,6 | -6,50 (1,337) | |
| Évaluation globale par le patienta | 53,9 | -13,90 (1,638) | 55,0 | -17,84 (1,630) | 52,5 | -5,62 (1,369) | |
| Évaluation globale par le médecina | 57,7 | -30,50 (1,464) | 55,4 | -34,40 (1,460) | 54,3 | -15,38 (1,209) | |
Indice de capacité fonctionnelle (HAQ-DI)b | 1,27 | -0,44 (0,035) | 1,21 | -0,55 (0,035) | 1,26 | -0,21 (0,029) | |
| Taux de CRP (mg/L)c | 13,60 | -8,87 (20,63)d | 9,92 (17,50)d | -5,70 (16,32)d | 13,09 (27,32)d | -2,05 (20,64)d | |
a Échelle visuelle analogique allant de 0 (meilleur état possible) à 100 (pire état possible) b Indice de capacité fonctionnelle du questionnaire HAQ d’évaluation de la santé (Health Assessment Questionnaire-Disability Index), allant de 0 (excellente) à 3 (médiocre); permet de mesurer la capacité du patient à s’habiller / soigner son apparence, à se lever, à se nourrir, à marcher, à atteindre des objets, à saisir des objets (préhension), à garder une bonne hygiène, et à vaquer à ses activités quotidiennes c Variation moyenne établie d’après les données observées à la 24e semaine; le groupe placebo comprend les non-répondeurs sous placebo (diminution inférieure à 20 % du nombre d’articulations sensibles ou enflées) qui ont commencé à recevoir le sécukinumab à la 16e semaine d Écart-type | |||||||
Réponse évaluée par radiographie
Au cours de l’étude PsA3, l’inhibition de la progression des lésions structurales entre le début et la 24e semaine de l’étude a été évaluée par radiographie, au moyen du STSm et de ses composantes, le score d’érosion et le score de pincement articulaire. Des clichés des mains, des poignets et des pieds ont été pris au début, à la semaine 16 et à la semaine 24, et ont été évalués de manière indépendante par au moins deux examinateurs qui ignoraient le traitement reçu par les patients et le moment au cours du traitement où les clichés ont été pris. La variation du STSm entre le début et la 24e semaine montre que le traitement par COSENTYX à 150 mg et à 300 mg a inhibé la progression des lésions articulaires périphériques comparativement au placebo (voir le Tableau 24).
Tableau 24 Taux de variation du score total de Sharp modifié (STSm) après 24 semaines
Traitement n Taux de variation
après 24 semaines
Différence par rapport au placebo (IC à 95 %) Sécukinumab à 150 mg, sans dose de
charge (N = 222)
210 -0,09 -0,58 (-0,92, -0,24)
Sécukinumab à 150 mg, avec dose de
charge (N = 220)
213 0,14 -0,34 (-0,68, 0,00)
Sécukinumab à 300 mg, avec dose de
charge (N = 222)
217 0,03 -0,45 (-0,79, -0,12)
Placebo (N = 332) 301 0,48 N : nombre de sujets répartis aléatoirement
n : nombre de sujets inclus dans l’analyse
IC : intervalle de confiance
Les résultats sont issus d’un modèle linéaire à effets mixtes tenant compte des données obtenues après le passage obligatoire au traitement actif des patients sous placebo qui répondaient aux critères à la semaine 16. Le modèle suppose une progression à peu près linéaire au fil du temps et estime la différence entre les taux (pentes) de progression sur 24 semaines pour comparer les groupes de traitement.
Résultats rapportés par les patients
Dans l’étude PsA2, les variations moyennes du score d’activité de la maladie (Disease Activity Index Score) établi d’après le taux de CRP (DAS28-CRP) entre le début et la 24e semaine étaient de -1,58 et de -0,96 dans les groupes COSENTYX à 150 mg et placebo, respectivement.
Au sein du sous-groupe de patients qui avaient un psoriasis en plaques concomitant (≥ 3 % de la surface corporelle touchée par le psoriasis au début de l’étude), les taux de PASI 75 ont été de 48 % (N = 28/58) chez ceux qui ont reçu COSENTYX à 150 mg et de 16 % (N = 7/43) chez ceux qui ont reçu le placebo.
Dans l’étude PsA2, la variation moyenne de l’HAQ-DI (Health Assessment Questionnaire-Disability Index), soit l’indice de capacité fonctionnelle du questionnaire HAQ d’évaluation de la santé, entre le début et la 24e semaine de l’étude a été de -0,48 dans le groupe COSENTYX à 150 mg et de -0,31 dans le groupe placebo. La proportion de patients dont l’HAQ-DI avait diminué d’au moins 0,3 par rapport au départ était de 46 % (N = 46/100) dans le groupe COSENTYX à 150 mg et de 16,3 % (N = 16/99) dans le groupe placebo.
À la 24e semaine, les patients traités par COSENTYX ont signalé une amélioration de leur qualité de vie liée à la santé (mesurée d’après le score de la composante physique [CP] du questionnaire SF-36), comparativement aux patients sous placebo.
Manifestations axiales du rhumatisme psoriasique
Le paramètre d’évaluation principal, soit une amélioration d’au moins 20 % du critère ASAS (Assessment of Spondyloarthritis International Society) à la 12e semaine, a été atteint. En comparaison du placebo, le traitement par le sécukinumab à 150 mg ou à 300 mg a produit une amélioration d’importance clinique sur le plan des signes et symptômes (y compris des baisses plus marquées de la douleur rachidienne par rapport au placebo) et une amélioration de la capacité physique fonctionnelle (voir le Tableau 25).
Tableau 25 Réponse clinique observée durant l’étude MAXIMISE à la 12e semaine
| Placebo (n = 164) | 150 mg (n = 157) |
300 mg (n = 164)
Réponse ASAS 20, % (IC à 95 %)
31,2 (24,6, 38,7) | 66,3* (58,4, 73,3) |
62,9* (55,2, 70)
Réponse ASAS 40, % (IC à 95 %)
12,2 (7,8, 18,4) | 39,5 (32,1, 47,4) |
43,6
(36,2, 51,3) Indice BASDAI 50, % (IC à 95 %)
9,8 (5,9, 15,6) | 32,7 (25,8, 40,5) |
37,4
(30,1, 45,4) Douleur rachidienne, EVA
(IC à 95 %)
-13,6 (-17,2, -10) | -28,5 (-32,2, -24,8) |
-26,5
(-30,1, -22,9)
Capacité physique fonctionnelle, HAQDI (IC à 95 %)
-0,155 (-0,224, -0,086) | -0,330 (-0,401, -0,259) |
-0,389
(-0,458, -0,320)
* p < 0,0001; ASAS : Assessment of SpondyloArthritis International Society Criteria; BASDAI : Bath Ankylosing Spondylitis Disease Activity Index; EVA : échelle visuelle analogique; HAQDI : Health Assessment Questionnaire – Disability Index
Une amélioration des réponses ASAS 20 et ASAS 40 aux deux doses de sécukinumab ont été observées à la 4e semaine et se sont maintenues jusqu’à la 52e semaine. 14.1.3 Spondylarthrites axiales (axSpA)
Spondylarthrite ankylosante (SpA, spondylarthrite axiale radiographique)
L’innocuité et l’efficacité de COSENTYX ont été évaluées chez 816 patients dans le cadre de trois études de phase III contrôlées par placebo et menées à double insu après répartition aléatoire chez des patients adultes (âge moyen de 42 ans; extrêmes de 18 et 77 ans) atteints de spondylarthrite ankylosante évolutive avec indice BASDAI ≥ 4, malgré le traitement par des anti-inflammatoires non stéroïdiens (AINS), des corticostéroïdes ou des antirhumatismaux modificateurs de la maladie (ARMM). L’ancienneté médiane du diagnostic de spondylarthrite ankylosante chez les patients des études AS1 et AS2 s’établissait entre 2,7 et 5,8 ans.
Au cours de l’étude AS1 (étude MEASURE 1), on a évalué 371 patients, parmi lesquels 14,8 % recevaient en concomitance du méthotrexate, et 33,4 %, de la sulfasalazine. Vingt-sept pour cent (27 %) des patients admis à cette étude avaient déjà été traités à l’aide d’un anti-TNF-alpha et avaient abandonné le traitement par cet agent en raison d’un manque d’efficacité ou d’une intolérance. Les patients affectés au traitement par COSENTYX ont reçu cet agent à 10 mg/kg, par voie i.v., aux semaines 0, 2 et 4; par la suite, ils ont reçu COSENTYX à la dose de 75 mg ou de 150 mg, par voie s.-c., tous les mois. À la 16e ou à la 24e semaine, selon leur réponse ASAS 20, les patients qui recevaient le placebo ont fait l’objet d’une autre répartition aléatoire à l’issue de laquelle ils ont reçu COSENTYX (à 75 mg ou à 150 mg toutes les 4 semaines).
Au cours de l’étude AS2 (étude MEASURE 2), on a évalué 219 patients, parmi lesquels 11,9 % recevaient en concomitance du méthotrexate, et 14,2 %, de la sulfasalazine. Une proportion de 38,8 % des patients admis à cette étude avaient déjà été traités à l’aide d’un anti-TNF-alpha et avaient abandonné le traitement par cet agent en raison d’un manque d’efficacité ou d’une intolérance. Les patients affectés au traitement par COSENTYX ont reçu cet agent à la dose de 75 mg ou de 150 mg, par voie s.-c., aux semaines 0, 1, 2, 3 et 4; par la suite, ils ont reçu la même dose tous les mois. À la 16e semaine, les patients affectés au placebo au début de l’étude ont fait l’objet d’une autre répartition aléatoire, à l’issue de laquelle ils ont reçu COSENTYX (à 75 mg ou à 150 mg), par voie s.-c., tous les mois. Les deux études avaient le même paramètre d’évaluation principal : le pourcentage de patients présentant une amélioration d’au moins 20 % du critère ASAS 20 à la 16e semaine. Les paramètres secondaires étaient : ASAS 40, taux de protéine C-réactive à haute sensibilité [hsCRP], ASAS 5/6, indice BASDAI total, SF36-CP, questionnaire sur la qualité de vie liée à la spondylarthrite ankylosante [ASQoL] et ASAS rémission partielle.
L’étude AS3 (MEASURE 3), a été réalisée chez 226 patients, parmi lesquels 13,3 % recevaient en concomitance du méthotrexate, et 23,5 %, de la sulfasalazine. Les patients affectés au traitement par COSENTYX ont reçu des doses de 10 mg/kg de ce médicament, par voie i.v., aux semaines 0, 2 et 4, puis des doses de 150 ou de 300 mg par voie s.-c. tous les mois. À la 16e semaine, les patients qui, au départ, avaient été affectés au placebo ont été de nouveau soumis au processus de répartition aléatoire de façon à recevoir des doses de 150 ou de 300 mg de COSENTYX par voie s.-c. tous les mois. Le paramètre d’évaluation principal était la réponse ASAS 20 mesurée à la 16e semaine. Les patients ont ignoré jusqu’à la 52e semaine quel traitement leur était administré. L’étude s’est ensuite poursuivie jusqu’à la 156e semaine.
Les données indiquent que les réponses ASAS 20 ne diffèrent pas entre le schéma avec dose de charge i.v. et le schéma avec dose de charge sous-cutanée. L’administration d’une dose de charge de COSENTYX par voie intraveineuse n’est PAS recommandée (voir 4 Posologie et administration).
Tableau 26 Résumé des données démographiques des patients dans les études cliniques sur la spondylarthrite ankylosante
Nº de l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
Étude AS1 (MEASURE 1)
Multicentrique, contrôlée par placebo, à double insu et avec répartition aléatoire | Sécukinumab à 10 mg/kg (dose de charge i.v.) ou placebo aux semaines 0, 2 et 4, puis 75 mg s.-c., 150 mg s.-c. ou placeboa,b tous les mois Sécukinumab à 75 mg : N = 124 Sécukinumab à 150 mg : N = 125 Placebo : N = 122 | N = 371 | 41,8 (18-76) |
M = 257 (69 %) F = 114 (31 %)
Étude AS2 (MEASURE 2)
Multicentrique, contrôlée par placebo, à double insu et avec répartition aléatoire | Sécukinumab à 75 mg ou 150 mg (dose de charge s.-c.) ou placebo aux semaines 0, 1, 2 et 3, puis 75 mg s.-c., 150 mg s.-c. ou placeboc tous les mois Sécukinumab à 75 mg : N = 73 Sécukinumab à 150 mg : N = 72 Placebo : N = 74 | N = 219 | 43,3 (19-77) |
M = 153 (70 %) F = 66
(30 %)
Étude AS3 (MEASURE 3)
Multicentrique, contrôlée par placebo, à double insu et à double placebo, avec répartition aléatoire et groupes parallèles | Sécukinumab à 10 mg/kg (dose de charge i.v.) ou placebo aux semaines 0, 2 et 4 Dose d’entretien : 150 mg ou 300 mg ou placebo administrés par voie s.-c. toutes les 4 semaines à partir de la 8e semaine Sécukinumab à 150 mg : N = 74 Sécukinumab à 300 mg : N = 76 Placebo : N = 76 | N = 226 | 42,5 (20-73) |
M = 136 (60 %) F = 90
(40 %)
a Les non-répondeurs sous placebo (c.-à-d. n’ayant pas obtenu de réponse ASAS 20) ont fait l’objet d’une autre répartition aléatoire selon un rapport 1:1 à la 16e semaine, à l’issue de laquelle ils ont reçu le sécukinumab à 75 mg ou à 150 mg, par voie s.-c., toutes les 4 semaines.
b Les répondeurs sous placebo (c.-à-d. ayant obtenu une réponse ASAS 20 ou meilleure) ont fait l’objet d’une autre répartition aléatoire selon un rapport 1:1 à la 16e semaine, à l’issue de laquelle ils ont reçu le sécukinumab à 75 mg ou à 150 mg, par voie s.-c., toutes les 4 semaines à compter de la 24e semaine.
c Les patients sous placebo ont fait l’objet d’une autre répartition aléatoire selon un rapport 1:1 à la 16e semaine, à l’issue de laquelle ils ont reçu le sécukinumab à 75 mg ou à 150 mg, par voie s.-c., toutes les 4 semaines.
d À la 16e semaine, les patients ayant reçu le placebo ont de nouveau été répartis aléatoirement selon un rapport 1:1 de façon à recevoir une dose de 150 ou de 300 mg de sécukinumab par voie s.-c. toutes les 4 semaines.
Résultats de l’étude
Signes et symptômes
Les améliorations au chapitre des réponses ASAS 20 et ASAS 40 ont été plus marquées chez les patients traités par COSENTYX à 150 mg que chez les patients sous placebo à la 16e semaine. Des réponses ont été notées chez les patients, peu importe les traitements qu’ils recevaient en concomitance ou leur statut quant à l’exposition antérieure aux anti-TNF-alpha.
Dans l’étude AS2, en comparaison du placebo, le traitement par COSENTYX à 150 mg a donné lieu à une amélioration plus marquée des paramètres ASAS 20 et ASAS 40 à la 16e semaine (voir le Tableau 27).
Tableau 27 Résultats sur l’efficacité dans l’étude AS2 à la 16e semaine
COSENTYX 150 mg (N = 72) | Placebo (N = 74) | Différence vs placebo (IC à 95 %) | Valeur de p | |
| Réponse ASAS 20, % (n) | 61 % (44) | 28 % (21) | 33 (18, 48) | p = 0,0001a |
| Réponse ASAS 40, % (n) | 36 % (26) | 11 % (8) | 25 (12, 38) | p = 0,0008a |
ASAS : Assessment of SpondyloArthritis International Society. a Valeur de p selon un modèle de régression logistique utilisant le traitement et le statut quant aux anti-TNF-alpha comme facteurs, et le poids au début de l’étude comme covariable. Toutes les valeurs de p ajustées en fonction de la multiplicité des tests d’après une hiérarchie prédéterminée. Abandon prématuré au cours de la période contrôlée par placebo (16 semaines) pour quelque motif que ce soit : placebo 11 % (8/74) et COSENTYX à 150 mg 8 % (6/72). Tous les patients ayant abandonné l’étude, pour quelque motif que ce soit, ont été considérés comme des non-répondeurs en regard des paramètres de réponse ASAS 20 et ASAS 40. | ||||
La variation moyenne du score BASDAI, un indice composite représentant l’activité de la maladie chez les patients atteints de spondylarthrite ankylosante, du début à la 16e semaine de l’étude a été de 2,19 chez les patients traités par COSENTYX à 150 mg et de 0,85 chez les patients recevant le placebo.
Les résultats relatifs aux principaux éléments de la réponse ASAS 20 sont présentés au Tableau 28.
Tableau 28 Principaux éléments de la réponse ASAS 20 au début et à la 16e semaine de l’étude
AS2 (score moyen et écart-type)
COSENTYX 150 mg (N = 72) | Placebo (N = 74) | |||||
| Réponse ASAS 20 | Début | 16e sem aine | Variation entre le début et la 16e semain e | Début | 16e sema ine | Variation entre le début et la 16e semain e |
| -Évaluation globale par le patient (0-10)1 | 6,7 (1,7) | 3,8 (2,4) | -3,0 (2,6) | 7,0 (1,6) | 5,5 (2,2) | -1,5 (2,5) |
| -Douleur rachidienne totale (0-10) | 6,6 (1,7) | 3,7 (2,5) | -2,9 (2,5) | 6,9 (1,9) | 5,7 (2,3) | -1,2 (2,6) |
| -Indice BASFI (0-10)2 | 6,2 (2,1) | 3,8 (2,6) | -2,3 (2,2) | 6,1 (2,0) | 5,3 (2,6) | -0,8 (1,9) |
| -Inflammation (0-10)3 | 6,5 (2,1) | 4,0 (2,5) | -2,5 (2,9) | 6,5 (2,1) | 5,7 (2,4) | -0,8 (2,3) |
1 Pourcentage de sujets ayant présenté une amélioration d’au moins 20 % et 10 unités mesurée suivant une échelle visuelle analogique dans laquelle 0 = aucune et 10 = sévère. 2 Bath Ankylosing Spondylitis Functional Index. 3 L’inflammation est la moyenne de deux scores de raideur signalés par le patient d’après une auto-évaluation faite pour l’indice BASDAI. | ||||||
Le pourcentage de patients ayant obtenu une réponse ASAS 20 en fonction de la visite jusqu’à la 16e semaine est illustré à la Figure 4; une différence par rapport au placebo s’observe dès la 1re semaine.
Figure 4 Réponses ASAS 20 obtenues du début à la 16e semaine de l’étude AS2
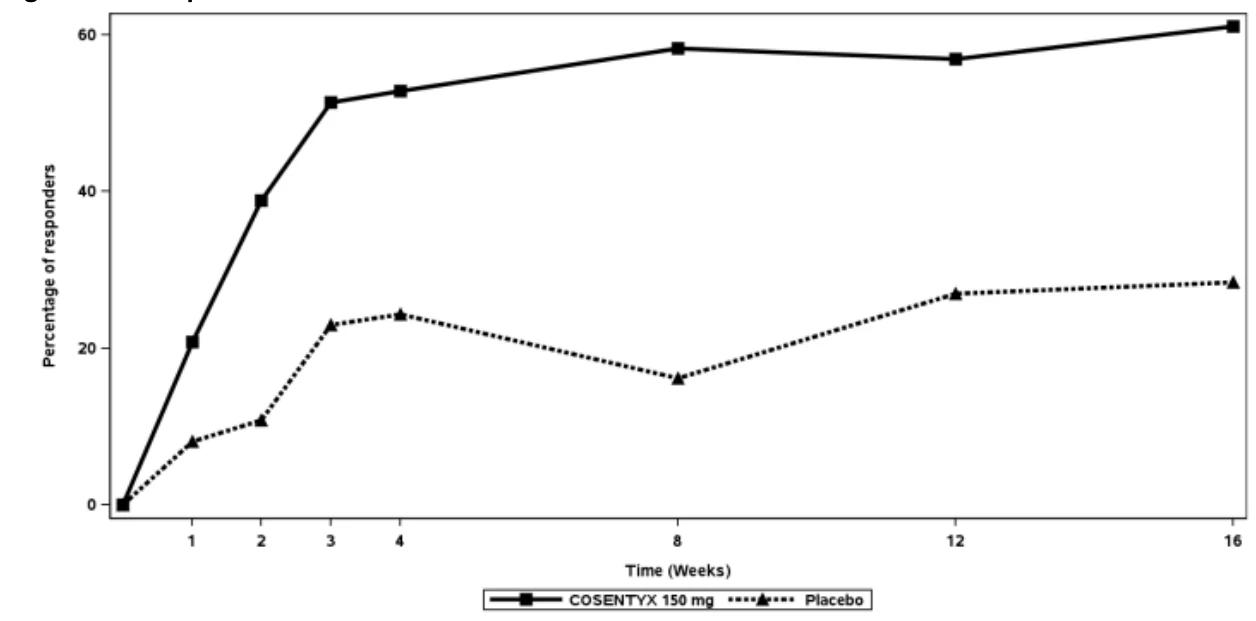
Les réponses ASAS 20 à la 16e semaine ont été de 68,2 % vs 31,1 % chez les patients n’ayant jamais été traités par des anti-TNF-alpha, et de 50,0 % vs 24,1 % chez les patients répondant mal aux anti-TNF-alpha dans le groupe COSENTYX à 150 mg comparativement au groupe placebo, respectivement.
La mobilité rachidienne a été évaluée au moyen de l’indice BASMI. La variation moyenne du score BASMI entre le début et la 16e semaine de l’étude a été de -0,51 vs -0,22 dans le groupe COSENTYX à 150 mg comparativement au groupe placebo, respectivement.
Dans l’étude AS2, parmi les 72 patients ayant reçu initialement COSENTYX à 150 mg après répartition aléatoire, 61 patients (84,7 %) étaient toujours sous traitement à la 52e semaine. Chez ces patients, les réponses ASAS 20 et ASAS 40 ont été atteintes par 45 (73,8 %) et 35 (57,4 %) sujets respectivement.
La variation moyenne entre le début et la 16e semaine de l’étude du score ASQoL (Ankylosing Spondylitis Quality of Life) s’est établie à -4,00 vs -1,37 chez les patients traités par COSENTYX à 150 mg et les patients sous placebo, respectivement. Les patients ayant reçu COSENTYX ont signalé des améliorations du score de la composante physique [CP] du questionnaire SF-36 et du score aux échelles de douleur rachidienne totale et de douleur rachidienne nocturne à la 16e semaine, comparativement au placebo.
Au cours de l’étude AS3, les patients traités par COSENTYX 150 mg et COSENTYX 300 mg a donné lieu à une amélioration plus marquée des paramètres ASAS 20 et ASAS 40 comparativement au groupe placebo à la 16e semaine (voir le Tableau 29).
Tableau 29 Résultats sur l’efficacité dans l’étude AS3 à la 16e semaine
| COSENTYX 150 mg (N=74) | COSENTYX 300 mg (N=76) | Placebo (N=76) | Différence vs placebo (IC à 95 %); valeur de p | ||
| COSENTYX 150 mg | COSENTYX 300 mg | ||||
| Répons e ASAS 20, % (n) | 58 % (43) | 61 % (46) | 37 % (28) | 21 (6, 37); p=0,0102a | 24 (9, 39); p=0,0075a |
| Répons e ASAS 40, % (n) | 41 % (30) | 42 % (32) | 21 % (16) | 20 (5, 34); p=0,0102a | 21 (7, 36); p=0,0102a |
ASAS : Assessment of SpondyloArthritis International Society. a Valeur de p selon un modèle de régression logistique utilisant le traitement et le statut quant aux anti-TNF-alpha comme facteurs, et le poids au début de l’étude comme covariable. Toutes les valeurs de p ajustées en fonction de la multiplicité des tests d’après une hiérarchie prédéterminée. Abandon prématuré au cours de la période contrôlée par placebo (16 semaines) pour quelque motif que ce soit : placebo 3,9 % (3/76), COSENTYX à 150 mg 0 % (0/74) et COSENTYX à 300 mg 1,3 % (1/76). Tous les patients ayant abandonné l’étude, pour quelque motif que ce soit, ont été considérés comme des non-répondeurs en regard des paramètres de réponse ASAS 20 et ASAS 40. | |||||
Spondylarthrite axiale non radiographique (nr-axSpA)
L’efficacité et l’innocuité de COSENTYX ont été évaluées chez 555 patients atteints de spondylarthrite axiale non radiographique (nr-axSpA; aussi qualifiée de axSpA sans preuves radiographiques de lésions structurelles) dans le cadre d’une étude de phase III menée à double insu, avec répartition aléatoire et contrôle placebo, composée d’une phase principale et d’une phase de prolongation de 2 années chacune. Tous les patients respectaient les critères de classification établis par l’ASAS pour la spondylarthrite axiale (axSpA) sans lésions des articulations sacro-iliaques visibles à la radiographie répondant aux critères modifiés de New York pour la spondylarthrite ankylosante (SpA). Les patients recrutés étaient aux prises avec une maladie évolutive (définie d’après un indice BASDAI de 4 ou plus), ils avaient obtenu un score de 40 ou plus sur une EVA (allant de 0 à 100 mm) pour leur dorsalgie totale même s’ils prenaient, ou avaient déjà pris, des anti-inflammatoires non stéroïdiens (AINS), ils présentaient une hausse de leur taux de protéine C-réactive ou des signes de sacro-iliite à l’examen par imagerie par résonance magnétique (IRM). Leur diagnostic d’axSpA remontait à de 2,1 à 3,0 ans en moyenne et 54 % d’entre eux étaient des femmes.
Lors de l’étude 1 sur la nr-axSpA (étude PREVENT), une hausse du taux de protéine C-réactive a été objectivée chez 57,6 % des patients, des signes de sacro-iliite ont été décelés sur les clichés d’IRM de 72,2 % des patients et ces deux observations ont été notées chez 29,9 % d’entre eux. En outre, 9,7 % des patients avaient déjà subi un traitement par un agent anti-TNF-alpha et y avaient mis fin pour cause de manque d’efficacité ou d’intolérance (patients ayant déjà reçu anti-TNF-alpha). De plus, 9,9 % et 14,8 % d’entre eux prenaient du MTX ou de la sulfasalazine, respectivement.
Les patients ont reçu COSENTYX à 150 mg par voie sous-cutanée avec doses de charge (aux semaines 0, 1, 2, 3 et 4) ou sans dose de charge (aux semaines 0 et 4), puis la même dose ou un placebo toutes les quatre semaines. Pendant la phase à double insu, les patients ont reçu un placebo ou COSENTYX pendant 52 semaines. À partir de la 16e semaine, il était permis d’ajuster la dose ou d’ajouter au traitement des AINS ou des ARMM. À partir de la 20e semaine, les patients étaient autorisés à passer aux injections mensuelles de 150 mg de COSENTYX administrées au su ou à un autre agent biologique, la décision étant laissée à la discrétion du patient et de l’investigateur. Les deux paramètres d’évaluation principaux de cette étude étaient la proportion de patients jamais traités par un anti-TNF qui avaient obtenu une amélioration minimale de 40 % de leur état (réponse ASAS 40) à la 16e semaine et à la 52e semaine.
Tableau 30 Résumé des données démographiques des patients dans les études cliniques sur la spondylarthrite axiale non radiographique
Nº de l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
Étude 1 sur la nr-axSpA
(étude
PREVENT)
Étude multicentrique menée à double insu, avec répartition aléatoire et contrôle placebo | Dose de charge de sécukinumab de 150 mg par voie s.-c. aux semaines 0, 1, 2 et 3, suivie d’une injection s.-c. de 150 mg tous les mois Dose de sécukinumab de 150 mg par voie s.-c. à la semaine 0, puis tous les mois (remplacé par un placebo les semaines 1, 2 et 3), ou injection placebo les semaines 0, 1, 2 et 3, suivie d’une injection placebo tous les mois Dose de charge de sécukinumab de 150 mg : n = 185 Sécukinumab à 150 mg, sans dose de charge : n = 184 Placebo : n = 186 | N = 555 | 39,4 (18 et 80) |
M = 255
(45,9 %)
F = 300 (54,1 %)
Résultats de l’étude
Lors de l’étude 1 sur la nr-axSpA, le traitement par COSENTYX à 150 mg s’est traduit par des améliorations significatives de diverses mesures de l’activité de la maladie comparativement au placebo à la 16e et à la 52e semaine (voir le Tableau 31).
Tableau 31 Réponse clinique obtenue à la 16e et à la 52e semaine de l’étude 1 sur la nr-axSpA
Nombre de sujets ayant obtenu une réponse ASAS 40 (%) | COSENTYX à 150 mg avec dose de charge (n = 185) | COSENTYX à 150 mg sans dose de charge (n = 184) | Placebo (n = 186) | Différence par rapport au placebo (IC à 95 %) | |
| COSENTYX à 150 mg avec dose de charge | COSENTYX à 150 mg sans dose de charge | ||||
| 16e semaine | 74 (40) | 75 (41) | 52 (28) | 12 (2, 22) | 13 (3, 22) |
| 52e semaine | 62 (34) | 70 (38) | 36 (19) | 14 (5, 23) | 19 (10, 28) |
Différence entre les proportions et intervalle de confiance (IC) à 95 % fondés sur une approximation normale.
Signes et symptômes
Lors de l’étude 1 sur la nr-axSpA, le traitement par COSENTYX à 150 mg s’est traduit par des améliorations significatives de diverses mesures de l’activité de la maladie comparativement au placebo à la 16e et à la 52e semaine. Ces mesures comprenaient le taux de réponse ASAS 40, le taux de réponse ASAS 5/6, l’indice BASDAI, l’indice BASDAI 50, le taux de protéine C-réactive à haute sensibilité (hsCRP), le taux de réponse ASAS 20 et le taux de rémission partielle (ASAS) par rapport au placebo (voir le Tableau 32). COSENTYX a fait preuve d’une efficacité supérieure pour tous ces paramètres d’évaluation jusqu’à la 52e semaine.
Tableau 32 Réponse clinique obtenue à la 16e semaine de l’étude 1 sur la nr-axSpA
Paramètre d’évaluation
(valeur p vs placebo)
| Placebo | COSENTYX à 150 mg1 |
Différence par rapport au placebo
(IC à 95 %)
Nbre de patients jamais traités par un anti-TNF répartis aléatoirement
| 171 | 164 |
Taux de réponse ASAS 40, %
| 29,2 % | 41,5 % |
12,3 (2,5, 22,8)*
Nbre total de patients répartis aléatoirement
| 186 | 185 |
Taux de réponse ASAS 40, %
| 28,0 % | 40,0 % |
12,7 (3,0, 22,4)*
Taux de réponse ASAS 5/6, %
| 23,7 % | 40,0 % |
17,1 (7,4, 26,7)*
Indice BASDAI, variation moyenne (méthode des moindres carrés) par
rapport à la valeur de départ
| -1,46 | -2,35 |
-0,89 (-1,39, -0,38)*
Indice BASDAI 50, %
| 21,0 % | 37,3 % |
18,5 (8,7, 27,4)*
| hsCRP (rapport entre la valeur obtenue après le début de l’étude et de celle enregistrée au début de l’étude) | 0,91 | 0,64 | 0,70 (0,58, 0,84)* |
| Taux de réponse ASAS 20, % | 45,7 % | 56,8 % | 11,7 (1,7, 23,0)* |
| Taux de rémission partielle (ASAS), % | 7,0 % | 21,6 % | 14,6 (7,5, 21,7)* |
1 Sécukinumab à 150 mg administrés par voie s.-c. les semaines 0, 1, 2 et 3, puis une fois par mois à compter de la 4e semaine Toutes les valeurs de p ont été ajustées en fonction de la multiplicité des tests d’après une hiérarchie prédéterminée. Méthode d’imputation des non-répondeurs appliquée aux paramètres d’évaluation binaires manquants, modèles mixtes avec mesures répétées appliqués aux paramètres continus. Différence entre les traitements selon le modèle *p < 0,05 vs placebo ASAS : Assessment of SpondyloArthritis International Society Criteria; BASDAI : Bath Ankylosing Spondylitis Disease Activity Index; hsCRP : protéine C-réactive à haute sensibilité | |||
Le Tableau 33 rend compte des résultats obtenus pour les principaux critères de réponse ASAS 40 chez tous les patients répartis aléatoirement. Les patients répondaient toujours au traitement à la 52e semaine.
Tableau 33 Principaux critères de réponse ASAS 40 et autres mesures de l’activité de la maladie chez les patients atteints de nr-axSpA, au début et à la 16e semaine de l’étude 1 sur la nr-axSpA
| Placebo (n = 186) |
COSENTYX à 150 mg1
(n = 185)
| Début de l’étude | Variation entre le début et la 16e semaine | Début de l’étude |
Variation entre le début et la 16e semaine
Critère de réponse ASAS 40
- Évaluation globale des patients de l’activité de leur maladie (de 0 à 100 mm)
| 68,8 | -13,78 | 72,6 |
-24,10
- Dorsalgie totale (de 0 à 100 mm)
| 70,9 | -15,64 | 73,3 |
-24,96
- Indice BASFI (de 0 à 10)
| 5,893 | -1,01 | 6,244 |
-1,75
- Inflammation (de 0 à 10)
| 6,588 | -1,71 | 7,206 |
-2,76
Variation moyenne du taux de protéine C-réactive à haute sensibilité (mg/L) à la 16e semaine
| 10,76 | -2,42 | 13,17 |
-7,90
Indice BASDAI (de 0 à 10)
| 6,760 | -1,46 | 7,082 |
-2,35
- Douleur rachidienne
| 7,52 | -2,03 | 7,76 |
-3,00
- Douleur et enflure périphériques (de 0 à 10)
| 6,13 | -1,60 | 6,29 |
-2,26
Indice BASMI
| 2,765 | -0,13 | 2,923 |
-0,26
1 Sécukinumab à 150 mg administrés par voie s.-c. les semaines 0, 1, 2 et 3, puis une fois par mois à compter de la 4e semaine
La Figure 5 illustre le pourcentage des sujets n’ayant jamais été traités par des anti-TNF-alpha qui affichaient une réponse ASAS 40 à chaque visite.
Figure 5 Étude 1 sur la nr-axSpA – Taux de réponse ASAS 40 enregistré jusqu’à la 16e semaine chez les sujets jamais traités par des anti-TNF-alpha
Comparativement à ceux enregistrés chez les témoins, les taux de réponse ASAS 40 s’étaient aussi améliorés à la 16e semaine chez les sujets des groupes traités par COSENTYX à 150 mg ayant déjà reçu des anti-TNF-alpha.
Capacité physique fonctionnelle et qualité de vie liée à la santé
À la 16e semaine, les patients traités par COSENTYX à 150 mg ont affiché des améliorations comparativement aux témoins au chapitre de la capacité physique fonctionnelle comme en témoignait l’indice BASFI (16e semaine : −1,75 vs −1,01). Comparativement aux témoins, les patients traités par COSENTYX ont rapporté des améliorations significatives de leur qualité de vie liée à la santé comme en faisaient foi leurs résultats au questionnaire sur la qualité de vie liée à la spondylarthrite ankylosante (ASQoL) à la 16e semaine (variation moyenne à la 16e semaine calculée par la méthode des moindres carrés : −3,45 vs −1,84) et ceux obtenus pour l’ensemble des composantes physiques du questionnaire SF-36 (SF-36 PCS; variation moyenne à la 16e semaine calculée par la méthode des moindres carrés : 5,71 vs 2,93).
Mobilité rachidienne
La mobilité rachidienne a été évaluée jusqu’à la 16e semaine au moyen de l’indice BASMI. Par rapport aux témoins, des améliorations plus élevées numériquement parlant ont été objectivées chez les patients traités par COSENTYX aux 4e, 8e, 12e et 16e semaines.
Réduction de l’inflammation visible à l’imagerie par résonance magnétique (IRM)
Les signes objectifs d’inflammation ont été évalués par IRM au début et à la 16e semaine de l’étude. Les résultats obtenus ont été exprimés sous forme de variation depuis le début de l’étude du score d’œdème osseux de Berlin appliqué aux articulations sacro-iliaques. La variation moyenne entre le 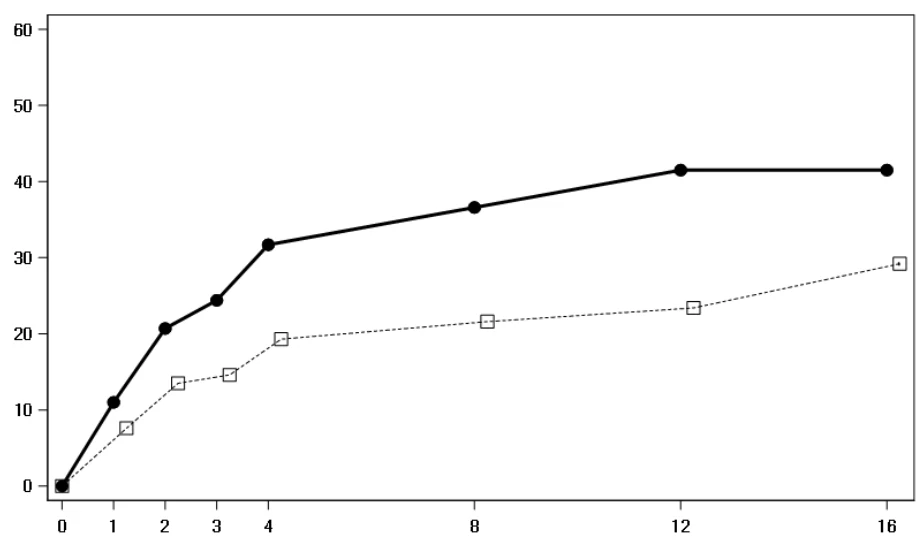
Temps (semaines)
- Dose de charge de 150 mg de sécukinumab
Placebo
| e | |
Pourcen tage d répond eu rs | |
début et la 16e semaine de l’étude était plus marquée chez les sujets ayant reçu le sécukinumab à 150 mg (−1,68) que chez les témoins (−0,39), et la différence entre les deux groupes était statistiquement significative (p < 0,05).
14.1.4 Types d’arthrite juvénile idiopathique (AJI) :
Arthrite avec enthésite et arthrite psoriasique juvénile (APJ)
L’efficacité et l’innocuité du sécukinumab ont été évaluées chez 86 patients ayant participé à une étude de phase III de retrait du traitement, événementielle, à 3 volets, menée à double insu, avec contrôle placebo et répartition aléatoire. Ces patients âgés de 2 à moins de 18 ans étaient atteints d’une forme évolutive d’arthrite avec enthésite ou d’APJ, le diagnostic ayant été confirmé au moyen des critères de classification modifiés de l’AJI de la Ligue internationale d’associations pour la rhumatologie (ILAR). Pour que l’arthrite avec enthésite ou l’APJ soit jugée évolutive, elle devait satisfaire les 2 conditions suivantes dès le départ : atteinte d’au moins 3 articulations (enflées ou à tout le moins sensibles et ayant une amplitude de mouvement restreinte) et au moins 1 foyer d’enthésite évolutive ou documentée par anamnèse.
Cette étude comportait une phase menée en mode ouvert (1re partie), suivie d’une phase de retrait du traitement réalisée après répartition aléatoire (2e partie), puis d’une phase de traitement en mode ouvert (3e partie). Au cours de la 1re partie menée en mode ouvert, tous les patients ont reçu du sécukinumab jusqu’à la 12e semaine. Au terme de cette période, les patients ayant répondu au traitement (obtention d’une réponse ACR 30) ont entrepris la 2e partie de l’étude menée à double insu après avoir été répartis aléatoirement en deux groupes selon un rapport de 1:1 de façon à poursuivre leur traitement par le sécukinumab ou à remplacer ce médicament par un placebo jusqu’à la 104e semaine ou jusqu’à ce qu’une poussée de la maladie ne survienne. Advenant une poussée de la maladie, les patients concernés amorçaient la 3e partie de l’étude et recevaient à nouveau du sécukinumab en mode ouvert jusqu’à la 104e semaine.
Au début de l’étude, la représentation des deux types d’AJI au sein de l’effectif se déclinait ainsi : arthrite avec enthésite, 60,5 % des cas (n = 52) et APJ, 39,5 % des cas (n = 34). Ces patients avaient obtenu une réponse insatisfaisante à au moins 1 antirhumatismal de fond et à au moins 1 anti-inflammatoire non stéroïdien (AINS) ou ne les avaient pas tolérés. Au début de l’étude, les patients pesaient entre 16,5 et 143,2 kg (moins de 50 kg, n = 30; 50 kg ou plus, n = 56). Pendant cette étude, 65,1 % des patients prenaient également du méthotrexate (MTX) dosé à 75 mg s’ils pesaient moins de 50 kg ou à 150 mg s’ils pesaient 50 kg ou plus. Au début de l’étude, l’âge des patients allait de 2 à 17 ans; 3 patients avaient entre 2 et moins de 6 ans, 22 patients étaient âgés entre 6 et moins de 12 ans et les 61 autres avaient de 12 à moins de 18 ans.
Le paramètre d’évaluation principal était le temps écoulé avant la première poussée évolutive survenant au cours de la phase de retrait du traitement menée avec répartition aléatoire (2e partie). On entendait par « poussée évolutive de la maladie », une aggravation minimale de 30 % d’au moins trois des six critères de réponse ACR appliqués à l’AJI, une amélioration minimale de 30 % d’un de ces six critères au maximum et une atteinte évolutive d’au moins deux articulations.
Tableau 34 Résumé des données démographiques des patients dans les études cliniques sur l’arthrite avec enthésite et l’APJ
No de
l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
F2304
| Étude de retrait du traitement, événementielle, à 3 volets, menée à double insu, avec contrôle placebo et répartition aléatoire | 1re partie : sécukinumab à 75 mg ou à 150 mg par voie s.-c. (en fonction du poids) au départ, puis aux 1re, 2e,3e, 4e et 8e semaines. 2e partie : sécukinumab à 75 mg ou à 150 mg par voie s.-c. (en fonction du poids) ou placebo à la 12e semaine, puis toutes les 4 semaines jusqu’à la 100e semaine inclusivement. 3e partie : sécukinumab à 75 mg ou à 150 mg par voie s.-c. (en fonction du poids) toutes les 4 semaines jusqu’à la 100e semaine inclusivement. | N = 86 | 13,1 (2 et 17) |
M = 57 (66,3 %)
F = 29
(33,7 %)
Résultats de l’étude
Au terme de la 1re partie de l’étude menée en mode ouvert, 75 des 86 (87,2 %) patients affichaient une réponse ACR 30 pour leur AJI et ont entrepris la 2e partie de l’étude. Le rapport des risques instantanés (intervalle de confiance à 95 %) calculé pour le sécukinumab par rapport au placebo s’élevait à 0,28 (de 0,13 à 0,63), ce qui représente une baisse de 72 % du risque de poussée évolutive (Figure 6).
Pendant la 2e partie de l’étude, 21 patients du groupe placebo ont subi une poussée évolutive de leur maladie (11 patients atteints d’APJ et 10 patients atteints d’arthrite avec enthésite) comparativement à 10 patients du groupe sécukinumab (4 patients atteints d’APJ et 6 patients atteints d’arthrite avec enthésite).
Figure 6 Estimation selon la méthode de Kaplan-Meier du temps écoulé avant la survenue d’une poussée évolutive pendant la 2e partie de l’étude
Les données des sujets n’ayant subi aucune poussée évolutive pendant la 2e partie de l’étude ont été censurées à la date de la dernière évaluation d’une éventuelle poussée évolutive réalisée pendant la 2e partie (y compris celles des sujets ayant abandonné l’étude prématurément pour des raisons autres qu’une poussée évolutive, de ceux étant passés à la 3e partie de l’étude par erreur et de ceux arrivés au terme de la 2e partie sans avoir subi de poussée évolutive).
Pendant la 1re partie de l’étude menée en mode ouvert, tous les patients ont reçu du sécukinumab jusqu’à la 12e semaine. Le tableau 35 ci-dessous rend compte du nombre de patients ayant affiché à la 12e semaine de l’étude une réponse ACR 20, ACR 50, ACR 70 et ACR 90, y compris pour chaque type d’AJI.
Tableau 35 Nombre de patients ayant obtenu une réponse ACR 20, ACR 50, ACR 70 et ACR 90 à la 12e semaine de l’étude
| Nombre de sujets ayant obtenu une réponse (%) | ACR 30 | ACR 50 | ACR 70 | ACR 90 |
| Total (N = 86) | 75 (87,2 %) | 72 (83,7 %) | 58 (67,4 %) | 33 (38,4 %) |
Arthrite avec enthésite (N = 52) | 44 (84,6 %) | 41 (78,8 %) | 34 (65,4 %) | 17 (32,7 %) |
| APJ (N = 34) | 31 (91,2 %) | 31 (91,2 %) | 24 (70,6 %) | 47,1 %) |
* Une imputation des sujets n’ayant pas répondu au traitement a été utilisée aux fins de traitement des valeurs manquantes. 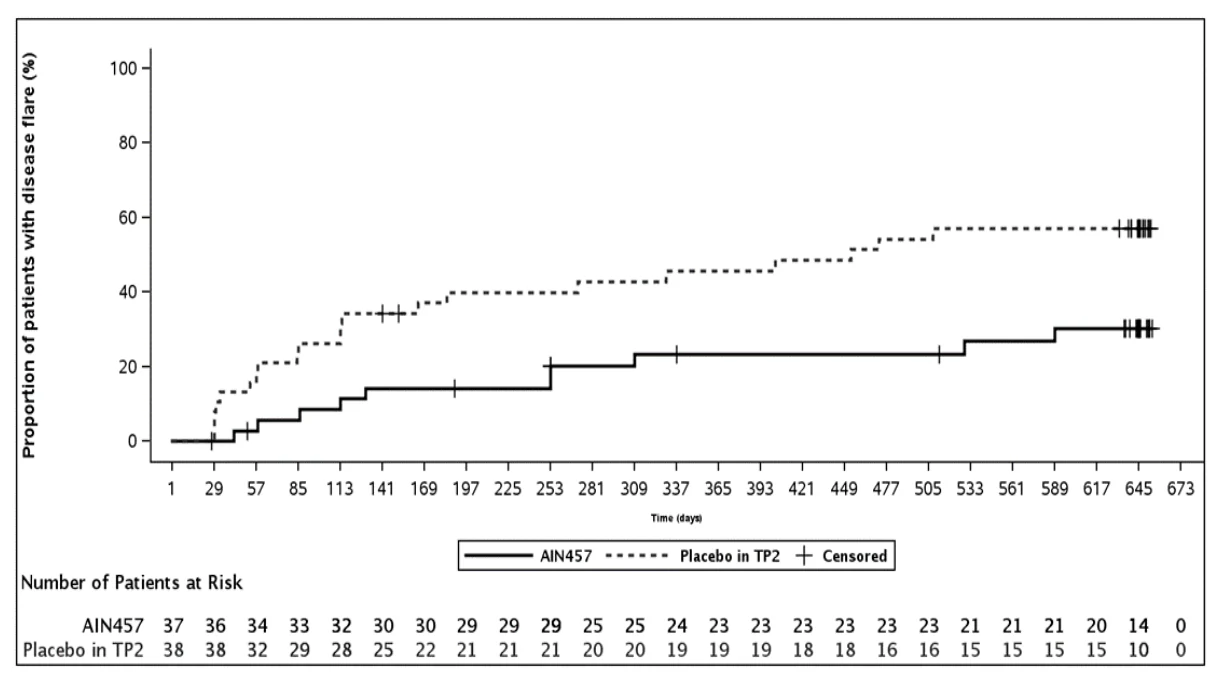
14.1.5 Hidradénite suppurée
L’innocuité et l’efficacité du sécukinumab ont été évaluées dans le cadre de deux études cliniques de phase III contrôlées par placebo, menées à double insu et avec répartition aléatoire auprès de 1084 patients adultes atteints d’hidradénite suppurée (HS) modérée ou sévère qui étaient candidats à un traitement biologique à action générale. Les patients admis aux études M2301 (SUNSHINE) et M2302 (SUNRISE) sur l’HS présentaient initialement une maladie de stade I (4,6 % et 2,8 %, respectivement), de stade II (61,4 % et 56,7 %, respectivement) ou de stade III (34,0 % et 40,5 %, respectivement) selon la classification de Hurley, caractérisée par au moins cinq lésions inflammatoires dans au moins deux régions anatomiques. La proportion de patients qui pesaient ≥ 90 kg était de 54,7 % et de 50,8 % dans les études M2301 et M2302, respectivement. Le diagnostic d’HS modérée ou sévère remontait à 7,3 ans en moyenne, et 56,3 % des participants étaient des femmes.
Durant les études M2301 et M2302 sur l’HS, 23,8 % et 23,2 % des patients, respectivement, avaient déjà reçu un agent biologique et mis fin à ce traitement (patients exposés à des agents biologiques).
L’étude M2301 a admis 541 patients et l’étude M2302, 543 patients. Respectivement 12,8 % et 10,7 % de ces patients recevaient une dose stable d’antibiotiques en concomitance. Dans les deux études, les patients affectés aléatoirement au traitement par le sécukinumab ont reçu ce médicament à raison de 300 mg par voie sous-cutanée aux semaines 0, 1, 2, 3 et 4, puis 300 mg toutes les 2 semaines (T2S) ou toutes les 4 semaines (T4S). À la semaine 16, les patients préalablement affectés au placebo sont passés au sécukinumab, qu’ils ont reçu à raison de 300 mg les semaines 16, 17, 18, 19 et 20, puis selon le schéma T2S ou T4S.
Le paramètre d’évaluation principal des deux études sur l’HS (études M2301 et M2302) était la proportion de patients ayant obtenu une réponse clinique au traitement de l’HS, définie par une réduction d’au moins 50 % du nombre d’abcès et de nodules inflammatoires sans augmentation du nombre d’abcès et/ou de fistules drainantes par rapport au nombre initial (HiSCR 50) à la semaine 16. L’atténuation de la douleur cutanée attribuable à l’HS constituait le paramètre secondaire (données groupées des études M2301 et M2302 sur l’HS 2) évalué à l’aide d’une échelle d’évaluation numérique chez les patients qui avaient obtenu un score d’au moins 3 au moment de leur admission aux études. Tableau 36 Résumé des données démographiques des patients dans les études cliniques sur l’hidradénite suppurée
Nº de l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
M2301
(SUNSHINE)
Étude contrôlée par placebo, à double insu, avec répartition aléatoire et groupes parallèles | Période de traitement 1 (semaines 0 à 16) : Sécukinumab à 300 mg (dose de charge s.-c.) au départ et aux semaines 1, 2, 3 et 4, puis toutes les 2 ou 4 semaines Placebo au départ et aux semaines 1, 2, 3 et 4, puis toutes les 2 semaines Période de traitement 2 (semaines 16 à 52) : Les sujets répartis aléatoirement pour recevoir l’un ou l’autre des deux schémas posologiques de sécukinumab ont poursuivi le traitement selon le même schéma posologique. Les sujets répartis aléatoirement pour recevoir l’un ou l’autre des schémas « placebo vers sécukinumab » ont reçu le sécukinumab à raison de 300 mg les semaines 16, 17, 18, 19 et 20 en traitement d’induction, puis selon le schéma T2S ou T4S attribué aléatoirement. | N = 541 | 36,1 (18 et ˂ 75) |
M = 43,8 %
F = 56,2 %
M2302
(SUNRISE)
Étude contrôlée par placebo, à double insu, avec répartition aléatoire et groupes parallèles | Période de traitement 1 (semaines 0 à 16) : Sécukinumab à 300 mg (dose de charge s.-c.) au départ et aux semaines 1, 2, 3 et 4, puis toutes les 2 ou 4 semaines Placebo au départ et aux semaines 1, 2, 3 et 4, puis toutes les 2 semaines Période de traitement 2 (semaines 16 à 52) : Les sujets répartis aléatoirement pour recevoir l’un ou l’autre des deux schémas posologiques de sécukinumab ont poursuivi le | N = 543 | 36,3 (18 et ˂ 75) |
M = 43,6 %
F = 56,4 % Nº de l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
Sexe
traitement selon le même schéma posologique. Les sujets répartis aléatoirement pour recevoir l’un ou l’autre des schémas « placebo vers sécukinumab » ont reçu le sécukinumab à raison de 300 mg les semaines 16, 17, 18, 19 et 20 en traitement d’induction, puis selon le schéma T2S ou T4S attribué aléatoirement. |
Résultats de l’étude
Les résultats relatifs aux paramètres d’évaluation principal et secondaires clés de l’efficacité sont présentés au Tableau 37.
Tableau 37 Résultats relatifs aux paramètres d’évaluation clés de l’efficacité obtenus à la semaine 16 chez les patients atteints d’hidradénite suppurée lors des études M2301 et M2302a,b
| Étude M2301 (SUNSHINE) | Étude M2302 (SUNRISE) | |||||
| Placebo (N = 180) | COSENTYX à 300 mg T4Sh (N = 180) | COSENTYX à 300 mg T2Sh (N = 181) | Placebo (N = 183) | COSENTYX à 300 mg T4Sh (N = 180) | COSENTYX à 300 mg T2Sh (N = 180) | |
| Paramètre principalb | ||||||
Réponse HiSCR50c, % | 33,7 % | 41,8 % | 45,0 %* | 31,2 % | 46,1 %* | 42,3 %* |
| Différence de risquef (IC)g | 8,9 (-4,3 à 22,2) | 13,0 (2,4 à 23,6) | 15,0 (1,7 à 28,3) | 11,9 (1,3 à 22,6) | ||
| Paramètres secondaires clés | ||||||
Nombre d’ANId, variation moyenne (moindres carrés) en % par rapport au départ | -24,3 | -42,4 | -46,8* | -22,4 | -45,5* | -39,3* |
Différence
moyennef
(IC)g
-18,6
(-33,6 à -3,6)
-23,5
(-34,7 à -12,2)
-23,1
(-39,4 à -6,8)
-17,4
(-30,8 à -3,9)
Pousséese, % 29,0 % 23,2 % 15,4 %* 27,0 % 15,6 %* 20,1 % Différence
de risquef
(IC)g
-6,6
(-19,0 à 5,8)
-14,7
(-23,9 à -5,5)
-10,9
(-22,0 à 0,1)
-6,3
(-15,4 à 2,9)
* Valeur statistiquement significative par rapport au placebo d’après une hiérarchie prédéterminée; valeur p bilatérale globale = 0,05.
a Dans le cadre de l’évaluation du paramètre principal, soit la réponse HiSCR50, les sujets qui ont reçu un médicament de secours et qui ont abandonné le traitement en raison d’effets indésirables ou d’un manque d’efficacité ont été considérés comme des non-répondeurs (échec du traitement). b Les données manquantes ont été attribuées par imputation multiple.
c Réponse HiSCR50 : proportion de sujets à présenter une réponse clinique au traitement de l’hidradénite suppurée (Hidradenitis Suppurativa Clinical Response), soit une réduction d’au moins 50 % du nombre d’abcès (fluctuants, avec ou sans écoulement, sensibles ou douloureux) et de nodules inflammatoires (lésions érythémateuses, pyogènes et granulomateuses sensibles) sans augmentation du nombre d’abcès ni de fistules drainantes (trajets fistuleux atteignant la surface de la peau avec écoulement de liquide purulent) par rapport au nombre initial.
d ANI : abcès et nodules inflammatoires
e Poussée : augmentation d’au moins 25 % du nombre d’abcès et de nodules inflammatoires (ANI) accompagnée d’une augmentation minimale de 2 ANI par rapport au départ. f Différence : différence de risque marginale ou différence moyenne estimée au moyen d’un modèle d’analyse par équations d’estimation généralisées (EEG). Les covariables étaient les suivantes : groupe de traitement, stade de Hurley, nombre d’ANI initial, région géographique, prise d’antibiotiques, poids corporel initial, et interaction traitement-visite.
g Intervalle de confiance supérieur à 95 % et tenant compte de la multiplicité des tests h Les sujets ont reçu COSENTYX à 300 mg en injection sous-cutanée les semaines 0, 1, 2, 3 et 4, puis toutes les 4 semaines (T4S) ou toutes les 2 semaines (T2S).
HiSCR : Hidradenitis Suppurativa Clinical Response (réponse clinique au traitement de l’hidradénite suppurée); IC : intervalle de confiance
Des analyses exploratoires prédéterminées ont fait état d’une tendance numérique en faveur de COSENTYX par rapport au placebo quant aux paramètres clés de l’efficacité à la semaine 2.
Lors d’analyses exploratoires prédéterminées menées dans le cadre des études M2301 et M2302, on a constaté l’obtention d’une réponse HiSCR50 à la semaine 52 chez 58,3 % (n = 56) et 64,9 % (n = 61) des patients recevant COSENTYX T4S et chez 51,7 % (n = 45) et 66,3 % (n = 65) de ceux recevant COSENTYX T2S, respectivement.
D’après une analyse prédéterminée de l’autoévaluation globale de la douleur cutanée au moyen d’une échelle d’évaluation numérique (ÉÉN) effectuée à la semaine 16 par les patients qui affichaient un score d’au moins 3 au départ, la proportion de sujets à présenter une réduction de 30 % et d’au moins 2 unités par rapport au score initial sur l’ÉÉN (données groupées des études M2301 et M2302) s’est chiffrée à 33,5 % dans le groupe COSENTYX T4S, à 36,6 % dans le groupe COSENTYX T2S et à 23,0 % dans le groupe placebo. La différence de risque par rapport au placebo était de 10,4 (IC à 95 % : -0,2 à 21,0) pour l’ensemble des sujets sous COSENTYX T4S et de 14,3 (IC à 95 % : 5,9 à 22,8) pour l’ensemble des sujets sous COSENTYX T2S.
Lors d’une analyse a posteriori de la réponse HiSCR50 à la semaine 16 (données groupées des études M2301 et M2302), la proportion de sujets à obtenir une réponse HiSCR50 était de 43,9 % dans le groupe COSENTYX T4S, de 44,4 % dans le groupe COSENTYX T2S et de 31,9 % dans le groupe placebo. La différence de risque estimée par rapport au placebo était de 11,9 (IC à 95 % : 4,8 à 19,1) pour l’ensemble des patients sous COSENTYX T4S et de 12,5 (IC à 95 % : 5,3 à 19,6) pour l’ensemble des patients sous COSENTYX à T2S.
Lors d’une analyse a posteriori de la réponse HiSCR50 à la semaine 16 (données groupées des études M2301 et M2302), la proportion de sujets jamais traités par des agents biologiques à obtenir une réponse HiSCR50 était de 45,4 %, de 45,6 % et de 34,2 % dans les groupes COSENTYX T4S, COSENTYX T2S et placebo, respectivement; la proportion de sujets déjà traités par ces agents à obtenir une réponse HiSCR50 était de 38,8 %, de 37,0 % et de 27,3 % dans les groupes COSENTYX T4S, COSENTYX T2S et placebo, respectivement.
Lors d’une analyse prédéterminée de la réponse selon le DLQI (Dermatology Life Quality Index) à la semaine 16, la proportion de sujets à présenter une baisse d’au moins 5 points du score DLQI total dans l’étude M2301 était de 48,4 %, de 47,8 % et de 28,9 % dans les groupes COSENTYX T4S, COSENTYX T2S et placebo, respectivement; dans l’étude M2302, ces taux étaient de 47,2 %, de 37,5 % et de 31,7 % dans les groupes COSENTYX T4S, COSENTYX T2S et placebo, respectivement.
16 Toxicologie non clinique
Toxicologie générale
Toxicité d’une dose unique
L’injection sous-cutanée d’une seule dose de sécukinumab de 15 ou de 150 mg/kg à des macaques de Buffon, suivie d’une période d’observation de 7 ou de 28 jours, a été bien tolérée, tant sur le plan de l’organisme en général que du point d’injection. Les chercheurs ont conclu que la dose maximale administrée, soit 150 mg/kg, était la dose sans effet nocif observable (DSENO).
Toxicité de doses répétées
Le sécukinumab a été bien toléré à la suite d’injections intraveineuses de doses ne dépassant pas 150 mg/kg durant une période pouvant atteindre 26 semaines et d’injections sous-cutanées de doses n’excédant pas 150 mg/kg, administrées toutes les semaines durant 13 semaines. Lors des évaluations immunotoxicologiques, rien n’indiquait que le traitement ait eu des effets indésirables (y compris des infections et des réactions d’hypersensibilité); il en a été de même dans le cadre des évaluations pharmacologiques de l’innocuité. Un cas de réaction immunogène a été décelé chez un animal ayant reçu une dose de 150 mg/kg/semaine par voie sous-cutanée durant 13 semaines. Les concentrations sériques qui sont bien tolérées chez les animaux au cours d’un traitement de 13 semaines au moyen d’injections sous-cutanées dépassent au moins 110 fois (Cmax) et 120 fois (Cmoyenne) les concentrations sériques mesurées chez les patients atteints de psoriasis recevant un traitement d’entretien reposant sur l’administration d’une dose clinique de 300 mg par voie sous-cutanée toutes les 4 semaines.
Tableau 38 Études sur la toxicité subchronique et chronique (études de référence)
Type
d’étude
Espèce Voie
d’administration
Nbre
d’animaux/ groupe
Doses
(mg/kg/sem.)
Résultats
| 13 sem. |
Macaque de Buffon
Sous-cutanée 3 m., 3 f.
2 m. 2 f.
durant le
rétablissement
15, 50, 150 Aucun signe indésirable de toxicité
DSENO = 150 mg/kg/sem.
| 4 sem. |
Macaque de Buffon
Intraveineuse 3 m., 3 f.
2 m. 2 f.
durant le
rétablissement
10, 30, 100 Aucun signe indésirable de toxicité
DSENO = 150 mg/kg/sem.
| 4 sem. |
Macaque de Buffon
Intraveineuse 3 m., 3 f.
2 m. 2 f.
durant le
rétablissement
15, 50, 150 Aucun signe indésirable de toxicité
DSENO = 150 mg/kg/sem.
| 26 sem. |
Macaque de Buffon
Intraveineuse 4 m., 4 f.
2 m. 2 f.
durant le
rétablissement
15, 50, 150 Aucun signe indésirable de toxicité
DSENO = 150 mg/kg/sem.
Génotoxicité
Aucune étude portant sur la génotoxicité du sécukinumab n’a été menée.
Cancérogénicité
Aucune étude portant sur le pouvoir carcinogène du sécukinumab n’a été menée.
Toxicité pour la reproduction et le développement
Dans le cadre d’une étude du développement embryofœtal menée chez des macaques de Buffon, le sécukinumab ne s’est révélé ni tératogène ni embryotoxique à des doses maximales de 150 mg/kg/semaine. L’anticorps de substitution murin BZN035, un anticorps murin dirigé contre l’IL-17A murine, n’a eu aucun effet délétère sur la reproduction ni sur le développement.
Tableau 39 Toxicité pour la reproduction (études de référence)
Type d’étude Espèce Voie
d’administration
Nbre
d’animaux/ groupe
Doses
(mg/kg/sem.)
Résultats
| Étude sur la |
| fertilité et les |
| premiers |
| stades du |
| développement |
| embryonnaire |
Souris Sous-cutanée 24 m., 24 f. 15, 50, 150 Le BZN035 ne s’est révélé ni tératogène ni embryotoxique. Le BZN035 n’a pas nui à la fécondité des souris adultes ni au développement des souriceaux exposés au produit par l’intermédiaire de leur mère. DSEO = 150 mg/kg/semaine
| Étude sur le |
| développement |
| embryofœtal |
Macaque de
Buffon
Sous-cutanée 16 f. 15, 50, 150 Le sécukinumab ne s’est révélé ni tératogène ni embryotoxique.
DSENO = 150 mg/kg/sem.
| Étude sur le |
| développement |
| embryofœtal et |
| postnatal |
Souris Sous-cutanée 24 f. 15, 50, 150 Le BZN035 n’a pas nui à la grossesse ni à la mise bas, et n’a entraîné aucun effet sur le développement morphologique,
fonctionnel ou immunologique des souriceaux.
DSENO = 150 mg/kg/sem.
Toxicité juvénile
Aucune étude de toxicité juvénile n'a été menée avec le sécukinumab.
Toxicologie particulière
Aucune fixation tissulaire aspécifique n’a été observée après l’application de sécukinumab sur des tissus humains normaux ou des tissus de macaque de Buffon.