


Monographie de produit - Kineret
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Amyloïdose | 01/2025 |
|---|---|
| 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) | 08/2025 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLEAU DES MATIÈRES ......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ............................................................................................................. 4
1.2 Personnes âgées ............................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ..................................... 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.2 Dose recommandée et modification posologique ............................................ 5
4.4 Administration ................................................................................................. 6
4.5 Dose oubliée .................................................................................................... 6
5 SURDOSAGE ................................................................................................................ 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 7
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 7
7.1 Populations particulières .................................................................................. 9
7.1.1 Femmes enceintes ............................................................................................ 9
7.1.2 Allaitement ..................................................................................................... 10
7.1.3 Enfants ............................................................................................................ 10
7.1.4 Personnes âgées ............................................................................................. 10
8 EFFETS INDÉSIRABLES ................................................................................................ 10
8.1 Aperçu des effets indésirables ....................................................................... 10
8.2 Effets indésirables observés dans les essais cliniques .................................... 11
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants .............. 16
8.3 Effets indésirables peu courants observés au cours des essais cliniques ....... 16
8.3.1 Effets indésirables peu courants observés au cours des essais cliniques – enfants ........................................................................................................... 16
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................... 16
8.5 Conclusions après la mise sur le marché ........................................................ 17
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 18
9.2 Aperçu des interactions médicamenteuses.................................................... 18
9.4 Interactions médicament-médicament .......................................................... 18
9.5 Interactions médicament-aliment .................................................................. 19
9.6 Interactions médicament-plante médicinale.................................................. 19
9.7 Interactions médicament-tests de laboratoire ............................................... 19
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 19
10.1 Mode d’action ................................................................................................ 19
10.2 Pharmacodynamie ......................................................................................... 20
10.3 Pharmacocinétique ........................................................................................ 20
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 21
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 22
PARTIE II : INFORMATION SCIENTIFIQUE .............................................................................. 23
13 INFORMATION PHARMACEUTIQUE ........................................................................... 23
14 ESSAIS CLINIQUES ..................................................................................................... 24
14.1 Études cliniques par indication ....................................................................... 24
Polyarthrite rhumatoïde ................................................................................................. 24
Maladie inflammatoire multisystémique à début néo-natal (NOMID) 31
15 MICROBIOLOGIE ....................................................................................................... 32
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 32
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 34
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Polyarthrite rhumatoïde
KINERETMD (anakinra) est indiqué pour :
- réduire les signes et les symptômes de la polyarthrite rhumatoïde (PR) évolutive chez les patients âgés de 18 ans et plus.
- inhiber l’évolution des lésions structurelles en freinant les érosions et la dégradation du cartilage chez les patients qui présentent une polyarthrite rhumatoïde (PR) évolutive malgré un traitement par des doses stables de méthotrexate (MTX).
KINERETMD peut être utilisé seul ou en association avec d’autres traitements antirhumatismaux de fond (disease-modifying antirheumatic drugs, DMARD), en particulier le méthotrexate (MTX).
Syndromes périodiques associés à la cryopyrine
KINERETMD (anakinra) est indiqué pour :
- le traitement de la maladie systémique inflammatoire à début néo-natal (NOMID en anglais) chez les adultes, les adolescents, les enfants et les nourrissons de 8 mois et plus ayant un poids de 10 kg ou plus.
1.1 Enfants
Enfants (< 18 ans):
PR : L’efficacité de KINERETMD chez les enfants souffrant de PR (arthrite idiopathique juvénile, JIA) âgés de 0 à 18 ans n’a pas été établie.
1.2 Personnes âgées
Personnes âgées (< 65 ans) :
Les études pivots contrôlées en PR ont porté sur 752 patients âgés de 65 ans ou plus. Aucune différence n’a été observée sur les plans de l’innocuité et de l’efficacité entre ces patients et des sujets plus jeunes.
Aucun patient âgé de 65 ans ou plus n’a été inscrit à l’étude pivot sur le NOMID.
2 CONTRE-INDICATIONS
KINERETMD (anakinra) est contre-indiqué chez les patients présentant une hypersensibilité établie aux protéines dérivées d’E. coli, à KINERETMD ou à tout autre constituant du produit. Pour une liste complète des composants, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Infections graves KINERETMD (anakinra) a été associé à une incidence accrue d’infections graves (1.7 %) comparativement au placebo (1.0 %) chez les patients atteints de polyarthrite rhumatoïde (PR). L’administration de KINERETMD doit être interrompue si un patient atteint de PR développe une infection grave. Chez les patients atteints de NOMID et traités avec KINERETMD, le risque d’exacerbation de la maladie lorsque le traitement avec KINERETMD est interrompu doit être comparé au risque possible lié à la poursuite du traitement. Le traitement avec KINERETMD ne doit pas être initié chez des patients ayant une infection active. L’innocuité et l’efficacité de KINERETMD chez les patients immunodéprimés ou chez les patients ayant des infections chroniques n’ont pas été évaluées. Réactions anaphylactiques Des réactions allergiques associées à l’administration de KINERETMD notamment des réactions anaphylactiques, angioœdème, urticaire, éruptions cutanées et prurit, ont été signalées. En cas de réaction allergique sévère, il faut arrêter l’administration de KINERETMD et instaurer un traitement adéquat. |
|---|
4 POSOLOGIE ET ADMINISTRATION
4.2 Dose recommandée et modification posologique
Polyarthrite rhumatoïde : Adultes
La posologie recommandée de KINERETMD (anakinra) pour le traitement de la PR évolutive est de 100 mg/jour par injection sous-cutanée (SC). Il convient d’administrer cette dose à peu près à la même heure chaque jour. KINERETMD est fourni en seringues préremplies à usage unique contenant la dose complète quotidienne.
NOMID: adultes, adolescents, enfants et jeunes enfants âgés de 8 mois et plus, et dont le poids est égal ou supérieur à 10 kg.
Dose de départ :
La dose de départ recommandée de KINERETMD pour le traitement des patients atteints de NOMID est de 1 à 2 mg/kg, administrée chaque jour par injection SC. La seringue graduée permet d’administrer des doses variant de 20 à 100 mg.
Des augmentations de la dose peuvent être nécessaires après un ou deux mois, selon la réponse thérapeutique. La dose peut être ajustée par incréments de 0,5 à 1,0 mg/kg. La dose d'entretien habituelle est de 3 à 4 mg/kg/jour, et peut être ajustée de manière individuelle jusqu’à un maximum de 8 mg/kg/jour pour contrôler une inflammation active. Très peu de données sont disponibles pour les doses supérieures à 5 mg/kg/jour. La dose doit être administrée environ à la même heure chaque jour. KINERETMD est fourni dans des seringues préremplies graduées à usage unique, lesquelles permettent d’ajuster la dose.
Insuffisance rénale
Les médecins peuvent envisager de n’administrer que 100 mg de KINERETMD tous les deux jours aux patients souffrant de PR qui présentent une grave réduction de la fonction rénale, telle qu’une insuffisance rénale terminale (IRT). (Voir 7.1 Populations particulières et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers). Nous ne disposons d’aucune donnée clinique concernant l’usage de KINERETMD pour le traitement de patients atteints de NOMID en association avec une insuffisance rénale.
4.4 Administration
Administrer une seule dose par jour. Il est recommandé d’alterner les points d’injection. Les instructions relatives à une administration appropriée doivent être fournies au patient ou à l’aide-soignant par le prestataire de soins de santé. Consultez la section RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT pour des instructions détaillées sur la manipulation et l’injection de KINERETMD.
Vous devez vous débarrasser de toute partie non utilisée de solution dans une seringue préremplie. Après administration de KINERETMD, il est essentiel de suivre la procédure appropriée pour vous débarrasser des seringues, des aiguilles et des fournitures (voir la section RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT pour les instructions).
Ne pas utiliser KINERETMD au-delà de la date de péremption indiquée sur l’emballage et sur l’étiquette de la seringue. Avant l’injection, inspecter visuellement la solution pour y détecter des particules ou de la décoloration avant l’administration. Il peut y avoir des particules de protéines allant de translucides à blanches dans la solution. Ceci n’est pas inhabituel pour une solution protéinique. La seringue préremplie ne devrait pas être utilisée si la solution est décolorée ou trouble, ou si des particules étrangères s’y trouvent.
Aucun des composants du protecteur de la seringue ou de l’aiguille n’est en latex de caoutchouc naturel.
4.5 Dose oubliée
En cas d’oubli de prise d’une dose de plus de quelques heures, les patients doivent s’administrer une dose dès que possible et contacter leur médecin ou leur infirmière. En aucun cas les patients ne doivent s’administrer une double dose le lendemain d’un oubli.
5 SURDOSAGE
On n’a pas signalé de cas de surdosage avec KINERETMD. Lors d’essais cliniques portant sur des patients septicémiques traités par KINERETMD, des sujets ont reçu une dose de KINERETMD s’élevant jusqu’à 34,7 fois la dose quotidienne recommandée pour les patients atteints de PR (100 mg) sur une période de 72 heures. Dans ces études, aucune toxicité aiguë grave n’a été attribuée à KINERETMD.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1. Forme posologique, concentration, et composition
KINERETMD (anakinra) est disponible en seringues préremplies, sans agent de conservation et à usage unique, avec des aiguilles de calibre 29 contenant 100 mg/0,67 ml de produit (150 mg/ml), dans une boîte distributrice de 7 seringues. La seringue préremplie est dotée d’un protecteur d’aiguille externe en plastique rigide relié à un capuchon noir d’aiguille interne. Aucun des composants du protecteur de la seringue ou de l’aiguille n’est en latex de caoutchouc naturel.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES de la section 3.
Généralités
Aucune étude d’efficacité portant sur l’association avec des traitements antirhumatismaux de fond autres que le méthotrexate n’a été réalisée.
Amyloïdose
Chez les patients atteints de NOMID/CINCA qui ont reçu de fortes doses de KINERETMD pendant des périodes prolongées et qui ont présenté des dépôts amyloïdes au point d’injection, des cas isolés d’amyloïdose systémique AIL1RAP (protéine antagoniste du récepteur de l’IL-1) ont été signalés après la mise en marché (voir 8.5 Conclusions après la mise sur le marché, Effets indésirables observés après la mise en marché, Amyloïdose). Pour limiter la formation de dépôts amyloïdes au point d’injection, changer régulièrement de point d’injection. KINERETMD ne doit pas être injecté dans des zones qui présentent déjà une enflure ou une rougeur.
Chez les patients présentant des dépôts amyloïdes confirmés au point d’injection, une surveillance étroite de la protéinurie est recommandée.
Réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) Une réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) a été rapportée après la mise sur le marché chez les patients traités avec KINERETMD, principalement chez les patients pédiatriques. Les patients atteints de DRESS peuvent nécessiter une hospitalisation, car cette affection peut être fatale. Si des signes et des symptômes de DRESS sont présents et qu’une autre étiologie ne peut être établie, KINERETMD ne doit pas être réadministré et un traitement différent doit être envisagé.
| Voie d’administration | Forme posologique / concentration | Ingrédients non médicinaux |
| Injection sous-cutanée (SC) | Solution stérile pour injection dans une seringue préremplie 0,67 ml pour une solution de 150 mg/ml (100 mg par seringue) | acide citrique (anhydre), chlorure de sodium, eau injectable, EDTA disodique (dihydraté), polysorbate 80 |
Dépistage de la tuberculose
Avant de commencer des traitements par immunomodulateurs, y compris KINERETMD, les patients doivent subir un test de dépistage pour une infection tuberculeuse latente. L’innocuité de KINERETMD chez les personnes atteintes de tuberculose latente est inconnue. Les médicaments qui affectent le système immunitaire ont été associés à un risque accru de réactivation de la tuberculose latente (TL). Il est possible que la prise de médicaments qui bloquent l’IL-1, tels que KINERETMD, augmente le risque de tuberculose ou d’autres infections atypiques ou opportunistes. Les patients présentant un résultat positif pour un test de dépistage de la tuberculose doivent être traités conformément à la pratique médicale standard.
Utilisation avec d’autres agents inhibant le TNF
L’instauration concomitante de traitements par KINERETMD et l’étanercept n’a pas été associée à l’obtention d’un plus grand avantage clinique pour les patients et a même entraîné une augmentation de la fréquence des infections graves. Dans deux études portant sur l’utilisation concomitante de l’étanercept et de KINERETMD pendant des périodes allant jusqu’à 24 semaines, on a observé un taux d’infections graves de 7 %. Des effets similaires ont été observés avec un deuxième agent expérimental inhibiteur du TNF. Sur la base de ces données, l’association de KINERETMD avec des agents inhibant le TNF n’est dès lors pas recommandée.
Cancérogenèse et mutagenèse
Le risque carcinogène de KINERETMD n’a pas été pleinement évalué. Une batterie standard de tests n’a révélé aucune mutation génétique au sein de cellules de bactéries et de mammifères sous KINERETMD. De même, KINERETMD n’a pas augmenté la fréquence d’observation d’anomalies chromosomiques ou de micronuclei dans la moelle osseuse ou dans les érythrocytes du sang périphérique de la souris.
Hépatique/biliaire/pancréatique
Patients atteints d’insuffisance hépatique :
Aucune étude formelle n’a été réalisée pour examiner la pharmacocinétique de l’administration sous-cutanée de KINERETMD à des patients atteints de PR ou NOMID et d’insuffisance hépatique.
Immunitaire
Immunodépression :
On ignore l’impact du traitement par KINERETMD sur les infections aiguës et/ou chroniques ou l’apparition de cancers. (Voir 3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et 8 EFFETS INDÉSIRABLES).
Vaccinations :
Aucune donnée n’est disponible sur les effets de la vaccination chez les patients traités par KINERETMD. On évitera donc d’administrer des vaccins vivants au cours d’un traitement par KINERETMD. Aucune donnée n’est disponible non plus sur une éventuelle transmission secondaire d’infection par l’entremise de vaccins vivants.
Surveillance et tests de laboratoire
Les patients traités par KINERETMD peuvent enregistrer une baisse de leur nombre de neutrophiles. Dans des études contrôlées par placebo, neuf patients traités par KINERETMD (0,4 %) ont présenté une neutropénie (TAN < 1 x 10⁹/L). Aucun de ces patients n’a contracté d’infection grave associée à cette neutropénie. Il ne faut pas instaurer de traitement par KINERETMD chez les patients atteints de neutropénie (TAN < 1 x 10⁹/L). Il convient donc d’évaluer le nombre de neutrophiles avant d’instaurer un traitement par KINERETMD, puis tous les trois mois pendant la thérapie, pendant une période allant jusqu’à 1 an.
Rénal
Patients atteints d’insuffisance rénale :
Des études menées auprès de patients atteints d’insuffisance rénale à divers stades, mais en l’absence de PR, ont démontré que KINERETMD est excrété de façon importante par le rein. La clairance plasmatique moyenne de KINERETMD a diminué de 70 à 75 % chez des sujets atteints d’insuffisance rénale sévère ou terminale (définie par une clairance de la créatinine inférieure à 30 ml/minute). Il faut donc évaluer avec soin les patients atteints d’insuffisance rénale avant d’instaurer le traitement. Une modification de la posologie peut être envisagée chez les sujets qui souffrent d’insuffisance rénale sévère ou terminale (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE). Aucune étude clinique n’a évalué le traitement par KINERETMD pour les patients atteints de NOMID et d’insuffisance rénale.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
L’administration de KINERETMD à des rats, à des doses allant jusqu’à 100 fois la dose utilisée chez l’homme, n’a pas laissé apparaître d’effet sur la fécondité, ni sur le développement précoce, embryo-fœtal ou péri/postnatal. Aucun effet sur le développement embryo-fœtal du lapin n’a été observé à des doses 100 fois plus élevées que celle utilisée chez l’homme.
Respiratoire
Patients asthmatiques :
L’expérience cumulée au cours des essais cliniques portant sur l’anakinra a révélé que l’incidence des infections graves survenant au sein d’un petit sous-groupe de patients souffrant de PR et d’asthme était plus élevée (4,5 %) chez les sujets traités par anakinra plutôt que par placebo (0,0 %).
Il faut faire preuve de prudence chez les patients présentant une inflammation sous-jacente des voies respiratoires. Toute inflammation sous-jacente des voies respiratoires supérieures présente ou suspectée chez les sujets asthmatiques doit être contrôlée par thérapie antiasthmatique appropriée avant le début de tout traitement avec KINERETMD.
7.1 Populations particulières
7.1.1 Femmes enceintes
On ne dispose pas d’études adéquates et bien contrôlées sur l’utilisation de KINERETMD chez les femmes enceintes. Il ne faut utiliser KINERETMD pendant la grossesse que si les avantages potentiels justifient le risque éventuel pour le fœtus.
Des études de reproduction réalisées chez des rats et des lapines sous des doses de KINERETMD s’élevant jusqu’à 100 fois la dose utilisée chez l’homme n’ont révélé aucun signe d’effet nocif pour le fœtus. Toutefois, comme les études de reproduction animale ne permettent pas toujours de prédire les réactions chez l’homme, on n’utilisera KINERETMD pendant la grossesse que si son administration s’avère nécessaire du point de vue médical.
7.1.2 Allaitement
On ignore si KINERETMD est excrété dans le lait maternel. Comme de nombreux médicaments passent dans le lait maternel, il faut faire preuve de prudence quand on administre KINERETMD à une femme qui allaite son enfant.
7.1.3 Enfants
Enfants (< 18 ans):
PR : L’efficacité de KINERETMD chez les enfants souffrant de PR (JIA, arthrite idiopathique juvénile) âgés de 0 à 18 ans n’a pas été établie.
NOMID : Il n’est pas recommandé d’utiliser KINERETMD chez les enfants de moins de 8 mois en raison du manque de données cliniques.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans):
Les études pivots contrôlées menées sur la PR ont porté sur 752 patients âgés de 65 ans ou plus. Aucune différence n’a été observée sur les plans de l’innocuité et de l’efficacité entre ces patients et des sujets plus jeunes.
Il faut faire preuve de prudence lorsqu’on traite les personnes âgées, étant donné que l’incidence des infections est généralement plus élevée dans cette population.
Aucun patient âgé de 65 ans ou plus n’a été inscrit à l’étude pivot sur le NOMID.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
KINERETMD (anakinra) a été utilisé dans des essais portant sur plus de 3 000 patients atteints de PR, et sur plus de 1 400 sujets souffrant d’autres maladies. Les données présentées dans le présent document reflètent les effets de l’exposition de 2 805 patients à KINERETMD, dont 1 958 ont reçu le médicament pendant au moins six mois, et 884 pendant un an au moins. Les manifestations indésirables les plus fréquentes et les plus régulièrement attribuées au traitement ont été les réactions au site d’injection. Mis à part ces réactions, la proportion de patients ayant arrêté le traitement en raison de manifestations indésirables n’a pas paru différer entre les groupes KINERETMD et placebo.
Les données relatives aux effets indésirables chez les patients souffrant de NOMID sont basées sur une étude ouverte de 43 patients atteints de NOMID et traités par KINERETMD pendant jusqu’à cinq ans, avec une exposition totale à KINERETMD de 159,8 patients-années. Pendant les cinq années d’étude, 14 patients (32,6 %) ont signalé 24 événements graves. Le type d’événement grave le plus fréquent était une infection (voir 3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES). Onze événements graves chez 4 (9,3 %) patients ont été considérés liés à KINERETMD. Un patient a présenté une histiocytose hématophagique (syndrome de l’activation des macrophages) pendant l’étude pivot sur le NOMID. Ce patient a également souffert d’histiocytose hématophagique avant le début du traitement par KINERETMD. Par conséquent, aucun lien de causalité n’a été établi entre le KINERETMD et l’histiocytose hématophagique. Aucun patient atteint de NOMID n’a cessé de façon permanente le traitement avec KINERETMD à cause d’effets indésirables. Les manifestations indésirables les plus fréquentes pendant les premiers six mois du traitement (incidence > 10 %) étaient des réactions au site d’injection, des maux de tête, des vomissements, de l’arthralgie, de la fièvre et une nasopharyngite. L’incidence des EIG n’a pas augmenté au fil du temps, et aucun nouveau type ne s’est manifesté. Le profil des EIG des différents groupes d’enfants (< 2 ans, de 2 à 11 ans, et de 12 à 17 ans) correspondait à celui des adultes (≥ 18 ans), à l’exception des infections et des symptômes connexes qui étaient plus fréquents parmi les patients < 2 ans.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Polyarthrite rhumatoïde
Le Tableau 2 présente les manifestations indésirables signalées chez au moins 5 % des patients traités par KINERETMD pendant une période de 6 mois lors des études cliniques pivots réalisées à la posologie de 100 mg/jour.
Tableau 2 – Résumé des manifestations indésirables signalées chez ≥ 5 % des patients traités par KINERETMD lors des études cliniques pivots contrôlées par placebo et réalisées à la posologie de 100 mg/jour
Patients traités par KINERETMD (%) N = 1 565 | Patients recevant un placebo (%) N = 733 | |
|---|---|---|
Troubles généraux et touchant le point d'administration Réactions au site d’injection | 70,8 | 28,5 |
| Symptômes pseudo-grippaux | 5,9 | 5,5 |
Troubles musculosquelettiques et du tissu conjonctif Arthralgie | 5,9 | 6,4 |
| Exacerbation de la PR | 19,3 | 28,9 |
Infections et infestations Infection des voies respiratoires supérieures | 13,8 | 16,6 |
| Sinusite | 6,9 | 6,7 |
Troubles du système nerveux Céphalées | 11,6 | 9,0 |
Troubles gastro-intestinaux Douleur abdominale | 5,2 | 4,8 |
| Nausées | 8,4 | 6,7 |
| Diarrhée | 6,9 | 5,2 |
Réactions au site d’injection
Les réactions au site d’injection (RSI) ont été les manifestations indésirables le plus fréquemment associées au traitement par KINERETMD. Ces RSI étaient généralement décrites comme légères à modérées, un érythème, un prurit, des éruptions cutanées et des douleurs étant les symptômes les plus fréquents. Dans les études pivots, l’incidence des RSI dans les groupes recevant les doses plus élevées d’anakinra a varié d’environ 60 à 80 %.
Des RSI ont été généralement signalées au cours des 4 premières semaines de traitement et ont duré de 14 à 28 jours (de l’apparition de la première RSI à la disparition de la dernière). En l’absence d’antécédent, l’apparition de RSI au-delà du premier mois de traitement a été exceptionnelle. Le taux global d’abandon du traitement en raison de telles manifestations a atteint 6 % pour l’ensemble des études pivots.
La survenue de RSI sévères n’est pas fréquente. Les RSI ont été généralement traitées par des antihistaminiques ou des corticostéroïdes topiques ou, moins fréquemment, par des corticostéroïdes oraux.
Infections
Une augmentation de la sensibilité aux infections représente un des risques de l’administration chronique d’agents modifiant les réactions des cytokines. Des infections respiratoires supérieures, des sinusites, des symptômes pseudo-grippaux, des infections des voies urinaires et des bronchites ont été les infections les plus fréquemment signalées. Elles sont toutefois survenues à la même fréquence chez les patients traités par KINERETMD que chez ceux ayant reçu le placebo.
Sur l’ensemble des études pivots, l’incidence des infections graves a été de 1,7 % sous KINERETMD, contre 1,0 % sous placebo. Il s’agissait essentiellement d’infections bactériennes, telles que cellulite, pneumonie et infections ostéo-articulaires. On n’a pas signalé d’infections opportunistes, fongiques ou virales inhabituelles. L’expérience cumulée au cours des essais cliniques portant sur l’anakinra a révélé que l’incidence des infections graves survenant au sein d’un petit sous-groupe de patients souffrant de PR et d’asthme était plus élevée (4,5 %) chez les sujets traités par anakinra plutôt que par placebo (0,0 %). La majorité des patients ont continué à prendre le médicament à l’étude une fois l’infection guérie. Il convient de souligner que des études antérieures réalisées chez des sujets atteints de septicémie n’ont pas révélé d’aggravation de l’évolution des infections sous KINERETMD par rapport à la situation observée sous placebo.
Dans des études ouvertes d’extension, la fréquence globale des infections graves est restée stable au cours du temps et a été comparable à celle observée dans les études contrôlées. Des études cliniques et l’expérience accumulée depuis la mise en marché ont révélé de rares cas d’infections opportunistes, dues notamment à des pathogènes fongiques, mycobactériens, bactériens et viraux. Des infections ont été observées dans tous les systèmes organiques chez des patients traités par KINERETMD, utilisé seul ou en association avec des agents immunodépresseurs.
Réactions allergiques
Des réactions allergiques associées à l’administration de KINERETMD, y compris des réactions anaphylactiques, un œdème de Quincke, urticaire, irritations cutanées et prurit, ont été signalées.
Réactions hépatiques
Une augmentation temporaire des enzymes hépatiques a été observée lors des études cliniques. Aucune différence apparente dans la fréquence et les niveaux d’augmentation des enzymes hépatiques n’a été enregistrée entre les patients sous traitement de KINERETMD et ceux contrôlés par placebo. Ces augmentations n’ont pas été associées à des indications ou des symptômes de dommage hépatocellulaire. (Voir 8.5 Effets indésirables observés après la mise en marché).
Cancers
Il est possible que les patients souffrant de PR courent un risque accru (jusqu’à plusieurs fois plus élevé) d’apparition d’un lymphome. Une fréquence accrue, jusqu’à plusieurs fois plus élevée, a en effet été observée dans la population atteinte de PR. Il se peut qu’elle soit plus élevée encore parmi les patients qui présentent une maladie plus évolutive. Lors d’essais cliniques, les patients qui, souffrant de PR, ont été traités par KINERETMD ont connu une incidence de lymphome supérieure à celle qui était prévisible dans la population générale sur la base des données contenues dans la base SEER (Surveillance Epidemiology and End Results) du National Cancer Institute. Toutefois, même s’il est possible que les patients atteints de RA, et particulièrement ceux dont la maladie est hautement évolutive, courent un risque accru (jusqu’à plusieurs fois plus élevé) d’apparition d’un lymphome, le rôle des agents bloquant l’IL-1 dans l’apparition d’un cancer reste inconnu.
Des cancers de divers types ont été observés à une fréquence similaire à celle attendue dans la population générale.
On ignore si l’exposition chronique à KINERETMD peut augmenter l’incidence des cancers.
L’incidence globale des cancers n’a pas augmenté lors d’une exposition prolongée à KINERETMD.
Anticorps
Dans les vastes études pivots portant sur la posologie quotidienne de 100 mg/j, des échantillons sériques ont été prélevés pour doser les anticorps. Lors des études pour lesquelles des données sont disponibles jusqu’à 36 mois, entre 50 et 60 % des patients se sont révélés porteurs d’anticorps anti-anakinra à un ou plusieurs points de l’étude grâce à un dosage hautement sensible faisant appel à un biocapteur se liant à l’anakinra. Jusqu’à 3 % des patients se sont révélés séropositifs au biodosage cellulaire servant à déterminer si les anticorps détectés sont capables de neutraliser les effets biologiques de KINERETMD. L’apparition des anticorps était généralement temporaire et aucune corrélation n’a été observée entre l’apparition d’anticorps et la réponse clinique ou la survenue d’effets indésirables.
Les résultats des recherches d’anticorps dépendent fortement de la sensibilité et de la spécificité des dosages. De plus, l’incidence des résultats positifs observée lors d’un dosage peut être influencée par plusieurs facteurs, y compris la manipulation des échantillons, la prise de médicaments concomitants et la maladie sous-jacente. C’est pourquoi une comparaison de l’incidence des anticorps anti-KINERETMD à celle d’anticorps dirigés contre d’autres produits peut être trompeuse.
NOMID
L’innocuité de KINERETMD a été évaluée lors d’une étude ouverte initiée par un seul chercheur sur 43 patients atteints de NOMID, y compris 36 enfants (âgés de 0,7 à 17 ans au début du traitement; âge médian: 6,8 ans), qui ont reçu KINERETMD jusqu’à 60 mois, avec une exposition totale à KINERETMD de 159,8 patients-années. L’exposition moyenne des enfants âgés de moins de 2 ans était de 2,6 patients-années, par rapport à environ 4 patients-années pour les patients âgés de 2 à 11 ans, de 12 à 17 ans et de plus de 18 ans. Les patients ont reçu une dose de départ de 1 à 2 mg/kg/jour et une dose d’entretien moyenne de 3 à 4 mg/kg/jour ajustée selon la gravite de la maladie. Les effets indésirables les plus fréquemment observés durant le traitement avec KINERETMD (fréquence >10 %) sont présentés dans le Tableau 3.
Tableau 3 – Effets indésirables survenus durant le traitement chez au moins 5 % des patients (c.-à-d. plus de 2 patients) durant les 60 mois de l’étude, classés par systèmes d’organes et selon les termes usuels, en ordre décroissant de fréquence
| Population évaluable sur le plan de l'innocuité | ||||||
Classe de systèmes d’organes Termes usuels | Nombre de sujets (N = 43) N (%) | Nombre d’événements (PA = 159,8) F (événements / patients-années) | ||||
| Tous les EI | 38 (88,4) | 979 (6,1) | ||||
Infections et infestations Infection des voies respiratoires supérieures Nasopharyngite Sinusite Infection de l’oreille Otite moyenne Gastroentérite Infection des voies urinaires Infection gastro-intestinale virale Infection virale Pneumonie Bronchite Pharyngite Infection gastro-intestinale Hordeolum Otite externe | 36 (83,7) 17 (39,5) 15 (34,9) 12 (27,9) 11 (25,6) 11 (25,6) 7 (16,3) 6 (14,0) 6 (14,0) 6 (14,0) 5 (11,6) 4 (9,3) 3 (7,0) 3 (7,0) 3 (7,0) 3 (7,0) | 218 (1,4) 48 (0,3) 40 (0,3) 28 (0,2) 23 (0,1) 20 (0,1) 8 (0,1) 10 (0,1) 8 (0,1) 8 (0,1) 6 (0,0) 6 (0,0) 4 (0,0) 3 (0,0) 3 (0,0) 3 (0,0) | ||||
| Troubles généraux et touchant le point d'administration | 27 (62,8) | 136 (0,9) | ||||
Pyrexie Fatigue Réaction au point d’injection Condition aggravée Douleur à la poitrine Malaise Douleur Troubles de la marche | 17 (39,5) 10 (23,3) 8 (18,6) 5 (11,6) 4 (9,3) 3 (7,0) 3 (7,0) 3 (7,0) | 51 (0,3) 27 (0,2) 12 (0,1) 7 (0,0) 10 (0,1) 18 (0,1) 6 (0,0) 5 (0,0) | ||||
| Troubles du système nerveux | 21 (48,8) | 125 (0,8) | ||||
Céphalées Étourdissements | 21 (48,8) 3 (7,0) | 115 (0,7) 10 (0,1) | ||||
Troubles musculosquelettiques et du tissu conjonctif Arthralgie Douleur aux membres Douleur au cou Douleur au dos Myalgie | 20 (46,5) 18 (41,9) 9 (20,9) 8 (18,6) 7 (16,3) 4 (9,3) | 200 (1,3) 133 (0,8) 27 (0,2) 11 (0,1) 22 (0,1) 7 (0,0) | ||||
| Population évaluable sur le plan de l'innocuité | ||||||
Classe de systèmes d’organes Termes usuels | Nombre de sujets (N = 43) N (%) | Nombre d’événements (PA = 159,8) F (événements / patients-années) | ||||
Troubles respiratoires, thoraciques et médiastinaux Douleur oropharyngée Toux Congestion nasale Epistaxis Rhinorrhée Congestion des sinus Rhinite allergique | 18 (41,9) 9 (20,9) 9 (20,9) 6 (14,0) 4 (9,3) 4 (9,3) 4 (9,3) 3 (7,0) | 83 (0,5) 27 (0,2) 19 (0,1) 14 (0,1) 10 (0,1) 6 (0,0) 4 (0,0) 3 (0,0) | ||||
Troubles gastro-intestinaux Diarrhée Vomissements Nausées Douleur abdominale Douleur abdominale haute Constipation | 17 (39,5) 10 (23,3) 7 (16,3) 6 (14,0) 6 (14,0) 4 (9,3) 4 (9,3) | 79 (0,5) 16 (0,1) 25 (0,2) 14 (0,1) 11 (0,1) 9 (0,1) 4 (0,0) | ||||
Troubles de la peau et des tissus sous-cutanés Éruption cutanée Dermatite exfoliatrice | 15 (34,9) 14 (32,6) 3 (7,0) | 56 (0,4) 51 (0,3) 5 (0,0) | ||||
Troubles oculaires Hyperémie oculaire Douleur oculaire Conjonctivite | 14 (32,6) 12 (27,9) 4 (9,3) 3 (7,0) | 44 (0,3) 35 (0,2) 4 (0,0) 5 (0,0) | ||||
Blessure, empoisonnement et complications Chute Syndrome post ponction lombaire Contusion | 11 (25,6) 5 (11,6) 5 (11,6) 3 (7,0) | 15 (0,1) 6 (0,0) 5 (0,0) 4 (0,0) | ||||
Troubles auditifs et labyrinthiques Douleur aux oreilles Vertige | 7 (16,3) 4 (9,3) 3 (7,0) | 10 (0,1) 7 (0,0) 3 (0,0) | ||||
Troubles psychiatriques Trouble du sommeil | 6 (14,0) 6 (14,0) | 10 (0,1) 10 (0,1) | ||||
Investigations Gain de poids | 3 (7,0) 3 (7,0) | 3 (0,0) 3 (0,0) | ||||
N = nombre de patients; PA = nombre total de patients par année F = Nombre total d’événements
Réactions au site d’injection
Au total, 17 réactions au site d’injection (RSI) ont été signalées chez 10 patients pendant les 5 années de l’étude. Parmi les 17 RSI, 11 (65 %) sont survenues pendant le premier mois et 13 (76 %) ont été signalées pendant les 6 premiers mois. Aucune RSI n’a été signalée après 2 ans de traitement. La majorité des RSI ont été signalées comme étant légères (76 % légères, 24 % modérées). Aucun patient n’a arrêté le traitement par KINERETMD, de façon permanente ou temporaire, en raison de réactions au site d’injection.
Infections
Le taux de signalement des infections était plus élevé au cours des 6 premiers mois de traitement (2,3 infections/patient-année) que suite aux 6 premiers mois (1,7 infection/patient-année). Les infections les plus fréquentes ont été des infections des voies respiratoires supérieures, des sinusites, des infections de l'oreille et des rhinopharyngites.
L’administration de KINERETMD a été arrêtée temporairement chez un patient pendant une infection. Treize infections considérées graves ont été signalées chez sept patients, les types les plus fréquents étant la pneumonie (trois cas) et la gastro-entérite (deux 2 cas). La fréquence des infections signalées était plus élevée parmi les patients âgés de moins de deux ans.
Immunogénicité
L’immunogénicité du KINERETMD pour les patients atteints de NOMID n’a pas été évaluée.
Syndromes périodiques associés à la cryopyrine (CAPS en anglais)
Infections
Des infections graves n’entraînant pas l’arrêt du traitement par KINERETMD ont été signalées chez un patient dans le cadre d’une étude prospective sur l’innocuité à long terme (durée du traitement allant jusqu’à 5 ans) menée auprès de 12 patients souffrant de CAPS.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Veuillez consulter la section 8.2 sous NOMID pour connaître les Effets indésirables observés dans les essais cliniques.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Cette information n'est pas disponible pour ce produit pharmaceutique.
8.3.1 Effets indésirables peu courants observés au cours des essais cliniques – enfants
Cette information n'est pas disponible pour ce produit pharmaceutique.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Polyarthrite rhumatoïde
Anomalies dans les résultats hématologiques et biologiques
Lors des études pivots contrôlées par placebo et portant sur KINERETMD, ce traitement a été associé à une légère diminution des valeurs moyennes du nombre total de globules blancs, du taux absolu de neutrophiles et des phosphatases alcalines, ainsi qu’à une légère augmentation du pourcentage différentiel moyen d’éosinophiles. On n’a pas établi de rapport entre la dose administrée et la réponse observée, pour aucun de ces changements. Ces observations ne se sont pas accompagnées de répercussions cliniques indésirables. Dans toutes les études contrôlées par placebo, 8 % des patients traités par KINERETMD ont connu une baisse de leur TAN correspondant à 1 niveau de toxicité au moins selon la classification de l’Organisation mondiale de la santé, contre 2 % sous placebo. Neuf patients traités par KINERETMD (0,4 %) ont présenté une neutropénie (TAN < 1 x 10⁹/l). Aucun de ces patients n’a contracté d’infection grave associée à la neutropénie.
Un examen après approbation des études cliniques chez les patients atteints de PR a démontré qu’une thrombocytopénie a été rapportée chez 1,9 % des patients traités par KINERETMD contre 0,3 % des patients traités par placebo. Les thrombocytopénies étaient toutes légères, c'est-à-dire que les numérations plaquettaires étaient >75 x 109/l. La fréquence de la thrombocytopénie a été calculée à partir des données des essais cliniques dans le bassin de sécurité PR pour être commune, c.-à-d. de ≥1/100 à < 1/10.
Dans un examen après approbation des études cliniques chez 775 des patients atteints de PR traités par doses quotidiennes de KINERETMD de 30 mg, 75 mg, 150 mg, 1 mg/kg ou 2 mg/kg, on a observé une augmentation de 2,4 % à 5,3 % du taux de cholestérol total deux semaines après le début du traitement par KINERETMD, sans relation dose-réponse. Un profil similaire a été observé après 24 semaines de traitement par KINERETMD. Le traitement par placebo (n=213) a entraîné une baisse d’environ 2,2 % du taux de cholestérol total à la semaine 2 et de 2,3 % à la semaine 24. Il n’y a pas de données précises disponibles concernant le cholestérol LDL ou HDL. La fréquence des augmentations du cholestérol sanguin est estimée à partir de la fréquence des patients dans le bassin de sécurité PR dont le cholestérol est inférieur à 5,0 mmol/l au départ et passant à ≥5,0 mmol/l à la semaine 24. Ces augmentations ne dépendent pas de la dose et surviennent chez 10,1 % à 24,2 % des patients traités par anakinra, c.-à-d. que la fréquence est calculée à ≥1/10 (très commun).
NOMID
Anomalies dans les résultats hématologiques et biologiques
Après le début du traitement par KINERETMD des cas de neutropénie ont été signalés chez 2 patients. L'un de ces patients a eu une infection des voies respiratoires supérieures et une otite moyenne. Les deux cas de neutropénie se sont résolus au fil du temps, sans interruption du traitement par KINERETMD.
Une thrombocytopénie légère a été observée chez des patients souffrant de NOMID (numérations plaquettaires >75 x109/l).
8.5 Conclusions après la mise sur le marché
Polyarthrite rhumatoïde
Anomalies dans les résultats hématologiques et biologiques
Pendant l’utilisation après la commercialisation de KINERETMD, des cas de thrombocytopénie ont été rapportés. Dans la majorité des cas, la thrombocytopénie était légère. Toutefois, des rapports de cas occasionnels indiquant une thrombocytopénie grave (c.-à-d. avec des numérations plaquettaires <10 x109/l) ont également été reçus.
Effets indésirables observés après la mise en marché
Polyarthrite rhumatoïde
Réactions hépatiques
Des cas isolés d’hépatite non infectieuse ont été signalés après commercialisation, essentiellement chez des sujets traités pour des utilisations non indiquées sur l’étiquette ou des sujets présentant des facteurs prédisposants, par ex. des antécédents de niveaux élevés de transaminase avant le début du traitement par KINERETMD.
NOMID
Infections
Pendant l’utilisation après la commercialisation de KINERETMD pour le traitement des patients atteints de NOMID, des infections graves ont été signalées, y compris quelques cas d’infection opportuniste.
Amyloïdose
Après la commercialisation, des cas isolés de dépôts amyloïdes au point d’injection ont été signalés chez des patients atteints de NOMID/CINCA ayant reçu de fortes doses de Kineret MD injectées par voie sous-cutanée dans la même zone de la peau pendant des périodes prolongées. Il est donc recommandé d’alterner les points d’injection.
Dans quelques cas, des patients présentant des dépôts amyloïdes au point d’injection ont développé une amyloïdose systémique AIL1RAP (protéine antagoniste du récepteur de l'IL-1) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Amyloïdose).
Réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS)
Voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude formelle n’a été réalisée chez l’homme pour évaluer les éventuelles interactions médicamenteuses.
Une étude classique d’interaction toxicologique et toxicocinétique réalisée chez le rat n’a pas révélé de modification du profil toxicologique ou pharmacocinétique du méthotrexate (MTX) sous l’influence de KINERETMD. Rien n’indique que les manifestations indésirables associées à KINERETMD ou au MTX sont différentes chez les patients recevant une association de KINERETMD et de MTX plutôt que la combinaison d’un placebo à du MTX.
9.4 Interactions médicament-médicament
Agents inhibant le TNF
L’administration concomitante de KINERETMD et d’étanercept a entraîné une augmentation de la fréquence des infections graves. Les infections les plus fréquentes ont consisté en pneumonies bactériennes (4 cas) et en cellulites (4 cas). Un patient atteint de fibrose pulmonaire et de pneumonie est décédé d’une insuffisance respiratoire (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Deux pour cent (3/139) des patients traités en même temps par KINERETMD‚ et de l’étanercept ont présenté une neutropénie (TAN < 1 x 10⁹/L). Un patient neutropénique a contracté une cellulite, qui s’est résolue sous antibiothérapie.
Substrats du cytochrome P450
La formation d’enzymes du CYP450 est supprimée par l’augmentation des niveaux de cytokines (par ex. IL-1) en cas d’inflammation chronique. On peut donc s’attendre à ce que, pour un antagoniste du récepteur de l’IL-1 comme l’anakinra, la formation d’enzymes du CYP450 devienne normale au cours du traitement. Ceci est cliniquement important pour les substrats du CYP450 avec un indice thérapeutique étroite (par ex. la warfarine). Au début ou à la fin du traitement par KINERETMD de patients utilisant ce type de médicaments, on peut envisager un suivi thérapeutique des effets ou de la concentration du médicament dans ces produits la dose individuelle du médicament pouvant requérir un ajustement.
Les essais cliniques réalisés n’ont pas permis d’observer d’interactions médicamenteuses entre KINERETMD et d’autres médicaments (y compris les agents anti-inflammatoires non stéroïdiens [AINS], les corticostéroïdes et les autres traitements antirhumatismaux de fond, tels que le méthotrexate, l’hydroxychloroquine, la sulfasalazine, le léflunomide et l’azathioprine).
9.5 Interactions médicament-aliment
Puisque KINERETMD est administré par voie sous-cutanée, des interactions avec les aliments ne sont pas anticipées.
9.6 Interactions médicament-plante médicinale
L'interaction de l'anakinra avec des médicaments à base de plantes ou des compléments n'a pas été étudiée.
9.7 Interactions médicament-tests de laboratoire
Rien n’indique que l'anakinra interfère avec les essais de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
KINERETMD bloque l’activité biologique de l’IL-1 α et l’IL-1β par inhibition compétitive de la fixation de l’IL-1 au récepteur de type I de l’interleukine-1 (IL-1R1) sans activer le récepteur, qui est exprimé dans une vaste gamme de tissus et d’organes. KINERETMD se fixe à l’IL- 1R1 mais sans association à la protéine accessoire du récepteur de l’IL-1 (IL-1 R-AcP) ; ceci empêche le déclenchement d’évènements de signalisation et, par suite, de toute activité agoniste.
L’IL-1 est une cytokine pro-inflammatoire pivot assurant la médiation de nombreuses réponses cellulaires dont celles qui sont importantes dans l’inflammation synoviale et la destruction ultérieure des articulations dans la polyarthrite rhumatoïde (RA). L’IL-1 existe dans le plasma et le liquide synovial des patients souffrant de RA et une corrélation a été signalée entre les concentrations d’IL-1 dans le plasma et le degré d’activité de la maladie. L’IL-1 est responsable d’une vaste gamme d’activités dont la production accrue de cytokines (à savoir le TNF-α) et les chimiokines par les lymphocytes T, les macrophages et plusieurs cellules mésenchymateuses ; la production accrue de monoxyde d’azote, de prostaglandine et de collagénase par les fibroblastes et les chondrocytes ; la dégradation du cartilage par induction de la perte rapide des protéoglycanes, et la stimulation de la résorption osseuse ; la production de molécules d’adhésion cellulaires (ICAM-1) par l’endothélium vasculaire ; et la libération d’histamine et de thromboxane.
10.2 Pharmacodynamie
La polyarthrite rhumatoïde (RA) est un trouble inflammatoire systémique auto-immun dont l’étiologie est inconnue, qui pourrait être causé par des lymphocytes T et des macrophages d’origine antigénique produisant des cytokines proinflammatoires tels que l’IL-1 et le facteur de nécrose tumorale alpha (TNFα).
L’IL-1 est un stimulateur puissant des synoviocytes, des chondrocytes et des ostéoblastes. Une fois exposés à l’IL-1, les synoviocytes similaires aux fibroblastes prolifèrent et produisent des prostaglandines ainsi que des métalloprotéinases telles que les collagénases et des stromélysines. L’IL-1 active les molécules effectrices responsables de la destruction articulaire en plus de ses effets proinflammatoires. L’IL-1 inhibe la synthèse de la protéoglycane et stimule la dégradation du collagène par les chondrocytes. Une production accrue du ligand du RANK (activateur récepteur du NF-B) par les ostéoblastes stimulés par l’IL-1 déclenche l’activation et la prolifération des ostéoclastes, avec pour résultat une résorption osseuse accrue.
Outre l’IL-1, l’IL-1Ra a également été identifié dans le liquide synovial et la partie intérieure de la membrane synoviale des patients souffrant de RA et d’OA (arthrose). Les niveaux naturels de l’IL-1Ra chez ces patients ne sont pas suffisants par rapport au niveau élevé d’IL-1 produite localement.
Des mutations spontanées dans le gène CIAS1/NLRP3 ont été identifiées chez la majorité des patients souffrant de CAPS, comme le NOMID. Le CIAS1/NLRP3 code pour la cryopyrine, un composant de l'inflammasome. L’inflammasome activé entraîne une maturation protéolytique et une sécrétion d’IL-1β, qui présente une large gamme d’effets.
10.3 Pharmacocinétique
Absorption : KINERETMD est bien absorbé après injection sous-cutanée du bolus chez les sujets sains (n = 11) avec une biodisponibilité absolue de 95 % à une dose de 70 mg. Le processus d’absorption est le facteur limitatif de la disparition de KINERETMD du plasma après injection sous-cutanée. Les concentrations maximum de KINERETMD dans le plasma sont observées environ 3 à 7 heures après une injection sous-cutanée de KINERETMD à des doses cliniquement pertinentes (1 à 2 mg/kg) chez des patients atteints de RA (n = 18). La durée de vie terminale variait entre 4 et 6 heures. Aucune accumulation inattendue des concentrations plasmatiques de KINERETMD, après des doses sous-cutanées quotidiennes, pour une durée allant jusqu’à 24 semaines.
Distribution : KINERETMD est distribué à l’origine dans un volume correspondant au volume plasmatique, suivi d’un volume de distribution à l’état d’équilibre, d’une magnitude similaire au volume de l’eau extracellulaire.
La distribution dans le fluide céphalorachidien a été démontrée.
Métabolisme : Après une seule administration intraveineuse (IV) de KINERETMD à des doses variant entre 1 et 2 mg/kg dans des sujets sains (n = 2), les valeurs de clairance plasmatique de KINERETMD étaient indépendantes des doses et allaient de 132 à 171 ml/min, soit des valeurs légèrement plus élevées que l’estimation de la vitesse de filtration glomérulaire (fourchette de clairance de la créatinine = 99 à 149 ml/min).
Une étude a été réalisée auprès de patients atteints de NOMID (N = 16) avec une dose médiane de 3 mg/kg administrée une fois par jour et une durée médiane de traitement de 3,5 ans. Pour ces patients, la valeur médiane (intervalle) de la concentration maximale (Cmax) d’anakinra mesurée dans le sérum à l'état d'équilibre était de 3 628 (655 à 8 511) ng/mL, et la concentration mesurée 24 heures après l’administration de la dose (C24h) était de 203 (53-1 979) ng/mL. La valeur médiane (intervalle) de la demi-vie d’anakinra était de 5,7 (3,1-28,2) heures. Il n'y avait aucune différence apparente entre les sexes.
Élimination : Selon les résultats des études sur les animaux, le rein est le principal organe responsable de l’élimination de KINERETMD (80 % chez le rat). Dans la mesure où une quantité très limitée de KINERETMD apparaît dans l’urine (<10 %), on suppose que KINERETMD, comme d’autres protéines thérapeutiques de taille similaire, est filtré par les glomérules et réabsorbé par les tubes proximaux où il est métabolisé. Le mécanisme de clairance non-rénal n’a pas été identifié.
Populations et états pathologiques particuliers
Âge/Sexe : L’influence des covariables démographiques sur la pharmacocinétique de KINERETMD a été étudiée à l’aide d’une analyse pharmacocinétique de population fondée sur des données limitées (1-5 échantillons par sujet) obtenus de 341 souffrant de RA chronique. Ces patients ont reçu des injections sous-cutanées quotidiennes de KINERETMD à des doses de 30, 75 et 150 mg pour une durée maximum de 24 semaines. La clairance estimée de KINERETMD augmentait avec l’augmentation de la clairance de la créatinine et du poids corporel.
L’analyse pharmacocinétique de la population révèle une valeur de la clairance plasmatique moyenne après administration sous-cutanée de bolus supérieure d’environ 14 % chez les hommes (n = 79) par rapport aux femmes (n = 262) et supérieure d’environ 10 % chez les sujets < 65 ans (n = 262) par rapport aux sujets >65 ans (n = 79). Toutefois, après correction pour la clairance de la créatinine et le poids corporel, le sexe et l’âge n’étaient plus des facteurs significatifs pour la clairance plasmatique moyenne.
- Insuffisance hépatique : Après administration intraveineuse de KINERETMD à 1 mg/kg à des patients normaux présentant une dysfonction hépatique (classification Child B, n = 12), une réduction de la clairance plasmatique de 30 % a été observée par rapport aux sujets en bonne santé (95,1 c. 141 ml/min). Cette réduction de la clairance plasmatique est associée à une légère réduction des estimations de la clairance de la créatinine au sein de cette population. Aucune étude formelle n’a été effectuée pour examiner la pharmacocinétique de KINERETMD administré de manière sous-cutanée chez des patients atteints de polyarthrite rhumatoïde ou de NOMID souffrant d’insuffisance hépatique.
- Insuffisance rénale : On observe un déclin de 70 % et 75 % de la clairance plasmatique moyenne de KINERETMD chez les sujets souffrant d’insuffisance rénale grave et en phase terminale de maladie rénale, respectivement (clairance de la créatinine <30 ml/min), tandis que la demi-vie terminale moyenne augmente approximativement deux fois plus que chez les sujets sains. Moins de 2,5 % de la dose de KINERETMD administrée est éliminé par hémodialyse ou dialyse ambulatoire péritonéale continue. Sur la base de ces observations, une modification du programme d’administration du dosage peut être envisagée pour les sujets souffrant d’une insuffisance rénale grave ou en phase terminale de maladie rénale (voir 4 POSOLOGIE ET ADMINISTRATION). Aucune étude formelle n’a été effectuée pour examiner la pharmacocinétique de KINERETMD administré de manière sous-cutanée chez des patients souffrant d’insuffisance rénale et atteints de polyarthrite rhumatoïde ou de NOMID.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
N’utilisez pas KINERETMD au-delà de la date de péremption imprimée sur l’emballage et l’étiquette de la seringue. KINERETMD doit être conservé entre 2° et 8 °C. Ne pas exposer au gel, et ne pas secouer. Conservez KINERETMD à l’abri de la lumière.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Renseignements destinés aux patients
Si le médecin estime que le patient peut s’auto-injecter KINERETMD efficacement et en toute sécurité, il enseignera la technique correcte d’administration au patient lui-même ainsi qu’à un membre de sa famille ou un autre aidant. Il renverra le patient à la section RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT de la monographie, qui représente un guide pour les patients plutôt qu’un document énumérant tous les effets secondaires éventuels du produit. Enfin, il enseignera aux patients les signes et les symptômes des réactions allergiques au médicament, ainsi que les mesures qui s’imposent le cas échéant.
Pour toute utilisation à domicile, il incombe au professionnel de la santé d’enseigner le mode correct de mise au rebut des seringues au patient ou un autre aidant et de les alerter contre toute réutilisation d’aiguilles, de seringues ou de produit médicamenteux. Le patient doit avoir à sa disposition un récipient anti-perforation pour la mise au rebut des seringues et aiguilles usagées. Le récipient plein doit être mis au rebut en suivant les instructions données par le médecin, le pharmacien ou le personnel infirmier.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
| Nom propre : | anakinra |
|---|---|
| Nom chimique : | Non applicable. L’anakinra n’est pas un agent chimique. L’anakinra est un antagoniste recombiné du récepteur de l’interleukine-1 humaine méthionyl. |
| Formule moléculaire et masse moléculaire : | L’anakinra est constituée de 153 acides aminés et présente un poids moléculaire de 17,3 kilodaltons. |
| Propriétés physicochimiques : | KINERETMD est offert en seringues de verre graduées, préremplies à usage unique dotées d’aiguilles de calibre 29. Il s’agit d’une solution stérile, transparente, incolore ou blanchâtre ne contenant pas d’agents de conservation et destinée à l’administration sous-cutanée quotidienne. Cette solution peut contenir quelques petites particules de protéines translucides ou blanches. Chaque seringue de verre préremplie contient : 0,67 ml (100 mg) d’anakinra dans une solution (pH 6,5) d’acide citrique, anhydre (1,29 mg), de chlorure de sodium (5,48 mg), d’EDTA disodique, dihydraté (0,12 mg) et de polysorbate 80 (0,70 mg) et d’eau pour l’injection, USP. |
| Norme pharmaceutique : | Reconnue |
Caractéristiques du produit :
KINERETMD (anakinra) est une version recombinée non glycosylée de l’antagoniste du récepteur de l’interleukine-1 humaine (IL-1Ra). Elle est identique à la forme naturelle non glycosylée d’IL-1Ra humaine, à l’exception de l’addition d’un résidu unique de méthionine à l’extrémité N-terminale. La protéine recombinée est constituée de 153 acides aminés et présente un poids moléculaire de 17,3 kilodaltons. KINERETMD est produit à l’aide d’un système d’expression bactérienne utilisant la bactérie Escherichia coli (E. coli).
14 ESSAIS CLINIQUES
14.1 Études cliniques par indication
Polyarthrite rhumatoïde
Tableau 4- Résumé des données démographiques des patients pour les études cliniques dans la polyarthrite rhumatoïde
| Étude | Méthodologie | Dose, durée et voie d’administration | Sujets (N=nombre) | Critères de jugement |
0560 Monothérapie | Double insu, randomisation, contrôle par placebo PR évolutive; Sujets n’ayant jamais reçu de traitement antirhumatismal de fond Échecs des traitements antirhumatismaux de fond | Posologie fixe de 30, 75 ou 150 mg/jour 24 semainesa SC | N = 472 | Principal : ACR20 à 24 semaines Secondaires : réponse ACR20, ACR50 et ACR70 soutenue Notation de l'évolution radiographique (score Larsen et Genant, score Sharp modifié) |
960180 Association avec MTX | Double insu, randomisation, contrôle par placebo PR évolutive Sujets traités par MTX | Posologie basée sur le poids : 0,04, 0,1, 0,4, 1,0 ou 2,0 mg/kg/jour 24 semaines SC | N = 419 | Principal : ACR20 à 12 semaines Secondaires : ACR20 à 24 semaines, réponse ACR20, ACR50 et ACR70 soutenue |
990145 Étude corroborative d’efficacité Association avec MTX | Double insu, randomisation, contrôle par placebo PR évolutive Sujets recevant MTX | Posologie fixe : 100 mg/jour 52 semainesc SC | N = 899b | Principal : score radiographique à 52 semaines Secondaires : ACR20 à 24 semaines, réponse ACR20, ACR50 et ACR70 soutenue |
990757 Étude d’innocuité Prise concomitante de traitements antirhumatisma ux de fond | Double insu, randomisation, contrôle par placebo PR évolutive Sujets n’ayant jamais reçu de traitement antirhumatismal de fond Méthodologie | Posologie fixe : 100 mg/jour 24 semainesd SC | N = 1 399 | Principal : évaluation de l’innocuité |
| Étude | Dose, durée et voie d’administration | Sujets (N=nombre) | Critères de jugement | |
Échec des traitements antirhumatismaux de fond Prise concomitante de traitements antirhumatismaux de fond | ||||
N = nombre de sujets traités; SC = par voie sous-cutanée; MTX = méthotrexate; PR = polyarthrite rhumatoïde aUne étude de suivi de 24 semaines a été réalisée. Les évaluations de l’efficacité ont été réalisées jusqu’à la 48e semaine.
bL'effet sur les signes et les symptômes d’PR évolutive ont été évalués auprès de 501 de ces patients.
cLes 52 premières semaines se déroulent à double insu et contre placebo. Après la 52e semaine, l’essai devient ouvert pendant 2 années de plus.
dLes 24 premières semaines se déroulent à double insu et contre placebo. Après la 24e semaine, l’essai devient ouvert pendant 2,5 années de plus.
Étude 0560
Dans l’étude 0560, les patients traités par KINERETMD avaient plus de chances d’obtenir une réponse ACR20 à la semaine 24 que ceux qui recevaient un placebo. Une réponse au traitement par KINERETMD a été observée dès la semaine 1, et des différences statistiquement significatives par rapport au placebo ont été observées dès la semaine 2 dans les 3 groupes traités par KINERETMD. Les sujets recevant de l’anakinra avaient deux fois plus de chances de maintenir une réponse ACR20 soutenue tout au long de la période de 24 semaines que ceux sous placebo. De plus, l'ampleur de la réponse clinique (ACR50 et ACR70) a augmenté en fonction des doses étudiées. Les résultats ACR obtenus dans cette étude sont présentés au tableau 5. Dans une prolongation ouverte de l’étude, les effets de KINERETMD se sont maintenus pendant 24 semaines de plus.
L’étude 0560 a fourni des éléments prometteurs quant à la capacité de KINERETMD de réduire le taux de progression radiographique de la maladie. Les sujets traités par KINERETMD ont connu un ralentissement significatif de l’évolution radiographique de leur maladie dès la 24e semaine, qui s’était accentué encore à la semaine 48.
Étude 960180
L’étude 960180 a examiné l’avantage thérapeutique de l'association de KINERETMD et de MTX. Un effet thérapeutique significatif a été observé par la réponse ACR20 des groupes traités par 1,0 et 2,0 mg/kg de KINERETMD. Les résultats présentés dans le tableau 5 indiquent que KINERETMD permet d’obtenir rapidement une réponse qui se maintient pendant toute la période de traitement. L’examen des effets de l’anakinra pendant toute la période de 24 semaines démontre que les réponses ACR20 se sont maintenues.
Étude 990145
Signes et symptômes de polyarthrite rhumatoïde
Dans l’étude 990145, les sujets traités par 100 mg/jour de KINERETMD associé à du MTX en traitement de fond ont été plus nombreux à obtenir une réponse ACR20 à la semaine 24 que ceux traités par l'association d’un placebo et de MTX (Tableau 6). De plus, comme dans les études antérieures, les sujets recevant KINERETMD ont été plus susceptibles de manifester une réponse ACR20 soutenue pendant la période de 24 semaines que les membres du groupe placebo. Les effets de KINERETMD ont été rapides et sont habituellement apparus au cours des 4 premières semaines de traitement (
Figure 1). Les sujets traités par KINERETMD ont également eu deux fois plus de chances d’obtenir une réponse ACR50 et presque trois fois plus d’obtenir une réponse ACR70 que ceux ne recevant que l'association d’un placebo et de MTX.
Par rapport au placebo, le traitement par KINERETMD a été associé à une amélioration significative des variables centrées sur le patient qui font partie du score composite ACR. Le tableau 6 résume l’évaluation de la douleur par le patient, les réponses au Questionnaire d’évaluation de la santé et l’évaluation globale par le patient pour l’étude 990145.
Tableau 5 – Proportion des réponses ACR dans les études 990145, 960180 et 0560 (Pourcentage de patients)
990145 (Patients sous MTX) | 960180 (Patients sous MTX) | 0560 (Pas de traitement antirhumatismal de fond) | ||||||||||||||||||||
| Réponse | Placebo (n = 251) | KINERETMD 100 mg/jour (n = 250) | Placebo (n = 74) | KINERETMD | Placebo (n = 119) | KINERETMD | ||||||||||||||||
1,0 mg/kg/jour (n = 59) | 2,0 mg/kg/jour (n = 72) | 75 mg/jour (n = 115) | 150 mg/jour (n = 115) | |||||||||||||||||||
ACR 20 Mois 3 Mois 6 | 24 % 22 % | 34 %a 38 %c | 19 % 23 % | 46 %c 42 %a | 38 %c 35 % | 23 % 27 % | 33 % 34 % | 33 % 43 %a | ||||||||||||||
ACR 50 Mois 3 Mois 6 | 6 % 8 % | 13 %b 17 %b | 4 % 4 % | 19 %c 24 %c | 24 %c 17 %a | 5 % 8 % | 10 % 11 % | 8 % 19 %a | ||||||||||||||
ACR 70 Mois 3 Mois 6 | 0 % 2 % | 3 %a 6 %a | 0 % 0 % | 5 %a 10 %a | 11 %c 7 %a | 0 % 1 % | 0 % 1 % | 0 % 1 % | ||||||||||||||
a p < 0,05, KINERETMD vs placebo
b p < 0,01, KINERETMD vs placebo
c p < 0,001, KINERETMD vs placebo
Figure 1 : Proportion de patients obtenant une réponse ACR20 lors des diverses consultations, Étude 990145, imputation des non-répondeurs
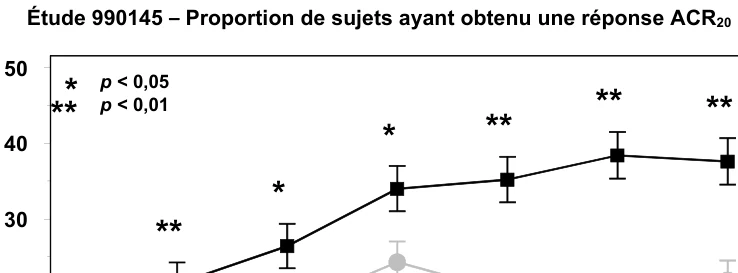
Tableau 6 – Résumé des variables centrées sur le patient qui font partie du score composite ACR Étude 990145
| Variation moyenne entre le départ et la semaine 24 | Pourcentage d’amélioration | |||||||
Placebo plus MTX | KINERETMD (100 mg/jour) plus MTX | |||||||
| Évaluation de l’activité de la maladie par le sujet | -8,92 | -17,73** | 99 % | |||||
| Évaluation de la douleur par le sujet | -11,71 | -19,00** | 62 % | |||||
| Questionnaire d’évaluation de la santé | -0,18 | -0,29* | 59 % | |||||
* valeur de p < 0,05
**valeur de p < 0,01
Réponse radiographique
Dans l'étude 990145, la capacité de KINERETMD d’inhiber les lésions structurelles a été évaluée en mesurant la variation du score de Sharp modifié total (TMSS) et de ses sous-composants entre le départ et la semaine 52, ainsi que les scores de rétrécissement de la fente articulaire (JS) et d’érosion (ES). Le traitement par KINERETMD a été associé à une réduction hautement significative (p < 0,001) de l'évolution de la maladie, telle que mesurée par radiographie (Figure 2). La variation moyenne du TMSS par rapport au départ a été de 36 % moindre dans le groupe KINERETMD que dans le groupe placebo. KINERETMD a présenté un début d’action précoce, sous la forme d'une différence statistiquement significative entre les traitements lors de la semaine 24 (p = 0,012).
Étude 990145 – Proportion de sujets ayant obtenu une réponse ACR20
100 mg (n = 250)
10
30
50
0
8
16
24
*
**
**
**
p < 0,01
Figure 2 : Distribution des variations du TMSS sur un an par rapport au départ

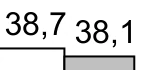


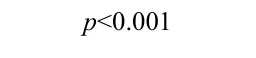


Les résultats obtenus en mesurant le score d'érosion (ES) (Figure 3) se sont révélés semblables à ceux du TMSS et ont montré un ralentissement significatif de l'évolution de la maladie dans le groupe KINERETMD tant à la semaine 24 (p = 0,008) qu’à la semaine 52 (p = 0,024), par rapport à la situation observée sous placebo. La variation moyenne de l’ES par rapport au départ avait diminué de 37 et 34 % dans le groupe KINERETMD par rapport au placebo aux semaines 24 et 52, respectivement.
De même, la variation moyenne du score de rétrécissement de la fente articulaire (JS) à partir du départ (Figure 3) avait diminué de 39 % dans le groupe KINERETMD par rapport au placebo lors de la semaine 52 (p< 0,001). La modification moyenne à partir du départ était de 38 % inférieure dans le groupe KINERETMD à celle observée dans le groupe placebo à la semaine 24 (p = 0,085).
8,2
38,7
8,2
37,0
8,2
0
20
40
Variation par rapport au départ à la 52e semaine
Placebo
≥ 5 à < 10 ≥ 10
Figure 3 : Variation des scores d’érosion et de rétrécissement de la fente articulaire par rapport au départ
Valeur de p calculée par le test de la somme des rangs de Wilcoxon







Fonctionnement physique
À la 52e semaine, les patients qui avaient reçu KINERETMD présentaient une amélioration de leur fonctionnement physique par rapport à celle observée sous placebo au même moment. Les scores moyens obtenus en réponse au questionnaire d’évaluation de la santé (HAQ) s’étaient améliorés de 0,26, ce qui était significativement différent (p = 0,007) du résultat obtenu sous placebo (0,15). En concordance avec les améliorations des scores HAQ, la variation moyenne de la composante physique du formulaire abrégé 35 s’est révélée statistiquement supérieure chez les patients qui avaient reçu KINERETMD plutôt que le placebo (p = 0,001), et à la semaine 8, l’amélioration observée dépassait 2 points.
Score d’érosion
1
0
52
Placebo
p = 0,008 p = 0,024
0
1
0
52
Placebo
p = 0,085 p < 0,001
Maladie inflammatoire multisystémique à début néo-natal (NOMID)
Tableau 7 – Résumé des données démographiques des patients pour les essais cliniques sur la maladie inflammatoire multisystémique à début néonatal (NOMID)
| Étude # | Conception de l’étude | Posologie*, voie d’administration et durée | Participants de l’étude (N = nombre) | Critères d’évaluation |
|---|---|---|---|---|
| 03-AR. 0298 | Prospective, à long terme, ouverte, non contrôlée | Dose initiale : 1 à 2,4 mg/kg selon le poids corporel**, SC Dose d’entretien moyenne : 3 à 4 mg/kg (par jour), SC Jusqu’à 5 ans | N = 43 | Les symptômes du NOMID ont été évalués à l’aide d’un score DSSS (Diary Symptom Sum Score) spécifique à la maladie, qui comprenait les principaux symptômes de la maladie : fièvre, éruption cutanée, douleurs articulaires, vomissements et céphalées. L’échelle des scores possibles était de zéro à 20. De plus, les taux de sérum amyloïde A (SAA), de hsCRP et d’ESR ont été contrôlés. |
N = Nombre de participants traités; SC = Sous-cutané
* La dose maximale administrée était de 8,2 mg/kg/jour. La dose a été administrée une fois par jour, à l’exception de certains patients qui ont divisé la dose en deux administrations quotidiennes pour mieux contrôler l’activité de la maladie.
** Pendant la période pour laquelle les résultats de l’étude ont été rapportés, des ajustements de la dose par incréments de 0,5 à 1 mg/kg ont été autorisés, en fonction du contrôle des signes et des symptômes de la maladie.
Étude 03-AR.0298
L’efficacité de KINERETMD a été évaluée lors d’une étude prospective, à long terme, ouverte et non contrôlée sur 43 patients atteints de NOMID (âgés de 0,7 à 46 ans) traités jusqu’à 5 ans. Les patients ont reçu une dose initiale de KINERETMD de 1 à 2,4 mg/kg de poids corporel. Pendant la période de collecte des données de l’étude, des modifications de la dose par incréments de 0,5 à 1 mg/kg étaient permises, ajustées pour contrôler les signes et symptômes de la maladie. La dose moyenne d’entretien était de 3 à 4 mg/kg par jour. La dose maximale administrée a été de 8,2 mg/kg/jour. La dose était habituellement administrée une fois par jour, mais elle a été séparée en deux doses pour quelques patients afin de mieux contrôler la maladie. L'étude comprenait une période de sevrage dans un sous-groupe de 11 patients.
Les symptômes de NOMID ont été évalués avec un score journalier de sévérité des symptômes (DSSS : Diary Symptôme Sum Score) propre à la maladie, qui comprenait les principaux symptômes de la maladie tels que de la fièvre, des éruptions cutanées, des douleurs articulaires, des vomissements et des céphalées. Les scores sont évalués sur une échelle de 0 à 20. De plus, les niveaux de sérum amyloïde A (SAA), hsCRP et VS ont été surveillés. Les modifications des paramètres cliniques et de laboratoire depuis le début jusqu’aux mois 3 à 6 et à partir du mois 3 (avant le sevrage) jusqu’à la fin de la période de sevrage ont été évaluées dans le sous-groupe de patients qui ont subi le sevrage. Les changements estimés par rapport au début du DSSS sont résumés jusqu’au mois 60 dans le Tableau 8. Les résultats étaient semblables dans tous les sous-groupes, notamment l'âge, le sexe, la présence de mutation de CIAS1/NLRP3 et le phénotype de la maladie. Des améliorations sont survenues dans tous les symptômes de la maladie constituant le DSSS (
Tableau 9), ainsi que dans les marqueurs sériques de l'inflammation. Pour les 11 patients qui sont passés par une phase de sevrage, les symptômes de la maladie et les marqueurs sériques de l'inflammation ont empiré après le sevrage et ont répondu rapidement à la reprise du traitement par KINERETMD. Après l'arrêt du traitement, le temps moyen jusqu'à ce que les critères de poussée de la maladie soient atteints était de 5 jours.
Tableau 8 - Changement estimé à partir du début du DSSS chez les patients souffrant de formes sévères de NOMID (population du journal ITT)
| Moment temporel | Changement moyen estimé à partir du début du DSSS* | Intervalle de confiance de 95 % |
|---|---|---|
| Mois 3 à 6** | -3,5 | -3,7 à -3,3 |
| Mois 12 | -3,6 | -3,9 à -3,3 |
| Mois 36 | -3,5 | -3,8 à -3,2 |
| Mois 60 | -3,5 | -3,8 à -3.1 |
Les changements estimés par rapport à la valeur de départ et les IC à 95 % sont basés sur un modèle d’analyse de covariance pour mesures répétées avec la visite comme facteur fixe et la valeur de départ comme covariable. Cas observés avec le journal ITT (N = 29).
*La valeur moyenne de départ (SD) était de 4.5 (3.2)
** Les données des Mois 3 à 6 correspondent à la moyenne estimée pour les visites du Mois 3 et du Mois 6.
Tableau 9 – Score journalier des symptômes clés individuels par visite (population ITT)
| Visite (mois) | Nombre de patients | Scores* de fièvre | Scores* d’éruptions cutanées | Scores* de douleurs articulaires | Scores* de vomissement | Scores* de céphalées |
|---|---|---|---|---|---|---|
| Début | 29 | 0,5 (0,8) | 1,9 (1,1) | 1,2 (1,1) | 0,1 (0,2) | 0,9 (1,0) |
| 1 | 28 | 0,1 (0,1) | 0,3 (0,5) | 0,2 (0,3) | 0,0 (0,0) | 0,2 (0,3) |
| 3 | 26 | 0,1 (0.2) | 0,1 (0,2) | 0,2 (0,4) | 0,0 (0,1) | 0,1 (0,2) |
| 6 | 25 | 0,0 (0,1) | 0,1 (0,1) | 0,2 (0,4) | 0,0 (0,1) | 0,2 (0,3) |
| 12 | 24 | 0,1 (0,1) | 0,1 (0,2) | 0,1 (0,2) | 0,0 (0,1) | 0,1 (0,2) |
| 36 | 19 | 0,0 (0,2) | 0,0 (0,2) | 0,1 (0,3) | 0,0 (0,0) | 0,2 (0,6) |
| 60 | 15 | 0,0 (0,0) | 0,1 (0,3) | 0,3 (0,7) | 0,0 (0,0) | 0,1 (0,3) |
*moyenne (SD)
Une réponse clinique a été observée dans les 10 jours suivant le début du traitement par KINERETMD chez tous les patients et a été maintenue jusqu’à 5 ans avec l’administration continue de KINERETMD.
Le traitement par KINERETMD semble également être associé à une amélioration, ou une stabilisation, des évaluations d’autres manifestations de NOMID, comme les symptômes liés au système nerveux central et les résultats des tests d’acuité auditive et visuelle, pendant jusqu’à 60 mois.
Une étude prospective sur l’innocuité à long terme (une prolongation de l’étude 03-AR.0298) a été conçue pour évaluer l’innocuité de KINERETMD dans le traitement de 12 patients atteints de CAPS dans le cadre de soins de routine en clinique. Une infection grave a été signalée chez 1 patient de cette étude, ce qui est conforme au profil d’innocuité établi pour KINERETMD. Il n’a pas été signalé de RSI, de réaction allergique, de tumeur maligne ni d’erreur de médicaments n’a été signalée.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
KINERETMD (anakinra) a été bien caractérisé par des études non cliniques, menées in vitro et in vivo, et est un antagoniste sélectif de l’IL-1. Un traitement par l’anakinra a été suivi d’une inhibition de l’inflammation, de la destruction osseuse et de la dégénérescence des cartilages dans plusieurs modèles animaux d’arthrite.
L’anakinra est semblable, mais non identique, aux protéines antagonistes de récepteurs analogues d’autres espèces. Il s’est avéré biologiquement actif dans une vaste gamme d’espèces, y compris celles que l’on utilise dans les études de toxicité. Des études de toxicité chronique et sous-chronique ont été réalisées sur des rats, et des études sous-chroniques chez des primates autres qu’humains. Puisque la principale action biologique de l’anakinra consiste à entraver les effets de l’IL-1 et que cet agent ne possède pas d’activité agoniste intrinsèque, on ne s’attendait pas à observer d’effets pharmacologiques excessifs lors de l’utilisation de doses élevées d’anakinra, et on n’en a effectivement pas constaté. L’anakinra est une protéine étrangère qui fait partie de celles que l’on utilise lors des évaluations précliniques d’innocuité. On s’attendait dès lors à découvrir des anticorps anti-anakinra. Des anticorps anti-anakinra non neutralisants ont effectivement été détectés chez les rats et les singes.
Toxicologie générale :
Toxicité liée aux administrations uniques et multiples
Chez les primates non humains, on considère qu’une posologie de 100 mg/kg/jour représente le niveau dépourvu d’effet sur le plan de la toxicité générale; en revanche, le niveau dépourvu d’effet à hauteur du site d’injection est inférieur à 10 mg/kg/jour.
L’administration sous-cutanée de posologies totales d’anakinra de 2, 20 et 200 mg/kg/jour, en deux prises (BID) pendant 6 mois à des rats a entraîné une inflammation du site d’injection à toutes les doses, d’incidence et d’intensité proportionnelles à la dose. La toxicité généralisée liée à l’administration de 200 mg/kg/jour s’est limitée au rein. Une augmentation du poids des reins, une protéinurie et une néphropathie progressive chronique ont été les principales observations réalisées après 6 mois de traitement. Les rats âgés présentent fréquemment une néphropathie progressive chronique. Cette affection est plus fréquente chez les mâles, et on sait qu’elle est influencée par les taux de protéines. Aucune toxicité rénale n’a été observée lors des autopsies intermédiaires effectuées après un mois, ni après la période de rétablissement d’un mois.
Génotoxicité :
Aucun signe de génotoxicité n’a été observé dans les analyses de mutagénicité.
On n’a pas constaté non plus de lésions précancéreuses ou de tumeurs liées au traitement par l’anakinra lors d’une étude de 6 mois réalisée sur des rats à des posologies allant jusqu’à 200 mg/kg/jour. Rien n’indique donc que l’anakinra intervient directement dans la production de tumeurs.
Toxicologie pour la reproduction et le développement :
Aucun effet indésirable n’a été constaté dans les études portant sur la toxicité en matière de reproduction ou de tératologie chez des rats et des lapins, réalisées sous des posologies d’anakinra allant jusqu’à 200 mg/kg/jour.
Toxicologie particulière :
Immunogénicité
Les études de toxicologie précliniques réalisées sur des rats et des singes n’ont pas révélé de signe d’immunodépression. De plus, l’anakinra n’a pas exercé d’effet sur les tests spécifiques de la fonction immunitaire, comme la formation d’anticorps dirigés contre l’hémocyanine de la fissurelle ou les globules rouges du mouton, la réaction cytolytique des lymphocytes T chez la souris ou l’activité des cellules tueuses naturelles (cellules NK) chez les rats et les singes.
Examens de la résistance de l’hôte
Les études publiées, portant notamment sur des souches de souris dont l’expression du gène de l’IL-1 avait été inhibée et sur des souches de souris dont le gène de l’IL-1Ra avait été surexprimé, ne permettent pas de décrire de façon claire et logique le rôle de l’inhibition de l’IL-1 dans l’altération de la résistance de l’hôte aux infections bactériennes. Ainsi, des souris dont l’expression du gène de l’IL-1β ou de l’IL-1R avait été inhibée n’ont pas présenté une sensibilité accrue aux infections, alors que d’autres dont le gène de l’IL-1Ra avait été surexprimé sont devenues plus sensibles.
Dans les modèles de rats utilisés pour étudier la résistance aiguë de l’hôte à des infections par E. coli, S. aureus et L. monocytogenes, l’anakinra n’a pas augmenté la mortalité après ces infections, et son effet sur la résistance de l’hôte (basée sur l’étude des unités formant colonies dans le sang, le foie ou la rate) s’est révélé léger à nul.
Dans les modèles animaux, l’anakinra ne semble donc pas altérer de façon importante les mécanismes de résistance de l’hôte.
Pharmacologie de l’innocuité des associations médicamenteuses
Les effets de l’association de l’anakinra et du MTX ou des inhibiteurs de cytokines ont été étudiés.
L’administration concomitante d’anakinra et de MTX (chez les rats) ou de PEG sTNF-RI (à des rats et des singes) n’a pas révélé d’effets toxiques, ni d’interactions pharmacocinétiques entre les deux agents.
On n’a pas observé d’interaction néfaste chez les singes et les rats entre l’anakinra et les inhibiteurs de cytokines, l’étanercept et le PEG sTNF-RI sur les plans de la numération des cellules sanguines, du poids corporel et du poids des organes lymphoïdes (rate, thymus), de la composition cellulaire des organes lymphoïdes, de la viabilité des organes lymphoïdes, de la fonction des cellules tueuses naturelles, du phénotype des cellules immunitaires et de la recherche de cellules formant des anticorps dirigés contre l’hémocyanine de la fissurelle ou les globules rouges du mouton.