


Monographie de produit - Spevigo
1 INDICATIONS
Spevigo (injection de spésolimab/spésolimab pour injection) est indiqué pour le traitement du psoriasis pustuleux généralisé (PPG) chez les adultes et les enfants âgés de 12 ans et plus, et pesant au moins 40 kg.
1.1 Enfants (<18 ans)
L’innocuité et l’efficacité de Spevigo dans la population pédiatrique atteinte de PPG (12 ans et plus) ont été démontrées (voir 14 Études cliniques).
L’innocuité et l’efficacité de Spevigo chez les enfants de moins de 12 ans n’ont pas été démontrées. On ne dispose d’aucune donnée pour cette population.
1.2 Personnes âgées (≥65 ans)
Aucun ajustement de la dose n’est nécessaire. Il y a peu de données concernant les patients de 65 ans et plus.
2 CONTRE-INDICATIONS
Spevigo est contre-indiqué chez les patients qui présentent une hypersensibilité grave ou potentiellement mortelle ou des antécédents d’anaphylaxie à ce médicament ou à tout ingrédient de la préparation, y compris à un ingrédient non médicinal ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Le traitement par Spevigo pour perfusion intraveineuse doit être instauré par des médecins expérimentés dans la prise en charge des patients atteints de maladies inflammatoires de la peau.
Le traitement par Spevigo peut être instauré avec la seringue préremplie Spevigo sous forme d’une injection sous-cutanée pour prévenir les poussées de PPG. Pour traiter une poussée de PPG, administrer une dose intraveineuse de Spevigo.
La solution pour injection Spevigo présentée sous forme d’une seringue préremplie doit être administrée par voie sous-cutanée pour la prévention des poussées de PPG uniquement. Le concentré de solution pour perfusion Spevigo doit être administré par voie intraveineuse pour le traitement des poussées de PPG uniquement.
4.2 Posologie recommandée et ajustement posologique
Dose recommandée pour la prévention des poussées de PPG
Seringue préremplie à 150 mg
La dose recommandée de Spevigo pour la prévention des poussées de PPG chez les adultes et les adolescents de 12 ans et plus est une dose d’attaque à 600 mg (quatre injections de 150 mg) administrée par voie sous-cutanée, suivie d’une dose à 300 mg (deux injections de 150 mg) administrée par voie sous-cutanée toutes les 4 semaines.
Seringue préremplie à 300 mg
La dose recommandée de Spevigo pour la prévention des poussées de PPG chez les adultes et les adolescents de 12 ans et plus est une dose d’attaque à 600 mg (deux injections à 300 mg) administrée par voie sous-cutanée, suivie d’une dose à 300 mg (une injection à 300 mg) administrée par voie sous-cutanée toutes les 4 semaines.
Spevigo n’a pas été étudié chez des patients pesant moins de 40 kg ou de moins de 12 ans (voir 10.3 Pharmacocinétique).
Traitement des poussées de PPG pendant un traitement préventif du PPG par voie sous-cutanée
Si un patient présente une poussée de PPG pendant un traitement par Spevigo par voie sous-cutanée, la poussée de PPG doit être traitée au moyen de Spevigo administré par voie intraveineuse (voir 4.2 Posologie recommandée et ajustement posologique).
Instauration ou réinstauration d’un traitement préventif du PPG par voie sous-cutanée après le traitement d’une poussée de PPG par voie intraveineuse
Seringue préremplie à 150 mg
Quatre semaines après le traitement par Spevigo par voie intraveineuse, le traitement par Spevigo par voie sous-cutanée peut être instauré ou réinstauré à une dose à 300 mg (deux injections à 150 mg) administrée toutes les 4 semaines. L’administration d’une dose d’attaque par voie sous-cutanée n’est pas nécessaire.
Seringue préremplie à 300 mg
Quatre semaines après le traitement par Spevigo par voie intraveineuse, le traitement par Spevigo par voie sous-cutanée peut être instauré ou réinstauré à une dose à 300 mg (une injection à 300 mg) administrée toutes les 4 semaines. L’administration d’une dose d’attaque par voie sous-cutanée n’est pas nécessaire.
Dose recommandée du concentré de solution pour perfusion Spevigo pour le traitement d’une poussée de PPG
La dose recommandée du concentré de solution pour perfusion Spevigo pour traiter une
poussée de PPG chez les adultes et les adolescents de 12 ans et plus et pesant au moins 40 kg est une dose unique à 900 mg (deux fioles de 450 mg/7,5 mL) administrée en perfusion intraveineuse.
Si les symptômes de poussée persistent, une dose supplémentaire à 900 mg (deux fioles de 450 mg/7,5 mL) peut être administrée 1 semaine après la dose initiale.
Spevigo n’a pas fait l’objet d’études auprès de patients de moins de 40 kg ou âgés de moins de 12 ans (voir 10.3 Pharmacocinétique).
Enfants (<18 ans)
L’innocuité et l’efficacité de Spevigo chez les adolescents atteints de PPG (12 ans et plus) ont été démontrées (voir 14 ÉTUDES CLINIQUES).
L’innocuité et l’efficacité de Spevigo chez les enfants de moins de 12 ans n’ont pas été démontrées. On ne dispose d’aucune donnée pour cette population.
Personnes âgées (≥65 ans)
Aucun ajustement de la dose n’est nécessaire. Il y a peu de données concernant les patients de 65 ans et plus.
Atteinte rénale ou hépatique
Spevigo n’a pas été formellement étudié chez ces populations de patients. Ces affections ne devraient généralement pas avoir d’effet cliniquement significatif sur la pharmacocinétique des anticorps monoclonaux, et aucun ajustement de la dose n’est jugé nécessaire.
4.3 Reconstitution
Produits parentéraux :
Directives de dilution
Le concentré de solution pour perfusion Spevigo doit être dilué avant son administration.
Inspecter visuellement le contenu de la fiole avant l’administration du produit. Spevigo est une solution incolore ou jaune-brun pâle, limpide ou légèrement opalescente. Jeter la fiole si la solution est trouble ou décolorée ou si elle contient des particules colorées ou de grande taille.
Préparation
- Préparer la solution pour perfusion en utilisant une technique d’asepsie.
Prélever et jeter 15 mL de solution stérile de chlorure de sodium à 0,9 % d’un contenant de
100 mL.
- Y substituer lentement 15 mL de Spevigo (deux fioles à 450 mg/7,5 mL).
- Mélanger doucement avant l’administration.
- Une fois diluée, la solution pour perfusion Spevigo doit être utilisée immédiatement.
Spevigo est présenté en fioles à usage unique et ne contient aucun agent de conservation.
4.4 Administration
Injection sous-cutanée (prévention des poussées de PPG)
L’injection doit être administrée par voie sous-cutanée dans le haut des cuisses ou dans l’abdomen. L’injection de Spevigo en seringue préremplie ne doit pas être pratiquée dans des régions où la peau est sensible, meurtrie, érythémateuse ou indurée, ni sur une cicatrice.
Seringue préremplie à 150 mg
Si une dose d’attaque de Spevigo à 600 mg par voie sous-cutanée est nécessaire (voir 4.2 Posologie recommandée et ajustement posologique), la dose d’attaque doit être administrée par un professionnel de la santé. Pour chaque injection, il faut choisir un point d’injection différent situé au moins 2 cm à l’écart des autres points d’injection.
Si le professionnel de la santé le juge approprié, les doses suivantes de Spevigo à 300 mg par voie sous-cutanée peuvent être administrées par les patients par auto-injection ou par les aidants au moyen des seringues préremplies de Spevigo, après avoir reçu une formation adéquate sur la technique d’injection sous-cutanée.
Pour administrer une dose subséquente complète à 300 mg, il faut injecter le contenu de deux seringues préremplies de 150 mg, l’une après l’autre. Chacune des deux injections doit être administrée à un point d’injection différent situé au moins 2 cm à l’écart de l’autre point (voir 4.2 Posologie recommandée et ajustement posologique, seringue préremplie à 150 mg pour l’administration de la dose subséquente).
Seringue préremplie à 300 mg
Si une dose d’attaque de Spevigo à 600 mg par voie sous-cutanée est nécessaire (voir 4.2 Posologie recommandée et ajustement posologique), la dose d’attaque doit être administrée par un professionnel de la santé. Pour chaque injection, il faut choisir un point d’injection différent situé au moins 2 cm à l’écart des autres points d’injection.
Si le professionnel de la santé le juge approprié, les doses suivantes de Spevigo à 300 mg par voie sous-cutanée peuvent être administrées par les patients par auto-injection ou par les aidants au moyen de la seringue préremplie de Spevigo, après avoir reçu une formation adéquate sur la technique d’injection sous-cutanée.
Pour administrer une dose subséquente à 300 mg, il faut injecter le contenu d’une seringue préremplie à 300 mg (voir 4.2 Posologie recommandée et ajustement posologique, seringue préremplie à 300 mg pour l’administration de la dose subséquente).
Perfusion intraveineuse (traitement des poussées de PPG)
- Ne pas mélanger Spevigo avec d’autres produits médicinaux.
- Administrer Spevigo en perfusion intraveineuse continue pendant 90 minutes au moyen d’une tubulure dotée d’un filtre intégré, stérile, apyrogène et à faible liaison protéique (pores de 0,2 micron).
- Si l’on doit ralentir ou suspendre la perfusion, la durée totale de la perfusion (y compris le temps d’arrêt) ne doit pas dépasser 180 minutes (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Une tubulure de perfusion intraveineuse déjà en place peut servir à administrer Spevigo. La tubulure doit être rincée avec une solution stérile de chlorure de sodium à 0,9 % avant la perfusion et à la fin de celle-ci. Aucune autre perfusion ne doit être administrée en parallèle par le même accès intraveineux.
- Aucune incompatibilité n’a été observée entre Spevigo et les dispositifs de perfusion composés de polychlorure de vinyle (PVC), de polyéthylène (PE), de polypropylène (PP), de polybutadiène ou de polyuréthane (PUR), ni entre Spevigo et les membranes des filtres intégrés composées de polyéthersulfone (PES) neutre ou chargé positivement ou de polyamide (PA) chargé positivement.
4.5 Dose omise
Solution Spevigo pour injection sous-cutanée par seringue préremplie pour la prévention des poussées de PPG
Si une dose est omise, elle doit être administrée dès que possible. La dose suivante doit ensuite être administrée selon la posologie habituelle prévue.
5 SURDOSAGE
Il n’y a pas d’expérience clinique liée au surdosage de Spevigo.
La plus forte dose de Spevigo administrée lors des essais cliniques sur le PPG était de 900 mg par voie intraveineuse ou de 600 mg par voie sous-cutanée. Les manifestations indésirables observées chez les sujets recevant des doses uniques ou répétées allant jusqu’à 1 200 mg dans le cadre d’autres essais cliniques concordaient avec le profil d’innocuité connu de Spevigo.
En cas de surdosage, il est recommandé de surveiller le patient pour déceler tout signe ou symptôme de réaction indésirable et, le cas échéant, d’instaurer un traitement symptomatique.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Injection sous-cutanée
Spevigo est présenté dans une seringue en verre préremplie de 1 mL munie d’un dispositif de sécurité pour éviter les blessures par piqûre d’aiguille. La seringue contient 150 mg/mL. Chaque emballage contient deux seringues.
Spevigo est présenté dans une seringue en verre préremplie de 2 mL munie d’un dispositif de sécurité pour éviter les blessures par piqûre d’aiguille. La seringue contient 150 mg/mL. Chaque emballage contient une seringue.
Perfusion intraveineuse
Spevigo est présenté dans une fiole de verre transparent de 10 mL munie d’un bouchon de caoutchouc avec revêtement. La fiole contient 7,5 mL de concentré. Chaque emballage contient deux fioles.
Le bouchon de la fiole n’est pas fabriqué avec du latex de caoutchouc naturel.
Excipients
Ce produit médicinal est essentiellement « sans sodium » puisqu’il contient moins de 1 mmol de sodium (23 mg).
Seringue préremplie Spevigo à 150 mg
Ce médicament contient 0,4 mg de polysorbate 20 par seringue préremplie de 1 mL.
Seringue préremplie Spevigo à 300 mg
Ce médicament contient 0,8 mg de polysorbate 20 par seringue préremplie de 2 mL.
Fiole Spevigo à 60 mg
Ce médicament contient 3 mg de polysorbate 20 par fiole de 7,5 mL.
| Voie d’administration | Forme pharmaceutique / teneur / | Ingrédients non médicinaux | ||
| composition | ||||
| Sous-cutanée | Solution pour injection à 150 mg/mL | Chlorhydrate d’arginine, acide acétique glacial, polysorbate 20, acétate de sodium trihydraté, saccharose, eau pour injection | ||
| Perfusion intraveineuse | Concentré de solution pour perfusion à 450 mg/7,5 mL (60 mg/mL) | Chlorhydrate d’arginine, acide acétique glacial, polysorbate 20, acétate de sodium trihydraté, saccharose, eau pour injection | ||
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
On ne dispose que de données limitées concernant l’innocuité d’un traitement répété par spésolimab pour traiter une nouvelle poussée subséquente.
Spevigo contient du polysorbate 20, lequel peut causer des réactions allergiques.
Traçabilité
Pour améliorer la traçabilité des produits médicinaux biologiques, il faut indiquer clairement dans le dossier du patient le nom commercial et le numéro de lot du produit administré.
Infections
Spevigo peut accroître le risque d’infection. Des taux plus élevés d’infections telles que les infections urinaires et les infections des voies respiratoires supérieures ont été notés chez des patients traités par Spevigo comparativement à des patients sous placebo (voir 8 EFFETS INDÉSIRABLES).
Chez les patients présentant une infection chronique ou des antécédents d’infection récurrente, il convient de soupeser les risques et les bienfaits cliniques attendus du traitement avant de prescrire Spevigo. Chez les patients présentant une infection active d’importance clinique, l’instauration du traitement par Spevigo doit être différée jusqu’à ce que l’infection se résorbe ou soit traitée adéquatement. Les patients doivent être invités à consulter un médecin s’ils viennent à présenter des signes ou des symptômes d’infection d’importance clinique pendant ou après le traitement par Spevigo.
Spevigo sous forme d’injection sous-cutanée pour la prévention des poussées de PPG
Si un patient reçoit Spevigo par injection sous-cutanée pour la prévention des poussées de PPG et qu’il développe une infection active d’importance clinique, le traitement par Spevigo doit être arrêté. La réinstauration du traitement peut être envisagée une fois l’infection résorbée ou traitée adéquatement.
Dépistage de la tuberculose avant l’instauration du traitement
Les patients doivent se soumettre à un test de dépistage de la tuberculose (TB) avant d’amorcer le traitement par Spevigo. Spevigo ne doit pas être administré aux patients atteints d’une TB active.
On doit envisager d’administrer un traitement antituberculeux avant d’instaurer un traitement par Spevigo chez les patients présentant une TB latente ou des antécédents de TB lorsqu’il n’est pas possible de confirmer s’ils ont reçu un traitement approprié. Pendant ou après le traitement par Spevigo, les patients doivent faire l’objet d’une surveillance visant à déceler tout signe ou symptôme de TB active.
Réactions d’hypersensibilité et réactions liées à la perfusion
Des réactions d’hypersensibilité et des réactions liées à la perfusion peuvent survenir après l’administration d’anticorps monoclonaux comme Spevigo. L’hypersensibilité peut notamment prendre la forme de réactions immédiates telles que l’anaphylaxie ou de réactions tardives telles que le syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (syndrome DRESS).
Des réactions d’hypersensibilité immédiate, y compris des réactions anaphylactiques, ont été signalées chez des patients traités par Spevigo (voir 8 EFFETS INDÉSIRABLES).
Si un patient manifeste des signes d’anaphylaxie ou d’hypersensibilité grave, il faut interrompre immédiatement l’administration de Spevigo et instaurer un traitement approprié (voir 2 CONTRE-INDICATIONS).
Spevigo sous forme d’injection sous-cutanée pour la prévention des poussées de PPG
Avant l’instauration du traitement par Spevigo pour la prévention des poussées de PPG, il convient d’envisager l’administration de tous les vaccins appropriés conformément aux lignes directrices actuelles en matière d’immunisation.
Spevigo sous forme de perfusion intraveineuse pour le traitement d’une poussée de PPG
En cas de réactions d’hypersensibilité légères ou modérées pendant la perfusion intraveineuse ou d’autres réactions liées à la perfusion, il faut également interrompre l’administration de Spevigo et envisager un traitement médical approprié (par exemple, l’administration d’antihistaminiques et/ou de corticostéroïdes systémiques). Une fois la réaction passée, la perfusion peut reprendre à un débit plus lent, qui sera augmenté progressivement pour terminer l’administration de la dose prévue (voir 4 POSOLOGIE ET ADMINISTRATION).
Immunisations
Aucune étude spécifique n’a été réalisée chez des patients ayant récemment reçu des vaccins vivants viraux ou bactériens. Il faut éviter l’administration concomitante de vaccins vivants et de Spevigo. L’intervalle entre l’administration de vaccins vivants et le début du traitement par Spevigo doit être d’au moins 4 semaines. Aucun vaccin vivant ne doit être administré pendant le traitement par Spevigo. De plus, l’administration de vaccins vivants doit être différée d’au moins 16 semaines après le traitement par Spevigo.
Conduite de véhicules et utilisation de machines
Spevigo a un effet minime, voire nul, sur la capacité de conduire des véhicules ou d’utiliser des machines.
Neurologique
Neuropathie périphérique
Le risque de neuropathie périphérique n’a pas été établi chez les patients traités par Spevigo. Des cas de neuropathie périphérique ont été signalés lors des essais cliniques sur le spésolimab. Les médecins doivent donc être à l’affût de tout symptôme pouvant évoquer une neuropathie périphérique d’apparition récente.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Il n’existe pas de données relatives aux effets de Spevigo sur la fertilité chez l’humain. Aucune étude non clinique spécifique sur la fertilité n’a été menée avec le spésolimab auprès d’animaux (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1 Populations particulières
7.1.1 Femmes enceintes
On dispose de données limitées sur l’utilisation de Spevigo chez les femmes enceintes. Aucune étude non clinique sur la reproduction animale et la toxicologie développementale n’a été menée avec le spésolimab en raison de l’absence d’activité pharmacologique chez les espèces non humaines (voir 16 TOXICOLOGIE NON CLINIQUE). Il est connu que l’immunoglobuline IgG humaine traverse la barrière placentaire humaine. Par mesure de précaution, il est recommandé d’éviter l’utilisation de Spevigo pendant la grossesse.
7.1.2 Femmes qui allaitent
On ignore si Spevigo est excrété dans le lait maternel chez l’humain. Il n’existe pas de données relatives aux effets sur le nourrisson allaité ou sur la production de lait. Le spésolimab est un anticorps monoclonal, et l’on s’attend à le retrouver dans le lait maternel chez l’humain. Le risque pour les nouveau-nés ou les nourrissons ne peut être écarté.
7.1.3 Enfants (<18 ans)
L’innocuité et l’efficacité de Spevigo chez les adolescents atteints de PPG âgés de 12 ans et plus ont été démontrées. L’utilisation de Spevigo pour cette indication est corroborée par des données provenant de 8 patients adolescents âgés de 14 à 17 ans admis à l’essai EFFISAYIL-2, ainsi que de données d’études adéquates et bien contrôlées menées avec Spevigo auprès d’adultes atteints de PPG et d’analyses pharmacocinétiques démontrant un taux d’exposition semblable chez les adultes et les sujets pédiatriques de 12 ans et plus (voir 8.2 Effets indésirables observés au cours des études cliniques, 10.3 Pharmacocinétique et 14 ÉTUDES CLINIQUES).
L’innocuité et l’efficacité de Spevigo dans la population pédiatrique de moins de 12 ans n’ont pas été démontrées. On ne dispose d’aucune donnée pour cette population.
7.1.4 Personnes âgées (≥65 ans)
Aucun ajustement de la dose n’est nécessaire. On dispose de peu de données concernant les patients de 65 ans et plus.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Spevigo a fait l’objet d’essais cliniques menés auprès de 183 patients atteints de PPG. Les données relatives à l’innocuité présentées dans cette section sont tirées de deux essais à répartition aléatoire, à double insu et contrôlés par placebo visant à comparer le traitement par Spevigo à un placebo (EFFISAYIL-1 et EFFISAYIL-2), ainsi que d’essais de prolongation en mode ouvert et de l’expérience post-commercialisation.
Dans les essais cliniques, les infections étaient les réactions indésirables le plus fréquemment signalées avec Spevigo.
Au cours de la période d’une semaine contrôlée par placebo de l’essai EFFISAYIL 1, des infections ont été signalées chez 17,1 % des patients ayant reçu Spevigo comparativement à 5,6 % des patients ayant reçu le placebo. Dans l’essai EFFISAYIL 1, une infection grave (infection urinaire) a été signalée chez un patient (2,9 %) du groupe Spevigo; aucun cas de cette nature n’a été signalé dans le groupe placebo. Au cours de la période contrôlée par placebo d’une durée maximale de 48 semaines de l’essai EFFISAYIL 2, des infections ont été signalées chez 33,3 % des patients ayant reçu Spevigo et chez 33,3 % des patients ayant reçu le placebo. Dans l’essai EFFISAYIL 2, des infections graves ont été signalées chez 3 patients (3,2 %) du groupe Spevigo; aucun cas de cette nature n’a été signalé dans le groupe placebo. Les infections observées au cours des essais cliniques sur le spésolimab ont été généralement légères ou modérées et aucune tendance claire n’a pu être dégagée sur les agents pathogènes en cause ou les types d’infection.
Dans le cadre de l’essai EFFISAYIL 1, la tolérabilité locale a été évaluée après les perfusions au jour 1 et au jour 8 en fonction de 6 symptômes (enflure, induration, chaleur, rougeur, douleur, autre) et de 3 degrés d’intensité (légère, modérée, grave). Dans le groupe placebo, 1 patient (5,6 %) a présenté des symptômes (chaleur d’intensité modérée) au jour 1 et aucun patient n’a présenté de symptômes au jour 8. Dans le groupe Spevigo, 6 patients (17,1 %) ont présenté des symptômes d’intensité légère à modérée au jour 1 et aucun patient n’a présenté de symptômes au jour 8. Aucun symptôme grave n’a été signalé dans l’un ou l’autre des groupes de traitement.
Des réactions d’hypersensibilité immédiate, y compris des réactions anaphylactiques, ont été signalées dans le cadre d’essais de prolongation en mode ouvert et dans le contexte de la pharmacovigilance.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
EFFISAYIL 1
Spevigo a été évalué dans le cadre d’un essai à répartition aléatoire, à double insu et contrôlé par placebo (EFFISAYIL 1) visant à comparer une dose intraveineuse unique de 900 mg de Spevigo (n=35) à un placebo (n=18) chez des patients atteints de PPG présentant une poussée aiguë (voir 14 ÉTUDES CLINIQUES).
Le Tableau 2 résume les effets indésirables survenus chez au moins 1 % des patients du groupe Spevigo et plus souvent que chez les patients du groupe placebo après la semaine 1.
Tableau 2 – Certains effets indésirables survenus chez au moins 1 % des patients du groupe Spevigo et plus souvent que chez les patients du groupe placebo après la semaine 1 chez les sujets présentant une poussée de PPG (Étude EFFISAYIL-1)
| Effet indésirable | Spevigo n=35 (%) | Placebo n=18 (%) |
| Asthénie et fatigue | 3 (9) | 1 (6) |
| Céphalée | 3 (9) | 1 (6) |
| Prurit et prurigo | 2 (6) | 0 |
| Hématome au site de la perfusion et ecchymose | 2 (6) | 0 |
| Infection des voies urinaires | 2 (6) | 0 |
| Bactériémie | 1 (3) | 0 |
| Bactériurie | 1 (3) | 0 |
| Cellulite | 1 (3) | 0 |
| Dermatite herpétiforme et herpès buccal | 1 (3) | 0 |
| Infection des voies respiratoires supérieures | 1 (3) | 0 |
| Dyspnée | 1 (3) | 0 |
| Œdème oculaire | 1 (3) | 0 |
| Urticaire | 1 (3) | 0 |
Les sujets dans l’un ou l’autre des groupes de traitement qui continuaient à présenter des symptômes de poussée à la semaine 1 étaient admissibles à recevoir une dose intraveineuse unique de 900 mg de Spevigo en mode ouvert (deuxième dose et première dose pour les sujets des groupes Spevigo et placebo, respectivement). À la semaine 1, 12 sujets (34 %) et 15 sujets (83 %) des groupes Spevigo et placebo, respectivement, ont reçu un traitement par Spevigo en mode ouvert. Après la semaine 1 et jusqu’à la semaine 12, les sujets dans l’un ou l’autre des groupes de traitement dont la poussée de PPG est réapparue après l’obtention d’une réponse clinique étaient admissibles à recevoir une dose intraveineuse unique de secours de 900 mg de Spevigo en mode ouvert, pour un maximum de trois doses intégrales de Spevigo pendant toute la durée de l’étude. Six sujets ont reçu une dose unique de secours de Spevigo en mode ouvert.
Trente-six sujets ont reçu 1 dose de Spevigo, 13 sujets ont reçu 2 doses de Spevigo et 2 sujets ont reçu 3 doses de Spevigo tout au long de l’étude.
Dans le cadre de l’essai EFFISAYIL 1, les effets indésirables additionnels survenus jusqu’à la semaine 12 chez les sujets randomisés pour recevoir 1 dose unique de Spevigo étaient des infections légères à modérées : infection liée au dispositif (3 %), abcès sous-cutané (3 %), furoncle (3 %) et grippe (3 %).
Les autres effets indésirables survenus jusqu’à la semaine 17 chez les sujets ayant reçu une dose unique de Spevigo en mode ouvert à la semaine 1 (deuxième dose et première dose pour les sujets des groupes Spevigo et placebo, respectivement) étaient des infections légères à modérées : otite externe (7 %), candidose vulvovaginale (4 %), infection mycosique vulvovaginale (4 %), tuberculose latente (4 %), diarrhée (11 %) et gastrite (4 %). Aucun nouvel effet indésirable n’a été identifié pendant une période allant jusqu’à 16 semaines chez les sujets ayant reçu une dose unique de secours de Spevigo en mode ouvert de la semaine 1 à la semaine 12 (plage de 1 à 3 doses intégrales).
EFFISAYIL-2
Le traitement par Spevigo par voie sous-cutanée a été étudié dans le cadre de l’essai EFFISAYIL 2, un essai à répartition aléatoire, à groupes parallèles, à double insu et contrôlé par placebo visant à évaluer l’utilisation de trois doses de Spevigo (n=93) ou d’un placebo (n=30) chez des patients atteints de psoriasis pustuleux généralisé. Les patients ont été randomisés (selon un rapport de 1:1:1:1) pour recevoir une dose d’attaque de Spevigo à 600 mg suivie d’une dose de 300 mg toutes les 4 semaines, l’une des deux autres posologies de Spevigo ou un placebo pendant un maximum de 48 semaines (voir 4.2 Posologie recommandée et ajustement posologique; 14.1 Essais cliniques par indication).
Les patients étaient âgés de 14 à 75 ans (l’âge moyen était de 40 ans); 64 % des patients étaient asiatiques, 36 % étaient de race blanche et 62 % étaient des femmes.
Le Tableau 3 décrit les patients qui ont reçu l’une des 3 doses de Spevigo et qui ont présenté les effets indésirables survenus chez au moins 3 % des patients du groupe Spevigo et plus souvent que chez les patients du groupe placebo jusqu’à la semaine 48.
Tableau 3 – Effets indésirables survenus chez au moins 3 % des patients du groupe Spevigo et plus souvent que chez les patients du groupe placebo jusqu’à la semaine 48 (essai EFFISAYIL 2)
| Effet indésirable | Spevigo n=93 (%) | Placebo n=30 (%) |
| Réactions au point d’injection* | 17 (18) | 2 (7) |
| Infection des voies urinaires | 5 (5) | 0 (0) |
| Prurit | 4 (4) | 0 (0) |
* Ces réactions comprennent l’érythème, la douleur, l’enflure, l’induration, l’urticaire, l’exfoliation, les papules, le prurit, les éruptions cutanées et la chaleur au point d’injection. En général, les réactions au point d’injection observées durant l’essai EFFISAYIL 2 étaient d’intensité légère à modérée.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
Les données disponibles concernant l’utilisation de Spevigo chez les enfants sont limitées. Aucun nouveau problème d’innocuité n’a été relevé sur la base du nombre limité de patients adolescents traités.
8.5 Effets indésirables observés après la commercialisation
Troubles du système immunitaire : réactions d’hypersensibilité systémique immédiate, y compris une réaction anaphylactique.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude n’a été menée sur les interactions médicamenteuses. Chez les patients atteints de PPG, le spésolimab ne devrait pas provoquer d’interactions avec le CYP induites par les cytokines.
Il faut éviter d’administrer des vaccins vivants pendant le traitement par Spevigo (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
9.4 Interactions médicament-médicament
Aucune étude formelle sur les interactions médicamenteuses avec Spevigo n’a été menée.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec les épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le spésolimab est un anticorps monoclonal humanisé de type immunoglobuline G1 (IgG1) qui bloque la voie de signalisation de l’interleukine-36 (IL-36) en se liant au récepteur de l’IL-36 (IL-36R). La liaison du spésolimab au récepteur de l’IL-36 empêche l’activation ultérieure de ce récepteur par ses ligands (IL-36 α, β et γ) de même que l’activation en aval des voies pro-inflammatoire et profibrotique.
Certaines données semblent suggérer un lien entre la signalisation de l’IL-36R et l’inflammation cutanée, mais le mécanisme précis par lequel la diminution de la signalisation de l’IL-36R dans la peau des patients atteints de PPG est liée au traitement n’est pas clair.
10.2 Pharmacodynamie
L’effet pharmacodynamique du spésolimab dans le traitement du PPG n’a pas entièrement été élucidé.
10.3 Pharmacocinétique
Un modèle pharmacocinétique de population a été mis au point à partir de données recueillies auprès de sujets sains, de patients atteints de PPG et de patients atteints d’autres maladies. Après l’administration d’une dose intraveineuse unique de 900 mg de spésolimab, l’ASC0-∞ (IC à 95 %) et la Cmax (IC à 95 %) estimées au moyen du modèle de pharmacocinétique de population chez un patient type atteint de PPG sans anticorps antimédicament (AAM) étaient respectivement de 4 750 (4 510, 4 970) mcg·jour/mL et de 238 (218, 256) mcg/mL. Après l’administration d’une dose d’attaque de spésolimab de 600 mg par voie sous-cutanée suivie d’une dose de spésolimab de 300 mg par voie sous-cutanée toutes les 4 semaines, la concentration minimale moyenne géométrique à l’état d’équilibre observée était comprise entre 29,4 mcg/mL et 38,1 mcg/mL. Les concentrations minimales à l’état d’équilibre ont été atteintes après l’administration du médicament pendant 4 semaines.
L’ASC du spésolimab a augmenté de façon approximativement proportionnelle à la marge posologique de 0,3 à 20 mg/kg lorsque le médicament était administré par voie intraveineuse; la clairance (CL) et la demi-vie terminale étant indépendantes de la dose.
Après l’administration d’une dose unique par voie sous-cutanée, l’exposition au spésolimab a augmenté légèrement plus que proportionnellement à la marge posologique de 150 mg à 600 mg. Cela est dû à une biodisponibilité légèrement accrue à des doses plus élevées.
Tableau 4 – Paramètres pharmacocinétique typiques du spésolimab suivant l’administration d’une dose unique par voie intraveineuse de 900 mg ou à l’état d’équilibre suivant l’administration de spésolimab par voie sous-cutanée chez des patients atteints de PPG1.
Voie d’administration | Cmax [mcg/mL] | ASC [mcg·jour/mL] | Tmax [jour] | Cminimale,ss [mcg/mL] | Vd [L] | T1/2 [jour] | CL [L/jour] |
| Intraveineuse2 | 238 (218,256) | 4 750 (4 510, 4 970) | -- | -- | 6,39 (6,17, 6,70) | 25,5 (24,4, 26,3) | 0,184 (0,175, 0,194) |
| Sous-cutanée3 | -- | -- | 5-74 | 29,4-38,15 |
1tous les paramètres pharmacocinétiques (IC à 95 %, le cas échéant) ont été estimés au moyen du modèle de pharmacocinétique de population chez un patient typique atteint de PPG sans anticorps antimédicament (AAM), sauf si autrement spécifié.
2 après une dose unique de spésolimab par voie intraveineuse de 900 mg
3 après une dose d’attaque de spésolimab par voie sous-cutanée de 600 mg, suivie d’une dose de spésolimab par voie sous-cutanée de 300 mg toutes les 4 semaines
4 Tmax médian observé chez les volontaires en santé
5 moyenne géométrique observée dans l’essai EFFISAYIL-2
Absorption
Suivant l’administration par voie sous-cutanée dans l’abdomen, la biodisponibilité absolue était de 65 % à la dose de 300 mg. L’administration par voie sous-cutanée de 300 mg de spésolimab dans la cuisse a entraîné une augmentation approximative de 40 % de l’ASCt et une augmentation de 56 % de la Cmax comparativement à l’administration dans l’abdomen selon les données limitées provenant de volontaires en santé.
Après l’administration d’une dose unique de spésolimab par voie sous-cutanée à des volontaires en bonne santé, les concentrations plasmatiques maximales ont été atteintes entre 5,5 et 7,0 jours après l’administration.
Distribution :
Selon l’analyse pharmacocinétique de population, le volume de distribution à l’état d’équilibre était généralement de 6,4 L.
Métabolisme :
La voie métabolique empruntée par le spésolimab n’a pas été établie. En tant qu’anticorps monoclonal humanisé de type IgG1, le spésolimab devrait être dégradé en petits peptides et
acides aminés par les voies cataboliques de la même façon que les IgG endogènes.
Élimination
À la marge posologique de 0,3 à 20 mg/kg, chez un patient typique atteint de PPG, sans AAM, et pesant 70 kg, la clairance du spésolimab (IC à 95 %) prédite par le modèle pharmacocinétique de population était de 0,184 (0,175, 0,194) L/jour. La demi-vie terminale était de 25,5 (24,4, 26,3) jours.
Populations et états pathologiques particuliers
Enfants : La pharmacocinétique du spésolimab n’a pas encore été étudiée chez les enfants de moins de 12 ans.
La pharmacocinétique plasmatique du spésolimab observée chez les adolescents correspondait à celle observée chez les adultes. On ne prévoit aucune différence au niveau de l’exposition plasmatique entre les adolescents et les adultes autre que celle attribuable au poids corporel. Les simulations de pharmacocinétique de population montrent un chevauchement de l’exposition entre ces populations à l’état d’équilibre. Chez les adultes et les adolescents, la Cmin,ss médiane simulée (IP à 95 %) suivant l’administration du schéma posologique par voie sous-cutanée recommandé était de 31,8 mcg/mL (10,3, 84,9) et de 43,2 mcg/mL (11,1, 101), respectivement. De même, la Cmax,ss médiane simulée (IC à 95 %) était de 58,8 mcg/mL (22,8, 132) et de 77,2 mcg/mL (25,4, 160) chez les adultes et les adolescents, respectivement.
Âge, sexe et origine ethnique : Selon les analyses pharmacocinétiques de population, l’âge, le sexe et l’origine ethnique n’ont pas d’effet sur la pharmacocinétique du spésolimab.
Insuffisance hépatique ou rénale : En tant qu’anticorps monoclonal, le spésolimab ne devrait pas subir d’élimination hépatique ou rénale. Aucune étude en bonne et due forme n’a abordé l’effet de l’atteinte hépatique ou rénale sur la pharmacocinétique du spésolimab.
Poids corporel : Les concentrations de spésolimab étaient plus élevées chez les sujets au poids corporel faible, et plus faibles chez les sujets au poids corporel élevé. L’impact clinique du poids corporel sur les concentrations plasmatiques du spésolimab n’a pas été établi. La pharmacocinétique du spésolimab n’a pas fait l’objet d’étude auprès de patients pesant moins de 40 kg. Le spésolimab n’a pas fait l’objet d’étude auprès de patients atteints de PPG pesant plus de 164 kg.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver Spevigo au réfrigérateur, dans l’emballage d’origine afin de protéger le médicament de la lumière, à une température comprise entre 2 et 8 °C. Ne pas congeler.
Injection sous-cutanée de Spevigo pour la prévention des poussées de PPG
La seringue préremplie de Spevigo ne doit pas être utilisée si elle a été congelée, même si elle a été décongelée.
Seringue préremplie à 150 mg
Jusqu’à 14 jours avant l’injection, la seringue préremplie de Spevigo peut être conservée à une température maximale de 25 °C. Il faut néanmoins la laisser dans son emballage d’origine afin de la protéger de la lumière. La seringue préremplie de Spevigo doit être jetée si elle a été conservée à des températures allant jusqu’à 25 °C pendant plus de 14 jours.
Seringue préremplie à 300 mg
Jusqu’à 14 jours avant l’injection, la seringue préremplie de Spevigo peut être conservée à une température maximale de 30 °C. Il faut néanmoins la laisser dans son emballage d’origine afin de la protéger de la lumière. La seringue préremplie de Spevigo doit être jetée si elle a été conservée à des températures allant jusqu’à 30 °C pendant plus de 14 jours.
Spevigo sous forme de perfusion intraveineuse pour le traitement d’une poussée de PPG
Fioles à dose unique
Le concentré stérile Spevigo est destiné à un usage unique seulement et ne contient aucun agent de conservation.
Conserver le concentré au réfrigérateur, dans son emballage d’origine afin de le protéger de la lumière, à une température comprise entre 2 et 8 °C. Ne pas congeler.
Jusqu’à 24 heures avant l’utilisation, la fiole non ouverte peut être conservée à la température ambiante (de 15 à 30 °C). Il faut néanmoins la laisser dans son emballage d’origine afin de la protéger de la lumière.
Pour connaître les modalités de conservation du produit médicinal après sa dilution, voir 12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT.
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT
Une fois diluée, la solution pour perfusion Spevigo doit être utilisée immédiatement. Si la solution n’est pas administrée immédiatement, le produit médicinal dilué peut être conservé pendant un maximum de 4 heures à une température entre 2 et 8 °C. Pendant la période comprise entre la préparation et le début de l’administration, la solution pour perfusion diluée doit être protégée de la lumière.
Tout produit médicinal non utilisé ou déchet doit être éliminé conformément aux exigences locales.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : spésolimab
Nom chimique : Sans objet. Le spésolimab est une immunoglobuline.
Masse moléculaire : 146 kDa
Formule de structure : Le spésolimab est un anticorps monoclonal humanisé de type IgG1 dirigé contre le récepteur de l’IL-36. La molécule de spésolimab est composée de deux hétérodimères. Chaque hétérodimère comprend une chaîne lourde (449 acides aminés) et une chaîne légère (215 acides aminés). Les quatre chaînes polypeptidiques de l’anticorps sont liées par des ponts disulfures. Chaque chaîne polypeptidique lourde contient une séquence consensus pour la N-glycosylation.
Propriétés physicochimiques : le spésolimab est une solution incolore ou jaune-brun pâle, limpide ou légèrement opalescente.
14 ÉTUDES CLINIQUES
14.1 Essais cliniques par indication
14.1.1 Traitement des poussées de psoriasis pustuleux généralisé (essai EFFISAYIL 1)
Tableau 5 - Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le traitement des poussées de psoriasis pustuleux généralisé
| No d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
EFFISAYIL 1 (étude 1368-0013) | Essai à répartition aléatoire et à double insu contrôlé par placebo chez des adultes présentant des poussées de PPG En mode ouvert après la semaine 1 jusqu’à la semaine 12 | Dose unique de 900 mg administrée en perfusion intraveineuse, deuxième dose facultative le jour 8 (suivi jusqu’à la semaine 12) | Spevigo : 35 Placebo : 18 | 43 ans (21 à 69 ans) | Masculin : 32 % Féminin : 68 % | ||
Un essai à répartition aléatoire et à double insu contrôlé par placebo (EFFISAYIL 1) a été mené pour évaluer l’efficacité clinique et l’innocuité de Spevigo chez des patients adultes présentant des poussées de psoriasis pustuleux généralisé (PPG), indépendamment du statut mutationnel du gène IL36RN. Les patients répartis de façon aléatoire devaient présenter une poussée de PPG d’intensité modérée ou grave, caractérisée par un score GPPGA total (Generalized Pustular Psoriasis Physician Global Assessment [évaluation globale du psoriasis pustuleux généralisé faite par le médecin]) d’au moins 3 (modéré) (sur une échelle allant de 0 [absence de lésion] à 4 [grave]), des pustules d’apparition récente (nouvelles pustules ou aggravation des pustules existantes), un sous-score de pustulation GPPGA d’au moins 2 (léger) et la présence d’un érythème et de pustules sur au moins 5 % de la surface corporelle (SC). Les patients devaient cesser tout traitement systémique ou topique contre le PPG avant de recevoir le médicament à l’étude.
Le paramètre d’évaluation principal de l’étude était la proportion de patients obtenant un sous-score de pustulation GPPGA de 0 (aucune pustule visible) à la semaine 1. Le paramètre d’évaluation secondaire clé de l’étude était la proportion de patients obtenant un score GPPGA total de 0 ou 1 (disparition complète ou quasi complète des lésions) à la semaine 1. L’étude comportait un autre paramètre d’évaluation secondaire à la semaine 4, soit la proportion de
patients obtenant une réduction du score GPPASI 75 (réduction de 75 % de l’indice PASI [Psoriasis Area and Severity Index] pour le psoriasis pustuleux généralisé).
Au total, 53 patients ont été répartis de façon aléatoire pour recevoir une dose unique de 900 mg de Spevigo (n=35) par voie intraveineuse ou le placebo (n=18). Les patients des deux groupes de traitement qui présentaient encore des symptômes de poussée à la semaine 1 pouvaient recevoir Spevigo à raison d’une dose unique de 900 mg administrée par voie intraveineuse en mode ouvert; 12 patients (34 %) du groupe Spevigo ont ainsi reçu une deuxième dose de Spevigo et 15 patients (83 %) du groupe placebo ont reçu une dose de Spevigo le jour 8. En outre, 6 patients (4 dans le groupe Spevigo; 2 dans le groupe placebo) ont reçu un traitement pour une poussée à raison d’une dose intraveineuse unique de 900 mg de Spevigo à la suite d’une nouvelle poussée survenue après la semaine 1.
La population étudiée était composée à 32 % d’hommes et à 68 % de femmes. L’âge moyen des patients était de 43 ans (plage : 21 à 69 ans); 55 % des patients étaient asiatiques et 45 % étaient de race blanche. La plupart des patients inscrits à l’étude ont obtenu un sous-score de pustulation GPPGA de 3 (43 %) ou 4 (36 %), et les patients ont obtenu un score GPPGA total de 3 (81 %) ou 4 (19 %). Au total, 13 patients sur 53 (24,5 %) avaient déjà reçu un traitement biologique contre le PPG.
Résultats de l’étude
L’étude a atteint les objectifs prédéterminés à la semaine 1 en ce qui a trait au sous-score de pustulation GPPGA de 0 (aucune pustule visible) et au score GPPGA total de 0 ou 1 (disparition complète ou quasi complète des lésions). Les résultats sont indiqués au Tableau 6.
Tableau 6 – Sous-score de pustulation GPPGA et score GPPGA total à la semaine 1 (essai EFFISAYIL 1)
| Spevigo à 900 mg par voie i.v. | Placebo | |
| Nombre de patients évalués | 35 | 18 |
| Patients ayant obtenu un sous-score de pustulation GPPGA de 0, n (%) | 19 (54,3) | 1 (5,6) |
| Différence de risque par rapport au placebo, % (IC à 95 %) | 48,7 (21,5, 67,2) | |
| Valeur p* | 0,0004 | |
| Patients ayant obtenu un score GPPGA total de 0 ou 1, n (%) | 15 (42,9) | 2 (11,1) |
| Différence de risque par rapport au placebo, % (IC à 95 %) | 31,7 (2,2, 52,7) | |
| Valeur p* | 0,0118 | |
GPPGA = Generalized Pustular Psoriasis Physician Global Assessment (évaluation globale du psoriasis pustuleux généralisé faite par le médecin); i.v. = intraveineuse
* Valeur p unilatérale
14.1.2 Prévention des poussées de psoriasis pustuleux généralisé (essai EFFISAYIL 2)
Tableau 7 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur la prévention des poussées de psoriasis pustuleux généralisé
| No d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| EFFISAYIL 2 (étude 1368-0027) | Essai à répartition aléatoire et à double insu contrôlé par placebo chez des adultes et des adolescents présentant des antécédents de PPG |
44 semaines (dernière dose) | Total : 123 30 31 31 31 | 40 ans (14 à 75 ans) | Masculin : 38 % Féminin : 62 % | ||
s.-c. = sous-cutanée
Un essai de phase IIb à répartition aléatoire, à double insu et contrôlé par placebo (essai EFFISAYIL 2) a été mené pour évaluer l’efficacité et l’innocuité de Spevigo en administration sous-cutanée chez des patients adultes et adolescents pesant au moins 40 kg ayant des antécédents d’au moins deux poussées de PPG d’intensité modérée ou grave, indépendamment du statut mutationnel du gène IL36RN. Les patients étaient randomisés s’ils avaient obtenu un score GPPGA total de 0 ou 1 lors de la sélection et de la répartition aléatoire. Les patients devaient cesser tout traitement systémique ou topique contre le PPG avant ou au
moment de la répartition aléatoire. Ces patients devaient avoir des antécédents de poussée pendant un traitement concomitant contre le PPG ou des antécédents de poussée lors de la réduction de la dose ou de l’abandon de ces médicaments concomitants.
Le paramètre d’évaluation principal de l’essai était le temps écoulé avant l’apparition de la première poussée de PPG jusqu’à la semaine 48 (définie comme un sous-score de pustulation GPPGA ≥2 et une augmentation ≥2 points du score GPPGA total par rapport au départ). Le paramètre d’évaluation secondaire clé de l’essai était la survenue d’au moins une poussée de PPG jusqu’à la semaine 48.
Même si trois schémas posologiques ont été étudiés durant l’essai EFFISAYIL 2, le schéma posologique recommandé pour la prévention des poussées de PPG est une dose d’attaque de Spevigo à 600 mg par voie sous-cutanée, suivie d’une dose de 300 mg par voie sous-cutanée administrée toutes les 4 semaines (voir 4 POSOLOGIE ET ADMINISTRATION). Les résultats résumés ci-dessous concernent le schéma posologique recommandé.
Les patients qui présentaient une poussée étaient admissibles à recevoir jusqu’à deux doses de Spevigo à 900 mg par voie intraveineuse en mode ouvert (voir 4 POSOLOGIE ET ADMINISTRATION). En tout, deux (6,7 %) patients dans le groupe Spevigo recevant la dose recommandée et 15 (48,4 %) patients du groupe placebo ont reçu un traitement par voie intraveineuse pour la poussée.
La population étudiée était composée de 38 % d’hommes et de 62 % de femmes. L’âge moyen des patients était de 40 ans (plage : 14 à 75 ans), avec 8 (6,5 %) patients adolescents (2 par groupe de traitement); 64 % des patients étaient asiatiques et 36 % étaient de race blanche. Les patients inscrits à l’étude avaient un sous-score de pustulation GPPGA de 1 (28,5 %) ou 0 (71,5 %), et les patients avaient un score GPPGA total de 1 (86 %) ou 0 (14 %). Au moment de la répartition aléatoire, 75 % des patients recevaient un traitement systémique pour le PPG. Celui-ci a été abandonné au début du traitement à l’étude attribué par répartition aléatoire.
Résultats de l’étude
Le nombre de sujets ayant présenté au moins une poussée de PPG et le temps écoulé avant la survenue de la première poussée de PPG sont indiqués au Tableau 7 et à la Figure 1. L’étude a atteint l’objectif prédéterminé pour le temps écoulé avant la survenue de la première poussée de PPG jusqu’à la semaine 48.
Tableau 8 – Temps écoulé avant la première poussée de PPG et survenue d’au moins une poussée de PPG jusqu’à la semaine 48 (essai EFFISAYIL 2)
| Spevigo | Placebo | |
| Nombre de patients évalués | 30 | 31 |
| Patients présentant des poussées de PPG, n (%)* | 3 (10,0) | 16 (51,6) |
| Rapport des risques instantanés (RRI)** pour le temps écoulé avant la première poussée vs le placebo (IC à 95 %) | 0,16 (0,05, 0,54) | |
| Valeur p*** | 0,0005 | |
| Différence de risque pour la survenue d’une poussée de PPG vs le placebo, % (IC à 95 %) | -39,0 (-62,1, -15,9) | |
| Valeur p**** | 0,0013 | |
* L’utilisation d’un traitement par Spevigo par voie intraveineuse ou d’un traitement standard prescrit par l’investigateur pour traiter une aggravation du PPG était considérée comme la survenue d’une poussée de PPG. ** Modèle de régression de Cox stratifié en fonction de l’utilisation de médicaments systémiques contre le PPG au moment de la répartition aléatoire.
*** Test de Mantel-Haenszel stratifié en fonction de l’utilisation de médicaments systémiques contre le PPG au moment de la répartition aléatoire; valeur p unilatérale.
**** Test de Cochran-Mantel-Haenszel après imputation multiple, stratifié en fonction de l’utilisation de médicaments systémiques contre le PPG au moment de la répartition aléatoire; valeur p unilatérale.
Figure 1. Temps écoulé avant la première poussée de PPG jusqu’à la semaine 48 (essai EFFISAYIL 2)
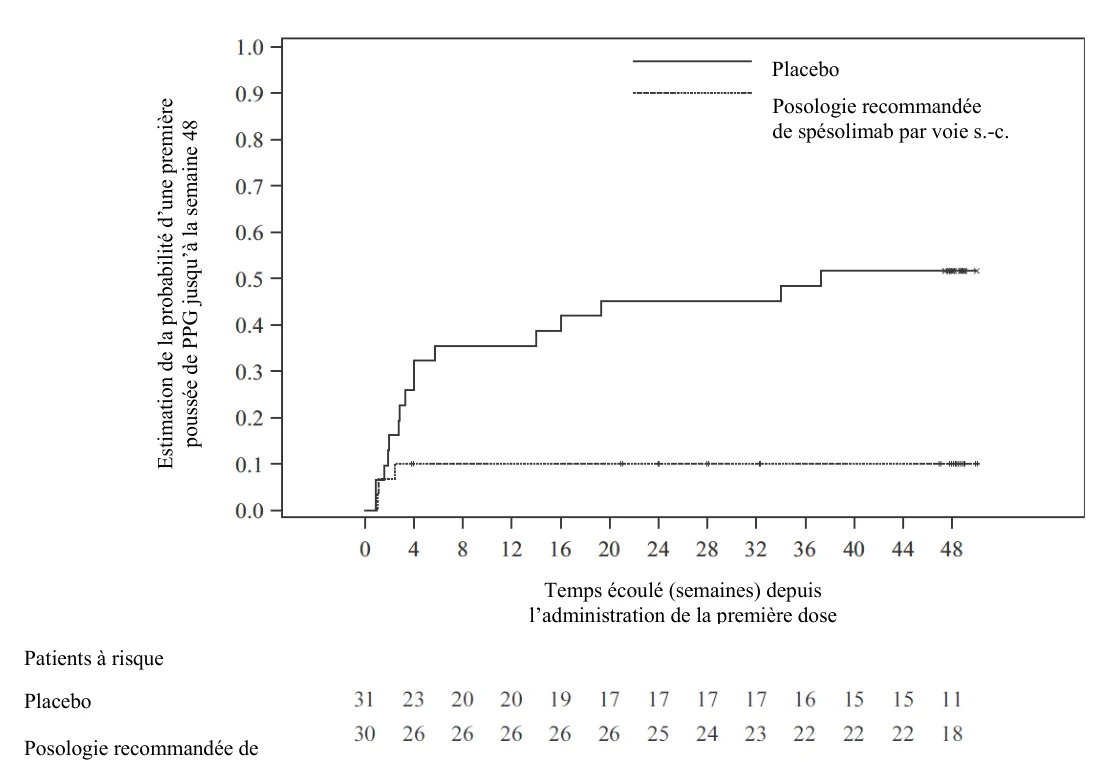
De façon générale, les résultats relatifs aux paramètres d’évaluation principal et secondaire clé concordaient dans tous les sous-groupes, y compris ceux en fonction du sexe, de l’âge, de l’origine ethnique, de l’indice de masse corporelle, du poids corporel, du statut mutationnel du gène IL36RN, de la présence de psoriasis en plaques concomitant et du score GPPGA total au départ, sans égard à l’utilisation de tout traitement systémique contre le PPG au moment de la répartition aléatoire.
14.3 Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe un risque d’immunogénicité. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse.
Chez les patients atteints de PPG traités par spésolimab dans le cadre de l’essai EFFISAYIL 1 (étude 1368-0013), le délai médian de production d’anticorps antimédicament (AAM) a été de 2,3 semaines. Après l’administration d’une dose de 900 mg de spésolimab par voie intraveineuse, 24 % des patients (12 patients sur 50) ont présenté un titre maximum d’AAM supérieur à 4 000 et obtenu un résultat positif au test de dépistage d’anticorps neutralisants à la fin de l’essai (semaines 12 à 17). Chez les patients atteints de PPG traités par spésolimab dans le cadre de l’essai EFFISAYIL 2 (étude 1368-0027), le temps médian écoulé avant la production
Est
i
ma
ti
on
de
la
p
rob
ab
il
it
é
d
’u
ne
p
remi
è
re
p ou ssé e d e PPG ju sq u ’à la semaine 48
Placebo
Posologie recommandée de spésolimab par voie s.-c.
Temps écoulé (semaines) depuis l’administration de la première dose
| Patients à risque | ||||
| Placebo | ||||
| Posologie recommandée de spésolimab par voie s.-c. | ||||
d’AAM était de 8 semaines. Après l’administration d’une dose d’attaque de spésolimab à 600 mg par voie sous-cutanée, suivie d’une dose de spésolimab à 300 mg par voie sous-cutanée toutes les 4 semaines pendant une période totale de 48 semaines, 24 % des patients ont présenté un titre maximum d’AAM supérieur à 4 000 et obtenu un résultat positif au test de dépistage d’anticorps neutralisants.
Suivant l’administration de spésolimab par voie intraveineuse, les femmes ont semblé développer une réponse immunitaire plus marquée; un titre d’AAM supérieur à 4 000 a été noté chez 30 % des femmes et 12 % des hommes. Les données comparatives relatives à la réponse immunitaire chez les hommes par rapport aux femmes n’étaient pas concluantes après l’administration de spésolimab par voie sous-cutanée.
Chez les patients présentant un titre d’AMM inférieur à 4 000, aucun impact apparent sur la pharmacocinétique du spésolimab n’a été observé. Suite à l’administration de spésolimab par voie intraveineuse, les concentrations plasmatiques de spésolimab étaient considérablement moins élevées chez la plupart des patients obtenant un titre d’AMM supérieur à 4 000. Suivant l’administration de spésolimab par voie sous-cutanée, les concentrations plasmatiques minimales moyennes à l’état d’équilibre observées chez les patients avec AAM présentant un titre supérieur à 4 000 correspondaient approximativement à une valeur allant de 77 % à 107 % des concentrations minimales observées chez les patients sans AMM ou avec AMM et présentant un titre ≤ 4 000.
En présence d’AMM, une efficacité a été observée aux traitements répétés des poussées subséquentes avec le spésolimab par voie intraveineuse dans le cadre d’un essai de prolongation en mode ouvert. Suivant l’administration de spésolimab par voie sous-cutanée, il n’y avait aucun impact uniforme de la présence d’AMM sur l’efficacité.
Il n’y avait aucune corrélation uniforme entre la présence d’AAM au spésolimab et les réactions d’hypersensibilité suivant l’administration de spésolimab par voie intraveineuse ou sous-cutanée.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Le spésolimab n’a pas fait l’objet d’études toxicologiques chez l’animal en raison de l’absence d’activité pharmacologique chez les espèces non humaines. Les études de toxicologie à doses répétées, de toxicité pour la reproduction et le développement ont été menées chez la souris à l’aide d’un anticorps monoclonal anti-IL36R de substitution spécifique à la souris (BI 674304).
Toxicologie générale :
Dans le cadre de l’étude toxicologique pivot à doses répétées, des souris ont reçu le BI 674304 par injection intraveineuse deux fois par semaine pendant 26 semaines à raison de 0 (véhicule), 10 ou 50 mg/kg. D’autres groupes de souris ayant reçu le véhicule ou la dose élevée de BI 674304 ont été observés pendant une période de récupération de 4 semaines après l’administration. Dix décès imprévus sont survenus au cours de l’étude (3, 2 et 5 souris des groupes témoin, 10 et 50 mg/kg, respectivement).
La cause de la mortalité/moribondité a été déterminée chez 3 des 10 souris : 1) euthanasie due à une abrasion de la queue ayant entraîné une ulcération et une infection, ce qui a entravé la posologie (50 mg/kg); 2) euthanasie due à une infection bactérienne systémique (50 mg/kg); et
- 3) lymphome malin, un type de cancer qui survient naturellement chez cette souche de souris (10 mg/kg). Ces résultats étaient considérés imprévus, mais un lien entre le traitement par BI 674304 et l’infection ne peut être ignoré.
La cause de la mortalité/moribondité chez les 7 autres animaux n’a pas pu être déterminée; ces 7 décès n’ont pas été considérés comme liés à l’administration de BI 674304 car ils se sont produits dans tous les groupes de doses, y compris le groupe témoin.
Aucun changement défavorable touchant le poids corporel, la consommation de nourriture ou les observations cliniques n’a été noté à cette dose. Il n’y a eu aucun effet indésirable sur les paramètres de pathologie clinique, y compris les résultats en hématologie, immunophénotypage, biochimie et histopathologie (y compris les tissus lymphoïdes).
Cancérogénicité :
Aucune étude de cancérogénicité ou de mutagénicité portant sur le spésolimab ou BI 674304 n’a été effectuée.
Génotoxicité :
Aucune étude de génotoxicité portant sur le spésolimab ou BI 674304 n’a été effectuée.
Toxicologie pour la reproduction et le développement :
Les études précliniques faisant appel à un anticorps de substitution ciblant le récepteur murin de l’IL-36 n’indiquent pas d’effets délétères directs ou indirects sur la gestation, le développement embryofœtal ou la fertilité des souris à des doses intraveineuses bihebdomadaires allant jusqu’à 50 mg/kg. Les concentrations sériques de BI 674304 étaient faibles chez les femelles de ces études. Les données relatives à la reproduction et au développement doivent être interprétées avec prudence.
Tableau 9 – Toxicologie pour la reproduction
| Type d’étude | Espèce | Nbre d’animaux/groupe | Doses (mg/kg/deux fois par semaine par voie i.v.) | Résultats |
| Étude sur la fertilité et le développement embryonnaire précoce | Souris | Mâle : 22 Femelle : 22 | 0, 10, 50 2 à 4 semaines avant la cohabitation, durant la cohabitation, et/ou la gestation | DSENO = 50 mg/kg. BI 674304 n’est ni tératogène ni embryotoxique. BI 674304 n’a pas affecté la fertilité des souris adultes ni le développement des petits exposés par l’intermédiaire de la mère traitée. |
Étude du développement embryonnaire et fœtal | Souris | Femelle : 25 | 0, 10, 50 JG : 6, 9, 12 et 15 | Un nombre plus élevé de résorptions a été observé, mais il se situait dans la plage des contrôles historiques; l’effet du BI 674304 a donc été considéré comme équivoque. |
Étude du développement pré- et postnatal | Souris | Femelle : 22 | 0, 10, 50 JG 6 à JL 18 | DSENO = 50 mg/kg. BI 674304 n’a pas affecté la grossesse, l’accouchement, ni les paramètres de développement morphologiques, fonctionnels et immunologiques de la progéniture. |
JG, jour de gestation; JL, jour de lactation; DSENO, dose sans effet nocif observé.
Toxicité juvénile :
Aucune étude sur la toxicité juvénile n’a été menée avec le spésolimab ou BI 674304.