


Monographie de produit - Ilaris (Novartis Pharmaceuticals Canada, Poudre pour solution)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et teneur | Excipients d’importance clinique |
| Injection sous-cutanée | Poudre lyophilisée pour solution injectable à 150 mg, correspondant à une teneur de 150 mg/mL après sa reconstitution. | Saccharose, L-histidine, chlorhydrate de L-histidine monohydraté, polysorbate 80. |
| Injection sous-cutanée | Solution pour injection de 150 mg/ 1mL | Mannitol, L-histidine, chlorhydrate de L-histidine monohydraté, polysorbate 80, eau pour préparations injectables. |
INDICATIONS ET USAGE CLINIQUE
ILARIS (canakinumab) est un inhibiteur de l’interleukine-1 bêta (IL-1β) indiqué dans le traitement des syndromes auto-inflammatoires de fièvre périodique suivants :
Syndromes périodiques associés à la cryopyrine (CAPS)
ILARIS est indiqué chez les adultes et les enfants âgés d’au moins 2 ans pour la prise en charge continue des syndromes périodiques associés à la cryopyrine (CAPS), y compris :
- le syndrome familial auto-inflammatoire au froid (FCAS), encore appelé urticaire familiale au froid (FCU);
- le syndrome de Muckle-Wells (MWS);
ILARIS peut également être utilisé pour la prise en charge de la maladie inflammatoire multisystémique à début néonatal (NOMID), ou syndrome chronique infantile neurologique, cutané et articulaire (CINCA). Les données cliniques n’ont pas confirmé l’amélioration des symptômes du système nerveux chez les patients présentant ce phénotype.
Syndrome périodique associé au récepteur du facteur de nécrose tumorale (TRAPS)
ILARIS est indiqué dans le traitement du syndrome périodique associé au récepteur du facteur de nécrose tumorale (TNF) (TRAPS) chez les adultes et les enfants.
Syndrome d’hyperimmunoglobulinémie D (HIDS)/déficit en mévalonate kinase (MKD)
ILARIS est indiqué dans le traitement du syndrome d’hyperimmunoglobulinémie D (HIDS)/déficit en mévalonate kinase (MKD) chez les adultes et les enfants.
Fièvre méditerranéenne familiale (FMF)
ILARIS est indiqué dans le traitement de la fièvre méditerranéenne familiale (FMF) chez les adultes et les enfants.
ILARIS peut être administré en monothérapie ou en association avec la colchicine.
ILARIS est également indiqué dans le traitement de l’affection suivante :
Arthrite juvénile idiopathique systémique (AJIS)
ILARIS est indiqué dans le traitement de l’arthrite juvénile idiopathique systémique évolutive (AJIS) chez les patients âgés de 2 ans et plus.
Personnes âgées (> 65 ans) :
Un nombre insuffisant de personnes âgées de 65 ans et plus ont participé aux études cliniques sur ILARIS pour déterminer si celles-ci répondent différemment au médicament que les sujets plus jeunes.
Enfants (< 18 ans) :
CAPS, TRAPS, HIDS/MKD et FMF : En raison d’un manque de données cliniques, le traitement par ILARIS n’est pas recommandé chez les enfants de moins de 2 ans.
AJIS : L’innocuité et l’efficacité d’ILARIS n’ont pas été établies chez les patients de moins de 2 ans et ayant un poids corporel inférieur à 9 kg.
CONTRE-INDICATIONS
Chez les personnes présentant une hypersensibilité au canakinumab, à l’un des ingrédients de la préparation ou à l’un des composants du récipient. Pour en connaître la liste complète, voir la section « Présentation, composition et conditionnement » de la monographie. Un risque de réaction d’hypersensibilité, qui n’est pas rare lors de l’administration de protéines injectables, ne peut être exclu.
Chez les patients atteints d’infections graves évolutives (voir la section EFFETS INDÉSIRABLES, Infections graves).
MISES EN GARDE ET PRÉCAUTIONS
Infections graves
ILARIS est associé à une fréquence accrue d’infections graves. Par conséquent, les patients doivent faire l’objet d’une surveillance étroite visant à déceler les signes et les symptômes d’infection durant et après le traitement par ILARIS. Les médecins doivent faire preuve de prudence lorsqu’ils administrent ILARIS à des patients atteints d’infections, ayant des antécédents d’infections récidivantes ou dont l’état sous-jacent les prédispose à une infection. Le traitement par ILARIS ne devrait pas être amorcé ni poursuivi chez des patients présentant une infection évolutive nécessitant une intervention médicale.
Des infections graves ont été observées chez 28,6 % des sujets du groupe d’âge de 2 à 3 ans et chez 21,4 % des sujets du groupe d’âge de 4 à 11 ans, comparativement à 2,7 % des patients adultes présentant des syndromes périodiques associés à la cryopyrine (CAPS). La gravité du phénotype et de la maladie chez les jeunes enfants pourrait expliquer en partie cette différence.
Des cas isolés d’infection inhabituelle ou opportuniste (notamment aspergillose, infections mycobactériennes atypiques et zona) ont été signalés durant le traitement par ILARIS, mais il n’y a eu aucun cas confirmé d’infection opportuniste chez les patients atteints de CAPS. L’existence d’un lien de cause à effet entre ILARIS et ces événements ne peut être exclue.
Les médicaments qui affectent le système immunitaire en bloquant le facteur de nécrose tumorale (TNF) ont été associés à un accroissement du risque de réactivation d’une tuberculose latente. Il est possible que la prise de médicaments qui inhibent l’IL-1 tels qu’ILARIS fasse augmenter le risque de tuberculose ou d’autres infections opportunistes ou atypiques.
Avant l’amorce d’un traitement immunomodulateur, y compris ILARIS, les patients doivent faire l’objet d’un dépistage de la tuberculose latente. ILARIS n’a pas été étudié chez des patients dont le test de dépistage de la tuberculose s’est révélé positif, et l’innocuité d’ILARIS chez les patients présentant une tuberculose latente demeure inconnue. Les patients dont le test de dépistage de la tuberculose s’est révélé positif doivent recevoir un traitement médical standard avant d’entreprendre le traitement par ILARIS.
Chez environ 12 % des patients atteints de CAPS ayant subi un test cutané à la tuberculine (TCT) au cours des études cliniques, les tests de suivi réalisés ont produit un résultat positif au cours du traitement par ILARIS sans qu’on observe de signe clinique de tuberculose latente ou évolutive. Avant la mise en route du traitement, tous les patients doivent faire l’objet d’une évaluation visant le dépistage de la tuberculose latente ou évolutive. Chez les patients adultes, en particulier, cette évaluation doit comprendre la prise d’une anamnèse détaillée et l’administration de tests de dépistage appropriés. Il faut surveiller étroitement la présence de signes et de symptômes de tuberculose chez les patients pendant et après le traitement par ILARIS. Dans l’éventualité où un résultat négatif au TCT se transforme en résultat positif, il faut envisager d’autres moyens de dépistage de la tuberculose, surtout chez les patients exposés à un risque élevé.
L’administration concomitante d’ILARIS et d’un inhibiteur du facteur de nécrose tumorale (TNF) n’est pas recommandée, car elle pourrait augmenter le risque d’infections graves (voir la section INTERACTIONS MÉDICAMENTEUSES).
Cardiovasculaire
Au cours d’études cliniques menées dans le CAPS, des variations notables des tensions artérielles systolique et diastolique par rapport au début de l’étude ont été observées plus fréquemment chez les patients du groupe recevant le canakinumab que chez les patients du groupe placebo. Il faut surveiller la tension artérielle des patients traités par ILARIS (voir la section EFFETS INDÉSIRABLES, Signes vitaux et manifestations physiques).
Neutropénie
Des cas de neutropénie (nombre absolu de neutrophiles < 1,5 x 10⁹/L) ont été observés lors de l’emploi de médicaments inhibant l’IL-1, y compris ILARIS. Le traitement par ILARIS ne doit pas être entrepris chez les patients neutropéniques. Une numération des neutrophiles est recommandée avant l’amorce du traitement, après 1 ou 2 mois, puis périodiquement durant le traitement par ILARIS. En cas d’apparition d’une neutropénie, une surveillance étroite du nombre absolu de neutrophiles est de mise et l’arrêt du traitement doit être envisagé.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité à ILARIS ont été rapportées. La majorité de ces réactions étaient de faible intensité. Durant les essais cliniques, aucune réaction anaphylactoïde ou anaphylactique n’a été signalée. Toutefois, le risque de réaction d’hypersensibilité grave, qui n’est pas rare lors de l’administration de protéines injectables, ne peut être exclu (voir les sections CONTRE-INDICATIONS et EFFETS INDÉSIRABLES).
Fonction hépatique
Des cas rares de légère élévation temporaire et asymptomatique des taux sériques de transaminases ou de bilirubine ont été observés lors d’essais cliniques menés dans le CAPS (voir la section EFFETS INDÉSIRABLES, Manifestations hépatobiliaires et Anomalies des résultats hématologiques et biochimiques).
Vaccinations
Les vaccins vivants ne doivent pas être inoculés aux personnes traitées par ILARIS (voir la section INTERACTIONS MÉDICAMENTEUSES).
Comme ILARIS peut interférer avec la réponse immunitaire normale aux nouveaux antigènes, il est possible que la vaccination ne soit pas efficace chez les patients traités par ILARIS. On ne possède aucune donnée sur l’efficacité des vaccins contenant des antigènes inactivés (morts) chez les patients recevant ILARIS.
Avant d’entreprendre le traitement par ILARIS, les adultes et les enfants doivent recevoir tous les vaccins recommandés, s’il y a lieu, y compris le vaccin antipneumococcique et le vaccin antigrippal inactivé. Une production d’anticorps normale en réaction à la vaccination au moyen d’antigènes grippaux et méningococciques a été observée chez des adultes en bonne santé ayant participé à une étude portant spécifiquement sur cet aspect.
Effet toxique sur les organes lymphoïdes
Une hyperplasie minime à légère de la rate et des nœuds lymphatiques a été observée, quoique peu fréquemment, au cours des études chez l’animal. En présence d’une hypertrophie des organes lymphoïdes (nœuds lymphatiques et rate) chez les patients traités par ILARIS, il faut en chercher la cause.
Syndrome d'activation des macrophages (chez les patients atteints d’AJIS)
Le syndrome d’activation des macrophages (SAM) est un trouble potentiellement mortel qui peut survenir chez les patients atteints de maladies rhumatismales, en particulier l’AJIS, et qui doit être traité de manière énergique. Les médecins doivent prêter attention aux symptômes d’infection et aux signes d’aggravation de l’AJIS, puisqu’il s’agit d’éléments déclencheurs connus du SAM. Onze cas de SAM ont été observés chez 201 patients atteints d’AJIS traités par ILARIS dans le cadre d’essais cliniques. Selon l’expérience acquise lors des essais cliniques, ILARIS n’accroîtrait pas la fréquence des cas de SAM chez les patients atteints d’AJIS, mais il est impossible de tirer de conclusions définitives sur ce plan.
Affections malignes
Des cas d’affections malignes ont été signalés chez les patients traités par ILARIS. On ignore si le traitement par un agent anti-interleukine-1 (IL-1) joue un rôle dans l’apparition d’affections malignes.
Populations particulières
Femmes enceintes et femmes aptes à procréer : Aucune étude adéquate et rigoureusement contrôlée n’a été menée sur l’utilisation d’ILARIS chez la femme enceinte ou apte à procréer. Il existe peu de données sur l’administration d’ILARIS chez cette population. Les femmes doivent utiliser un moyen contraceptif efficace durant le traitement par ILARIS et pendant les 3 mois suivant la prise de la dernière dose.
On a observé une variation significative de la taille de la portée des ouistitis ayant reçu 150 mg/kg de canakinumab. Les gestations comptant un seul rejeton, qui n’ont pas été observées (0 %) chez les femelles du groupe témoin, sont passées à 21 % dans le groupe traité, et les gestations comptant 3 rejetons comptaient pour 45 % des gestations dans le groupe témoin et 7 % dans le groupe traité. Cette variation pourrait indiquer une baisse de la fertilité. De plus, un retard de l’ossification a été observé chez la souris lors de l’étude 0680148. Comme les études sur la reproduction réalisées chez l’animal ne permettent pas toujours de prévoir la réponse chez l’humain, on ignore quel est le risque chez le fœtus ou la mère. Par conséquent, ILARIS ne devrait pas être administré à une femme enceinte ou qui désire le devenir, sauf en cas d’absolue nécessité (voir la section TOXICOLOGIE).
Selon des études menées chez l’animal, le canakinumab traverse la barrière placentaire et est décelable dans le fœtus. On ne dispose pas de données chez l’humain, mais, étant donné que le canakinumab est une immunoglobuline de la classe G (IgG1), on s’attend qu’il y ait transfert transplacentaire. L’incidence clinique de ce transfert est inconnue. Cela dit, l’administration de vaccins vivants à des nourrissons exposés au canakinumab in utero n’est pas recommandée dans les 16 semaines qui suivent la dernière dose d’ILARIS qu’a reçue la mère avant l’accouchement. On doit aviser les femmes qui ont reçu ILARIS durant leur grossesse d’en informer le professionnel de la santé de leur bébé avant l’administration de tout vaccin à leur nourrisson.
Femmes qui allaitent : On ignore si le canakinumab passe dans le lait maternel. Les études menées chez l’animal ont révélé qu’un anticorps IL-1ß antimurin murin n’avait pas d’effet indésirable sur le développement des souriceaux allaités, tout en leur étant transféré (voir la section TOXICOLOGIE).
Il est déconseillé d’allaiter lors d’un traitement par ILARIS.
Enfants (< 18 ans) :
CAPS, TRAPS, HIDS/MKD, FMF : En raison d’un manque de données cliniques, le traitement par ILARIS n’est pas recommandé chez les enfants de moins de 2 ans.
AJIS : L’innocuité et l’efficacité d’ILARIS n’ont pas été établies chez les patients de moins de 2 ans et ayant un poids corporel inférieur à 9 kg.
Personnes âgées (> 65 ans) : Un nombre insuffisant de personnes âgées de 65 ans et plus ont participé aux études cliniques sur ILARIS pour déterminer si celles-ci répondent de façon différente au médicament que les sujets plus jeunes.
Patients atteints d’insuffisance rénale : Aucune étude formelle n’a été menée pour examiner la pharmacocinétique d’ILARIS administré par voie sous-cutanée à des patients atteints d’insuffisance rénale.
Patients atteints d’insuffisance hépatique : Aucune étude formelle n’a été menée pour examiner la pharmacocinétique d’ILARIS administré par voie sous-cutanée à des patients atteints d’insuffisance hépatique.
Surveillance et épreuves de laboratoire (CAPS)
Une surveillance annuelle des modifications du bilan lipidique est recommandée.
EFFETS INDÉSIRABLES
Syndromes de fièvre périodique
Syndromes périodiques associés à la cryopyrine (CAPS)
Aperçu des effets indésirables du médicament
Les données décrites dans la présente section ont été relevées chez 194 adultes et enfants atteints de CAPS (31 cas de FCAS, 110 cas de MWS, 52 cas de NOMID et 1 cas d’urticaire au froid mal classé) après l’administration d’ILARIS dans le cadre d’études contrôlées ou non par placebo. Cent soixante-dix-sept (177) patients ont reçu ILARIS pendant au moins 24 semaines, 127 pendant au moins 48 semaines et 8 pendant au moins 144 semaines. Un total de 16 patients se sont plaints d’effets indésirables graves associés au médicament au cours du programme d’essais cliniques menés dans le CAPS, notamment : vertige (2 patients), élévation du taux de transaminases (1 patient) et infection (13 patients). Au nombre des infections survenues, il y avait 3 cas de pneumonie considérés comme typiques et traités avec succès, un cas d’abcès abdominal survenu après une appendicectomie, une bronchite, une cellulite, une amygdalite chronique, une infection des voies respiratoires inférieures, une septicémie et une amygdalite. Des infections graves ont été observées chez 2 des sujets (28,6 %) du groupe d’âge de 2 à 3 ans et chez 7 des sujets (25 %) du groupe d’âge de 4 à 11 ans, comparativement à 2,7 % des patients adultes présentant des syndromes périodiques associés à la cryopyrine (CAPS). La gravité du phénotype et de la maladie chez les jeunes enfants pourrait expliquer en partie cette différence. Les agents infectieux en cause ont été identifiés comme étant le virus Epstein-Barr, le virus grippal H1N1, le virus ourlien, le parvovirus et Staphylococcus, et aucun d’entre eux n’a été signalé plus d’une fois. Les effets indésirables le plus couramment observés lors de l’administration d’ILARIS à des patients atteints de CAPS ont été les infections des voies respiratoires supérieures et la rhinopharyngite. Le traitement prolongé n’a pas influé sur le type ni la fréquence d’effets indésirables. Un (1) patient a cessé de prendre le traitement en raison d’une infection.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
Jusqu’à maintenant, 211 sujets atteints de CAPS ont reçu ILARIS incluant 86 enfants (âgés de 28 jours à 17 ans) lors d’essais cliniques maintenant achevés.
L’innocuité d’ILARIS a été comparée au placebo dans le cadre d’un essai pivot de phase III (étude D2304) composé d’une période en mode ouvert de 8 semaines (première partie), d’une période de repos thérapeutique de 24 semaines mené à double insu et contrôlée par placebo après répartition aléatoire (deuxième partie) et d’une période en mode ouvert de 16 semaines (troisième partie). Tous les patients ont été traités par ILARIS à raison de 150 mg administrés par voie sous-cutanée ou de 2 mg/kg si leur poids était d’au moins 15 kg, mais d’au plus 40 kg (voir le Tableau 1).
Au cours de la phase contrôlée par placebo (deuxième partie) de l’étude D2304 (canakinumab; n = 15 vs placebo; n = 16) d’une durée moyenne de 168,4 jours (moyenne de 3 doses) chez les patients sous ILARIS et de 109,9 jours (moyenne de 2,3 doses) chez les patients sous placebo, davantage de patients du groupe traité par le canakinumab que du groupe placebo ont signalé des effets indésirables appartenant aux classes de systèmes, d’appareils ou d’organes suivantes : troubles du système immunitaire (13,3 % vs 0), infections et infestations (80 % vs 56,3 %), lésion, intoxication et complications liées à une intervention (26,7 % vs 12,5 %), troubles du système nerveux (26,7 % vs 0), troubles psychiatriques (20,0 % vs 6,3 %) et troubles respiratoires, thoraciques et médiastinaux (33,3 % vs 6,3 %).
Dans le cadre des 5 essais cliniques menés sur le CAPS (études D2304, D2102, D2306, D2308 et D2201), cent quatre-vingt-quatorze (194) patients au total ont fait l’objet d’une évaluation de l’innocuité. Ces patients présentaient un type de CAPS, comprenant 31 cas de FCAS, 110 cas de MWS, 52 cas de NOMID et 1 cas ayant reçu un mauvais diagnostic. Ils étaient âgés de 2 à 91 ans au moment de l’amorce du traitement par le canakinumab L’exposition globale à ILARIS a été établie à 269,46 années-patients et la durée maximale du traitement, à plus de 4 ans. Parmi ces patients, 69 étaient des enfants (âgés de 2 à 17 ans; médiane de 11 ans).
Des événements indésirables ont été signalés chez 88,2 % des patients de l’étude A2102. Lors des différentes parties de l’étude D2304, 82,9 % des patients (première partie), 100 % des patients du groupe canakinumab et 87,5 % des patients du groupe placebo (deuxième partie) et 77,4 % des patients (troisième partie) ont présenté des événements indésirables. Au cours du programme d’essais cliniques menés dans le CAPS, 11 patients au total ont présenté des effets indésirables graves, notamment : vertige (2 patients), rhinopharyngite (3 patients), infection des voies respiratoires supérieures (4 patients) et infection virale (3 patients). Les effets indésirables les plus couramment observés lors de l’administration d’ILARIS à des patients atteints de CAPS ont été les infections des voies respiratoires supérieures et la rhinopharyngite. Aucun décès n’a été rapporté lors des 5 essais cliniques sur le traitement des CAPS.
Tableau 1 : Nombre (%) de patients ayant présenté des événements indésirables, classés selon le principal système, appareil ou organe touché (termes privilégiés); effets indésirables ayant été présentés au cours de la 1re, de la 2e et de la 3e partie de l’étude et de l’étude entière (population évaluée sur le plan de l’innocuité)
1re partie 2e partie 3e partie Étude entière Principal système, appareil ou
organe touché
Terme privilégié
ACZ885
n = 35
n (%)
ACZ885
n = 15 n (%)
Placebo
n = 16 n (%)
ACZ885 n = 31 n (%)
ACZ885 n = 35 n (%)
Nombre (%) de patients ayant
présenté l’événement indésirable 29 (82,9) 15 (100) 14 (87,5) 24 (77,4) 35 (100)
Appareil digestif 6 (17,1) 6 (40,0) 5 (31,3) 8 (25,8) 18 (51,4) Douleur abdominale 0 (0,0) 0 (0,0) 0 (0,0) 2 (6,5) 2 (5,7) Douleur abdominale haute 2 (5,7) 0 (0,0) 0 (0,0) 0 (0,0) 2 (5,7) Diarrhée 0 (0,0) 1 (6,7) 2 (12,5) 5 (16,1) 7 (20,0) Malaise gastrique 1 (2,9) 1 (6,7) 0 (0,0) 0 (0,0) 2 (5,7) Nausées 3 (8,6) 1 (6,7) 1 (6,3) 1 (3,2) 5 (14,3) Stomatite aphteuse 0 (0,0) 1 (6,7) 1 (6,3) 1 (3,2) 3 (8,6) Ulcération buccale 0 (0,0) 1 (6,7) 0 (0,0) 1 (3,2) 2 (5,7) Appareil locomoteur et tissu
conjonctif
6 (17,1) 3 (20,0) 2 (12,5) 6 (19,4) 13 (37,1)
Contractures 0 (0,0) 0 (0,0) 1 (6,3) 1 (3,2) 2 (5,7)
Dorsalgie 1 (2,9) 0 (0,0) 0 (0,0) 2 (6,5) 3 (8,6) Douleur aux extrémités 1 (2,9) 0 (0,0) 0 (0,0) 2 (6,5) 3 (8,6) Douleur musculosquelettique 0 (0,0) 1 (6,7) 1 (6,3) 2 (6,5) 4 (11,4) Spasmes 2 (5,7) 0 (0,0) 0 (0,0) 0 (0,0) 2 (5,7) Appareil respiratoire, thorax et
médiastin
5 (14,3) 5 (33,3) 1 (6,3) 5 (16,1) 12 (34,3)
Congestion des voies
respiratoires
1 (2,9) 0 (0,0) 0 (0,0) 1 (3,2) 2 (5,7)
Douleur oropharyngée 1 (2,9) 1 (6,7) 0 (0,0) 1 (3,2) 3 (8,6) Épistaxis 1 (2,9) 0 (0,0) 1 (6,3) 1 (3,2) 3 (8,6)
Toux 0 (0,0) 2 (13,3) 0 (0,0) 0 (0,0) 2 (5,7) Infections et infestations 12 (34,3) 12 (80,0) 9 (56,3) 10 (32,3) 27 (77,1) Bronchite 3 (8,6) 1 (6,7) 1 (6,3) 0 (0,0) 4 (11,4) Gastro-entérite 0 (0,0) 2 (13,3) 1 (6,3) 2 (6,5) 4 (11,4) Grippe 1 (2,9) 2 (13,3) 3 (18,8) 0 (0,0) 6 (17,1) Herpès labial 1 (2,9) 0 (0,0) 2 (12,5) 0 (0,0) 3 (8,6) Infection des voies
respiratoires supérieures
0 (0,0) 1 (6,7) 1 (6,3) 1 (3,2) 3 (8,6)
Infection des voies urinaires 0 (0,0) 2 (13,3) 0 (0,0) 1 (3,2) 2 (5,7) Infection virale 0 (0,0) 2 (13,3) 0 (0,0) 0 (0,0) 2 (5,7) Pharyngite 0 (0,0) 1 (6,7) 1 (6,3) 2 (6,5) 4 (11,4) Rhinite 4 (11,4) 1 (6,7) 2 (12,5) 0 (0,0) 6 (17,1) Rhinopharyngite 4 (11,4) 4 (26,7) 2 (12,5) 4 (12,9) 12 (34,3) Lésion, intoxication et
complications liées à une
intervention
1 (2,9) 4 (26,7) 2 (12,5) 3 (9,7) 9 (25,7)
Entorse 0 (0,0) 2 (13,3) 1 (6,3) 0 (0,0) 3 (8,6) Oreille et labyrinthe 2 (5,7) 1 (6,7) 0 (0,0) 6 (19,4) 8 (22,9) Acouphène 0 (0,0) 1 (6,7) 0 (0,0) 1 (3,2) 2 (5,7) Vertige 1 (2,9) 0 (0,0) 0 (0,0) 3 (9,7) 4 (11,4) Organisme entier et point
d'administration
7 (20,0) 3 (20,0) 3 (18,8) 4 (12,9) 14 (40,0)
Affection pseudo-grippale 1 (2,9) 0 (0,0) 0 (0,0) 1 (3,2) 2 (5,7)
Asthénie 2 (5,7) 1 (6,7) 0 (0,0) 0 (0,0) 2 (5,7) Paramètres biologiques 3 (8,6) 0 (0,0) 1 (6,3) 2 (6,5) 6 (17,1) Augmentation du poids 3 (8,6) 0 (0,0) 0 (0,0) 1 (3,2) 4 (11,4) Peau et tissu sous-cutané 4 (11,4) 1 (6,7) 0 (0,0) 7 (22,6) 10 (28,6) Acné 0 (0,0) 0 (0,0) 0 (0,0) 2 (6,5) 2 (5,7) Érythème 1 (2,9) 0 (0,0) 0 (0,0) 2 (6,5) 3 (8,6) Hyperhidrose 0 (0,0) 0 (0,0) 0 (0,0) 2 (6,5) 2 (5,7) Prurit 1 (2,9) 1 (6,7) 0 (0,0) 1 (3,2) 3 (8,6) Psychiatrie 1 (2,9) 3 (20,0) 1 (6,3) 2 (6,5) 6 (17,1) Anxiété 0 (0,0) 1 (6,7) 1 (6,3) 0 (0,0) 2 (5,7) Dépression 0 (0,0) 1 (6,7) 0 (0,0) 1 (3,2) 2 (5,7) Système nerveux 4 (11,4) 4 (26,7) 0 (0,0) 9 (29,0) 13 (37,1) Céphalées 0 (0,0) 2 (13,3) 0 (0,0) 3 (9,7) 5 (14,3) Céphalées de tension 1 (2,9) 0 (0,0) 0 (0,0) 1 (3,2) 2 (5,7) Nystagmus 0 (0,0) 0 (0,0) 0 (0,0) 2 (6,5) 2 (5,7) Sciatique 1 (2,9) 1 (6,7) 0 (0,0) 2 (6,5) 2 (5,7) Troubles de la mémoire 0 (0,0) 0 (0,0) 0 (0,0) 2 (6,5) 2 (5,7) Vaisseaux 2 (5,7) 2 (13,3) 1 (6,3) 0 (0,0) 5 (14,3)
Bouffées congestives 1 (2,9) 1 (6,7) 0 (0,0) 0 (0,0) 2 (5,7) Hématome 1 (2,9) 0 (0,0) 1 (6,3) 0 (0,0) 2 (5,7)
1re partie : événements indésirables survenus entre le début de l’étude et la 8e semaine. 2e partie : événements indésirables survenus entre la 8e semaine et la fin de la 2e partie. 3e partie : événements indésirables survenus entre la 11e visite et la fin de l’étude. Étude entière : événements indésirables survenus entre le début et la fin de l’étude. Les effets indésirables (termes privilégiés) de chacune des principales classes de système, d’appareil et d’organe sont présentés en ordre alphabétique.
Au cours des études menées sur le CAPS auxquelles ont participé au total 194 adultes et enfants et durant lesquelles l’exposition moyenne à ILARIS s’est établie à 507,3 jours et des augmentations de la dose ont été effectuées, les infections (89,3 %) (gastroentérite : 21,4 %, infection des voies respiratoires : 10,7 % et infection des voies respiratoires supérieures : 32,1 %), les vomissements (21,4 %) et les étourdissements (17,9 %) ont été signalés plus souvent dans le groupe traité à la dose de 600 mg ou de 8 mg/kg que dans les groupes traités à d’autres doses. Dans l’ensemble, les effets indésirables étaient comparables dans les différentes cohortes définies en fonction du phénotype et de l’âge.
Il y avait 7 patients âgés de 2 à 3 ans (dont 6 présentaient le phénotype de NOMID et 1 patient était atteint de MWS). La dose a été augmentée chez 6 des 7 patients (2 sont passés à 300 mg ou 4 mg/kg, et 4, à 600 mg ou 8 mg/kg). Tous les patients de ce groupe d’âge ont eu des infections. Les infections qui sont survenues le plus souvent chez ces patients étaient représentatives des infections typiques dans ce groupe d’âge : otite (28,6 %), gastroentérite (28,6 %), rhinopharyngite (57,1 %) et rhinite (42,9 %). Aucun de ces cas n’était grave ni n’a entraîné l’abandon du traitement, et tous se sont résorbés sans intervention ou après l’administration d’un traitement standard.
Vertige
Le vertige est un effet indésirable ayant été signalé chez 20 patients (10,3 %) faisant partie de la population atteinte de CAPS, 8 patients (15,4 %) du groupe NOMID, 11 patients (10,0 %) du groupe MWS et 1 patient (3,2 %) du groupe FCAS.
Hématologie
Lors des essais cliniques menés sur le CAPS, la thrombocytopénie est un effet indésirable ayant été signalé chez 28 patients (14,4 %); un patient du groupe des 2 à 3 ans a éprouvé des effets indésirables liés à la thrombocytopénie (voir la section Anomalies des résultats hématologiques et biochimiques).
Réactions au point d’injection
Au cours de l’étude D2304, des réactions au point d’injection ont été observées chez 9 % des patients au cours de la première partie ainsi que des réactions légères d’intolérance; lors de la deuxième partie, 1 patient de chaque groupe (7 %) a présenté une réaction d’intolérance d’intensité légère ou modérée et, dans la troisième partie, 1 patient a présenté une légère réaction locale d’intolérance. Aucune réaction grave au point d’injection n’a été signalée et aucune des réactions au point d’injection n’a entraîné l’abandon du traitement. Dans l’étude clinique comportant un volet comparatif et les 4 études cliniques non comparatives menées dans le CAPS, on n’a relevé aucune réaction grave au point d’injection.
Immunogénicité
Une épreuve de liaison par biocapteur a été réalisée afin de déceler l’apparition d’anticorps dirigés contre le canakinumab chez les patients recevant ILARIS.
On a observé des anticorps dirigés contre ILARIS chez environ 1,5 % des patients traités par cet agent. Cent vingt-sept (127) patients sur les 194 atteints de CAPS ont été exposés au canakinumab durant au moins 48 semaines. Les données recueillies lors d’une épreuve de ce type dépendent fortement de plusieurs facteurs, notamment la sensibilité et la spécificité de l’épreuve, la méthodologie utilisée, la manipulation des échantillons, le moment du prélèvement des échantillons, les médicaments concomitants, les maladies sous-jacentes et le nombre de patients ayant subi l’épreuve. C’est pourquoi il peut être trompeur de comparer la fréquence de formation d’anticorps anticanakinumab avec la fréquence de formation d’anticorps dirigés contre d’autres produits.
Manifestations hépatobiliaires
Une élévation transitoire et réversible des résultats aux épreuves d’exploration de la fonction hépatique, désignée comme une « hépatique toxique », a été observée chez 1 patient (voir la section MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique).
Enfants
On compte 69 enfants (âgés de 2 à 17 ans) ayant participé à 5 essais cliniques (études D2304, D2102, D2306, D2308 et D2201) et présentant un CAPS. De façon générale, on n’a pas relevé de différence cliniquement significative entre les enfants et l’ensemble de la population de patients atteints de CAPS (constituée d’adultes et d’enfants; N = 194) sur le plan du tableau d’innocuité et de tolérabilité d’ILARIS, notamment en ce qui a trait à la fréquence et à la gravité globales des épisodes infectieux. Les infections des voies respiratoires supérieures (rhinopharyngite : 36,2 %, rhinite : 20,3 % et infection des voies respiratoires supérieures : 20,3 %) ont été les infections le plus souvent signalées.
En outre, l’étude D2307 était un essai clinique de 56 semaines mené en mode ouvert chez 17 enfants atteints de CAPS âgés de ≤ 4 ans (y compris 6 patients âgés de moins de 2 ans). Chez les patients de moins de 2 ans, le profil d’effets indésirables a été comparable dans l’ensemble à celui qui a été observé chez les patients âgés de 2 à 4 ans; cela dit, la pyrexie et la diarrhée ont été rapportées plus souvent chez les patients de moins de 2 ans, y compris un cas grave de diarrhée. Une infection grave a été rapportée chez un patient de moins de 2 ans (infection postchirurgicale d’une plaie par un staphylocoque).
Signes vitaux et manifestations physiques
Globalement, au cours des études D2304, A2102, D2306 et D2308, des hausses isolées de la tension artérielle et de la fréquence cardiaque ont été relevées chez plusieurs patients, mais aucun n’a présenté d’augmentation soutenue de ces paramètres ni de tendance manifeste à faire de l’hypertension artérielle ou à présenter des changements de la fréquence cardiaque. Sept patients (3,6 %) ont signalé un effet indésirable associé à l’hypertension, et 4 d’entre eux ont dû commencer à prendre un antihypertenseur ou faire ajuster la posologie de leur antihypertenseur.
Anomalies des résultats hématologiques et biochimiques
Hématologie
Au cours des essais cliniques sur le canakinumab chez les patients atteints de CAPS, on a observé une augmentation des taux moyens d’hémoglobine et une diminution des taux moyens de leucocytes, de neutrophiles et de plaquettes.
Transaminases hépatiques
Des hausses des taux de transaminases ont rarement été observées chez les patients atteints de CAPS.
Bilirubine
De légères hausses asymptomatiques des taux sériques de bilirubine ont été relevées chez les patients atteints de CAPS traités par le canakinumab, sans toutefois que les taux de transaminases aient simultanément augmenté.
Tableau 2 : Proportion de patients ayant montré des élévations des taux d’ASAT/ALAT et de bilirubine après le début de l’étude, dans le groupe d’âge de 2 à < 4 ans et dans l’ensemble de la population atteinte de CAPS
Groupe des 2 à < 4 ans
ACZ885
N = 7
Ens. population CAPS
ACZ885
N = 194
Total* n (%) Total* n (%)
Taux d’ALAT (SGPT)
> 1 à < 3 x LSN 7 1 (14,3) 193 26 (13,5) > 3 x LSN 7 0 (0,0) 193 7 (3,6) > 5 x LSN 7 0 (0,0) 193 4 (2,1) Taux d’ASAT (SGOT)
> LSN 7 1 (14,3) 193 25 (13,0) > 3 x LSN 7 0 (0,0) 193 5 (2,6) > 5 x LSN 7 0 (0,0) 193 4 (2,1) Taux de bilirubine (totale)
> LSN 7 0 (0,0) 193 9 (4,7) > 1,5 x LSN 7 0 (0,0) 193 0 (0,0) > 2 x LSN 7 0 (0,0) 193 0 (0,0) > 2 x LSN et ALAT
ou ASAT > 3 x LSN
7 0 (0,0) 193 0 (0,0)
*Nombre de patients pour qui des résultats obtenus après le traitement étaient disponibles. LSN = limite supérieure de la normale
Certains patients ont présenté une hausse des taux d’ALAT et d’ASAT au cours de la première partie de l’étude D2304, après avoir reçu 1 dose d’ILARIS. Deux (2) patients sous placebo ont montré une diminution des taux dans la deuxième partie de l’étude, et l’un (1) d’entre eux a montré une augmentation des taux atteignant jusqu’à 5 fois la limite supérieure de la normale pendant la troisième partie, alors qu’il était traité par ILARIS (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Syndrome périodique associé au récepteur du facteur de nécrose tumorale (TRAPS), syndrome d’hyperimmunoglobulinémie D (HIDS)/déficit en mévalonate kinase (MKD), fièvre méditerranéenne familiale (FMF)
Aperçu des effets indésirables du médicament
Au total, 169 adultes et enfants atteints du TRAPS, du HIDS/MKD et de la FMF ont reçu ILARIS dans le cadre d’un essai clinique pivot de phase III (N2301) comprenant une période de sélection de 12 semaines (première partie) et une période de traitement de 16 semaines à double insu et contrôlée par placebo après répartition aléatoire (deuxième partie). Les patients traités par ILARIS ont reçu une dose de 150 mg administrée par voie sous-cutanée ou de 2 mg/kg si leur poids était égal ou inférieur à 40 kg. Le Tableau 3 ci-dessous présente l’innocuité d’ILARIS par rapport aux patients qui ont reçu le placebo au cours de la période de traitement de 16 semaines (deuxième partie).
Au cours de la deuxième partie de l’étude, les effets indésirables (EI) le plus fréquemment observés (≥ 10 %) au cours du traitement par ILARIS chez les patients atteints du HIDS/MKD, du TRAPS et de la FMF ont été les réactions au point d’injection et la rhinopharyngite. Les effets indésirables (EI) le plus fréquemment observés (≥ 3 %) au cours du traitement par ILARIS chez les patients atteints du HIDS/MKD, du TRAPS et de la FMF ont été les suivants : réactions au point d’injection (10,1 %) et infections incluant rhinopharyngite (10,7 %), infection des voies respiratoires supérieures (7,1 %), rhinite (5,3 %), gastroentérite (3,0 %) et pharyngite (3,0 %). Des infections graves (telles que conjonctivite, pneumonie, pharyngite, pharyngoamygdalite) ont été observées chez quelque 2,4 % (0,03 par 100 journées-patients) des patients atteints du HIDS/MKD, du TRAPS et de la FMF du groupe ILARIS dans la 2e partie de l’étude N2301.
La population évaluée sur le plan de l’innocuité comptait 43 patients atteints du TRAPS, 68, du HIDS/MKD et 58, de la FMF, pour une exposition cumulative de 47,61 années-patients. L’exposition cumulative dans le groupe placebo a été de 8,03 années-patients.
Tableau 3 : Tableau résumant les effets indésirables signalés dans le cadre d’un essai clinique pivot portant sur les syndromes de fièvre périodique (TRAPS, HIDS/MKD, FMF)
Effets indésirables du médicament
(SOC)
TRAPS, HIDS/MKD, FMF
regroupés
ILARIS
N = 169
n (%)
Placebo N = 91 n (%) Effets indésirables du médicament
(SOC)
TRAPS, HIDS/MKD, FMF
regroupés
ILARIS
N = 169
n (%)
Placebo N = 91 n (%) Infections et infestations
Infection (rhinopharyngite, sinusite, infection
des voies respiratoires supérieures, amygdalite,
rhinite, bronchite, infection des voies urinaires,
otite, gastroentérite, pharyngite, pneumonie,
candidose vulvovaginale, etc.)
72 (42,6 %) 14 (15,4 %)
Organisme entier et point d'administration
Réactions au point d’injection1 17 (10,1 %) 2 (2,2 %)
Épreuves de laboratoire
Baisse du nombre de neutrophiles (≥ grade 2)2 11 (6,5 %) 3 (3,8 %)
Baisse du nombre de plaquettes (≥ grade 2)3 1 (0,6 %) 0 (0,0 %)
1 Aucune réaction au point d’injection n’a entraîné l’abandon de l’étude.
2 D’après 168 patients traités par ILARIS et 79 patients ayant reçu le placebo. Un patient a présenté une légère infection connexe des voies respiratoires supérieures.
3 D’après 169 patients traités par ILARIS et 80 patients ayant reçu le placebo. Aucun saignement connexe n’a été observé.
Infections et infestations
Les infections des voies respiratoires supérieures (24,9 %) ont constitué plus de la moitié des cas signalés, suivies des otites et des infections des voies respiratoires inférieures et des infections pulmonaires (4,1 %, respectivement).
Anomalies des résultats hématologiques et biochimiques
Dans la majorité des cas, les anomalies des résultats hématologiques survenues ou qui se sont aggravées au cours de la deuxième partie de l’étude dans les cohortes de patients atteints de la FMF, du HIDS/MKD et du TRAPS ont été des critères terminologiques courants pour les effets indésirables (CTCAE) de grade 1 ou 2. Ces anomalies hématologiques étaient pour la plupart des baisses du nombre de neutrophiles, de leucocytes et de plaquettes chez des patients traités par le canakinumab. Un patient atteint du HIDS/MKD et un autre, de TRAPS ont présenté une neutropénie de grade 3, alors qu’un patient atteint du HIDS/MKD a présenté une thrombocytopénie de grade 3.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
Dans le groupe canakinumab de l’étude N2301 – Deuxième partie, la fréquence d’EI a été comparable d’une cohorte à une autre, bien qu’elle ait été légèrement plus élevée chez les patients atteints du HIDS/MKD : 81,0 %, FMF; 86,8 %, HIDS/MKD; et 76,7 %, TRAPS.
Au cours de la deuxième partie de l’étude, les EI le plus fréquemment observés au cours du traitement par ILARIS chez des patients atteints de la FMF ont été les réactions au point d’injection (13,8%) et la diarrhée (12,1 %). Les EI le plus fréquemment observés chez les patients atteints du HIDS/MKD ont été la pyrexie (23,5 %), les céphalées (17,6 %) ainsi que la diarrhée et la douleur oropharyngée (11,8 % chacune). Les EI le plus fréquemment observés chez les patients atteints du TRAPS ont été la pyrexie (14,0 %) ainsi que la douleur abdominale, les réactions au point d’injection et la rhinopharyngite (11,6 % chacune). Les réactions au point d’injection ont toutes été d’intensité légère, et aucune n’a constitué un EI grave ni un EI ayant entraîné l’abandon de l’étude.
Au Tableau 4, le groupe « ACZ total » comprend tous les effets indésirables survenus depuis la répartition aléatoire (chez les patients répartis dans le groupe canakinumab) ou le jour de la première dose de canakinumab chez chaque patient (chez les patients répartis dans le groupe placebo qui sont passés au canakinumab) dans toutes les cohortes (FMF, TRAPS et HIDS/MKD) au cours de la deuxième partie (EI dignes d’intérêt seulement) et de la deuxième à la quatrième partie (ensemble des événements liés à l’innocuité).
Tableau 4 Effets indésirables (EI) survenus chez ≥ 1 % des patients du groupe
ACZ total (canakinumab), selon le principal système, appareil ou organe touché et les termes privilégiés, dans le cadre de l’étude N2301 (population évaluée sur le plan de l’innocuité)
TRAPS HIDS FMF Total Principal système,
appareil ou organe touché
Terme privilégié
ACZ885
N = 43
n (%)
Placebo
N = 24
n (%)
ACZ885
N = 68
n (%)
Placebo
N = 35
n (%)
ACZ885
N = 58
n (%)
Placebo N = 32 n (%)
ACZ885
N = 169 n (%)
Placebo
N = 91 n (%) Nombre (%) de patients
ayant présenté
l’événement indésirable
34
(79,1)
10 (41,7) 58
(85,3) 24 (68,6) 49
(84,5) 21 (65,6)
141
(83,4)
55 (60,4)
Systèmes sanguin et
lymphatique
4 ( 9,3) 0 ( 0,0) 10 (
14,7)
5 ( 14,3) 2 ( 3,4) 1 ( 3,1) 16 ( 9,5) 6 ( 6,6)
Lymphadénopathie 3 ( 7,0) 0 ( 0,0) 6 ( 8,8) 1 ( 2,9) 1 ( 1,7) 0 ( 0,0) 10 ( 5,9) 1 ( 1,1) Neutropénie 2 ( 4,7) 0 ( 0,0) 0 ( 0,0) 2 ( 5,7) 1 ( 1,7) 0 ( 0,0) 3 ( 1,8) 2 ( 2,2) Oreille et labyrinthe 2 ( 4,7) 0 ( 0,0) 4 ( 5,9) 1 ( 2,9) 3 ( 5,2) 1 ( 3,1) 9 ( 5,3) 2 ( 2,2)
Otalgie 1 ( 2,3) 0 ( 0,0) 3 ( 4,4) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 4 ( 2,4) 0 ( 0,0) Acouphène 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Vertige 0 ( 0,0) 0 ( 0,0) 1 ( 1,5) 1 ( 2,9) 1 ( 1,7) 1 ( 3,1) 2 ( 1,2) 0 ( 0,0) Yeux 4 ( 9,3) 0 ( 0,0) 5 ( 7,4) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 10 ( 5,9) 0 ( 0,0)
Conjonctivite allergique 1 ( 2,3) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Douleur oculaire 1 ( 2,3) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Hyperémie oculaire 0 ( 0,0) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Appareil digestif 16
(37,2)
4 (16,7) 21
(30,9)
6 (17,1) 26
(44,8)
3 (9,4) 63
(37,3)
13 (14,3)
Douleur abdominale 5 (11,6) 1 ( 4,2) 7 ( 10,3) 4 ( 11,4) 9 ( 15,5) 2 ( 6,3) 21
(12,4)
7 ( 7,7)
Douleur abdominale
haute
4 ( 9,3) 1 ( 4,2) 5 ( 7,4) 1 ( 2,9) 3 ( 5,2) 0 ( 0,0) 12 ( 7,1) 2 ( 2,2)
Ulcère aphteux 0 ( 0,0) 0 ( 0,0) 5 ( 7,4) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 6 ( 3,6) 0 ( 0,0) Constipation 0 ( 0,0) 1 ( 4,2) 2 ( 2,9) 0 ( 0,0) 3 ( 5,2) 0 ( 0,0) 5 ( 3,0) 1 ( 1,1) Diarrhée 4 ( 9,3) 1 ( 4,2) 9 ( 13,2) 2 ( 5,7) 9 ( 15,5) 1 ( 3,1) 22
(13,0)
4 ( 4,4)
Gastrite 3 ( 7,0) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 4 ( 2,4) 0 ( 0,0) Enflure des gencives 1 ( 2,3) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Ulcération buccale 1 ( 2,3) 0 ( 0,0) 2 ( 2,9) 1 ( 2,9) 0 ( 0,0) 0 ( 0,0) 3 ( 1,8) 1 ( 1,1) Nausées 2 ( 4,7) 0 ( 0,0) 3 ( 4,4) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 5 ( 3,0) 0 ( 0,0) Œsophagite 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Odontalgie 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Hernie ombilicale 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Vomissements 5 ( 11,6) 1 ( 4,2) 7 ( 10,3) 1 ( 2,9) 3 ( 5,2) 2 ( 6,3) 15 ( 8,9) 4 ( 4,4) Organisme entier et point
d’administration
15
( 34,9)
2 ( 8,3) 34
( 50,0)
9 ( 25,7) 20
( 34,5)
4 ( 12,5) 69
( 40,8)
15 ( 16,5)
Asthénie 2 ( 4,7) 0 ( 0,0) 3 ( 4,4) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 7 ( 4,1) 0 ( 0,0)
Frissons 0 ( 0,0) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0)
Fatigue 2 ( 4,7) 1 ( 4,2) 3 ( 4,4) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 6 ( 3,6) 1 ( 1,1)
Syndrome
pseudogrippal
2 ( 4,7) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 3 ( 5,2) 3 ( 9,4) 6 ( 3,6) 3 ( 3,3)
Réaction au point
d’injection
5 ( 11,6) 0 ( 0,0) 5 ( 7,4) 1 ( 2,9) 11
( 19,0)
0 ( 0,0) 21
( 12,4)
1 ( 1,1)
Douleur thoracique non
cardiaque
2 ( 4,7) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 3 ( 5,2) 0 ( 0,0) 7 ( 4,1) 0 ( 0,0)
Œdème périphérique 1 ( 2,3) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Pyrexie 6 ( 14,0) 1 ( 4,2) 25
( 36,8)
6 ( 17,1) 5 ( 8,6) 2 ( 6,3) 36 (
21,3)
9 ( 9,9)
Système immunitaire 0 ( 0,0) 1 ( 4,2) 2 ( 2,9) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 3 ( 1,8) 1 ( 1,1) Infections et infestations 18
( 41,9)
3 ( 12,5) 46
( 67,6)
6 ( 17,1) 36
( 62,1)
5 ( 15,6) 100
( 59,2)
14 ( 15,4)
Bronchite 1 ( 2,3) 0 ( 0,0) 5 ( 7,4) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 6 ( 3,6) 0 ( 0,0) Conjonctivite 2 ( 4,7) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 6 ( 3,6) 0 ( 0,0) Cystite 1 ( 2,3) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 3 ( 1,8) 0 ( 0,0) Infection fongique de la
peau
1 ( 2,3) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 2 ( 1,2)) 0 ( 0,0
Gastroentérite 1 ( 2,3) 0 ( 0,0) 5 ( 7,4) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 8 ( 4,7) 0 ( 0,0) Impétigo 0 ( 0,0) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Grippe 2 ( 4,7) 0 ( 0,0) 4 ( 5,9) 0 ( 0,0) 5 ( 8,6) 1 ( 3,1) 11 ( 6,5) 1 ( 1,1) Lymphangite 0 ( 0,0) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Rhinopharyngite 5 ( 11,6) 0 ( 0,0) 7 ( 10,3) 1 ( 2,9) 6 ( 10,3) 0 ( 0,0) 18
( 10,7)
1 ( 1,1)
Candidose buccale 0 ( 0,0) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Herpès buccal 1 ( 2,3) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 2 ( 3,4) 2 ( 6,3) 4 ( 2,4) 2 ( 2,2) Otite externe 0 ( 0,0) 0 ( 0,0) 3 ( 4,4) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 3 ( 1,8) 0 ( 0,0) Otite moyenne 2 ( 4,7) 0 ( 0,0) 5 ( 7,4) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 7 ( 4,1) 0 ( 0,0) Pharyngite 1 ( 2,3) 0 ( 0,0) 3 ( 4,4) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 6 ( 3,6) 0 ( 0,0) Pharyngoamygdalite 0 ( 0,0) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 3 ( 1,8) 0 ( 0,0) Pneumonie 0 ( 0,0) 0 ( 0,0) 4 ( 5,9) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 5 ( 3,0) 0 ( 0,0) Infection des voies
respiratoires
1 ( 2,3) 0 ( 0,0) 3 ( 4,4) 1 ( 2,9) 0 ( 0,0) 0 ( 0,0) 4 ( 2,4) 1 ( 1,1)
Rhinite 4 ( 9,3) 0 ( 0,0) 6 ( 8,8) 0 ( 0,0) 2 ( 3,4) 1 ( 3,1) 12 ( 7,1) 1 ( 1,1) Sinusite 1 ( 2,3) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 3 ( 1,8) 0 ( 0,0) Amygdalite 1 ( 2,3) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 5 ( 8,6) 0 ( 0,0) 8 ( 4,7) 0 ( 0,0) Infection des voies
respiratoires
supérieures
4 ( 9,3) 1 ( 4,2) 5 ( 7,4) 2 ( 5,7) 8 ( 13,8) 0 ( 0,0) 17
( 10,1)
3 ( 3,3)
Infection de voies
urinaires
1 ( 2,3) 1 ( 4,2) 1 ( 1,5) 0 ( 0,0) 4 ( 6,9) 0 ( 0,0) 6 ( 3,6) 1 ( 1,1)
Infection virale 0 ( 0,0) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 3 ( 5,2) 0 ( 0,0) 5 ( 3,0) 0 ( 0,0) Infection virale des
voies respiratoires
supérieures
0 ( 0,0) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0)
Candidose
vulvovaginale
0 ( 0,0) 0 ( 0,0) 4 ( 5,9) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 4 ( 2,4) 0 ( 0,0)
Lésions, intoxication et
complications liées à une
intervention
3 ( 7,0) 1 ( 4,2) 7 ( 10,3) 2 ( 5,7) 6 ( 10,3) 1 ( 3,1) 16 ( 9,5) 4 ( 4,4)
Foulure ligamentaire 0 ( 0,0) 0 ( 0,0) 3 ( 4,4) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 4 ( 2,4) 0 ( 0,0) Accident de la route 1 ( 2,3) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Épreuves de laboratoire 4 ( 9,3) 0 ( 0,0) 7 ( 10,3) 2 ( 5,7) 4 ( 6,9) 2 ( 6,3) 15 ( 8,9) 4 ( 4,4)
Hausse du taux
d’alanine
aminotransférase
1 ( 2,3) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0)
Hausse du taux sanguin
de créatine kinase
1 ( 2,3) 0 ( 0,0) 3 ( 4,4) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 4 ( 2,4) 0 ( 0,0)
Hausse du taux de
protéine amyloïde
sérique A
1 ( 2,3) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0)
Métabolisme et nutrition 1 ( 2,3) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 5 ( 8,6) 1 ( 3,1) 7 ( 4,1) 1 ( 1,1)
Diminution de l’appétit 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Obésité 0 ( 0,0) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 3 ( 1,8) 0 ( 0,0) Appareil locomoteur et tissu
conjonctif
14
( 32,6)
1 ( 4,2) 16
( 23,5)
1 ( 2,9) 15
( 25,9)
3 ( 9,4) 45
( 26,6)
5 ( 5,5)
Arthralgie 3 ( 7,0) 1 ( 4,2) 9 ( 13,2) 0 ( 0,0) 5 ( 8,6) 1 ( 3,1) 17
( 10,1)
2 ( 2,2)
Dorsalgie 3 ( 7,0) 0 ( 0,0) 5 ( 7,4) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 10 ( 5,9) 0 ( 0,0) Douleur
musculosquelettique 0 ( 0,0) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 1 ( 1,7) 1 ( 3,1) 2 ( 1,2) 1 ( 1,1)
Myalgie 2 ( 4,7) 0 ( 0,0) 4 ( 5,9) 0 ( 0,0) 4 ( 6,9) 1 ( 3,1) 10 ( 5,9) 1 ( 1,1) Douleur cervicale 2 ( 4,7) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 3 ( 1,8) 0 ( 0,0)
Douleur dans les
membres
1 ( 2,3) 1 ( 4,2) 0 ( 0,0) 0 ( 0,0) 5 ( 8,6) 2 ( 6,3) 6 ( 3,6) 3 ( 3,3)
Système nerveux 6 ( 14,0) 2 ( 8,3) 18
( 26,5)
4 ( 11,4) 15
( 25,9)
2 ( 6,3) 39
( 23,1)
8 ( 8,8)
Étourdissements 1 ( 2,3) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Céphalées 4 ( 9,3) 2 ( 8,3) 15
( 22,1) 3 ( 8,6) 11
( 19,0) 2 ( 6,3) 30
( 17,8)
7 ( 7,7)
Psychiatrie 0 ( 0,0) 0 ( 0,0) 3 ( 4,4) 0 ( 0,0) 5 ( 8,6) 0 ( 0,0) 8 ( 4,7) 0 ( 0,0)
Dépression 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Insomnie 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Poumons, thorax et
médiastin
10
( 23,3)
0 ( 0,0) 22
( 32,4)
5 ( 14,3) 9 ( 15,5) 2 ( 6,3) 41
( 24,3)
7 ( 7,7)
Asthme 1 ( 2,3) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0)
Toux 3 ( 7,0) 0 ( 0,0) 10
( 14,7) 3 ( 8,6) 2 ( 3,4) 1 ( 3,1) 15 ( 8,9) 4 ( 4,4)
Épistaxis 2 ( 4,7) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 5 ( 3,0) 0 ( 0,0)
Congestion nasale 0 ( 0,0) 0 ( 0,0) 3 ( 4,4) 1 ( 2,9) 0 ( 0,0) 0 ( 0,0) 3 ( 1,8) 1 ( 1,1)
Douleur oropharyngée 4 ( 9,3) 0 ( 0,0) 11
( 16,2)
1 ( 2,9) 3 ( 5,2) 1 ( 3,1) 18
( 10,7)
2 ( 2,2)
Rhinorrhée 2 ( 4,7) 0 ( 0,0) 2 ( 2,9) 1 ( 2,9) 0 ( 0,0) 0 ( 0,0) 4 ( 2,4) 1 ( 1,1)
Peau et tissu sous-cutané 11
( 25,6)
2 ( 8,3) 11
( 16,2)
3 ( 8,6) 9 ( 15,5) 1 ( 3,1) 31
( 18,3)
6 ( 6,6)
Eczéma 2 ( 4,7) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 4 ( 2,4) 0 ( 0,0) Érythème 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 4 ( 6,9) 0 ( 0,0) 4 ( 2,4) 0 ( 0,0) Hidrosadénite 1 ( 2,3) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 3 ( 1,8) 0 ( 0,0)
Pétéchies 0 ( 0,0) 0 ( 0,0) 1 ( 1,5) 0 ( 0,0) 1 ( 1,7) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Psoriasis 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 3,4) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Éruption cutanée 3 ( 7,0) 1 ( 4,2) 1 ( 1,5) 1 ( 2,9) 1 ( 1,7) 1 ( 3,1) 5 ( 3,0) 3 ( 3,3) Éruption maculeuse 0 ( 0,0) 0 ( 0,0) 2 ( 2,9) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 2 ( 1,2) 0 ( 0,0) Urticaire 3 ( 7,0) 1 ( 4,2) 2 ( 2,9) 0 ( 0,0) 0 ( 0,0) 0 ( 0,0) 5 ( 3,0) 1 ( 1,1)
Enfants
Cent deux (102) patients âgés de 2 à 17 ans ont été traités par ILARIS. En général, on n’a observé aucune différence cliniquement significative en ce qui a trait au profil d’innocuité et de tolérabilité d’ILARIS chez les enfants, comparativement à la population générale.
Anomalies des résultats hématologiques et biochimiques
Dans l’ensemble des cohortes de la deuxième et de la deuxième à la quatrième partie de l’étude N2301, tous les cas notables de survenue et d’aggravation d’anomalies observés après le début de l’étude au chapitre des paramètres biochimiques et des paramètres d’analyse urinaire ont été d’intensité légère ou de grade 1 selon la classification CTCAE. Au cours de la deuxième à la quatrième partie de l’étude, dans le groupe ACZ total, aucun patient n’a présenté de variations sur le plan de la clairance de la créatinine, des gamma-glutamyltransférases, du cholestérol et des triglycérides. La variation la plus fréquemment observée, soit chez 28,4 % des patients, a été une hausse de la créatinémie ≥ 25 % par rapport aux valeurs de départ. Aucun patient du groupe ACZ total n’a présenté une hausse de la créatinémie ≥ 3 fois la limite supérieure de la normale (LSN). En général, la variation au chapitre des paramètres chimiques cliniques et des analyses urinaires a été comparable dans les cohortes FMF, HIDS/MKD et TRAPS.
AJIS
Aperçu des effets indésirables du médicament
Les effets indésirables qui ont été signalés le plus souvent ont été les infections, en particulier des voies respiratoires supérieures. La majorité des effets indésirables ont été d’intensité légère ou modérée, mais des infections graves ont aussi été observées.
Effets indésirables du médicament observés au cours des essais cliniques
Au total, 201 patients atteints d’AJIS âgés de 2 à < 20 ans ont reçu ILARIS dans le cadre d’essais cliniques. L’innocuité d’ILARIS par comparaison à celle du placebo a été évaluée dans deux études déterminantes de phase III (G2305 et G2301). La seule raison des abandons de traitement dans le cadre de l’étude G2305 a été l’effet thérapeutique insatisfaisant (14 % dans le groupe ILARIS et 90 % dans le groupe placebo). Dans la partie contrôlée avec placebo de l’étude G2301, les principales raisons des abandons ont été l’effet thérapeutique insatisfaisant (22 % dans le groupe ILARIS et 40 % dans le groupe placebo), puis les effets indésirables (8 %, dans le groupe placebo seulement). Dans les deux études, les infections constituaient le type d’effets indésirables rapporté le plus souvent; venait ensuite la douleur abdominale (haute). Dans le cadre de l’étude G2305, 30 % des patients traités par ILARIS ont signalé une infection comme effet indésirable. Des infections graves ont été rapportées chez deux patients traités par le canakinumab (bronchopneumonie et varicelle) par comparaison à un patient dans le groupe placebo (gastroentérite). Il n’y a pas eu d’infections graves ayant mené à l’abandon de l’étude dans ni l’un ni l’autre des groupes de traitement. Dans le cadre de l’étude G2301, 55 % et 54 % des patients traités par le canakinumab durant les première et deuxième parties de l’étude respectivement ont signalé une infection comme effet indésirable. Dans la partie contrôlée avec placebo de l’étude G2301, des infections graves ont été signalées chez deux patients (4 %) de chaque groupe de traitement. Les infections graves signalées dans le groupe canakinumab comprenaient une infection des voies respiratoires (n = 1) et une otite moyenne (n = 1), qui ont toutes deux nécessité une hospitalisation. Aucun des patients traités par le canakinumab n’a abandonné l’étude en raison d’une infection grave. Deux patients chez qui on a noté au total quatre infections graves dans le groupe placebo ont abandonné l’étude (choc septique et sepsie chez un patient, et rougeole et pneumonie chez l’autre patient). Les agents infectieux suivants ont été identifiés dans ces deux essais déterminants : virus de l’herpès; adénovirus, virus coxsackie; virus Epstein-Barr; molluscum contagiosum; virus de la varicelle, entérobiase et la varicelle. Tous les virus sauf celui de l’herpès (n = 8) et celui de la varicelle (n = 3) ont été notés chez un seul patient. Aucune infection opportuniste n’a été confirmée durant les essais cliniques menés auprès de patients atteints d’AJIS (voir ESSAIS CLINIQUES).
Tableau 5 Résumé des effets indésirables du médicament notés durant les essais cliniques déterminants menés auprès de patients atteints d’AJIS
| G2301 | G2305 | ||||
| 1re partie | 2e partie | ||||
| ILARIS N = 177 n (%) | ILARIS N = 50 n (%) | Placebo N = 50 n (%) | ILARIS N = 43 n (%) | Placebo N = 41 n (%) | |
| Appareil digestif | |||||
| Douleur abdominale (haute) | 25 (14,1 %) | 8 (16 %) | 6 (12 %) | 3 (7 %) | 1 (2,4 %) |
| Infections et infestations | |||||
| Infection (p. ex., rhinopharyngite, infection [virale] des voies respiratoires supérieures, pneumonie, rhinite, pharyngite, amygdalite, sinusite, infection des voies urinaires, gastroentérite, infection virale) | 97 (54,8 %) | 27 (54 %) | 19 (38 %) | 13 (30,2 %) | 5 (12,2 %) |
| Organisme entier et point d'administration | |||||
| Réaction au point d’injection1 | |||||
| Légère | 19 (10,7%) | 6 (12,0%) | 2 (4,0%) | 0 | 3 (7,3%) |
| Modérée | 2 (1,1%) | 1 (2,0%) | 0 | 0 | 0 |
1 Aucune réaction au point d’injection n’a entraîné l’abandon du traitement.
Tableau 6 Nombre (%) de patients ayant présenté des événements indésirables, classés selon le principal système, appareil ou organe touché (termes privilégiés); effets indésirables ayant été présentés au cours de la 1re et de la 2e partie des études G2301 et G2305 (population évaluée sur le plan de l’innocuité)
Étude
G2305 Étude G2301
1re partie 2e partie Principal système, appareil ou
organe touché
Terme privilégié
ACZ885
N = 43
n (%)
Placebo
N = 41 n (%)
ACZ885
N = 177 n (%)
ACZ885
N = 50 n (%)
Placebo
N = 50 n (%)
Nombre (%) de patients ayant
présenté l’événement indésirable 24 (55,8) 16 (39,0) 138 (78,0) 40 (80,0) 35 (70,0)
Appareil digestif 7 (16,3) 2 (4,9) 52 (29,4) 15 (30,0) 15 (30,0)
Douleur abdominale 2 (4,7) 0 17 (9,6) 6 (12,0) 4 (8,0) Nausées 1 (2,3) 0 9 (5,1) 3 (6,0) 1 (2,0) Douleur abdominale haute 1 (2,3) 1 (2,4) 9 (5,1) 2 (4,0) 2 (4,0) Stomatite aphteuse 0 0 0 1 (2,0) 0 Chéilite 0 0 0 1 (2,0) 0
Étude
G2305 Étude G2301
1re partie 2e partie Principal système, appareil ou
organe touché
Terme privilégié
ACZ885
N = 43
n (%)
Placebo
N = 41 n (%)
ACZ885
N = 177 n (%)
ACZ885
N = 50 n (%)
Placebo
N = 50 n (%)
Nombre (%) de patients ayant
présenté l’événement indésirable 24 (55,8) 16 (39,0) 138 (78,0) 40 (80,0) 35 (70,0)
Colite 0 0 1 (0,6) 1 (2,0) 0 Constipation 1 (2,3) 0 6 (3,4) 1 (2,0) 0 Diarrhée 3 (7,0) 1 (2,4) 17 (9,6) 1 (2,0) 3 (6,0) Gastrite 0 0 0 1 (2,0) 1 (2,0) Trouble gastro-intestinal 0 0 0 1 (2,0) 0 Ulcération buccale 0 0 0 1 (2,0) 1 (2,0) Odynophagie 0 0 0 1 (2,0) 1 (2,0) Maux de dents 0 0 4 (2,3) 1 (2,0) 2 (4,0) Vomissements 1 (2,3) 1 (2,4) 18 (10,2) 1 (2,0) 4 (8,0) Fissure anale 0 0 2 (1,1) 0 0 Appareil locomoteur et tissu
conjonctif 2 (4,7) 2 (4,9) 29 (16,4) 17 (34,0) 10 (20,0)
Arthralgie 0 0 10 (5,6) 12 (24,0) 5 (10,0) Douleur aux extrémités 1 (2,3) 1 (2,4) 7 (4,0) 6 (12,0) 4 (8,0) Douleur musculosquelettique 0 0 2 (1,1) 4 (8,0) 0 Dorsalgie 1 (2,3) 1 (2,4) 2 (1,1) 2 (4,0) 0
Torticolis 0 0 0 2 (4,0) 0
Douleur thoracique
musculosquelettique 0 0 0 1 (2,0) 0
Myalgie 0 0 2 (1,1) 1 (2,0) 2 (4,0) Douleur au cou 0 0 4 (2,3) 1 (2,0) 1 (2,0) Ostéochondrose 0 0 0 1 (2,0) 0 Douleur à la mâchoire 0 0 0 1 (2,0) 0 Raideur articulaire 0 0 2 (1,1) 0 0 Œdème articulaire 0 0 2 (1,1) 0 0 Arthrite juvénile 0 0 2 (1,1) 0 2 (4,0) Raideur musculosquelettique 0 0 2 (1,1) 0 0 Appareil reproducteur et seins 0 0 3 (1,7) 2 (4,0) 0
Douleur pelvienne 0 0 0 1 (2,0) 0 Prurit vulvovaginal 0 0 0 1 (2,0) 0 Appareil respiratoire, thorax et
médiastin 3 (7,0) 1 (2,4) 37 (20,9) 13 (26,0) 12 (24,0)
Toux 1 (2,3) 0 20 (11,3) 8 (16,0) 6 (12,0) Épistaxis 0 0 0 2 (4,0) 2 (4,0) Douleur oropharyngée 1 (2,3) 0 6 (3,4) 2 (4,0) 2 (4,0) Hypertrophie adénoïdienne 0 0 0 1 (2,0) 0 Érythème pharyngé 0 0 0 1 (2,0) 0 Râles 0 0 0 1 (2,0) 0
Étude
G2305 Étude G2301
1re partie 2e partie Principal système, appareil ou
organe touché
Terme privilégié
ACZ885
N = 43
n (%)
Placebo
N = 41 n (%)
ACZ885
N = 177 n (%)
ACZ885
N = 50 n (%)
Placebo
N = 50 n (%)
Nombre (%) de patients ayant
présenté l’événement indésirable 24 (55,8) 16 (39,0) 138 (78,0) 40 (80,0) 35 (70,0)
Rhinite allergique 0 0 0 1 (2,0) 0 Rhinorrhée 0 1 (2,4) 6 (3,4) 1 (2,0) 1 (2,0) Dyspnée 0 0 2 (1,1) 0 0 Congestion nasale 0 0 2 (1,1) 0 0 Toux productive 1 (2,3) 0 1 (0,6) 0 1 (2,0) Appareil vasculaire 1 (2,3) 1 (2,4) 3 (1,7) 0 2 (4,0)
Hypertension 0 0 2 (1,1) 0 1 (2,0) Hématome 1 (2,3) 0 0 0 0 Infections et infestations 13 (30,2) 5 (12,2) 97 (54,8) 27 (54,0) 19 (38,0)
Rhinopharyngite 3 (7,0) 1 (2,4) 27 (15,3) 7 (14,0) 7 (14,0) Infection des voies
respiratoires supérieures 3 (7,0) 0 18 (10,2) 6 (12,0) 5 (10,0)
Rhinite 1 (2,3) 0 17 (9,6) 5 (10,0) 7 (14,0) Herpès buccal 0 1 (2,4) 3 (1,7) 4 (8,0) 0 Pied d’athlète 0 0 0 3 (6,0) 0 Otite moyenne 0 0 1 (0,6) 2 (4,0) 0 Sinusite 0 0 4 (2,3) 2 (4,0) 0 Infection des voies urinaires 1 (2,3) 0 3 (1,7) 2 (4,0) 1 (2,0) Varicelle 1 (2,3) 0 1 (0,6) 2 (4,0) 0 Abcès sur un membre 0 0 0 1 (2,0) 0 Acarodermatite 0 0 0 1 (2,0) 0 Amygdalite aiguë 0 0 0 1 (2,0) 0 Bronchite 2 (4,7) 0 6 (3,4) 1 (2,0) 0 Infection de l’oreille 0 0 1 (0,6) 1 (2,0) 0 Entérobiase 0 0 0 1 (2,0) 0 Folliculite 0 0 4 (2,3) 1 (2,0) 0 Infection fongique de la peau 0 0 1 (0,6) 1 (2,0) 0 Gastroentérite 1 (2,3) 2 (4,9) 14 (7,9) 1 (2,0) 1 (2,0) Gastroentérite virale 0 0 2 (1,1) 1 (2,0) 0 Grippe 0 0 2 (1,1) 1 (2,0) 0 Infestation par les poux 0 0 0 1 (2,0) 0 Infection des voies
respiratoires inférieures 0 0 0 1 (2,0) 0
Pharyngite 0 0 9 (5,1) 1 (2,0) 2 (4,0) Pharyngoamygdalite 0 0 0 1 (2,0) 0 Syndrome de fatigue post-viral 0 0 0 1 (2,0) 0 Éruption pustuleuse 0 0 0 1 (2,0) 0
Infection des voies
respiratoires 0 0 2 (1,1) 1 (2,0) 1 (2,0)
Étude
G2305 Étude G2301
1re partie 2e partie Principal système, appareil ou
organe touché
Terme privilégié
ACZ885
N = 43
n (%)
Placebo
N = 41 n (%)
ACZ885
N = 177 n (%)
ACZ885
N = 50 n (%)
Placebo
N = 50 n (%)
Nombre (%) de patients ayant
présenté l’événement indésirable 24 (55,8) 16 (39,0) 138 (78,0) 40 (80,0) 35 (70,0)
Infection virale des voies
respiratoires 0 0 0 1 (2,0) 0
Rhinotrachéite 0 0 2 (1,1) 1 (2,0) 0 Amygdalite 0 0 0 1 (2,0) 0 Abcès dentaire 0 0 0 1 (2,0) 0 Infection virale 0 0 2 (1,1) 1 (2,0) 0 Infection virale des voies
respiratoires supérieures 0 0 5 (2,8) 1 (2,0) 0
Infection fébrile 0 0 3 (1,7) 0 0 Pneumonie 0 0 3 (1,7) 0 0 Infection gastro-intestinale 0 0 2 (1,1) 0 0 Impétigo 0 0 2 (1,1) 0 0 Candidose buccale 0 1 (2,4) 2 (1,1) 0 0 Otite moyenne aiguë 1 (2,3) 0 0 0 0 Bronchopneumonie 1 (2,3) 0 0 0 0 Trachéite 1 (2,3) 0 0 0 0 Sinusite aiguë 0 1 (2,4) 1 (0,6) 0 1 (2,0) Lésions, intoxications et
complications liées aux injections 0 1 (2,4) 10 (5,6) 8 (16,0) 8 (16,0)
Douleur post-traumatique 0 0 0 2 (4,0) 0 Excoriation 0 0 0 1 (2,0) 1 (2,0) Fracture du fémur 0 0 0 1 (2,0) 0 Entorse 0 0 3 (1,7) 1 (2,0) 0 Lacération 0 0 0 1 (2,0) 0 Blessure à un membre 0 0 0 1 (2,0) 1 (2,0) Hémorragie postchirurgicale 0 0 0 1 (2,0) 0 Accident de la route 0 0 0 1 (2,0) 0 Coup de soleil 0 0 0 1 (2,0) 0 Fracture traumatique 0 0 0 1 (2,0) 1 (2,0) Piqûre d’arthropode 0 0 2 (1,1) 0 0 Contusion 0 0 2 (1,1) 0 0 Chute 0 0 2 (1,1) 0 0 Néoplasmes bénins, malins et non
précisés (y compris kystes et
polypes)
1 (2,3) 1 (2,4) 5 (2,8) 2 (4,0) 3 (6,0)
Papillome cutané 0 0 1 (0,6) 1 (2,0) 2 (4,0) Tumeur maligne de la rate
non précisée 0 0 0 1 (2,0) 0
Histiocytose hématophagique 1 (2,3) 1 (2,4) 4 (2,3) 0 1 (2,0) Oreille et labyrinthe 1 (2,3) 1 (2,4) 6 (3,4) 4 (8,0) 0
Étude
G2305 Étude G2301
1re partie 2e partie Principal système, appareil ou
organe touché
Terme privilégié
ACZ885
N = 43
n (%)
Placebo
N = 41 n (%)
ACZ885
N = 177 n (%)
ACZ885
N = 50 n (%)
Placebo
N = 50 n (%)
Nombre (%) de patients ayant
présenté l’événement indésirable 24 (55,8) 16 (39,0) 138 (78,0) 40 (80,0) 35 (70,0)
Otalgie 0 0 4 (2,3) 2 (4,0) 0 Acouphène 1 (2,3) 1 (2,4) 0 0 0 Épanchement de l’oreille
moyenne 0 0 0 1 (2,0) 0
Otorrhée 0 0 0 1 (2,0) 0 Organisme entier et point
d’administration 2 (4,7) 1 (2,4) 28 (15,8) 10 (20,0) 7 (14,0)
Pyrexie 2 (4,7) 0 18 (10,2) 7 (14,0) 5 (10,0) Asthénie 0 0 2 (1,1) 1 (2,0) 1 (2,0) Douleur à la poitrine 0 0 1 (0,6) 1 (2,0) 0 Kyste 0 0 0 1 (2,0) 0 Fatigue 0 1 (2,4) 2 (1,1) 1 (2,0) 1 (2,0) Inflammation de muqueuses 0 0 0 1 (2,0) 0 Syndrome pseudogrippal 0 0 2 (1,1) 0 0 Soif 0 1 (2,4) 2 (1,1) 0 0 Paramètres biologiques 1 (2,3) 2 (4,9) 17 (9,6) 5 (10,0) 8 (16,0)
Élévation du taux d’alanine
aminotransférase 0 0 3 (1,7) 1 (2,0) 2 (4,0)
Élévation du taux d’aspartate
aminotransférase 0 0 2 (1,1) 1 (2,0) 0
Élévation de la bilirubinémie 0 0 1 (0,6) 1 (2,0) 0 Baisse du taux d’hémoglobine 0 0 2 (1,1) 1 (2,0) 0 Baisse du taux d’haptoglobine 0 0 0 1 (2,0) 0 Élévation du taux d’enzymes
hépatiques 0 0 3 (1,7) 1 (2,0) 0
Baisse du nombre de
plaquettes 0 0 1 (0,6) 1 (2,0) 0
Diminution du poids 0 0 2 (1,1) 1 (2,0) 0 Baisse du nombre de globules
blancs 0 0 1 (0,6) 1 (2,0) 0
Élévation de la triglycéridémie 0 0 3 (1,7) 0 1 (2,0) Élévation du nombre de
plaquettes 0 0 2 (1,1) 1 (2,0) 0
Élévation du taux de ferritine
sérique 0 0 2 (1,1) 0 1 (2,0)
Augmentation du poids 1 (2,3) 0 0 0 1 (2,0) Peau et tissu sous-cutané 6 (14,0) 1 (2,4) 33 (18,6) 11 (22,0) 13 (26,0)
Urticaire 0 0 1 (0,6) 4 (8,0) 2 (4,0) Eczéma 0 0 9 (5,1) 3 (6,0) 1 (2,0) Prurit 1 (2,3) 0 0 2 (4,0) 3 (6,0) Éruptions cutanées 0 0 4 (2,3) 2 (4,0) 2 (4,0)
Étude
G2305 Étude G2301
1re partie 2e partie Principal système, appareil ou
organe touché
Terme privilégié
ACZ885
N = 43
n (%)
Placebo
N = 41 n (%)
ACZ885
N = 177 n (%)
ACZ885
N = 50 n (%)
Placebo
N = 50 n (%)
Nombre (%) de patients ayant
présenté l’événement indésirable 24 (55,8) 16 (39,0) 138 (78,0) 40 (80,0) 35 (70,0)
Ampoules 0 0 0 1 (2,0) 0 Dermatite atopique 0 0 0 1 (2,0) 0 Sécheresse de la peau 0 1 (2,4) 4 (2,3) 1 (2,0) 1 (2,0) Granulome annulaire 0 0 0 1 (2,0) 0 Miliaire cutanée 0 0 1 (0,6) 1 (2,0) 0 Psoriasis 0 0 0 1 (2,0) 0 Éruption érythémateuse 0 0 0 1 (2,0) 0 Éruption papuleuse 0 0 1 (0,6) 1 (2,0) 0 Prurit généralisé 0 0 5 (2,8) 0 1 (2,0) Dermatite allergique 1 (2,3) 0 3 (1,7) 0 0 Acné 0 0 2 (1,1) 0 1 (2,0) Éruption maculopapuleuse 2 (4,7) 0 1 (0,6) 0 1 (2,0) Érythème 1 (2,3) 0 1 (0,6) 0 2 (4,0) Pétéchies 1 (2,3) 1 (2,4) 1 (0,6) 0 0 Psychiatrie 0 0 6 (3,4) 3 (6,0) 0
Insomnie 0 0 1 (0,6) 2 (4,0) 0 Dépression 0 0 0 1 (2,0) 0 Anxiété 0 0 5 (2,8) 0 0 Rein et voies urinaires 0 0 3 (1,7) 0 2 (4,0)
Pollakiurie 0 0 2 (1,1) 0 0 Système immunitaire 1 (2,3) 0 1 (0,6) 2 (4,0) 4 (8,0)
Allergie saisonnière 0 0 0 2 (4,0) 4 (8,0) Œdème allergique 1 (2,3) 0 0 0 0 Système nerveux 4 (9,3) 1 (2,4) 28 (15,8) 7 (14,0) 5 (10,0)
Céphalées 2 (4,7) 1 (2,4) 23 (13,0) 3 (6,0) 3 (6,0) Céphalées à l’effort 0 0 0 1 (2,0) 0 Syndrome des jambes sans
repos 0 0 0 1 (2,0) 0
Syncope 0 0 0 1 (2,0) 0 Tremblements 0 0 0 1 (2,0) 0 Étourdissements 1 (2,3) 0 2 (1,1) 0 0 Coordination anormale 1 (2,3) 0 0 0 0 Systèmes sanguin et lymphatique 1 (2,3) 1 (2,4) 8 (4,5) 3 (6,0) 4 (8,0)
Lymphadénopathie 0 0 0 2 (4,0) 2 (4,0) Anémie 0 0 2 (1,1) 1 (2,0) 0 Neutropénie 1 (2,3) 0 2 (1,1) 0 0 Leucopénie 1 (2,3) 0 1 (0,6) 0 0 Voies hépatobiliaires 1 (2,3) 1 (2,4) 4 (2,3) 1 (2,0) 1 (2,0)
Étude
G2305 Étude G2301
1re partie 2e partie Principal système, appareil ou
organe touché
Terme privilégié
ACZ885
N = 43
n (%)
Placebo
N = 41 n (%)
ACZ885
N = 177 n (%)
ACZ885
N = 50 n (%)
Placebo
N = 50 n (%)
Nombre (%) de patients ayant
présenté l’événement indésirable 24 (55,8) 16 (39,0) 138 (78,0) 40 (80,0) 35 (70,0)
Hépatomégalie 0 1 (2,4) 1 (0,6) 1 (2,0) 1 (2,0) Hépatite 1 (2,3) 0 1 (0,6) 0 0 Yeux 0 1 (2,4) 11 (6,2) 4 (8,0) 5 (10,0)
Conjonctivite 0 0 2 (1,1) 2 (4,0) 1 (2,0) Conjonctivite allergique 0 0 0 2 (4,0) 0 Astigmatisme 0 0 0 1 (2,0) 0 Clignement des yeux excessif 0 0 0 1 (2,0) 0 Myopie 0 0 0 1 (2,0) 1 (2,0)
Anomalies hématologiques et biochimiques
Hématologie
Des diminutions du nombre de globules blancs se chiffrant à ≤ 0,8 fois la limite inférieure de la normale (LIN) ont été signalées chez 5 patients (10,4 %) dans le groupe ILARIS par comparaison à 2 patients (4,0 %) dans le groupe placebo.
Des diminutions transitoires du nombre absolu de polynucléaires neutrophiles à moins de 1 x 10⁹/L ont été rapportées chez 3 patients (6,0 %) dans le groupe ILARIS par comparaison à 1 patient (2,0 %) dans le groupe placebo. Une diminution du nombre absolu de polynucléaires neutrophiles à < 0,5 x 10⁹/L a été observée chez un patient du groupe ILARIS et chez aucun patient du groupe placebo (voir MISES EN GARDE ET PRÉCAUTIONS).
Des diminutions légères (< LIN et > 75 x 109/L) et transitoires du nombre de plaquettes ont été observées chez 3 patients traités par ILARIS (6,3 %) par rapport à 1 patient du groupe placebo (2,0 %).
ALAT/ASAT : Des élévations des taux d’ALAT et/ou d’ASAT atteignant > 3 fois la limite supérieure de la normale (LSN) ont été rapportées chez 2 patients du groupe ILARIS (4,1 %) et 1 patient du groupe placebo (2,0 %). Les valeurs étaient dans la limite de la normale chez tous les patients à la visite suivante.
Autres effets indésirables signalés chez < 1 % des sujets dans le cadre des essais cliniques :
Appareil digestif : ascites, caries dentaires, colite, décoloration des fèces, diarrhée hémorragique, douleur au point d’injection, douleurs abdominales basses, dyspepsie, dysphagie, entérite, entérocolite, fistule anale, gastrite érosive hémorragique, gingivite non infectieuse, haleine odorante, hématochézie, hémorragie anale, hémorroïdes, hernie inguinale, hernie lombaire, hypertrophie des glandes salivaires, malaise abdominal, poussée dentaire, reflux gastro-œsophagien, stomatite, ulcère gastrique;
Appareil locomoteur et tissu conjonctif : arthrite, déformation du pied, douleur à l’aine, douleur osseuse, faiblesse musculaire, malaise musculosquelettique, ostéoporose, polyarthrite, protrusion d’un disque intervertébral, spasme musculaire, syndrome de l’articulation temporo-mandibulaire, synovite, tension musculaire;
Appareil reproducteur et seins : douleur testiculaire, douleur prémenstruelle, dysménorrhée, érythème vulvovaginal, irrégularité menstruelle, ménorragie, œdème mammaire, prurit génital;
Appareil respiratoire, thorax et médiastin : bronchite chronique, catarrhe, consolidation pulmonaire, dysphonie, dyspnée d’effort, éternuements, hypertension pulmonaire, hyperventilation, irritation des voies respiratoires supérieures, pleurésie, pneumopathie interstitielle, respiration sifflante, rhinalgie, sténose laryngée, ulcère nasal;
Appareil vasculaire : vasculite;
Fonction cardiaque : centre de commande instable, cyanose, extrasystoles ventriculaires, hypertrophie ventriculaire gauche, péricardite;
Infections et infestations : abcès des ganglions lymphatiques, abcès pelvien, abcès sous-cutané, adénoïdite, amygdalite à streptocoque, bronchite virale, candidose, candidose génitale, candidose œsophagienne, cellulite, dermatite infectée, dermatophytose, diarrhée infectieuse, encéphalite, faux croup, furoncle, gastrite virale, gastroentérite à rotavirus, infection à adénovirus, infection bactérienne des voies respiratoires supérieures, infection cutanée, infection de plaie, infection dentaire, infection fongique, infection fongique génitale, infection oculaire, infection par le virus coxsackie, infection par le virus de l’herpès, infection par le virus Epstein-Barr, infection virale gastro-intestinale, labyrinthite, molluscum contagiosum, mycose, mycose vulvovaginale, orgelet, parodontite, paronychie, pneumonie atypique, pneumonie lobaire, pyélonéphrite, scarlatine, sialoadénite, verrues anogénitales, vulvite;
Lésions, intoxications et complications liées aux injections : blessure, blessure articulaire, brûlure thermique, commotion cérébrale, complication liée à la vaccination, complication post-intervention, contusion osseuse, dislocation d’une articulation, douleur faisant suite à une intervention, étirement musculaire, fracture de la cheville, fracture de la main, fracture dentaire, fracture du poignet, lésion faciale, sérome;
Métabolisme et nutrition : déshydratation, hyperglycémie, hyperinsulinisme, hyperuricémie, hypoalbuminémie, hypokaliémie;
Néoplasmes bénins, malins et non précisés (incluant kystes et polypes) : néoplasme bénin de la thyroïde;
Oreille et labyrinthe : congestion de l’oreille, perte d’audition subite, surdité,
Organisme entier et point d’administration : complication liée à un dispositif médical, douleur, douleur axillaire, douleur thoracique, érythème au point d’injection, inflammation, intolérance au médicament, malaise, malaise thoracique, œdème au point d’injection, œdème facial, œdème périphérique, polysérite, prurit au point d’injection, réaction au point d’injection, sérite;
Paramètres biologiques : anomalie de la triglycéridémie, baisse de l’hématocrite, baisse de la natrémie, baisse du nombre de polynucléaires neutrophiles, baisse du taux de calcium sanguin, baisse du taux de ferritine sérique, baisse du taux sanguin de fer, élévation de la gamma-glutamyltransférase, élévation du nombre de globules blancs, élévation du taux de protéine C-réactive, élévation du taux sanguin de fibrinogène, élévation du taux sanguin de lactate déshydrogénase, hausse de la température corporelle, hausse de la pression sanguine diastolique, hausse de la tension artérielle, hausse du nombre de neutrophiles, hausse du taux des transaminases, hématurie, hypercholestérolémie, présence de globules blancs dans l’urine, résultats anormaux aux épreuves de la coagulation, rythme sinusal;
Peau et tissus sous-cutanés : alopécie, dermatite, dermatite de contact, dermatite exfoliative, dermatomyosite, dermatose, éruption cutanée maculaire, fissures cutanées, livedo reticularis, miliaire cutanée, rosacée granulomateuse, stries cutanées, sueurs nocturnes, urticaire;
Psychiatrie : agression, comportements autodestructeurs, humeur dépressive, tentative de suicide, terreur nocturne, troubles du sommeil;
Rein et voies urinaires : douleurs néphrétiques, dysurie, hématurie, kyste rénal;
Système immunitaire : allergie à la poussière de maison, allergie aux piqûres d’arthropodes, hypersensibilité au médicament;
Système nerveux : amnésie, atteinte du champ visuel, crise d’épilepsie, hypersomnie, migraine, névralgie faciale, névralgie intercostale, paralysie du VIIe nerf, paresthésie, parosmie, perturbation de l’attention, somnolence, syndrome réversible d’encéphalopathie postérieure, trouble de la mémoire;
Systèmes sanguin et lymphatique : anémie ferriprive, douleur aux ganglions lymphatiques, lymphadénite, lymphopénie, splénomégalie, thrombocytopénie;
Voies hépatobiliaires : cholélithiase, cirrhose hépatique, colique hépatique, hépatite cholestatique, insuffisance hépatique, trouble hépatique granulomateux;
Yeux : allergie oculaire, amblyopie, blépharite, cataracte, chalazion, diminution de l'acuité visuelle, douleur palpébrale, écoulement oculaire, eczéma des paupières, kératite, œdème des paupières, prurit oculaire.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité à ILARIS ont été rapportées chez des patients traités par le canakinumab. La majorité de ces réactions étaient de faible intensité. Durant le développement clinique d’ILARIS auprès de plus de 2500 patients, aucune réaction anaphylactoïde ou anaphylactique n’a été signalée (voir MISES EN GARDE ET PRÉCAUTIONS, Réactions d’hypersensibilité).
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Les interactions entre ILARIS et d’autres médicaments n’ont pas fait l’objet d’études formelles.
Interactions médicament-médicament
Immunisation
On ne dispose d’aucunes données sur l’effet des vaccins vivants ou la transmission secondaire d’une infection par les vaccins vivants chez les patients recevant ILARIS. Les vaccins vivants ne doivent donc pas être inoculés aux personnes traitées par ILARIS. Il est conseillé d’administrer aux enfants et aux adultes tous les vaccins vivants recommandés par les lignes directrices d’immunisation avant d’entreprendre un traitement par ILARIS, si possible (voir la section MISES EN GARDE ET PRÉCAUTIONS, Vaccinations).
Les résultats d’une étude d’une durée de 56 semaines menée en mode ouvert chez des patients atteints de syndromes périodiques associés à la cryopyrine (CAPS) ont démontré que tous les 7 patients âgés de 4 ans ou moins ayant reçu des vaccins pédiatriques non vivants conformes aux normes thérapeutiques ont présenté des taux protecteurs d’anticorps.
Substrats du cytochrome P450
L’expression des isoenzymes hépatiques du CYP450 peut être inhibée par les cytokines qui stimulent l’inflammation chronique, telle l’interleukine-1 bêta. Par conséquent, l’expression du CYP450 peut être normalisée lorsqu’un puissant traitement inhibiteur de la cytokine, tel le canakinumab, est instauré. Ce fait revêt une importance clinique dans le cas des substrats du CYP450 qui ont un index thérapeutique faible, pour lesquels la dose doit être réglée au cas par cas (p. ex., warfarine). Lors de l’amorce du traitement par le canakinumab chez des patients traités par ces types de médicaments, une surveillance des effets thérapeutiques ou des concentrations des substances actives doit être réalisée, et la dose de chacun des médicaments, réglée si nécessaire.
Inhibiteurs du TNF et inhibiteurs de l’IL-1
Aucune étude n’a été menée sur l’administration concomitante d’ILARIS avec d’autres médicaments qui inhibent l’IL-1. D’après le risque d’interactions pharmacologiques existant entre ILARIS et un antagoniste des récepteurs de l’IL-1 recombinant, l’emploi concomitant d’ILARIS et d’autres agents bloquant l’IL-1 ou son récepteur n’est pas recommandé.
Une fréquence accrue d’infections graves a été associée à un autre bloqueur de l’IL-1 administré en association à un inhibiteur du TNF. L’administration concomitante d’ILARIS et d’un inhibiteur du TNF n’est pas recommandée, car elle pourrait entraîner une augmentation du risque d’infection grave.
Interactions médicament-aliment
Comme le canakinumab est injecté par voie sous-cutanée, aucune étude sur les effets de la consommation de nourriture pendant le traitement par ILARIS n’a été réalisée.
Interactions médicament-herbe médicinale
L’interaction du canakinumab avec les médicaments ou les suppléments à base d’herbes médicinales n’a pas été étudiée.
Effets du médicament observés au cours des épreuves de laboratoire
Aucun résultat ne donne à penser que le canakinumab influe sur les résultats des tests de laboratoire.
Effets du médicament sur le style de vie
Il n’y a pas eu d’études spécifiques concernant les interactions entre le mode de vie et le canakinumab.
POSOLOGIE ET MODE D’ADMINISTRATION
La poursuite du traitement par ILARIS chez les patients dont l’état clinique ne s’améliore pas doit être remise en question par le médecin traitant.
Considérations posologiques
Populations particulières
Insuffisance rénale: Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale. L’expérience clinique chez ce type de patients est toutefois limitée. Insuffisance hépatique : L’emploi d’ILARIS n’a pas été étudié en présence d’insuffisance hépatique.
Enfants (< 18 ans): CAPS, TRAPS, HIDS/MKD et FMF : Le traitement par ILARIS n’est pas recommandé chez les enfants de moins de 2 ans.
AJIS : L’innocuité et l’efficacité d’ILARIS chez les patients de moins de 2 ans et ayant un poids corporel inférieur à 9 kg n’ont pas été établies.
Personnes âgées (> 65 ans) : Aucun ajustement posologique n’est nécessaire chez les personnes âgées. L’expérience clinique chez ce type de patients est toutefois limitée.
Posologie recommandée et ajustement posologique
Posologie chez les patients atteints de CAPS
La dose initiale d’ILARIS recommandée chez les patients atteints de CAPS est de :
- 150 mg chez ceux qui pèsent plus de 40 kg;
- 2 mg/kg chez ceux qui pèsent entre 15 et 40 kg.
Si, 7 jours après l’administration de la première dose, une réponse clinique satisfaisante (disparition de l’éruption cutanée et d’autres symptômes inflammatoires généralisés) n’a pas été obtenue, on peut augmenter la dose de manière individuelle par paliers de 150 mg ou de 2 mg/kg en allouant entre chaque augmentation une période d’observation de la réponse au traitement d’au moins 1 semaine, jusqu’à concurrence d’un maximum de 600 mg (chez ceux qui pèsent plus de 40 kg) ou de 8 mg/kg (chez ceux qui pèsent entre 15 et 40 kg).
Si la dose augmentée permet d’obtenir une réponse complète au traitement, cette dose doit être maintenue et administrée toutes les 8 semaines.
Adultes et enfants de 2 ans ou plus pesant au moins 15 kg
Réponse clinique satisfaisante après
7 jours?
?
Réponse clinique satisfaisante après
7 jours?
150 mg ou 2 mg/kg
Oui Non
Dose d’entretien :
150 mg ou 2 mg/kg
toutes les 8 sem.
Une dose supplémentaire de
150 mg ou de 2 mg/kg peut être
envisagée.
Il faut envisager l’arrêt du traitement si l’effet thérapeutique demeure inadéquat.
Posologie dans le traitement du TRAPS, du HIDS/MKD et de la FMF
Dans le traitement du TRAPS, du HIDS/MKD et de la FMF la dose initiale recommandée d’ILARIS est de :
- 150 mg chez ceux dont le poids corporel est > 40 kg; et de
- 2 mg/kg chez ceux dont le poids corporel est ≤ 40 kg.
Il s’agit d’une dose unique administrée par injection sous-cutanée toutes les 4 semaines.
Si, après l’administration de la première dose, on n’obtient pas une réponse clinique satisfaisante, une seconde dose d’ILARIS de 150 mg ou de 2 mg/kg peut être administrée. Si, par la suite, on obtient une réponse complète au traitement (activité de la maladie absente ou minime), on doit maintenir la dose augmentée à 300 mg ou à 4 mg/kg toutes les 4 semaines.
Dose d’entretien :
300 mg ou 4 mg/kg
toutes les 8 sem.
Une dose supplémentaire de 150 mg ou de 2 mg/kg peut être
envisagée.
Si réponse complète au traitement après 7 jours, dose d’entretien : 600 mg ou 8 mg/kg toutes les 8 sem. Oui Non
Réponse clinique satisfaisante après
7 jours?
Dose d’entretien :
450 mg ou 6 mg/kg
toutes les 8 sem.
Une dose supplémentaire de 150 mg ou de 2 mg/kg peut être
envisagée. Oui Non
Réponse clinique satisfaisante après
7 jours?
150 mg ou 2 mg/kg
Posologie chez les patients atteints d’AJIS
La dose recommandée d’ILARIS chez les patients atteints d’AJIS dont le poids corporel est > 9 kg est de 4 mg/kg (jusqu’à concurrence de 300 mg) administrés toutes les 4 semaines par injection sous-cutanée.
Administration
Le traitement par ILARIS doit être amorcé et supervisé par un médecin spécialisé dans le diagnostic et le traitement des CAPS, TRAPS, HIDS/MKD, FMF et/ou de l’AJIS.
Les patients ou les aidants peuvent injecter ILARIS après avoir suivi une formation adéquate sur la technique d’injection, si leur médecin juge cette pratique appropriée. Un suivi médical peut alors être réalisé, si nécessaire. La poudre pour solution injectable ILARIS à 150 mg est présentée dans une fiole à usage unique et individuel.
La solution pour injection ILARIS à 150 mg/1 mL est présentée dans une fiole à usage unique et individuel
On doit jeter tout produit inutilisé et tous les déchets selon les exigences régionales.
Reconstitution de la poudre pour solution injectable
Solution administrée par voie parentérale
Format de la fiole | Volume d’eau à ajouter à la fiole | Volume disponible approximatif | Concentration nominale par mL |
| 6 mL | 1,0 mL | 1,0 mL | 150 mg/mL |
En utilisant une technique aseptique, reconstituer chaque fiole d’ILARIS en y injectant lentement 1 mL d’eau stérile pour injection sans agent de conservation au moyen d’une seringue de 1 mL
Oui Non
Dose d’entretien :
150 mg ou 2 mg/kg
toutes les 4 sem.
Une dose supplémentaire de 150 mg ou de 2 mg/kg peut être
envisagée.
Si réponse complète au traitement après 7 jours, dose d’entretien : 300 mg ou 4 mg/kg toutes les 4 sem. munie d’une aiguille de calibre 18 de 2 pouces. Faire ensuite tourner la fiole doucement en la tenant à un angle d’environ 45 ° pendant approximativement 1 minute et laisser reposer pendant 5 minutes. Une fois les 5 minutes écoulées, retourner délicatement la fiole sur elle-même et la ramener en position initiale 10 fois. Éviter tout contact avec le bouchon de caoutchouc. Laisser reposer la solution pendant environ 15 minutes à la température ambiante afin d’obtenir une solution claire. Ne pas secouer pas la fiole. Ne pas utiliser la solution si des particules y sont présentes. Taper sur le côté de la fiole pour déloger tout liquide résiduel du bouchon. La solution doit être exempte de toute particule visible et claire ou opalescente. La solution doit être sans couleur ou avoir une légère teinte jaune brunâtre. Ne pas utiliser la solution si elle a une coloration franchement brune. Si elle n’est pas utilisée dans les 60 minutes suivant sa reconstitution, la solution doit être conservée au réfrigérateur (à une température de 2 à 8 °C) et utilisée dans les 24 prochaines heures. Il n’est pas inhabituel qu’une légère mousse se forme à la surface du produit lors de la reconstitution.
Avec une seringue et une aiguille stériles, extraire doucement le volume requis selon la dose à administrer (de 0,2 à 1,0 mL). Injecter par voie sous-cutanée au moyen d’une aiguille de 0,5 pouce de calibre 27.
Il faut éviter de faire l’injection dans du tissu cicatriciel, car l’exposition au médicament pourrait être inadéquate.
Solution pour injection
Avant l’injection, laisser reposer la fiole non ouverte jusqu’à ce que la solution atteigne la température ambiante. Ne pas exposer la fiole à la chaleur. La solution doit être exempte de toute particule visible et claire ou opalescente. La solution doit être sans couleur ou avoir une légère teinte jaune brunâtre. Ne pas utiliser la solution si des particules y sont présentes.
Avec une seringue de 1 mL et une aiguille de format approprié, extraire doucement le volume requis selon la dose à administrer. Injecter par voie sous-cutanée au moyen d’une aiguille de 0,5 pouce de calibre 27. Une fois le bouchon percé, la solution doit être utilisée immédiatement.
Il faut éviter de faire l’injection dans du tissu cicatriciel, car l’exposition au médicament pourrait être inadéquate.
SURDOSAGE
En cas de surdosage présumé, communiquer avec le centre antipoison de votre région.
Les cas de surdosage sont peu nombreux. Lors des premiers essais cliniques, on a administré, par voie intraveineuse ou sous-cutanée, des doses ayant atteint 10 mg/kg à des patients et à des volontaires sains sans observer de manifestation de toxicité aiguë. En cas de surdose, on doit demeurer à l’affût de signes et de symptômes d’effets indésirables et, si pareilles réactions se manifestent, recourir au traitement symptomatique indiqué.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le canakinumab est un anticorps monoclonal ciblant l’interleukine-1 bêta (IL-1β) humain d’isotype IgG1/κ. Il a une forte affinité pour l’IL-1β humaine, dont il neutralise l’activité en bloquant son interaction avec les récepteurs IL-1. Il prévient donc l’activation génique entraînée par l’IL-1β et la production de médiateurs inflammatoires, tels que l’interleukine-6 ou la cyclooxygénase-2.
Pharmacodynamie
CAPS
Dans le cas des maladies inflammatoires, une production excessive d’IL-1β mène à une inflammation locale ou générale, augmente la production des marqueurs de réponse de la phase aiguë, comme les protéines C-réactive et sérum amyloïde A, et aggrave la fièvre. Chez les patients atteints de CAPS, une élévation du taux de protéine amyloïde sérique A a été associée à la survenue d’amylose généralisée. Le canakinumab a pour effet pharmacodynamique de se lier à l’IL-1β et de l’inactiver. Il inhibe ainsi les phénomènes se produisant en aval de la voie de signalisation de l’IL-1, y compris la production d’IL-1β, l’activation du gène lié à la voie de l’IL-1β, l’augmentation du taux de protéines de la phase aiguë, telles que la sérum amyloïde A et la C-réactive, et la mobilisation des neutrophiles et des plaquettes provenant de la moelle osseuse.
Le traitement par ILARIS est rapidement efficace chez les patients atteints de CAPS, qui présentent une surproduction incontrôlée d’IL-1β se manifestant par une fièvre, de la fatigue, une éruption cutanée, de l’arthrite, une leucocytose, un taux élevé de plaquettes et une réponse des protéines de la phase aiguë. Après le traitement, les taux de protéines C-réactive et sérum amyloïde A, de leucocytes et de plaquettes se sont normalisés en peu de temps, dans les 8 jours suivant son administration.
AJIS
L’arthrite juvénile idiopathique systémique est une maladie auto-inflammatoire grave, médiée par l’immunité innée par l’intermédiaire de cytokines pro-inflammatoires, dont l’une des principales est l’interleukine-1β (IL-1β).
Pharmacocinétique
Absorption : La concentration plasmatique maximale (Cmax) du canakinumab (16 ± 3,5 µg/mL) s’obtient, chez les adultes atteints d’un CAPS, environ 7 jours après l’administration d’une dose de 150 mg par voie sous-cutanée. La demi-vie terminale moyenne du médicament est de 26 jours.
Dans la population atteinte de CAPS comprenant des enfants âgés de 2 ans ou plus, la biodisponibilité absolue du canakinumab administré par voie sous-cutanée est estimée à 66 %. Les paramètres d’exposition (comme l’ASC et la Cmax) augmentent de façon proportionnelle à la dose lorsque le médicament est administré par perfusion intraveineuse à raison de 0,30 à 10,0 mg/kg ou injecté par voie sous-cutanée à des doses de 150 à 600 mg.
Distribution : Le canakinumab se lie à l’IL-1bêta sérique. Le volume de distribution (Véq) du canakinumab varie selon le poids corporel et est estimé à 6,2 L chez un patient type atteint de CAPS et pesant 70 kg, à 5,0 L chez un patient atteint d’un syndrome de fièvre périodique (TRAPS, HIDS/MKD, FMF) et pesant 55 kg, tandis qu’il est estimé à 3,2 L chez un patient atteint d’AJIS et pesant 33 kg. Chez les patients atteints de CAPS et les patients atteints d’AJIS, les ratios d’accumulation s’avèrent respectivement 1,3 fois et 1,6 fois supérieurs à ceux qui sont escomptés après l’administration de 150 mg de canakinumab par voie sous-cutanée toutes les 8 semaines pendant 6 mois et de 4 mg/kg toutes les 4 semaines (voir POSOLOGIE ET MODE D’ADMINISTRATION).
Élimination : La clairance (CL) du canakinumab varie selon le poids corporel et est estimée à 0,17 L/jour chez un patient type atteint de CAPS et pesant 70 kg, à 0,14 L/jour chez un patient atteint d’un syndrome de fièvre périodique (TRAPS, HIDS/MKD, FMF) et pesant 55 kg, et à 0,11 L/jour chez un patient atteint d’AJIS et pesant 33 kg. Après prise en compte des différences de poids corporel, on n’a pas observé de différences cliniques significatives entre les patients atteints de CAPS, du TRAPS, du HIDS/MKD et de la FMF, et ceux atteints d’AJIS pour ce qui est des propriétés pharmacocinétiques du canakinumab.
Aucun signe d’accélération de la clairance ni de changement des propriétés pharmacocinétiques dépendantes du temps n’a été noté à la suite de l’administration de doses multiples de canakinumab. On n’a observé aucune différence pharmacocinétique liée au sexe ou à l’âge après correction en fonction du poids corporel.
Populations particulières et états pathologiques
Enfants : Les propriétés pharmacocinétiques du médicament sont similaires chez les patients atteints d’un syndrome de fièvre périodique (CAPS, TRAPS, HIDS/MKD, FMF) et ceux qui sont atteints d’AJIS.
Chez les enfants atteints de CAPS âgés d’au moins 4 ans, la concentration plasmatique maximale du canakinumab est atteinte de 2 à 7 jours après l’administration par voie sous-cutanée d’une dose unique de 150 mg ou de 2 mg/kg. La demi-vie terminale allait de 22,9 à 25,7, ce qui se compare aux propriétés pharmacocinétiques observées chez les adultes. Selon l’analyse du modèle de population, les paramètres pharmacocinétiques du canakinumab chez les enfants de 2 à moins de 4 ans sont semblables à ceux qu’on observe chez les patients de 4 ans ou plus. Chez les patients atteints d’un syndrome de fièvre périodique (TRAPS, HIDS/MKD, FMF), les concentrations minimales comme paramètre relatif à l’exposition à la suite de l’administration sous-cutanée de canakinumab à raison de 2 mg/kg toutes les 4 semaines étaient comparables dans les différents groupes d’âge variant de 2 à < 20 ans.
Chez les patients atteints d’AJIS, les paramètres relatifs à l’exposition (comme l’ASC et la Cmax) étaient comparables dans tous les groupes d’âge, de 2 à < 20 ans, après l’administration sous-cutanée de canakinumab à 4 mg/kg toutes les 4 semaines.
Personnes âgées : Selon le modèle de liaison, l’âge des sujets n’a eu aucune influence sur les principaux paramètres pharmacocinétiques (clairance et volumes de distribution) du canakinumab après la correction en fonction du poids. Il est bon de noter que le nombre de patients âgés d’au moins 65 ans n’a pas été suffisant pour déterminer si les paramètres pharmacocinétiques du canakinumab diffèrent réellement chez les personnes âgées et les patients plus jeunes.
Ethnicité : Selon le modèle de liaison pharmacocinétique de la population de sujets, qui comprenait 175 personnes de race blanche, 54 Asiatiques (dont 48 Japonais en bonne santé et 6 Asiatiques originaires d’autres pays), 1 personne de race noire, 1 Autochtone américain et 2 autres personnes classées dans la catégorie « Autres », les paramètres pharmacocinétiques observés ont été comparables chez les patients atteints de CAPS, majoritairement de race blanche, et les volontaires japonais sains. L’ethnicité (appartenance ou non à la race japonaise) n’a pas été associée à des tendances particulières une fois les autres variables (âge, poids) prises en compte.
Insuffisance hépatique : Aucune étude formelle n’a été menée pour examiner la pharmacocinétique d’ILARIS administré par voie sous-cutanée chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale : Aucune étude formelle n’a été menée pour examiner la pharmacocinétique d’ILARIS administré par voie sous-cutanée chez les patients atteints d’insuffisance rénale.
STABILITÉ ET CONSERVATION
Les fioles de poudre ILARIS qui n’ont pas été ouvertes doivent être conservées dans un réfrigérateur, à une température de 2 à 8 °C. Ne pas congeler. Conserver ILARIS dans son emballage original pour le protéger de la lumière.
Poudre pour solution injectable
Il a été démontré que la stabilité chimique et physique de la solution reconstituée est assurée pendant 24 heures lorsque celle-ci est conservée à une température de 2 à 8 °C. Pour des raisons microbiologiques, la solution devrait être administrée immédiatement après sa reconstitution. Si l’usage immédiat n’est pas possible, l’utilisateur est responsable de la durée et des conditions d’entreposage, qui ne doivent normalement pas aller au-delà d’une température de 2 à 8 °C pendant 24 heures. La reconstitution doit être réalisée conformément aux règles de bonne pratique.
Solution pour injection
Avant l’injection, laisser reposer la fiole non ouverte jusqu’à ce que la solution atteigne la température ambiante. Ne pas exposer la fiole à la chaleur. Une fois le bouchon percé, la solution doit être utilisée immédiatement.
Tenir ILARIS hors de la portée et de la vue des enfants.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Poudre pour solution injectable
La poudre ILARIS pour solution injectable à 150 mg est offerte dans des fioles à usage unique et individuel. On doit jeter tout produit inutilisé et tous les déchets selon les exigences régionales.
Solution pour injection
ILARIS solution pour injection à 150 mg/1 mL est offerte dans des fioles à usage unique et individuel. On doit jeter tout produit inutilisé et tous les déchets selon les exigences régionales.
Remarque : Toute solution destinée à l’usage parentéral doit faire l’objet d’un examen visuel avant l’administration, afin de vérifier qu’elle est exempte de particules et qu’il n’y a pas de décoloration, dans la mesure où le contenant et la solution permettent cette vérification. La solution doit être exempte de toute particule et sans couleur ou avoir une légère teinte jaune brunâtre.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Poudre pour solution injectable
ILARIS est offert en fioles de verre incolore stériles à usage unique d’une capacité de 6 mL munies d’un bouchon de caoutchouc et d’un capuchon à ouverture par soulèvement en aluminium. Chaque fiole contient 150 mg de canakinumab se présentant sous la forme d’une poudre lyophilisée blanche ne contenant aucun agent de conservation. Le médicament doit être reconstitué à l’aide de 1,0 mL d’eau pour injection sans agent de conservation avant d’être administré par voie sous-cutanée. La solution de canakinumab à 150 mg/mL reconstituée est sans couleur ou faiblement teintée jaune brunâtre, exempte de toute particule et claire ou légèrement opalescente. Un volume allant jusqu’à 1,0 mL peut être extrait de la fiole afin de produire une solution contenant 150 mg de canakinumab pour administration sous-cutanée seulement. Chaque fiole de solution reconstituée contient 150 mg de canakinumab (150 mg/1 mL après reconstitution), du saccharose, de la L-histidine, du chlorhydrate de L-histidine monohydraté et du polysorbate 80. Aucun agent de conservation n’a été ajouté.
Solution pour injection
ILARIS est offert en fiole de verre incolore stérile à usage unique d’une capacité de 2 mL munie d’un bouchon gris, scellée au moyen d’un opercule en aluminium et recouverte d’un bouchon de plastique rabattable. Chaque fiole contient 150 mg/ 1 mL de canakinumab se présentant sous la forme d’une solution claire ou légèrement opalescente, sans couleur ou faiblement teintée jaune brunâtre. Un volume allant jusqu’à 1,0 mL peut être extrait de la fiole afin de produire une solution contenant 150 mg de canakinumab pour administration sous-cutanée seulement. Chaque fiole contient 150 mg / 1 mL de canakinumab, du mannitol, de la L-histidine, du chlorhydrate de L-histidine monohydraté, du polysorbate 80 et de l’eau pour préparations injectables. Aucun agent de conservation n’a été ajouté.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Canakinumab
Nom chimique :
- Immunoglobuline G1, anti-(interleukine-1 bêta [IL- β1] humaine) (région V de la chaîne lourde du canakinumab, anticorps monoclonal humain)
Immunoglobuline G1, anticorps monoclonal humain anti-(interleukine-1 bêta [IL-
1β] humaine); chaîne lourde (1Glu>Glp)-γ1 (221-214’)-disulfure avec la chaîne légère κ, dimère (227-227”:230-230”)-bisdisulfure
Formule moléculaire et masse moléculaire : C6452H9958N1722O2010S42
Mr = 145 157 daltons.
Formule développée :
| Ala | A | 68 | Gly | G | 86 | Pro | P | 92 |
| Arg | R | 40 | His | H | 26 | Ser | S | 166 |
| Asn | N | 52 | Ile | I | 30 | Thr | T | 100 |
| Asp | D | 58 | Leu | L | 98 | Trp | W | 22 |
| Cys | C | 32 | Lys | K | 90 | Tyr | Y | 56 |
| Gln | Q | 64 | Met | M | 10 | Val | V | 122 |
| Glu | E | 64 | Phe | F | 48 |
Propriétés physicochimiques
Le pH de la solution aqueuse de canakinumab s’inscrit entre 6,2 et 6,8. Les points isoélectriques des principales variantes du canakinumab, qui ont été déterminés par focalisation isoélectrique, se situent entre 8,4 et 8,9. Le coefficient d’extinction molaire à 280 nm calculé à partir de la séquence d’acides aminés (selon la méthode de Gill et de von Hippel, 1989) est de 1,369 × 103 mL/(g · cm).
Caractéristiques du produit
Le canakinumab est un anticorps monoclonal humain génétiquement modifié dirigé contre l’interleukine-1 bêta (IL-1β) humaine, appartenant à la sous-classe d’isotype IgG1/κ et se liant avec une forte affinité à cette interleukine. Il est exprimé dans une lignée cellulaire SP2/0-Ag14 de souris et se compose de 2 chaînes lourdes de 447 (ou de 448) résidus et de 2 chaînes légères de 214 résidus. Sa masse moléculaire est de 145 157 Da. Les deux chaînes lourdes du canakinumab portent des chaînes d’oligosaccharides, qui sont liées à l’un de leurs résidus asparagine (Asn-298).
ESSAIS CLINIQUES
Traitement des syndromes périodiques associés à la cryopyrine (CAPS)
Aspects démographiques et méthodologiques des essais
En tout, 194 patients atteints de CAPS, soit 31 cas de FCAS, 110 cas de MWS, et 52 cas de NOMID, et âgés de 2 à 91 ans au moment où le traitement par le canakinumab a été amorcé ont pris part à 1 essai clinique contrôlé par placebo et à 4 essais non contrôlés sur les CAPS, dans lesquels l’exposition globale au canakinumab a été de 269,46 années-patients et la durée maximale du traitement, de 5,5 ans. De ce nombre, 69 étaient des enfants ou des adolescents (âgés de 2 à 17 ans). Les protocoles de ces trois essais sont décrits dans le Tableau 7.
Tableau 7 : Résumé des études cliniques étayant l’efficacité et l’innocuité du canakinumab chez les patients atteints de CAPS
| No de l’étude | Protocole de l’étude | Posologie, mode d’administration et durée du traitement | Sujets de l’étude (n = nombre) | Âge moyen (valeurs extrêmes) | Sexe |
| A2102 | Étude de phase II menée en mode ouvert sans répartition aléatoire en vue d’évaluer l’efficacité clinique, l’innocuité et les propriétés pharmacocinétiques et pharmacodynamiques de différentes doses de canakinumab administrées par voie i.v. et s.-c. chez des patients porteurs de mutations du gène NALP3 et présentant le tableau clinique du MWS, d’une NOMID et d’un MWS concomitants, ou du FCAS. | Volet 1 : dose unique de 10 mg/kg par voie i.v., dose unique de 1 mg/kg par voie i.v. après la première poussée, dose unique de 150 mg par voie s.-c. après la seconde poussée. Volet 2 : dose unique de 150 mg par voie s.-c. après chaque nouvelle poussée (dose équivalente de 2 mg/kg par voie s.-c. chez les enfants âgés de 4 à 16 ans). Au besoin, perfusion par voie i.v. ou injection par voie s.-c. d’une dose de secours de 5 ou de 10 mg/kg Durée : durée maximale de 28 mois; durée médiane de 46 semaines. Administration d’une dose après chaque nouvelle poussée, jusqu’à l’admission aux études de phase III CACZ885D2304 ou CACZ885D2306, ou jusqu’à la fin de l’étude | 34 | 4 et 51 ans | Masculin et féminin |
| D2304 | Étude multicentrique, contrôlée par placebo, à double insu et en trois parties (première et troisième parties non contrôlées et deuxième partie contrôlée par placebo), menée auprès d’adultes et d’enfants (âgés de 4 à 75 ans) atteints du syndrome de Muckle-Wells (MWS) | 1re partie (dose unique pour 8 semaines) : 150 mg par voie s.-c. (poids > 40 kg) ou 2 mg/kg par voie s.-c. (poids compris entre 15 et 40 kg) toutes les 8 semaines 2e partie (doses multiples, durée maximale de 24 semaines) : 150 mg par voie s.-c. (poids > 40 kg) ou 2 mg/kg par voie s.-c. (poids compris entre 15 et 40 kg), ou placebo (2e partie uniquement) toutes les 8 semaines 3e partie (16 semaines si la 2e partie durait 24 semaines, ou plus) : 150 mg par voie s.-c. (poids > 40 kg) ou 2 mg/kg par voie s.-c. (poids compris entre 15 et 40 kg) toutes les 8 semaines | 35 31 31 | 9 et 74 ans | Masculin et féminin |
| D2306 | Étude ouverte sur l’efficacité et l’innocuité à long terme menée auprès de patients atteints de CAPS âgés d’au moins 4 ans | 150 mg par voie s.-c. (poids > 40 kg) ou 2 mg/kg (poids compris entre 15 et 40 kg) toutes les 8 semaines Augmentation de la dose par paliers permise jusqu’à un maximum de 600 mg ou de 8 mg/kg Durée : de 6 mois à 2 ans | 166 | 3 et 91 ans | Masculin et féminin |
D2308 (en cours) | Étude ouverte sur l’efficacité et l’innocuité à long terme menée auprès de patients japonais atteints de CAPS (FCAS, MWS ou NOMID) | 150 mg par voie s.-c. toutes les 8 semaines (> 40 kg) ou 2 mg/kg par voie s.-c. toutes les 8 semaines (≤ 40 kg) Augmentation de la dose par paliers : 300 mg par voie s.-c. ou 4 mg/kg (entre 15 et 40 kg)†, 450 mg par voie s.-c. ou 6 mg/kg (entre 15 et 40 kg)†, et jusqu’à 600 mg par voie s.-c. ou 8 mg/kg (entre 15 et 40 kg)† Durée : 48 semaines at AI (en cours) | 19 | 2 et 48 ans | Masculin et féminin |
| D2201 | Étude ouverte comportant un traitement de 24 mois et visant à établir l’innocuité, la tolérabilité, l’efficacité et le comportement pharmacocinétique/ pharmacodynamique chez des patients atteints de NOMID/CINCA | Schéma posologique variable : dose initiale de canakinumab administrée toutes les 8 semaines de 150 mg (ou 2 mg/kg chez les patients pesant 40 kg ou moins) pour les 3 premiers patients admis ou de 300 mg (ou 4 mg/kg chez les patients pesant 40 kg ou moins) Durée : 6 mois (+ prolongation à 2 ans) | 6 | 11 et 34 ans | Masculin et féminin |
s.-c. : sous-cutanée
L’efficacité et l’innocuité d’ILARIS dans le traitement des CAPS ont été établies dans le cadre de l’étude D2304, un essai en trois parties mené auprès de patients âgés de 9 à 74 ans présentant le phénotype MWS. Durant l’étude, les patients qui pesaient plus de 40 kg ont reçu des doses de 150 mg d’ILARIS, et ceux qui pesaient entre 15 et 40 kg ont reçu des doses de 2 mg/kg. La première partie de l’étude consistait en une phase de traitement en mode ouvert de 8 semaines durant laquelle tous les patients ont reçu une dose unique d’ILARIS. Les patients qui, à la 8e semaine, avaient obtenu une réponse clinique complète et n’avaient pas subi de nouvelle poussée, ont été répartis aléatoirement et sont passés à la deuxième partie de l’étude, soit une période de repos thérapeutique de 24 semaines menée à double insu et contrôlée par placebo. Les patients qui sont arrivés au terme de la deuxième partie et ceux qui ont été aux prises avec une nouvelle poussée de la maladie ont été admis à la troisième partie de l’étude, qui était une phase de traitement actif de 16 semaines menée en mode ouvert. Par réponse complète, on entendait l’obtention d’une cote « minime » ou « amélioration » à l’évaluation de l’activité de la maladie par le médecin (PHY) et à l’évaluation de l’atteinte cutanée (SKD), et des taux sériques de protéine C-réactive (CRP) et sérum amyloïde A (SAA) inférieurs à 10 mg/L. Une poussée correspondait par définition à des taux de CRP et/ou de SAA supérieurs à 30 mg/L associés soit à une cote « légère » ou « aggravation » à l’évaluation PHY, soit à une cote « minime » ou « aggravation » aux évaluations PHY et SKD.
Les caractéristiques démographiques initiales des patients sont présentées dans le Tableau 8 ci-dessous. Les patients, dont la grande majorité avait au moins 17 ans, étaient atteints d’un type de CAPS évolutif, comme en témoignent les taux élevés de CRP et de SAA qu’ils présentaient.
Cinq (5) patients âgés de moins de 18 ans ont pris part à l’étude (3 patients âgés de 9, de 15 et de 17 ans dans le groupe canakinumab, et 2 patients âgés de 14 et de 16 ans dans le groupe placebo).
Tableau 8: Caractéristiques démographiques et marqueurs de l’évolution de la maladie au départ (population de l’analyse de l’innocuité)* dans l’étude D2304
Caractéristiques
démographiques
1re partie
ACZ885
N = 35
D’après la répartition aléatoire effectuée au début de la 2e partie
ACZ885
N = 15
Placebo
N = 16
Total
N = 31
Âge au départ – n (%)
≥ 4 - < 17 4 (11,4) 2 (13,3) 2 (12,5) 4 (12,9)
≥ 17 - < 41 17 (48,6) 6 (40,0) 9 (56,3) 15 (48,4)
≥ 41 - < 75 14 (40,0) 7 (46,7) 5 (31,3) 12 (38,7)
Sexe – n (%)
Féminin 25 (71,4) 14 (93,3) 7 (43,8) 21 (67,7)
Masculin 10 (28,6) 1 (6,7) 9 (56,3) 10 (32,3)
Cohorte – n (%)
Patients de
l’étude CACZ885A2102
9 (25,7) 4 (26,7) 3 (18,8) 7 (22,6)
Patients jamais traités par
l’ACZ885 26 (74,3) 11 (73,3) 13 (81,3) 24 (77,4)
Race – n (%)
Asiatiques 1 (2,9) 0 (0,0) 1 (6,3) 1 (3,2) Blancs 33 (94,3) 15 (100) 14 (87,5) 29 (93,5)
Autres 1 (2,9) 0 (0,0) 1 (6,3) 1 (3,2) Taux de protéine C-réactive
(mg/L)
n 35 15 16 31 Taux moyen 30,7 29,2 37,6 33.6 É-T 27,07 25,65 29,03 27,32 Taux médian 20,0 19,6 26,0 22,0
Taux de sérum amyloïde A (mg/L)
n 35 15 16 31 Taux moyen 137,3 141,9 162,2 152,4 É-T 165,64 178,44 167,57 170,31 Taux médian 48,9 48,2 111,9 84,8
* Tous les patients étaient atteints de MWS sauf 2, chez qui le MWS se doublait d’une NOMID.
Résultats des essais cliniques
L’essai pivot D2304 était une étude multicentrique de 48 semaines en trois parties, soit une phase de traitement en mode ouvert de 8 semaines (première partie), une période de repos thérapeutique de 24 semaines contrôlée par placebo et menée à double insu après répartition aléatoire (deuxième partie) et une phase de traitement de 16 semaines menée en mode ouvert (troisième partie). Il avait pour but d’évaluer l’efficacité, l’innocuité et la tolérabilité d’ILARIS chez des patients atteints de MWS.
Première partie : On a observé une réponse clinique et une réponse biologique
(biomarqueurs) complètes à ILARIS (ce qui correspond par définition à une combinaison des paramètres suivants : évaluation globale par le médecin des symptômes auto-inflammatoires et cutanés ≤ « minime » et taux de CRP et de SAA < 10 mg/L) chez 97 % des patients; 71 % d’entre eux ont obtenu une réponse complète dans les 7 jours ayant suivi l’instauration du traitement (voir la Figure 1 et le Tableau 9).
- Deuxième partie : Durant la période de repos thérapeutique de l’essai pivot, le principal paramètre d’évaluation était l’apparition d’une nouvelle poussée : aucun (0 %) des patients auxquels on avait attribué ILARIS n’a eu de nouvelle poussée, alors que 81 % des patients sous placebo ont subi une nouvelle poussée de MWS. L’intervalle de confiance à 95 % pour la différence existant entre les groupes quant à la proportion de poussées allait de 53 à 96 %; p < 0,001 (voir le Tableau 7).
- Troisième partie : On a de nouveau observé une nette amélioration des paramètres cliniques et sérologiques témoignant de l’activité de la maladie chez les patients qui avaient reçu un placebo lors de la deuxième partie de l’étude et qui, par la suite, ont reçu ILARIS dans le cadre de la phase de prolongation en mode ouvert. Cette amélioration s’est révélée comparable à celle observée chez les patients qui ont été traités par ILARIS tout au long de l’étude. Les résultats des analyses de laboratoire observés, notamment les taux élevés de CRP et de SAA, et le nombre élevé de neutrophiles et de plaquettes, se sont normalisés rapidement, c’est-à-dire en l’espace de quelques jours après l’injection de canakinumab. Sont présentés dans le Tableau 9 les résultats de l’évaluation de l’atteinte cutanée et de l’évaluation par le médecin de l’activité de la maladie auto-inflammatoire enregistrés dans les première, deuxième et troisième parties de l’étude D2304.
Tableau 9 : Évaluation globale de l’activité de la maladie auto-inflammatoire par le médecin et évaluation de l’atteinte cutanée – Fréquence des poussées et comparaison des groupes de traitement durant les 1re, 2e et 3e parties de l’étude (résultats pour l’AIT-RADO)
| Début de la 1re partie | Début de la 2e partie | Fin de la 2e partie | Fin de la 3e partie | |||||
| ILARIS (N = 15) | Placebo (N = 16) | ILARIS (N = 15) | Placebo (N = 16) | ILARIS (N = 15) | Placebo (N = 16) | ILARIS (N = 15) | Placebo (N = 16) | |
| Évaluation globale de l’activité de la maladie auto-inflammatoire par le médecin – n (%) | ||||||||
| Absente | 0 | 0 | 9 (60) | 8 (50) | 8 (53) | 0 | 10 (67) | 10 (63) |
| Minime | 1 (7) | 0 | 4 (27) | 8 (50) | 7 (47) | 4 (25) | 5 (33) | 5 (31) |
| Légère | 2 (13) | 5 (31) | 2 (13) | 0 | 0 | 8 (50) | 0 | 1 (6) |
| Modérée | 10 (67) | 9 (56) | 0 | 0 | 0 | 4 (25) | 0 | 0 |
| Intense | 2 (13) | 2 (12) | 0 | 0 | 0 | 0 | 0 | 0 |
| Évaluation de l’atteinte cutanée – n (%) | ||||||||
| Absente | 1 (7) | 2 (12) | 13 (87) | 13 (81) | 14 (93) | 5 (31) | 15 (100) | 14 (88) |
| Minime | 3 (20) | 3 (19) | 2 (13) | 3 (19) | 1 (7) | 3 (19) | 0 | 2 (13) |
| Légère | 4 (27) | 5 (31) | 0 | 0 | 0 | 5 (31) | 0 | 0 |
| Modérée | 7 (47) | 5 (31) | 0 | 0 | 0 | 3 (19) | 0 | 0 |
| Grave | 0 | 1 (16) | 0 | 0 | 0 | 0 | 0 | 0 |
AIT : Analyse en intention de traiter; RADO : report en aval de la dernière observation
Au début de la deuxième partie de l’étude (8e semaine), 13,3 % des patients sous canakinumab ont obtenu la cote « légère » à l’évaluation globale de l’activité de la maladie auto-inflammatoire par le médecin, et aucun de ces patients ne s’est vu attribuer une cote inférieure à « légère ». Aucun des patients sous placebo n’a eu une cote inférieure à « minime ». À l’issue de la deuxième partie de l’étude, l’évaluation globale par le médecin a révélé que l’activité de la maladie auto-inflammatoire était minime ou absente chez tous les patients sous canakinumab, alors que l’on a observé de tels résultats seulement chez 4 patients (25 %) du groupe placebo.
Selon l’évaluation des symptômes cutanés effectuée à la 8e semaine, l’atteinte cutanée était absente ou minime dans les deux groupes. Au terme de la deuxième partie de l’étude, 14 patients (93 %) du groupe canakinumab ne présentaient aucun symptôme cutané, comparativement à 5 des patients sous placebo (Tableau 9).
Les marqueurs de l’inflammation, soit les taux de CRP et de SAA, se sont normalisés dans les 8 jours qui ont suivi l’amorce du traitement chez la majorité des patients. Les taux moyens de CRP et de SAA sont demeurés normaux tout au long de l’étude D2304 chez les patients qui ont suivi un traitement continu par le canakinumab, alors qu’ils ont augmenté dans le groupe placebo. En fait, les taux de CRP et de SAA ont augmenté après l’arrêt du traitement par le canakinumab au début de la deuxième partie, mais sont retournés à la normale une fois que ce traitement a été réinstauré au début de la troisième partie de l’étude. Les courbes illustrant la variation des taux de CRP et de SAA étaient similaires (Figure 1).
Figure 1 : Taux moyens de protéine C-réactive et de protéine amyloïde sérique A à la fin
des 1re, 2e et 3e parties de l’étude D2304 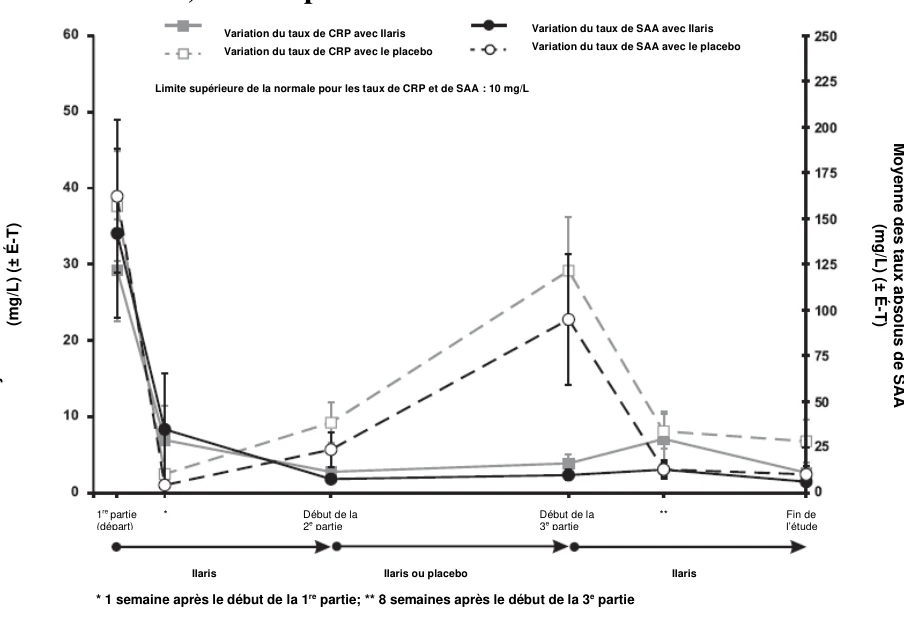
Cinq (5) patients atteints de NOMID, ou CINCA, (4 d’entre eux présentaient des symptômes de MWS et de NOMID) ont été traités dans le cadre d’une étude de phase II. Ils avaient tous obtenu une réponse complète au 8e jour. Le temps médian écoulé avant la survenue d’une nouvelle poussée a été plus court chez les patients atteints de NOMID, ou CINCA, (95 jours) que chez ceux atteints de MWS (120 jours).
Deux études de phase III ouvertes, non contrôlées et de longue durée ont été réalisées. L’une d’elles visait à évaluer l’innocuité, la tolérabilité et l’efficacité du canakinumab chez des patients atteints de CAPS. La durée totale du traitement s’est établie entre 6 mois et 2 ans. L’autre étude a été menée en mode ouvert auprès de patients japonais atteints de CAPS et avait pour but d’évaluer l’efficacité et l’innocuité du canakinumab auprès de cette population durant 24 semaines, mais, en vertu d’une phase de prolongation, l’étude pouvait durer jusqu’à 48 semaines. L’étude avait pour principal objectif d’évaluer la proportion de patients exempts de rechute à la 24e semaine, y compris les patients chez qui la dose avait été augmentée.
Selon l’analyse de l’efficacité menée à l’aide des données regroupées de ces études, 65,6 % des patients n’ayant pas été traités auparavant par le canakinumab ont obtenu une réponse complète à la dose de 150 mg ou de 2 mg/kg, tandis que 85,2 % ont obtenu une réponse complète à
1re partie * Début de la Début de la ** Fin de
(départ) 2e partie 3e partie l’étude
Ilaris Ilaris ou placebo Ilaris
* 1 semaine après le début de la 1re partie; ** 8 semaines après le début de la 3e partie
Variation du taux de CRP avec Ilaris
Variation du taux de CRP avec le placebo
Limite supérieure de la normale pour les taux de CRP et de SAA : 10 mg/L
Variation du taux de SAA avec Ilaris
Variation du taux de SAA avec le placebo
M o y e n n e d e s t a u x a b s o l u s d e S A A (
m
g
/
L
)
(
±
É
-
T
)
M
o
y
en
n
e
d
e
s
t
a
ux
a
b
so
lus
d
e
CRP
(
mg
/L
)
(
± É-
T
)
n’importe quelle dose. Parmi les patients traités à la dose de 600 mg ou de 8 mg/kg (ou même à une dose plus élevée), 43,8 % ont obtenu une réponse complète; 20,3 % des patients ayant obtenu une réponse complète ont subi une rechute. On a défini la rechute comme étant : 1) un taux de protéine C-réactive (PCR) et/ou de sérum amyloïde A (SAA) > 30 mg/L, et 2) une évaluation globale de l’activité de la maladie auto-inflammatoire par le médecin de cote supérieure à « minime » ou une évaluation globale de l’activité de la maladie auto-inflammatoire par le médecin de cote « minime » ou supérieure et de l’atteinte cutanée de cote supérieure à « minime ». Par ailleurs, les patients qui n’avaient pas toute l’information requise pour déterminer s’il s’agissait d’une rechute ont été considérés comme étant en train de subir une rechute. On a exclus du calcul des rechutes les patients qui n’ont pas obtenu de réponse complète quelle que soit la dose administrée (n = 10, 7,8 %). Le pourcentage de patients ayant subi une rechute était le plus élevé chez ceux atteints de NOMID (34,4 %), suivis des phénotypes MWS (17,5 %) et FCAS (10,3 %). Les rechutes ont été plus fréquentes chez les enfants (26,1 %), et plus particulièrement chez ceux de moins de 4 ans (50 %), mais la gravité du phénotype et de la maladie chez les jeunes enfants peut avoir eu un important rôle à jouer dans ce résultat.
L’expérience acquise chez les patients ayant obtenu une réponse complète après augmentation de la dose à 600 mg (8 mg/kg) toutes les 8 semaines laisse entendre qu’une dose plus élevée pourrait être bénéfique chez les patients qui n’obtiennent pas ou ne maintiennent pas une réponse complète aux doses recommandées (150 mg ou 2 mg/kg chez les patients pesant entre 15 et 40 kg).
Il a fallu plus souvent administrer une dose accrue aux patients âgés de 2 à moins de 4 ans et aux patients présentant des symptômes de NOMID/CINCA qu’à ceux atteints de FCAS ou de MWS.
Enfants
En tout, 69 enfants âgés de 2 à 17 ans ont participé aux essais sur l’emploi du canakinumab pour le traitement des CAPS. Dans l’ensemble, un plus faible pourcentage d’enfants (75 %) que d’adultes (92 %) ont obtenu une réponse complète, mais la gravité du phénotype et de la maladie chez les jeunes enfants peut avoir eu un important rôle à jouer dans ce résultat.
C’est dans le groupe des enfants de 2 à 3 ans qu’on a obtenu le plus faible taux de réponse complète et qu’on a dû augmenter le plus souvent la dose comparativement aux autres groupes d’âge. Six des 7 patients âgés de 2 à 3 ans présentaient le phénotype NOMID; 3 d’entre eux ont obtenu une réponse complète qui, chez l’un d’eux, a été suivie d’une rechute.
Tableau 10 : Enfants atteints de CAPS en fonction du phénotype et de la tranche d’âge
| Enfants (n = 69) | |||
| Type | De 2 à 3 ans | De 4 à 11 ans | De 12 à 17 ans |
| FCAS | 0 | 3 | 2 |
| Enfants (n = 69) | |||
| Type | De 2 à 3 ans | De 4 à 11 ans | De 12 à 17 ans |
| MWS | 1 | 16 | 13 |
| NOMID | 6 | 8 | 19 |
Limites des études cliniques
Les investigateurs n’ont pas reçu de directives particulières quant à la manière de procéder à l’évaluation clinique. C’est essentiellement en se remettant à leur jugement clinique et en tenant compte des antécédents médicaux des patients que les médecins ont effectué l’évaluation globale.
Aucun critère n’avait été défini pour l’évaluation de l’atteinte cutanée. Là encore, l’évaluation de la gravité des symptômes cutanés a reposé essentiellement sur le jugement clinique des médecins et les antécédents médicaux des patients.
Le taux de concordance entre l’évaluation globale effectuée par le médecin et celle effectuée par le patient est modéré : il s’est établi à 33,3 % pour le groupe ILARIS et à 60,0 % pour le groupe placebo, d’après le test du kappa de Cohen.
Étant donné le nombre limité de patients ayant pris part au programme, l’analyse de l’efficacité à l’aide des données regroupées a été menée au moyen d’études ayant un protocole similaire et des algorithmes d’augmentation de la dose légèrement différents afin que puisse être évalué le plus grand nombre de patients possible.
Traitement du TRAPS, du HIDS/MKD et de la FMF
L’efficacité et l’innocuité d’ILARIS dans le traitement du TRAPS, du HIDS/MKD et de la FMF ont été démontrées dans le cadre d’un essai pivot mené en 4 parties (N2301) auprès de 3 cohortes de patients atteints de maladies distinctes ayant regroupé 185 patients âgés de > 28 jours. Au cours de la 1re partie, les patients de chaque cohorte âgés de 2 ans ou plus ont été admis à une phase de sélection de 12 semaines durant laquelle ils ont fait l’objet d’une évaluation de la survenue de poussées. Dans le cadre de la 2e partie, dès la survenue d’une poussée, les patients étaient admis à la phase de traitement de 16 semaines contrôlée par placebo et menée à double insu après répartition aléatoire, au cours de laquelle ils ont reçu ILARIS à raison de 150 mg (2 mg/kg chez les patients pesant ≤ 40 kg) par voie sous-cutanée (s.-c.) ou un placebo toutes les 4 semaines. Les patients ayant terminé 16 semaines de traitement et qui ont été classés comme « répondeurs » ont été admis à la phase de sevrage de 24 semaines menée à double insu après répartition aléatoire (3e partie), durant laquelle ils ont reçu ILARIS à raison de 150 mg (2 mg/kg chez les patients pesant ≤ 40 kg) par voie s.-c. ou un placebo toutes les 8 semaines. Les patients traités par ILARIS à 150 mg (2 mg/kg chez les patients pesant ≤ 40 kg) toutes les 8 semaines qui n’ont présenté aucune poussée ont ensuite été admis à la phase de prolongation du traitement d’une durée de 72 semaines (4e partie).
Dans le cadre de la 2e partie, les patients traités par ILARIS dont les poussées de la maladie ne se sont pas résolues, ou dont l’activité de la maladie a persisté du 8e au 14e jour (score PGA ≥ 2 ou taux de PCR > 10 mg/L et aucune diminution d’au moins 40 % par rapport aux valeurs de départ) ont reçu une dose supplémentaire de 150 mg (ou 2 mg/kg chez les patients pesant ≤ 40 kg). Les patients traités par ILARIS dont les poussées de la maladie ne se sont pas résolues, ou dont l’activité de la maladie a persisté du 15e au 28e jour (score PGA ≥ 2 ou taux de PCR > 10 mg/L et aucune diminution d’au moins 70 % par rapport aux valeurs de départ) ont également reçu une dose supplémentaire de 150 mg (ou 2 mg/kg chez les patients pesant ≤ 40 kg). Au 29e jour ou dans les jours suivants, les patients traités par ILARIS au cours de la 2e partie de l’étude qui présentaient un score PGA ≥ 2 et un taux de PCR ≥ 30 mg/L ont également vu leur dose augmentée. Ces patients ont tous poursuivi le traitement à raison de la dose augmentée de 300 mg (ou 4 mg/kg chez les patients pesant ≤ 40 kg) toutes les 4 semaines.
Les patients répartis au hasard dans la cohorte TRAPS (N = 46) étaient âgés de 2 à 76 ans (âge médian au début de l’étude : 15,5 ans), et, parmi eux, 57,8 % ne présentaient pas de fièvre au début de l’étude. Pour être admis dans la cohorte TRAPS, les patients devaient présenter une forme chronique ou récurrente de la maladie, définie par une fréquence annuelle de 6 poussées (nombre médian de poussées par année : 9,0), assortie d’un score PGA supérieur ou égal à 2 et d’un taux de PCR supérieur à 10 mg/L (taux médian de PCR au début de l’étude : 112,5 mg/L). Dans le groupe TRAPS, 11 (50,0 %) des 22 patients répartis de façon aléatoire dans le groupe ILARIS à 150 mg toutes les 4 semaines (t4s) ont fait l’objet d’une augmentation de la dose à 300 mg t4s au cours de la période de traitement de 16 semaines, alors que 21 (87,5 %) des 24 patients répartis de façon aléatoire dans le groupe placebo sont passés au groupe ILARIS.
Les patients admis dans la cohorte HIDS/MKD (N = 72) étaient âgés de 2 à 47 ans (âge médian au début de l’étude : 11,0 ans), et, parmi eux, 41,7 % ne présentaient pas de fièvre au début de l’étude. Pour être admis dans la cohorte HIDS/MKD, les patients devaient avoir reçu la confirmation de leur diagnostic de HIDS, d’après les résultats connus relatifs au MVK/enzymatique (MKD) génétique, et des antécédents documentés d’au moins 3 poussées aiguës fébriles au cours d’une période de 6 mois (nombre médian de poussées par année : 12,0) en l’absence de traitement prophylactique et durant l’étude, présenter des poussées de HIDS définies par un score PGA supérieur ou égal à 2 et par un taux de PCR supérieur à 10 mg/L (taux médian de PCR au début de l’étude : 113,5 mg/L). Dans la cohorte HIDS/MKD, 19 (51,4 %) des 37 patients répartis de façon aléatoire dans le groupe ILARIS à 150 mg t4s ont fait l’objet d’une augmentation de la dose à 300 mg t4s au cours de la période de traitement de 16 semaines, alors que 31 (88,6 %) des 35 patients répartis de façon aléatoire dans le groupe placebo sont passés au groupe ILARIS.
Les patients admis dans la cohorte FMF (N = 63) étaient âgés de 2 à 69 ans (âge médian au début de l’étude : 18,0 ans), et, parmi eux, 76,2 % ne présentaient pas de fièvre au début de l’étude. Pour être admis dans la cohorte FMF, les patients devaient avoir fait l’objet d’une activité documentée de la maladie en dépit d’un traitement par la colchicine ou d’une intolérance documentée aux doses efficaces de colchicine. L’activité de la maladie était définie par la survenue d’au moins 1 poussée par mois (nombre médian de poussées par année : 18,0) et par un taux de PCR supérieur à 10 mg/L (taux de PCR médian au début de l’étude : 94,0 mg/L). Les patients étaient autorisés à poursuivre leur traitement par une dose stable de colchicine, sans la modifier. Des 63 patients de la cohorte FMF, 55 (87,3 %) ont reçu le traitement concomitant par la colchicine au moment de leur répartition aléatoire ou par la suite. Dans cette même cohorte, 10 (32,3 %) des 31 patients répartis de façon aléatoire dans le groupe ILARIS à 150 mg t4s ont vu leur dose augmentée à 300 mg t4s au cours de la période de traitement de 16 semaines, alors que 27 (84,4 %) des 32 patients répartis de façon aléatoire dans le groupe placebo sont passés à ILARIS.
Le paramètre d’efficacité principal de la période de traitement avec répartition aléatoire (2e partie) était la proportion de répondeurs au sein de chaque cohorte qui ont présenté une résolution de l’indice de poussées de la maladie au 15e jour de l’étude et qui n’ont subi aucune autre nouvelle poussée durant le reste de la période de traitement de 16 semaines. La résolution de l’indice de poussées de la maladie était définie par l’obtention d’un score d’évaluation globale de l’activité de la maladie par le médecin (PGA : Physician’s Global Assessment) < 2 (minime ou absente) et d’un taux de PCR se situant dans les limites de la normale (≤ 10 mg/L) ou affichant une réduction ≥ 70 % par rapport aux valeurs de départ. Une nouvelle poussée était définie par un score PGA ≥ 2 (maladie légère, modérée ou grave) et par un taux de PCR ≥ 30 mg/L. Les paramètres secondaires, tous fondés sur les résultats obtenus à la 16e semaine (fin de la 2e partie), comprenaient la proportion de patients présentant un score PGA < 2, une rémission sérologique (définie par un taux de PCR ≤ 10 mg/L) et un taux de protéine amyloïde sérique A (SAA) normalisé (≤ 10 mg/L). Au cours des 16 semaines de traitement, on a jugé que les patients qui ont nécessité une augmentation de la dose, qui sont passés du placebo au canakinumab ou qui ont abandonné l’étude pour quelque raison que ce soit avant la 16e semaine étaient des non-répondeurs.
En ce qui a trait au paramètre d’efficacité principal, ILARIS a été supérieur au placebo dans les 3 cohortes de patients atteints de maladies distinctes au chapitre de la proportion de patients qui ont présenté une résolution de l’indice de poussées de la maladie au 15e jour et qui n’ont subi aucune nouvelle poussée durant le reste de la période de traitement de 16 semaines. Tableau 11 Comparaison des groupes de traitement – Patients qui répondaient au traitement à la 16e semaine, selon la cohorte (série complète d’analyses)
| ILARIS à 150 mg | Placebo | Comparaison des | |||
| traitements | |||||
| n/N (%) | n/N (%) | DR (%) (IC à | Valeur de p | ||
| Groupe | |||||
| 95 %)* | |||||
| TRAPS | 10/22 (45,5) | 2/24 (8,3) | 37,1 (8,2; 61,2) | 0,0050** | |
| HIDS/MKD | 13/37 (35,1) | 2/35 (5,7) | 29,4 (6,1; 49,9) | 0,0020** | |
| FMF | 19/31 (61,3) | 2/32 (6,3) | 55,0 (31,0; 73,0) | < 0,0001** | |
n = nombre de répondeurs; N = nombre de patients évaluables; DR = différence de risques; IC = intervalle de confiance
* On a employé une méthode exacte pour obtenir la différence de risques et l’intervalle de confiance à 95 % correspondant.
** Indique la pertinence statistique (unilatérale) à 0,025 fondée sur la méthode exacte de Fisher.
Tableau 12 Comparaison des groupes de traitement – Patients qui ont présenté un score
PGA < 2, un taux de PCR ≤ 10 mg/L et un taux de SAA ≤ 10 mg/L à la 16e semaine, selon la cohorte (série complète d’analyses)
| TRAPS | HIDS/MKD | FMF | |||||||
| ____________________ | ____________________ | ____________________ | |||||||
| Variable | Placebo n/N (%) | Comparaison | ILARIS à 150 mg n/N (%) | Placebo n/N (%) | ILARIS à 150 mg n/N (%) | Placebo n/N (%) | Comparaison | ||
| Comparaison | |||||||||
| des | des | ||||||||
| ILARIS à | |||||||||
| traitements | des traitements | traitements | |||||||
| 150 mg | DR (%) (IC à | DR (%) (IC à | DR (%) (IC à | ||||||
| n/N (%) | 95 %)* | 95 %)* | 95 %)* | ||||||
| PGA < 2 | 10/22 | 1/24 (4,2) | 41,3 | 17/37 (45,9) | 2/35 (5,7) | 40,2 | 20/31 (64,5) | 3/32 (9,4) | 55.1 |
| (45,5) | (12,8; 64,8) | (17,7; 59,7) | (31,0; 73,3) | ||||||
| PCR ≤ 10 mg/L | 8/22 | 2/24 (8,3) | 28,0 | 15/37 (40,5) | 2/35 (5,7) | 34,8 | 21/31 (67,7) | 2/32 (6,3) | 61.5 |
| (36,4) | (-0,8; 53,8) | (11,9; 54,8) | (38,1; 78,4) | ||||||
| SAA ≤ 10 mg/L | 6/22 | 0/24 (0,0) | 27,3 | 5/37 (13,5) | 1/35 (2,9) | 10,7 | 8/31 (25,8) | 0/32 (0,0) | 25.8 |
| (27,3) | (-1,1; 53,7) | (-13,1; 32,9) | (0,8; 47,8) | ||||||
n = nombre de répondeurs; N = nombre de patients évaluables; DR = différence de risques; IC = intervalle de confiance.
* On a employé une méthode exacte pour obtenir la différence de risques et l’intervalle de confiance à 95 % correspondant.
Enfants
En tout, dans le cadre de l’essai portant sur le TRAPS, sur le HID/MKD et sur la FMF, 169 patients ont été répartis de façon aléatoire dans un groupe de traitement par le canakinumab, dont 102 enfants (patients atteints du TRAPS, du HIDS/MKD et de la FMF) âgés de 2 à 17 ans. De ce nombre, 9 patients étaient âgés de 2 à 4 ans. Les patients âgés de moins de 18 ans (enfants) constituaient 59 % de la cohorte TRAPS, 75 % de la cohorte HIDS/MKD et 46 % de la cohorte FMF. Dans ce groupe d’âge, à la 16e semaine, le pourcentage de répondeurs traités par ILARIS dans les cohortes TRAPS, HIDS/MKD et FMF se situait à 35,7 %, 32,1 % et 71,4 %, respectivement, par rapport à 7,6 %, 7,6 % et 6,6% des patients du groupe placebo dans les cohortes TRAPS, HIDS/MKD et FMF, respectivement.
Traitement de l’arthrite juvénile idiopathique systémique (AJIS)
Tableau 13 Données démographiques et caractéristiques de la maladie au début des études G2305 et G2301 (population évaluée sur le plan de l’innocuité) Étude G2305 Étude G2301 Variable
démographique
ILARIS
N = 43
Placebo
N = 41
1re partie
ILARIS
N = 177
Selon la répartition aléatoire dans la
2e partie
ILARIS
N = 50
Placebo
N = 50
Total
N = 100
Âge – n (%)
2- < 4 ans 9 (20,9) 0 (0,0) 21 (12) 5 (10) 5 (10) 10 (10)
4 - < 6 ans 8 (18,6) 7 (17,1) 32 (18) 5 (10) 11 (22) 16 (16)
6 - < 12 ans 14 (32,6) 22 (53,7) 76 (43) 24 (48) 18 (36) 42 (42)
12 - < 20 ans 12 (27,9) 12 (29,3) 48 (27) 16 (32) 16 (32) 32 (32)
Sexe – n (%)
Homme 16 (37,2) 18 (43,9) 79 (45) 22 (44) 23 (46) 45 (45)
Femme 27 (62,8) 23 (56,1) 98 (55) 28 (56) 27 (54) 55 (55)
Race – n (%)
Blancs 40 (93) 37 (90) 151 (85) 41 (82) 42 (84) 83 (83)
Asiatiques 0 (0) 1 (2) 6 (3) 3 (6) 2 (4) 5 (5)
Noirs 2 (5) 0 (0) 7 (4) 2 (4) 1 (2) 3 (3) Autres 1 (2) 3 (7) 13 (7) 4 (8) 5 (10) 9 (9) Taux de protéine C-
réactive (mg/L),
médiane (min.-max.)
142 (21-800) 137 (1-657) 160 (3,3-
1865)
121 (6- 651) 149 (6-742) 138 (6-
742)
Stéroïde – n (%) 31 (69) 28 (68) 128 (72) 32 (64) 30 (60) 62 (62)
Méthotrexate – n (%) 29 (67) 24 (59) 93 (53) 28 (56) 26 (52) 54 (54) Nombre
d’articulations
atteintes – médiane
(min.-max.)
10,0 (2-58) 7,0 (2-55)
10,0 (0-66) 7,0 (2-48) 7,5 (0-43) 7,0 (0-45)
Évaluation globale
de l’évolutivité de la
maladie par le
médecin (EVA, 0-
100 mm) médiane
(min.-max.)
67 (25-100) 66 (21-99) 70 (5-100)
60 (12-100) 66 (25-100) 63 (12-
100)
Score au CHAQ,
médiane (min.-max.) 1,63 (0-3) 1,50
(0,125-3) 1,75 (0-3) 1,625 (0-3) 1,500
(0,125-3)
1,563 (0-
3)
CHAQ : Childhood Health Assessment Questionnaire; EVA : échelle visuelle analogique
Tableau 14 Résumé des essais cliniques étayant l’efficacité et l’innocuité du médicament chez les patients atteints d’AJIS
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen (min.-max.) | Sexe |
| G2305 | Étude contrôlée par placebo menée à double insu avec répartition aléatoire comportant l’administration d’une seule dose visant à évaluer l’efficacité initiale d’ILARIS chez les patients atteints d’AJIS | ILARIS, 4 mg/kg (max. de 300 mg), voie s.-c.; durée de 28 jours | ILARIS : n = 43 Placebo : n = 41 | 8,0 ans (2-19) | Hommes et femmes |
| G2301 | Étude contrôlée par placebo menée à double insu avec répartition aléatoire et arrêt de traitement portant sur la prévention des poussées par ILARIS chez les patients atteints d’AJIS | ILARIS à 4 mg/kg (max. de 300 mg), toutes les 4 semaines pendant une période pouvant atteindre 9 mois (médiane de 113 semaines) dans la partie menée en mode ouvert et jusqu’à l’atteinte de 37 poussées dans la partie avec arrêt de traitement (médiane de 164 semaines) | Mode ouvert : n = 177 Arrêt de traitement : ILARIS, n = 50; placebo, n = 50 | 8,7 ans (2-19) | Hommes et femmes |
| G2301E1 | Étude de prolongation menée en mode ouvert portant sur l’utilisation d’ILARIS chez des patients atteints d’AJIS | ILARIS à 4 mg/kg (max. de 300 mg) ou à 2 mg/kg (max. de 150 mg)1, toutes les 4 semaines, étude en cours | N = 147 | 9,5 ans (2-20) | Hommes et femmes |
1 La dose d’ILARIS a été réduite chez les patients qui avaient affiché une forte réponse. Veuillez consulter la section portant sur les essais cliniques pour obtenir de plus amples renseignements.
L’efficacité d’ILARIS dans le traitement de l’AJIS évolutive a été évaluée dans le cadre de deux études déterminantes de phase III (G2305 et G2301). Les patients inscrits étaient âgés de 2 à < 20 ans (âge moyen au début de l’étude de 8,5 ans) et avaient un diagnostic confirmé d’AJIS depuis au moins 2 mois avant leur inscription à l’étude (durée moyenne de la maladie de 3,5 ans à la visite initiale). Les patients avaient une maladie évolutive définie comme l’atteinte arthritique évolutive d’au moins deux articulations (nombre moyen d’articulations en poussée évolutive lors de la visite initiale : 15,4), la présence documentée d’ostéophytes, une fièvre intermittente (température corporelle > 38 °C) pendant au moins une journée au cours de la semaine ayant précédé l’administration du médicament à l’étude et un taux de protéine C-réactive [PCR] > 30 mg/L (taux normal : < 10 mg/L) (taux de PCR moyen à la visite initiale de 200,5 mg/L). Les patients avaient l’autorisation de continuer de prendre une dose stable (non modifiée) de méthotrexate, de corticostéroïdes et/ou d’AINS, sauf dans le cadre de l’étude G2301 où la dose de corticostéroïdes devait être diminuée conformément au protocole (voir ci-dessous).
Étude G2305
L’étude G2305 était une étude comparative avec placebo de 4 semaines menée à double insu qui a permis d’évaluer l’efficacité à court terme d’ILARIS chez 84 patients qui ont reçu, après répartition aléatoire, soit une seule dose sous-cutanée de 4 mg/kg d’ILARIS, soit un placebo (43 patients ont reçu ILARIS et 41 patients ont reçu le placebo). Cette étude avait comme objectif principal de démontrer la supériorité d’ILARIS sur le placebo pour ce qui était de la proportion des patients ayant obtenu une amélioration d’au moins 30 % selon un indice d'évaluation pédiatrique adapté de l'American College of Rheumatology (réponse ACR) qui comprenait les critères principaux de l’indice d’évaluation pédiatrique de l’ACR (réponse ACR30) et l’absence de fièvre (température ≤ 38 °C au cours des 7 jours précédents) le 15e jour. De plus, l’inactivité de la maladie (définie comme l’absence d’arthrite évolutive, de fièvre, d’éruption cutanée, de sérosite, d’hépatomégalie ou de lymphadénopathie attribuables à l’AJIS, un taux de PCR normal et une évaluation globale par le médecin indiquant l’absence d’évolutivité de la maladie) a été évaluée. Cela dit, il ne s’agissait pas d’un paramètre d’évaluation de l’étude.
Les réponses ACR pédiatriques sont définies comme étant les pourcentages d’amélioration (30 %, 50 %, 70 %, 90 % et 100 %) par rapport aux valeurs initiales pour 3 des 6 variables principales; en outre, pas plus d’une des variables restantes ne pouvaient afficher une détérioration de ≥ 30 %. Les principales variables comprenaient l’évaluation globale par le médecin de l’évolutivité de la maladie, l’évaluation globale du bien-être par le patient ou le parent, le nombre d’articulations touchées par une arthrite évolutive, le nombre d’articulations dont l’amplitude était limitée, le taux de PCR et la capacité fonctionnelle (score CHAQ [Childhood Health Assessment Questionnaire]).
Les pourcentages de patients pour chaque réponse ACR pédiatrique sont présentés dans le Tableau 15.
Tableau 15 Réponses ACR pédiatriques au jour 15 et au jour 29
Jour 15 Jour 29 ILARIS
N = 43
Placebo N = 41
Différence pondérée 2
(95% CI)2
ILARIS N = 43
Placebo N = 41
Différence pondérée3 (IC à
95 %)2
ACR301 84 %** 10 % 70 % (56 %,84 %) 81 % 10 % 70 % (56 %, 84 %) ACR50 67 % 5 % 65 % (50 %,80 %) 79 % 5 % 76 % (63 %, 88 %) ACR70 60 % 2 % 64 % (49 %,79 %) 67 % 2 % 67 % (52 %, 81 %) ACR100 33 % 0 % 35 % (21 %,49 %) 33 % 2 % 35 % (19 %, 50 %) ** p ≤ 0,0001
1 La différence pondérée est la différence entre les taux de réponse des groupes ILARIS et placebo, ajustés en fonction des facteurs de stratification (nombre d’articulations touchées par une arthrite évolutive, réponse antérieure à l’anakinra et utilisation de corticostéroïdes oraux)
2 IC : intervalle de confiance pour la différence pondérée
Le traitement par ILARIS a amélioré les résultats relatifs aux critères principaux d’évaluation pédiatrique de l’ACR par comparaison au placebo aux jours 15 et 29. Tous les patients traités par ILARIS étaient exempts de fièvre le jour 3 par comparaison à 86,8 % des patients du groupe placebo.
Les résultats pour les différents critères de l’indice d'évaluation pédiatrique adapté de l’ACR, qui comprenaient des critères généraux et des critères relatifs à l’arthrite, concordaient avec les résultats globaux de la réponse ACR. Le 15e jour, les variations médianes par rapport aux valeurs initiales pour ce qui était du nombre d’articulations en poussée évolutive et du nombre d’articulations dont l’amplitude de mouvement était réduite étaient de 67 % et de 73 % respectivement dans le groupe ILARIS (N = 43), par rapport à 0 % et 0 % dans le groupe placebo (N = 41). La variation moyenne du score de la douleur (sur l’échelle visuelle analogique allant de 0 à 100 mm) le 15e jour était de -50,0 mm dans le groupe ILARIS (N = 43), par comparaison à +4,5 mm dans le groupe placebo (N = 25). La variation moyenne du score de la douleur chez les patients traités par ILARIS était stable le 29e jour.
Étude G2301
L’étude G2301 était une étude contrôlée par placebo menée à double insu avec répartition aléatoire comportant un arrêt de traitement qui visait à évaluer la prévention des poussées à l’aide d’ILARIS chez des patients atteints d’AJIS évolutive. L’étude comportait deux grandes parties et deux paramètres principaux indépendants. Cent soixante-dix-sept (177) patients ont été admis à l’étude et ont reçu ILARIS à 4 mg/kg par voie sous-cutanée toutes les 4 semaines durant la 1re partie de l’étude et soit ILARIS à 4 mg/kg par voie sous-cutanée soit un placebo toutes les 4 semaines dans la 2e partie de l’étude.
Sevrage des corticostéroïdes
La première partie de l’étude, menée en mode ouvert, visait à évaluer si ILARIS permettait le sevrage des corticostéroïdes chez au moins 25 % des patients qui prenaient des corticostéroïdes au moment de leur inscription à l’étude. Des 128 patients qui prenaient des corticostéroïdes à leur entrée dans l’étude, 57 (45 %) avaient réduit leur dose de corticostéroïdes (p < 0,0001) et 42 (33 %) avaient cessé de prendre des corticostéroïdes. Des 92 patients qui ont tenté un sevrage des corticostéroïdes, 57 (62 %) avaient réduit leur dose de corticostéroïdes et 42 (46 %) avaient cessé de prendre des corticostéroïdes. La dose équivalente initiale moyenne de prednisone était de 0,34 mg/kg/jour (min.-max. : 0,02-1,00).
Temps écoulé avant une poussée
La deuxième partie de l’étude portait sur l’arrêt du traitement et visait à démontrer que le temps écoulé avant une poussée était plus long avec ILARIS qu’avec le placebo. La probabilité de connaître une poussée durant la deuxième partie de l’étude était statistiquement plus faible dans le groupe traité par ILARIS que dans le groupe placebo. Le temps médian écoulé avant une poussée était de 236 jours dans le groupe placebo et il n’a pas pu être déterminé dans le groupe ILARIS parce que moins de 50 % des patients traités par ILARIS ont connu une poussée durant la période d’observation (maximum de 560 jours). Ce résultat correspondait à une réduction du risque relatif de poussée de 64 % chez les patients du groupe ILARIS par comparaison au groupe placebo (rapport des risques instantanés de 0,36; IC à 95 % : 0,17 à 0,75; p = 0,0032).
Résultats relatifs à la santé
Le traitement par ILARIS a entraîné des améliorations dans les capacités fonctionnelles quotidiennes des patients, selon l’évaluation effectuée au moyen du CHAQ (Childhood Health Assessment Questionnaire).
Dans le cadre de l’étude G2305, les améliorations du score CHAQ par rapport aux valeurs initiales ont été plus marquées chez les patients traités par ILARIS que chez les patients qui prenaient un placebo; les différences quant à l’amélioration moyenne ont été de 0,9 vs 0,2 (la différence minimale d’importance clinique correspond à une variation de 0,19).
Données à long terme
Cent quarante-sept (147) patients ont été admis dans une étude de prolongation de longue durée durant laquelle ils ont reçu ILARIS à 4 mg/kg en mode ouvert toutes les 4 semaines. Cette étude avait comme objectif principal d’évaluer l’innocuité et la tolérabilité du canakinumab.
Immunogénicité
Des anticorps dirigés contre ILARIS ont été observés chez environ 1,5 % et 3 % des patients atteints respectivement de CAPS et d’AJIS traités par ILARIS. Dans la plupart des études cliniques sur l’AJIS, un test plus sensible a été utilisé. Aucun anticorps neutralisant n’a été détecté. On n’a pas noté de corrélation apparente entre le développement d’anticorps et la réponse clinique ou les effets indésirables.
On n’a détecté aucune présence d’anticorps dirigés contre ILARIS chez les patients atteints du TRAPS, du HIDS/MKD et de la FMF traités au moyen de doses de 150 mg et de 300 mg au cours d’une période de traitement de 16 semaines.
PHARMACOLOGIE DÉTAILLÉE
Le canakinumab se lie à l’IL-1β humaine et à celle du ouistiti, et la constante de dissociation (KD) de ce complexe est d’environ 40 pM. Il n’y a pas d’interaction croisée entre le canakinumab et l’IL-1α, l’IL1-Ra ou aucun autre membre de la famille des IL-1, pas même l’IL-18 ou l’IL-33. Le canakinumab n’interagit pas non plus avec les formes recombinantes d’IL-1β d’autres mammifères, notamment la souris, le rat, le lapin, le macaque de Buffon et le singe rhésus, puisque la position 64 de la séquence d’acides aminés de l'IL-1β est occupée par l’acide glutamique chez l’humain et le ouistiti, alors qu’elle est occupée par l’alanine chez les autres mammifères.
Le canakinumab inhibe aussi bien l’interaction entre l’IL-1β recombinante humaine et le récepteur de l’IL-1 de type I (IL-1RI), qui participe à la transduction du signal de l’IL-1β, que celle entre l’IL-1β recombinante humaine et le récepteur de l’IL-1 de type II (IL-1RII), qui fait office de récepteur « leurre ». Cette observation expérimentale a été confirmée lors de la détermination par diffraction des rayons X de la structure du complexe formé par le fragment Fab du canakinumab et l’IL-1β humaine, laquelle permet de prévoir une inhibition par encombrement stérique de la liaison du complexe canakinumab/IL-1β humaine à l’IL-1RI. Selon les résultats d’un dosage de cellules approprié, le canakinumab inhibe l’expression génique en aval de la cascade de signalisation induite par l’IL-1β humaine (CI50 d’environ 40 pM).
Le canakinumab a empêché l’enflure articulaire et la migration des neutrophiles induites par l’IL-1β humaine in vivo dans des modèles de souris se prêtant à l’évaluation des propriétés pharmacodynamiques; l’ED50 était comprise entre 0,06 et 0,65 mg/kg (administration intrapéritonéale), respectivement.
In vitro, le canakinumab n’inhibe pas la prolifération des lymphocytes T humains lors d’une réaction lymphocytaire mixte, ce qui laisse penser qu’il n’inhibe pas l’activité de ces lymphocytes. Le canakinumab active la cytotoxicité à médiation cellulaire dépendant des anticorps et la cytotoxicité dépendant du complément, puisqu’en sa présence, l’IL-1β, qui est un antigène soluble, ne se lie pas à ses récepteurs membranaires.
TOXICOLOGIE
Les données non cliniques issues des études sur la réactivité croisée, l’administration de doses multiples, l’immunotoxicité et la toxicité sur la fonction reproductrice et la progéniture, qui ont porté sur le canakinumab ou un anticorps murin analogue dirigé contre l’IL-1β murine n’ont mis en évidence aucun danger particulier pour l’humain.
Étant donné que l’affinité avec laquelle le canakinumab se lie à l’IL-1β du ouistiti (C. jacchus) est semblable à celle avec laquelle il se lie à l’IL-1β humaine, son innocuité a été étudiée chez le ouistiti. On n’a observé aucun effet indésirable du canakinumab lors d’une étude sur le ouistiti comportant l’administration de cet anticorps deux fois par semaine pendant une période maximale de 26 semaines, ni lors d’une étude de toxicité sur le développement embryonnaire et fœtal ayant porté sur des femelles gravides. Les concentrations plasmatiques qui sont bien tolérées chez les animaux dépassent au moins 42 fois (Cmax) et 78 fois (Cmoy) les concentrations plasmatiques mesurées chez les enfants atteints de CAPS traités à l’aide de doses cliniques de canakinumab allant jusqu’à 8 mg/kg, administrées par voie sous-cutanée toutes les 8 semaines et dépassent de 62 fois (Cmax) et de 104 fois (Cmoy) les concentrations plasmatiques mesurées chez les enfants atteints d’AJIS traités à l’aide de doses de canakinumab allant jusqu’à 4 mg/kg, administrées par voie sous-cutanée toutes les 4 semaines. Aucune réactivité croisée non spécifique n’a été mise en évidence après application du canakinumab sur des tissus humains normaux.
Dans le cadre d’une étude de toxicité sur le développement embryonnaire et fœtal du ouistiti, le canakinumab n’a pas entraîné d’effets toxiques pour les mères ou pour les embryons ni d’effets tératogènes lorsqu’il a été administré durant l’organogenèse. Il n’a pas non plus provoqué d’effets indésirables sur la croissance des fœtus ou des nouveau-nés lorsqu’il a été administré à la fin de la gestation et pendant la mise bas et l’allaitement (voir la section MISES EN GARDE ET PRÉCAUTIONS, Populations particulières). Le canakinumab n’a eu aucun effet sur les paramètres d’évaluation de la fertilité des mâles ouistitis (C. jacchus).
On n’a mené aucune étude à long terme sur les animaux en vue d’établir le pouvoir cancérogène du canakinumab. On n’a pas non plus mené d’études portant expressément sur les pouvoirs cancérogène et mutagène de cet anticorps.
L’anticorps murin dirigé contre l’IL-1β murine n’a entraîné aucun effet indésirable durant un ensemble d’études sur la fonction reproductrice des souris et le développement des souriceaux. La forte dose d’anticorps administrée dans ces études était supérieure à la dose la plus efficace sur le plan de l’inhibition de l’IL-1β et de l’activité.
Selon une étude sur l’immunotoxicité de l’anticorps murin dirigé contre l’IL-1β murine menée chez la souris, la neutralisation de l’IL-1β n’a pas modifié les paramètres liés à l’immunité et n’a pas altéré la fonction immunitaire.
Il a été démontré que le canakinumab entraîne un retard dans le développement du squelette des fœtus de ouistitis lorsqu’il est administré à des doses 23 fois plus élevées que la dose maximale recommandée chez l’humain (DMRH) ou à des doses encore plus élevées (d’après une comparaison des aires sous les courbes de concentrations plasmatiques en fonction du temps [ASC]). Les doses dont l’administration entraîne une exposition se situant dans la plage d’exposition associée à la DMRH n’ont pas été évaluées. On a observé un retard de développement du squelette fœtal similaire chez les souris auxquelles on a administré un analogue murin du canakinumab. Aucune étude adéquate et rigoureusement contrôlée sur l’utilisation d’ILARIS n’a été menée chez la femme enceinte.
Des études de toxicité sur le développement embryonnaire et fœtal ont été menées sur le ouistiti et la souris. On a administré à des ouistitis gravides du canakinumab par voie sous-cutanée à raison de 15, de 50 ou de 150 mg/kg, 2 fois par semaine (soit des doses de 23 à 230 fois plus élevées que la dose utilisée chez l’humain, d’après une comparaison des ASC des concentrations plasmatiques en fonction du temps à la DMRH), du 25e au 109e jour de la gestation, et on n’a observé aucun signe d’effets toxiques sur les embryons ou de malformations fœtales. Par contre, on a noté une augmentation de la fréquence des cas d’ossification incomplète de la dernière vertèbre caudale et de vertèbres mal alignées et/ou divisées en deux chez les fœtus, et ce, pour les trois doses évaluées, comparativement aux groupes témoins. Une telle augmentation donne à penser que le canakinumab entraîne un retard du développement du squelette chez le ouistiti. Étant donné qu’il n’y a pas de réactivité croisée entre le canakinumab et l’IL-1β du rat ou de la souris, on a administré par voie sous-cutanée à des souris gravides un analogue murin du canakinumab à raison de 15, de 50 ou de 150 mg/kg, 2 fois par semaine, aux 6e, 11e et 17e jours de la gestation. La fréquence des cas d’ossification incomplète des os pariétaux et frontaux du crâne a augmenté pour les trois doses évaluées, et cette augmentation était fonction de la dose administrée. Rappelons cependant qu’aucune étude adéquate et rigoureusement contrôlée n’a été menée chez la femme enceinte.
Tableau 16: Études sur la toxicité de l’ACZ885
| Rapports d’étude / composé administré / espèces | Durée du traitement/ voie d’administration / dose (mg/kg) / posologie et/ou concentration | Résultats/observations |
| Voie s.-c. / 0, 5, 50 ou 150 mg/kg 1 fois par jour, les jours 1 et 43 | L’une des femelles ayant reçu la dose de 50 mg/kg a souffert d’anémie le 44e jour (baisse de la numération érythrocytaire, de l’hémoglobine et de l’hématocrite) et présenté une leucocytose inflammatoire, se traduisant par une hausse du nombre de lymphocytes, de monocytes et de granulocytes éosinophiles. Ces effets n’étaient pas liés au composé à l’étude, puisqu’ils n’ont pas été observés dans le groupe traité par la dose la plus élevée (DE). Voici les fréquences d’effets toxiques enregistrées après examen microscopique :
|
(♀ et ♂) ayant comporté l’administration par voie s.-c. du composé à l’étude et | 13 semaines + phase de récupération de 8 semaines / voie s.-c./ 0 (témoins recevant l’excipient), 15 (FD), 50 (DI) et 150 (DE) mg/kg / | Infiltrations leucocytaires ou mononucléaires minimes au point d’injection n’étant pas liées à la dose, puisqu’elles ont été observées chez les mâles et les femelles du groupe témoin en phase de récupération, mais pas chez les femelles traitées. L’examen histopathologique a également indiqué une augmentation liée à la dose de l’hyperplasie lymphoïde minime de la rate dans tous les groupes traités (FD : 1 ouistiti sur 4; DI : 2 ouistitis sur 4 et DE : 2 ouistitis sur 4) et chez l’un des deux mâles en phase de récupération, en l’absence d’effets attribuables au traitement sur le phénotypage des suspensions de cellules spléniques et des échantillons de sang, de titres d’anticorps anti-canakinumab et d’effets du traitement sur la rate chez les femelles, comme l’indique l’analyse. Aucun effet important n’a été observé in vivo ou post-mortem par suite |
| une phase de récupération de 8 semaines / canakinumab / processus A | 2 fois par semaine | de l’administration de l’ACZ885, et l’exposition à ce composé a été confirmée. On n’a pas détecté d’anticorps anti-ACZ885; par conséquent, il a été établi que dans le cadre de cette étude, la dose sans effet nocif observable (DSENO) était de 150 mg/kg. |
| 13 semaines / voie s.-c. / 0 (témoins recevant l’excipient) ou 150 mg/kg / 2 fois par semaine | Voici les observations qui ont été faites d’après le rapport de pathologie :
Le poids du cœur, des reins, du foie, de la prostate et de l’hypophyse était plus élevé chez les mâles traités par la préparation A que chez les mâles du groupe témoin et chez les mâles traités par la préparation B. Les données toxicocinétiques obtenues dans les deux groupes étaient similaires. Cela dit, on n’a pas pu brosser le tableau d’innocuité des deux préparations étant donné la grande variabilité des lésions microscopiques sous-jacentes observées in vivo et en anatomopathologie. |
| Bolus i.v. lent / 0, 10, 30 ou 100 mg/kg / administration 2 fois par semaine à 3 mâles et à 3 femelles de chaque groupe | Vu que l’on n’a pas observé de toxicité générale de la préparation à l’étude administrée à forte dose, que l’on n’a pas détecté d’anticorps anti-ACZ885 et que l’on n’a pas non plus noté d’effets attribuables au traitement sur les sous-populations de lymphocytes ou de monocytes chez les ouistitis auxquels on a administré l’ACZ885 par voie i.v. à des doses pouvant atteindre 100 mg/kg, 2 fois par semaine, pendant 28 jours (8 doses), la dose sans effet observable (DSEO) a été fixée à 100 mg/kg, 2 fois par semaine. |
| Bolus i.v. lent / 0, 10, 30 et 100 mg/kg / administration 2 fois par semaine pendant 26 semaines à 6 mâles et à 6 femelles de chaque groupe | Étant donné que l’on n’a observé aucun effet attribuable au traitement sur l’appareil reproducteur des mâles, qu’aucune observation notable n’a été faite en ce qui concerne les sous-populations de lymphocytes et de monocytes et que l’on n’a pas détecté d’anticorps anti-ACZ885 chez les ouistitis auxquels on a administré l’ACZ885 par voie i.v. à des doses allant de 10 à 100 mg/kg, 2 fois par semaine, pendant 26 semaines, la DSEO a été établie à 100 mg/kg, 2 fois par semaine, par voie i.v. |
| Études de toxicité sur la fonction reproductrice et le développement | ||
| Voie s.-c. / 0, 15, 50 | Une femelle traitée par la dose de 150 mg/kg/j a été retrouvée morte le 2e jour de la période d’accouplement (soit le |
| de fertilité chez la souris (♀ et ♂) ayant consisté en des injections hebdomadaires s.-c. / 01BSUR | et 150 mg/kg/j | 17e jour de l’étude); étant donné les observations cliniques et anatomopathologiques effectuées et l’absence d’autres décès, il a été établi que le décès n’était pas attribuable au traitement. Le 01BSUR n’a pas altéré l’état clinique des mâles ou des femelles. Il n’a pas eu d’effet sur le poids corporel, le gain pondéral ou la prise d’aliments. Par ailleurs, on n’a observé aucun effet attribuable sur les cycles œstraux (que ce soit sur le nombre de jours qu’a duré l’œstrus, le nombre de cycles observés ou la durée moyenne des cycles observés). Le nombre moyen de jours avant l’accouplement, les indices d’accouplement et de fertilité et le taux de conception n’ont pas été modifiés par le traitement. Les paramètres utérins évalués (nombre de corps jaunes, de foyers de nidation, de fœtus vivants ou morts, de résorptions et d’expulsions avant et après nidation) sont demeurés inchangés dans tous les groupes traités. On n’a observé aucun effet du 01BSUR sur le poids absolu ou relatif des organes, ni aucune anomalie pathologique macroscopique qui lui soit attribuable. L’administration du 01BSUR n’a pas eu d’effet sur la motilité, la numération et la morphologie des spermatozoïdes, L’analyse des échantillons de sang prélevés sur des souris choisies dans les différents groupes (doses de 15, de 50 et de 150 mg/kg/j) en vue de détecter la présence du 01BSUR (analogue de l’ACZ885) a confirmé que ces souris avaient bel et bien été exposées au composé et a révélé que les concentrations mesurées chez les mâles et les femelles testés étaient proportionnelles à la dose administrée. Observations macroscopiques : On a observé une splénomégalie chez les femelles traitées, quelle que soit la dose administrée, de même que chez les femelles témoins. Compte tenu que la fréquence de splénomégalie observée dans les groupes traités était comparable à celle enregistrée dans le groupe témoin (6 femelles sur 22 dans le groupe témoin contre 9 femelles sur 22 dans le groupe ayant reçu 15 mg/kg/j, 5 femelles sur 22 dans le groupe ayant reçu 50 mg/kg/j et 9 femelles sur 22 dans le groupe ayant reçu 150 mg/kg/j), et que l’on n’a pas observé de tendance liée à la dose, on a jugé que c’était l’excipient et non le composé à l’étude qui pouvait être à l’origine de tels effets. Un seul mâle (no 7003, dose de 50 mg/kg/j) présentait une splénomégalie. Cependant, tout comme dans l’étude no 0470033 sur l’ACZ885 menée chez le ouistiti, on a observé quelques cas de splénomégalie dans tous les groupes de femelles, y compris dans le groupe témoin n’ayant reçu que l’excipient. |
canakinumab / processus A | Voie s.-c. / 0, 15, 50 et 150 mg/kg / 2 fois par semaine | On n’a recensé aucun cas de mort subite durant l’étude. Les femelles gravides n’ont présenté aucun signe clinique attribuable au composé. Les prises de poids observées dans les différents groupes étaient comparables entre elles; l’ACZ885 n’a eu aucun effet sur la prise de poids. La prise d’aliments n’a pas été modifiée par l’ACZ885. Par contre, on a constaté une baisse du poids moyen du placenta chez les femelles traitées, comparativement aux témoins; cette baisse était de l’ordre de 15 %, de 6 % et de 22 % pour les doses de 15, de 50 et de 150 mg/kg, respectivement, et n’a pas entraîné d’effets indésirables chez ces femelles. L’examen des fœtus a révélé que le nombre de fœtus par portée était légèrement (4 %) plus faible dans le groupe DE (150 mg/kg) que dans le groupe témoin. Par contre, le nombre de fœtus dont l’extrémité caudale était entortillée (7 % dans le groupe DI [50 mg/kg] et 14 % dans le groupe DE) ou tordue (3 % dans le groupe DI et 5 % dans le groupe DE) était légèrement plus élevé dans les groupes ayant reçu la DI ou la DE que dans le groupe témoin. D’après l’examen des squelettes, le nombre de cas de vertèbres mal alignées et/ou non ossifiées a été légèrement plus élevé dans les groupes traités (4 dans le groupe FD, 10 dans le groupe DI et 2 dans le groupe DE; soit des fréquences respectives de 13, 31 et 8 %) que dans le groupe témoin (1 cas; 4 %). Dans les groupes témoin, FD, DI et DE, on a recensé respectivement 5, 17, 16 et 12 cas de vertèbres mal alignées et/ou divisées en deux, ce qui correspond à 19 %, 57 %, 50 % et 46 % des fœtus examinés dans ces groupes. L’étude toxicocinétique a démontré que toutes les femelles traitées avaient été exposées à l’ACZ885, et la présence |
| d’ACZ885 dans le sérum fœtal et le liquide amniotique a permis de confirmer le passage à travers la barrière placentaire. Aucune des femelles ayant été soumises à un test de détection d’anticorps anti-ACZ885 n’a obtenu de résultats positifs. Étant donné l’absence de toxicité maternelle et de malformations majeures ou d’effets tératogènes, la DSENO a été établie à 150 mg/kg, 2 fois par semaine. Toutefois, vu le nombre de fœtus dont l’extrémité caudale était entortillée dans le groupe DE et l’augmentation de la fréquence des cas d’ossification vertébrale incomplète dans tous les groupes traités, la DSENO pour une embryotoxicité mineure n’a pas pu être établie. | ||
| Voie s.-c. / 0, 15, 50 et 150 mg/kg/j | Conformément à la fréquence des anomalies observées à l’autopsie selon l’organe/le groupe, on a noté un cas de splénomégalie chez une femelle du groupe ayant reçu la plus forte dose (soit 150 mg/kg). Le 01BSUR n’a eu aucun effet sur le poids des fœtus. Le nombre de fœtus et de portées présentant des malformations et des anomalies externes et viscérales mineures relevé dans chaque groupe traité était comparable à celui enregistré dans le groupe témoin. Le nombre global de fœtus et de portées ayant des anomalies squelettiques mineures observé dans les groupes traités était comparable à celui observé dans le groupe témoin. Cela dit, en analysant les anomalies une par une, on a noté une nette augmentation du nombre de portées et de fœtus présentant une ossification incomplète des os pariétaux dans les groupes ayant reçu les doses de 50 et de 150 mg/kg/j, ainsi qu’une augmentation du nombre de fœtus présentant une ossification incomplète des os frontaux dans le groupe ayant reçu la dose de 150 mg/kg/j. On a considéré que ces observations témoignaient d’un retard de l’ossification. Étant donné l’absence de toxicité maternelle dans cette étude, la DSENO du 01BSUR pour la toxicité maternelle et les effets tératogènes a été établie à 150 mg/kg/j. Toutefois, puisque l’on a observé un retard de l’ossification (nette augmentation du nombre de portées et de fœtus présentant une ossification incomplète des os pariétaux dans les groupes ayant reçu les doses de 50 ou de 150 mg/kg/j et augmentation du nombre de fœtus présentant une ossification incomplète des os frontaux dans le groupe ayant reçu la dose de 150 mg/kg/j), la DSENO pour le développement embryonnaire et fœtal a été établie à 15 mg/kg/j. |
| Étude sur le développement prénatal et postnatal | ||
| Voie s.-c. / 0, 15, 50 et 150 mg/kg/j | Génération F0 : Deux femelles auxquelles on administrait la dose la plus élevée (femelles nos 451 et 463) ont été retrouvées mortes 13 et 17 jours après la mise bas, et il a été établi que ces décès pouvaient être imputables au traitement. Les examens macroscopique et histopathologique effectués à l’autopsie ont révélé une splénomégalie et une légère coloration de la rate chez la souris no 451, d’une part, et une hépatomégalie et une zone d’ombre au niveau des poumons chez la souris no 463, d’autre part. Ces deux souris (nos 451 et 463) avaient une hyperplasie lymphoïde de la rate, et la souris no 463 présentait aussi des signes d’hématopoïèse extramédullaire. Génération F1 : L’examen microscopique a révélé une hausse du degré d’histiocytose dans les ganglions lymphatiques mandibulaires et mésentériques chez les mâles ayant reçu 50 mg/kg/j (3 mâles sur 9 et 2 mâles sur 10, respectivement, contre 0 mâle sur 10 dans le groupe témoin) et 150 mg/kg/j (4 mâles sur 9 et 3 mâles sur 10, respectivement, contre 2 mâles sur 10 dans le groupe témoin). Cette hausse était attribuable au traitement. Cependant, on n’a pas jugé que cette observation était importante sur le plan toxicologique, puisque le 01BSUR n’a pas altéré la fonction immunitaire, comme en font foi les résultats de l’immunophénotypage des échantillons de sang, de rate et de thymus prélevés sur les animaux étudiés et puisque l’on n’a fait aucune observation microscopique notable sur les autres organes lymphoïdes. Progéniture F2 : On n’a noté aucun effet toxique sur le développement et la survie des rejetons, leur développement physique, leur comportement ou leur capacité reproductrice. À la lumière de ces résultats, la DSENO pour les générations F0, F1 et F2 a été établie à 150 mg/kg/j. |
| Étude de toxicité sur les rejetons | ||
| Voie s.-c. / 0, 15, 50 et 150 mg/kg/j | L’injection par voie sous-cutanée de 01BSUR à des souriceaux mâles et femelles à raison de 0, de 15, de 50 ou de 150 mg/kg/j, 1 fois par semaine, pendant 9 semaines consécutives à partir du 7e jour après la mise bas, a engendré, dans tous les groupes traités, des modifications histopathologiques localisées au point d’injection qui ont généralement été considérées comme minimes. Ces modifications étaient réversibles et elles ont disparu durant la phase de récupération de 4 semaines. Par conséquent, la DSENO pour la toxicité du 01BSUR chez les jeunes souris a été établie à 150 mg/kg/j. |
| Étude sur la tolérance locale | ||
| Étude no 0670425 sur l’ACZ885 : étude sur l’administration intra-articulaire d’une dose unique du composé à l’étude chez le ouistiti (♀) / processus B (production à partir de la lignée cellulaire finale) | Voie intra- articulaire / 10 mg/kg | Les ouistitis étudiés ont très bien toléré l’administration par voie intra-articulaire d’une dose unique de 10 mg/kg de canakinumab. On a seulement observé une légère diminution du nombre de lymphocytes et une légère augmentation du nombre de neutrophiles. On a estimé que ces effets n’avaient pas d’importance sur le plan toxicologique, vu que l’on n’avait pas observé d’effets similaires dans les autres études de toxicité qui comportaient l’administration de doses répétées de canakinumab et qui ont nécessité une plus longue exposition à cet anticorps. |
| Études de réactivité croisée | ||
| Étude no 0180142 : étude sur la réactivité croisée de l’ACZ885, une IgG1/k monoclonale humaine dirigée contre l’IL-1β humaine, sur des tissus humains et des tissus de ouistiti normaux / processus A | in vitro | Le profil de réactivité croisée sur les tissus de ouistiti s’est révélé semblable au profil de réactivité croisée sur les tissus humains sur le plan qualitatif, mais inférieur à ce dernier sur le plan quantitatif, et ce, à plusieurs égards : type de cellules, intensité de la coloration, fréquence et localisation intracellulaire correspondant à la répartition bien connue des cellules qui expriment l’IL-1β. On a observé de légères différences entre les tissus humains et les tissus de ouistiti; on a noté entre autres une coloration des cellules folliculaires et germinales des ovaires et des précurseurs des cellules de Leydig, des cellules de Sertoli et des gamètes chez le ouistiti, mais pas chez l’humain. Par ailleurs, on a remarqué des différences pour ce qui est de la répartition de la coloration cytoplasmique de faible intensité dans les tissus épithéliaux traités avec une forte concentration d’ACZ885 marqué au FITC : on a observé une coloration des tissus de la prostate et de la glande thyroïde chez l’humain, mais pas chez le ouistiti, alors qu’on a observé une coloration des tissus des glandes parathyroïdes et des canaux déférents chez le ouistiti, mais pas chez l’humain. Dans l’ensemble, les résultats des études de réactivité croisée viennent confirmer la biocomparabilité des préparations d’ACZ885 produites selon les processus A, B et C pour ce qui est de la liaison à l’IL-1β et de leur activité sur l’IL-1β. Ils démontrent également la comparabilité des réponses observées chez le ouistiti et l’humain, et viennent appuyer par là même le choix du ouistiti pour l’évaluation de l’ACZ885 dans le cadre des études de toxicité. On en a conclu que le ouistiti constituait un modèle approprié pour prévoir le tableau d’innocuité de l’ACZ885 chez l’humain. |
| Étude no 0680267 : étude sur la réactivité croisée de l’ACZ885 marqué au FITC sur des tissus humains et des tissus de ouistiti normaux / processus B | in vitro | |
| Étude no 0770362 : étude de réactivité croisée sur l’ACZ885 marqué au FICT (anti-albumine sérique humaine) sur des tissus | in vitro | |
| humains et des tissus de ouistiti normaux / processus C | ||
| Étude d’immunotoxicité | ||
| Étude no 0670570 : étude d’immunotoxicité de 28 jours chez la souris albinos (♀ et ♂) ayant comporté des injections hebdomadaires de 01BSUR par voie s.-c. et une phase de récupération de 28 jours / analogue de l’ACZ885 (01BSUR) | Voie s.-c. / 0, 10, 50 et 150 mg/kg / administration de 5 doses | On a noté une légère augmentation du poids absolu et du poids relatif du thymus chez les femelles traitées par la dose de 50 mg/kg dans la phase principale d’immunophénotypage, d’immunogénicité et de toxicocinétique de l’étude; cela dit, on n’a repéré aucune altération macroscopique ou microscopique qui y soit corrélée. Comme cette variation du poids du thymus ne s’est pas révélée statistiquement significative et qu’elle n’a été corrélée à aucune altération macroscopique ou microscopique, on a jugé improbable qu’elle soit imputable à l’administration du composé à l’étude. Les données sur l’immunophénotypage des échantillons de sang, de rate et de thymus obtenues durant la phase principale et la phase de récupération de l’étude n’ont mis en évidence aucun effet qui serait attribuable à l’administration du 01BSUR. On a jugé que l’administration du 01BSUR n’avait pas altéré la réponse mettant en jeu les IgM anti-KLH et les IgG anti-KLH. En se fondant sur les paramètres immunologiques évalués, on a estimé que la DSENO du 01BSUR était de 150 mg/kg/dose. |
RÉFÉRENCES
- 1. Aksentijevich I, Nowak M, Mallah M, et al. De novo CIAS1 mutations, cytokine activation, and evidence for genetic heterogeneity in patients with neonatal-onset multisystem inflammatory disease (NOMID): a new member of the expanding family of pyrin-associated autoinflammatory diseases. Arthritis & Rheum 2002;46(12): 3340-8.
- 2. Aksentijevich I, Putnam D, Remmers EF, et al. The clinical continuum of cryopyrinopathies: novel CIAS1 mutations in North American patients and a new cryopyrin model. Arthritis Rheum 2007;56(4):1273-85.
- 3.
Alten R, Gram H, Joosten LA, et al. The human anti-IL-1beta monoclonal antibody
ACZ885 is effective in joint inflammation models in mice and in a proof-of-concept study in patients with rheumatoid arthritis. Arthritis Res.Ther 2008;10(3):R67.
- 4. Barsegian V, Mathias KD, Wrighton-Smith P, et al. Prevalence of latent tuberculosis infection in German radiologists. J Hosp.Infect 2008;69(1):69-76.
- 5. Costa MF, Said NR, Zimmermann B. Drug-induced lupus due to anti-tumor necrosis factor alpha agents. Semin.Arthritis Rheum 2008;37(6):381-7.
- 6. Dinarello CA, Endres S, Meydani SN, et al. Interleukin-1, anorexia, and dietary fatty acids. Ann.N.Y.Acad.Sci 1990;587:332-8.
- 7. Foell D, Wittkowski H, Vogl T, et al. S100 proteins expressed in phagocytes: a novel group of damage-associated molecular pattern molecules. J Leukoc Biol 2007;81(1):28-37.
- 8.
Gayle D, Llyin SE, Plata-Salaman CR. Central Nervous System IL-1 β System and
Neuropeptide Y mRNAs During IL-1-induced Anorexia in Rats. Brain Research Bulletin 1997;44.311–317.
- 9. Genovese MC, Cohen S, Moreland L, et al. Combination therapy with etanercept and anakinra in the treatment of patients with rheumatoid arthritis who have been treated unsuccessfully with methotrexate. Arthritis Rheum. 2004; 50 (5):1412-9.
- 10.
Goldbach-Mansky R, Dailey NJ, Canna SW, et al. Neonatal-Onset Multisystem
Inflammatory Disease Responsive to Interleukin-1 beta Inhibition. N Engl J Med 2006;355(6):581-92.
- 11. Goldbach-Mansky R, Schroff, SD, Wilson M, et al. A pilot study to evaluate safety and efficacy of the long-acting interleukin- inhibitor rilonacept (interleukin-1 trap) in patients with familial cold autoinflammatory syndrome. Arthritis Rheum 2008;58(8);2432-42.
- 12.
Hawkins PN, Lachmann HJ, McDermott MF. Interleukin-1-receptor antagonist in the
Muckle-Wells syndrome. N.Engl.J.Med 2003;348(25):2583-4.
- 13.
Hentgen V, Despert V, Lepretere A-C et al. CIAS1 Mutation: From Muckle-Wells to
Chronic Infantile Neurological Cutaneous and Articular Syndrome. J Rheumatol 2005;32:747-51.
- 14. Hoffman HM, Mueller JL, Broide DH, et al. Mutation of a new gene encoding a putative pyrin-like protein causes familial cold autoinflammatory syndrome and Muckle-Wells syndrome. Nat Genet 2001;29(3):301-5.
- 15.
Hoffman HM, Throne ML, Amar NJ et al. Efficacy and safety of rilonacept (interleukin-1
Trap) in patients with cryopyrin-associated periodic syndromes: results from two sequential placebo-controlled studies. Arthritis Rheum 2008 Aug;58(8):2443-52.
- 16. Kuemmerle-Deschner JB, Hachulla E, Cartwright R, et al. Two-year results from an open-label, multicentre, phase III study evaluating the safety and efficacy of canakinumab in patients with cryopyrin-associated periodic syndrome across different severity phenotypes. Ann Rheum Dis 2011;70:2095-2102.
- 17.
Lachmann HJ, Goodman HJ, Gilbertson JA, et al. Natural history and outcome in systemic
AA amyloidosis. N Engl J Med 2007;356(23):2361-71.
- 18.
Lachmann HJ, Kone-Paut I, Kuemmerle-Deschner JB et al. A Randomized Trial of
Canakinumab in Cryopyrin-Associated Periodic Syndrome. NEJM. June 4. 2009.
- 19. Lequerre T, Vittecoq O, Saugier-Veber P. A cryopyrin-associated periodic syndrome with joint destruction. Rheumatology 2007;46(4):709-714.
- 20. Leslie KS, Lachmann HJ, Bruning E, et al. Phenotype, genotype, and sustained response to anakinra in 22 patients with autoinflammatory disease associated with CIAS-1/NALP3 mutations. Arch Dermatol 2006;142(12):1591-7.
- 21.
Lobo ED, Hansen RJ, and Balthasar JP. Antibody Pharmacokinetics and
Pharmacodynamics. Journal of pharmaceutical sciences 2004;93(11):2645-2668.
- 22. Maksimovic L, Stirnemann J, Caux F, et al. New CIAS1 mutation and anakinra efficacy in overlapping of Muckle-Wells and familial cold autoinflammatory syndromes. Rheumatology.(Oxford) 2008;47(3):309-10.
- 23. Manuel O, Kumar D. QuantiFERON-TB Gold assay for the diagnosis of latent tuberculosis infection. Expert Rev.Mol.Diagn 2008;8(3):247-56.
- 24. Nambu A, Nakae S, Iwakura Y. IL-1beta, but not IL-1alpha, is required for antigen specific T cell activation and the induction of local inflammation in the delayed-type hypersensitivity responses. Int Immunol 2006;18(5):701-12.
- 25. Ting TV, Scalzi LV, Hashkes PJ. Nonclassic neurologic features in cryopyrin-associated periodic syndromes. Pediatr Neurol 2007;36(5):338-41.
- 26. Wang W, Wang EQ, Balthasar J. Monoclonal antibody pharmacokinetics and pharmacodynamics. Clinical Pharmacology and Therapeutics 2008;(34):548-558.
- 27. Wittkowski H, Kuemmerle-Deschner JB, Gramlich K, et al. The phagocyte specific protein S100A12 as a novel biomarker in Muckle-Wells-Syndrome before and during therapy with Anakinra and Canakinumab (ACZ885). Pediatric Rheumatology 2008;6(Suppl 1):P209.