


Monographie de produit - Kevzara (Sanofi-Aventis Canada, 200 mg, 150 mg)
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2025-04 |
| 4 Posologie et administration, 4.1 Considérations posologiques | 2025-04 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2025-04 |
| 7 Mises en garde et précautions | 2025-04 |
| 7 Mises en garde et précautions, 7.1.4 Personnes âgées | 2025-04 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 5
1 Indications ................................................................................................................ 5
1.1 Pédiatrie ................................................................................................................... 5
1.2 Gériatrie ................................................................................................................... 5
2 Contre-indications ..................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ....................................... 6
4 Posologie et administration ....................................................................................... 6
4.1 Considérations posologiques ................................................................................... 6
4.2 Posologie recommandée et ajustement posologique ............................................. 6
4.4 Administration ......................................................................................................... 9
4.5 Dose oubliée ............................................................................................................ 9
5 Surdose ..................................................................................................................... 9
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 10
7 Mises en garde et précautions ................................................................................. 10
Généralités ....................................................................................................................... 10
Appareil digestif ............................................................................................................... 12
Fonction rénale ................................................................................................................ 12
Fonctions hépatique, biliaire et pancréatique ................................................................. 12
Hypersensibilité ............................................................................................................... 13
Surveillance et examens de laboratoire .......................................................................... 13
Système immunitaire ....................................................................................................... 14
7.1 Populations particulières ....................................................................................... 15
7.1.1 Grossesse ......................................................................................................... 15
7.1.2 Allaitement ....................................................................................................... 16
7.1.3 Enfants et adolescents ..................................................................................... 16
7.1.4 Personnes âgées .............................................................................................. 16
8 Effets indésirables ................................................................................................... 17
8.1 Aperçu des effets indésirables ............................................................................... 17
8.2 Effets indésirables observés au cours des études cliniques .................................. 17
8.5 Effets indésirables observés après la commercialisation ...................................... 26
9 Interactions médicamenteuses ................................................................................ 26
9.2 Aperçu des interactions médicamenteuses........................................................... 26
9.4 Interactions médicament-médicament ................................................................. 27
9.5 Interactions médicament-aliment ......................................................................... 27
9.6 Interactions médicament-plante médicinale ........................................................ 27
9.7 Interactions médicament-examens de laboratoire ............................................... 27
10 Pharmacologie clinique ........................................................................................... 28
10.1 Mode d’action .................................................................................................. 28
10.2 Pharmacodynamie ........................................................................................... 28
10.3 Pharmacocinétique .......................................................................................... 29
10.4 Immunogénicité ............................................................................................... 31
11 Conservation, stabilité et mise au rebut ................................................................... 32
12 Particularités de manipulation du produit ............................................................... 32
Partie 2 : Renseignements scientifiques .............................................................................. 34
13 Renseignements pharmaceutiques .......................................................................... 34
14 Études cliniques ...................................................................................................... 34
14.1 Études cliniques par indication ........................................................................ 34
Polyarthrite rhumatoïde .................................................................................................. 34
Pseudopolyarthrite rhizomélique .................................................................................... 49
15 Microbiologie .......................................................................................................... 51
16 Toxicologie non clinique .......................................................................................... 51
Renseignements destinés aux patient·e·s............................................................................ 53
Mode d’emploi ................................................................................................................... 61
Mode d’emploi ................................................................................................................... 67
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
KEVZARA (sarilumab pour injection) est indiqué pour le traitement des patients adultes atteints de :
- de polyarthrite rhumatoïde (PR) modérément ou gravement évolutive qui ont eu une réponse inadéquate à un ou plusieurs antirhumatismaux modificateurs de la maladie (ARMM), biologiques ou non biologiques, ou qui ne le ou les ont pas tolérés (voir 14 Études cliniques).
KEVZARA doit être employé en association avec du méthotrexate (MTX) ou d’autres ARMM traditionnels. KEVZARA peut être administré en monothérapie en cas d’intolérance ou de contre-indication au méthotrexate ou aux ARMM.
- de pseudopolyarthrite rhizomélique (PPR) qui ont eu une réponse inadéquate aux corticostéroïdes ou qui ont présenté une rechute pendant la réduction progressive de la dose des corticostéroïdes.
1.1 Pédiatrie
Pédiatrie (< 18 ans) :
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (> 65 ans) :
Aucune différence globale en matière d’efficacité n’a été observée entre les patients âgés et les patients plus jeunes, voir 7.1.4 Personnes âgées.
2 Contre-indications
KEVZARA (sarilumab pour injection) est contre-indiqué chez les patients qui présentent une hypersensibilité connue au sarilumab ou à l’un de ses excipients. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6Formes pharmaceutiques, teneurs, composition et conditionnement».
3 Encadré sur les mises en garde et précautions importantes
- Les patients traités par KEVZARA sont exposés à un risque accru d’infections graves pouvant mener à une hospitalisation ou entraîner la mort (voir 7 Mises en garde et précautions et 8 Effets indésirables). Des cas d’infections opportunistes ont aussi été signalés chez des patients recevant KEVZARA. La plupart des patients ayant contracté des infections prenaient en concomitance des immunosuppresseurs comme le méthotrexate ou des corticostéroïdes.
- Ne pas administrer KEVZARA en présence d’une infection évolutive.
- Les patients devraient subir un test de dépistage de la tuberculose avant de commencer un traitement par KEVZARA. Le traitement d’une tuberculose latente doit être commencé avant l’administration de KEVZARA (voir 7 Mises en garde et précautions).
- Les patients doivent faire l’objet d’un suivi serré visant à détecter les signes et les symptômes d’infection pendant un traitement par KEVZARA. En cas d’infection grave, interrompre l’administration de KEVZARA jusqu’à ce que l’infection ait été maîtrisée.
- Les risques et les bienfaits du traitement par KEVZARA doivent être soigneusement pris en considération avant que les patients atteints d’une infection chronique ou récurrente commencent un traitement.
4 Posologie et administration
4.1 Considérations posologiques
Il faut reconsidérer soigneusement la décision de continuer le traitement au-delà de 16 semaines chez un patient qui n’y répond pas pendant cette période.
Considérations générales relatives à l’administration du médicament
Ne pas commencer un traitement par KEVZARA chez les patients dont le nombre absolu de neutrophiles (NAN) est inférieur à 2 x 10⁹/L, dont le nombre de plaquettes est inférieur à 150 x 103/μL ou dont l’activité de l’alanine aminotransférase (ALAT) ou de l’aspartate aminotransférase (ASAT) est 1,5 fois plus élevée que la limite supérieure de la normale (LSN). L’administration de KEVZARA avec des ARMM biologiques, comme les antagonistes du facteur de nécrose tumorale (Tumor Necrosis Factor, TNF), les antagonistes des récepteurs de l’IL-1R, les anticorps monoclonaux anti-CD20 et les modulateurs de costimulation sélectifs, n’a pas fait l’objet d’études. Éviter d’administrer KEVZARA avec des ARMM biologiques.
4.2 Posologie recommandée et ajustement posologique
Polyarthrite rhumatoïde
La dose de KEVZARA recommandée est de 200 mg une fois toutes les 2 semaines par injection sous-cutanée.
Une diminution de la dose de 200 à 150 mg une fois toutes les 2 semaines est recommandée pour la prise en charge de la neutropénie et de la thrombocytopénie et en cas de hausse des enzymes hépatiques (voir 7 Mises en garde et précautions et 8 Effets indésirables).
Pseudopolyarthrite rhizomélique
La dose de KEVZARA recommandée est de 200 mg une fois toutes les deux semaines (par injection sous-cutanée) en association avec un cycle de réduction progressive des corticostéroïdes systémiques. Veuillez consulter les Tableau 1, Tableau 2 et Tableau 3.
KEVZARA peut être utilisé en monothérapie après l’arrêt des corticostéroïdes. Une diminution de la dose de 200 à 150 mg une fois toutes les 2 semaines est recommandée pour la prise en charge de la neutropénie et de la thrombocytopénie et en cas de hausse des taux d’enzymes hépatiques. L’efficacité de 150 mg de sarilumab une fois toutes les deux semaines n’a pas été étudiée chez les patients atteints de PPR.
Modifications posologiques en cas d’anomalies des tests de laboratoire ou d’infection grave pour la PR et la PPR :
Si un patient contracte une infection grave, interrompre le traitement par KEVZARA jusqu’à ce que l’infection soit maîtrisée.
Veuillez consulter les Tableau 1, Tableau 2 et Tableau 3 pour connaître les modifications posologiques recommandées en cas de neutropénie, de thrombocytopénie ou de hausse des enzymes hépatiques.
Tableau 1 – Modifications posologiques recommandées en cas de neutropénie
| Nombre absolu de neutrophiles (NAN) bas (voir 7 Mises en garde et précautions et 10 Pharmacologie clinique). | |
| Valeur de laboratoire (cellules/L) | Recommandation |
| NAN supérieur à 1 x 10⁹/L | Ne pas modifier la dose actuelle de KEVZARA |
| NAN de 0,5 à 1 x 10⁹/L | Interrompre le traitement par KEVZARA jusqu’à ce que la valeur soit supérieure à 1 x 10⁹/L. Le traitement par KEVZARA peut ensuite être repris à 150 mg toutes les 2 semaines, puis augmenté à 200 mg toutes les 2 semaines si c’est approprié sur le plan clinique. |
| NAN inférieur à 0,5 x 10⁹/L | Cesser le traitement par KEVZARA |
NAN = nombre absolu de neutrophiles
Tableau 2 – Modifications posologiques recommandées en cas de thrombocytopénie
| Nombre de plaquettes bas (voir 7 Mises en garde et précautions). | |
| Valeur de laboratoire (cellules/µL) | Recommandation |
| 50 à 100 x 103/μL | Interrompre le traitement par KEVZARA jusqu’à ce que la valeur soit supérieure à 100 x 103/μL. Le traitement par KEVZARA peut ensuite être repris à 150 mg toutes les 2 semaines, puis augmenté à 200 mg toutes les 2 semaines si c’est approprié sur le plan clinique. |
| Inférieure à 50 x 103/μL | En cas de confirmation après plusieurs tests, cesser le traitement par KEVZARA |
Tableau 3 – Modifications posologiques recommandées en cas de hausse des enzymes hépatiques
| Anomalies des enzymes hépatiques (voir 7 Mises en garde et précautions). | |
| Valeur de laboratoire | Recommandation |
| ALAT > 1 à ≤ 3 x LSN | Envisager une modification de la dose des ARMMs ou des agents immunomodulateurs administrés en concomitance, si cela est approprié sur le plan clinique. |
| ALAT > 3 à ≤ 5 x LSN | Interrompre le traitement par KEVZARA jusqu’à ce que la valeur soit inférieure à 3 x LSN. Le traitement par KEVZARA peut ensuite être repris à 150 mg toutes les 2 semaines, puis augmenté à 200 mg toutes les 2 semaines si c’est approprié sur le plan clinique. |
| ALAT > 5 x LSN | Cesser le traitement par KEVZARA |
ALAT = alanine aminotransférase; ARMM = antirhumatismal modificateur de la maladie; LSN = limite supérieure de la normale
Insuffisance rénale
Aucun ajustement de la posologie n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. KEVZARA n’a pas fait l’objet d’études chez les patients atteints d’insuffisance rénale grave.
Insuffisance hépatique
Le traitement par KEVZARA n’est pas recommandé chez les patients atteints d’une maladie hépatique évolutive ou d’insuffisance hépatique. L’innocuité et l’efficacité de KEVZARA n’ont pas fait l’objet d’études chez les patients présentant une insuffisance hépatique, y compris chez les patients présentant des anticorps contre le virus de l’hépatite B (VHB) et le virus de l’hépatite C (VHC).
Enfants et adolescents
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
4.4 Administration
Instructions relatives à la préparation et à l’administration
KEVZARA pour injection sous-cutanée n’est pas conçu pour être administré par voie intraveineuse.
KEVZARA est destiné à une administration effectuée sous la supervision d’un professionnel de la santé. Un patient peut s’auto-injecter KEVZARA ou la personne soignant le patient peut administrer KEVZARA. Former adéquatement les patients ou les personnes soignantes sur la préparation et l’administration de KEVZARA avant son utilisation conformément au mode d’emploi.
Pour une utilisation adéquate, laisser la seringue préremplie se réchauffer à la température ambiante pendant 30 minutes avant de procéder à l’injection par voie sous-cutanée. Dans le cas du stylo prérempli, le laisser- se réchauffer à la température ambiante pendant 60 minutes avant de procéder à l’injection par voie sous-cutanée. Ne pas réchauffer KEVZARA d’une autre façon.
Avant leur administration, les médicaments parentéraux doivent être visuellement inspectés pour déceler toute particule ou décoloration. La solution KEVZARA pour administration par voie sous-cutanée doit être limpide et incolore à jaune pâle. Ne pas l’utiliser si la solution est trouble ou décolorée, si elle contient des particules, ou si une pièce de la seringue préremplie ou du stylo prérempli semble endommagée.
Informer les patients qu’ils doivent injecter tout le contenu de la seringue ou du stylo (1,14 mL), ce qui permet d’obtenir 200 ou 150 mg de KEVZARA, selon les directives du mode d’emploi.
Changer de point d’injection à chaque injection. Ne pas injecter le médicament à un endroit où la peau est sensible ou endommagée ou comporte des ecchymoses ou des cicatrices.
4.5 Dose oubliée
Les patients qui ont oublié une dose de KEVZARA depuis 3 jours ou moins doivent prendre la dose oubliée dès que possible. La prochaine dose doit être prise au moment prévu. Si 4 jours ou plus se sont écoulés, ou si le patient ne sait pas exactement quand prendre la prochaine dose de KEVZARA, il doit communiquer avec son professionnel de la santé pour obtenir des directives.
5 Surdose
Pendant le programme de développement clinique, 2 patients ont reçu 400 mg de sarilumab en 24 heures. Aucun des deux patients n’a présenté d’effets indésirables ni d’anomalies biologiques (autrement dit, le NAN, les résultats des épreuves de la fonction hépatique et le taux de lipides se situaient dans les limites de la normale).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (drug identification number, DIN) et le numéro de lot du produit fourni.
Tableau 4 – Formes posologiques, teneurs et composition
La solution KEVZARA pour administration sous-cutanée est offerte en solution liquide stérile, incolore à jaune pâle, sans produit de conservation, et son pH est d’environ 6,0. Chaque seringue préremplie ou stylo prérempli contient 1,14 mL (200 mg ou 150 mg) de KEVZARA dans une solution contenant de l’arginine (45 mmol), de l’histidine (21 mmol), du polysorbate 20 (0,2 % p/v), du sucrose (5 % p/v) et de l’eau pour injection.
Aucun des composants de la seringue préremplie ou du stylo prérempli ne contient du latex (y compris le capuchon de l’aiguille).
Emballage : Deux seringues préremplies de 200 mg ou deux stylos préremplis de 150 mg ou de 200 mg par boîte.
7 Mises en garde et précautions
Généralités
Infections graves
| Voie | Forme posologique / | Ingrédients non médicinaux | ||||
| d’administration | teneur / composition | |||||
| Injection sous-cutanée | 200 mg/1,14 mL disponibles en seringue préremplie ou en stylo prérempli à usage unique 150 mg/1,14 mL disponibles en stylo prérempli | Arginine, eau pour injection, histidine, polysorbate 20 et sucrose. Pour obtenir une liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement | ||||
Des cas d’infections graves, parfois fatales, par des agents pathogènes bactériens, mycobactériens, fongiques invasifs, viraux et d’autres agents pathogènes opportunistes ont été signalés chez les patients recevant des immunosuppresseurs. Les infections graves les plus souvent observées pendant un traitement par KEVZARA comprennent la pneumonie et la cellulite (voir 8 Effets indésirables). En ce qui concerne les infections opportunistes, la tuberculose, la candidose et la pneumocystose ont été signalées pendant un traitement de la PR par KEVZARA.
Certains patients atteints de polyarthrite rhumatoïde (PR) et de tuberculose ont présenté une infection plus disséminée que localisée et prenaient souvent en concomitance des immunosuppresseurs, comme le méthotrexate et des corticostéroïdes, ce qui, en plus de la PR, pouvait les prédisposer aux infections.
Même si elles n’ont pas été signalées dans le cadre d’études cliniques portant sur KEVZARA, il reste que d’autres infections graves (p. ex., histoplasmose, cryptococcose, aspergillose) ont été signalées chez des patients recevant d’autres immunosuppresseurs pour le traitement de la PR.
Ne pas administrer KEVZARA en présence d’une infection évolutive, y compris les infections localisées. Il faut soupeser les risques et les bienfaits du traitement avant de commencer un traitement par KEVZARA chez les patients qui :
- présentent une infection chronique ou récurrente;
- ont des antécédents d’infections graves ou opportunistes;
- sont atteints d’une maladie sous-jacente qui peut les prédisposer à une infection;
- ont été exposés à la tuberculose;
- ont séjourné ou voyagé dans des régions où la tuberculose ou les mycoses sont endémiques.
Surveiller de près l’apparition des signes et symptômes d’une infection pendant un traitement par KEVZARA (voir 8 Effets indésirables et 4 Posologie et administration).
Interrompre le traitement par KEVZARA si un patient contracte une infection grave ou une infection opportuniste.
Le patient qui contracte une nouvelle infection pendant un traitement par KEVZARA devrait subir rapidement une série complète de tests diagnostiques destinés au patient immunocompromis; un traitement antimicrobien approprié doit ensuite être entrepris et l’état du patient doit faire l’objet d’un suivi serré.
Tuberculose
Avant qu’un patient commence un traitement par KEVZARA, il convient d’évaluer chez lui les facteurs de risque de tuberculose et d’effectuer des tests de dépistage d’une infection latente. Avant qu’un patient atteint de tuberculose latente commence un traitement par KEVZARA, il convient de le traiter à l’aide d’un antimycobactérien standard. Il convient d’envisager un traitement contre la tuberculose avant qu’un patient ayant des antécédents de tuberculose latente ou évolutive pour lequel une cure ne peut être confirmée et qu’un patient qui présente des risques d’infection tuberculeuse latente et dont les résultats du test de dépistage de la tuberculose latente sont négatifs commence un traitement par KEVZARA. Dans le cas où un traitement contre la tuberculose est envisagé, il convient aussi de consulter un médecin spécialisé dans le traitement de la tuberculose.
Avant de commencer le traitement, il convient de surveiller de près les patients présentant des signes et des symptômes de tuberculose, même si leurs résultats aux tests de dépistage de la tuberculose latente ont été négatifs.
Réactivation virale
Une réactivation virale a été associée à des traitements par des immunosuppresseurs biologiques. Lors des études cliniques portant sur KEVZARA, des cas de zona ont été observés. Aucun cas de réactivation du virus de l’hépatite B n’a été signalé lors des études cliniques; à noter, cependant, que les patients présentant un risque de réactivation en avaient été exclus.
Appareil digestif
Perforation gastro-intestinale et diverticulite
Des cas de perforation gastro-intestinale et de diverticulite ont été associés au sarilumab. Des perforations gastro-intestinales ont été signalées tant en présence qu’en l’absence de diverticulite. Faire preuve de prudence lors de l’administration de KEVZARA chez les patients qui peuvent présenter un risque accru de perforation gastro-intestinale. Évaluer sans tarder les patients qui présentent de nouveaux symptômes abdominaux comme une douleur persistante accompagnée de fièvre (voir 8 Effets indésirables).
Fonction rénale
Aucun ajustement de la posologie n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Les effets de KEVZARA n’ont pas fait l’objet d’études chez les patients présentant une insuffisance rénale grave (voir 10 Pharmacologie clinique).
Fonctions hépatique, biliaire et pancréatique
Le traitement par KEVZARA n’est pas recommandé chez les patients atteints d’une maladie hépatique évolutive ou d’insuffisance hépatique (voir 8 Effets indésirables). L’innocuité et l’efficacité de KEVZARA n’ont pas fait l’objet d’études chez les patients présentant une insuffisance hépatique, y compris chez les patients présentant des anticorps contre le virus de l’hépatite B (VHB) et le virus de l’hépatite C (VHC).
Hypersensibilité
Des réactions d’hypersensibilité ont été associées à KEVZARA (voir 8 Effets indésirables), les plus fréquentes étant l’éruption cutanée au point d’injection, l’éruption cutanée et l’urticaire. Il faut aviser les patients de consulter un médecin sans tarder s’ils éprouvent des symptômes d’une réaction d’hypersensibilité. Si une anaphylaxie ou un autre type de réaction d’hypersensibilité survient, il faut mettre fin immédiatement au traitement par KEVZARA. KEVZARA ne doit pas être administré aux patients ayant une hypersensibilité connue au sarilumab (voir 2 Contre-indications et 8 Effets indésirables).
Surveillance et examens de laboratoire
Neutrophiles
Le traitement par KEVZARA a été associé à une fréquence accrue d’une diminution du nombre absolu de neutrophiles (NAN). La diminution du NAN n’a pas été associée à une fréquence accrue d’infections, y compris les infections graves.
- Commencer un traitement par KEVZARA n’est pas recommandé chez les patients dont le nombre de neutrophiles est faible, autrement dit s’il est inférieur à 2 x 10⁹/L. Cesser le traitement chez les patients dont le NAN diminue à moins de 0,5 x 10⁹/L.
- Surveiller le nombre de neutrophiles 4 à 8 semaines après le début du traitement et environ tous les 3 mois par la suite (voir 10 Pharmacologie clinique). Pour connaître les modifications posologiques recommandées en fonction du NAN, voir 4 Posologie et administration.
- Si une modification de dose est envisagée après une analyse pharmacodynamique des variations du NAN (voir 10 Pharmacologie clinique), utiliser les résultats obtenus à la fin de l’intervalle posologique.
Nombre de plaquettes
Dans le cadre des études cliniques, le traitement par KEVZARA a été associé à une diminution du nombre de plaquettes. La diminution du nombre de plaquettes n’a pas été associée à des épisodes hémorragiques (voir 8 Effets indésirables).
- Commencer un traitement par KEVZARA n’est pas recommandé chez les patients dont le nombre de plaquettes est inférieur à 150 x 109/L. Cesser le traitement par KEVZARA chez les patients dont le nombre de plaquettes diminue à moins de 50 x 109/L.
- Surveiller le nombre de plaquettes 4 à 8 semaines après le début du traitement et environ tous les 3 mois par la suite. Pour connaître les modifications posologiques recommandées en fonction du nombre de plaquettes, voir 4 Posologie et administration.
Enzymes hépatiques
Le traitement par KEVZARA a été associé à une fréquence accrue d’une hausse des transaminases. Dans le cadre des études cliniques, cette hausse était transitoire et n’a pas donné lieu à une lésion hépatique évidente sur le plan clinique (voir 8 Effets indésirables). Une augmentation de la fréquence et de l’importance de cette hausse a été observée quand des médicaments pouvant être hépatotoxiques (comme le MTX) ont été utilisés en association avec KEVZARA.
- Commencer un traitement par KEVZARA n’est pas recommandé chez les patients dont les transaminases (ALAT ou ASAT) sont 1,5 fois plus élevées que la limite supérieure de la normale (LSN). Cesser le traitement par KEVZARA chez les patients dont l’activité de l’ALAT est plus élevée que 5 fois la limite supérieure de la normale (voir 4 Posologie et administration).
- Surveiller l’activité de l’ALAT et de l’ASAT 4 à 8 semaines après le début du traitement et environ tous les 3 mois par la suite. Si indiqué sur le plan clinique, envisager d’autres épreuves de la fonction hépatique, comme le dosage de la bilirubine. Pour connaître les modifications posologiques recommandées en fonction des résultats portant sur les transaminases, voir 4 Posologie et administration.
Anomalies lipidiques
Les taux de lipides peuvent être réduits chez les patients présentant une inflammation chronique. Le traitement par KEVZARA a été associé à une augmentation des paramètres lipidiques, comme le cholestérol à lipoprotéines de basse densité (LDL), le cholestérol à lipoprotéines de haute densité (HDL) ou les triglycérides (voir 8 Effets indésirables).
- Évaluer les paramètres lipidiques environ 4 à 8 semaines après le début du traitement par KEVZARA et à des intervalles d’environ 6 mois par la suite.
- Lors du traitement d’un patient, respecter les lignes directrices cliniques sur la prise en charge de l’hyperlipidémie.
Système immunitaire
Immunosuppression
Le traitement par des immunosuppresseurs peut augmenter le risque de cancer. L’effet d’un traitement par KEVZARA sur le développement de cancers est inconnu, mais des cancers ont été signalés lors des études cliniques (voir 8 Effets indésirables).
Vaccination
Éviter l’utilisation concomitante de vaccins vivants pendant un traitement par KEVZARA, car l’innocuité clinique n’a pas été établie. Aucune donnée ne porte pour le moment sur la transmission secondaire d’une infection par des personnes ayant reçu un vaccin vivant à des patients recevant KEVZARA. L’intervalle entre l’administration d’un vaccin vivant et le début d’un traitement par KEVZARA doit être conforme aux plus récentes lignes directrices relatives
à l’immunisation et portant sur les agents immunosuppresseurs (voir 9 Interactions médicamenteuses).
7.1 Populations particulières
7.1.1 Grossesse
Femmes aptes à procréer : Les femmes aptes à procréer doivent utiliser une méthode de contraception efficace pendant et jusqu’à trois mois après le traitement.
KEVZARA est généralement utilisé en association avec des médicaments antirhumatismaux modificateurs de la maladie (ARMM). Les monographies de certains ARMM, comme le méthotrexate, recommandent de cesser l’administration lorsqu’une patiente devient enceinte; il faut donc cesser également l’administration de KEVZARA (voir 7.1 Populations particulières de la monographie du médicament utilisé en concomitance).
Résumé des risques
Aucune étude n’a été réalisée avec KEVZARA chez les femmes enceintes, et les données pertinentes tirées de l’utilisation clinique sont très limitées. Neuf grossesses ont été signalées durant les essais cliniques, avec les résultats suivants : 4 fausses couches au cours du premier trimestre (avortement spontané, rétention fœtale, œuf clair); 2 de ces sujets présentaient des antécédents d’avortement spontané ou sans spécifications; 4 ont donné naissance à un nourrisson en bonne santé; et une (1) (qui avait pris du MTX en concomitance) a donné naissance à un nouveau-né à terme chez qui le diagnostic de pneumonie a été posé à la naissance. Le nouveau-né s’est rétabli après une antibiothérapie parentérale, mais la présence d’aucun microorganisme n’a été établie.
Les anticorps monoclonaux traversent la barrière placentaire, la plus grande quantité la traversant au cours du troisième trimestre. Les études chez le macaque de Buffon ont montré que le sarilumab traverse la barrière placentaire. L’effet potentiel du sarilumab sur le fonctionnement du système immunitaire du nouveau-né n’est pas connu. La réponse immunitaire humorale (IgG) à une provocation antigénique a été supprimée chez des macaques de Buffon adultes recevant ≥ 5 mg/kg de sarilumab une fois par semaine par voie intraveineuse, ce qui laisse entendre que l’administration de KEVZARA pourrait avoir une incidence sur la réponse immunitaire chez la mère et le nouveau-né.
Aucun effet toxique n’a été observé au niveau embryonnaire ou du développement dans le cadre d’une étude portant à la fois sur le développement embryofœtal et anténatal / postnatal chez des macaques de Buffon gravides exposées au sarilumab par administration intraveineuse entre le début de la gestation et la mise bas, jusqu’à des doses de 50 mg/kg une fois par semaine. Les taux d’exposition maternelle (ASC pour aire sous la courbe) étaient environ 84 fois plus élevés que ceux auxquels on pourrait s’attendre en clinique.
La fertilité n’a pas été affectée chez des souris CD-1 recevant un substitut murin de médicament contre l’IL-6Ra par injection sous-cutanée à des doses de jusqu’à 100 mg/kg deux fois par semaine. Chez les femelles, les résultats associés au composé ont été observés au microscope dans l’utérus. Au moins un site d’implantation avec dégénérescence a été observé au microscope dans l’utérus chez 1/24, 2/24 et 6/24 souris recevant 0, 25 et 100 mg/kg, respectivement.
On ne connaît pas la pertinence de ces résultats sur le plan clinique (voir 16 Toxicologie non clinique).
Chez l’humain, la fréquence de malformations et de pertes de grossesse associées à KEVZARA n’a pas été établie.
KEVZARA devrait être utilisé pendant la grossesse seulement si les bienfaits éventuels justifient les risques potentiels pour le fœtus.
Registre d’exposition pendant la grossesse
Un registre concernant l’exposition à KEVZARA pendant la grossesse a été mis sur pied pour en surveiller les issues. Les médecins sont invités à y inscrire leurs patientes et les femmes enceintes sont invitées à s’y inscrire elles-mêmes en appelant au 1 877 311 8972.
7.1.2 Allaitement
Il n’y a aucune donnée sur la présence de sarilumab dans le lait maternel, sur ses effets sur le nourrisson allaité ni sur ses effets sur la production de lait. Étant donné que les anticorps monoclonaux peuvent être excrétés en faible quantité dans le lait maternel, au moment de décider s’il faut cesser d’allaiter ou cesser le traitement par KEVZARA, il faut tenir compte de l’importance du médicament pour la mère.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) :
L’innocuité et l’efficacité de KEVZARA n’ont pas été établies chez les enfants de moins de 18 ans.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) :
Du nombre total de patients atteints de PR auprès desquels des études cliniques portant sur KEVZARA ont été menées (voir 14 Études cliniques), 15,0 % étaient âgés de 65 ans et plus, tandis que 1,6 % étaient âgés de 75 ans et plus. Dans les essais cliniques, aucune différence globale en matière d’innocuité et d’efficacité n’a été observée entre les patients âgés et les patients plus jeunes. La fréquence des infections graves chez les patients de 65 ans et plus traités par KEVZARA ou ayant reçu un placebo était plus élevée que chez les patients de moins de 65 ans. Comme les infections sont en général plus fréquentes chez les personnes âgées, il faut faire preuve de prudence lors du traitement des personnes âgées.
Sur le nombre total de patients atteints de PPR exposés à KEVZARA dans l’étude clinique (voir 14 Études cliniques ), 16 patients (27,1 %) étaient âgés de 50 à 65 ans, 33 patients (55,9 %) étaient âgés de 65 à 75 ans et 10 patients (17,0 %) étaient âgés de 75 ans et plus. L’âge médian dans l’étude sur la PPR était de 69 ans et tous les patients prenaient un corticostéroïde au début de l’étude. Il n’y avait aucune différence dans l’incidence d’infections graves entre le groupe KEVZARA et le groupe placebo. Dans les essais cliniques, aucune différence globale en matière d’innocuité n’a été observée entre les patients âgés et les patients plus jeunes. Comme les infections sont en général plus fréquentes chez les personnes âgées, il faut faire preuve de prudence lors du traitement des personnes âgées.
8 Effets indésirables
8.1 Aperçu des effets indésirables
La neutropénie, les infections des voies respiratoires supérieures, l’augmentation du taux d’ALAT, les infections des voies urinaires et l’érythème au point d’injection ont été les effets indésirables les plus fréquemment signalés, tandis que les infections ont été les effets indésirables graves les plus courants (voir 7 Mises en garde et précautions).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Polyarthrite rhumatoïde
Tous les patients dont il est question dans les données relatives à l’innocuité étaient atteints de polyarthrite rhumatoïde évolutive modérée ou grave.
L’évaluation de l’innocuité de KEVZARA en association avec des ARMM se fonde sur les données provenant de sept études, dont deux étaient contrôlées par placebo, menées auprès de 2 887 patients (population des études sur l’innocuité à long terme). Parmi ces patients, 2 170 ont reçu KEVZARA pendant au moins 24 semaines, 1 546 pendant au moins 48 semaines, 1 020 pendant au moins 96 semaines et 624 pendant au moins 144 semaines.
La population des études contrôlées par placebo pendant 52 semaines regroupe des patients d’une étude de phase 2 de 12 semaines et de deux études d’efficacité de phase 3 (l’une d’une durée de 24 semaines et l’autre d’une durée de 52 semaines). Au sein de cette population, 661, 660 et 661 patients ont reçu respectivement, une fois toutes les deux semaines 200 mg de KEVZARA, 150 mg de KEVZARA ou un placebo en association avec un ARMM.
La population des études contrôlées par placebo pendant 12 semaines regroupe des patients de deux études d’efficacité de phase 3, ayant participé aux semaines de 0 à 12 et ayant servi à évaluer les effets indésirables et les anomalies biologiques courants chez des patients avant qu’ils puissent passer du placebo à KEVZARA. Au sein de cette population, 582, 579 et
579 patients ont reçu respectivement, une fois toutes les deux semaines 200 mg de KEVZARA, 150 mg de KEVZARA ou un placebo en association avec un ARMM.
Les infections ont été les effets indésirables graves les plus courants (voir 7 Mises en garde et précautions).
Lors des études cliniques, les effets indésirables les plus souvent observés (survenant chez au moins 2,5 % des patients traités par KEVZARA en association avec un ARMM) ont été une neutropénie, une hausse de l’ALAT, un érythème au point d’injection et des infections des voies respiratoires supérieures.
Dans la population des études contrôlées par placebo pendant 52 semaines, il y a eu abandon prématuré du traitement en raison d’effets indésirables chez 12,6%, 10,9% et 4,7 % des patients recevant, respectivement, 200 mg de KEVZARA, 150 mg de KEVZARA et un placebo.
Les effets indésirables les plus fréquents (> 1 %) ayant entraîné un abandon du traitement par KEVZARA ont été une neutropénie et une hausse de l’ALAT, ainsi que des motifs d’abandon prévus par le protocole.
L’administration de KEVZARA en monothérapie a fait l’objet d’une analyse chez 132 patients, dont 67 ont reçu 200 mg de KEVZARA et 65 ont reçu 150 mg de KEVZARA, sans administration concomitante d’un ARMM. De façon générale, le profil d’innocuité du médicament correspondait à celui qui a été observé chez les patients recevant un ARMM en concomitance.
Infections dans l’ensemble
Dans la population des études contrôlées par placebo pendant 52 semaines, le taux des infections dans les groupes de patients recevant 200 et 150 mg de KEVZARA + ARMM ont été respectivement de 84,5 et de 81,0 cas par 100 années-patients, comparativement à 75,1 cas par 100 années-patients dans le groupe placebo + ARMM. Les infections les plus souvent signalées (chez 5 à 7 % des patients) ont été des infections des voies respiratoires supérieures, des infections urinaires et des rhinopharyngites.
Dans le cas du traitement d’association par KEVZARA + ARMM, le taux global des infections dans la population des études sur l’innocuité à long terme était semblable à celui qui a été observé pendant les périodes contrôlées des études.
Infections graves
Dans la population des études contrôlées par placebo pendant 52 semaines, le taux des infections graves dans les groupes de patients recevant 200 et 150 mg de KEVZARA + ARMM ont été, respectivement, de 4,3 et de 3,0 cas par 100 années-patients, comparativement à 3,1 cas par 100 années-patients dans le groupe placebo + ARMM.
Dans la population des études sur l’innocuité à long terme, le taux global des infections graves était semblable à celui qui a été observé pendant les périodes contrôlées des études. Les infections graves les plus souvent observées pendant un traitement par Kevzara comprenaient la pneumonie et la cellulite. Des cas d’infection opportuniste ont été signalés (voir 7 Mises en garde et précautions).
Perforation gastro-intestinale
Au sein de la population des études contrôlées par placebo pendant 52 semaines, un patient traité par KEVZARA a présenté une perforation gastro-intestinale (0,11 événement par 100 années-patients).
Au sein de la population des études sur l’innocuité à long terme, le taux global de perforation gastro-intestinale était semblable à celui qui a été observé pendant les périodes contrôlées par placebo lors des études cliniques. Des perforations gastro-intestinales, parfois compliquées d’abcès, ont été signalées tant en présence qu’en l’absence de diverticulite. La plupart des patients qui ont présenté des perforations gastro-intestinales prenaient en concomitance des anti-inflammatoires non stéroïdiens (AINS), des corticostéroïdes ou du méthotrexate. Dans le cas des perforations gastro-intestinales, la contribution relative de ces médicaments concomitants par rapport à celle de KEVZARA n’est pas connue (voir 7 Mises en garde et précautions).
Réactions d’hypersensibilité
Au sein de la population des études contrôlées par placebo pendant 52 semaines, la proportion de patients ayant abandonné le traitement en raison de réactions d’hypersensibilité était plus élevée chez les patients traités par KEVZARA (0,9 % avec 200 mg et 0,5 % avec 150 mg) que chez les patients ayant reçu un placebo (0,2 %). Le taux d’abandon en raison de réactions d’hypersensibilité dans la population des études sur l’innocuité à long terme était semblable à celui qui a été observé pendant les périodes contrôlées par placebo lors des études cliniques.
Aucun cas d’anaphylaxie n’a été observé dans le cadre des études contrôlées par placebo ni au sein de la population ayant participé aux études sur l’innocuité à long terme.
Réactions au point d’injection
Dans la population des études contrôlées par placebo pendant 12 semaines, des réactions au point d’injection ont été signalées chez 6,0 % des patients ayant reçu 200 mg de KEVZARA et chez 4,7 % des patients ayant reçu 150 mg de KEVZARA, comparativement à 0,9 % chez les patients ayant reçu un placebo. Ces réactions au point d’injection (y compris l’érythème et le prurit) étaient légères dans la plupart des cas et ont entraîné l’abandon du traitement chez 2 patients (0,2 %) ayant reçu KEVZARA.
Anomalies des tests de laboratoire
Neutrophiles
Dans la population des études contrôlées par placebo pendant 12 semaines, une diminution du nombre de neutrophiles à moins de 1 000/µL a été observée chez 5,9% et 4,0 % des patients ayant reçu, respectivement, 200 mg et 150 mg de KEVZARA + ARMM, comparativement à aucun patient dans le groupe placebo + ARMM. Une diminution du nombre de neutrophiles à moins de 500/µL a été observée chez 0,7 % des patients, tant chez ceux ayant reçu 200 mg que chez les patients ayant reçu 150 mg de KEVZARA + ARMM. Chez les patients présentant une diminution du nombre absolu de neutrophiles (NAN), des modifications au schéma thérapeutique, comme l’interruption de l’administration de KEVZARA ou la diminution de la dose, ont permis d’augmenter le NAN ou de le ramener à la normale (voir 4 Posologie et administration). La diminution du NAN n’a pas été associée à une fréquence accrue d’infections, y compris les infections graves.
Dans la population des études sur l’innocuité à long terme, les observations relatives au nombre de neutrophiles étaient semblables à celles des études cliniques contrôlées par placebo (voir 7 Mises en garde et précautions).
Nombre de plaquettes
Dans la population des études contrôlées par placebo pendant 12 semaines, une diminution du nombre de plaquettes à moins de 100 x 109/L a été signalée chez 1,2% et 0,7 % des patients ayant reçu, respectivement, 200 mg et 150 mg de KEVZARA + ARMM, comparativement à aucun patient ayant reçu un placebo + ARMM, et ce, sans qu’un épisode hémorragique y soit associé.
Dans la population des études sur l’innocuité à long terme, les observations relatives au nombre de plaquettes correspondaient à celles des études cliniques contrôlées par placebo (voir 7 Mises en garde et précautions).
Enzymes hépatiques
Le Tableau 5 présente les anomalies des enzymes hépatiques signalées au sein de la population des études contrôlées par placebo pendant 12 semaines (KEVZARA + ARMM ou placebo + ARMM). Chez les patients en monothérapie, la fréquence d’une hausse des transaminases était moins élevée dans le groupe KEVZARA que dans le groupe ARMM. Chez les patients présentant une hausse des enzymes hépatiques, une modification du schéma thérapeutique, comme une interruption du traitement par KEVZARA ou une diminution de la dose, a permis aux enzymes hépatiques de baisser ou de revenir à la normale (voir 4 Posologie et administration). Cette hausse n’a pas été associée à une augmentation significative sur le plan clinique du taux de bilirubine directe, pas plus qu’elle n’a été associée à des signes cliniques d’hépatite ou d’insuffisance hépatique (voir 7 Mises en garde et précautions).
Tableau 5 – Fréquence des anomalies des enzymes hépatiques dans la population des études de phase 3 sur l’efficacité et contrôlées par placebo jusqu’à la semaine 12
Placebo + ARMM N = 579 | KEVZARA à 150 mg + ARMM N = 579 | KEVZARA à 200 mg + ARMM N = 582 | |
| ASAT | |||
| > LSN à 3 x LSN | 13,3 % | 25,1 % | 28 % |
| > 3 x LSN à 5 x LSN | 0 % | 1,4 % | 1,0 % |
| > 5 x LSN | 0 % | 0,7 % | 0,2 % |
| ALAT | |||
| > LSN à 3 x LSN | 23,1 % | 36,2 % | 41,6 % |
| > 3 x LSN à 5 x LSN | 0,7 % | 2,9 % | 2,8 % |
| > 5 x LSN | 0 % | 1,2 % | 0,7 % |
ALAT = alanine aminotransférase; ARMM = antirhumatismal modificateur de la maladie; ASAT = aspartate aminotransférase; LSN = limite supérieure de la normale
Lipides
Les paramètres lipidiques (LDL, HDL et triglycérides) ont d’abord été évalués 4 semaines après le début du traitement par KEVZARA + ARMM chez les patients des études contrôlées par placebo. À la semaine 4, le taux moyen de LDL avait augmenté de 0,36 mmol/L, le taux moyen de triglycérides avait augmenté de 0,26 mmol/L et le taux moyen de HDL avait augmenté de 0,08 mmol/L. Aucune autre augmentation n’a été observée après la semaine 4. Aucune différence significative n’a été observée entre les doses.
Dans la population des études sur l’innocuité à long terme, les observations relatives aux paramètres lipidiques correspondaient à celles des études cliniques contrôlées par placebo.
Cancers
Dans la population des études contrôlées par placebo pendant 52 semaines, le taux de cancer était le même chez les patients recevant KEVZARA + ARMM que chez les patients recevant un placebo + ARMM (1,0 événement par 100 années-patients).
Dans la population des études sur l’innocuité à long terme, le taux de cancer était semblable à celui qui a été observé dans les études contrôlées par placebo (voir 7 Mises en garde et précautions).
Autres effets indésirables
Tableau 6 – Effets indésirables survenant chez 1 % ou plus des patients auxquels étaient administrées les associations placebo + ARMM, 150 mg de KEVZARA + ARMM ou 200 mg de KEVZARA + ARMM
KEVZARA
Classification par système et organe /
Terme privilégié
Placebo + ARMM (N = 579)
150 mg t2s + ARMM (N = 579)
200 mg t2s + ARMM (N = 582) Toutes classes confondues 242 (41,8 %) 287 (49,6 %) 306 (52,6 %) Troubles des systèmes sanguin et
lymphatique 12 (2,1 %) 38 (6,6 %) 67 (11,5 %) Neutropénie 1 (0,2 %) 36 (6,2 %) 55 (9,5 %) Leucopénie 0 4 (0,7 %) 11 (1,9 %) Thrombocytopénie 0 3 (0,5 %) 6 (1,0 %) Anémie 7 (1,2 %) 0 1 (0,2 %) Troubles gastro-intestinaux 39 (6,7 %) 31 (5,4 %) 49 (8,4 %) Diarrhée 13 (2,2 %) 7 (1,2 %) 13 (2,2 %) Nausées 10 (1,7 %) 7 (1,2 %) 5 (0,9 %) Troubles généraux et affections au
point d’administration 16 (2,8 %) 43 (7,4 %) 50 (8,6 %) Érythème au point d’injection 4 (0,7 %) 20 (3,5 %) 19 (3,3 %) Prurit au point d’injection 1 (0,2 %) 11 (1,9 %) 9 (1,5 %) Infections et infestations 92 (15,9 %) 106 (18,3 %) 120 (20,6 %) Infection des voies respiratoires
supérieures 13 (2,2 %) 17 (2,9 %) 18 (3,1 %) Infection des voies urinaires 11 (1,9 %) 15 (2,6 %) 15 (2,6 %) Rhinopharyngite 12 (2,1 %) 16 (2,8 %) 14 (2,4 %) Sinusite 5 (0,9 %) 6 (1,0 %) 11 (1,9 %) Bronchite 7 (1,2 %) 4 (0,7 %) 10 (1,7 %) Herpès buccal 0 4 (0,7 %) 10 (1,7 %) Pharyngite 9 (1,6 %) 6 (1,0 %) 9 (1,5 %) Grippe 9 (1,6 %) 5 (0,9 %) 8 (1,4 %) Gastroentérite 6 (1,0 %) 5 (0,9 %) 6 (1,0 %)
KEVZARA
Classification par système et organe /
Terme privilégié
Placebo + ARMM (N = 579)
150 mg t2s + ARMM (N = 579)
200 mg t2s + ARMM (N = 582) Blessure, empoisonnement et
complications liées aux interventions 37 (6,4 %) 24 (4,1 %) 32 (5,5 %) Surdosage accidentel 14 (2,4 %) 13 (2,2 %) 17 (2,9 %) Chute 7 (1,2 %) 3 (0,5 %) 3 (0,5 %) Épreuves de laboratoire 23 (4,0 %) 46 (7,9 %) 47 (8,1 %) Hausse de l’alanine aminotransférase 9 (1,6 %) 22 (3,8 %) 26 (4,5 %) Hausse de l’aspartate
aminotransférase 2 (0,3 %) 2 (0,3 %) 7 (1,2 %) Hausse des transaminases 2 (0,3 %) 8 (1,4 %) 5 (0,9 %) Troubles du métabolisme et de la
nutrition 8 (1,4 %) 26 (4,5 %) 20 (3,4 %) Hypertriglycéridémie 3 (0,5 %) 15 (2,6 %) 5 (0,9 %) Hypercholestérolémie 0 6 (1,0 %) 5 (0,9 %) Troubles musculosquelettiques et du
tissu conjonctif 44 (7,6 %) 22 (3,8 %) 30 (5,2 %) Polyarthrite rhumatoïde 14 (2,4 %) 2 (0,3 %) 9 (1,5 %) Troubles du système nerveux 27 (4,7 %) 24 (4,1 %) 23 (4,0 %) Céphalées 13 (2,2 %) 13 (2,2 %) 10 (1,7 %) Étourdissements 6 (1,0 %) 2 (0,3 %) 6 (1,0 %) Troubles psychiatriques 6 (1,0 %) 9 (1,6 %) 11 (1,9 %) Insomnie 6 (1,0 %) 4 (0,7 %) 3 (0,5 %) Troubles vasculaires 15 (2,6 %) 8 (1,4 %) 13 (2,2 %) Hypertension 7 (1,2 %) 4 (0,7 %) 11 (1,9 %) ARMM = antirhumatismal modificateur de la maladie; t2s = toutes les 2 semaines
Pseudopolyarthrite rhizomélique
L’innocuité a été étudiée dans une étude de phase 3 (SAPHYR) auprès de 117 patients atteints de PPR, parmi lesquels 59 ont reçu 200 mg de KEVZARA par voie sous-cutanée une fois toutes les deux semaines en association avec une réduction progressive de la dose de corticostéroïdes (voir 14 Études cliniques). Parmi ces patients, 45 ont reçu KEVZARA pendant au moins 24 semaines, 44 pendant au moins 40 semaines, 10 pendant au moins 52 semaines. Des effets indésirables graves de neutropénie sont survenus chez 2 patients (3,4 %) dans le groupe KEVZARA par rapport à aucun dans le groupe placebo. Dans les deux cas de neutropénie, les participants avaient une numération des neutrophiles inférieure à 500 par mm3 sans aucune infection et les symptômes se sont résorbés après l’arrêt permanent du médicament à l’étude.
Les effets indésirables les plus fréquents chez les patients atteints de PPR ont été une neutropénie (13,6 %), une leucopénie (3,4 %) et un prurit au point d’injection (5,1 %) (voir T).
Sept patients du groupe KEVZARA et quatre du groupe placebo ont interrompu le traitement à l’étude en raison d’événements indésirables. L’événement indésirable le plus fréquent ayant mené à l’arrêt du traitement était la neutropénie (trois patients dans le groupe KEVZARA et aucun dans le groupe placebo).
Tableau 7 – Effets indésirables survenant chez 2 % ou plus des patients ayant reçu KEVZARA + réduction progressive des corticostéroïdes pendant 14 semaines et plus fréquents (1 % ou plus) que chez les patients ayant reçu le placebo + réduction progressive des corticostéroïdes pendant 52 semaines
Classification par système et
organe / Terme privilégié *
n (%)
Placebo +
réduction progressive des corticostéroïdes pendant 52 semaines
(N = 58)
KEVZARA
200 mg T2S + réduction progressive des corticostéroïdes pendant
14 semaines
(N = 59)
Troubles des systèmes sanguin et
lymphatique
Neutropénie 0 8 (13,6) Leucopénie 0 2 (3,4) Troubles généraux et affections
au point d’administration
Prurit au point d’injection 0 3 (5,1) Hématome au point d’injection 0 2 (3,4)
Classification par système et
organe / Terme privilégié *
n (%)
Placebo +
réduction progressive
des corticostéroïdes
pendant 52 semaines
(N = 58)
KEVZARA
200 mg T2S + réduction progressive des corticostéroïdes pendant
14 semaines
(N = 59)
Infections et infestations Infection des voies respiratoires
supérieures
1 (1,7) 2 (3,4)
* Ces événements sont liés, selon le chercheur
Infections dans l’ensemble
Dans l’étude SAPHYR, la proportion de patients atteints d’infections était de 37,3 % dans le groupe KEVZARA par rapport à 50,0 % dans le groupe placebo. Les infections les plus souvent signalées ont été la rhinopharyngite, l’infection des voies respiratoires supérieures et la grippe. Deux patients (3,2 %) du groupe KEVZARA et un patient (1,7 %) du groupe placebo ont présenté un événement de zona.
Infections graves
Dans l’étude SAPHYR, la proportion de patients atteints d’infections graves était de 5,1 % dans le groupe KEVZARA par rapport à 5,2 % dans le groupe placebo.
Réactions au point d’injection
Dans l’étude SAPHYR, cinq patients (8,5 %) du groupe KEVZARA ont présenté des réactions au point d’injection qui étaient d’intensité légère ou modérée. Aucun patient du groupe placebo n’a présenté de réactions au point d’injection.
Anomalies des tests de laboratoire
Neutrophiles
Dans l’étude de phase 3 (SAPHYR), des diminutions du nombre de neutrophiles à moins de 1 x 10⁹/L ont été observées chez sept patients (12 %) du groupe KEVZARA, dont deux cas (3,4 %) étaient graves (diminution du nombre de neutrophiles à moins de 0,5 x 10⁹/L) et ont entraîné l’interruption du traitement à l’étude. Aucun patient dans le groupe placebo n’a présenté de diminution du nombre de neutrophiles à moins de 1 x 10⁹/L.
Nombre de plaquettes
Dans l’étude SAPHYR, des diminutions du nombre de plaquettes entre 75 000 et 100 000 par mm3 ont été observées chez deux patients (3,4 %) du groupe KEVZARA, comparativement à aucun patient du groupe traité par placebo. Ces diminutions du nombre de plaquettes étaient transitoires et non associées à des événements hémorragiques.
Enzymes hépatiques
Dans l’étude de phase 3 (SAPHYR), aucun patient traité par KEVZARA n’a présenté une hausse de l’ALAT ou l’ASAT 3 fois plus élevée que la limite supérieure de la normale (LSN). Dans le groupe placebo, 2 patients ont présenté une hausse de l’ALAT 3 fois plus élevées que la limite supérieure de la normale (LSN). Aucun des patients du groupe KEVZARA n’a présenté de hausse de l’ALAT ou de l’ASAT > grade 1.
Lipides
Dans l’étude de phase 3 (SAPHYR), à la semaine 52, le taux moyen de LDL a augmenté de 0,699 mmol/L et le taux moyen de triglycérides a augmenté de 0,034 mmol/L dans le groupe KEVZARA comparativement à aucun changement observé dans le groupe placebo. Aucune différence significative du taux moyen de HDL n’a été observée entre les groupes traités par placebo et par KEVZARA.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été relevés dans le cadre de l’utilisation du produit après sa mise en marché :
Infections et infestations : diverticulite
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Utilisation avec d’autres médicaments
L’exposition au sarilumab n’a pas été modifiée par l’administration concomitante de méthotrexate (MTX) chez les patients atteints de polyarthrite rhumatoïde, et les effets de KEVZARA n’ont pas fait l’objet d’études en association avec des inhibiteurs de la Janus kinase (JAK) ou des ARMM biologiques, comme les antagonistes du TNF (voir 4 Posologie et administration).
Interactions avec les substrats du CYP450
Plusieurs études in vitro et un nombre limité d’études in vivo chez l’humain ont montré que les cytokines et les modulateurs des cytokines peuvent influer sur l’expression et l’activité des enzymes spécifiques du cytochrome P450 (CYP), et ces substances ont donc le potentiel de modifier la pharmacocinétique des médicaments qui sont des substrats de ces enzymes et
administrés en concomitance. Des taux élevés d’interleukine-6 (IL-6) pourraient être associés à une régulation à la baisse de l’activité des enzymes du CYP chez les patients atteints de PR et, par conséquent, entraîner une augmentation des concentrations du médicament plus importantes que chez les sujets qui ne sont pas atteints de PR. Le blocage des voies de signalisation de l’IL-6 par des antagonistes de l’IL-6Rα comme le sarilumab pourrait contrer l’effet inhibiteur de l’IL-6 et rétablir l’activité du CYP, ce qui peut avoir pour effet de modifier la concentration du médicament.
La modulation de l’effet de l’IL-6 sur les enzymes du CYP par le sarilumab pourrait être pertinente sur le plan clinique pour ce qui est des substrats du CYP dont l’indice thérapeutique est faible, quand la dose est ajustée de façon individuelle. Au moment de commencer ou de cesser un traitement par KEVZARA chez les patients traités par des médicaments qui sont des substrats du CYP, il convient de surveiller les effets (p. ex., ceux de la warfarine) ou la concentration (p. ex., celle de la théophylline) du médicament en cause et d’ajuster la dose de façon individuelle, si nécessaire.
La prudence est de mise lors de la coadministration de KEVZARA avec des substrats du CYP3A4 (p. ex., des contraceptifs oraux ou les statines), car une réduction de l’exposition pourrait survenir et diminuer l’activité du substrat du CYP3A4 (voir 10 Pharmacologie clinique).
9.4 Interactions médicament-médicament
Substrats du cytochrome P450
La simvastatine est un substrat du CYP3A4. Chez 17 patients atteints de polyarthrite rhumatoïde, une semaine après l’administration d’une dose unique de 200 mg de sarilumab par voie sous-cutanée, l’exposition à la simvastatine et à la simvastatine acide a diminué de 45 % et de 36 %, respectivement.
Vaccins vivants
Éviter d’administrer un vaccin vivant pendant un traitement par KEVZARA (voir 7 Mises en garde et précautions).
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le sarilumab est un anticorps monoclonal IgG1 entièrement humain qui se lie aux récepteurs solubles et membranaires de l’IL-6 (sIL-6Rα et mIL-6Rα) et inhibe la transmission du signal médié par l’IL-6. L’IL-6 est une cytokine pléiotrope pro-inflammatoire produite par une variété de types de cellules, y compris les lymphocytes T et B, les monocytes et les fibroblastes. On a montré que l’IL-6 joue un rôle dans divers processus physiologiques comme la migration et l’activation des lymphocytes T, l’induction de la sécrétion d’immunoglobulines et de la synthèse hépatique de protéines de phase aiguë, ainsi que la stimulation de la prolifération et de la différenciation des cellules souches hématopoïétiques. La production locale d’IL-6 par les cellules synoviales et endothéliales dans les articulations atteintes par une maladie inflammatoire chronique, comme la polyarthrite rhumatoïde (PR) ou la pseudopolyarthrite rhizomélique (PPR), pourrait jouer un rôle important dans le développement des processus inflammatoires.
Le sarilumab se lie fortement à la sous-unité alpha du récepteur de l’IL-6 (IL-6Rα) humain pour inhiber la signalisation induite par l’IL-6. En plus d’inhiber la voie de signalisation en cis, le sarilumab inhibe la signalisation en trans induite par les complexes IL-6/sIL-6Rα dans les cellules qui expriment la protéine de transduction gp130, mais qui n’expriment pas l’IL-6Rα membranaire.
10.2 Pharmacodynamie
Après l’administration d’une dose unique de 200 mg ou de 150 mg de sarilumab par voie sous‑cutanée à des patients atteints de PR, une diminution rapide des taux de PCR a été observée. Les taux étaient revenus à la normale aussi tôt que 4 jours après le début du traitement. Après l’administration d’une dose unique de sarilumab chez des patients atteints de polyarthrite rhumatoïde, le nombre absolu de neutrophiles avait diminué jusqu’au nadir entre 3 et 4 jours plus tard et était ensuite revenu à sa valeur de départ (voir 7 Mises en garde et précautions). Le traitement par le sarilumab a permis d’abaisser les taux de fibrinogène et d’amyloïde A sérique, d’une part, et d’augmenter les taux d’hémoglobine et d’albumine sérique, d’autre part. Chez les patients atteints de PPR, une réduction de la PCR et de la NAN a été observée après l’administration de 200 mg de sarilumab une fois toutes les 2 semaines.
10.3 Pharmacocinétique
Polyarthrite rhumatoïde
Absorption
Les propriétés pharmacocinétiques du sarilumab ont été décrites par des analyses pharmacocinétiques de population chez 1 770 patients atteints de PR et traités par le sarilumab, dont 631 patients ont reçu des doses de 150 mg et 682 patients ont reçu des doses de 200 mg par voie sous-cutanée toutes les deux semaines pendant jusqu’à 52 semaines. La médiane du Tmax a été observée entre les jours 2 et 4.
À l’état d’équilibre, l’exposition au médicament mesurée à l’aide de l’aire sous la courbe (ASC) pendant l’intervalle posologique a doublé avec une augmentation de la dose de 150 mg à 200 mg toutes les deux semaines. L’état d’équilibre a été atteint en 14 à 16 semaines, avec une accumulation du double ou du triple, comparativement à l’exposition à une dose unique. Un résumé des paramètres pharmacocinétiques du sarilumab est fourni au Tableau 7.
Tableau 8 – Résumé des paramètres pharmacocinétiques du sarilumab chez les adultes atteints de PR
Dose ASCτ,éqa,c
(mg/jour/L)
Cmax,éq a,c (mg/L)
Cmin,éqa,c (mg/L)
Tmaxb
(jour)
Vdc
(L)
150 mg t2s 202 ± 120 20,0 ± 9,20 6,35 ± 7,54
2–4 7,3 200 mg t2s 395 ± 207 35,6 ± 15,2 16,5 ± 14,1 aamoyenne ± É.-T.; bécart de la médiane; cestimation en fonction de l’analyse pharmacocinétique de population
ASCτ,éq = aire sous la courbe, du temps 0 au temps τ, à l’état d’équilibre; Cmax,éq = concentration maximale à l’état d’équilibre; Cmin,éq = concentration minimale observée pendant l’intervalle posologique, lors de l’administration de doses répétées, à l’état d’équilibre; t2s = toutes les 2 semaines; Tmax = temps écoulé avant l’obtention de la concentration maximale; Vd = volume de distribution
Distribution :
Chez les patients atteints de PR, le volume de distribution apparent du médicament à l’état d’équilibre a été de 7,3 L.
Métabolisme :
La voie métabolique du sarilumab n’a pas été décrite. En tant qu’anticorps monoclonal, le sarilumab devrait se dégrader en petits peptides et en acides aminés par des voies cataboliques, de la même manière que les IgG endogènes.
Élimination :
Le sarilumab est éliminé par des voies parallèles linéaires et non linéaires, selon les concentrations : à des concentrations élevées, son élimination se produit surtout par la voie protéolytique linéaire non saturable, tandis qu’à de plus faibles concentrations, c’est une élimination non linéaire, saturable et médiée par une cible qui prédomine. Ces voies d’élimination parallèles donnent lieu à une demi-vie initiale de 8 à 10 jours et à une demi-vie terminale de 2 à 4 jours dépendante de la concentration.
Après les dernières doses à l’état d’équilibre de 150 mg et de 200 mg de sarilumab, les médianes du temps écoulé jusqu’à l’obtention de concentrations non détectables du médicament ont été de 28 et de 43 jours, respectivement. Les anticorps monoclonaux ne sont pas éliminés par les voies rénales ou hépatiques.
Les analyses pharmacocinétiques de population chez des patients atteints de PR ont révélé une tendance vers une clairance apparente plus élevée du sarilumab en présence d’anticorps anti-sarilumab. Aucun ajustement posologique particulier n’est recommandé.
Pseudopolyarthrite rhizomélique
Les propriétés pharmacocinétiques du sarilumab sous-cutané chez les patients atteints de PPR ont été déterminées par des analyses pharmacocinétiques de population sur un ensemble de données comprenant 58 patients atteints de PPR qui ont reçu des doses répétées de 200 mg de sarilumab par voie sous-cutanée toutes les deux semaines. Pour ce schéma posologique, les moyennes estimées (± É.-T.) à l’état d’équilibre de l’ASC, la Cmin et la Cmax du sarilumab étaient de 551 ± 321 mg.jour/L, de 27,0 ± 21,5 mg/L et de 46,5 ± 23,0 mg/L, respectivement. Le délai médian jusqu’à l’état d’équilibre chez les patients atteints de PPR a été estimé à 28 semaines. Une accumulation a été observée après l’administration sous-cutanée de 200 mg de sarilumab, avec un rapport d’accumulation d’environ 6 fois basé sur les concentrations minimales moyennes.
Populations et états pathologiques particuliers
Des analyses pharmacocinétiques de population chez des patients adultes ont montré que ni l’âge, ni le sexe, ni la race n’avaient une influence significative sur les propriétés pharmacocinétiques du sarilumab. Même si le poids corporel a influé sur les propriétés pharmacocinétiques du sarilumab, aucun ajustement posologique n’est recommandé sur la base de telles données démographiques.
- Insuffisance hépatique
L’effet de l’insuffisance hépatique sur les propriétés pharmacocinétiques du sarilumab n’a fait l’objet d’aucune étude formelle.
- Insuffisance rénale
L’effet d’une insuffisance rénale sur les propriétés pharmacocinétiques du sarilumab n’a fait l’objet d’aucune étude formelle. D’après une analyse pharmacocinétique de population sur des données de patients atteints de PR, une insuffisance rénale légère ou modérée n’a pas modifié la pharmacocinétique du sarilumab. Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Kevzara n’a pas fait l’objet d’études chez des patients atteints d’insuffisance rénale grave.
10.4 Immunogénicité
Toutes les protéines thérapeutiques sont potentiellement immunogènes.
La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse. De plus, l’incidence observée de positivité des anticorps (notamment les anticorps neutralisants) dans un essai peut être influencée par plusieurs facteurs, notamment la méthode d’essai, la manipulation de l’échantillon, le moment du prélèvement de l’échantillon, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études ou à d’autres produits peut être trompeuse. Dans la population des études contrôlées par placebo pendant 52 semaines, 4,0 % des patients ayant reçu 200 mg de KEVZARA + ARMM, 5,6 % des patients ayant reçu 150 mg de KEVZARA + ARMM et 2,0 % des patients ayant reçu un placebo + ARMM ont présenté une réponse immunitaire avec production d’anticorps anti-médicaments (AAM). Des anticorps neutralisants ont été détectés chez 1,0 % des patients ayant reçu 200 mg de KEVZARA, chez 1,6 % des patients ayant reçu 150 mg de KEVZARA et chez 0,2 % des patients ayant reçu un placebo.
Chez les patients ayant reçu KEVZARA en monothérapie, 9,2 % ont présenté une réponse immunitaire avec production d’AAM avec 6,9 % des patients présentant aussi des anticorps neutralisants. Avant l’administration de KEVZARA, 2,3 % des patients présentaient une réponse immunitaire avec production d’AAM.
La production d’AAM peut modifier les propriétés pharmacocinétiques de KEVZARA. Aucune corrélation n’a été observée entre la production d’AAM et une diminution de l’efficacité du médicament ou des effets indésirables chez les patients atteints de PR.
Dans la population atteinte de PPR, 3 patients (5,4 %) du groupe recevant KEVZARA 200 mg + réduction progressive de la dose de corticostéroïdes pendant 14 semaines et 1 patient (1,8 %) du groupe recevant le placebo + réduction progressive de la dose de corticostéroïdes pendant 52 semaines ont présenté une réponse d’anticorps anti-médicament (AAM). Des anticorps neutralisants ont été détectés chez les trois patients atteints de PPR présentant une réponse aux AAM dans le groupe de traitement par KEVZARA 200 mg. Les trois patients ont présenté une exposition au sarilumab plus faible et n’ont pas présenté de réponse clinique. En raison de la faible occurrence de production d’anticorps anti-médicament, l’effet de ces anticorps sur l’innocuité et/ou l’efficacité du sarilumab est inconnu.
11 Conservation, stabilité et mise au rebut
Ne pas utiliser KEVZARA après la date de péremption imprimée sur le contenant. Conserver au réfrigérateur à une à une température de 2 à 8 °C (36 à 46 °F). Ne pas congeler.
Conserver le produit à l’abri de la lumière dans sa boîte d’origine jusqu’au moment de l’utiliser.
12 Particularités de manipulation du produit
KEVZARA est offert en seringue préremplie ou en stylo prérempli à usage unique. Après avoir sorti la seringue préremplie du réfrigérateur, la réchauffer à la température ambiante pendant 30 minutes avant de procéder à l’injection de KEVZARA. Après avoir sorti le stylo prérempli du réfrigérateur, le réchauffer à la température ambiante pendant 60 minutes avant de procéder à l’injection de KEVZARA.
La seringue ou le stylo ne doit pas être exposé à la chaleur ni à la lumière directe du soleil.
Utiliser la seringue ou le stylo dans les 14 jours qui suivent sa sortie du réfrigérateur. Si la seringue ou le stylo sont restés à l’extérieur du réfrigérateur pendant plus de 14 jours, il faut les jeter.
Avant leur administration, les médicaments parentéraux doivent être visuellement inspectés pour déceler toute particule ou décoloration. Si des particules opaques, une décoloration ou d’autres particules étrangères sont observées, ne pas administrer la solution.
Tout médicament inutilisé ou déchet médical doit être jeté conformément aux règlements locaux.
En l’absence d’études de compatibilité, KEVZARA ne doit pas être mélangé avec d’autres médicaments.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Sarilumab
Caractéristiques du produit :
Le sarilumab est fabriqué à l’aide de la technologie de l’ADN recombinant à partir d’une culture de cellules ovariennes de hamster chinois en suspension.
KEVZARA est un hétérotétramère covalent constitué de deux chaînes lourdes humaines liées par des ponts disulfures, chacune étant liée par un pont disulfure à une chaîne légère kappa entièrement humaine. La chaîne lourde du sarilumab comporte une région constante, isotype des IgG1, avec un seul site de N-glycosylation, qui se trouve dans la région constante du fragment Fc de la molécule. Les domaines variables des chaînes lourdes et légères s’associent pour former le site de liaison de l’IL-6Rα au sein de l’anticorps.
La masse moléculaire de KEVZARA est d’environ 144 kDa.
14 Études cliniques
14.1 Études cliniques par indication
Polyarthrite rhumatoïde
Tableau 9 – Polyarthrite rhumatoïde : Résumé du plan de l’essai et des données démographiques sur les patients
| Essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n = nombre) | Âge moyen ± É-T (tranche) | Sexe |
Étude MOBILITY, Partie Ba | Phase 3, RI- MTX, RA, DI, CP, secoursb à 16 semaines Administration de MTX en concomitance | Placebo, SAR 150 mg, SAR 200 mg. Voie sous-cutanée. 52 semaines | SAR 150 mg t2s (400) SAR 200 mg t2s (399) Placebo (398) N = 1 197 | 50,8 ans ± 11,7 (18 à 75 ans) | 81,7 % de femmes, 18,3 % d’hommes |
| Essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n = nombre) | Âge moyen ± É-T (tranche) | Sexe |
Étude TARGET | Phase 3, RI- TNFc, RA, DI, CP, secoursd à 12 semaines Administration d’ARMMe en concomitance | Placebo, SAR 150 mg, SAR 200 mg. Voie sous-cutanée. 24 semaines | SAR 150 mg t2s (181) SAR 200 mg t2s (184) Placebo (181) N = 546 | 52,9 ans ± 12,4 (19 à 88 ans) | 81,9 % de femmes, 18,1 % d’hommes |
ARMM = antirhumatismal modificateur de la maladie; CP = contrôlée par placebo; DI = double insu; MTX = méthotrexate; RA = répartition aléatoire; RI-MTX = réponse inadéquate au méthotrexate; SAR = KEVZARA; ts = toutes les semaines; t2s = toutes les deux semaines; TNF = facteur de nécrose tumorale
a. L’étude MOBILITY a été conduite comme une étude de phase 2 et phase 3 intégrées. La partie B était l’étude de phase 3.
b. Les patients dont la réponse était inadéquate ont reçu un traitement de secours en mode ouvert :
200 mg de sarilumab t2s.
c. Il était aussi permis d’inscrire des patients présentant des antécédents de réponse inadéquate ou d’intolérance aux antagonistes du TNF.
d. Les patients dont la réponse était inadéquate étaient autorisés à recevoir un traitement de secours en mode ouvert : 200 mg de sarilumab t2s.
e. Administration d’ARMM en concomitance : MTX, sulfasalazine, léflunomide ou hydroxychloroquine
L’efficacité et l’innocuité de KEVZARA ont été évaluées dans le cadre de deux études multicentriques à répartition aléatoire, à double insu et contrôlées par placebo (études MOBILITY et TARGET) menées auprès de patients de plus de 18 ans atteints de polyarthrite rhumatoïde modérément ou gravement évolutive dont le diagnostic a été établi en fonction des critères de l’American College of Rheumatology (ACR). Les patients présentaient au début de leur participation au moins 8 articulations sensibles et 6 articulations enflées.
Une étude, la partie B de l’étude MOBILITY, a évalué 1 197 patients atteints de polyarthrite rhumatoïde modérément ou gravement évolutive chez lesquels la réponse clinique au méthotrexate (MTX) était inadéquate. La partie B était une étude de 52 semaines qui visait à confirmer l’efficacité et l’innocuité de deux schémas posologiques (150 mg toutes les 2 semaines [t2s] et 200 mg t2s) sélectionnés à partir de la partie d’établissement de la dose de 12 semaines de l’étude (partie A). Uniquement les résultats de la partie B, la phase de confirmation, sont décrits. Les patients ont reçu 200 mg de KEVZARA, 150 mg de KEVZARA ou un placebo par voie sous-cutanée toutes les 2 semaines en concomitance avec du MTX. Tous les patients ont continué à recevoir du MTX tout au long de l’étude. À partir de la semaine 16, les patients chez qui l’efficacité du médicament n’était pas vérifiée, définie par une amélioration de moins de 20 % par rapport au début de l’étude quant au nombre d’articulations enflées ou au nombre d’articulations sensibles lors de deux visites consécutives, ou tout autre manque d’efficacité manifeste sur la base du jugement du chercheur, pouvaient quitter le groupe auquel ils avaient été répartis aléatoirement et recevoir 200 mg de KEVZARA en mode ouvert. L’étude comptait jusqu’à 52 semaines de traitement pour les patients.
Le principal paramètre d’évaluation était la proportion de patients prenant KEVZARA qui parvenaient à obtenir une réponse ACR20 à la semaine 24, un changement du score qu’ils ont obtenu au questionnaire HAQ-DI (pour Health Assessment Questionnaire Disability Index[indice de capacité fonctionnelle du questionnaire d’évaluation de la santé]) entre le début et la semaine 16 de l’étude et un changement du score total mTSS (pour modified Total Sharp Score de van der Heijde) entre le début et la semaine 52 de l’étude. Le paramètre d’évaluation secondaire le plus important était une réponse clinique majeure (définie comme une réponse ACR70 soutenue pendant 24 semaines).
Les patients étaient âgés de 18 à 75 ans, avec une moyenne de 51 ans. La majorité des patients étaient des femmes (82 %). Au début de l’étude, le nombre moyen d’articulations sensibles ou enflées était de 27 et de 17, respectivement.
Une autre étude, appelée TARGET, d’une durée de 24 semaines, à double insu avec répartition aléatoire et groupes parallèles, a permis d’évaluer 546 patients atteints de polyarthrite rhumatoïde modérément ou gravement évolutive dont la réponse clinique à un ou plus d’un antagoniste du facteur de nécrose tumorale alpha (TNF-a) était inadéquate ou qui ne pouvaient le ou les tolérer. Les patients ont reçu 200 mg de KEVZARA, 150 mg de KEVZARA ou un placebo par voie sous-cutanée toutes les 2 semaines en concomitance avec un ARMM classique. L’objectif principal était d’évaluer les avantages cliniques de KEVZARA comparativement au placebo chez des patients atteints de PR modérément ou gravement évolutive avec une réponse inadéquate quant à l’efficacité (après au moins trois mois de traitement consécutifs) ou une intolérance à un ou plus d’un antagoniste du TNF-α, quand il est administré avec un traitement de fond par un ARMM non biologique. L’étude était stratifiée selon la région géographique et le nombre d’antagonistes du TNF-α utilisés antérieurement. On demandait aux patients s’inscrivant à l’étude de continuer le traitement par au moins un médicament de fond permis, ce qui comprenait le MTX, la sulfasalazine, le léflunomide et l’hydroxychloroquine. L’ensemble de la phase de traitement de l’étude avait une durée 24 semaines. Après 12 semaines de traitement administré en insu, on a offert à tous les patients de l’étude chez qui on n’avait pas observé d’amélioration significative de leur maladie sur le plan clinique (définie comme une amélioration inférieure à 20 % par rapport au début de l’étude quant au nombre d’articulations enflées ou sensibles lors de deux évaluations des articulations espacées d’au moins 4 semaines) la possibilité de recevoir le traitement par KEVZARA en mode ouvert dans le cadre d’une étude d’innocuité à long terme en cours.
Les paramètres d’évaluation principaux étaient la proportion de patients prenant KEVZARA qui parvenaient à obtenir une réponse ACR20 à la semaine 24 et les changements du score au questionnaire HAQ-DI entre le début et la semaine 12 de l’étude.
Les patients étaient âgés de 19 à 88 ans, avec une moyenne de 53 ans. La majorité des patients étaient des femmes (82 %). Au début de l’étude, le nombre moyen d’articulations sensibles ou enflées était de 29 et de 20, respectivement.
Résultats de l’étude
Polyarthrite rhumatoïde : Réponse clinique
Le Tableau 9 présente le pourcentage de patients traités par l’association KEVZARA + MTX ou ARMM ayant obtenu des réponses ACR20, ACR50 et ACR70 dans la partie B de l’étude MOBILITY et dans l’étude TARGET. Dans le cadre des deux études, à la semaine 24, chez les patients ayant reçu 200 mg ou 150 mg de KEVZARA + MTX ou ARMM toutes les deux semaines, le taux de réponse ACR20 était plus élevé que chez les patients ayant reçu un placebo.
Tableau 10 – Réponse clinique aux semaines 12, 24 et 52 dans les études contrôlées par placebo, soit la partie B de l’étude MOBILITY et l’étude TARGET
| Pourcentage de patients | ||||||
| Partie B de l’étude MOBILITYb,c Réponse inadéquate au MTX | Étude TARGET b,c,d Réponse inadéquate aux inhibiteurs du TNF | |||||
| Placebo + MTX N = 398 | KEVZARA 150 mg + MTX N = 400 | KEVZARA 200 mg + MTX N = 399 | Placebo +ARMMa N = 181 | KEVZARA 150 mg + ARMMa N = 181 | KEVZARA 200 mg + ARMMa N = 184 | |
ACR20
Semaine 12 34,7 % 54,0 % 64,9 % 37,6 % 54,1 % 62,5 % Différence par
rapport au
placebo (IC à
97,5 %)
19,4 %
(11,7 % à
27,0 %)
30,2 % (22,7 % à 37,8 %)
16,6 % (5,3 % à 27,9 %)
25,3 % (14,3 % à 36,2 %)
Semaine 24e 33,4 % 58,0 % 66,4 % 33,7 % 55,8 % 60,9 % Différence par
rapport au
placebo (IC à
97,5 %)
24,6 %
(17,0 % à
32,2 %)
33,0 % (25,5 % à 40,5 %)
22,1 % (11,2 % à 33,0 %)
27,4 % (16,4 % à 38,4 %)
Valeur p par
rapport au
placebo
< 0,0001 < 0,0001
< 0,0001
< 0,0001
| Pourcentage de patients | ||||||
| Partie B de l’étude MOBILITYb,c Réponse inadéquate au MTX | Étude TARGET b,c,d Réponse inadéquate aux inhibiteurs du TNF | |||||
| Placebo + MTX N = 398 | KEVZARA 150 mg + MTX N = 400 | KEVZARA 200 mg + MTX N = 399 | Placebo +ARMMa N = 181 | KEVZARA 150 mg + ARMMa N = 181 | KEVZARA 200 mg + ARMMa N = 184 | |
Semaine 52 31,7 % 53,5 % 58,6 % Différence par
rapport au
placebo (IC à
97,5 %)
21,9 % (14,3 % à 29,4 %)
27,0 % (19,5 % à 34,6 %)
s.o.f s.o.f s.o.f
ACR50
Semaine 12 12,3 % 26,5 % 36,3 % 13,3 % 30,4 % 33,2 % Différence par
rapport au
placebo (IC à
97,5 %)
14,2 % (8,1 % à 20,3 %)
24,1 % (17,6 % à 30,6 %)
17,1 % (8,0 % à 26,2 %)
20,1 % (10,9 % à 29,4 %)
Semaine 24 16,6 % 37,0 % 45,6 % 18,2 % 37,0 % 40,8 % Différence par
rapport au
placebo (IC à
97,5 %)
20,4 % (13,7 % à 27,2 %)
29,1 % (22,1 % à 36,0 %)
18,8 % (9,0 % à 28,6 %)
22,8 % (12,8 % à 32,8 %)
Valeur p par
rapport au
placebo
< 0,0001 < 0,0001 < 0,0001 < 0,0001
Semaine 52 18,1 % 40,0 % 42,9 % Différence par
rapport au
placebo (IC à
97,5 %)
21,9 % (15,0 % à 28,8 %)
24,8 % (17,8 % à 31,8 %)
s.o.f s.o.f s.o.f
| Pourcentage de patients | ||||||
| Partie B de l’étude MOBILITYb,c Réponse inadéquate au MTX | Étude TARGET b,c,d Réponse inadéquate aux inhibiteurs du TNF | |||||
| Placebo + MTX N = 398 | KEVZARA 150 mg + MTX N = 400 | KEVZARA 200 mg + MTX N = 399 | Placebo +ARMMa N = 181 | KEVZARA 150 mg + ARMMa N = 181 | KEVZARA 200 mg + ARMMa N = 184 | |
ACR70
Semaine 12 4,0 % 11,0 % 17,5 % 2,2 % 13,8 % 14,7 % Différence par
rapport au
placebo (IC à
97,5 %)
7,0 % (2,8 % à 11,1 %)
13,5 % (8,8 % à 18,3 %)
11,6 % (5,5 % à 17,7 %)
12,5 % (6,3 % à 18,7 %)
Semaine 24 7,3 % 19,8 % 24,8 % 7,2 % 19,9 % 16,3 % Différence par
rapport au
placebo (IC à
97,5 %)
12,5 % (7,2 % à 17,8 %)
17,5 % (11,9 % à 23,2 %)
12,7 % (5,1 % à 20,3 %)
9,2 % (1,9 % à 16,6 %)
Valeur p par
rapport au
placebo
< 0,0001 < 0,0001 0,0002 0,0050
Semaine 52 9,0 % 24,8 % 26,8 % Différence par
rapport au
placebo (IC à
97,5 %)
15,7 % (9,9 % à 21,5 %)
17,8 % (11,9 % à 23,7 %)
s.o.f s.o.f s.o.f
Réponse clinique
majeureg
Réponse 3,0 % 12,8 % 14,8 % s.o.f s.o.f s.o.f Différence par
rapport au placebo
(IC à 97,5 %)
9,7 % (5,5 % à 13,9 %)
11,8 % (7,4 % à 16,2 %)
| Pourcentage de patients | ||||||
| Partie B de l’étude MOBILITYb,c Réponse inadéquate au MTX | Étude TARGET b,c,d Réponse inadéquate aux inhibiteurs du TNF | |||||
| Placebo + MTX N = 398 | KEVZARA 150 mg + MTX N = 400 | KEVZARA 200 mg + MTX N = 399 | Placebo +ARMMa N = 181 | KEVZARA 150 mg + ARMMa N = 181 | KEVZARA 200 mg + ARMMa N = 184 | |
Valeur p par rapport au placebo DAS28-PCR < 2,6 Semaine 24 Réponse Différence par rapport au placebo (IC à 97,5 %) Valeur p par rapport au placebo | 10,1 % | < 0,0001 27,8 % 17,7 % (11,7 % à 23,7 %) < 0,0001 | < 0,0001 34,1 % 24,0 % (17,8 % à 30,3 %) < 0,0001 | 7,2 % | 24,9 % 17,7 % (9,5 % à 25,9 %) < 0,0001 | 28,8 % 21,7 % (13,2 % à 30,2 %) < 0,0001 |
a Les ARMM utilisés dans l’étude TARGET étaient les suivants : MTX, sulfasalazine, léflunomide et hydroxychloroquine.
b Test de Mantel-Haenszel, stratifié selon la région géographique et l’utilisation antérieure d’ARMM biologiques (étude Mobility-B) ou le nombre de médicaments anti-TNF utilisés antérieurement (étude TARGET). Chaque groupe de traitement actif était comparé au groupe placebo à un degré de signification statistique de 2,5 %, et une procédure d’analyse hiérarchique a été utilisée pour contrôler le taux d’erreurs de type I pour paramètres d’évaluation multiples.
c Les patients qui ont reçu le médicament de secours ou chez qui le traitement à double insu a été interrompu pour d’autres raisons ont été considérés comme étant des non-répondeurs. Dans l’étude MOBILITY-B, le nombre (%) de patients considérés comme étant des non-répondeurs à ou avant la semaine 24 était de 144 (36,2 %), de 86 (21,5 %) et de 78 (19,5 %) dans les groupes placebo, 150 mg et 200 mg, respectivement.
Dans l’étude TARGET, le nombre (%) de patients considérés comme étant des non-répondeurs à ou avant la semaine 24 était de 79 (43,6 %), de 54 (29,8 %) et de 47 (25,5 %) dans les groupes placebo, 150 mg et 200 mg, respectivement.
d Dans l’étude TARGET, le nombre (%) de patients recevant du méthotrexate dans le cadre du traitement de fond était de 158 (87,3 %), de 154 (85,1 %) et de 156 (84,8 %) dans les groupes placebo, 150 mg et 200 mg, respectivement.
e Principal paramètre d’évaluation
f s.o. = sans objet, puisque l’étude TARGET a duré 24 semaines
g La réponse clinique majeure est caractérisée par l’obtention et le maintien d’une réponse ACR70 pendant au moins 24 semaines consécutives au cours de la période de 52 semaines.
ARMM = antirhumatismal modificateur de la maladie; MTX = méthotrexate; TNF = facteur de nécrose tumorale
La Figure 1 et la Figure 2 présentent les taux de réponse ACR20 par visite lors de la partie B de l’étude MOBILITY et de l’étude TARGET, respectivement.Figure 2
Figure 1 – Pourcentage de réponses ACR20 par visite lors de la partie B de l’étude MOBILITY
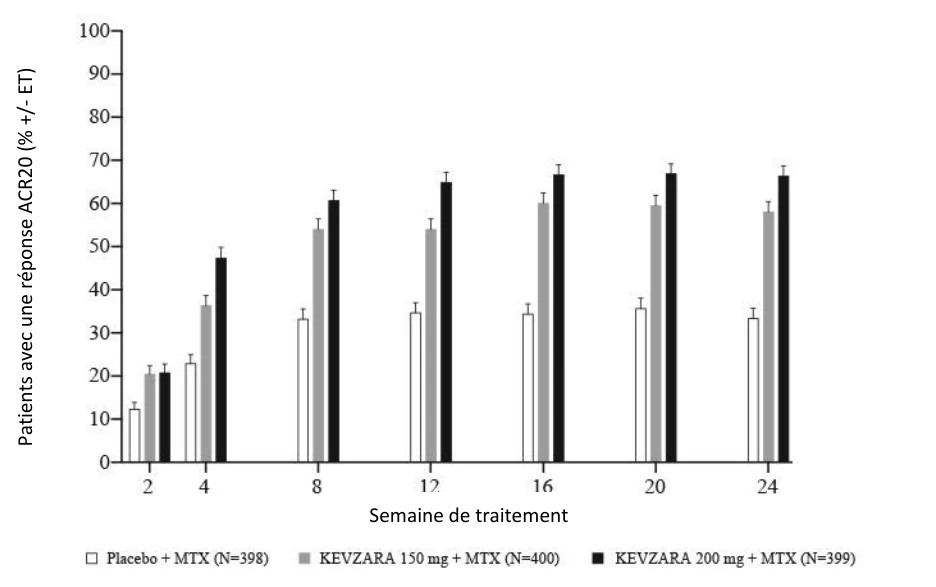
P atients avec une réponse AC R20 (% +/ - ET )
Semaine de traitement
Figure 2 – Pourcentage de réponse ACR20 par visite lors de l’étude TARGET
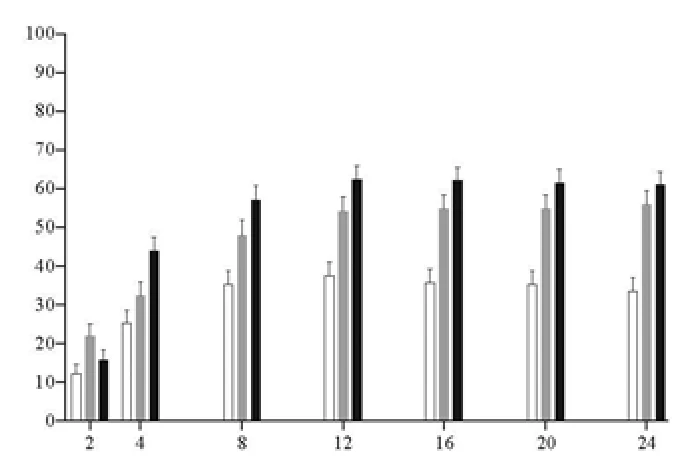
Patients avec une répo
nse ACR20 (% +/- ET)
Semaine de traitement
Placebo + ARMM (N=181)
Kevzara 150 mg + ARMM (N=181)
Kevzara 200 mg + ARMM (N=184)
Le Tableau 11 présente les résultats relatifs aux réponses ACR à la semaine 16 de la partie B de l’étude MOBILITY et à la semaine 12 de l’étude TARGET.
Tableau 11 – Variation moyenne des résultats relatifs aux réponses ACR entre le début et la semaine 16 de l’étude MOBILITY et entre le début et la semaine 12 de l’étude TARGET
| Moyennes des composants (écart/unités) | Partie B de l’étude MOBILITY | Étude TARGET |
Placebo + MTX (N = 398) KEVZARA 150 mg + MTX (N = 400) KEVZARA 200 mg + MTX (N = 399) | Placebo + ARMM (N = 181) KEVZARA 150 mg + ARMM (N = 181) KEVZARA 200 mg + ARMM (N = 184) |
Articulations
sensibles
(0 à 68)
Valeur de
départ 26,80 27,21 26,50 29,42 27,66 29,55
Semaine 12 19,18 13,38 13,10
Semaine 16 16,46 11,73 10,17
| Moyennes des composants (écart/unités) | Partie B de l’étude MOBILITY | Étude TARGET |
Placebo + MTX (N = 398) KEVZARA 150 mg + MTX (N = 400) KEVZARA 200 mg + MTX (N = 399) | Placebo + ARMM (N = 181) KEVZARA 150 mg + ARMM (N = 181) KEVZARA 200 mg + ARMM (N = 184) | |
| Variation par rapport aux valeurs de départ | -10,29 -15,64 -16,44 | -9,79 -14,11 -15,92 |
Articulations enflées (0 à 66) Valeur de départ Semaine 12 Semaine 16 Variation par rapport aux valeurs de départ | 16,68 16,60 16,77 10,15 6,73 6,14 -6,48 -9,81 -10,74 | 20,21 19,60 19,97 12,50 8,82 8,28 -7,25 -10,77 -10,89 |
EVA de la douleur* (0 à 100 mm) Valeur de départ Semaine 12 Semaine 16 Variation par rapport aux valeurs de départ | 63,71 65,48 66,71 49,17 38,62 34,97 -14,41 -27,01 -31,43 | 71,57 71,02 74,86 54,77 43,45 41,66 -16,12 -27,95 -32,77 |
EVA globale,
selon le
médecin*
(0 à 100 mm)
Valeur de
départ 62,86 63,43 63,59 68,39 68,10 67,76
| Moyennes des composants (écart/unités) | Partie B de l’étude MOBILITY | Étude TARGET |
Placebo + MTX (N = 398) KEVZARA 150 mg + MTX (N = 400) KEVZARA 200 mg + MTX (N = 399) | Placebo + ARMM (N = 181) KEVZARA 150 mg + ARMM (N = 181) KEVZARA 200 mg + ARMM (N = 184) | |
Semaine 12 Semaine 16 Variation par rapport aux valeurs de départ | 39,99 28,09 24,99 -22,87 -35,13 -38,14 | 43,73 33,65 30,18 -24,60 -34,92 -36,92 |
EVA selon le patient* (0 à 100 mm) Valeur de départ Semaine 12 Semaine 16 Variation par rapport aux valeurs de départ | 63,70 64,43 66,49 48,42 38,09 35,44 -14,82 -26,26 -31,00 | 68,77 67,71 70,89 53,67 41,99 41,74 -15,05 -26,05 -28,83 |
HAQ-DI (0 à 3) Valeur de départ Semaine 12 Semaine 16 Variation par rapport aux valeurs de départ | 1,61 1,63 1,69 1,31 1,08 1,11 -0,30 -0,54 -0,58 | 1,80 1,72 1,82 1,49 1,23 1,33 -0,29 -0,50 -0,49 |
PCR (mg/L)
Valeur de
départ 20,46 22,57 22,23 26,02 23,60 30,77
Semaine 12 21,72 9,21 4,58
| Moyennes des composants (écart/unités) | Partie B de l’étude MOBILITY | Étude TARGET |
Placebo + MTX (N = 398) KEVZARA 150 mg + MTX (N = 400) KEVZARA 200 mg + MTX (N = 399) | Placebo + ARMM (N = 181) KEVZARA 150 mg + ARMM (N = 181) KEVZARA 200 mg + ARMM (N = 184) | |
Semaine 16 Variation par rapport aux valeurs de départ | 20,06 7,24 2,95 -0,18 -15,72 -19,01 | -3,39 -14,24 -25,91 |
* ARMM = antirhumatismal modificateur de la maladie; EVA = échelle visuelle analogique; HAQ-DI (Health Assessment Questionnaire – Disability Index) = indice de capacité fonctionnelle du questionnaire d’évaluation de la santé; MTX = méthotrexate; PCR = protéine C réactive; TNF = facteur de nécrose tumorale
Réponse radiographique
Dans la partie B de l’étude MOBILITY, les lésions articulaires structurelles ont été évaluées par radiographie et exprimées en tant que variation du score total de Sharp (mTSS ou modified Total Sharp Score de van der Heijde) et de ses composantes, à savoir le score d’érosion osseuse et le score de pincement articulaire, à la semaine 52. Des radiographies des mains et des pieds ont été effectuées au début de l’étude et aux semaines 24 et 52, et les scores ont été déterminés de façon indépendante par au moins deux évaluateurs bien formés qui ne connaissaient pas le groupe de traitement ni le numéro de la visite.
Entre le début et la semaine 52 de l’étude, la variation du score mTSS des deux doses de KEVZARA en association avec le MTX était supérieure à celle du placebo en association avec le MTX (voir Tableau 12).
À la radiographie, le traitement par KEVZARA + MTX a été associé à une progression nettement moins importante des lésions structurelles que le placebo. À la semaine 52, 55,6 % des patients ayant reçu 200 mg de KEVZARA et de 47,8 % des patients ayant reçu 150 mg de KEVZARA ne présentaient aucune progression des lésions structurelles (caractérisées par une variation du TSS de zéro ou moins), en comparaison à 38,7 % des patients ayant reçu un placebo.
Tableau 12 – Variations radiographiques moyennes entre le début et les semaines 24 et 52 de la partie B de l’étude MOBILITYa,b
| Partie B de l’étude MOBILITY | |||
Placebo + MTX (N = 398) | KEVZARA 150 mg t2s + MTX (N = 400) | KEVZARA 200 mg t2s + MTX (N = 399) | |
Score total de Sharp modifié
(mTSS)
Semaine 24 Variation moyenne 1,10 0,39 0,11 Différence de la moyenne des
MC, IC à 97,5 % -0,708 (-1,192 à -0,225) -0,986 (-1,468 à -0,505)
Semaine 52c Variation moyenne 2,03 0,58 0,16 Différence de la moyenne des
MC, IC à 97,5 %
-1,458 (-2,108 à -0,809) -1,877 (-2,526 à -1,228)
Valeur p par rapport au placebo < 0,0001 < 0,0001 Score de l’érosion (0 à 280)
Semaine 24 Variation moyenne 0,61 0,19 -0,002 Différence de la moyenne des
MC, IC à 97,5 %
-0,411 (-0,673 à -0,150) -0,608 (-0,869 à -0,346)
Semaine 52 Variation moyenne 1,05 0,27 -0,04 Différence de la moyenne des
MC, IC à 97,5 %
-0,777 (-1,146 à -0,408) -1,085 (-1,454 à -0,716)
Score du pincement articulaire
Semaine 24 Variation moyenne 0,50 0,20 0,12 Différence de la moyenne des
MC, IC à 97,5 %
-0,293 (-0,606 à 0,020) -0,378 (-0,690 à -0,066)
Semaine 52 Variation moyenne 0,99 0,31 0,20 Différence de la moyenne des
MC, IC à 97,5 %
-0,678 (-1,052 à -0,304)
-0,793 (-1,166 à -0,419)
| Partie B de l’étude MOBILITY | |||
Placebo + MTX (N = 398) | KEVZARA 150 mg t2s + MTX (N = 400) | KEVZARA 200 mg t2s + MTX (N = 399) | |
a Comprend toutes les données après l’administration du médicament de secours ou l’interruption de l’administration du médicament en double insu pour 138 (34,7 %), 59 (14,8 %) et 52 (13,0 %) patients dans les groupes placebo, 150 mg et 200 mg, respectivement.
b Analyse à l’aide d’un modèle avec mesures répétées comprenant la mesure de mTSS au début de l’étude et la stratification selon la région géographique et l’utilisation antérieure d’un ARMM biologique. Chaque groupe de traitement actif a été comparé au groupe placebo à un degré de signification statistique de 2,5 %.
c Principal paramètre d’évaluation
IC = intervalle de confiance; MC = moindres carrés; MTX = méthotrexate; t2s = toutes les 2 semaines
Réponse sur le plan de la capacité physique
Dans la partie B de l’étude MOBILITY et dans l’étude TARGET, la capacité physique et l’invalidité des patients ont été évaluées à l’aide de l’indice d’invalidité obtenu au questionnaire HAQ-DI (Health Assessment Questionnaire – Disability Index). Entre le début et la semaine 16 de la partie B de l’étude MOBILITY ou la semaine 12 de l’étude TARGET, chez les patients ayant reçu toutes les deux semaines 200 mg ou 150 mg de KEVZARA et le MTX ou un ARMM, la capacité physique s’était davantage améliorée que chez les patients ayant reçu un placebo.
Tableau 13 – Variation du score HAQ-DI entre le début et la semaine 16 de la partie B de l’étude MOBILITY et la semaine 12 de l’étude TARGET
| Partie B de l’étude MOBILITY | Étude TARGETb | |||||
| Placebo + MTX N = 398 | KEVZARA 150 mg + MTX N = 400 | KEVZARA 200 mg + MTX N = 399 | Placebo + ARMMa N = 181 | KEVZARA 150 mg + ARMMa N = 181 | KEVZARA 200 mg + ARMMa N = 184 | |
HAQ-DI Semaine 12 Moyenne des MC Différence par rapport au placebo (IC à 97,5 %)c Valeur p par rapport au placebo Pourcentage de patients présentant une amélioration significative sur le plan cliniqued HAQ-DI Semaine 16 Variation moyenne Différence par rapport au placebo (IC à 97,5 %)c Valeur p par rapport au placebo Pourcentage de patients présentant une amélioration significative sur le plan cliniqued | -0,31 42,5 % | -0,52 -0,210 (-0,299 à -0,121) < 0,0001 53,8 % | -0,53 -0,222 (-0,312 à -0,133) < 0,0001 57,4 % | -0,28 35,9 % | -0,47 -0,197 (-0,331 à -0,062) 0,0010 47 % | -0,47 -0,192 (-0,326 à -0,057) 0,0014 51,1 % |
a Les ARMM utilisés dans l’étude TARGET étaient les suivants : MTX, sulfasalazine, léflunomide et hydroxychloroquine.
b Dans l’étude TARGET, le nombre (%) de patients recevant du méthotrexate dans le cadre du traitement de fond était de 158 (87,3 %), de 154 (85,1 %) et de 156 (84,8 %) dans les groupes placebo, 150 mg et 200 mg, respectivement.
c Analyse à l’aide d’un modèle avec mesures répétées comprenant l’HAQ-DI au début de l’étude et la stratification selon la région géographique et l’utilisation antérieure d’un ARMM biologique (étude MOBILITY-B) ou le nombre de médicaments anti-TNF utilisés antérieurement (étude TARGET). Les données manquantes ont été imputées sur la base de la réponse observée dans le groupe placebo. Chaque groupe de traitement actif a été comparé au groupe placebo à un degré de signification statistique de 2,5 %.
d Variation de plus de 0,3 unité par rapport au début de l’étude
ARMM = antirhumatismal modificateur de la maladie; HAQ-DI (Health Assessment Questionnaire – Disability Index) = indice de capacité fonctionnelle du questionnaire d’évaluation de la santé; IC = intervalle de confiance; MC = moindres carrés; MTX = méthotrexate; TNF = facteur de nécrose tumorale
Autres études
Dans le cadre d’une étude ouverte et non contrôlée, l’efficacité de KEVZARA en monothérapie était similaire à celle qui a été observée avec le traitement d’association.
Pseudopolyarthrite rhizomélique
Tableau 14 – Pseudopolyarthrite rhizomélique : Résumé du plan de l’essai et des données démographiques sur les patients
| Essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n = nombre) | Âge moyen ± É-T (tranche) | Sexe |
| SAPHYR | Phase 3, RA, DI, CP, CS comme traitement concomitant | SAR 200 mg t2s + réduction progressive des CS pendant 14 semaines Placebo t2s + réduction progressive des CS pendant 52 semaines Période de traitement de 52 semaines Voie sous-cutanée | Groupe SAR 200 mg (N = 60) Groupe placebo (n = 58) N = 118 | 68,9 ans ± 8,1 (51 à 88 ans) | 69,5 % de femmes, 30,5 % d’hommes |
CS = corticostéroïdes; DI = double insu; t2s = toutes les deux semaines; CP = contrôlée par placebo, SAR = KEVZARA; RA = répartition aléatoire
L’efficacité et l’innocuité de KEVZARA dans la PPR ont été évaluées dans le cadre d’une étude multicentrique à répartition aléatoire, à double insu et contrôlée par placebo (étude SAPHYR) menées auprès de patients adultes atteints de pseudopolyarthrite rhizomélique dont le diagnostic a été établi en fonction des critères de classification de l’American College of Rheumatology (ACR)/European Union League against Rheumatism (EULAR). Les patients présentaient au moins un épisode de poussée de PPR sans équivoque en essayant de réduire la dose de corticostéroïdes.
Dans l’étude de phase 3 (étude SAPHYR), les patients atteints de PPR active ont été répartis aléatoirement pour recevoir 200 mg de KEVZARA toutes les deux semaines avec une réduction progressive prédéfinie de la prednisone pendant 14 semaines (n = 60) ou un placebo toutes les deux semaines avec une réduction progressive prédéterminée de la prednisone pendant 52 semaines (n = 58). Un participant a été réparti aléatoirement, mais n’a pas été traité dans le groupe recevant 200 mg de KEVZARA. Les patients présentant une poussée de la maladie ou incapables de respecter le calendrier de réduction progressive de la prednisone attribué pouvaient recevoir des corticostéroïdes comme traitement de secours.
Le principal paramètre d’évaluation était la proportion de patients présentant une rémission durable à la semaine 52. La rémission durable était définie comme satisfaisant l’ensemble des quatre critères suivants : l’obtention d’une rémission de la maladie au plus tard à la semaine 12, l’absence de poussée de la maladie de la semaine 12 à la semaine 52, une réduction durable de la PCR (à < 10 mg/L) de la semaine 12 à la semaine 52 et une observance réussie à la réduction progressive de la prednisone de la semaine 12 à la semaine 52.
Pseudopolyarthrite rhizomélique : Réponse clinique
La proportion de participants obtenant une rémission durable à la semaine 52 était plus élevée dans le groupe KEVZARA que dans le groupe placebo; cette différence était statistiquement significative.
Tableau 15 – Réponse clinique dans l’étude SAPHYR (phase 3) chez les adultes atteints de PPR active
Placebo + diminution progressive de la dose de GC pendant 52 semaines (N = 58) | KEVZARA 200 mg t2s + diminution progressive de la dose de GC pendant 14 semaines (N = 60) | |
| Rémission durable à la semaine 52 | ||
| Nombre de patients présentant une rémission durable n (%) | 6 (10,3) | 17 (28,3) |
| Différence de proportion (IC à 95 %) | 18,0 (4,15 à 31,82) | |
| Valeur p | 0,0193 | |
| Composantes d’une rémission durable à la semaine 52 | ||
| Absence de signes et de symptômes et PCR < 10 mg/L (rémission de la maladie*) au plus tard à la semaine 12 | 22 (37,9) | 28 (46,7) |
| Absence de poussée de la maladie‡ de la semaine 12 à la semaine 52 | 19 (32,8) | 33 (55,0) |
| Réduction durable de la PCR (< 10 mg/L) de la semaine 12 à la semaine 52 | 26 (44,8) | 40 (66,7) |
| Observance réussie à la réduction progressive de la prednisone de la semaine 12 à la semaine 52 | 14 (24,1) | 30 (50,0) |
*La rémission de la maladie est définie comme la résolution des signes et symptômes de la PPR et la normalisation du taux de PCR (< 10 mg/L).
‡La poussée est définie comme une récurrence des signes et symptômes attribuables à la PPR active nécessitant une augmentation de la dose de corticostéroïdes, ou comme une augmentation de la vitesse de sédimentation des érythrocytes (VSE) attribuable à la PPR active plus une augmentation de la dose de corticostéroïdes. §Exprimée sous forme de dose équivalente de prednisone
La dose cumulée totale de corticostéroïdes comprenait tous les corticostéroïdes pris pendant l’étude (c.-à-d., schéma de réduction progressive de la prednisone selon le protocole, prednisone en association avant la semaine 12, utilisation de corticostéroïdes en raison d’un traitement de secours ou utilisation de corticostéroïdes pendant la période de traitement pour prendre en charge un effet indésirable non lié à la PPR). La dose totale cumulative de corticostéroïde équivalente à la prednisone était plus faible dans le groupe KEVZARA (moyenne [É.-T.] 1 039,5 [612,2] mg et médiane 777 mg) par rapport au groupe placebo (moyenne [É.-T.] 2 235,8 [839,4] mg et médiane 2 044 mg); veuillez noter que ces valeurs ne sont pas ajustées en fonction des différents calendriers de réduction progressive définis par le protocole dans les deux groupes.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Des macaques de Buffon ont reçu des doses de sarilumab administrées par voie intraveineuse allant jusqu’à 50 mg/kg/semaine pendant 26 semaines et des doses allant jusqu’à 100 mg/kg/semaine par voie sous-cutanée pendant 13 semaines.
La réponse immunitaire humorale (IgG) à une provocation antigénique par de l’hémocyanine de patelle (keyhole limpet hemocyanin, KLH) a été supprimée chez des macaques de Buffon adultes recevant ≥ 5 mg/kg de sarilumab par voie intraveineuse une fois par semaine. D’autres résultats liés au sarilumab comprenaient la neutropénie, la diminution du nombre de neutrophiles et la diminution des taux de protéine C-réactive (PCR) et de fibrinogène. Les effets observés étaient compatibles avec l’inhibition pharmacologique de la signalisation induite par l’IL-6 et généralement réversibles. Aucun autre événement lié au sarilumab n’a été noté à des doses allant jusqu’au 50 mg/kg une fois par semaine pendant 26 semaines, ce qui correspond à une exposition plasmatique (ASC) environ 80 fois plus élevée que celle à laquelle on pourrait s’attendre en clinique.
Cancérogénicité :
Aucune étude à long terme sur les animaux n’a été effectuée pour évaluer le potentiel cancérogène du sarilumab. Le sarilumab n’a fait l’objet d’aucune étude de mutagénicité.