


Monographie de produit - Elfabrio
1. Indications
Elfabrio (pegunigalsidase alfa pour injection) est un traitement enzymatique de substitution indiqué pour le traitement à long terme de la maladie de Fabry (déficit en α-galactosidase A) chez les adultes dont le diagnostic a été confirmé.
1.1. Pédiatrie
Pédiatrie (<18 ans) : Santé Canada ne dispose d'aucune donnée ; par conséquent, Santé Canada n'a pas autorisé une indication pour l'usage pédiatrique.
1.2. Gériatrie
Gériatrie (≥65 ans) : La sécurité et l'efficacité d'ELFABRIO chez les patients âgés de plus de 65 ans n'ont pas été établies. Les études cliniques d'ELFABRIO n'ont pas inclus de patients âgés de 65 ans et plus pour déterminer s'ils répondaient différemment des patients adultes plus jeunes. Des précautions doivent être prises lors de la prescription chez les patients âgés de 65 ans et plus.
2. Contre-indications
ELFABRIO est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, y compris tout ingrédient non médicinal, ou composant du récipient (voir 6 Formes pharmaceutiques, concentrations, composition et conditionnement).
- 3. Encadré Avertissements et précautions graves
Réactions d'hypersensibilité, y compris l'anaphylaxie
- Les patients traités par ELFABRIO ont présenté des réactions d'hypersensibilité sévères, y compris une anaphylaxie. Des mesures de soutien médical appropriées, y compris un équipement de réanimation cardio-pulmonaire, doivent être facilement disponibles pendant l'administration d'ELFABRIO. Les patients doivent être surveillés pendant et après les perfusions. En cas de réaction d'hypersensibilité sévère (par exemple, anaphylaxie), la perfusion doit être immédiatement interrompue, un traitement médical approprié doit être instauré et les avantages et les risques d'une nouvelle administration d'ELFABRIO doivent être pris en compte (voir Immunité).
4. Posologie et mode d'administration
4.1. Considérations relatives à la posologie
- Le traitement par ELFABRIO doit être pris en charge par un professionnel de santé expérimenté dans le traitement des patients atteints de la maladie de Fabry.
Des mesures de soutien médical appropriées doivent être immédiatement disponibles lorsque
ELFABRIO est administré à des patients qui n'ont jamais reçu de traitement auparavant ou qui ont présenté des réactions d'hypersensibilité sévères à une thérapie de remplacement enzymatique (ERT), y compris ELFABRIO, dans le passé.
- Chez les patients ayant déjà reçu un ERT, si un prétraitement par antihistaminiques, antipyrétiques et/ou corticostéroïdes a été utilisé avant l'administration de l'ERT, envisager un prétraitement similaire par ces médicaments avant les premières perfusions d'ELFABRIO. Après les 3 premiers mois (6 perfusions) de traitement par ELFABRIO, une diminution progressive du régime pré-traitement et/ou l'arrêt du ou des médicaments pré-traitement peuvent être envisagés en fonction de la tolérance appropriée du patient à ELFABRIO.
- Chez les patients naïfs à l’ERT, avant l’administration d’ELFABRIO, un prétraitement par antihistaminiques, antipyrétiques et/ou corticostéroïdes peut être envisagé (voir Immunité).
4.2. Dose recommandée et ajustement posologique
La posologie recommandée d'ELFABRIO, basée sur le poids corporel réel, est de 1 mg/kg administré par perfusion intraveineuse toutes les deux semaines. Les débits de perfusion initiaux recommandés d'ELFABRIO pour les patients pré-traités ou naïfs de traitement ERT sont basés sur le poids corporel réel (voir 4.4 Administration).
Patients présentant une insuffisance rénale ou hépatique : Aucun ajustement posologique spécifique d'ELFABRIO n'est recommandé pour ces patients (voir 10.3 Pharmacocinétique).
Usage gériatrique (≥65 ans): La sécurité et l'efficacité d'ELFABRIO chez les patients âgés de plus de 65 ans n'ont pas été évaluées et aucun schéma posologique alternatif ne peut être recommandé pour ces patients.
Usage pédiatrique (<18 ans): Santé Canada n'a pas autorisé d'indication pour l'usage pédiatrique (voir 1.1 Pédiatrie).
Modifications dues à des réactions d'hypersensibilité et/ou à des réactions associées à la perfusion
En cas de réaction d'hypersensibilité sévère (par exemple, anaphylaxie) ou de réaction sévère associée à la perfusion (IAR), interrompre immédiatement l'administration d'ELFABRIO et initier un traitement médical approprié. Pour des recommandations supplémentaires en cas de réaction d’hypersensibilité grave ou d’IAR, voir Immunité.
En cas de réaction d'hypersensibilité légère à modérée ou d'IAR légère à modérée, envisager de suspendre temporairement la perfusion pendant 15 à 30 minutes, de ralentir le débit de perfusion de 25 % à 50 % du débit recommandé et de commencer un traitement médical approprié (voir Immunité).
Si les symptômes persistent malgré la suspension temporaire ou le ralentissement de la perfusion, arrêter la perfusion et surveiller le patient. Si les symptômes persistent, interrompre la perfusion et envisager de recommencer la perfusion dans un délai de 7 à 14 jours avec le prétraitement approprié.
Si les symptômes disparaissent après l'arrêt ou le ralentissement de la perfusion, reprendre la perfusion à un débit de 25 % à 50 % de celui auquel la réaction s'est produite. Si toléré, augmenter le débit de perfusion par incréments de 25 % du débit recommandé toutes les trois perfusions jusqu'à ce que le débit de perfusion recommandé soit atteint. Surveiller de près le patient.
4.3. Reconstitution
Produits parentéraux
Préparation avant l'infusion :
- Utiliser une technique aseptique pendant la préparation.
- Chaque flacon d'ELFABRIO est à usage unique.
- Il faut éviter de secouer ou d'agiter ce médicament.
Calcul de la dose:
Déterminer le nombre de flacons d'ELFABRIO nécessaires à la perfusion en fonction du poids corporel réel en kg et de la dose recommandée (voir 4.2 Dose recommandée et ajustement posologique et 6 Formes pharmaceutiques, concentrations, composition et conditionnement).
- 1. Poids corporel du patient (kg) x dose (mg/kg) = dose du patient (mg).
- 2.
Dose du patient (en mg) divisée par 2 mg/mL (par flacon) = Volume total nécessaire à diluer.
Chaque flacon a une concentration de 2 mg/mL avec un volume extractible de
10,0 mL (20 mg/10 mL) ou 2,5 mL (5 mg/2,5 mL).
- Si le nombre de flacons comprend une fraction, arrondir au nombre entier supérieur.
Exemple : chez un patient de 80 kg recevant une dose de 1 mg/kg
- Dose du patient (mg) : 80 kg x 1 mg/kg = dose totale de 80 mg.
- Volume total nécessaire : 80 divisé par 2 mg/mL (concentration par flacon) = 40 mL.
Nombre de flacons à utiliser :
- Pour les flacons de 20 mg/10 ml : 80 mg/20 mg = 4 flacons.
- Pour les flacons de 5 mg/2,5 mL : 80 mg/5 mg = 16 flacons.
Éléments nécessaires pour la dilution :
- Flacons ELFABRIO 2 mg/mL (10 mL ou 2,5 mL).
Chlorure de sodium 9 mg/mL (0,9%) pour injection à température ambiante de 20°C à 25°C
Remarque : Choisir une (des) taille(s) de poche suffisante (s) pour la dose en fonction du poids corporel du patient.
- Une aiguille de calibre 18 ou de diamètre inférieur.
- Ne pas utiliser d'aiguilles filtrantes lors de la préparation de la perfusion.
Dilution et préparation de la perfusion :
- 1. Retirer le nombre approprié de flacons d'ELFABRIO du réfrigérateur et laisser reposer les flacons pendant 15 à 30 minutes à température ambiante, entre 20°C et 25°C (68°F et 77°F) avant utilisation. Éviter de secouer ou d’agiter les flacons. Ne pas utiliser une source de chaleur externe pour chauffer le produit car la chaleur pourrait l’endommager.
- 2. Inspecter visuellement la solution dans les flacons pour détecter la présence de particules et de décoloration. La solution doit être claire et incolore. Jeter si la solution est décolorée ou si des particules visibles sont présentes.
- 3. Diluer la solution d'ELFABRIO fournie requise pour une dose dans une solution injectable de chlorure de sodium à 0,9 % jusqu'à un volume total basé sur le poids corporel réel spécifié dans les tableaux 1 et 2 ci-dessous.
- 4.
Avant d'ajouter le volume d'ELFABRIO requis pour la dose, éliminer la couche d'air présente dans la poche de perfusion. Prélever un volume égal de solution injectable de chlorure de sodium à 0,9 % qui sera remplacé par le volume (mL) d'ELFABRIO nécessaire pour la poche. Éviter la formation de mousse dans la seringue. Prélever le volume d'ELFABRIO nécessaire pour la dose dans les
flacons (jeter toute solution inutilisée restant dans le flacon).
- 5. Injecter lentement la solution d'ELFABRIO directement dans la solution d'injection de chlorure de sodium à 0,9 % par l'orifice de la poche de perfusion. Ne pas injecter dans la couche d'air qui peut rester dans la poche de perfusion.
- 6. Retournez ou massez délicatement la poche de perfusion pour mélanger la solution diluée afin d'éviter la formation de mousse. Éviter de secouer ou d'agiter vigoureusement le produit. Ne pas utiliser de tube pneumatique pour transporter la poche de perfusion.
La solution de perfusion doit être administrée le plus près possible de la préparation après dilution à température ambiante (voir 4.4 Administration et 11 Stockage, stabilité et élimination).
Préparation de l’administration :
S'il n'est pas possible de commencer la perfusion après la dilution, la solution diluée est stable jusqu'à 24 heures, réfrigérée entre 2 °C et 8 °C, puis jusqu'à 8 heures à température ambiante. Se référer aux conditions de stockage concernant la stabilité pendant l'utilisation (voir 11 Stockage, stabilité et élimination). Ne pas congeler ni agiter.
La poche de solution saline normale pour perfusion contenant ELFABRIO est administrée à l'aide d'une pompe à perfusion. Avant la perfusion, inspecter la poche de perfusion pour vérifier la présence de mousse et, le cas échéant, la laisser se dissiper. Éviter de secouer la poche de perfusion et la manipuler délicatement pour éviter la formation de mousse.
Un kit d'administration intraveineuse doit être utilisé avec un filtre en ligne de 0,2 micron à faible liaison aux protéines. Si la ligne intraveineuse se bloque pendant la perfusion, changer le filtre.
D'autres médicaments ne doivent pas être perfusés dans la même ligne intraveineuse que la solution ELFABRIO diluée.
4.4. Administration
ELFABRIO doit être administré par perfusion intraveineuse.
Après une évaluation complète des risques de IAR, la perfusion peut être administrée dans tous les sites de soins aux patients, y compris à domicile, en clinique et à l'hôpital, où toute l'administration doit être effectuée sous la supervision d'un professionnel de la santé (voir 2 Contre-indications et 7 Avertissements et précautions).
Le volume total de perfusion est déterminé par le poids corporel du patient. Pour les 4 à 6 premières perfusions, perfuser ELFABRIO en utilisant les débits de perfusion décrits dans le tableau 1 pour les patients ayant déjà reçu un traitement ERT et dans le tableau 2 pour les patients naïfs de traitement ERT.
À la fin de la perfusion, rincer la ligne avec une solution injectable de chlorure de sodium à 0,9 % en utilisant le même débit de perfusion que celui utilisé pour la dernière partie de la perfusion d'ELFABRIO.
Patients ayant déjà reçu un traitement ERT:
Le tableau 1 présente les débits de perfusion recommandés pour les 4 à 6 premières perfusions d'ELFABRIO en fonction du poids corporel réel pour les patients ayant déjà reçu un ERT.
Tableau 1. Débit de perfusion1 recommandé aux patients ayant déjà reçu un traitement ERT pour les
4 à 6 premières perfusions intraveineuses d'ELFABRIO, en fonction du poids corporel réel
| Poids corporel réel | Volume total de la perfusion | Débit de perfusion1 |
| ˂70 kg | 150 mL | 0,83 mL/min (50 mL/h) |
| 70-100 kg | 250 mL | 1,39 mL/min (83 mL/h) |
| >100 kg | 500 mL | 2,78 mL/min (167 mL/h) |
1 Le débit de perfusion peut être augmenté si le patient tolère les 4 à 6 premières perfusions. Le débit de perfusion peut être ralenti en cas de réaction d’hypersensibilité ou de IAR (voir 4.2 Dose recommandée et ajustement posologique).
Patients naïfs d'ERT :
Le tableau 2 présente les débits de perfusion recommandés pour les 4 à 6 premières perfusions d'ELFABRIO en fonction du poids corporel réel des patients naïfs d'ERT.
Tableau 2. Débit de perfusion recommandé1 pour les patients naïfs d'ERT pour les 4 à 6 premières perfusions intraveineuses d'ELFABRIO en fonction du poids corporel réel
| Poids corporel réel | Volume total de la perfusion | Débit de perfusion1 |
| ˂70 kg | 150 mL | 0,63 mL/min (37,5 mL/h) |
| 70-100 kg | 250 mL | 1 mL/min (60 mL/h) |
| >100 kg | 500 mL | 1,38 mL/min (83 mL/h) |
1 Le débit de perfusion peut être augmenté si le patient tolère les 4 à 6 premières perfusions. Le débit de perfusion peut être ralenti en cas de réaction d’hypersensibilité ou d’IAR (voir 4.2 Dose recommandée et ajustement posologique).
Administration d'ELFABRIO à des patients ayant déjà reçu un traitement par ERT avec une durée de perfusion supérieure à 3 heures
Chez les patients ayant déjà reçu un traitement ERT avec une durée de perfusion supérieure à 3 heures :
- Utiliser le même débit de perfusion pour la perfusion d'ELFABRIO.
- Il est possible de diminuer la durée de chaque troisième perfusion après les 4 à 6 premières perfusions d'ELFABRIO par paliers de 30 minutes, selon la tolérance. La durée minimale recommandée de la perfusion d'entretien est de 1,5 heure.
Perfusion à domicile
La perfusion d'ELFABRIO à domicile sous la supervision d'un professionnel de santé peut être envisagée pour les patients qui répondent aux critères ci-dessous. La décision de faire passer un patient à la perfusion à domicile doit être prise après évaluation et sur recommandation du professionnel de la santé traitant (voir 7 Avertissements et précautions).
Le professionnel de santé traitant doit être consulté si le patient présente des réactions significatives à la perfusion ou si des modifications de la dose et/ou du débit de perfusion recommandés sont nécessaires. La durée de la perfusion doit rester constante pour l'administration à domicile et ne doit être réduite que dans un établissement de santé. En cas d'oubli de dose ou de retard de perfusion, un professionnel de santé doit être contacté.
Les comorbidités sous-jacentes du patient et sa capacité à respecter les exigences de la perfusion à domicile doivent être prises en compte lors de l'évaluation de son admissibilité à recevoir une perfusion à domicile. Les critères suivants doivent être pris en considération :
- Le patient ne doit présenter aucune affection concomitante persistante qui, de l'avis du professionnel de la santé, peut affecter la capacité du patient à tolérer la perfusion.
- L'état médical du patient est considéré stable. Une évaluation complète doit être effectuée avant le début de la perfusion à domicile.
- Le patient doit avoir reçu des perfusions d'ELFABRIO pendant quelques mois, que ce soit à l'hôpital ou dans un autre établissement de soins ambulatoires approprié. La documentation d'un schéma de perfusions bien tolérées est une condition préalable à la mise en place d'une perfusion à domicile.
- Le patient doit être disposé et capable de se conformer aux procédures de perfusion à domicile.
- L’infrastructure, les ressources et les procédures relatives aux perfusions à domicile, y compris la formation, doivent être établies et mises à la disposition du personnel affecté aux perfusions à domicile. Le personnel affecté aux perfusions à domicile doit être disponible pendant la perfusion à domicile et pendant une période spécifiée après la perfusion, en fonction de la tolérance du patient avant le début de la perfusion à domicile.
- Pour les patients passant d'un autre ERT à ELFABRIO, il est recommandé que les premières perfusions d'ELFABRIO aient lieu en milieu hospitalier/clinique en raison du risque de IAR.
Si le patient présente des effets indésirables pendant la perfusion à domicile, le processus de perfusion doit être arrêté immédiatement et un traitement médical approprié doit être instauré (voir 7 Avertissements et précautions). Les perfusions suivantes peuvent devoir être effectuées à l'hôpital ou dans un établissement de soins ambulatoires approprié jusqu'à ce qu'aucun effet indésirable de ce type ne soit présent. La dose et le débit de perfusion ne doivent pas être modifiés sans consulter le professionnel de santé responsable.
Les patients et/ou les professionnels de santé doivent être informés des risques associés à la perfusion d'ELFABRIO à domicile et recevoir une formation adéquate sur la prise en charge des IAR sévères. Cela inclut la compréhension des actions nécessaires et la connaissance des coordonnées d'urgence, qui doivent être consignées dans le journal de perfusion du patient. Des documents d'information sur les risques liés à la perfusion à domicile sont disponibles auprès du fabricant.
4.5. Dose oubliée
En cas d’oubli d’une ou plusieurs doses, reprendre le traitement par ELFABRIO dès que possible, en reprenant ensuite l’intervalle prescrit de 2 semaines entre les perfusions. Ne pas doubler une dose pour compenser une dose oubliée.
5. Surdosage
Aucun cas de surdosage d'ELFABRIO n'a été observé lors des essais cliniques. En cas de surdosage, des soins médicaux de soutien doivent être administrés immédiatement, notamment une consultation avec un professionnel de la santé et une surveillance étroite de l'état clinique du patient.
Pour obtenir les informations les plus récentes sur la prise en charge d'un surdosage présumé, contactez le centre antipoison de votre région ou le numéro gratuit de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, concentrations, composition et conditionnement
Tableau 3. Formes pharmaceutiques, concentrations, composition et conditionnement
Description
Le principe actif, la pegunigalsidase alfa, est un conjugué covalent de la prh-α-galactosidase A et du polyéthylène glycol (PEG).
Chaque flacon contient 20 mg de pegunigalsidase alfa dans un volume de 10 mL ou 5 mg de pegunigalsidase alfa dans un volume de 2,5 mL, à une concentration de 2 mg/mL.
Le concentré doit être dilué davantage avant l’administration (voir 4.3 Reconstitution).
Contenu de l'emballage : 1 flacon par boîte.
7. Avertissements et précautions
Consulter l'éncadré 3 Avertissements et précautions graves
Général
Les patients ayant déjà reçu une ERT sont plus susceptibles de présenter des anticorps anti-médicaments (ADA) préexistants contre la pegunigalsidase alfa, ce qui pourrait être dû à la réactivité croisée des ADA contre la pegunigalsidase alfa lors d'une ERT antérieure. Lors du passage d'un autre ERT à ELFABRIO :
- La présence d’ADA préexistants peut réduire les concentrations plasmatiques de pegunigalsidase alfa, ce qui peut réduire l’efficacité d’ELFABRIO (voir 10.4 Immunogénicité).
- Le risque d’hypersensibilité liée à ELFABRIO et de réactions associées à la perfusion peut être accru chez certains patients présentant des ADA préexistants suite à une ERT antérieure (voir Immunité et 8.2 Effets indésirables au cours des essais cliniques).
Envisager de surveiller les réponses cliniques ou pharmacodynamiques (par exemple, les taux plasmatiques de lyso-Gb3) lors du passage de l'agalsidase bêta à ELFABRIO, chez les patients présentant des ADA préexistants (voir Surveillance et tests de laboratoire).
Conduite de véhicules et utilisation de machines
Des étourdissements et des vertiges ayant été rapportés comme effets indésirables, ELFABRIO peut influencer l'aptitude à conduire des véhicules et à utiliser des machines. La prudence est requise lors de la conduite ou de l'utilisation d'un véhicule ou de machines potentiellement dangereuses.
| Voie d'administration | Formes | Ingrédients non médicinaux | ||
| pharmaceutiques/Concentra | ||||
| tions/Composition | ||||
Perfusion intraveineuse | Solution concentrée, 2 mg/mL | Acide citrique, chlorure de sodium, citrate de sodium tribasique dihydraté, eau pour préparations injectables | ||
Immunité
Réactions d'hypersensibilité, y compris l'anaphylaxie
Des réactions d'hypersensibilité, y compris l'anaphylaxie, ont été rapportées chez des patients traités par ELFABRIO (voir 8.1 Aperçu des effets indésirables). Lors des essais cliniques, 20 (14%) des patients traités par ELFABRIO ont présenté des réactions d’hypersensibilité. Dans ces essais, 4 patients traités par ELFABRIO (3 % ; 1 patient naïf d'ERT et 3 patients ayant déjà reçu un ERT) ont présenté une anaphylaxie au cours de la perfusion initiale et étaient positifs aux anticorps IgE anti-pegunigalsidase alfa (appelés IgE ADA) (voir 8.1 Aperçu des effets indésirables, 8.2 Effets indésirables au cours des essais cliniqueset 10.4 Immunogénicité). Le risque d’hypersensibilité à la pegunigalsidase alfa peut être accru chez certains patients qui ont des ADA préexistantes d’un ERT antérieur (voir Général). Envisager de surveiller les patients qui présentent des réactions d'hypersensibilité pendant le traitement par ELFABRIO pour détecter la présence d'IgG et IgE ADA (voir Surveillance et tests de laboratoire et 10.4 Immunogénicité).
Une prémédication à base d'antihistaminiques, d'antipyrétiques et/ou de corticostéroïdes par voie orale peut être administrée pour atténuer les signes et symptômes liés aux réactions d'hypersensibilité observées lors d'un traitement ERT antérieur. La réduction du débit de perfusion, l'interruption temporaire de la perfusion, le traitement symptomatique par antihistaminiques ou antipyrétiques oraux et une assistance médicale appropriée doivent être facilement disponibles pour gérer les réactions d'hypersensibilité graves pendant l'administration d'ELFABRIO.
En cas d'anaphylaxie ou de réactions allergiques graves, la perfusion doit être immédiatement interrompue et un traitement médical approprié doit être mis en place. Les normes médicales en vigueur pour le traitement d'urgence des réactions anaphylactiques doivent être respectées et le matériel de réanimation cardio-pulmonaire doit être disponible à tout moment.
Les risques et les avantages d'une nouvelle administration d'ELFABRIO après des réactions d'hypersensibilité graves (y compris l'anaphylaxie) doivent être soigneusement évalués. Les patients peuvent être réexposés en utilisant des débits de perfusion plus lents. Chez les patients présentant une réaction d'hypersensibilité sévère, des mesures de désensibilisation à ELFABRIO peuvent être envisagées. La désensibilisation consiste à administrer de petites doses croissantes d'ELFABRIO dans des conditions contrôlées et à intervalles soigneusement planifiés afin d'induire une tolérance immunitaire temporaire, de réduire la réactivité immunitaire du patient et de permettre la poursuite du traitement. Si la décision est prise de réadministrer ELFABRIO, s'assurer que le patient tolère la perfusion. Si le patient tolère la perfusion, le débit peut être augmenté pour atteindre le débit recommandé. En cas de réaction d'hypersensibilité légère ou modérée, il faut envisager d'interrompre temporairement la perfusion ou d'en ralentir le débit (voir 4.2 Dose recommandée et ajustement posologique).
Si un patient présente une anaphylaxie ou des réactions allergiques graves à domicile et s'il poursuit son traitement, ses prochaines perfusions doivent avoir lieu dans un établissement clinique équipé pour faire face à de telles urgences médicales.
Réactions associées à la perfusion
Dans les essais cliniques, des réactions associées à la perfusion (IAR) ont été signalées à tout moment pendant et/ou quelques heures après la perfusion d'ELFABRIO (voir 8.2 Effets indésirables au cours des essais cliniques). Un ou plusieurs IAR ont été observés chez 41 (29 %) des patients traités par ELFABRIO. Les symptômes d'IAR les plus souvent observés sont l'hypersensibilité, les démangeaisons, les nausées, les vertiges, les frissons et les douleurs musculaires. Le risque d'IAR liés à la pégunigalsidase alpha peut
être augmenté chez certains patients présentant des ADA préexistants dus à un ERT antérieur et des IAR sévères sont plus susceptibles de survenir chez les patients positifs aux ADA (voir Général). Les patients qui développent des réactions à la perfusion ou des réactions immunitaires lors du traitement par ELFABRIO doivent être surveillés (voir Surveillance et tests de laboratoire).
Les patients atteints de la maladie de Fabry à un stade avancé peuvent avoir une fonction cardiaque compromise, ce qui peut les prédisposer à un risque plus élevé de complications graves dues aux IAR. Surveillez étroitement les patients présentant une fonction cardiaque altérée si ELFABRIO leur est administré.
Un pre-traitement à l'aide d'antihistaminiques et/ou de corticostéroïdes peut prévenir les réactions ultérieures dans les cas où un traitement symptomatique était nécessaire, bien que des IAR soient apparus chez certains patients après avoir reçu un pre-traitement (voir4.1 Considérations posologiques). Pour la prise en charge des IAR, voir 4.2 Dose recommandée et ajustement posologique.
La présence d'ADA dirigés contre ELFABRIO peut être associée à un risque plus élevé de IAR, et les IAR graves sont plus susceptibles de survenir chez les patients positifs aux ADA. Les patients qui développent des réactions à la perfusion ou des réactions immunitaires lors du traitement par ELFABRIO doivent être surveillés.
En outre, les patients qui sont ADA positifs à d'autres thérapies de remplacement enzymatique, qui ont eu des réactions d'hypersensibilité à ELFABRIO et les patients qui passent à ELFABRIO doivent être surveillés.
Surveillance et tests de laboratoire
Envisager de surveiller les patients qui présentent des réactions d'hypersensibilité ou IARs pendant le traitement par ELFABRIO pour détecter la présence d'IgG et IgE ADA (voir 10.4 Immunogénicité).
Envisager une surveillance régulière de la fonction rénale (par exemple, la créatinine sérique et le rapport protéine/créatinine urinaire) en cas de suspicion clinique de déclin de la fonction rénale.
Surveiller étroitement les patients dont la fonction cardiaque est compromise, car cela peut les prédisposer à un risque plus élevé de complications graves dues aux IAR.
Envisager de surveiller les réponses cliniques ou pharmacodynamiques (par exemple, les taux plasmatiques de lyso-Gb3) lors du passage de l'agalsidase bêta ou agalsidase alfa à ELFABRIO, chez les patients présentant des ADA préexistants.
Rénal
Un cas sévère de glomérulonéphrite membranoproliférative a été rapporté au cours des essais cliniques en raison de dépôts immunitaires dans le rein (voir 8.1 Aperçu des effets indésirables). Cet événement a entraîné une baisse de la fonction rénale, qui s'est améliorée à l'arrêt d'ELFABRIO mais n'est pas revenue à son niveau initial à la fin de l'essai. Surveiller la créatinine sérique et le rapport protéines/créatinine urinaire (voir Surveillance et tests de laboratoire). En cas de suspicion de glomérulonéphrite membranoproliférative, interrompre le traitement par ELFABRIO jusqu'à ce qu'une évaluation diagnostique puisse être effectuée.
Santé reproductive : potentiel féminin et masculin
Fertilité
Il n'existe aucune étude évaluant l'effet potentiel de la pegunigalsidase alfa sur la fertilité chez l'homme.
7.1. Populations spéciales
7.1.1. Grossesse
Il n'existe pas de données disponibles sur l'utilisation d'ELFABRIO chez la femme enceinte. Par conséquent, l'utilisation d'ELFABRIO n'est pas recommandée pendant la grossesse. Des études de toxicité sur la reproduction et le développement chez l'animal ont été menées avec la pégunigalsidase alfa. Une toxicité maternelle et une toxicité embryo-fœtale ont été observées à la suite de l'administration intraveineuse de pegunigalsidase alfa à des lapines gravides à des doses de 10 et 20 mg/kg de poids corporel deux fois par semaine. La toxicité maternelle se manifestait par une mortalité accrue, une diminution du poids corporel et une baisse de la consommation alimentaire. La toxicité embryo-fœtale se manifestait par une augmentation des cas d'avortements, de résorptions tardives, de pertes post-implantatoires et de fœtus de petite taille, ainsi que par une diminution du poids fœtal. Il a également été démontré que la pegunigalsidase alfa traversait la barrière placentaire après administration intraveineuse à des rates enceintes, entraînant une exposition fœtale (voir 16 Toxicologie non clinique).
ELFABRIO a fait l'objet d'une étude sur la sécurité pendant la grossesse. Si une patiente tombe enceinte pendant le traitement par ELFABRIO, les professionnels de la santé doivent signaler l'exposition à ELFABRIO en appelant le 1-888-661-9260 ou en visitant https://chiesirarediseases.com/contact-us/medicalinformation-form.
7.1.2. Allaitement maternel
On ignore si la pegunigalsidase alfa est excrétée dans le lait maternel. Les données disponibles chez les animaux ont montré l’excrétion de pegunigalsidase alfa dans le lait (voir 16 Toxicologie non clinique). Un risque d'exposition des nouveau-nés/nourrissons à ELFABRIO par le lait maternel ne peut être exclu. Les bénéfices de l'allaitement pour le développement et la santé doivent être pris en compte, de même que les besoins cliniques de la mère en ce qui concerne ELFABRIO et les éventuels effets indésirables de la pégunigalsidase alfa sur le nourrisson allaité.
7.1.3. Pédiatrie
Pédiatrie (<18 ans)•: Santé Canada ne dispose d'aucune donnée ; par conséquent, Santé Canada n'a pas autorisé une indication pour l'usage pédiatrique.
7.1.4. Gériatrie
La sécurité et l'efficacité d'ELFABRIO chez les patients âgés de plus de 65 ans n'ont pas été établies. Les études cliniques d'ELFABRIO n'ont pas inclus de patients âgés de 65 ans et plus pour déterminer s'ils répondaient différemment des patients adultes plus jeunes. Des précautions doivent être prises lors de la prescription chez ces patients.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Des données de sécurité étaient disponibles pour 141 patients (94 hommes et 47 femmes) traités par pegunigalsidase alfa à n'importe quelle dose ou schéma posologique dans les études cliniques. Au total, l’exposition cumulée s’est élevée à 4874,71 mois-patients (environ 406 années-patients). La durée d'exposition moyenne était de 34,3 mois avec une durée d'exposition maximale de 91 mois (environ 7,5 ans). La base de données de sécurité comprenait 17 patients naïfs à l'ERT et 124 patients ayant déjà reçu un ERT (passant de l'agalsidase bêta ou de l'agalsidase alfa à ELFABRIO).
Les événements indésirables survenant sous traitement (TEAE) les plus fréquemment signalés (>15 %) étaient la rhinopharyngite, la fatigue, les maux de tête, les douleurs dorsales, la toux, la diarrhée, les douleurs aux extrémités, les nausées, les infections des voies respiratoires supérieures, la pyrexie et la sinusite. Les événements connexes, qui sont survenus chez 41,1 % des patients, étaient pour la plupart considérés comme des IAR, généralement d'intensité légère ou modérée, et se sont résolus avec la poursuite du traitement.
Des réactions d'hypersensibilité ont été rapportées chez 20 (14 %) des patients traités par ELFABRIO. Au total, 43 sujets ont présenté au moins un effet indésirable grave pendant leur traitement par ELFABRIO. Des effets indésirables graves connexes ont été signalés chez 5 patients (3,5 %), et 4 des 5 patients traités par ELFABRIO (1 patient naïf à l'ERT et 3 patients ayant déjà réçu un ERT) ont présenté une anaphylaxie lors de la perfusion initiale et étaient positifs pour les IgE ADA anti-pegunigalsidase alfa (voir Immunité, 8.2 Effets indésirables au cours des essais cliniques et 10.4 Immunogénicité). En outre, un cas de frissons a été rapporté chez un patient ayant déjà reçu un ERT après 6 mois de traitement par ELFABRIO.
Un autre cas grave de TEAE lié au traitement était une glomérulonéphrite membranoproliférative signalée chez un patient ayant des antécédents de protéinurie qui n'avait pas été résolue à la fin du suivi. Une biopsie a révélé la nature médiée par des complexes immuns de cet événement. À l'arrêt du traitement, les valeurs du DFGe se sont stabilisées et la glomérulonéphrite a été signalée comme se résolvant.
8.2. Effets indésirables au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très spécifiques. Les taux d'effets indésirables observés lors des essais cliniques peuvent donc ne pas refléter les taux observés dans la pratique et ne doivent pas être comparés aux taux observés lors des essais cliniques d'un autre médicament.
La sécurité d'ELFABRIO a été évaluée dans le cadre d'une étude de phase III randomisée, en double aveugle et contrôlée (essai 2) incluant 77 patients adultes ayant déjà reçu un ERT et atteints d'une maladie de Fabry confirmée, qui ont été randomisés pour recevoir un traitement par ELFABRIO ou par l'agalsidase bêta (voir 14.1 Essais cliniques par indication).
Les effets indésirables les plus fréquents rapportés chez ≥2 % des patients traités par ELFABRIO dans l'essai 2 sont répertoriés par classifications par discipline médicale MedDRA dans le tableau 4.
Tableau 4. Effets indésirables signalés chez ≥2 % des patients traités par ELFABRIO dans l'essai 2
Classification par discipline médicale Effet indésirable | ELFABRIO N=52 n(%) | Agalsidase bêta N=25 n(%) |
Troubles gastro-intestinaux vomissement nausée | 2 (3,8%) 2 (3,8%) | 0 1 (4,0%) |
Troubles généraux et affections au site d'administration fatigue frissons | 3 (5,8%) 2 (3,8%) | 2 (8,0%) 1 (4,0%) |
| Troubles du système immunitaire hypersensibilité | 2 (3,8%) | 1 (4,0%) |
Blessures, intoxications et complications liées aux interventions Réaction associée à la perfusion | 2 (3,8%) | 1 (4,0%) |
Troubles du système nerveux céphalée paresthésie | 2 (3,8%) 2 (3,8%) | 2 (8,0%) 1 (4,0%) |
Réactions associées à la perfusion (IAR) (réactions indésirables dans les 2 heures suivant la perfusion)
Dans les essais cliniques, des IAR ont été signalés pendant la perfusion d'ELFABRIO ou dans les quelques heures suivant sa fin. Au total, 41 des patients traités par ELFABRIO (29 %) ont connu au moins une IAR. Les symptômes les plus souvent observés sont l'hypersensibilité, les démangeaisons, les nausées, les vertiges, les frissons et les douleurs musculaires. Les IAR sont survenues principalement au cours de la première année de traitement par ELFABRIO et aucune IAR e grave n'a été observée au cours de la deuxième année et au-delà.
Parmi les patients traités par 1 mg/kg toutes les deux semaines, des IAR ont été rapportées chez 26 patients (23 %). Cinq IAR sévères et graves ont été observées chez des patients masculins et 4 de ces événements ont été confirmés comme des réactions d'hypersensibilité médiées par les IgE (bronchospasme, hypersensibilité de type 1) survenues lors de la première perfusion d'ELFABRIO et qui ont conduit à l'arrêt de l'étude pour ces patients. Ces cas correspondaient à un taux de 1,4 événement pour 100 patients-années. Tous les patients affectés se sont rétablis avec une prise en charge appropriée, bien que chaque événement ait entraîné l'arrêt du traitement. Les IAR restants étaient généralement d'intensité légère à modérée et se sont résolus sans interruption du traitement.
Le risque d’hypersensibilité liée à ELFABRIO et de réactions associées à la perfusion peut être accru chez certains patients présentant des ADA préexistants suite à une ERT antérieure (voir Général).
Parmi ces 5 patients souffrant de IAR sévère et grave, 1 patient était naïf de traitement dans l'essai 1 et était IgE positif et IgG négatif au départ, avec des IgG ADA induits par le traitement après la première et unique dose. Les quatre autres patients atteints d'IAR sévère et grave avaient déjà reçu un traitement, seuls deux d'entre eux présentant des IgG ADA préexistants au départ.
Au total, 16/26 (61 %) patients atteints d’IAR étaient positifs aux ADA (10 patients avec des valeurs préexistantes, 6 patients induits pendant le traitement), cependant 3 des 5 patients atteints d’IAR sévères et graves étaient positifs aux IgG ADA (2 avec ADA préexistants au départ, 1 avec ADA induits par le traitement).
8.3. Effets indésirables moins fréquents au cours des essais cliniques
Rénal : Glomérulonéphrite membranoproliférative
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Aucune étude d'interaction n'a été réalisée avec ELFABRIO.
9.3. Interactions médicament-comportement
L'interaction d'ELFABRIO avec les risques comportementaux individuels (par exemple, le tabagisme, la consommation de cannabis et/ou la consommation d'alcool) n'a pas été étudiée.
9.4. Interactions avec d'autres médicaments
Les interactions avec d'autres médicaments n'ont pas été établies.
9.5. Interactions entre médicaments et aliments
Les interactions avec les aliments n'ont pas été établies.
9.6. Interactions entre médicaments et plantes médicinales
Les interactions avec les produits à base de plantes n'ont pas été établies.
9.7. Interactions entre les médicaments et les tests de laboratoire
Les interactions avec les analyses de laboratoire n'ont pas été établies.
10. Pharmacologie clinique
10.1. Mécanisme d'action
La substance active d'ELFABRIO est la pegunigalsidase alfa, une forme recombinante pégylée de l'α-galactosidase A humaine.
La pegunigalsidase alfa fournit une α-galactosidase A exogène, l'enzyme qui catalyse l'hydrolyse des groupements α-galactosyl terminaux des oligosaccharides et des polysaccharides dans le lysosome, réduisant ainsi l'accumulation de globotriaosylcéramide (Gb3) et de globotriaosylsphingosine (Lyso-Gb3) causée par une déficience en α-galactosidase A dans la maladie de Fabry.
10.2. Pharmacodynamique
Les concentrations plasmatiques de globotriaosylsphingosine (lyso-Gb3, un métabolite de Gb3) sont élevées chez les patients atteints de la maladie de Fabry qui :
Étaient Naïf ERT ou n'ayant pas reçu de traitement ERT depuis au moins 26 semaines et avaient eu un test négatif pour les anticorps anti-pegunigalsidase alfa (essai 1 et son étude d'extension à long terme) ; le traitement par ELFABRIO a entraîné des réductions significatives des concentrations plasmatiques médianes de lyso-Gb3 par rapport à la ligne de base d'environ :
- 43 % (semaine 4), 57 % (semaine 26), 68 % (semaine 52) et 84 % (semaine 104) chez les patients de sexe masculin, et
- 3 % (semaine 4), 19 % (semaine 26), 32 % (semaine 52) et 75 % (semaine 104) chez les patientes.
Avaient bénéficié d'un ERT pendant au moins 104 semaines (essai 2) et dans qui le passage au traitement ELFABRIO a entraîné une augmentation des concentrations plasmatiques médianes de lyso-Gb3 par rapport à la valeur initiale de :
- Environ 14 % (semaine 6), 15 % (semaine 26) et 18 % (semaine 104) chez les patients de sexe masculin, et
- Aucun changement significatif des concentrations plasmatiques médianes de lyso-Gb3 chez les patientes.
La relation dose-réponse de la pégunigalsidase alfa est inconnue.
10.3. Pharmacocinétique
La pharmacocinétique (PK) de la pegunigalsidase alfa a été évaluée chez des patients adultes atteints de la maladie de Fabry. La pharmacocinétique de la pégunigalsidase alfa dans le plasma après une perfusion intraveineuse d'ELFABRIO 1 mg/kg toutes les deux semaines chez des patients adultes naïfs de traitement atteints de la maladie de Fabry (essai 1 ; voir 14 Essais cliniques) est résumée dans le tableau 5. La concentration plasmatique maximale (Cmax) et l'aire sous la courbe concentration-temps (ASC) de la pegunigalsidase alfa augmentent avec la durée du traitement. Chez les patients adultes ayant déj° réçu un ERT atteints de la maladie de Fabry, la Cmax moyenne variait de 21,2 à 23,3 μg/mL et l'AUCtau moyenne variait de 958 à 1074 μg·h/mL après une perfusion intraveineuse d'ELFABRIO 1 mg/kg toutes les deux semaines.
Tableau 5. Résumé des paramètres pharmacocinétiques de la pegunigalsidase alfa chez des patients adultes atteints de la maladie de Fabry et naïfs d'ERT1, après perfusion intraveineuse d'ELFABRIO à raison de 1 mg/kg toutes les deux semaines
| Durée | Nombre de sujets | Cmax (µg/mL) | t½ (h) | AUC0-∞ (µg·h/mL) | CL (ml/h/kg) | Vd (mL/kg) | |||
| moyenn | |||||||||
| e de la | |||||||||
| perfusio | |||||||||
| n (h) | |||||||||
| Jour 1 | 5.5 | 6 | 11,1±2,4 | 78,9±10,3 | 391±136 | 2,9±0,7 | 321±71 | ||
Semaine 13 | 4.4 | 6 | 11,9±2,4 | 85,7±28,4 | 510±174 | 2,3±0,8 | 271±89 | ||
Semaine 26 | 3.9 | 6 | 13,3±3,0 | 96,5±31,4 | 748±200 | 1,6±0,6 | 226±116 | ||
Semaine 52 | 3.3 | 6* | 17,3±6,1 | 121±22 | 1428±875 | 1,1±0,7 | 186±91 | ||
Les paramètres PK sont présentés sous forme de moyenne arithmétique ± écart type
Cmax= concentration plasmatique maximale ; AUC = aire sous la courbe des concentrations plasmatiques en fonction du temps ; Vd = volume de distribution ; t1/2= demi-vie d'élimination ; CL = clairance
1 Comprend les patients qui n'avaient pas reçu d'ERT pendant au moins 26 semaines et qui ont été testés négatifs pour les anticorps anti-pegunigalsidase alfa lors de la sélection.
* n=5 pour t1/2 et les paramètres associés (AUC0-∞,CL, Vd) en raison d'une t1/2 non estimée chez un sujet
Populations et conditions spéciales
Insuffisance hépatique : Aucune étude formelle n'a été menée pour évaluer l'effet de l'insuffisance hépatique sur la pharmacocinétique de la pegunigalsidase alfa.
Insuffisance rénale : Aucune étude formelle n'a été menée pour évaluer l'effet de l'insuffisance rénale sur la pharmacocinétique de la pegunigalsidase alfa. La pegunigalsidase alfa est une protéine et on s'attend à ce qu'elle soit métaboliquement dégradée par hydrolyse peptidique. Il est peu probable que la pegunigalsidase alfa intacte (poids moléculaire d'environ 116 kDa) soit filtrée par les reins ou excrétée dans l'urine.
10.4. Immunogénicité
L'incidence observée des anticorps IgG anti-médicaments (ADA) dépend fortement de la sensibilité et de la spécificité du test. Les différences entre les méthodes de dosage empêchent toute comparaison significative de l'incidence des ADA dans les études décrites ci-dessous avec l'incidence des ADA dans d'autres études, notamment celles portant sur la pegunigalsidase alfa ELFABRIO ou sur d'autres produits à base de pegunigalsidase alfa.
Les incidences d'ADA IgG chez les patients atteints de la maladie de Fabry traités par ELFABRIO dans les essais 1 et 2 sont présentées dans le tableau 6.
Immunogénicité chez les patients naïf d'ERT ou chez ceux qui n'ont pas reçu d'ERT pendant 26 semaines
Au cours de l’essai 1 (patients naïfs d'ERT atteints de la maladie de Fabry ou qui n’ont pas reçu d’ERT pendant 26 semaines) :
- Quatre des 14 patients traités par ELFABRIO qui étaient négatifs aux anticorps IgG anti-pegunigalsidase alfa (anticorps anti-médicament ou ADA) au départ sont devenus positifs aux ADA pendant le traitement par ELFABRIO. Chez 3 de ces patients, la positivité aux ADA est apparue dans les 26 semaines suivant le début du traitement par ELFABRIO.
- Deux patients présentaient des ADA avant de recevoir leur première dose d'ELFABRIO. L'un de ces patients est resté positif aux ADA après avoir reçu le traitement par ELFABRIO (ce patient avait des titres d'anticorps augmentés pendant le traitement par ELFABRIO).
Immunogénicité chez les patients ayant déjà reçu un ERT
Dans l'essai 2 (patients ayant déjà reçu un ERT et ayant abandonné l'agalsidase bêta) :
- Trois des 34 patients traités par ELFABRIO qui étaient négatifs aux ADA au départ sont devenus positifs aux ADA pendant le traitement par ELFABRIO. La positivité aux ADA est apparue dans les 26 semaines suivant le début du traitement par ELFABRIO chez un patient et plus de 52 semaines chez les deux autres patients.
Dix-huit patients traités par ELFABRIO présentaient des ADA avant de recevoir leur première dose d'ELFABRIO :
17 (94 %) patients sont restés positifs aux ADA après avoir reçu le traitement par
ELFABRIO à un ou plusieurs points dans le temps.
3 (17 %) patients ont présenté une réponse renforcée par le traitement dans les titres
d’ADA.
Tableau 6. Incidence des ADA chez les patients atteints de la maladie de Fabry traités par ELFABRIO
(essais 1 et 2)
Essai 1 Patients naïfs d'ERT1 | Essai 2 Patients ayant déjà reçu un traitement ERT | |||
| Valeur basale | ||||
| Hommes (N=11) | Femmes (N=7) | Hommes (N=29) | Femmes (N=23) | |
| ADA | 1 (9%) | 1 (14%) | 18 (62%) | 0 |
| Anticorps neutralisant2 | 0 | 0 | 17/18 | 0 |
| Anticorps anti-enzyme3 | 1/1 | 1/1 | 18/18 | 0 |
| Anticorps anti-PEG4 | 0 | 0 | 2/18 | 0 |
| Anticorps anti-glycanes végétaux5 | 1/1 | 1/1 | 0 | 0 |
| À tout moment pendant le traitement ELFABRIO* | ||||
| Hommes (N=9) | Femmes (N=7) | Hommes (N=29) | Femmes (N=23) | |
| ADA | 5 (56%) | 0 | 17 (59%) | 3 (13%) |
| Anticorps neutralisant2 | 3/5 | 0 | 14/17 | 1/3 |
| Anticorps anti-enzyme3 | 4/5 | 0 | 17/17 | 1/3 |
| Anticorps anti-PEG4 | 1/5 | 0 | 2/17 | 1/3 |
| Anticorps anti-glycanes végétaux5 | 2/5 | 0 | 0 | 0 |
ADA, anticorps anti-médicaments
*L'incidence de l'ADA après le traitement par ELFABRIO a été déterminée si elle était positive à n'importe quel moment du traitement par ELFABRIO.
Dans l'essai 1, parmi ceux qui étaient positifs au départ (N=2) ou à tout moment pendant le traitement ELFABRIO (N=5), 4 sont devenus négatifs pour l'ADA au cours de l'essai 1 jusqu'à leur dernier point temporel dans l'étude. Dans l'essai 2, parmi ceux qui étaient positifs au départ (N=18) ou à tout moment pendant le traitement ELFABRIO (N=20), 8 sont devenus négatifs aux ADA au cours de l'essai 2 jusqu'à leur dernier point temporel dans l'étude.
1 Comprend les patients qui n'avaient pas reçu d'ERT pendant au moins 26 semaines et qui ont été testés négatifs pour les anticorps anti-pegunigalsidase alfa lors de la sélection.
2 Anticorps neutralisants qui inhibent l'activité enzymatique, testés uniquement pour les échantillons positifs aux IgG ADA. Aucune évaluation des anticorps neutralisants inhibant l'absorption cellulaire de l'enzyme n'a été réalisée. 3 Anticorps anti-pegunigalsidase alfa spécifiques de la fraction enzymatique de la pegunigalsidase alfa, testés uniquement pour les échantillons positifs aux IgG ADA
4 Anticorps anti-pegunigalsidase alfa spécifiques aux fragments PEG présents sur la pégunigalsidase alpha, testés uniquement pour les échantillons positifs aux IgG ADA
5 Anticorps anti-pegunigalsidase alfa spécifiques des motifs glycaniques végétaux de la pegunigalsidase alfa, testés uniquement pour les échantillons positifs aux IgG ADA
Effets des ADA sur la sécurité et l'efficacité
Les IAR ont été plus fréquentes chez les patients traités par ELFABRIO qui avaient des IgG ADA positives que chez ceux qui avaient des IgG ADA négatives (voir la section Immunité). L'effet des IgE ADA sur les réactions d'hypersensibilité du traitement par ELFABRIO n'a pas été complètement caractérisé (voir Immunité).
L'effet des IgG ADA sur l'efficacité d'ELFABRIO n'a pas été entièrement caractérisé (voir Général).
Effets des ADA sur la pharmacodynamique
Dans l'essai 2, les taux plasmatiques de lyso-Gb3 au départ et après le traitement étaient plus élevés chez les patients traités par ELFABRIO qui étaient positifs pour les IgG ADA au début du traitement ou à tout moment du traitement par rapport aux patients qui étaient négatifs pour les IgG ADA au départ et à tout moment (voir 10.2 Pharmacodynamique). Le patient IgG ADA positif dont les concentrations plasmatiques de pegunigalsidase alfa étaient inférieures au seuil de quantification du test présentait les taux plasmatiques de lyso-Gb3 les plus élevés parmi les patients traités par ELFABRIO.
Effets des ADA sur la pharmacinétique
Les IgG ADA, y compris les IgG ADA préexistants, ont réduit les concentrations plasmatiques de pegunigalsidase alfa chez les patients atteints de la maladie de Fabry et traités par ELFABRIO. Les concentrations de pegunigalsidase alfa étaient plus faibles chez les patients dont les titres d'ADA étaient plus élevés que chez ceux dont les titres d'ADA étaient plus faibles.
Dans l'essai 1, chez les patients qui étaient négatifs pour les ADA lors de la sélection, 3 patients ont développé des ADA après le traitement par ELFABRIO et avaient des mesures de la concentration plasmatique de pegunigalsidase alfa. Parmi ces trois patients :
- Les concentrations plasmatiques de pegunigalsidase alfa ont diminué de façon transitoire chez deux des patients ayant reçu 0,2 mg/kg d'ELFABRIO par voie intraveineuse toutes les deux semaines (0,2 fois la dose recommandée approuvée), et
- Aucun effet ADA sur les concentrations de pegunigalsidase alfa n'a été observé chez le troisième patient qui a reçu 1 mg/kg d'ELFABRIO par voie intraveineuse toutes les deux semaines.
Dans l'essai 2, 3 des 17 patients dont la concentration plasmatique de pegunigalsidase alfa a été mesurée présentaient au départ des ADA préexistants et sont restés positifs aux ADA après le traitement par ELFABRIO (voir Immunité). Parmi ces trois patients :
- 1 patient ayant le titre ADA le plus élevé présentait des concentrations plasmatiques de pegunigalsidase alfa inférieures à la limite de quantification du dosage lors de toutes les visites de l’essai comportant des évaluations pharmacocinétiques, et
- chez 2 patients, l'AUC de la pegunigalsidase alfa dans le plasma était faible, soit environ 5 % de l'AUC attendue chez les patients ADA négatifs traités par ELFABRIO.
- Stockage, stabilité et élimination
Les flacons d'ELFABRIO (pegunigalsidase alfa) doivent être conservés au réfrigérateur à une température comprise entre 2 et 8 °C. Ne pas congeler. Ne pas utiliser au-delà de la date de péremption indiquée sur le flacon et la boîte.
Solution diluée pour perfusion
La stabilité chimique et physique en cours d'utilisation a été démontrée pendant 72 heures à une température comprise entre 2 °C et 8 °C et à une température inférieure à 25 °C.
D'un point de vue microbiologique, le produit doit être utilisé immédiatement. En cas d'utilisation non immédiate, la durée et les conditions de conservation en cours d'utilisation relèvent de la responsabilité de l'utilisateur et ne devraient normalement pas dépasser 24 heures au réfrigérateur (2 °C à 8 °C) ou 8 heures si le produit est conservée à une température inférieure à 25 °C, sauf si la dilution
a été effectuée dans des conditions d'asepsie contrôlées et validées.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation locale.
PARTIE 2 : Informations scientifiques
- 13. Information pharmaceutique
Substance médicamenteuse
Dénomination : Pegunigalsidase alfa
Nom chimique : Homodimère de l'enzyme alpha-galactosidase-A humaine recombinante, conjugué à une moyenne de huit agents de réticulation bis-fonctionnels à base de polyéthylène glycol (PEG), aboutissant à un mélange de groupes 4-({α-[2-(3-carboxypropanamido)éthyl]poly(oxyéthylène)-ω-yl}amino)-4-oxobutanoyle et de ponts (polyéthylène glycol-O,O'-diyl)bis[éthane-2,1-diylazanediyl(1,4-dioxobutane-4,1-diyl)] sur chaque protéine dimérique
Formule moléculaire et
masse moléculaire :
Le poids moléculaire prévu de l'homodimère de la pegunigalsidase alfa, composé de deux sous-unités d'α-galactosidase A PEGylées, est d'environ 117 kDa.
Structure :
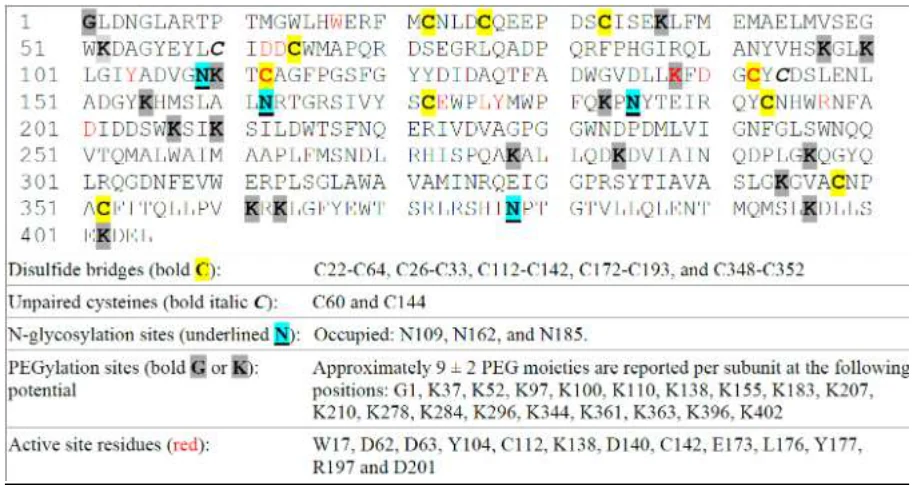
La longueur et la numérotation des acides aminés de la séquence protéique recombinante produite par la plante diffèrent de celles de la séquence humaine. La séquence leader est supprimée lors du traitement des protéines dans les cellules végétales, conservant le G33 qui devient G1 dans la protéine mature, et le prh-alpha-GAL-A dérivé de la plante contient une glycine supplémentaire à son extrémité N et une séquence d'acides aminés SEKDEL supplémentaire à l'extrémité C. Une sous-unité est constituée de 405 acides aminés qui forment une chaîne protéique unique. Voir la séquence d'acides aminés prh-alpha-GAL-A (sans peptide signal) ci-dessous :
Propriétés physico-
chimiques :
La substance médicamenteuse pegunigalsidase alfa est un dimère de glycyl-α-galactosidasyl-L-séryl-L-α-glutamyl-L-lysyl-L-α-aspartyl-L-α-glutamyl-L-leucine humaine, glycosylé par des glycanes végétaux, produit dans des cellules de Nicotiana tabacum, substitué en moyenne par huit groupes 4-({α-[2-(3-carboxypropanamido)éthyl]poly(oxyéthylène)-ω-yl}amino)-4-oxobutanoyl (2 kDa chacun) et des ponts de réticulation
(polyéthylène glycol-O,O'-diyl)bis[éthane-2,1-diylazanediyl(1,4-dioxobutane-4,1-diyl)] (2 kDa chacun) par protéine dimérique
Norme pharmaceutique
:
Non disponible
Caractéristiques du produit
La pegunigalsidase alfa est une enzyme α-galactosidase A humaine recombinante végétale PEGylée purifiée, formulée dans un tampon citrate (pH 5,9-6,4) contenant du chlorure de sodium.
La pégunigalsidase alpha est une enzyme hydrolytique lysosomale neutre spécifique aux glycosphingolipides. C'est une enzyme α-galactosidase A humaine recombinante, pégylée et réticulée, modifiée chimiquement et produite par des cellules végétales Bright Yellow 2 (Nicotiana tabacum) génétiquement modifiées . La séquence d'acides aminés d'une sous-unité de la pegunigalsidase alfa est composée de 405 acides aminés, dont 398 sont identiques à l'α-galactosidase A humaine avec 6 acides aminés supplémentaires (SEKDEL) inclus à l'extrémité C pour coder un signal de récupération endoplasmique, et une glycine supplémentaire à l'extrémité N dérivée du peptide signal.
Le produit pharmaceutique ELFABRIO est une solution concentrée claire et incolore pour injection.
14. Essais cliniques
14.1. Essais cliniques par indication
Traitement des patients adultes présentant un diagnostic confirmé de FD (déficit en α-galactosidase A).
Conception de l'essai et données démographiques de l'étude
L'efficacité d'ELFABRIO (pegunigalsidase alfa pour injection) a été évaluée dans deux études cliniques chez des patients ayant déjà reçu un ERT ou chez des patients ayant reçu un ERT et atteints de FD.
Essai 1
L'essai 1 (PB-102-F01/02) était une étude de phase 1/2 sans aveugle portant sur la détermination de la dose à un seul bras qui a évalué l'efficacité de la pegunigalsidase alfa sur les diminutions histologiques du substrat de globotriaosylcéramide accumulé dans les capillaires péritubulaires (CPT) rénaux à 6 mois, évaluée à l'aide du système Barisoni Lipid Inclusion Scoring (BLISS). L'essai 1 a inclus 18 patients diagnostiqués avec FD qui n'avaient jamais reçu d'ERT ou qui n'avaient pas reçu d'ERT depuis plus de 26 semaines et qui présentaient un test négatif pour les anticorps IgG anti-pegunigalsidase alfa avant l'inclusion. Les patients ont reçu de la pegunigalsidase alfa à raison de 0,2 mg/kg, 1 mg/kg ou 2 mg/kg administrée par perfusion IV toutes les deux semaines pendant 52 semaines. Deux patients du groupe de traitement 1 mg/kg ont interrompu l'essai après leur première perfusion ; l'un d'entre eux a interrompu l'essai en raison d'une réaction d'hypersensibilité sévère. Parmi les 16 patients restants qui ont terminé l'essai 1, 9 (56 %) étaient des hommes et 7 (44 %) étaient des femmes âgés de 17 à 54 ans avec un âge médian de 30 ans. Douze patients étaient blancs (75 %) et trois étaient noirs ou afro-américains (19 %). Trois patients étaient hispaniques/latinos et 13 patients n'étaient pas hispaniques/latinos. Sur les 9 hommes, 7 (78 %) présentaient le phénotype classique. Le DFGe médian de base et la protéinurie étaient respectivement de 115 mL/min/1,73 m2 et de 0,11 g/g. Parmi les patients de sexe masculin, la valeur médiane de l'activité résiduelle de l'α-galactosidase A était de 2,4 % (intervalle : 0,0 % à 9,3 %) dans le plasma et 1,3 % (intervalle : 0,0 %-3,4 %) dans les leucocytes.
Essai 2
L'essai 2 (PB-102-F20) était une étude multicentrique de phase III, randomisée, en double aveugle et avec contrôle actif, menée auprès d'adultes ayant déjà reçu un traitement ERT et ayant reçu un diagnostic de FD. Dans l’essai 2, les effets d’ELFABRIO sur la pente annuelle du DFGe — un critère d’évaluation clinique reconnu — ont été évalués en comparaison avec l’agalsidase bêta, un ERT approuvé avec un mécanisme d’action similaire. Les patients éligibles ont été traités par l'agalsidase bêta pendant au moins un an avant leur inclusion dans l'essai (la durée moyenne du traitement par l'agalsidase bêta avant l'inclusion était de 5,7 ans). Les patients ont été randomisés selon un ratio 2:1 pour recevoir ELFABRIO (1 mg/kg en perfusion IV) ou l'agalsidase bêta (1 mg/kg en perfusion IV) toutes les deux semaines pendant 104 semaines. Au total, 77 patients ont été randomisés et ont reçu au moins une dose d'ELFABRIO (N=52, 68 %) ou d'agalsidase bêta (N=25, 32 %). Parmi ces patients, 47 (61 %) étaient des hommes et 30 (39 %) des femmes. Les patients étaient âgés de 18 à 60 ans, avec un âge médian de 46 ans au départ ; 72 (94 %) étaient blancs, 3 (4 %) étaient noirs ou afro-américains et 2 (3 %) étaient asiatiques. DEux patients étaient hispaniques/latinos et 75 patients n'étaient pas hispaniques/latinos. Quarante et un patients (53 %) présentaient le phénotype classique. Le DFGe médian de base et la protéinurie étaient respectivement de 75 mL/min/1,73 m2 et de 0,11 g/g.
Un résumé de la conception de l'étude et des caractéristiques démographiques des patients pour les deux études est fourni dans le tableau 7.
Tableau 7. Résumé des données démographiques des patients pour les essais cliniques sur FD
| Numér | Conception de l'étude | Posologie, voie | Sujets à l’étude (N) | Âge moyen (Fourchette) | Sexe | ||||
| o de | d'administration | ||||||||
| l’étude | et durée | ||||||||
| 1 | Phase 1/2, sans aveugle, déterminatio n de la dose | Perfusion IV de pégunigalsidase alfa à la dose de 0,2 mg/kg*, 1 mg/kg ou 2 mg/kg* toutes les deux semaines Durée : 52 semaines | 0,2 mg/kg : N = 6 1 mg/kg : N = 8 2 mg/kg : N = 4 | 0,2 mg/kg : 30,0 ans (21 à 50 ans) 1 mg/kg : 33,5 ans (17 à 52 ans) 2 mg/kg : 40,0 ans (20 à 54 ans) | 0,2 mg/kg : 4 hommes, 2 femmes 1 mg/kg : 6 hommes, 2 femmes 2 mg/kg : 3 hommes, 1 femme | ||||
| 2 | Phase 3, multicentriq ue, randomisée, en double aveugle, contrôlée par un comparateur actif | ELFABRIO 1 mg/kg en perfusion IV toutes les deux semaines ou Agalsidase bêta 1 mg/kg en perfusion IV toutes les deux semaines Durée : 104 semaines | N=77 (52 dans le bras ELFABRIO et 25 dans le bras Agalsidase beta) | Total : 44,3 ans (18-60 ans) Bras ELFABRIO : 43,9 ans (20-60 ans) Bras agalsidase bêta : 45,2 ans (18-58 ans) | Total : 47 hommes, 30 femmes Bras ELFABRIO : 29 hommes, 23 femmes Bras agalsidase bêta : 18 hommes, 7 femmes | ||||
Légende : IV = intraveineuse
* Les schémas posologiques de 0,2 mg/kg et 2 mg/kg ne sont pas approuvés et ne sont pas recommandés
Résultats des essais
Essai 1
Le nombre moyen d'inclusions de globotriaosylcéramide (Gb3) par capillaire péritubulaire rénal (PTC) dans les échantillons de biopsie rénale des patients a été évalué par microscopie optique à l'aide de la méthodologie quantitative BLISS. Des biopsies rénales évaluables ont été obtenues au départ et à 26 semaines de traitement chez 14 sujets avec FD et naïfs à l'ERT parmi les 16 patients qui ont terminé l'essai 1. Le traitement par la pegunigalsidase alfa a montré des réductions significatives et durables du substrat Gb3 dans les reins. La réduction médiane observée, en pourcentage, du nombre d'inclusions Gb3 par PTC par rapport à la valeur de référence était de -78 % (IC à 95 % : -86%, -53%) ; la réduction absolue moyenne par rapport à la valeur de référence était de -3,1 (IC à 95% : -4,8, -1,4) ; et des analyses supplémentaires effectuées au niveau du sujet ont montré que 11 sujets sur 14 (79 %) présentaient une réduction d'au moins 50 % par rapport à la valeur de référence du nombre d'inclusions rénales de Gb3 (allant de -53 % à -95 %).
Tableau 8. Résumé du Score BLISS1 des inclusions de Gb3 obtenu par biopsie rénale au départ et après 26 semaines de traitement par ELFABRIO chez les adultes atteints de la maladie de Fabry (essai 1)
| Médiane (intervalle) | Tous les patients (N=14) | Hommes (N=8) | Femmes (N=6) |
| Valeur basale | 3,2 (0,4, 9,0) | 6,8 (0,4, 9,0) | 1,2 (0,8, 3,3) |
| Semaine 26 | 0,7 (0,3, 2,5) | 0,7 (0,3, 2,5) | 0,7 (0,3, 1,4) |
| Changement à la semaine 26 | -2,5 (-8,5, 0,5) | -5,3 (-8,5, 0,5) | -0,7 (-2,5, 0,1) |
Variation moyenne à la semaine 26 (IC à 95 %) | -3,1 (-4,8, -1,4) | -4,7 (-7,1, -2,3) | -1,0 (-2,1, 0,1) |
1 La méthodologie BLISS compte le nombre d'inclusions de Gb3 dans chaque CPT rénal contenu dans un échantillon de biopsie. Pour chaque échantillon de biopsie (lame), environ 300 CPT rénaux ont été notés, et le score de biopsie final pour chaque patient a été déterminé comme le nombre moyen d'inclusions de Gb3 par CPT.
Essai 2
Le critère d'évaluation principal du taux de variation annualisé du DFGe estimé (pente du DFGe) évalué sur 104 semaines comparant ELFABRIO à l'ERT avec agalsidase bêta approuvée était similaire entre les bras. Les pentes moyennes du DFGe étaient de -2,4 (IC à 95 % : -3,6 ; -1,1) mL/min/1,73 m²/an pour le bras ELFABRIO et -2,3 (IC 95% : -4,1 ; -0,5) pour le bras agalsidase bêta. La différence de traitement était de -0,1 (IC à 95 % : -2,3 ; 2,1) mL/min/1,73 m2/an.
16. Toxicologie non clinique
Toxicologie générale :
Toxicité à doses répétées chez les souris
Dans une étude de 26 semaines, des souris ICR (CD-1®) mâles et femelles ont reçu des doses de 0 (témoin véhicule ), 2, 10 et 40 mg/kg de poids corporel par injection intraveineuse toutes les deux semaines (14 doses). Les expositions aux deux doses les plus faibles étaient inférieures à l'exposition humaine à la dose maximale recommandée chez l'homme (MRHD) de 1 mg/kg une fois toutes les deux semaines et l'exposition à la dose la plus élevée était environ 2 fois supérieure à l'exposition humaine à la MRHD sur la base de l'ASC. L'étude comprenait une évaluation intermédiaire après 12 semaines de traitement. La mortalité et les signes cliniques sont survenus après la troisième injection chez certains animaux de tous les groupes de dose ; l'incidence n'a pas suivi une relation dose-réponse. Un prétraitement avec un antihistaminique a été effectué à partir de la quatrième injection et jusqu'à la fin de la période d'administration et a eu un effet d'amélioration sur la mortalité, bien que certains décès aient encore été observés après le début du prétraitement. Les signes cliniques (dyspnée, diminution de l'activité, cyanose et position abdominale) ne sont survenus que les jours d'administration, dans les 5 à 10 minutes suivant l'administration. La cyanose et la position abdominale ont précédé la mort dans certains cas, et la dyspnée et la diminution de l'activité se sont rapidement résolues chez les animaux survivants. Ces résultats suggèrent que certaines souris ont développé une réponse allergique au médicament humanisé.
Une toxicité rénale a été observée à la dose élevée de 40 mg/kg de poids corporel. Une incidence accrue de néphropathie et d'infiltration lymphocytaire interstitielle dans les reins a été observée, les hommes présentant également une augmentation de la gravité de ces résultats. Aucun changement rénal lié à l'article testé n'a été noté chez les animaux en rétablissement, suggérant la réversibilité des effets observés à la dose élevée.
Des signes de lésion hépatique à la suite d'une administration répétée à court terme ont également été observés à la dose élevée de 40 mg/kg de poids corporel. Une incidence accrue de nécrose hépatocellulaire a été observée, qui chez les mâles, s'est accompagnée d'une prolifération des cellules ovales. Chez les mâles, les effets ont été observés après 12 semaines d'administration, mais pas après 26 semaines d'administration ni après la période de récupération de 6 semaines, ce qui démontre une résolution même en cas de poursuite de l'administration. Aucune résolution ou réversibilité n'a été observée chez les femelles, bien que, contrairement aux mâles, seul un petit nombre de femelles ait été affecté.
Il n’a pas été possible de déterminer une dose sans effet indésirable observé (NOAEL) pour la pegunigalsidase alfa dans le cadre de cette étude, car des mortalités liées à la pegunigalsidase alfa ont été observées à toutes les doses.
Toxicité à doses répétées chez les singes Cynomolgus
Dans le cadre d’une étude de 26 semaines, on a administré à des singes cynomolgus des doses de 0 (témoin véhicule), 2, 10 et 40 mg/kg de poids corporel par perfusion intraveineuse d’une heure tous les 12 à 16 jours. Les expositions aux deux doses les plus faibles étaient inférieures à l'exposition humaine à la MRHD et l'exposition à la dose la plus élevée était environ 4 fois supérieure à l'exposition humaine à la MRHD sur la base de l'AUC. L'étude comprenait une évaluation intermédiaire après 3 semaines de traitement. Des signes cliniques ont été observés chez certains animaux après ou pendant l'administration de toutes les doses. Ils consistaient en une coloration rouge du visage, une décoloration de la peau des membres antérieurs, une diminution de l'activité et d'autres symptômes, suggérant une réponse allergique. Le traitement antihistaminique et/ou le prétraitement ont atténué les symptômes. Des effets sur le foie ont été observés à la dose élevée de 40 mg/kg de poids corporel, consistant en une hypertrophie des cellules de Kupffer. Cet effet n'a pas été observé chez les animaux en rétablissement et n'a pas été considéré comme un effet indésirable car il n'était pas associé à des lésions tissulaires corrélée.
Une NOAEL pour la pegunigalsidase alfa n'a pas pu être déterminée pour cette étude car des réactions allergiques liées à la pegunigalsidase alfa et nécessitant un traitement ont été observées à toutes les doses. Cependant, aucun autre effet indésirable n'a été observé dans cette étude, y compris sur la fonction cardiovasculaire.
Génotoxicité :
Aucune étude de génotoxicité n'a été réalisée avec la pegunigalsidase alfa.
Cancérogénicité :
Aucune étude de cancérogénicité n'a été réalisée avec la pegunigalsidase alfa.
Toxicologie de la reproduction et du développement :
Dans une étude sur la fertilité et le développement embryonnaire précoce, des rats Sprague Dawley ont reçu de la pegunigalsidase alfa par injection intraveineuse lente en bolus à des doses de 0, 2, 10 et 40 mg/kg de poids corporel deux fois par semaine. Les rats mâles ont été traités à partir de 4 semaines avant l'accouplement, jusqu'à environ 2 semaines après l'accouplement (soit environ 7 semaines au total) et les rats femelles ont été traités à partir de 2 semaines avant l'accouplement, jusqu'au jour 7 de la gestation (JG). Aucun effet indésirable n'a été observé sur la fertilité masculine (y compris le nombre, la motilité et la morphologie des spermatozoïdes), la fertilité féminine ou la survie embryonnaire. La NOAEL pour les effets sur la fertilité et le développement embryonnaire précoce était de 40 mg/kg de poids corporel, la dose la plus élevée testée.
Dans une étude sur le développement embryonnaire et fœtal menée chez des rats Sprague-Dawley, des animaux gravides ont reçu de la pegunigalsidase alfa par injection intraveineuse lente en bolus à des doses de 0, 2, 10 et 40 mg/kg de poids corporel les 6e, 9e, 12e et 15e jours de la gestation. Les expositions aux deux doses les plus faibles étaient inférieures à l'exposition humaine à la MRHD et l'exposition à la dose la plus élevée était environ 3,6 fois supérieure à l'exposition humaine à la MRHD sur la base de l'AUC. Aucune toxicité maternelle ni aucun effet indésirable sur le développement embryonnaire et fœtal n'ont été observés. La NOAEL pour la toxicité maternelle et les effets sur le développement fœtal était de 40 mg/kg de poids corporel, la dose la plus élevée testée.
Dans une étude sur le développement embryo-fœtal menée sur des lapins blancs de Nouvelle-Zélande, des animaux gravides ont reçu de la pegunigalsidase alfa par injection intraveineuse lente en bolus à des doses de 0, 2, 10 et 20 mg/kg de poids corporel les jours de gestation 6, 9, 12, 15 et 18. Les expositions aux deux doses les plus faibles étaient inférieures à l'exposition humaine à la MRHD et l'exposition à la dose la plus élevée était environ 1,8 fois supérieure à l'exposition humaine à la MRHD sur la base de l'AUC. Une toxicité maternelle a été observée, consistant en une mortalité aux doses de 10 et 20 mg/kg de poids corporel, et une diminution du poids corporel avec, en corrélation, une diminution de la consommation de nourriture à la dose de 20 mg/kg de poids corporel. Une toxicité embryofœtale a également été observée, notamment une incidence accrue d'avortements à 10 et 20 mg/kg de poids corporel et une incidence accrue de résorptions tardives et de perte post-implantatoire à 20 mg/kg de poids corporel. Une diminution du poids des fœtus a également été observée à 10 et 20 mg/kg de poids corporel et corrélée à des fœtus de petite taille à 20 mg/kg de poids corporel. Il n'y a pas eu d'augmentation des malformations externes, squelettiques ou viscérales. La NOAEL pour la toxicité maternelle était de 2 mg/kg de poids corporel sur la base de la toxicité maternelle observée aux doses les plus élevées (10 et 20 mg/kg de poids corporel). La NOAEL pour la toxicité fœtale/du développement après une exposition in utero était également de 2 mg/kg de poids corporel, sur la base des effets indésirables observés chez les fœtus aux doses les plus élevées.
Dans une étude visant à étudier l'exposition intra-utérine à la pegunigalsidase alfa, des rates Sprague Dawley gravides ont reçu de la pegunigalsidase alfa par voie intraveineuse à une dose de 40 mg/kg de poids corporel les jours JG 6, 9, 12, 15, 18 et 20. Les concentrations plasmatiques de pégunigalsidase alfa chez la mère et le fœtus ont été évaluées à JG 20, 10 minutes après la fin de la perfusion de la dernière dose. L'exposition plasmatique dans les échantillons maternels variait de 507 000 à 740 000 ng/mL et l'exposition plasmatique fœtale concomitante variait de 33 à 128 ng/mL. Les rapports fœtus/mère variaient de 0,005 à 0,025 %. Les résultats démontrent le transfert de la pegunigalsidase alfa à travers la barrière placentaire.
Dans une étude visant à étudier l'excrétion de la pegunigalsidase alfa dans le lait, des rates Sprague Dawley préalablement gravides ont reçu de la pegunigalsidase alfa par perfusion intraveineuse à une dose de 40 mg/kg de poids corporel les jours de lactation (JL) 1, 4, 7 et 10. Les concentrations de pegunigalsidase alfa dans le lait maternel et le plasma maternel et dans le plasma groupé de petits ont été évaluées à la JL 10 à 0,5, 1, 3 et 6 heures après la fin de la perfusion. La pegunigalsidase alfa a été excrétée dans le lait (maximum 6,23 % de l'exposition au plasma maternel) et absorbée par les petits allaités dans une mesure minime (maximum 0,014 % de l'exposition au plasma maternel). Alors que les