


Monographie de produit - Strensiq
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
Mises en garde et précautions (section 7) MAI 2020
Essais cliniques (section 14) MAI 2020
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ...........................................................................................................................2
TABLE DES MATIÈRES .............................................................................................................2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ..............4
1 INDICATIONS....................................................................................................................4
1.1 Enfants .......................................................................................................................4
1.2 Personnes âgées .........................................................................................................4
2 CONTRE-INDICATIONS .................................................................................................4
3 POSOLOGIE ET ADMINISTRATION............................................................................4
3.1 Dose recommandée et modification posologique ......................................................4
3.2 Administration ...........................................................................................................4
3.3 Reconstitution ............................................................................................................6
3.4 Dose oubliée...............................................................................................................6
4 SURDOSAGE ....................................................................................................................7
5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ................................................................................................................................7
6 DESCRIPTION ..................................................................................................................7
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................8
7.1 Populations particulières ..........................................................................................12
7.1.1 Femmes enceintes ............................................................................................... 12
7.1.2 Allaitement .......................................................................................................... 12
7.1.3 Enfants ................................................................................................................. 12
7.1.4 Personnes âgées ................................................................................................... 12
8 EFFETS INDÉSIRABLES .............................................................................................13
8.1 Aperçu des effets indésirables .................................................................................13
8.2 Effets indésirables observés dans les essais cliniques .............................................13
8.3 Effets indésirables peu courants observés au cours des essais cliniques .................14
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .........................................................................................................15
8.5 Effets indésirables observés au cours d’essais cliniques – enfants ..........................15
8.6 Effets indésirables observés après la mise en marché .............................................15
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................15
9.1 Aperçu ......................................................................................................................15
9.2 Interactions médicament-médicament .....................................................................15
9.3 Interactions médicament-aliment .............................................................................15
9.4 Interactions médicament-plante médecinale à base d’herbes médicinales ..............15
9.5 Interactions médicament – tests de laboratoire ........................................................15
9.6 Interactions médicament-mode de vie .....................................................................16
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE ...........................................16
10.1 Mode d’action ......................................................................................................16
10.2 Pharmacodynamie ................................................................................................16
10.3 Pharmacocinétique ...............................................................................................16
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .....................................................18
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ......................................18
PARTIE II : INFORMATION SCIENTIFIQUE .........................................................................19
13 INFORMATION PHARMACEUTIQUE ........................................................................19
14 ESSAIS CLINIQUES ......................................................................................................20
14.1 Méthodologie et données démographiques des études ........................................20
15 TOXICOLOGIE NON CLINIQUE..................................................................................28
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT .................................30
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Strensiq® (asfotase alfa) est indiqué à titre de :
- traitement enzymatique substitutif chez des patients ayant reçu un diagnostic confirmé d’hypophosphatasie (HPP) survenue pendant l’enfance.
Un médecin expérimenté dans la prise en charge des patients atteints de troubles métaboliques osseux doit amorcer le traitement par Strensiq.
1.1 Enfants
Enfants (de 0 à 18 ans) : L’innocuité et l’efficacité de Strensiq ont été établies en fonction des données présentées à des fins d’examen par Santé Canada, qui a autorisé l’indication du médicament chez ces patients (voir la section 14, intitulée Essais cliniques).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication dans la population de personnes âgées n’a pas été autorisée par Santé Canada.
2 CONTRE-INDICATIONS
Strensiq est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à tout ingrédient de la préparation, y compris tout ingrédient non médicinal, ou encore à tout composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 5, intitulée Formes posologiques, concentrations, composition et conditionnement.
3 POSOLOGIE ET ADMINISTRATION
3.1 Dose recommandée et modification posologique
Le schéma posologique recommandé de Strensiq est de 2 mg/kg de poids corporel administrés par voie sous-cutanée trois fois par semaine ou de 1 mg/kg de poids corporel administré six fois par semaine. Le volume maximal d’injection sous-cutanée est de 1 mL par injection.
3.2 Administration
Strensiq ne doit pas être administré par voie intraveineuse ou intramusculaire.
Strensiq doit être administré au moyen d’injections sous-cutanées. Le volume maximal de médicament ne doit pas dépasser 1 mL par point d’injection donné. Si plus de 1 mL est nécessaire, des injections multiples peuvent être administrées au même moment, mais à différents points d’injection.
Une rotation des points d’injection doit être effectuée et une surveillance attentive doit être assurée afin de détecter la survenue éventuelle de réactions, y compris la lipodystrophie. Strensiq doit être administré à l’aide d’aiguilles pour injection et de seringues stériles et jetables. Les seringues doivent être d’un calibre assez petit pour que le prélèvement de la dose prescrite du flacon puisse se faire de manière raisonnablement exacte.
Pour administrer Strensiq, prière de lire attentivement les directives suivantes :
Chaque flacon à usage unique ne doit être percé qu’une seule fois. Le liquide de Strensiq, qui doit être transparent à légèrement jaune, peut contenir quelques petites particules translucides ou blanches. N’utilisez pas le produit si le liquide est décoloré ou s’il contient des grumeaux ou de grandes particules, auquel cas ouvrez un autre flacon. Il faut jeter tout déchet ou médicament inutilisé conformément aux exigences locales.
Comment s’injecter Strensiq? Lavez-vous les mains soigneusement à l’eau et au savon.
Sortez le ou les flacons de Strensiq non entamés du réfrigérateur entre 15 et 30 minutes avant l’injection, afin de permettre au liquide d’atteindre la température ambiante. Ne réchauffez Strensiq d’aucune autre façon (par exemple, ne le réchauffez pas dans un four à micro-ondes ou dans de l’eau chaude). Lors du retrait du ou des flacons de l’appareil de réfrigération, Strensiq doit être utilisé tout au plus dans les 3 heures (voir la section 11, intitulée Entreposage, stabilité et élimination).
Enlevez le capuchon protecteur du flacon de Strensiq.
Prélevez la bonne dose de Strensiq dans la seringue.
On recommande d’utiliser deux aiguilles aux calibres différents, soit une aiguille de gros calibre pour le retrait du médicament et une aiguille de petit calibre pour l’injection.
| Strensiq est injecté sous la peau (par voie sous-cutanée) dans la région de l’estomac (abdomen), les parties supérieures des bras ou des jambes supérieures, ou encore dans les fesses. | |
|---|---|
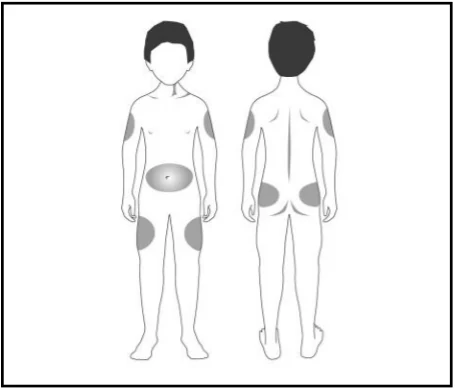 | La rotation des points d’injection de Strensiq est importante. Ne faites pas d’injection là où il y a des rougeurs, de l’inflammation ou de l’enflure. Déterminez le point d’injection, puis nettoyez-le à l’aide d’une boule de coton à usage unique imbibée d’une solution d’alcool (alcool isopropylique ou éthanol) de 60 % à 70 %. REMARQUE : N’administrez aucune injection là où il y a des bosses, des boules dures ou un siège de douleur. |
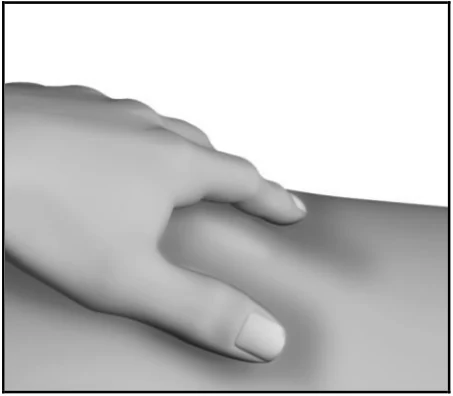 | Pincez délicatement la peau du point d’injection désigné entre le pouce et l’index. |
|---|---|
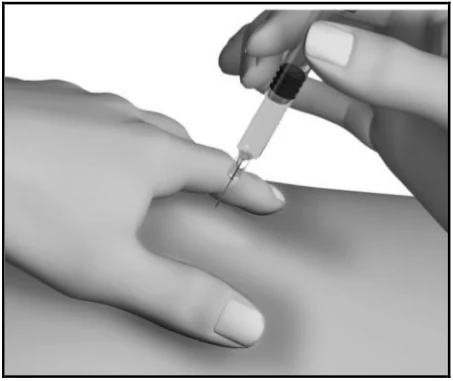 | Injectez la dose prescrite par voie sous-cutanée, au point désigné. En tenant la seringue comme un crayon ou un dard, insérez l’aiguille dans la peau soulevée à un angle de 45 à 90 º par rapport à la surface de la peau. S’il n’y a pas beaucoup de graisse sous-cutanée ou que la peau est mince, un angle de 45 º serait préférable. |
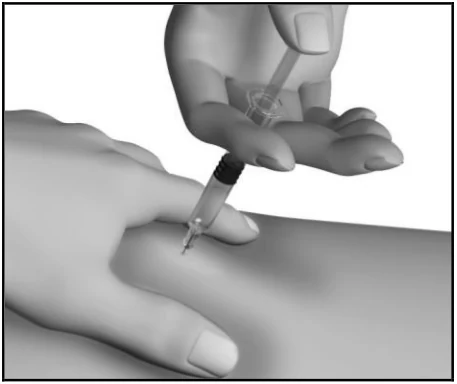 | Toujours en pinçant la peau, appuyez sur le piston de la seringue afin d’injecter le médicament de manière lente et régulière ou jusqu’à ce que vous ne puissiez plus l’enfoncer. Retirez l’aiguille, lâchez la peau et posez délicatement un morceau de coton ou de gaze sur le point d’injection durant quelques secondes. Vous contribuerez ainsi à refermer le tissu percé et à prévenir les fuites. Ne frottez pas le point d’injection après l’injection. Mettez un pansement sur le point d’injection et jetez l’aiguille de manière appropriée. |
3.3 Reconstitution
Strensiq est une protéine humaine recombinante hybride de phosphatase alcaline non spécifique d’un organe-Fc-déca-aspartate conçue pour administration sous-cutanée et prête à l’usage. Par conséquent, Strensiq n’a pas à être reconstitué.
3.4 Dose oubliée
Si vous oubliez de prendre une dose, reprenez votre calendrier régulier d’administration du médicament dès que possible. Le calendrier des doses ultérieures doit être déterminé par le médecin traitant en fonction du schéma posologique de Strensiq (voir section 3.1, intitulée Posologie recommandée et modification posologique).
4 SURDOSAGE
La dose maximale d’asfotase alfa utilisée dans le cadre d’études cliniques est de 28 mg/kg par semaine. Aucun effet toxique lié à la dose et aucun changement dans le profil d’innocuité n’ont été observés à ce jour dans le cadre des études cliniques; par conséquent, aucun seuil de dose entraînant un surdosage n’a été déterminé.
| Pour prendre en charge un surdosage présumé, communiquez avec le centre antipoison de votre région. |
|---|
5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 : Formes posologiques, concentrations, composition et conditionnement
Préparé sans agent de conservation, Strensiq se présente sous forme de solution aqueuse, stérile et apyrogène, limpide, opalescente ou légèrement opalescente, incolore ou légèrement jaunâtre; la solution pourrait contenir quelques petites particules translucides ou blanches. Chaque flacon à usage unique doit être administré par voie sous-cutanée seulement.
Conditionnement :
Strensiq est fourni dans un flacon en verre de type I muni d’un bouchon en caoutchouc butylique et d’un sceau en aluminium avec un capuchon en polypropylène.
| Emballage | Volume de remplissage (volume total) mL | Concentration mg/mL | Teneur* mg/flacon | |||
|---|---|---|---|---|---|---|
| 12 flacons par boîte | 0,3 (0,43) | 40 | 12 | |||
| 0,45 (0,58) | 40 | 18 | ||||
| 0,7 (0,83) | 40 | 28 | ||||
| 1,0 (1,13) | 40 | 40 | ||||
| 0,8 (0,93) | 100 | 80 | ||||
*Toutes les teneurs ne sont pas nécessairement sur le marché.
6 DESCRIPTION
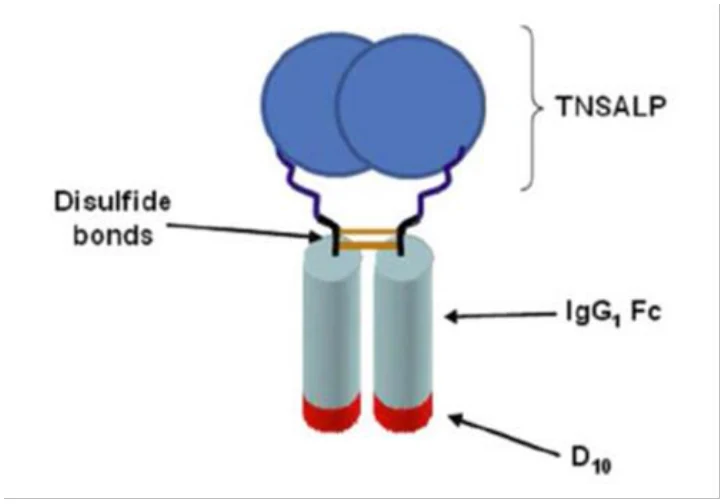
Strensiq (asfotase alfa) est une glycoprotéine soluble de 726 acides aminés formée du domaine catalytique de la phosphatase alcaline non spécifique d’un organe (TNSALP, tissue non-specific
| Voie d’administration | Forme posologique, concentration, composition | Ingrédients non médicinaux |
| Injection sous-cutanée | Solution injectable à 40 mg/mL et 100 mg/mL | Phosphate disodique heptahydraté Phosphate monosodique monohydraté Chlorure de sodium Eau pour injection |
alkaline phosphatase) humaine, du domaine Fc de l’immunoglobuline humaine G1 et d’un peptide déca-aspartate où se produit le ciblage osseux.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Craniosynostose
La craniosynostose a été citée parmi les manifestations de l’hypophosphatasie dans des publications. Lors d’une étude sur l’évolution naturelle de l’hypophosphatasie d’apparition infantile non traitée, elle survenait chez 61,3 % des patients entre la naissance et l’âge de 5 ans. Il arrive qu’une craniosynostose provoque une hausse de la pression intracrânienne. Une surveillance périodique (y compris un examen du fond d’œil pour détecter des signes d’œdème papillaire) et une intervention rapide en cas d’élévation de la pression intracrânienne sont recommandées chez les patients atteints d’HPP âgés de moins de 5 ans.
Dans le cadre d’études cliniques sur l’asfotase alfa, des effets indésirables de la craniosynostose (associés à une augmentation de la pression intracrânienne), y compris l’aggravation d’une craniosynostose pré-existante et la survenue d’une malformation d’Arnold-Chiari, ont été signalés chez des patients atteints d’hypophosphatasie âgés de moins de 5 ans. Les données sont insuffisantes pour établir une relation causale entre l’exposition à Strensiq et la progression de la craniosynostose.
Calcification ectopique
Les patients atteints d’HPP courent un risque accru de calcification ectopique. Des examens ophtalmologiques et des échographies rénales sont recommandés au départ, puis périodiquement pendant le traitement par Strensiq, afin de surveiller les signes et symptômes de calcifications ectopiques ophtalmique ou rénale, ainsi que les changements dans la vision ou la fonction rénale.
Des événements de calcification ectopique, y compris des cas de calcification ophtalmique (conjonctivale et cornéenne) et de néphrocalcinose, ont été signalés dans le cadre d’essais cliniques portant sur Strensiq. L’information était insuffisante pour déterminer si ces cas étaient le fait de la maladie ou de Strensiq. Aucune altération de la vision ou de la fonction rénale résultant de la calcification ectopique n’a été signalée.
Hypersensibilité
Des réactions d’hypersensibilité ont été signalées chez des patients traités par Strensiq, y compris des signes et symptômes évoquant l’anaphylaxie. Il s’agissait notamment de difficulté à respirer, de sensation d’étouffement, d’œdème périorbitaire et d’étourdissements. Les réactions sont survenues dans les minutes suivant l’administration sous-cutanée de Strensiq, mais peuvent se produire chez des patients traités depuis plus d’un an. Les réactions d’hypersensibilité comprenaient aussi celles qui suivent : vomissements, nausées, fièvre, maux de tête, bouffées vasomotrices, irritabilité, frissons, érythème, éruptions cutanées, prurit et hypoesthésie orale.
Lorsqu’une réaction d’hypersensibilité grave survient, interrompez le traitement par Strensiq et instaurez un traitement médical approprié. Observez les normes médicales actuelles en matière de traitements d’urgence. Évaluez les risques et les bienfaits de la réadministration de Strensiq à certains patients à la suite d’une réaction grave en tenant compte d’autres facteurs pouvant contribuer au risque de réaction d’hypersensibilité, tels qu’une infection concomitante ou l’utilisation d’antibiotiques. Lorsqu’on décide de réadministrer le produit, il faut réinstaurer le traitement sous surveillance médicale et envisager l’utilisation d’une prémédication appropriée. Les patients doivent faire l’objet d’une surveillance de toute récurrence de signe ou symptôme de réaction d’hypersensibilité grave.
Lorsqu’il est impossible de maîtriser une hypersensibilité grave ou potentiellement mortelle, la réinstauration du traitement est contre-indiquée.
Infections et infestations
Au cours des études cliniques sur l’asfotase alfa, la plupart des infections et des infestations consistaient principalement en des infections respiratoires, notamment la pneumonie, les infections des voies respiratoires supérieures et la rhinopharyngite. Ces effets indésirables survenaient principalement dans le sous-groupe des patients atteints d’HPP d’apparition infantile, notamment ceux âgés de moins de 2 ans. De tels événements étaient prévisibles, surtout en présence de manifestations d’HPP parmi les plus graves.
Réactions au point d’injection
L’administration de Strensiq risque d’entraîner des réactions localisées au point d’injection (y compris sans toutefois s’y limiter, ceux qui suivent : érythème, éruptions cutanées, décoloration, prurit, douleur, papule, nodule, atrophie), définies comme tout effet indésirable survenant pendant l’injection ou jusqu’à la fin du jour des injections. Généralement, ces réactions ont été considérées comme non graves, d’intensité légère à modérée et spontanément résolutives. Dans le cadre d’essais cliniques, la majorité des patients ayant présenté une réaction au point d’injection l’ont subie pour la première fois au cours des 12 premières semaines de traitement par l’asfotase alfa, et certains patients ont continué à présenter une telle réaction pendant une période pouvant aller jusqu’à 1 an ou plus après l’instauration du traitement par l’asfotase alfa. Une rotation des points d’injection dans différentes parties du corps doit être effectuée, afin de réduire ces réactions au minimum. Les points d’injection où des réactions sont en cours ne doivent pas être réutilisés avant que la réaction se résorbe.
Si de graves réactions à l’injection surviennent, il y a lieu d’arrêter l’administration de Strensiq et d’instaurer un traitement médical approprié.
Lipodystrophie
Des cas de lipodystrophie localisée, y compris la lipoatrophie et la lipohypertrophie, ont été signalés aux points d’injection après plusieurs mois de traitement par Strensiq dans le cadre d’essais cliniques (voir la section 8, intitulée Effets indésirables). Conseillez aux patients d’observer une bonne technique d’injection et de faire la rotation des points d’injection (voir la section 3.2, intitulée Administration).
Parathormone sérique et calcémie
Les taux sériques de parathormone des patients atteints d’HPP risquent d’augmenter après l’administration de Strensiq, surtout au cours des 12 premières semaines de traitement. On recommande de surveiller les taux sériques de parathormone et la calcémie des patients traités par Strensiq. La prise de suppléments de calcium et de vitamine D par voie orale pourrait s’avérer nécessaire (voir la section 8.2, intitulée Effets indésirables observés au cours d’essais cliniques).
Interruption du traitement
Risque éventuel d’hypercalcémie lors de l’interruption de Strensiq
C’est un fait connu que les patients atteints d’HPP présentent une hypercalcémie et des crises épileptiques en raison de leur maladie sous-jacente. Bien que le taux sérique de calcium chez les patients atteints d’HPP qui abandonnent le traitement par Sensiq n’ait pas fait l’objet d’études systématiques, il y a lieu de sensibiliser les patients à la récurrence de leurs symptômes d’HPP et de surveiller leur état, notamment pour ce qui est de l’hypercalcémie, si l’interruption du traitement devait être nécessaire. L’interruption à long terme du traitement par Strensiq chez les patients atteints d’HPP d’apparition périnatale ou infantile, qui n’est pas recommandée, pourrait entraîner une hypercalcémie potentiellement mortelle.
Carcinogenèse et mutagenèse
Aucune étude n’a été menée sur la carcinogenèse et la mutagenèse. Rien ne laisse entendre que l’administration de Strensiq est associée à un risque de carcinogenèse (voir la section 15, intitulée Toxicologie non clinique.
Système cardiovasculaire
L’innocuité et l’efficacité de Strensiq n’ont pas été évaluées en présence de manifestations cardiovasculaires.
Dépendance/tolérance
Rien ne laisse entendre que l’administration de Strensiq est associée à un usage abusif ou à la dépendance.
Conduite de véhicules et utilisation de machines
Strensiq a peu ou pas d’effets sur la capacité à conduire un véhicule ou à utiliser des machines.
Otorhinolaryngologie
Aucune réaction otorhinolaryngologique indésirable grave n’est survenue.
Système endocrinien et métabolisme
Le taux sérique de calcium peut varier avec l’utilisation de Strensiq.
Appareil digestif
L’hypoesthésie orale et les nausées ont été des effets indésirables couramment signalés.
Appareil génito-urinaire
Aucun effet génito-urinaire indésirable grave n’est survenu.
Hématologie
On a observé des bouffées vasomotrices et une tendance accrue aux ecchymoses lors des essais cliniques.
Fonction hépatique, biliaire et pancréatique
Évaluée en fonction de la mesure des taux sériques d’alanine transaminase (ALT) et d’aspartate transaminase (AST), la fonction hépatique a été analysée à l’aide du modèle pharmacocinétique de population, et aucune répercussion de la fonction hépatique sur l’élimination de l’asfotase alfa n’a été révélée.
L’innocuité et l’efficacité de Strensiq n’ont pas été évaluées en présence d’insuffisance hépatique.
Système immunitaire
Comme c’est le cas avec toutes les protéines thérapeutiques, il y a un risque d’immunogénicité. Lors des essais cliniques, des anticorps anti-médicament ont été détectés à l’aide d’un immunoessai appelé électrochimiluminescence (ECL) chez des patients recevant Strensiq. Les échantillons positifs pour des anticorps ont été analysés afin de déterminer la présence d’anticorps neutralisants, selon l’inhibition in vitro de l’activité catalytique de Strensiq. Parmi les 109 patients atteints d’hypophosphatasie (HPP) qui étaient inscrits aux essais cliniques et sur qui des données relatives aux anticorps avaient été obtenues après le début de l’étude, 97 (89,0 %) présentaient des anticorps anti-médicament à un moment ou un autre après le début du traitement par Strensiq. Parmi ces 97 patients, 55 (56,7 %) présentaient aussi des anticorps neutralisants à un moment ou un autre après le début des essais. Aucune corrélation n’a été observée entre les titres des anticorps anti-médicament et les valeurs des anticorps neutralisants (pourcentage d’inhibition). La réponse des anticorps (y compris des anticorps neutralisants ou non), qui était variable en fonction du temps, est considérée comme faible, selon l’effet observé sur la pharmacocinétique de l’asfotase alfa et les données disponibles sur l’innocuité et l’efficacité (voir la sous-section 10.3, intitulée Pharmacocinétique).
Aucun profil d’effets indésirables lié au statut des patients à l’égard des anticorps ne s’est dégagé des essais cliniques. Certains patients chez qui l’on avait confirmé la présence d’anticorps anti-médicament (AAM) ont présenté des réactions au point d’injection et/ou une hypersensibilité, mais aucune tendance constante n’a été observée pour ce qui est de la fréquence de ces réactions au fil du temps chez les patients ayant déjà obtenu au moins un résultat positif ou ayant toujours obtenu des résultats négatifs en ce qui concerne la présence d’AAM.
Les cas survenant après l’approbation du produit tendent à indiquer que la production d’anticorps inhibiteurs pourrait être associée à une diminution de la réponse clinique.
Fonction visuelle
Voir la sous-section Calcification ectopique de la section 7, intitulée Mises en garde et précautions.
Considérations périopératoires
On ne dispose d’aucune donnée sur la poursuite, l’interruption ou la modification posologique du traitement par Strensiq en contexte périopératoire.
Psychiatrie
Aucune réaction indésirable grave de nature psychiatrique n’est survenue.
Fonction rénale
L’innocuité et l’efficacité de Strensiq n’ont pas été évaluées en présence d’insuffisance rénale.
Troubles respiratoires, thoraciques et médiastinaux
Au cours des études cliniques, la majorité des troubles respiratoires, thoraciques et médiastinaux ont été signalés dans le sous-groupe des patients atteints d’HPP d’apparition infantile, surtout ceux âgés de moins de 2 ans. Souvent, ces cas étaient associés à des événements reflétant des manifestations respiratoires graves de l’HPP, notamment la détresse respiratoire, les troubles respiratoires et la dyspnée.
Sensibilité/résistance
Comme pour toutes les perfusions d’agents biologiques, il existe un risque d’anaphylaxie et de réactions aux injections. (Pour obtenir des renseignements sur les réactions allergiques/réactions aux injections, voir la sous-section Hypersensibilité de la section 7, intitulée Mises en garde et précautions).
Santé sexuelle
L’innocuité de Strensiq pendant la grossesse et l’allaitement n’a pas été établie (voir la section 7.1.1, intitulée Femmes enceintes).
Fécondité
Des études précliniques portant sur la fécondité n’ont révélé effet du médicament sur celle-ci ou sur le développement embryofœtal.
Peau
Aucun effet cutané indésirable grave (photosensibilité, photoallergie ou phototoxicité) n’est survenu.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les femmes enceintes et allaitantes ont été exclues des essais cliniques portant sur Strensiq. Aucune grossesse n’a été signalée lors des études.
Les données sur l’utilisation de l’asfotase alfa chez les femmes enceintes sont insuffisantes pour déterminer si l’exposition à ce médicament pendant la grossesse pose un risque pour la mère ou le fœtus.
L’asfotase alfa n’est pas recommandée pendant la grossesse ni chez les femmes en âge de procréer qui n’utilisent aucune méthode de contraception.
7.1.2 Allaitement
Il n’existe pas assez de données sur l’excrétion d’asfotase alfa dans le lait maternel. Un risque pour le nouveau-né ou le nourrisson ne peut être exclu. Une décision doit être prise, à savoir si l’on doit cesser l’allaitement ou si l’on doit interrompre/éviter le traitement par l’asfotase alfa, en tenant compte à la fois des bienfaits de l’allaitement pour l’enfant et les bienfaits du traitement pour la femme.
7.1.3 Enfants
L’innocuité et l’efficacité de Strensiq ont été étudiées chez des enfants âgés de 0 à 18 ans. Pour consulter les données démographiques relatives aux essais cliniques sur l’hypophosphatasie, reportez-vous au tableau 4 de la section 14, intitulée Essais cliniques.
7.1.4 Personnes âgées
L’innocuité et l’efficacité de Strensiq chez les patients âgés de plus de 65 ans n’ont pas été établies.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les données présentées ci-dessous reflètent l’exposition à Strensiq de 112 patients atteints d’HPP d’apparition périnatale/infantile (n = 89), juvénile (n = 22) et d’HPP survenant à l’âge adulte (n = 1) (l’âge au moment de l’inscription allant de 1 jour de vie à 66,5 ans), la durée du traitement par ce médicament allant de 1 jour à 391,9 semaines [7,5 ans]). L’exposition des sujets ayant reçu des doses hebdomadaires ≥ 6 mg/kg (N = 109 patients sur 112) a été de 264,35 années-patients.
Dans l’ensemble, les effets indésirables les plus couramment signalés étaient les réactions au point d’injection (74 %). La majorité des réactions au point d’injection sont disparues en moins d’une semaine. Un patient s’est retiré de l’essai à cause d’une hypersensibilité au point d’injection. Des signes et symptômes associés à une anaphylaxie ont été observés chez des patients traités par Strensiq (voir la section 8.2, intitulée Effets indésirables observés au cours d’essais cliniques).
8.2 Effets indésirables observés dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux d’effets indésirables observés dans le cadre de ceux-ci peuvent ne pas refléter les taux observés en pratique; de plus, il ne faut pas les comparer aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables tirés d’essais cliniques s’avèrent utiles pour déterminer les effets indésirables liés aux médicaments et pour en établir approximativement les taux.
Tableau des effets indésirables
Le tableau 2 résume les effets indésirables survenus à une fréquence d’au moins 1 % dans le cadre d’essais cliniques après l’injection sous-cutanée de Strensiq. Tableau 2 : Effets indésirables signalés chez au moins 1 % des patients atteints d’HPP inscrits à des essais cliniques portant sur Strensiq
Classe de systèmes-organes (MedDRA) Catégorie ou terme correspondant aux effets indésirables | Fréquence N = 112 (n % ) | |||
|---|---|---|---|---|
| Troubles généraux et affections au point d’administration | ||||
| Réactions au point d’injectiona | 83 (74 %) | |||
| Troubles du système immunitaire | ||||
| Réactions d’hypersensibilitéb | 22 (20 %) | |||
| Affections rénales et urinaires | ||||
| Néphrolithiase | 8 (7 %) | |||
| Troubles du métabolisme et de la nutrition | ||||
| Hypocalcémie | 8 (7 %) | |||
| Troubles de la peau et des tissus sous-cutanés | ||||
Classe de systèmes-organes (MedDRA) Catégorie ou terme correspondant aux effets indésirables | Fréquence N = 112 (n % ) |
|---|---|
| Décoloration de la peau | 5 (4 %) |
A Les termes privilégiés qui sont considérés comme des réactions au point d’injection sont présentés ci-dessous.
B Les termes privilégiés qui sont considérés comme des réactions d’hypersensibilité sont présentés ci-dessous.
Description de certains effets indésirables
Réactions au point d’injection :
Les réactions au point d’injection (y compris sans toutefois s’y limiter les symptômes suivants au point d’injection : atrophie, abcès, érythème, décoloration, douleur, prurit, macule, enflure, contusion, ecchymoses, lipodystrophie [lipoatrophie ou lipohypertrophie], induration, réaction, nodule, éruptions cutanées, papule, hématome, inflammation, urticaire, calcification, sensation de chaleur, hémorragie, cellulite, cicatrice, masse, extravasation, exfoliation et vésicules) sont les effets indésirables les plus couramment observés, soit chez environ 74 % des patients participant aux études cliniques.
Deux patients ont éprouvé des réactions au point d’injection qui ont entraîné une diminution de leur dose de Strensiq. La fréquence de ces réactions était plus élevée dans les cas d’HPP d’apparition juvénile et chez les patients qui recevaient des injections 6 fois par semaine (par comparaison avec 3 fois par semaine).
Hypersensibilité
Des réactions d’hypersensibilité (y compris irritabilité, pyrexie, éruptions cutanées, prurit, frissons, érythème, nausées, vomissements, bouffées vasomotrices, hypoesthésie orale, hypersensibilité, maux de tête, tachycardie et toux) ont été observées chez environ 22 patients sur 112 (20 %) qui ont participé aux études cliniques. Quelques rapports de cas de signes et symptômes associés à une anaphylaxie ont été transmis; le patient avait présenté de la difficulté à respirer, une sensation d’étouffement, un œdème périorbitaire et/ou des étourdissements.
Immunogénicité
Aucun profil d’effets indésirables lié au statut des patients à l’égard des anticorps ne s’est dégagé des essais cliniques. Certains patients chez qui l’on avait confirmé la présence d’anticorps anti-médicament (AAM) ont présenté des réactions au point d’injection et/ou une hypersensibilité, mais aucune tendance constante n’a été observée pour ce qui est de la fréquence de ces réactions au fil du temps chez les patients ayant déjà obtenu au moins un résultat positif ou ayant toujours obtenu des résultats négatifs en ce qui concerne la présence d’AAM.
Les données de pharmacovigilance tendent à indiquer que la formation d’anticorps pourrait influer sur l’efficacité clinique (voir la sous-section Système immunitaire de la section 7, intitulée Mises en garde et précautions).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Voici certains effets indésirables survenus à une fréquence inférieure à 1 % :
| Classe de systèmes-organes (MedDRA) | Catégorie ou terme correspondant aux |
|---|
| effets indésirables | |
| Troubles de la peau et des tissus sous-cutanés | Hyperpigmentation de la peau |
|---|---|
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
À part des anomalies de laboratoire présentées dans la section 8, intitulée Effets indésirables, aucune valeur hématologique ou chimique anormale n’a été considérée comme des effets indésirables du médicament après l’administration de Strensiq.
8.5 Effets indésirables observés au cours d’essais cliniques – enfants
Veuillez vous reporter au tableau 2 ci-dessus.
8.6 Effets indésirables observés après la mise en marché
Les cas survenant après l’approbation su produit tendent à indiquer que la production d’anticorps inhibiteurs pourrait être associée à une diminution de la réponse clinique.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu
Aucune étude sur les interactions médicamenteuses ni aucune étude in vitro sur la métabolisation n’ont été menées. Selon sa structure et ses paramètres pharmacocinétiques, il est improbable que l’asfotase alfa fasse l’objet d’interactions médiées par le cytochrome P450.
9.2 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.3 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.4 Interactions médicament-plante médecinale à base d’herbes médicinales
Aucune interaction avec des produits à base d’herbes médicinales n’a été établie.
9.5 Interactions médicament – tests de laboratoire
La phosphatase alcaline (ALP) est utilisée comme réactif de détection pour de nombreuses épreuves de laboratoire habituelles. Si l’asfotase alfa est présente dans des échantillons de laboratoire clinique, des valeurs aberrantes risquent d’être obtenues.
Le médecin traitant doit informer le laboratoire du fait que le patient reçoit un médicament qui modifie les taux de phosphatase alcaline (ALP). Il faut envisager de recourir à d’autres méthodes de dosage (c.-à-d. qui n’utilisent pas de système conjugué à l’ALP) pour les patients recevant Strensiq.
9.6 Interactions médicament-mode de vie
Aucune étude concernant les effets sur la capacité de conduire et d’utiliser des machines n’a été menée.
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’asfotase alfa, une protéine humaine recombinante hybride de phosphatase alcaline (ALP) non spécifique d’un organe-Fc-déca-aspartate, possède une activité enzymatique; elle remplace donc l’enzyme TNSALP défectueuse et favorise la minéralisation du squelette chez les patients atteints d’hypophosphatasie.
10.2 Pharmacodynamie
Les patients atteints d’HPP d’apparition périnatale/infantile ou juvénile recevant un traitement par Strensiq ont présenté des réductions du taux plasmatique des substrats de la TNSALP, du PPi et du pyridoxal 5’-phosphate (PLP) en 6 à 12 semaines suivant le début du traitement. Des données de biopsie provenant de patients atteints d’HPP d’apparition périnatale/infantile ou juvénile, qui ont été traités par Strensiq, ont permis de montrer une diminution du volume et de l’épaisseur ostéoïdes, ce qui indique une amélioration de la minéralisation osseuse.
Chez les adultes atteints d’HPP survenant pendant l’enfance, la pharmacodynamie de l’asfotase alfa correspondait à celle observée chez les enfants atteints d’HPP d’apparition périnatale/infantile ou juvénile.
10.3 Pharmacocinétique
D’après des données recueillies auprès de 38 patients atteints d’HPP, la pharmacocinétique de l’asfotase alfa s’est révélée proportionnelle à la dose entre 0,3 mg/kg et 3 mg/kg une fois tous les deux jours à raison de trois fois par semaine, en plus de ne pas sembler être dépendante du temps. L’exposition à l’état d’équilibre a été atteinte dès trois semaines suivant l’administration de la première dose. La demi-vie d’élimination après l’administration sous-cutanée était d’environ 5 jours. Chez les adultes atteints d’HPP survenant pendant l’enfance, la pharmacocinétique de l’asfotase alfa aux doses de 0,5, 2 et 3 mg/kg administrées trois fois par semaine concordait avec celle observée chez les enfants atteints d’HPP survenant pendant l’enfance, ce qui appuie la dose approuvée de 6 mg/kg par semaine pour traiter les adultes atteints d’HPP survenant pendant l’enfance.
Le tableau 3 résume les paramètres pharmacocinétiques observés dans le cadre de l’étude ENB-010-10 (menée auprès de personnes de 5 ans ou moins) et de l’étude ENB-006-08/ENB-008-10 (menée auprès de personnes de 5 à 12 ans) après l’administration de plusieurs doses de Strensiq à 2 mg/kg injectées à raison de trois fois par semaine à 20 patients atteints d’HPP; les paramètres pharmacocinétiques des deux groupes d’âge se sont révélés comparables.
Tableau 3 : Résumé des paramètres pharmacocinétiques suivant l’administration sous-cutanée de plusieurs doses de Strensiq à 2 mg/kg à raison de trois fois par semaine
| ENB-010-10 | ENB-006-09/ENB-008-10 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| N | 14 | 6 | ||||||||
| Âge (ans) | 3,4 ± 2,1 | 8,6 ± 2,2 | ||||||||
| (0,2, 6,2) | (6,1, 12,6) | |||||||||
| Poids initial (kg) | 11,2 ± 5,0 | 21,2 ± 7,9 | ||||||||
| (2,9, 17,1) | (11,4, 35,4) | |||||||||
| Tdern. (h) | 48,1 ± 0,1 (47,9, 48,3) | 48,0 ± 0,1 (48,0, 48,1) | ||||||||
| Tmax (h) | 14,9 ± 10,4 (0, 32,2) | 20,8 ± 10,0 (11,9, 32,2) | ||||||||
| Cmax (ng/mL) | 1 794 ± 690 (856, 3 510) | 2 108 ± 788 (905, 3 390) | ||||||||
| ASCt (h*ng/mL) | 66 042 ± 25 758 | 89 877 ± 33 248 | ||||||||
| (27 770, 119 122) | (37 364, 142 265) | |||||||||
| Coefficient d’accumulationa | 1,5 | 3,9 | ||||||||
a Les valeurs du coefficient reflètent le facteur de multiplication de l’augmentation de l’ASCt, par rapport à la semaine 1, selon les valeurs moyennes de l’ASCt.
Les données sont présentées sous forme de moyenne ± écart-type (intervalle). L’étude ENB-006-08/ENB-008-10 a inclus des patients atteints d’HPP d’apparition périnatale/infantile ou juvénile. tdern. = moment de la dernière mesure de la concentration; tmax = délai précédant l’atteinte de la concentration maximale; Cmax = concentration maximale; ASCt = aire sous la courbe concentration-temps pour un intervalle posologique sur 48 heures.
Une analyse pharmacocinétique de population portant sur les concentrations d’asfotase alfa appuie la posologie établie en fonction du poids corporel, car celui-ci représente une covariable très importante de la clairance de l’asfotase alfa. D’après des données limitées provenant d’essais cliniques et d’une estimation dérivée d’un modèle de pharmacocinétique de population, la concentration de la préparation a influé sur l’exposition systémique à l’asfotase alfa chez les patients atteints d’HPP. La préparation renfermant la concentration la plus élevée (flacon de 80 mg/0,8 mL) a permis d’obtenir une exposition systémique (c.-à-d. les concentrations et l’ASC) à l’asfotase alfa environ 25 % plus faible que les préparations renfermant les concentrations les plus faibles (flacons de 18 mg/0,45 mL, 28 mg/0,7 mL ou 40 mg/mL) pour la même dose de Strensiq.
La formation d’anticorps anti-médicament a entraîné une réduction de l’exposition systémique à l’asfotase alfa.
Absorption : À la suite d’administrations sous-cutanées (s.-c.) hebdomadaires de Strensiq, le Tmax médian observé variait de 1 à 2 jours, tandis que la biodisponibilité absolue variait de 45,8 à 98,4 %. Les moyennes ± É.-T. observées pour la Cmax et l’ASCdern. étaient de 1 020 ± 326 U/L et de 284 926 ± 79 652 U*h/L, respectivement, pour le groupe recevant la dose de 2 mg/kg.
Distribution : D’après l’analyse pharmacocinétique de population, les volumes moyens de distribution estimés central et périphérique (IC à 95 %) étaient de 5,66 (2,76, 11,6) L et de 44,8 (33,2, 60,5) L, respectivement. Ces résultats indiquent que Strensiq était d’abord distribué principalement dans l’espace intravasculaire, puis dans l’espace extravasculaire, ce qui reflète une capacité de répartition dans les tissus, y compris vraisemblablement le squelette.
Métabolisation : Les études sur la métabolisation in vitro ou in vivo ne sont pas considérées comme pertinentes pour les protéines recombinantes hybrides telles que Strensiq, car leur voie métabolique prévue serait celle de la dégradation catabolique normale de la molécule du médicament en petits peptides, puis en acides aminés individuels.
Élimination : D’après l’analyse pharmacocinétique de population, l’élimination estimée moyenne (IC à 95 %) était de 15,8 (13,2, 18,9) L/jour. La demi-vie d’élimination moyenne (± É.-T.) de Strensiq était de 2,28 (± 0,58) jours, l’intervalle allant de 0,740 à 9,94 jours.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Jusqu’au moment de leur utilisation, les flacons de Strensiq doivent être conservés au réfrigérateur entre 2 et 8 °C, dans leur boîte d’origine et à l’abri de la lumière.
Non réfrigéré, le produit médicinal doit demeurer à la température ambiante et être administré dans les 3 heures qui suivent.
N’utilisez pas le produit après la date d’expiration inscrite sur la boîte.
Chaque flacon de Strensiq est destiné à un usage unique et ne doit être percé qu’une seule fois. Jetez tout produit inutilisé. Il faut jeter tout déchet ou médicament inutilisé conformément aux exigences locales.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Utilisez une technique aseptique.
NE CONGELEZ ET NE SECOUEZ PAS LE PRODUIT.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance médicamenteuse
Dénomination commune : (asfotase alfa)
Structure moléculaire et masse moléculaire : C7108 H11, 008 N1968 O2206 S56;
Poids moléculaire théorique : 161 kDa
Formule développée :
Propriétés physicochimiques :
La substance médicamenteuse appelée « asfotase alfa » se présente sous forme de solution contenant 100 mg/mL de protéine, 25 mM de phosphate sodique et 150 mM de chlorure de sodium.
Caractéristiques du produit
Strensiq (asfotase alfa) est une glycoprotéine soluble de 726 acides aminés formée du domaine catalytique de la phosphatase alcaline non spécifique d’un organe (TNSALP, tissue non-specific alkaline phosphatase) humaine, du domaine Fc de l’immunoglobuline humaine G1 et d’un peptide déca-aspartate (D10) où se produit le ciblage osseux.
Études sur la clairance virale
Trois études de petite envergure sur la clairance virale ont été menées afin d’évaluer la capacité du procédé d’épuration à éliminer ou à inactiver le rétrovirus de la leucémie murine xénotrope (MLV), le virus de la pseudorage (PRV), le réovirus 3 (RÉO3) et le virus MMV (mouse minute virus). Ces quatre virus étaient choisis pour représenter un vaste éventail de propriétés physicochimiques et de résistances à l’inactivation; des titres élevés sont commercialisés et les méthodes de détection sont bien établies. Le procédé de fabrication révèle une capacité de clairance virale adéquate dans les études sur l’élimination virale.
14 ESSAIS CLINIQUES
14.1 Méthodologie et données démographiques des études
Tableau 4 : Résumé des données démographiques des patients participant aux essais cliniques portant sur l’hypophosphatasie
| N° de l’étude | Méthodologie de l’étude | Posologie, voie d’administratio n et duréea | Sujets de l’étude (n) | Âge moyen (intervalle) | Sexe |
|---|---|---|---|---|---|
| ENB-002-08 | Étude multicentrique, multinationale et ouverte, menée auprès d’un seul groupe et portant sur l’innocuité et l’efficacité (phase II chez des nourrissons et de jeunes enfants [apparition infantile]) | Perfusion i.v. unique de 2 mg/kg suivie d’injections s.-c. de 1 mg/kg 3 fois par semaine Durée du traitement 24 semaines | 11 patients inscrits | 13,3 mois (intervalle : 0,6-36 mois) | 4 H 7 F |
| ENB-003-08 (prolong ation de l’étude ENB-002-08) | Étude multicentrique, multinationale et ouverte, menée auprès d’un seul groupe et portant sur l’innocuité et l’efficacité | Injections s.-c. administrées 3 fois par semaine à la dernière dose reçue dans le cadre de l’étude ENB-002-08 Durée prévue du traitement : 52 semaines | 10 patients inscrits | 18 mois (intervalle : 6-41 mois) | 4 H 6 F |
| ENB-010-10 | Étude ouverte, multicentrique et multinationale portant sur l’innocuité, l’efficacité et la pharmacocinétiqu e (phase II chez des nourrissons et de jeunes enfants [apparition infantile]) | Injections s.-c. de 2 mg/kg 3 fois par semaine ou de 1 mg/kg 6 fois par semaine (6 mg/kg par semaine au total) Durée prévue du traitement : au moins 52 semaines | 69 patients inscrits | 26,1 mois (0-71,8 mois) | 33 H 36 F |
| N° de l’étude | Méthodologie de l’étude | Posologie, voie d’administratio n et duréea | Sujets de l’étude (n) | Âge moyen (intervalle) | Sexe |
|---|---|---|---|---|---|
| ENB-006-09 | Étude ouverte, multicentrique et multinationale visant à comparer des doses, menée auprès de groupes parallèles et de témoins historiques et portant sur l’innocuité, l’efficacité, la pharmacocinétiqu e et la pharmacodynamie (phase II chez des enfants et de jeunes adolescents [apparition infantile et juvénile]) | Injections s.-c. De 2 mg/kg ou de 3 mg/kg 3 fois par semaine (6 mg/kg par semaine ou 9 mg/kg par semaine au total) Durée du traitement : 24 semaines | 13 patients inscrits (6 dans le groupe recevant 2 mg/kg, 7 dans le groupe recevant 3 mg/kg) | 105,5 mois (intervalle : 71-149 mois) | 11 H 2 F |
| ENB-008-10 (prolong ation de l’étude ENB-006-09) | Étude ouverte, multicentrique et multinationale, visant à comparer des doses, menée auprès de groupes parallèles et portant sur l’innocuité, l’efficacité, la pharmacocinétiqu e et la pharmacodynamie | Injections s.-c. de 1 mg/kg 6 fois par semaine ou de 2 mg/kg 3 fois par semaine (6 mg/kg par semaine au total) Durée prévue du traitement : 52 semaines | 12 patients inscrits | 111 mois (intervalle : 78-156 mois) | 10 H 2 F |
| N° de l’étude | Méthodologie de l’étude | Posologie, voie d’administratio n et duréea | Sujets de l’étude (n) | Âge moyen (intervalle) | Sexe |
|---|---|---|---|---|---|
| ENB-009-10 | Étude ouverte de détermination de la dose, multicentrique et multinationale, portant sur l’innocuité, l’efficacité et la pharmacocinétiqu e (phase II chez des adolescents et des adultes [HPP d’apparition infantile, juvénile ou survenant à l’âge adulte]) | Les trois cohortes de la période de traitement principale :
ou
Durée prévue du traitement : 24 semaines Période de prolongation : Tous les patients ont reçu des injections s.-c. quotidiennes de 0,5 mg/kg (3,5 mg/kg par semaine au total), avant de passer à 1 mg/kg 6 fois par semaine Durée prévue du traitement : 48 semaines | Période de traitement principal : 19 patients inscrits (dont 6 dans le groupe témoin, 6 dans le groupe recevant 0,5 mg/kg et 7 dans le groupe recevant 0,3 mg/kg) Période de prolongation ouverte : 19 patients; | 491,4 mois (intervalle : 156-792 mois) | 7 H 12 F |
Abréviations : H = personne de sexe masculin; F = personne de sexe féminin; s.-c. = sous-cutanée a Dans toutes les études cliniques, à part l’étude ENB-009-10, des modifications posologiques étaient autorisées en raison d’un manque d’efficacité ou de préoccupations liées à l’innocuité.
Les caractéristiques initiales des patients atteints d’HPP survenue pendant l’enfance, qui ont fait l’objet d’une évaluation lors des essais cliniques, comprenaient un faible taux d’ALP ainsi qu’au moins un des signes suivants : une élévation des substrats biochimiques de la TNSALP (PPi et PLP), une structure osseuse anormale (élévation de l’indice d’épaisseur des bordures ostéoïdes, minéralisation osseuse réduite, déformations squelettiques causées par le rachitisme, dont les jambes arquées, une déformation du thorax causée par le rachitisme, taille dont le score Z est inférieur à la normale) et une incapacité fonctionnelle (retard de la motricité globale, retard du développement, difficulté à marcher, démarche inhabituelle, incapacité à effectuer des tâches quotidiennes), retard staturo-pondéral, douleur osseuse, douleur articulaire, faiblesse musculaire et perte prématurée de dents à la racine intacte.
Au départ, les patients âgés de moins de 5 ans présentaient des signes de morbidité additionnelle, notamment la néphrocalcinose, des crises épileptiques et une atteinte respiratoire (y compris une insuffisance respiratoire nécessitant une assistance) ainsi qu’un retard de la motricité globale.
HPP d’apparition périnatale/infantile
Méthodologie et données démographiques des études
ENB-002-08/ENB-003-08 était une étude prospective de 24 semaines menée auprès d’un seul groupe de 11 patients de 3 semaines à 39,5 mois de vie, qui étaient atteints d’HPP grave d’apparition périnatale/infantile; 7 patients sur 11 (64 %) étaient de sexe féminin et 10 sur 11 (91 %), de race blanche. L’HPP grave d’apparition périnatale/infantile était définie à l’aide de données biochimiques et radiographiques, ainsi que d’antécédents médicaux, de même que par la présence de l’un ou l’autre des éléments suivants : déformation thoracique causée par le rachitisme, crises épileptiques liées à la vitamine B6 ou retard staturo-pondéral. Dix patients sur onze ont terminé l’essai de 24 semaines et ont continué à recevoir le traitement durant la période de prolongation. Neuf patients ont été traités pendant au moins 5 ans (60 mois) et 4 patients, pendant plus de 7 ans (84 mois). Les patients ont reçu Strensiq à 3 mg/kg par semaine au cours du premier mois; par la suite, une augmentation de la dose jusqu’à 9 mg/kg par semaine était autorisée en raison de variations du poids et/ou d’un manque d’efficacité. L’ensemble des 10 patients ont eu besoin de passer à une dose de 6 mg/kg par semaine ou plus; la dose de 9 patients a été augmentée entre 4 et 24 semaines après le début du traitement et celle de 1 patient a été augmentée après 70 semaines, en raison d’une réponse clinique sous-optimale. La dose d’un patient a été réduite de 9 mg/kg par semaine à 6 mg/kg par semaine en fonction de données pharmacocinétiques. Durant la période de traitement prolongé, la dose d’un patient a été augmentée, passant de 9 mg/kg par semaine à 12 mg/kg par semaine.
Les clichés radiographiques ont été évalués au chapitre de la gravité du rachitisme en utilisant l’échelle RSS (Rickets Severity Scale) de 10 points, qui permet d’évaluer la gravité du rachitisme aux poignets et aux genoux en fonction du degré d’usure métaphysaire et de l’aspect de la métaphyse en toit de pagode, ainsi qu’à l’aide de la proportion de cartilage de conjugaison atteint. Un score de 10 indique un rachitisme grave, alors qu’un score de 0 indique l’absence de rachitisme. Au départ, 5 patients (45,5 %) avaient besoin d’assistance respiratoire, le score RSS moyen de 8,25 indiquant un rachitisme grave correspondant à un diagnostic sous-jacent d’HPP. Les patients présentaient également des scores Z très faibles au chapitre de la longueur/taille et du poids au départ, les scores Z moyens étant de -4,14 (percentile : 0,00) et de -3,40 (percentile : 0,03), respectivement. Les faibles paramètres de la croissance correspondaient à un phénotype d’HPP grave s’accompagnant d’un rachitisme grave et d’un retard staturo-pondéral.
Pendant l’étude ENB-002-08, la plupart des patients (9 sur 11, 81,8 %) présentaient d’importants retards de la motricité globale à l’échelle BSID-III (p. ex. un score de 1 à l’échelle de la motricité globale, ce qui représente 3 É.-T. en deçà de la moyenne [É.-T.] des sujets en bonne santé appariés selon l’âge). ENB-010-10 était une étude ouverte et prospective menée auprès de 69 patients de 1 jour à 72 mois de vie, qui étaient atteints d’HPP grave d’apparition périnatale/infantile; 54 patients sur 69 (78%) étaient de race blanche. Les patients ont reçu Strensiq à 6 mg/kg par semaine au cours des 4 premières semaines. Tous les patients ont commencé leur participation à l’étude en prenant une dose d’asfotase alfa à 6 mg/kg par semaine. Durant l’étude, la dose d’asfotase alfa de 11 patients a été augmentée. Parmi ces 11 patients, 9 ont vu leur dose augmenter spécifiquement pour améliorer leur réponse clinique.
Trente-huit patients ont été traités pendant au moins 2 ans (24 mois) et 6 patients, pendant plus de 5 ans (60 mois).
Environ le tiers des patients (24/69, 34,8 %) recevaient de l’assistance respiratoire au départ. Le score RSS moyen au départ était 4,72, ce qui tend à indiquer la présence d’un rachitisme modéré et correspond à un diagnostic d’HPP sous-jacent. Les patients présentaient également une longueur/taille et un poids au-dessous de la normale selon l’âge, ce qui concorde avec un autre symptôme courant de l’HPP, soit le retard staturo-pondéral. Les scores Z moyens de la longueur/la taille et du poids au départ étaient de -3,2 dans les deux cas, ce qui équivaut au percentile 0,07. Des taux élevés de PPi et de PLP, tous deux des substrats de la TNSALP, concordaient aussi avec un diagnostic d’HPP. Le taux initial moyen de PPi était de 6,851 μM, alors que l’intervalle de taux normal se situe entre 1,33 et 5,71 μM; le taux initial moyen de PLP était de 3 143,5 ng/mL, alors que l’intervalle de taux normal se situe entre 11,76 et 68,37 ng/mL.
Résultats de l’étude
Assistance respiratoire sous forme de ventilation
L’évolution naturelle de l’hypophosphatasie non traitée chez le nourrisson semble indiquer une mortalité élevée lorsqu’une ventilation est nécessaire. Dans le cadre des études ENB-002-08/ENB-003-08 (11 patients) et ENB-010-10 (69 patients), 69 patients ont terminé les études et 11 patients ont mis fin à leur participation. Dix patients sur quatre-vingts (12,5 %) sont décédés pendant ces études. Au départ, 29 patients sur 80 avaient besoin d’assistance respiratoire sous forme de ventilation :
Assistance respiratoire sous forme de ventilation effractive
Seize patients avaient besoin d’assistance respiratoire sous forme de ventilation effractive (intubation ou trachéotomie) au départ (un patient a reçu une ventilation non effractive durant une courte période au départ, avant de passer à une ventilation effractive).
- Sept patients se sont fait retirer leur ventilation effractive (durée le la ventilation : 12-168 semaines), quatre patients ne recevaient aucune assistance respiratoire sous forme de ventilation et trois patients recevaient une assistance respiratoire sous forme de ventilation non effractive. Cinq patients sur sept ont obtenu un score RGI-C ≥ 2.
- Cinq patients ont continué à recevoir une assistance respiratoire sous forme de ventilation effractive, dont quatre qui ont obtenu un score RGI-C < 2.
- Trois patients sont décédés pendant qu’ils recevaient une assistance respiratoire sous forme de ventilation.
- Un patient a retiré son consentement.
Assistance respiratoire sous forme de ventilation non effractive
Treize patients avaient besoin d’une assistance respiratoire sous forme de ventilation non effractive au départ.
- Dix patients se sont fait retirer toute assistance respiratoire sous forme de ventilation (durée de la ventilation : 3-216 semaines). Neuf patients sur dix ont obtenu un score RGI-C ≥ 2; seulement 1 patient a obtenu un score RGI-C < 2.
- Deux patients avaient besoin d’assistance respiratoire sous forme de ventilation effractive et un patient a continué de recevoir une assistance respiratoire sous forme de ventilation non effractive; les trois patients, qui sont tous décédés, avaient obtenu un score RGI-C < 2.
Manifestations squelettiques
Les clichés radiographiques de 81 patients atteints d’HPP d’apparition périnatale/infantile sur 85 recevant un traitement par Strensiq, y compris 77 participants aux études ENB-002-08/ENB-003-08 et ENB-010-10, ainsi que 4 participants à l’étude ENB-006-09/ENB-008-10, ont fait l’objet d’un examen visant à évaluer le rachitisme lié à l’HPP à l’aide de l’échelle RGI-C (Radiographic Global Impression of Change) de 7 points. Les patients obtenant un score RGI-C minimal de +2 étaient définis comme des « personnes répondant au traitement ». Des améliorations observables à la radiographie ont pu être constatées avant la semaine 24; à la dernière évaluation, 63 patients traités sur 81 (78 %) étaient considérés comme des personnes répondant au traitement d’après leur score RGI-C. L’intervalle temporel moyen entre le départ et la dernière évaluation du score RGI-C était de 35,7 mois (intervalle : 2,5-89,4 mois).
La variation des scores RSS correspondait à des améliorations progressives (après 24 semaines, la variation médiane du score RSS était de -1,5 et lors de la dernière évaluation globale, la variation moyenne était de -3,0).
Vingt-trois patients atteints d’HPP d’apparition périnatale/infantile ont subi des fractures au cours de la période de traitement. Les données étaient insuffisantes pour évaluer l’effet de Strensiq sur la guérison des fractures chez les patients en ayant subies.
Croissance
Les mesures de la taille et du poids (selon les scores Z) étaient disponibles après le traitement pour 82 patients atteints d’HPP d’apparition infantile/périnatale, dont 78 patients inscrits aux études ENB-002-08/ENB-003-08 et ENB-010-10, ainsi que pour 4 patients inscrits à l’étude ENB-006-09/ENB-008-10 (voir le tableau 6).
Tableau 6 : Mesures de la taille et du poids des patients atteints d’HPP d’apparition périnatale/infantile selon le score Z
| Score Z de la taille | Score Z du poids | |||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Au départ | À la dernière évaluation | Au départ | À la dernière évaluation | |||||||||||||||||
| Moye n | Min., max. | Moye n | Min., max. | Moye n | Min., max. | Moye n | Min., max. | |||||||||||||
Études ENB-002-08/ENB-003-08 et ENB-010-10 (N = 78)a | -3,3 | -10,1, 0, 9 | -2,9 | -12,3, 0, 7 | -3,2 | -23,8, 0 | -2,3 | -19,9, 1, 4 | ||||||||||||
| Étude ENB-006-09/ENB-008-10 (N = 4)b | -2,6 | -6,6, -0,7 | -1,4 | -5,4, 0,4 | -2,5 | -8,2, -1,0 | -1,6 | -5,4, 0,6 | ||||||||||||
a L’intervalle temporel moyen entre le départ et la dernière évaluation était de 33,8 mois (intervalle : 0,7-89,4 mois).
b L’intervalle temporel moyen entre le départ et la dernière évaluation était de 77,6 mois (intervalle : 76,6-79,0 mois).
HPP d’apparition juvénile
Méthodologie et données démographiques des études
ENB-006-09/ENB-008-10 était un essai ouvert et prospectif de 24 semaines qui a été mené auprès de 8 patients atteints d’HPP d’apparition juvénile et de 5 patients atteints d’HPP d’apparition périnatale/infantile; 11 patients sur 13 (85 %) étaient de sexe masculin et 12 patients sur 13 (92 %) étaient de race blanche; au moment de leur inscription, les patients étaient âgés de 6 à 12 ans. Douze des treize patients atteints d’HPP d’apparition juvénile ont été inscrits à l’étude de prolongation, dont la durée de traitement prévue était de 52 semaines). Au moment de leur inscription à l’étude, les patients ont été répartis pour recevoir Strensiq à 6 mg/kg par semaine ou à 9 mg/kg par semaine. Trois patients ont reçu des doses réduites au cours de la période de traitement principale, dont un patient qui a présenté une diminution du taux de vitamine B6 et 2 patients qui ont subi des réactions récurrentes au point d’injection. Au cours de la période de prolongation, le schéma posologique a été modifié au départ à 3 mg/kg par semaine pour tous les patients. La posologie a ensuite été augmentée à 6 mg/kg par semaine, aucun patient ne nécessitant des doses supérieures à 6 mg/kg par semaine.
L’âge médian au moment de l’apparition des symptômes de l’HPP était de 12 mois (intervalle : 1-22 mois). Cinq patients étaient atteints d’HPP d’apparition infantile (définie comme l’apparition des signes/symptômes de l’HPP < 6 mois) et huit étaient atteints d’HPP d’apparition juvénile (apparition des signes/symptômes de l’HPP durant l’enfance, soit ≥ 6 mois et < 18 ans).
La majorité des patients avaient des antécédents de démarche inhabituelle (100 %), de perte prématurée de dents (100 %), d’un retard dans l’apprentissage de la marche (84,6 %), de genoux cagneux (76,9 %), de faiblesse musculaire (61,5 %) et de taux élevé de phosphore (53,8 %). En outre, la majorité des patients (46,2 %) avaient des antécédents de maladie, y compris une déformation thoracique, des douleurs osseuses (assez graves pour limiter les activités), de la difficulté à manger/avaler, de la difficulté à prendre du poids, une hypermobilité (articulations extrêmement souples), des douleurs articulaires et musculaires.
Résultats de l’étude
Croissance
On a évalué la variation des mesures de la taille et du poids par rapport au départ (établie en fonction des scores Z) de 8 patients traités par Strensiq (voir le tableau 7).
Tableau 7 : Mesures de la taille et du poids de patients atteints d’HPP d’apparition juvénile selon le score Z
| Score Z de la taille | Score Z du poids | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Au départ | À la dernière évaluation | Au départ | À la dernière évaluation | |||||||||||||
| Moye n | Min., max. | Moye n | Min., max. | Moye n | Min., max. | Moye n | Min., max. | |||||||||
| Strensiq (N = 8)a | -1,5 | -3,8, 0 | -0,77 | -1,9, 0, 3 | -1,1 | -3,5, 2,3 | 0,4 | -1,1, 2,7 | ||||||||
a L’intervalle temporel moyen entre le départ et la dernière évaluation était de 77 mois (intervalle : 75,9-78,6 mois).
Manifestations squelettiques
Les patients qui ont obtenu un score RGI-C de 2 ou plus (correspondant à une guérison importante du rachitisme) ont été considérés comme des personnes répondant au traitement. L’ensemble des 8 patients traités étaient considérés comme des personnes répondant au traitement avant le mois 54 de traitement. Le délai moyen entre le départ et la dernière évaluation du score RGI-C des patients témoins était de 56 mois (intervalle : 8-95 mois). Un patient atteint d’HPP d’apparition juvénile sur 8 (12,5 %) a subi de nouvelles fractures au cours de la période de traitement. Les données étaient insuffisantes pour évaluer l’effet de Strensiq sur les fractures.
Mobilité
La mobilité a également été évaluée au moyen du test de marche de 6 minutes (TM6M) auprès de 7 patients sur 8. Lors de la dernière évaluation, l’ensemble des 7 patients avaient connu une amélioration au chapitre de la distance parcourue correspondant à au moins la différence minimale significative sur le plan clinique. L’augmentation moyenne de la distance parcourue, par rapport aux valeurs initiales, est de 222,4 mètres (intervalle : 81-297 mètres).
Biopsie osseuse :
À des fins de marquage osseux, deux périodes d’administration de tétracycline de 3 jours (à intervalles de 14 jours) ont eu lieu avant la biopsie osseuse. Les biopsies osseuses transiliaques ont été obtenues suivant la méthode de référence. Le logiciel Osteomeasure (Osteometrics, États-Unis) a été utilisé pour réaliser l’analyse histologique des biopsies. La nomenclature, les symboles et les unités employés étaient conformes aux recommandations de l’American Society for Bone and Mineral Research.
Dans la population respectant le protocole (à l’exclusion des patients qui ont reçu de la vitamine D par voie orale entre le départ et la semaine 24), 7 patients atteints d’HPP d’apparition juvénile ont subi une biopsie osseuse transiliaque avant et après l’administration d’asfotase alfa. La variation médiane (min., max.) entre le départ et la semaine 24 était de -5,7 (-9,2, 7,1) μm pour ce qui est de l’épaisseur ostéoïde, de -3,5 (-15,5, 14,2) % pour ce qui est du volume ostéoïde/volume osseux et de -11 (-167, 663) jours pour ce qui est du délai de minéralisation.
Chez les adolescents et les adultes atteints d’HPP
Méthodologie et données démographiques des études
ENB-009-10 était une étude ouverte. Des patients ont été répartis dans les groupes de traitement ou le groupe témoin au cours de la période de traitement principale de 24 semaines. Tous les patients ont reçu un traitement par l’asfotase alfa durant la période de traitement prolongé. Dix-neuf patients ont été inscrits à l’étude. À la fin de l’étude, la durée médiane de la période de traitement était de 60 mois (intervalle : 24-68 mois). Quatre patients étaient atteints d’HPP d’apparition périnatale/infantile, 14 patients étaient atteints d’HPP d’apparition juvénile et un patient était atteint d’HPP survenant à l’âge adulte. Au moment de l’inclusion, l’âge des patients variait de 13 à 66 ans, alors qu’elle variait de 17 à 72 ans à la fin de l’étude.
Résultats de l’étude
On a observé une diminution des taux d’iPP dans l’intervalle de référence normal.
15 TOXICOLOGIE NON CLINIQUE
Données précliniques sur l’innocuité
Lors d’études non cliniques sur l’innocuité menées chez des rats, aucun effet indésirable spécifique d’un système n’a été observé, peu importe la dose administrée.
Lors de l’administration intraveineuse, les réactions aiguës aux injections, qui étaient liées à la dose et au temps, sont survenues chez le rat à des doses allant de 1 à 180 mg/kg. Ces réactions se sont révélées passagères et spontanément résolutives.
Lors de l’administration sous-cutanée à des singes, des calcifications ectopiques et des réactions au point d’injection – partiellement ou complètement réversibles – ont été observées lorsque l’asfotase alfa était administrée tous les jours pendant 26 semaines à des doses pouvant atteindre jusqu’à 10 mg/kg.
Les données précliniques n’ont révélé aucun danger particulier pour les êtres humains d’après les études classiques sur l’innocuité pharmacologique, la toxicité des doses répétées ou la toxicité liée à la reproduction et au développement.
Aucune étude n’a été menée chez l’animal pour évaluer un éventuel pouvoir génotoxique et carcinogène de l’asfotase alfa.
Le programme général de toxicologie pour l’asfotase alfa comprenait des études sur la dose maximale tolérée (DMT) non visées par les bonnes pratiques de laboratoire (BPL), des études déterminantes sur la toxicologie (BPL) de diverses durées ainsi qu’une étude conforme aux BPL comparant le pouvoir irritant localisé de l’asfotase alfa. Une des études sur la DMT portait sur la toxicité d’une dose unique chez des singes, tandis que l’autre examinait la toxicité de doses répétées chez des rats. Des études de toxicologie déterminantes ont été menées chez le rat et le singe en employant la voie d’administration i.v. Par la suite, des études de 6 mois sur l’administration prolongée ont été menées chez le singe (voie s.-c.) et le rat (voie i.v.). Des études sur la reproduction et le développement ont été menées chez des rats et des lapins afin de déterminer des effets éventuels sur la fécondité, de même que pour réaliser des observations embryofœtales et prénatales/périnatales. Des études indépendantes portant sur l’innocuité pharmacologique ont été menées afin d’évaluer les effets éventuels de l’asfotase alfa sur le système nerveux central et la fonction respiratoire chez le rat. Une étude sur l’innocuité pharmacologique cardiovasculaire a été menée dans le cadre d’une étude sur la toxicité de doses répétées durant 6 mois chez des primates. L’asfotase alfa était généralement bien tolérée. La seule observation régulière consistait en une réaction passagère à l’injection chez les rats dans la plupart des études après une injection i.v. Ni les antihistaminiques ni un stéroïde ne réussissaient à résorber entièrement les réactions aiguës. Aucun signe n’a permis de conclure que le complément jouait un rôle dans la survenue des réactions à l’injection. Aucun signe clinique caractéristique de la réaction après une dose observée chez les rats des études sur la toxicité i.v. n’a été observé chez les singes ni les lapins, quelle que soit la voie d’administration, pas plus que chez les rats recevant des injections s.-c. De ce fait, il est peu probable que les observations soient pertinentes sur le plan Une réponse immunitaire à l’asfotase alfa était apparente dans le cadre de plusieurs études de toxicologie menées chez le rat et le singe. Aucun effet indésirable lié à des anticorps anti-médicament (AAM) n’a été observé dans le cadre d’études sur la toxicologie générale ou la toxicologie liée à reproduction. Par ailleurs, la présence de tels anticorps lors des études de toxicologie n’était pas considérée comme étant pertinente, car l’asfotase alfa est dérivée de protéines humaines. Aucune autre observation faite lors des études de toxicologie n’aurait porté à proscrire l’usage clinique de l’asfotase alfa.
Étant donné que Strensiq est dérivé de protéines humaines et compte tenu de son indication thérapeutique dans une petite population de patients touchée par une mortalité importante, aucune étude sur les effets mutagènes ou carcinogènes éventuels de Strensiq n’a été menée.