


Monographie de produit - Nexviazyme
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 4 Posologie et administration, 4.4 Administration | [08/2024] |
| 7 Mises en garde et précautions | [08/2024] |
| 8 Effets indésirables | [08/2024] |
| 10 Pharmacologie clinique | [08/2024] |
| 14 Essais cliniques | [08/2024] |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ............................................................. 2
TABLE DES MATIÈRES .................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ................................................ 4
1 INDICATIONS .......................................................................................................................... 4
1.1 Enfants .................................................................................................................. 4 1.2 Personnes âgées ................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................................. 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ................................................ 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................................. 6
4.1 Considérations posologiques ................................................................................. 6 4.2 Dose recommandée et modification posologique ................................................... 6 4.3 Reconstitution ........................................................................................................ 6 4.4 Administration ........................................................................................................ 6 4.7 Instructions pour la préparation et l’utilisation......................................................... 8
5 SURDOSAGE ........................................................................................................................... 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............................. 9
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................................... 10
7.1 Populations particulières ...................................................................................... 13 7.1.1 Femmes enceintes ..............................................................................................13 7.1.2 Allaitement ........................................................................................................13 7.1.3 Enfants ..............................................................................................................13 7.1.4 Personnes âgées .................................................................................................14
8 EFFETS INDÉSIRABLES ............................................................................................................ 14
8.1 Aperçu des effets indésirables ............................................................................. 14 8.2 Effets indésirables observées dans les essais cliniques ...................................... 14
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................................... 18
9.4 Interactions médicament-médicament ................................................................. 18 9.5 Interactions médicament-aliment ......................................................................... 18 9.6 Interactions médicament-plante médicinale ......................................................... 18 9.7 Interactions médicament-tests de laboratoire ....................................................... 18
10 PHARMACOLOGIE CLINIQUE .................................................................................................. 18
10.1 Mode d’action ................................................................................................... 18 10.2 Pharmacodynamie ........................................................................................... 18 10.3 Pharmacocinétique ........................................................................................... 19
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................................. 20
PARTIE II : INFORMATIONS SCIENTIFIQUES .................................................................................... 21
13 INFORMATIONS PHARMACEUTIQUES ..................................................................................... 21
14 ESSAIS CLINIQUES ................................................................................................................. 22
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .............. 22 14.2 Résultats de l’étude .......................................................................................... 23
16 TOXICOLOGIE NON CLINIQUE ................................................................................................. 24
RENSEIGNEMENT SUR LE MÉDICAMENT POUR LE PATIENT ............................................................. 27
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
NEXVIAZYMEMC (avalglucosidase alfa pour injection) est une enzymothérapie de substitution (ETS) indiquée pour :
- le traitement à long terme des patients atteints de la maladie de Pompe (déficience en α-glucosidase acide) à début tardif.
1.1 Enfants
Enfants (> 6 mois) : D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité de Nexviazyme chez les enfants atteints de la maladie de Pompe à début tardif (LOPD, pour Late-onset Pompe disease) ont été établies; par conséquent, l’indication chez ces patients est autorisée par Santé Canada (voir 14 ESSAIS CLINIQUES). Nexviazyme n’est pas indiqué pour le traitement de la forme infantile de la maladie de Pompe; une étude menée chez 22 patients atteints de la maladie de Pompe infantile est en cours.
1.2 Personnes âgées
Personnes âgées (> 65 ans) :Le nombre limité de données provenant des études cliniques ne permet pas de penser que l’utilisation du produit chez les personnes âgées soit associée à des différences en matière d’efficacité ou d’innocuité.
2 CONTRE-INDICATIONS
Hypersensibilité potentiellement mortelle à la substance active ou à l’un des excipients, lorsque la réintroduction a échoué (voir MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Réactions d’hypersensibilité, y compris l’anaphylaxie). Pour obtenir une liste complète, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Réactions d’hypersensibilité, y compris l’anaphylaxie
Certains patients traités par NEXVIAZYME ont présenté des réactions
d’hypersensibilité potentiellement mortelles, y compris l’anaphylaxie. Des mesures de soutien médical appropriées, notamment un équipement de réanimation cardiopulmonaire, doivent être facilement accessibles lors de l’administration de NEXVIAZYME. En cas de réaction d’hypersensibilité grave (p. ex., une réaction anaphylactique), l’administration de NEXVIAZYME doit être immédiatement interrompue et un traitement médical approprié doit être mis en place. Chez les patients présentant une hypersensibilité grave, une procédure de désensibilisation à NEXVIAZYME peut être envisagée (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Réactions associées à la perfusion (RAP)
- Certains patients traités par NEXVIAZYME ont subi des RAP graves. Le cas échéant, il convient d’envisager l’arrêt immédiat de l’administration de NEXVIAZYME et de mettre en place un traitement médical approprié. Les bienfaits et les risques de la réadministration de NEXVIAZYME à la suite de RAP graves doivent être pris en compte. Les patients présentant une maladie sous-jacente aiguë au moment de la perfusion de NEXVIAZYME semblent courir un risque plus élevé de RAP. Les patients atteints de la maladie de Pompe à un stade avancé peuvent présenter une dysfonction cardiaque et respiratoire susceptible de les prédisposer à un risque accru de complications graves dues aux RAP (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Les flacons sont à usage unique. Tout produit inutilisé doit être jeté.
4.2 Dose recommandée et modification posologique
Patients atteints de la maladie de Pompe à début tardif (LOPD)
La dose recommandée de Nexviazyme est de 20 mg/kg de poids corporel administrés toutes les deux semaines.
Enfants (> 6 mois)
Selon un modèle pharmacocinétique de population, aucune modification posologique n’est nécessaire chez les enfants atteints de la maladie de Pompe à début tardif (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Enfants).
Personnes âgées (> 65 ans)
Les études cliniques sur Nexviazyme ont porté sur 11 patients âgés de 65 à 75 ans et 2 patients de plus de 75 ans. Il n’est pas recommandé de modifier la posologie pour les patients âgés de plus de 65 ans (voir 14 ESSAIS CLINIQUES).
Insuffisance hépatique
L’innocuité et l’efficacité de Nexviazyme n’ont pas été étudiées chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale
Selon les données disponibles, dont un modèle pharmacocinétique de population, aucune modification posologique n’est nécessaire chez les patients atteints d’insuffisance rénale légère. Nexviazyme n’a pas été étudié chez les patients atteints d’insuffisance rénale modérée ou grave (voir 10 PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
4.3 Reconstitution
Tableau 1 – Reconstitution
| Taille du flacon | Volume d’eau stérilisée pour préparations injectables (p.p.i) à ajouter au flacon | Volume approximatif à disposition | Concentration nominale par mL |
| 20 mL | 10 mL | 10,0 mL | 10 mg/mL |
Après reconstitution, chaque flacon contient 10,3 mL de solution reconstituée et un volume total extractible de 10,0 mL à 10 mg/mL de Nexviazyme. Chaque flacon contient un trop-plein pour compenser la perte de liquide pendant la préparation. Ce trop-plein garantit qu’après dilution avec la totalité du contenu, la solution contient 10 mg/mL de Nexviazyme.
4.4 Administration
Nexviazyme est conçu pour une utilisation prolongée et à long terme selon les directives et sous la supervision d’un professionnel de la santé qui connaît bien le traitement de la maladie de Pompe. Nexviazyme doit être reconstitué, dilué et administré par un professionnel de la santé à l’hôpital ou dans
un milieu extrahospitalier approprié.
Nexviazyme est réservé à la perfusion intraveineuse (IV).
Perfusion intraveineuse (IV)
La perfusion doit être administrée de manière progressive, en fonction de la réponse et du confort du patient, pendant environ 4 heures pour les patients atteints de LOPD. Il est recommandé de commencer la perfusion à un débit initial de 1 mg/kg/h et de l’augmenter progressivement de 2 mg/kg/h toutes les 30 minutes si le patient n’a pas présenté de signes de réaction associée à la perfusion (RAP), jusqu’à un débit maximal de 7 mg/kg/h. Des signes vitaux doivent être obtenus à chaque étape, avant d’augmenter le débit de perfusion. Il est possible de prétraiter les patients avec des antihistaminiques, des antipyrétiques et/ou des corticostéroïdes pour prévenir ou réduire les réactions allergiques.
En cas d’anaphylaxie ou de RAP graves, cesser immédiatement l’administration de Nexviazyme et commencer un traitement médical approprié. En cas de réactions d’hypersensibilité ou de RAP légères ou modérées, le débit de perfusion peut être ralenti ou temporairement arrêté et/ou un traitement médical approprié peut être mis en place (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Réactions d’hypersensibilité, y compris l’anaphylaxie et Réactions associées à la perfusion).
Les symptômes peuvent persister malgré l’arrêt temporaire de la perfusion; par conséquent, le médecin traitant doit attendre au moins 30 minutes que les symptômes des réactions se résorbent avant de décider d’arrêter la perfusion pour le reste de la journée. Si les symptômes s’atténuent, reprendre la perfusion pendant 30 minutes à la moitié ou moins du débit auquel les réactions se sont produites, puis augmenter la vitesse de perfusion de 50 % pendant 15 à 30 minutes. Si les symptômes ne se reproduisent pas, augmenter le débit de perfusion jusqu’à ce que les réactions apparaissent et continuer d’augmenter le débit de manière progressive jusqu’à atteindre le débit maximal.
Perfusion à domicile
Il est possible d’envisager la perfusion de Nexviazyme à domicile pour les patients qui tolèrent bien leurs perfusions et qui n’ont aucun antécédent de RAP modérées ou sévères. La décision de faire passer les patients à la perfusion à domicile doit être prise après évaluation et recommandation par le médecin prescripteur et/ou traitant. Les comorbidités sous-jacentes d’un patient et sa capacité à respecter les exigences de perfusion à domicile doivent être prises en compte lors de l’évaluation de l’admissibilité du patient à recevoir la perfusion à domicile. Les éléments suivants doivent être pris en compte :
- Le patient ne doit pas présenter d’affection concomitante continue qui, de l’avis du médecin, pourrait affecter la capacité du patient à tolérer la perfusion.
- Le patient est considéré comme médicalement stable. Une évaluation complète doit être effectuée avant le début de la perfusion à domicile.
- Le patient doit avoir reçu des perfusions de Nexviazyme pendant quelques mois dans un hôpital ou dans un autre cadre approprié de soins ambulatoires. La documentation d’un schéma de perfusions bien tolérées sans RAP ou de RAP légères contrôlées par prémédication est une condition préalable à l’instauration de la perfusion à domicile.
- Le patient doit avoir déjà fait preuve d’une observance du calendrier de perfusion prescrit.
L’infrastructure, les ressources et les procédures de perfusion à domicile, y compris la formation, doivent être établies et mises à la disposition du personnel chargé de la perfusion à domicile. Le personnel chargé de la perfusion à domicile doit être disponible à tout moment
pendant la perfusion à domicile et pendant un délai spécifié après la perfusion, en fonction de la tolérance du patient avant de commencer la perfusion à domicile.
Si le patient présente des effets indésirables pendant la perfusion à domicile, arrêtez immédiatement le processus de perfusion et commencez un traitement médical approprié (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Il peut s’avérer nécessaire de procéder aux perfusions suivantes dans un hôpital ou dans un cadre approprié de soins ambulatoires jusqu’à ce qu’aucun effet indésirable de ce type ne se produise. La dose et le débit de perfusion ne doivent pas être modifiés sans consulter le médecin prescripteur ou traitant.1
4.7 Instructions pour la préparation et l’utilisation
Utiliser une technique aseptique lors de la préparation.
- 1.
Déterminer le nombre de flacons à reconstituer en fonction du poids de chaque patient et de la posologie recommandée de 20 mg/kg.
- Poids du patient (kg) x posologie (mg/kg) = posologie pour le patient (en mg).
- Posologie pour le patient (en mg) divisée par 100 mg/flacon = nombre de flacons à reconstituer. Si le nombre de flacons n’est pas entier, arrondir au nombre entier supérieur.
Exemple : Poids du patient (16 kg) x posologie (20 mg/kg) = posologie pour le patient (320 mg). 320 mg divisés par 100 mg/flacon = 3,2 flacons; il faut donc reconstituer 4 flacons.
- 2. Sortir du réfrigérateur le nombre de flacons nécessaires à la perfusion et les mettre de côté pendant environ 30 minutes pour qu’ils atteignent la température ambiante.
- 3. Reconstituer chaque flacon en injectant lentement 10 mL d’eau stérilisée pour préparations injectables (p.p.i) dans chaque flacon. Chaque flacon donne 100 mg pour 10 mL (10 mg/ml). Éviter tout impact excessif de l’eau pour préparations injectables sur la poudre et éviter la formation de mousse. Pour ce faire, procéder à un ajout lent goutte par goutte de l’eau stérilisée p.p.i à l’intérieur du flacon et non directement sur le tourteau lyophilisé. Incliner chaque flacon et le remuer doucement. NE PAS retourner, agiter, ni secouer. Éviter toute introduction d’air dans la poche pour perfusion pendant la dilution du produit.
- 4. Procéder immédiatement à une inspection visuelle des flacons reconstitués pour détecter les particules et la décoloration. En cas d’observation de particules lors de l’inspection immédiate, ou si la solution est décolorée, NE PAS L’UTILISER. Laisser la solution se dissoudre.
- 5. La solution reconstituée doit être diluée dans du dextrose à 5 % dans l’eau jusqu’à une concentration finale de 0,5 à 4 mg/mL. Voir le Error! Reference source not found. pour le volume total de perfusion recommandé en fonction du poids du patient.
- 6. Retirer lentement le volume de solution reconstituée de chaque flacon (calculé en fonction du poids du patient).
- 7. Ajouter délicatement la solution reconstituée directement dans la solution de dextrose à 5 %. Éviter de faire mousser ou d’agiter la poche pour perfusion. Éviter l’introduction d’air dans la poche pour perfusion.
- 8. Retourner ou masser doucement la poche pour perfusion afin de la mélanger. NE PAS secouer.
- 9.
Il est recommandé d’utiliser un filtre intégré à faible fixation de protéines de 0,2 μm pour administrer
Nexviazyme. Une fois la perfusion terminée, rincer avec du dextrose à 5 % dans une poche d’eau.
- 10.
Ne pas perfuser Nexviazyme dans la même ligne intraveineuse que d’autres produits.
Tableau 2 – Volumes de perfusion intraveineuse prévus pour l’administration de Nexviazyme par poids du patient à une dose de 20 mg/kg
Fourchette de poids des patients (kg) | Volume total de perfusion pour 20 mg/kg (mL) |
| 1,25 à 10 | 50 |
| 10,1 à 20 | 100 |
| 20,1 à 30 | 150 |
| 30,1 à 35 | 200 |
| 35,1 à 50 | 250 |
| 50,1 à 60 | 300 |
| 60,1 à 100 | 500 |
| 100,1 à 120 | 600 |
| 120,1 à 140 | 700 |
| 140,1 à 160 | 800 |
| 160,1 à 180 | 900 |
| 180,1 à 200 | 1 000 |
5 SURDOSAGE
Aucun cas de surdosage de Nexviazyme n’a été signalé. Dans une étude clinique, des enfants ont reçu des doses allant jusqu’à 40 mg/kg de poids corporel toutes les deux semaines.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour permettre d’assurer la traçabilité des produits biologiques, notamment les biosimilaires, les professionnels de la santé devraient reconnaître l’importance d’enregistrer la marque nominative et la dénomination non exclusive (l’ingrédient actif), ainsi que d’autres identifiants propres aux produits, comme le numéro d’identification de médicament (DIN) et le numéro de lot du produit fourni.
Nexviazyme est fourni dans un flacon de verre transparent et incolore de type I fermé par un bouchon élastomère siliconé. Les flacons bouchés sont sertis d’un joint en aluminium avec un bouton Flip-OffMD.
Chaque paquet contient 1 flacon.
Description
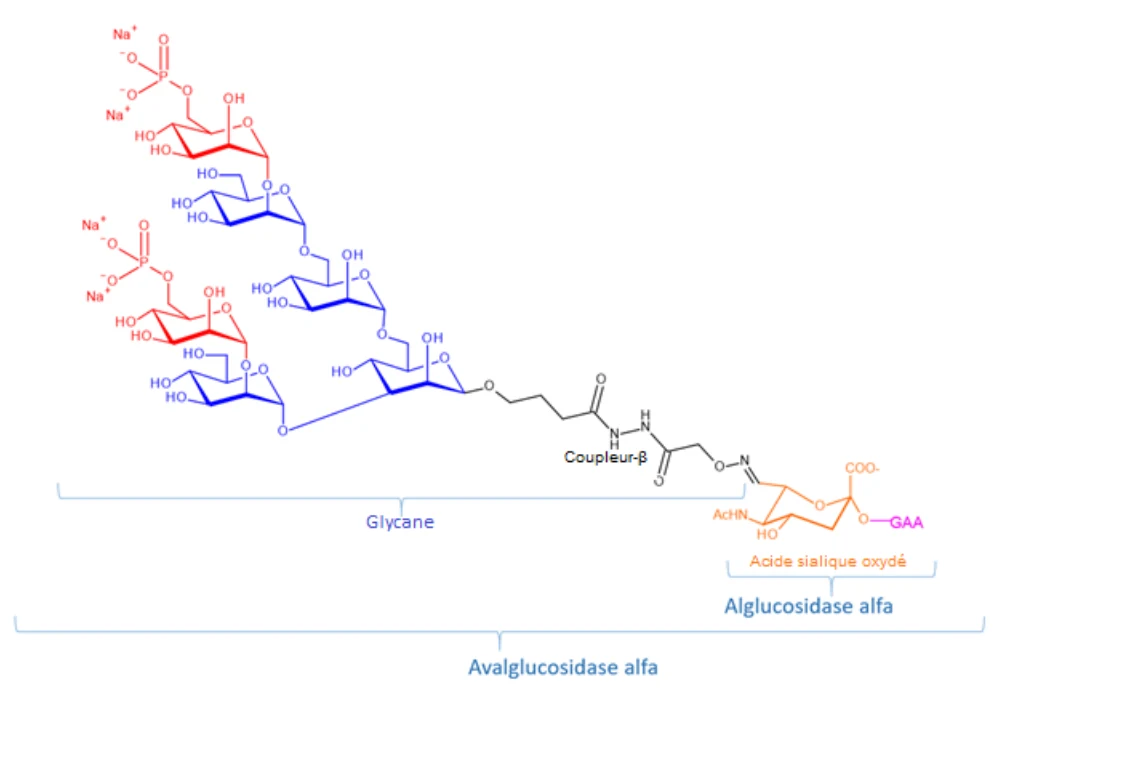
L’avalglucosidase alfa est une α-glucosidase (GAA) humaine recombinante conjuguée avec des fragments de bis-mannose-6-phosphate (bis-M6P) synthétiques aux résidus d’acide sialique oxydés sur la rhGAA.
7 MISES EN GARDE ET PRÉCAUTIONS
Cardiovasculaire
Risque d’insuffisance cardiorespiratoire aiguë
Il convient de faire preuve de prudence lors de l’administration de Nexviazyme à des patients susceptibles de subir une surcharge liquidienne ou à des patients souffrant d’une maladie respiratoire aiguë sous-jacente ou d’une fonction cardiaque et/ou respiratoire compromise pour lesquels une restriction liquidienne est indiquée. Ces patients peuvent être exposés à un risque d’exacerbation grave de leur état cardiaque ou respiratoire au cours de la perfusion. Un soutien médical et des mesures de surveillance appropriés doivent être facilement à disposition pendant la perfusion de Nexviazyme, et certains patients peuvent avoir besoin de périodes d’observation prolongées qui s’adaptent aux besoins individuels du patient.
Arythmie du cœur et mort subite pendant l’anesthésie générale pour la mise en place d’un cathéter veineux central
Il convient de faire preuve de prudence lors de l’administration d’une anesthésie générale pour la mise en place d’un cathéter veineux central.
Conduite de véhicule et utilisation de machines
La prudence est requise lors de la conduite d’un véhicule motorisé ou lors de l’utilisation d’une machine dangereuse.
Aucune étude sur les effets sur la capacité à conduire et à utiliser des machines n’a été réalisée. Dans la mesure où les étourdissements font partie des RAP signalées, ceux-ci peuvent affecter la capacité à conduire et à utiliser des machines le jour de la perfusion (voir 8 EFFETS INDÉSIRABLES, Effets indésirables observés dans les essais cliniques).
Tableau 3– Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
perfusion intraveineuse | poudre lyophilisée 100 mg/flacon | Chlorhydrate de L-Histidine monohydraté, glycine, L-Histidine, mannitol, polysorbate 80 |
Immunitaire
Réactions d’hypersensibilité, y compris l’anaphylaxie
Des réactions d’hypersensibilité, y compris l’anaphylaxie, ont été signalées chez des patients traités par Nexviazyme. Dans les études cliniques, 86 patients (60,6 %) ont présenté des réactions d’hypersensibilité, dont 7 qui ont signalé des réactions d’hypersensibilité sévères et 4 patients qui ont souffert d’une anaphylaxie. Certaines des réactions d’hypersensibilité ont été induites par les IgE. Les signes et symptômes d’anaphylaxie comprennent l’hypotension, l’hypoxie, la détresse respiratoire, la pression thoracique, l’œdème généralisé, les bouffées vasomotrices, la toux, les étourdissements, les nausées, les rougeurs sur les paumes, le gonflement des lèvres inférieures, la diminution des bruits respiratoires, la sensation de chaleur, l’érythème, les rougeurs sur les pieds, le serrement de la gorge, les difficultés à avaler (dysphagie), les difficultés à parler (dysarthrie), le prurit, le gonflement de la langue, les démangeaisons des paumes et des pieds et la désaturation en oxygène. Les symptômes de réactions d’hypersensibilité sévères comprennent le gonflement de la langue, l’insuffisance respiratoire, la détresse respiratoire, l’œdème généralisé, l’érythème, l’urticaire et les éruptions cutanées.
Des mesures de soutien médical appropriées, notamment un équipement de réanimation cardiopulmonaire, en particulier pour les patients souffrant d’hypertrophie cardiaque et les patients dont la fonction respiratoire est fortement compromise, doivent être facilement accessibles lors de l’administration de Nexviazyme.
En cas d’hypersensibilité grave ou d’anaphylaxie, l’administration de Nexviazyme doit être immédiatement interrompue et un traitement médical approprié doit être mis en place. Les risques et avantages liés à la réadministration de Nexviazyme à la suite d’une réaction d’hypersensibilité ou anaphylactique grave doivent être pris en compte. Certains patients ont subi une réexposition lors du recours à des débits de perfusion plus lents à une dose inférieure à la dose recommandée. Chez les patients présentant une hypersensibilité grave, une procédure de désensibilisation à Nexviazyme peut être envisagée. Si la décision est prise de réadministrer le produit, il convient de faire preuve d’une extrême prudence et de prévoir des mesures de réanimation appropriées. Une fois que le patient tolère la perfusion, la posologie peut être augmentée pour atteindre la posologie approuvée. En cas de réaction d’hypersensibilité légère ou modérée, le débit de la perfusion peut être ralenti ou temporairement interrompu.
Réactions associées à la perfusion
Dans les études cliniques, il a été signalé que les RAP se produisaient à tout moment pendant et/ou dans les quelques heures suivant la perfusion de Nexviazyme et étaient plus fréquentes avec des débits de perfusion plus élevés. Des RAP ont été signalées chez environ 56 patients (39,4 %) traités par Nexviazyme dans le cadre des études cliniques. La majorité des RAP ont été évaluées comme légères à modérées et les symptômes signalés chez plus d’un patient comprenaient les frissons, la toux, la diarrhée, l’érythème, la somnolence, la léthargie, la fatigue, la pyrexie, les bouffées vasomotrices, la sensation de chaleur ou de froid, la cyanose et la pâleur, les céphalées, le symptôme pseudo-grippal, les nausées, l’hyperémie oculaire, l’œdème des paupières, l’œdème du visage, les douleurs aux extrémités, le prurit, les éruptions cutanées, les éruptions érythémateuses, l’augmentation ou la diminution de la tension artérielle, la tachycardie, l’urticaire, les vomissements, la détresse respiratoire, la gêne thoracique, la dyspnée, les étourdissements, l’hyperhidrose, les plaques cutanées, le gonflement des lèvres, la diminution de la saturation en oxygène, l’irritation de la gorge, la dyspepsie, la sensation de brûlure, la douleur, l’érythème palmaire, le gonflement de la langue et les tremblements. Dans les
études cliniques, 6 patients (4,2 %) ont signalé des RAP sévères, y compris des symptômes de détresse respiratoire, d’hypoxie, de gêne thoracique, d’œdème généralisé, d’œdème de la langue, de dysphagie, de nausées, d’érythème, d’urticaire et d’hypotension ou d’hypertension.
Les patients présentant une maladie sous-jacente aiguë au moment de la perfusion de Nexviazyme semblent courir un risque plus élevé de RAP. Les patients atteints de la maladie de Pompe à un stade avancé peuvent présenter une dysfonction cardiaque et respiratoire susceptible de les prédisposer à un risque accru de complications graves dues aux RAP. L’administration d’antihistaminiques, d’antipyrétiques et/ou de corticostéroïdes peut permettre de prévenir ou réduire les RAP. Cependant, des RAP peuvent malgré tout se produire chez les patients après l’administration d’un prétraitement.
Si des RAP graves surviennent, il convient d’envisager l’arrêt immédiat de l’administration de Nexviazyme et de mettre en place un traitement médical approprié. Les avantages et les risques de la réadministration de Nexviazyme à la suite de RAP graves doivent être pris en compte. Certains patients ont subi une réexposition lors du recours à des débits de perfusion plus lents à une dose inférieure à la dose recommandée. Une fois que le patient tolère la perfusion, la posologie peut être augmentée pour atteindre la posologie approuvée. Si une RAP légère ou modérée survient indépendamment du prétraitement, la diminution du débit de perfusion ou l’interruption temporaire de la perfusion peut améliorer les symptômes.
Guide pour le service d’immunosurveillance destiné aux professionnels de la santé Le Guide pour le service d’immunosurveillance destiné aux professionnels de la santé a été conçu pour répondre aux préoccupations suivantes liées à l’innocuité de Nexviazyme :
- Les réactions associées à la perfusion, y compris les réactions d’hypersensibilité et l’anaphylaxie, avec ou sans formation d’anticorps IgG et IgE
- L’immunogénicité entraînant une perte de réponse (titres d’anticorps IgG élevés et soutenus et/ou anticorps neutralisants)
Le guide fournit également des renseignements sur le service d’immunosurveillance offert par Sanofi au Canada. Le guide est disponible sur demande par téléphone (1-800-265-7927) ou accessible à l’adresse (www.sanofi.ca).
Immunogénicité
Des anticorps antimédicament (AAM) apparus sous traitement ont été signalés chez des patients vierges de tout traitement (95 %) et chez des patients ayant déjà reçu un traitement (62 %) (voir 8 EFFETS INDÉSIRABLES, Effets indésirables observés dans les essais cliniques, Immunogénicité). Les RAP et les réactions d’hypersensibilité peuvent se produire indépendamment du développement des AAM. La majorité des RAP et des réactions d’hypersensibilité étaient légères ou modérées et ont été prises en charge selon les pratiques cliniques standard. Chez les patients vierges de tout traitement, on a observé une tendance à l’augmentation de l’incidence des RAP avec l’augmentation des titres d’AAM, l’incidence la plus élevée des RAP (69,2 %) ayant été signalée dans la plage des titres d’AAM maximaux ≥ 12 800, contre une incidence de 33,3 % chez les patients ayant un titre d’AAM intermédiaire de 1 600 à 6 400, une incidence de 14,3 % chez les patients ayant un titre d’AAM faible de 100 à 800 et une incidence de 33,3 % chez les patients qui étaient négatifs aux AAM. Le développement des AAM ne semble pas avoir altéré l’efficacité du médicament durant les études cliniques.
Un dosage des AAM peut être envisagé si les patients ne répondent pas au traitement. Les tests immunologiques induits par des événements indésirables, notamment les AAM IgG et IgE, peuvent être
envisagés pour les patients qui présentent un risque de réaction allergique à l’alglucosidase alfa ou qui ont subi une réaction anaphylactique au contact de l’alglucosidase alfa par le passé.
Surveillance et tests de laboratoire
Il n’existe pas de tests commercialisés pour les anticorps dirigés contre Nexviazyme. Il est recommandé de surveiller périodiquement la formation d’anticorps IgG chez les patients.
Les patients qui présentent des réactions évoquant des réactions anaphylactiques ou allergiques peuvent également être soumis à des tests pour les anticorps IgE contre l’avalglucosidase alfa et d’autres médiateurs de l’anaphylaxie. Si des tests sont justifiés, communiquez avec votre représentant Sanofi Genzyme local ou Sanofi Genzyme Canada au 1-800-265-7927.
Les patients doivent être informés de l’existence d’un registre recensant les patients atteints de la maladie de Pompe, établi dans le but d’acquérir une meilleure compréhension de la variabilité et de l’évolution de la maladie et de poursuivre la surveillance et l’évaluation des traitements. Les patients doivent être encouragés à participer et il faut les informer que leur participation peut entraîner un suivi à long terme. Des renseignements sur le programme du registre sont disponibles sur Internet à l’adresse www.registrynxt.com ou par téléphone au 1 800 745-4447, poste 15500.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’existe aucune donnée concernant l’utilisation de Nexviazyme chez les femmes enceintes. Dans le cadre d’une étude sur la toxicité embryofœtale, l’administration d’avalglucosidase alfa par voie IV à des souris gravides a été associée à une toxicité maternelle causée par une réponse immunologique (y compris une réponse anaphylactoïde) et à une augmentation des pertes post-implantation (voir 16 TOXICOLOGIE NON CLINIQUE).
L’emploi de Nexviazyme n’est pas recommandé durant la grossesse. Il n’y a pas suffisamment de données issues de rapports de cas sur l’utilisation de Nexviazyme chez la femme enceinte pour évaluer le risque de graves malformations congénitales, de fausses couches ou d’autres effets indésirables pour la mère ou le fœtus. Toutes les femmes aptes à concevoir à qui on a prescrit Nexviazyme doivent discuter de la contraception avec leur professionnel de la santé, et une contraception adéquate doit être conseillée. Les femmes exposées au médicament durant la grossesse doivent être encouragées à s’inscrire au registre des patients atteints de la maladie de Pompe. Si la patiente souhaite tomber enceinte ou le devient, la décision d’interrompre le traitement par Nexviazyme doit faire l’objet d’une discussion avec le professionnel de la santé (voir 10 PHARMACOLOGIE CLINIQUE).
7.1.2 Allaitement
L’emploi de Nexviazyme n’est pas recommandé chez la femme qui allaite. Il n’existe aucune donnée sur la présence de Nexviazyme dans le lait humain ni sur les effets de Nexviazyme sur la production de lait ou sur le nourrisson allaité. Le risque pour le nourrisson/nouveau-né ne peut être exclu.
7.1.3 Enfants
L’innocuité du traitement par Nexviazyme chez les enfants de plus de 6 mois atteints de la maladie de Pompe est limitée. Il n’existe aucune donnée sur les patients âgés de 6 mois ou moins. L’innocuité de
Nexviazyme a été évaluée chez 2 enfants atteints de la forme d’apparition tardive de la maladie de Pompe (late-onset Pompe disease, LOPD) (âgés de 9 et 16 ans) lors d’un essai clinique pivot, et 22 enfants atteints de la forme d’apparition infantile de la maladie de Pompe (infantile-onset Pompe disease, IOPD) (âgés de 1 à 12 ans) dans le cadre d’un essai clinique en cours (voir 14 ESSAIS CLINIQUES et 8 EFFETS INDÉSIRABLES, Effets indésirables observés dans les essais cliniques).
7.1.4 Personnes âgées
Des 95 patients atteints de LOPD qui ont été exposés à Nexviazyme durant l’essai pivot, 11,6 % (n = 11) étaient âgés de 65 à 75 ans et 2,1 % (n = 2) avaient plus de 75 ans. Aucune différence n’a été établie sur les plans de l’efficacité et de l’innocuité entre ces patients et les patients plus jeunes en raison de l’expérience clinique limitée chez les personnes âgées.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables graves signalés chez les patients traités par Nexviazyme étaient les suivants : maux de tête, dyspnée, détresse respiratoire, nausées, décoloration de la peau, frissons, gêne thoracique, fièvre, augmentation de la pression sanguine, augmentation de la température corporelle, augmentation de la fréquence cardiaque et diminution de la saturation en oxygène. En tout, 4 patients recevant Nexviazyme dans le cadre d’études cliniques ont définitivement arrêté le traitement, dont 3 patients en raison d’un événement indésirable grave. Les effets indésirables du médicament les plus fréquemment signalés (> 5 %) étaient les céphalées, les nausées, le prurit, les éruptions cutanées, l’urticaire, la fatigue, les frissons et l’érythème. Des RAP ont été signalées chez 56 patients (39,4 %) (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
8.2 Effets indésirables observées dans les essais cliniques
Étant donné que les essais cliniques sont menés dans des conditions très spécifiques, les taux d’effets indésirables observés peuvent ne pas refléter ceux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Effets indésirables des essais cliniques menés chez des patients atteints de la maladie de Pompe L’analyse de l’innocuité réalisée à partir des données regroupées de quatre études pivots et de soutien sur la forme d’apparition tardive de la maladie de Pompe a englobé 142 patients traités par Nexviazyme (118 adultes et 2 enfants [1 enfant directement inscrit à la période de prolongation menée en mode ouvert de l’étude EFC14028] et une étude en cours sur la forme d’apparition infantile de la maladie de Pompe [22 enfants]).
Les effets indésirables signalés chez au moins 3 patients (≥ 2 %) traités par Nexviazyme dans l’analyse des données regroupées des études cliniques sont répertoriés dans le Tableau 4. Les effets indésirables graves étaient comparables chez les adultes et les enfants.
Tableau 4 – Effets indésirables survenant chez au moins 1 patient (≥ 2 %) traité par Nexviazyme dans l’analyse des données groupées des études cliniques. L’analyse des données groupées sur l’innocuité provenant de 4 études cliniques (EFC14028/COMET, ACT14132/mini-COMET, TDR12857/NEO et LTS13769/NEO-EXT) comprenait au total 142 patients (118 adultes et 24 enfants [1 enfant directement inscrit à la période de prolongation menée en mode ouvert de l’étude 1])
Patients sous Nexviazyme (N = 142) n (%) | |
Troubles du système nerveux Céphalées Étourdissements Troubles respiratoires, thoraciques et médiastinaux Toux Dyspnée Troubles gastro-intestinaux Nausée Diarrhée Troubles cutanés et des tissus sous-cutanés Prurit Éruptions cutanées Urticaire Érythème Troubles musculosquelettiques et du tissu conjonctif Spasmes musculaires Myalgie Troubles généraux et affections au point d’administration Fatigue Frissons Gêne thoracique Douleur | 10 (7) 4 (3) 3 (2) 3 (2) 8 (6) 3 (2) 13 (9) 11 (8) 9 (7) 4 (3) 4 (3) 4 (3) 9 (7) 7 (5) 3 (2) 3 (2) |
Effets indésirables observés dans les essais cliniques menés chez des patients atteints de la maladie de Pompe à début tardif (LOPD)
Dans l’étude EFC14028, 100 patients atteints de la forme d’apparition tardive de la maladie de Pompe (LOPD) âgés de 16 à 78 ans n’ayant jamais reçu d’enzymothérapie de substitution ont reçu des doses de 20 mg/kg de poids corporel de Nexviazyme (n = 51) ou de 20 mg/kg de poids corporel d’alglucosidase alpha (n = 49) administrées toutes les deux semaines par perfusion intraveineuse pendant 49 semaines, suivie d’une période de prolongation en mode ouvert. Au cours de la période de 49 semaines à double insu contrôlée par traitement actif, des effets indésirables graves ont été signalés chez 2 % des patients traités par Nexviazyme et 6,1 % des patients traités par alglucosidase alfa. Au total, 4 patients recevant l’alglucosidase alfa ont définitivement interrompu le traitement en raison d’effets indésirables; aucun des patients du groupe Nexviazyme n’a définitivement interrompu le traitement. Les effets indésirables les plus fréquemment signalés (> 5 %) étaient les céphalées, les nausées, le prurit, l’urticaire et la fatigue. Des RAP ont été signalées chez 25,5 % des patients traités par Nexviazyme, comparativement à
32,7 % des patients traités par alglucosidase alfa. Les RAP découlant du traitement les plus fréquemment signalées (> 2 patients) étaient, dans le groupe avalglucosidase alfa, le prurit et l’urticaire, et dans le groupe alglucosidase alfa, les nausées, le prurit et les bouffées vasomotrices. Des RAP sévères ont été signalées chez 2 patients traités par alglucosidase alfa; aucun cas de RAP sévère n’a été signalé chez les patients traités par Nexviazyme.
Sur les 100 patients inscrits, 95 sont entrés dans la période de prolongation en mode ouvert. Parmi ceux-ci, 51 patients ont poursuivi le traitement par Nexviazyme et 44 patients sont passés de l’alglucosidase alfa au traitement par Nexviazyme. Pendant la période de prolongation jusqu’à au moins 145 semaines, des effets indésirables graves ont été signalés par 3 (5,8 %) patients poursuivant le traitement par Nexviazyme et par 2 (4,5 %) patients qui sont passés de l’alglucosidase alfa au traitement par Nexviazyme. Des RAP ont été signalées chez 12 (23,5 %) patients poursuivant le traitement par Nexviazyme tout au long de l’étude et chez 21 (47,7 %) patients qui sont passés à Nexviazyme. Aucun effet indésirable ou RAP n’a été signalé(e) par le patient pédiatrique supplémentaire directement inscrit dans la période de prolongation en mode ouvert.
Enfants
Le profil d’innocuité de Nexviazyme chez les enfants de 1 à 12 ans atteints de la maladie de Pompe correspondait à celui observé chez les enfants plus âgés et les adultes. L’innocuité et l’efficacité de Nexviazyme n’ont pas été établies chez les enfants de moins de 1 an.
Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe un potentiel d’immunogénicité. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité du test. En outre, l’incidence observée de la positivité des anticorps (y compris les anticorps neutralisants) dans un test peut être influencée par plusieurs facteurs, notamment la méthodologie du test, la manipulation des échantillons, le moment du prélèvement, la prise concomitante de médicaments et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dirigés contre Nexviazyme dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études ou dirigés contre d’autres produits peut être trompeuse.
Dans l’étude clinique EFC14028, des anticorps anti-médicament (AAM) émergeant du traitement ont été signalés chez des patients n’ayant jamais reçu de traitement et chez des patients déjà traités (Tableau 5), 58/61 (95,1 %) des patients n’ayant jamais reçu de traitement ont signalé des AAM. En tout, deux patients ont signalé des titres élevés et soutenus d’anticorps spécifiques à Nexviazyme. La durée médiane avant la séroconversion était de 8,3 semaines.
2 Les études de réactivité croisée des AAM ont montré que la majorité des patients produisent des anticorps qui présentent une réaction croisée à l’alglucosidase alfa. À la semaine 49, des anticorps spécifiques à Nexviazyme ont été détectés chez 3 (5,9 %) patients.
Les AAM n’ont pas eu d’impact sur les mesures d’efficacité, tandis que des impacts limités sur la pharmacocinétique (diminution de l’ASC) et la pharmacodynamie (diminution de la réponse urinaire au tétrasaccharide du glucose) ont été observés principalement chez les patients dont les titres étaient élevés (≥ 12 800). L’évaluation in vitro des anticorps neutralisants inhibant l’activité enzymatique ou la captation cellulaire n’a pas démontré de relation claire entre la positivité du test et la PK.
Tableau 5 – Incidence de la réponse immunitaire avec production d’AAM chez les patients atteints de LOPD
| Nexviazyme | |||
Patients n’ayant jamais reçu de traitement AAM avalglucosidase alfa (N = 61)d | Patients ayant déjà reçu un traitement AAM avalglucosidase alfa (N = 61)e | ||
Adultes 20 mg/kg toutes les deux semaines (N = 61) N (%) | Adultes 20 mg/kg toutes les deux semaines (N = 55) N (%) | Enfants 20 mg/kg toutes les deux semaines (N = 6) N (%) | |
| AAM au début de l’étude | 2 (3,3) | 40 (72,7) | 1 (16,7) |
| AAM apparus sous traitementa | 58 (95,1) | 27 (49,1) | 1 (16,6) |
| AAM induits par le traitementc | 56 (94,9) | 9 (60,0) | 1 (16,6) |
| AAM stimulés par le traitementb | 2 (100) | 18 (45,0) | 0 |
| Anticorps neutralisants | |||
| Deux types d’AcN | 13 (21,1) | 2 (3,6) | 0 |
| Activité enzymatique d’inhibition, uniquement | 4 (6,6) | 8 (14,5) | 0 |
| Inhibition de l’absorption des enzymes, uniquement | 10 (16,4) | 8 (14,5) | 0 |
a Apparus sous traitement = induits par le traitement + stimulés par le traitement.
b L’incidence des AAM stimulés par le traitement se définit comme 100 x (patients dont les AAM ont été stimulés par le traitement) / (nombre de patients évaluables dont les AAM étaient positifs au début de l’étude). c L’incidence des AAM induits par le traitement se définit comme 100 x (patients dont les AAM ont été induits par le traitement) / (nombre de patients évaluables dont les AAM étaient négatifs au début de l’étude). d Patients n’ayant jamais reçu de traitement: patients uniquement traités par l’avalglucosidase alfa. e Patients ayant déjà reçu un traitement : patients préalablement traités par l’avalglucosidase alfa. Ces patients ont reçu l’avalglucosidase alfa durant une période de 0,9 à 9,9 ans (adultes) et de 0,5 à 11,7 ans (enfants) avant de recevoir NEXVIAZYME.
Des RAP et des réactions d’hypersensibilité peuvent survenir indépendamment de la formation d’AAM. Une augmentation de l’incidence des RAP et de l’hypersensibilité a été observée avec des titres d’AAM plus élevés. Dans le cas des patients adultes ayant subi une enzymothérapie de substitution (ETS), les occurrences de RAP et d’hypersensibilité étaient plus élevées chez les patients ayant développé des AAM apparus sous traitement que chez les patients négatifs aux AAM. Un (1) patient n’ayant jamais reçu de traitement et un patient adulte ayant déjà reçu un traitement ont présenté une anaphylaxie. Les occurrences de RAP étaient similaires entre les enfants positifs aux AMM et ceux négatifs. Un enfant ayant déjà reçu un traitement a présenté une anaphylaxie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Immunogénicité).
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Aucune étude portant sur les interactions médicament-médicament n’a été menée avec Nexviazyme. Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune étude sur les interactions médicament-aliment n’a été menée avec Nexviazyme. Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune étude sur les interactions médicament-plante médicinale n’a été menée avec Nexviazyme. Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec des tests de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La maladie de Pompe (également connue sous le nom de maladie du stockage du glycogène de type II, déficit en maltase acide, de glycogénose de type II et) est une maladie musculaire métabolique rare, transmise de manière autosomique récessive, qui se définit par une carence en α-glucosidase acide (GAA), nécessaire à la dégradation du glycogène lysosomal. La GAA clive les liaisons alpha-1,4 et alpha-1,6 dans le glycogène dans les conditions acides du lysosome. La maladie de Pompe entraîne une accumulation intra-lysosomale du glycogène dans divers tissus, en particulier les muscles cardiaques et squelettiques, ce qui conduit au développement d’une cardiomyopathie, à une faiblesse musculaire progressive et à une altération de la fonction respiratoire.
L’avalglucosidase alfa est une α-glucosidase acide humaine recombinante (rhGAA) qui fournit une source exogène de GAA. L’avalglucosidase alfa est une modification de l’alglucosidase alfa dans laquelle environ 7 structures d’hexa-mannose contenant chacune 2 fragments terminaux de mannose-6-phosphate (bis-M6P) sont conjuguées à des résidus d’acide sialique oxydés sur l’alglucosidase alfa. L’avalglucosidase alfa présente un taux de mannose-6-phosphate (M6P) 15 fois plus élevé que l’alglucosidase alfa. L’augmentation du taux de bis-M6P dans la rhGAA fournit un mécanisme qui permet de stimuler l’absorption dans le diaphragme et d’autres muscles squelettiques via le récepteur M6P indépendant des cations.
10.2 Pharmacodynamie
Chez cinquante et un patients atteints de LOPD n’ayant jamais reçu de traitement âgés de 16 à 78 ans, la variation moyenne en pourcentage (É.-T.) des tétrasaccharides d’hexoses urinaires entre le début de l’étude et la semaine 49 chez les patients traités par Nexviazyme à raison de 20 mg/kg toutes les deux semaines était de -53,90 % (24,03) et de -53,35 % (72,73) à la semaine 145 (n = 44 patients).
10.3 Pharmacocinétique
Tableau 6 – Résumé des paramètres pharmacocinétiques de l’avalglucosidase alfa chez les patients atteints de LOPD dérivés de la modélisation de la population
| Cmax (µg/ml) | Tmax (h) | t½ (h) | SSC2s (µg*h/ml) | CL (L/h) | Volume de | |||
| distribution | ||||||||
| (L) | ||||||||
| Dose moyenne de 20 mg/kg | 273 | 4,0 | 1,55 | 1 220 | 0,87 | 3,4 | ||
Valeur médiane pour la Tmax; Cmax = concentration plasmatique maximale; Tmax = temps nécessaire à l’atteinte de la concentration plasmatique maximale; t½ = demi-vie d’élimination terminale; SSC2s = surface sous la courbe des concentrations plasmatiques en fonction du temps pour l’intervalle posologique (2 semaines); CL = clairance plasmatique totale
Patients atteints de la maladie de Pompe à début tardif (LOPD)
La pharmacocinétique de l’avalglucosidase alfa a été évaluée dans une analyse de population portant sur 75 patients atteints de LOPD âgés de 16 à 78 ans ayant reçu 5 à 20 mg/kg d’avalglucosidase alfa toutes les deux semaines pendant une période allant jusqu’à 5 ans.
Absorption : L’exposition à l’avalglucosidase alfa a augmenté de manière proportionnelle à la dose entre 5 et 20 mg/kg chez les patients atteints de LOPD. Aucune accumulation n’a été observée à la suite de l’administration d’une dose toutes les deux semaines.
Chez les patients atteints de LOPD, le modèle pharmacocinétique de population prévoyait une Cmax moyenne et une SSC2s moyenne respectivement de 273 µg/ml et de 1 220 µg•h/m suivant l’administration d’une dose de 20 mg/kg toutes les deux semaines.
Distribution : Chez les patients atteints de LOPD, le modèle pharmacocinétique de population typique a prédit que le volume de distribution de l’avalglucosidase alfa dans le compartiment central était de 3,4 L.
Métabolisme : La voie métabolique de l’avalglucosidase alfa n’a pas été caractérisée. En tant que glycoprotéine, il est attendu que l’avalglucosidase alfa soit dégradée en petits peptides ou en acides aminés par des voies cataboliques non saturables.
Élimination : Chez les patients atteints de LOPD, le modèle pharmacocinétique de population typique prédisait une clairance linéaire de 0,87 L/h. Après l’administration d’une dose de 20 mg/kg toutes les deux semaines, la demi-vie d’élimination plasmatique moyenne était de 1,55 heure.
Populations et états pathologiques particuliers
Enfants : Les analyses pharmacocinétiques de population chez les enfants atteints de LOPD ont montré que l’âge n’influençait pas de manière significative la pharmacocinétique de l’avalglucosidase alfa.
Personnes âgées : Les analyses pharmacocinétiques de population chez les patients atteints de LOPD ont montré que l’âge n’influençait pas de manière significative la pharmacocinétique de l’avalglucosidase alfa.
Sexe : Les analyses pharmacocinétiques de population chez les patients atteints de LOPD ont montré que le sexe n’influençait pas de manière significative la pharmacocinétique de l’avalglucosidase alfa.
Insuffisance hépatique : La pharmacocinétique de l’avalglucosidase alfa n’a pas été étudiée chez les patients atteints d’une insuffisance hépatique.
Insuffisance rénale : Aucune étude formelle n’a évalué l’effet de l’insuffisance rénale sur les propriétés pharmacocinétiques de l’avalglucosidase alfa. Les résultats d’une analyse pharmacocinétique de population ayant porté sur 75 patients atteints de LOPD recevant 20 mg/kg toutes les deux semaines, dont 6 présentaient une insuffisance rénale légère (taux de filtration glomérulaire initial de 60 à 89 ml/min), ont indiqué que l’insuffisance rénale n’avait aucun effet pertinent sur l’exposition à l’avalglucosidase alfa.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver au réfrigérateur entre 2 °C et 8 °C. Ne pas utiliser Nexviazyme après la date de péremption indiquée sur le flacon.
Durée de conservation (après reconstitution et dilution)
La solution reconstituée et diluée doit être administrée sans délai. Le produit reconstitué peut être conservé jusqu’à 24 heures lorsqu’il est réfrigéré entre 2 °C et 8 °C. Le produit dilué peut être conservé jusqu’à 24 heures lorsqu’il est réfrigéré entre 2 °C et 8 °C et jusqu’à 9 heures (temps de perfusion compris) lorsqu’il est conservé à température ambiante (jusqu’à 25 °C).
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : avalglucosidase alfa
Nom chimique : α glucosidase humaine recombinante conjuguée avec du
bis-mannose-6-phosphate-Man6(bis-M6P) synthétique.
Formule moléculaire : C4490H6829N1197O1298S32, protéine
Masse moléculaire totale, y compris le glycane : environ 124 kDa
Formule de structure :
Propriétés physicochimiques : Après reconstitution, la solution concentrée d’avalglucosidase alfa pour perfusion est une solution claire, incolore à jaune pâle essentiellement exempte de particules visibles.
Caractéristiques du produit
Nexviazyme est une poudre lyophilisée stérile de couleur blanche à jaune pâle. Après reconstitution, il s’agit d’une solution claire, incolore à jaune pâle.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 7 – Résumé des caractéristiques démographiques des patients dans les essais cliniques pour la forme d’apparition tardive de la maladie de Pompe
| Numéro de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe (H/F) |
| EFC14028 (COMET) | Étude de phase III, multicentrique, multinationale, avec randomisation et à double insu, comportant une période d’analyse primaire (PAP) de 49 semaines de l’étude de longue durée et une période de prolongation de traitement (PPT) sans insu | Test : avalglucosidase alfa : 20 mg/kg toutes les deux semaines Référence : alglucosidase alfa : 20 mg/kg toutes les deux semaines Perfusion intraveineuse Durée : PAP : 49 semaines PPT : 5 ans | 100 | 48,1 (16 – 78) | 52/48 |
Essais cliniques sur des patients atteints de LOPD
L’étude EFC14028 était une étude multicentrique et multinationale, menée avec randomisation et à double insu, qui visait à comparer l’efficacité et l’innocuité de Nexviazyme et de l’alglucosidase alfa chez 100 patients atteints de LOPD n’ayant jamais reçu de traitement et âgés de 3 ans ou plus au début du traitement. Les patients ont été randomisés selon un rapport de 1:1 en fonction de la capacité vitale forcée (CVF) au début de l’étude, du sexe, de l’âge et du pays pour recevoir 20 mg/kg de Nexviazyme ou d’alglucosidase alfa toutes les deux semaines pendant 12 mois (49 semaines). L’étude comprenait une phase en mode ouvert de suivi de longue durée, pouvant aller jusqu’à 5 ans pour tous les patients, au cours de laquelle les patients du groupe sous alglucosidase alfa sont passés au traitement par Nexviazyme et ont poursuivi le traitement jusqu’à au moins la semaine 145. Dans l’ensemble, 95 patients sont entrés dans la phase en mode ouvert (51 dans le groupe Nexviazyme et 44 dans le groupe alglucosidase). Un autre enfant a été inscrit directement à la période de prolongation de traitement par Nexviazyme.
14.2 Résultats de l’étude
Le principal critère d’évaluation de l’étude EFC14028 était la variation de la CVF (% prévu) en position verticale entre le début de l’étude et le 12e mois (semaine 49). L’étude a atteint son objectif principal qui consistait à démontrer la non-infériorité de Nexviazyme par rapport à l’alglucosidase alfa en fonction de la marge prédéfinie à -1,1 %. Les résultats sont présentés dans le Tableau 8 et la Figure 1.
Tableau 8 – Variation de la moyenne des MC entre le début de l’étude et la semaine 49 pour la CVF (% prévu) en position verticale
| Critères d’évaluation principaux | Nexviazyme (n = 51) | alglucosidase alfa (n = 49) |
| Capacité vitale forcée (pourcentage de la normale prévue) | ||
Valeur de référence lors du prétraitement Moyenne (écart-type) | 62,5 (14,4) | 61,6 (12,4) |
Semaine 49 Moyenne (écart-type) | 65,49 (17,42) | 61,16 (13,49) |
Estimation de la variation entre le début de l’étude et la semaine 49 (MMMR) Moyenne des MC (écart-type) | 2,89* (0,88) | 0,46* (0,93) |
Estimation de la différence entre les groupes dans la variation entre le début de l’étude et la semaine 49 (MMMR) Moyenne des MC (IC 95 %) Valeur de p** | 2,43* (-0,13 – 4,99) 0,0074 | |
MMMR : modèle mixte de mesures répétées.
* À partir du modèle MMMR, le modèle inclut la CVF de référence (% prévu, continue), le sexe, l’âge (en années, au départ), le groupe de traitement, la visite, le terme d’interaction entre le groupe de traitement et la visite comme effets fixes. ** Marge de non-infériorité de -1,1 %. La supériorité statistique de NEXVIAZYME par rapport à l’alglucosidase alpha n’a pas été atteinte (p = 0,06).
Figure 1 Graphique de la variation de la moyenne des MC (ET) par rapport au début de l’étude pour la CVF (% prévu) – en position verticale au fil du temps – en PAP*
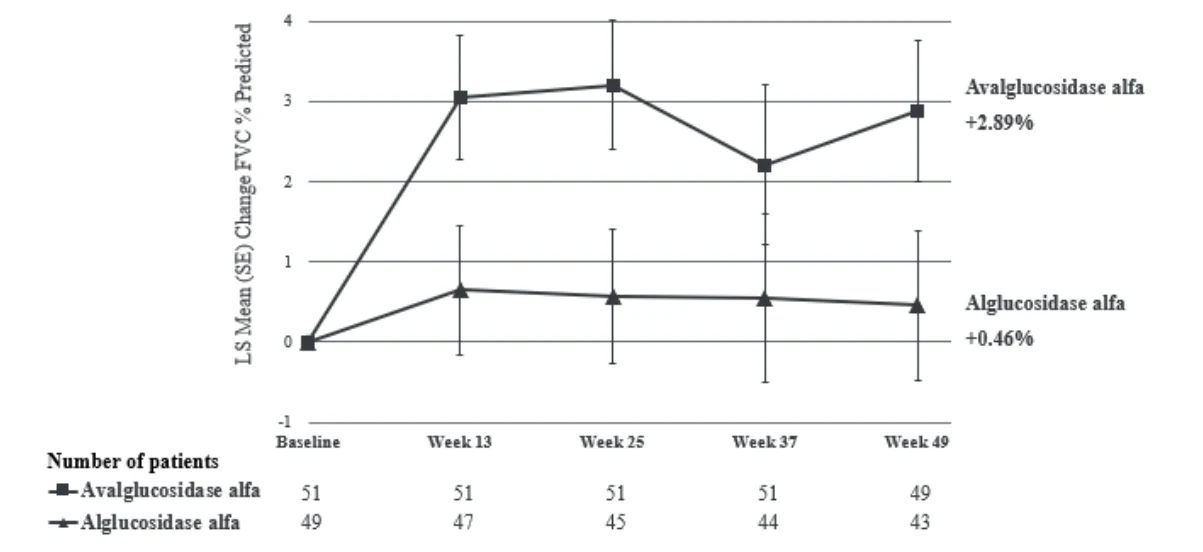
* tous les patients répartis de façon aléatoire
Les 51 patients répartis aléatoirement pour recevoir l’avalglucosidase alfa ont continué à recevoir le traitement après la semaine 49, et la variation de la moyenne des MC entre le début de l’étude et la semaine 145 pour la CVF (% prévu) était de 1,43 (ET = 1,23, IC à 95 % : -1,02 à 3,87).
Le principal critère d’évaluation secondaire de l’étude EFC14028 était la variation de la distance totale parcourue en 6 minutes (test de marche de 6 minutes, 6MWT) entre le début de l’étude et le 12e mois (semaine 49). À la semaine 49, la variation de la moyenne des MC par rapport au début de l’étude (écart-type) au test 6MWT pour les patients traités par Nexviazyme et l’alglucosidase alfa était respectivement de 32,21 m (9,93) et 2,19 m (10,40). Les résultats pour le test 6MWT sont présentés à la Figure 2.
Figure 2 – Graphique de la variation de la moyenne des MC (ET) par rapport au début de l’étude pour le test 6MWT (distance parcourue, en mètres) au fil du temps – en PAP*
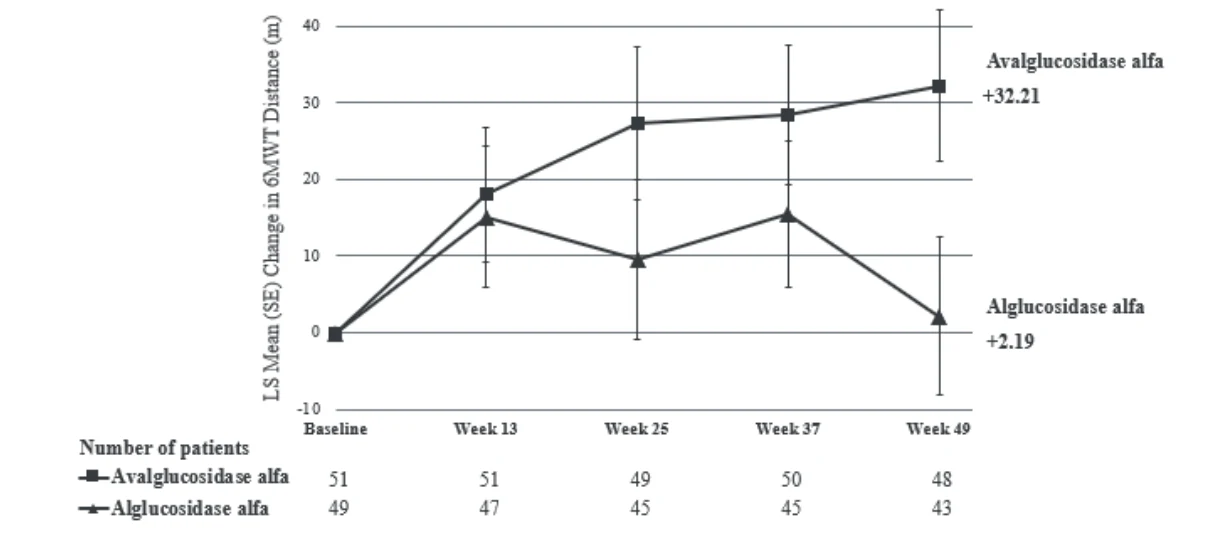
* tous les patients répartis de façon aléatoire
Les 51 patients répartis aléatoirement pour recevoir l’avalglucosidase alfa ont continué à recevoir le traitement après la semaine 49, et la variation moyenne des MC entre le début de l’étude et la semaine 145 pour le test 6MWT était de 20,65 (ET = 9,60, IC à 95 % : 1,59 à 39,70).
16 TOXICOLOGIE NON CLINIQUE
Toxicité générale
Au cours d’une étude de toxicité à doses répétées de 26 semaines, des singes ont reçu l’avalglucosidase alfa à une posologie de 0 (excipient), 50 ou 200 mg/kg par voie intraveineuse (IV) une fois toutes les deux semaines. Aucun effet nocif n’a été observé. La dose sans effet nocif observé (DSENO) était de 200 mg/kg administrés par voie IV toutes les deux semaines (23 fois l’exposition chez l’humain à la dose maximale recommandée chez l’humain exprimée en fonction de la SSC). Une erreur technique chirurgicale a été un facteur de confusion influant sur les résultats chez certains animaux des différents groupes posologiques.
Cancérogénicité
Aucune étude sur la cancérogénicité de l’avalglucosidase alfa n’a été réalisée.
Génotoxicité
Aucune étude sur la génotoxicité de l’avalglucosidase alfa n’a été réalisée.
Toxicité pour la reproduction et le développement
Certaines études sur la toxicité pour la reproduction chez la souris ont inclus un prétraitement à la diphénhydramine (DPH) pour prévenir ou réduire au minimum les réactions d’hypersensibilité. Les lapins n’ont pas été prétraités à la DPH, car aucune réaction d’hypersensibilité n’a été observée chez cette espèce. L’avalglucosidase alfa ne traverse pas la barrière placentaire chez la souris. Par conséquent, aucune exposition fœtale à l’avalglucosidase alfa n’a été observée dans le cadre des études de toxicité pour la reproduction et le développement chez la souris. L’exposition à l’avalglucosidase alfa par le lait maternel n’a pas été évaluée.
Fertilité
Les effets de l’avalglucosidase alfa sur les performances d’accouplement, la fertilité et le développement embryonnaire précoce ont été évalués dans le cadre d’une étude sur la fertilité menée chez des souris mâles et femelles ayant reçu des doses de 0 (excipient), 10, 20 ou 50 mg/kg par voie IV tous les deux jours (respectivement 3,5, 7 ou 17,5 fois la dose maximale recommandée chez l’humain exprimée en mg/kg). Les souris mâles ont été traitées avant la cohabitation (10 semaines) et les souris femelles, de la conception jusqu’au 7e jour de la gestation (JG; 2 semaines). Des décès causés par une réponse immunologique (notamment une réponse anaphylactoïde) sont survenus à toutes les doses. Aucun effet indésirable sur le fertilité masculine et féminine n’a été recensé. Il a été impossible de déterminer la DSENO en raison des décès résultant d’une hypersensibilité survenus à la plus faible dose.
Développement embryofœtal
Des souris gravides ont reçu l’avalglucosidase alfa à une posologie de 0 (excipient), 10, 20 ou 50 mg/kg par voie IV une fois par jour aux JG 6 à 15. Des césariennes ont été pratiquées au JG 18. Des études sur le transfert placentaire ont déterminé que l’avalglucosidase alfa n’est pas transportée de la circulation maternelle à la circulation fœtale. La mortalité maternelle survenue à la dose de 50 mg/kg/jour a été considérée comme étant liée à une réponse immunologique (notamment une réponse anaphylactoïde). Une augmentation de la perte post-implantation et du nombre moyen de résorptions tardives a été observée à cette dose et pourrait être liée à une réponse immunologique des mères. La DSENO maternelle et la DSENO pour le développement étaient de 20 mg/kg/jour par voie IV (4,8 fois l’exposition chez l’humain à la dose maximale recommandée chez l’humain exprimée en fonction de la SSC).
Des lapines gravides ont reçu l’avalglucosidase alfa à une posologie de 0 (excipient), 30, 60 et 100 mg/kg par voie IV une fois par jour durant l’organogenèse (JG 6 au JG 19). Des césariennes ont été pratiquées au JG 29. Des effets sur le poids corporel des mères et sur leur consommation alimentaire ont été observés. Par ailleurs, aucun effet indésirable sur l’embryon ou le fœtus n’a été recensé. La DSENO maternelle et la DSENO pour le développement étaient respectivement de 30 mg/kg/jour par voie IV (14,5 fois l’exposition chez l’humain à la dose de 20 mg/kg exprimée en fonction de la SSC) et de 100 mg/kg/jour par voie IV (91 fois l’exposition chez l’humain à la dose maximale recommandée chez l’humain exprimée en fonction de la SSC).
Développement prénatal et postnatal
Des souris gravides ont reçu des doses de 0 (excipient), 10, 20 ou 50 mg/kg d’avalglucosidase alfa par voie IV une fois tous les deux jours à partir de l’implantation et tout au long de la gestation et de la lactation, jusqu’au sevrage (JG 6 au 20e jour postnatal). Chez les souris F1, il n’y a eu aucun effet sur le développement, la maturation sexuelle ou les paramètres neurocomportementaux. La DSENO maternelle et la DSENO pour la reproduction chez les mères et pour la viabilité et la croissance de la progéniture étaient de 50 mg/kg/dose par voie IV (17,5 fois la dose maximale recommandée chez l’humain exprimée en mg/kg).
Toxicité juvénile
Dans le cadre d’une étude sur la toxicité juvénile, l’avalglucosidase alfa a été administré à de jeunes souris, à raison de 0 (excipient), 20, 50 ou 100 mg/kg par voie IV toutes les deux semaines chez les femelles et de 0, 25, 50 ou 100 mg/kg par voie IV toutes les deux semaines chez les mâles (respectivement moins de 1 fois, équivalant à 1 ou 2 fois, et de 4 à 7 fois l’exposition chez l’humain à la dose maximale recommandée chez l’humain exprimée en fonction de la SSC) pendant environ 9 semaines à partir du 21e jour postnatal. Des décès causés par une réponse immunologique (notamment une réponse anaphylactoïde) sont survenus à toutes les doses, sans signe de relation dose-réponse. Une augmentation des paramètres leucocytaires a été observée chez les mâles survivants, ce qui correspond à une réponse immunologique (anaphylactoïde). Il n’y a pas eu d’effets sur les paramètres fonctionnels neurocomportementaux de développement (activité motrice, apprentissage et mémoire, réflexe [sursaut] auditif), ni sur la maturation sexuelle ou la fertilité. Il a été impossible de déterminer la DSENO en raison des décès résultant d’une hypersensibilité survenus à la plus faible dose.
Potentiel de responsabilité en matière de toxicomanie
Aucune étude d’évaluation de la responsabilité en matière de toxicomanie n’a été réalisée.
RENSEIGNEMENT SUR LE MÉDICAMENT POUR LE PATIENT
LISEZ CE DOCUMENT POUR ASSURER UNE UTILISATION SÉCURITAIRE ET EFFICACE DE VOTRE MÉDICAMENT
PrNEXVIAZYMEMC
Poudre lyophilisée d’avalglucosidase alfa pour injection
Lisez ce qui suit attentivement avant de prendre Nexviazyme et lors de chaque renouvellement de prescription. L’information présentée ici est un résumé et ne couvre pas tout ce qui a trait à ce médicament. Discutez de votre état de santé et de votre traitement à votre professionnel de santé et demandez-lui s’il possède de nouveaux renseignements au sujet de Nexviazyme.
Pour quoi Nexviazyme est-il utilisé?
- Nexviazyme est un médicament utilisé pour traiter les adultes, les enfants et les adolescents qui ont un diagnostic confirmé de la maladie de Pompe à début tardif.
Comment Nexviazyme agit-il?
- Les personnes atteintes de la maladie de Pompe ont de faibles taux d’une enzyme appelée alpha-glucosidase acide (GAA).
Mises en garde et précautions importantes
Réactions d’hypersensibilité, y compris l’anaphylaxie
Si vous recevez Nexviazyme, vous pourriez avoir une réaction d’hypersensibilité menaçant votre vie, y compris une anaphylaxie. Des mesures de soutien médical appropriées, notamment un équipement de réanimation cardiopulmonaire, doivent être facilement accessibles lors de l’administration de Nexviazyme. En cas de réaction d’hypersensibilité grave (p. ex., une réaction anaphylactique), l’administration de Nexviazyme doit être immédiatement interrompue et un traitement médical approprié doit être mis en place. Chez les patients présentant une hypersensibilité grave, une procédure de désensibilisation à Nexviazyme peut être envisagée.
Réactions associées à la perfusion (RAP)
Si vous recevez Nexviazyme, vous pourriez avoir une réaction associée à la perfusion, définie comme tout effet secondaire lié qui survient durant la perfusion ou au cours des deux heures qui suivent la perfusion. Des cas de réactions allergiques pouvant mettre la vie en danger, y compris un choc anaphylactique, ont été observés chez des patients lors des perfusions de Nexviazyme. En raison du risque de graves réactions associées à la perfusion, il convient d’envisager l’arrêt immédiat de l’administration de Nexviazyme et de mettre en place un traitement médical approprié. Les bienfaits et les risques de la réadministration de Nexviazyme à la suite de graves réactions associées à la perfusion doivent être pris en compte.
Les personnes atteintes d’une maladie sous-jacente aiguë (p. ex., fièvre, pneumonie ou sepsis [infection sévère], respiration sifflante/difficulté à respirer, insuffisance cardiaque) au moment de la perfusion de Nexviazyme semblent courir un risque plus élevé de réactions associées à la perfusion. Il est important de tenir compte de votre état clinique avant l’administration de Nexviazyme.
Cette enzyme aide l’organisme à contrôler les niveaux de glycogène.
- Le glycogène est un type de sucre qui fournit de l’énergie à l’organisme.
Dans la maladie de Pompe, les niveaux de glycogène peuvent devenir trop élevés.
- Une trop grande quantité de sucre s’accumule et endommage vos muscles et vos organes.
La maladie de Pompe provoque une faiblesse musculaire et des difficultés respiratoires :
- elle affecte principalement le foie, le cœur et les muscles.
- Les personnes atteintes de la maladie de Pompe ne sont pas capables de fabriquer cette enzyme en quantité suffisante.
Nexviazyme contient une enzyme artificielle appelée avalglucosidase alfa;
- elle peut remplacer l’enzyme naturelle qui fait défaut dans la maladie de Pompe.
Quels sont les ingrédients de Nexviazyme?
Ingrédient médicinal : avalglucosidase alfa
Ingrédients non médicinaux : chlorhydrate de L-Histidine monohydraté, glycine, L-Histidine, mannitol, polysorbate 80 Nexviazyme est disponible sous les formes posologiques suivantes :
Nexviazyme est disponible sous les formes posologiques suivantes :
Ne prenez pas Nexviazyme si :
Ne prenez pas Nexviazyme si :
- Si vous avez présenté des réactions allergiques (réactions d’hypersensibilité) menaçant votre vie à l’avalglucosidase alfa ou à ses ingrédients ou aux composants du récipient et que la réadministration du médicament n’a pas efficace.
Consultez votre professionnel de santé avant de prendre Nexviazyme, afin de réduire la possibilité d’effets indésirables et pour assurer la bonne utilisation de ce médicament. Mentionnez à votre professionnel de santé tous vos problèmes de santé, notamment :
- si vous avez présenté des réactions allergiques (voir la section « Quels sont les effets secondaires qui pourraient être associés à Nexviazyme?
- si vous avez présenté des réactions allergiques (voir la section « Quels sont les effets secondaires qui pourraient être associés à Nexviazyme? ») ou des réactions associées à la perfusion (RAP) pendant que vous receviez le médicament ou dans les heures suivant la perfusion;
- si vous présentez un risque accru d’infections pulmonaires en raison des effets progressifs de la maladie sur les muscles pulmonaires;
- si vous êtes enceinte, si vous pensez l’être ou si vous prévoyez de le devenir ou si vous allaitez;
- si vous conduisez ou utilisez des outils ou des machines peu après la perfusion de Nexviazyme, car vous pourriez souffrir de vertiges.
Mentionnez à votre professionnel de santé toute la médication que vous prenez, y compris les médicaments, les vitamines, les minéraux, les suppléments naturels ou les produits de médecine douce.
Comment prendre Nexviazyme :
Vous recevrez Nexviazyme sous la supervision d’un professionnel de santé expérimenté dans le traitement de la maladie de Pompe.
La dose que vous recevrez dépend de votre poids et vous sera administrée une fois toutes les deux semaines.
Vous recevrez Nexviazyme par une injection goutte à goutte dans une veine (par perfusion intraveineuse). Le médicament est fourni sous forme de poudre qui sera mélangée à de l’eau stérile avant la perfusion.
Dose habituelle :
Maladie de Pompe à début tardif (LOPD)
La dose recommandée de Nexviazyme est de 20 mg par kilogramme de poids corporel une fois toutes les deux semaines en perfusion intraveineuse.
Surdosage :
Il n’existe aucune expérience de surdosage de Nexviazyme.
Si vous pensez que vous avez pris trop de Nexviazyme, contactez immédiatement un professionnel de santé, le service des urgences d’un hôpital ou votre centre antipoison régional, même en l’absence de symptômes.
Perfusion à domicile
Votre médecin traitant peut envisager la perfusion à domicile de Nexviazyme si vous tolérez bien les perfusions de votre clinique. Cette décision de passer à la perfusion à domicile doit être prise après l’évaluation et la recommandation de votre médecin traitant. Si vous présentez un événement indésirable pendant une perfusion de Nexviazyme, un membre du personnel chargé de la perfusion à domicile peut arrêter la perfusion et instaurer un traitement médical approprié.
Dose oubliée :
Si vous avez manqué une perfusion, veuillez communiquer avec votre médecin. Si vous avez d’autres questions sur l’utilisation de ce médicament, adressez-vous à votre médecin, à votre pharmacien ou à votre infirmier.
Quels sont les effets secondaires possibles de Nexviazyme?
Voici certains des effets secondaires possibles que vous pourriez ressentir lorsque vous prenez Nexviazyme. Si vous ressentez des effets secondaires qui ne font pas partie de cette liste, avisez votre professionnel de santé.
Les effets secondaires ont été principalement observés lorsque les patients recevaient le médicament ou peu après (« réactions associées à la perfusion [RAP] »). Les réactions allergiques peuvent inclure des symptômes tels que des difficultés respiratoires, une pression thoracique, une faible tension artérielle, des bouffées vasomotrices, une toux, des étourdissements, des nausées, des rougeurs sur les paumes, un gonflement des lèvres et de la langue inférieures, une diminution des bruits respiratoires, des difficultés à parler, des difficultés à avaler, des rougeurs sur les pieds, des démangeaisons des paumes et des pieds, un faible taux d’oxygène dans le sang, des rougeurs de la peau, des démangeaisons sévères, une enflure et des éruptions cutanées. Les RAP peuvent comprendre des symptômes tels qu’une gêne thoracique, de la fièvre, des céphalées, des étourdissements, des frissons, une sensation de chaleur ou de froid, une toux, une diarrhée, des rougeurs de la peau, de la fatigue, une transpiration excessive, un syndrome pseudo-grippal, des nausées, des rougeurs des yeux, des douleurs aux extrémités, des démangeaisons cutanées, des éruptions cutanées, des rougeurs, des lésions cutanées, une accélération du rythme cardiaque, une hypotension ou une hypertension, de l’urticaire ou des vomissements. La majorité des RAP étaient légères ou modérées. Si vous ressentez une réaction similaire, informez-en immédiatement votre médecin. Vous devrez peut-être prendre des médicaments avant le traitement afin de prévenir une réaction allergique (des antihistaminiques, par exemple, et/ou des corticostéroïdes) ou pour réduire la fièvre (antipyrétiques).
Si vous présentez un gonflement de vos membres inférieurs ou un gonflement généralisé, veuillez en informer votre médecin.
Courants : pouvant toucher jusqu’à 1 personne sur 10
- Maux de tête
- Étourdissements, somnolence ou fatigue
- Tremblements (frissons)
- Sensation de brûlure
- Démangeaisons ou rougeurs des yeux
- Gonflement de la paupière, du visage, des lèvres ou de la langue
- Accélération du rythme cardiaque, hypotension ou hypertension
- Bouffées vasomotrices, transpiration excessive, sensation de chaleur ou de froid
- Pâleur, lèvres devenant bleues, faible taux d’oxygène dans le sang
- Toux, difficulté à respirer
- Irritation de la gorge ou douleur à la bouche/gorge
- Nausées, diarrhée, vomissements, indigestion
- Douleur, courbatures ou gêne ressentie dans l’abdomen, le flanc, les muscles et/ou la poitrine
- Urticaire, éruption cutanée, démangeaisons et/ou rougeur de la peau ou plaques cutanées
- Spasmes musculaires
- Syndrome pseudo-grippal, frissons, fièvre
- Douleurs au point de perfusion
En cas de symptôme ou d’effet secondaire non mentionné dans le présent document ou d’aggravation d’un symptôme ou d’effet secondaire vous empêchant de vaquer à vos occupations quotidiennes, parlez-en à votre professionnel de santé.
Déclaration des effets secondaires
Vous pouvez déclarer les effets secondaires soupçonnés d’être associés à l’utilisation d’un produit à Santé Canada :
en visitant le site Web des déclarations des effets indésirables
(https://www.canada.ca/fr/sante-canada/services/medicaments-produits-sante/medeffet-canada/declaration-effets-indesirables.html) pour vous informer sur la manière de faire une déclaration en ligne, par courrier ou par télécopie; ou
- en téléphonant sans frais au 1 866 234-2345.
REMARQUE : Consultez votre professionnel de santé si vous avez besoin de renseignements sur le traitement des effets secondaires. Le programme Canada Vigilance ne donne pas de conseils médicaux.
Entreposage :
Flacons non ouverts – avant reconstitution
Conserver au réfrigérateur entre 2 °C et 8 °C. Ne pas utiliser Nexviazyme après la date de péremption indiquée sur le flacon. La date de péremption correspond au dernier jour du mois.
Après reconstitution et dilution
Après dilution, il est recommandé d’utiliser immédiatement le médicament. Le produit reconstitué peut être conservé jusqu’à 24 heures lorsqu’il est réfrigéré entre 2 °C et 8 °C. Le produit dilué peut être conservé jusqu’à 24 heures lorsqu’il est réfrigéré entre 2 °C et 8 °C et jusqu’à 9 heures (temps de perfusion compris) lorsqu’il est conservé à température ambiante (jusqu’à 25 °C).
Garder hors de la portée et de la vue des enfants.
Pour en savoir davantage au sujet de Nexviazyme :
- Communiquer avec votre professionnel de la santé.
- Lire la monographie de produit intégrale rédigée à l’intention des professionnels de la santé, qui renferme également les renseignements sur le médicament pour le patient. Ce document est disponible sur le site Web de Santé Canada : (https://www.canada.ca/fr/sante-canada.html), le site Web du fabricant www.sanofi.ca, ou peut être obtenu en téléphonant au 1-800-265-7927.
Registre de la maladie de Pompe :
Sanofi Genzyme informe tous les patients atteints de la maladie de Pompe qu’un registre a été établi afin de mieux comprendre la variabilité et la progression de la maladie de Pompe et pour continuer à surveiller et à évaluer la sécurité et l’efficacité des traitements par Nexviazyme. Tous les patients sont encouragés à participer et savent que leur participation peut impliquer un suivi à long terme. Des renseignements sur le programme du registre sont disponibles sur Internet à l’adresse www.registrynxt.com ou par téléphone au 1 800 745-4447, poste 15500.
Le présent dépliant a été rédigé par sanofi-aventis Canada Inc.
Dernière révision le 16 août 2024