


Monographie de produit - Xenpozyme
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration | 2026-02 |
| 7 Mises en garde et précautions | 2026-02 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
- 1.
Indications ................................................................................................................ 4
1.1. Pédiatrie ....................................................................................................................... 4
1.2. Gériatrie ....................................................................................................................... 4
- 2. Contre-indications ..................................................................................................... 4
- 3. Encadré sur les mises en garde et précautions importantes ....................................... 4
- 4.
Posologie et administration ....................................................................................... 5
4.1. Considérations posologiques ....................................................................................... 5
4.2. Posologie recommandée et ajustement posologique................................................. 6
4.3. Reconstitution ............................................................................................................. 8
4.4. Administration ............................................................................................................. 9
4.5. Dose oubliée .............................................................................................................. 13
5 Surdose ................................................................................................................... 14
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 15
- 7.
Mises en garde et précautions ................................................................................. 15
Conduite et utilisation de machines ................................................................................ 15
Santé reproductive .......................................................................................................... 16
Surveillance et examens de laboratoire .......................................................................... 16
Système immunitaire ....................................................................................................... 17
7.1. Populations particulières ....................................................................................... 18
7.1.1. Grossesse ......................................................................................................... 18
7.1.2. Allaitement ....................................................................................................... 18 7.1.3. Enfants et adolescents ..................................................................................... 19
7.1.4. Personnes âgées .............................................................................................. 19
- 8.
Effets indésirables ................................................................................................... 19
8.1. Aperçu des effets indésirables ............................................................................... 19
8.2. Effets indésirables observés au cours des études cliniques .................................. 19
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents ...................................................................................................................... 22
8.3. Effets indésirables peu fréquents observés au cours des études cliniques .......... 22
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents .................................................................................................................. 23
8.5. Effets indésirables observés après la commercialisation ...................................... 23
- 9.
Interactions médicamenteuses ................................................................................ 23
9.4. Interactions médicament-médicament ................................................................. 23
9.5. Interactions médicament-aliment ......................................................................... 23
9.6. Interactions médicament-plante médicinale ........................................................ 24
9.7. Interactions médicament-examens de laboratoire ............................................... 24
- 10.
Pharmacologie clinique ........................................................................................... 24
10.1. Mode d’action .................................................................................................. 24
10.2. Pharmacodynamie ........................................................................................... 24
10.3. Pharmacocinétique .......................................................................................... 25
- 11. Conservation, stabilité et mise au rebut ................................................................... 26
Partie 2 : Renseignements scientifiques .............................................................................. 27
- 13. Renseignements pharmaceutiques .......................................................................... 27
- 14.
Études cliniques ...................................................................................................... 28
14.1. Études cliniques par indication ........................................................................ 28
- 16. Toxicologie non clinique .......................................................................................... 35
Renseignements destinés aux patient·e·s............................................................................ 38
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
XENPOZYME (olipudase alfa) est un traitement enzymatique substitutif indiqué pour :
- le traitement à long terme des manifestations non neurologiques du déficit en sphingomyélinase acide (DSMA) chez les patients pédiatriques et adultes.
Il n’y a pas d’expérience d’essai clinique avec XENPOZYME chez les patients atteints de DSMA de type A.
1.1. Pédiatrie
Pédiatrie (< 18 ans) : D’après les données examinées par Santé Canada, l’efficacité et l’innocuité de XENPOZYME dans la population pédiatrique âgée de < 18 ans ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique [voir la section 14, « Études cliniques »]. Les données étayant l’efficacité et l’innocuité de XENPOZYME chez les patients âgés de moins de 2 ans sont limitées.
1.2. Gériatrie
Gériatrie (> 65 ans) : Les données sur l’efficacité, l’innocuité et la pharmacocinétique chez les patients âgés (> 65 ans) sont limitées. Les études cliniques sur XENPOZYME ont inclus 2 patients âgés de 65 à 75 ans. Voir les sections 7.1.4, « Personnes âgées », 10.3, « Pharmacocinétique ».
2. Contre-indications
L’olipudase alfa est contre-indiquée :
- Chez les patients ayant présenté une hypersensibilité mortelle (réaction anaphylactique) à l’olipudase alfa ou à l’un des excipients (voir la section 7, « Mises en garde et précautions »). Pour obtenir la liste complète des ingrédients de XENPOZYME, veuillez consulter la section 6, « Formes pharmaceutiques, teneurs, composition et conditionnement ».
3. Encadré sur les mises en garde et précautions importantes
Réactions liées à la perfusion, y compris des réactions d’hypersensibilité/anaphylactiques et de phase aiguë
- Les patients traités par XENPOZYME ont présenté des réactions liées à la perfusion potentiellement mortelles, y compris des réactions d’hypersensibilité/anaphylactiques et de phase aiguë. Des mesures de surveillance et d’assistance médicale appropriées, y compris un équipement de réanimation cardio-pulmonaire, doivent être facilement accessibles lors de la perfusion de XENPOZYME. En cas de réactions graves liées à la perfusion, arrêtez immédiatement XENPOZYME et commencez un traitement médical approprié (voir les sections 5, « Surdose », et 7, « Mises en garde et précautions »).
4. Posologie et administration
4.1. Considérations posologiques
L’administration de XENPOZYME doit être supervisée par un professionnel de la santé ayant de l’expérience dans la prise en charge du DSMA ou d’autres troubles métaboliques héréditaires et ayant accès à un soutien médical approprié pour la prise en charge des réactions graves potentielles liées à la perfusion, comme des réactions d’hypersensibilité systémiques ou anaphylactiques, y compris un accès facile à l’équipement de réanimation et aux médicaments d’urgence. La prise en charge des réactions liées à la perfusion doit être basée sur la sévérité des signes et symptômes et peut comprendre l’interruption temporaire de la perfusion de XENPOZYME, la réduction du débit de perfusion et/ou un traitement médical approprié. En cas d’hypersensibilité grave ou d’anaphylaxie, il convient de cesser immédiatement l’administration de XENPOZYME et d’instaurer un traitement médical approprié.
Il convient de conseiller aux patients de surveiller étroitement les signes et symptômes de réactions liées à la perfusion, en particulier dans les 24 heures suivant chaque perfusion (voir les sections 7, « Mises en garde et précautions », et 8, « Effets indésirables »).
- Le métabolisme rapide de la sphingomyéline (SM) accumulée par XENPOZYME génère des produits de dégradation pro-inflammatoires, ce qui peut provoquer des réactions associées à la perfusion et/ou des augmentations des enzymes hépatiques. Il est important d’utiliser un schéma d’augmentation de la dose et de suivre attentivement toutes les instructions de posologie et d’administration pour réduire le risque d’erreurs de médication, y compris le surdosage, et aider à réduire les répercussions de ces effets indésirables potentiellement graves. Le schéma d’augmentation de la dose est différent pour les patients pédiatriques par rapport aux patients adultes (voir les sections 5, « Surdose », 7, « Mises en garde et précautions », et 16, « Toxicologie non clinique »).
Surveillance des taux de transaminases
Obtenir les taux de transaminase (alanine aminotransférase [ALAT] et d’aspartate aminotransférase [ASAT]) de référence dans le mois précédant le début du traitement. Obtenir les taux de transaminases dans les 72 heures précédant la dose suivante pendant toute phase d’augmentation de la dose (voir les sections 7, « Mises en garde et précautions » pour une surveillance supplémentaire et des recommandations d’ajustement posologique; et 8, « Effets indésirables »).
État de grossesse
L’utilisation de XENPOZYME pendant la grossesse peut nuire au fœtus; son utilisation n’est donc pas recommandée. Avant l’instauration d’un traitement chez les femmes en âge de procréer, déterminez l’état de grossesse. Conseillez les patientes en âge de procréer sur l’utilisation d’une méthode de contraception pendant le traitement par XENPOZYME (voir les sections 7, « Mises en garde et précautions » et 7.1.1, « Grossesse »). Du matériel éducatif pour les patients est disponible par le biais du programme de soutien de Sanofi pour les patients traités par XENPOZYME ou en appelant Sanofi au 1-800-265-7927.
Traitement préalable
Avant l’administration de XENPOZYME, envisagez de traiter les patients au préalable avec des antihistaminiques, des antipyrétiques et/ou des corticostéroïdes systémiques. Des réactions liées à la perfusion peuvent tout de même survenir chez les patients après avoir reçu un traitement préalable (voir la section 7, « Mises en garde et précautions », Système immunitaire).
4.2. Posologie recommandée et ajustement posologique
Posologie recommandée
Patients adultes
La dose initiale recommandée de XENPOZYME est de 0,1 mg/kg pour les adultes dont l’indice de masse corporelle (IMC) est ≤ 30 et par la suite, la dose doit être augmentée selon le schéma d’augmentation de la dose présenté dans le Tableau 1. Voir la section 4.5 pour obtenir des renseignements sur les doses oubliées.
Le traitement par XENPOZYME doit toujours être instauré selon un schéma d’augmentation de la dose afin de réduire le risque de réactions liées à la perfusion (y compris des réactions d’hypersensibilité/anaphylactiques) et d’élévation des taux de transaminases.
Administrer XENPOZYME par perfusion intraveineuse toutes les 2 semaines.
Tableau 1 – Schéma d’augmentation de la dose chez les adultes
| Patients adultes (≥ 18 ans) | |
| Première dose (jour 1/semaine 0) | 0,1 mg/kg* |
| Deuxième dose (semaine 2) | 0,3 mg/kg* |
| Troisième dose (semaine 4) | 0,3 mg/kg* |
| Quatrième dose (semaine 6) | 0,6 mg/kg* |
| Cinquième dose (semaine 8) | 0,6 mg/kg* |
| Sixième dose (semaine 10) | 1 mg/kg* |
| Septième dose (semaine 12) | 2 mg/kg* |
| Huitième dose (semaine 14) | 3 mg/kg* (dose d’entretien recommandée) |
*Le poids corporel doit être utilisé pour les patients ayant un IMC ≤ 30. Pour les patients ayant un IMC > 30, veuillez consulter « Patients ayant un IMC > 30 » ci-dessous.
Phase d’entretien
La dose d’entretien recommandée de XENPOZYME est de 3 mg/kg* toutes les 2 semaines. *Le poids corporel doit être utilisé pour les patients ayant un IMC ≤ 30. Pour les patients ayant un IMC > 30, veuillez consulter la section « Patients ayant un IMC > 30 » ci-dessous.
Patients ayant un IMC > 30
Chez les patients ayant un indice de masse corporelle (IMC) > 30, le poids corporel utilisé pour calculer la dose de XENPOZYME est estimé selon la méthode suivante (pour les phases d’augmentation de la dose et d’entretien).
Poids corporel (kg) à utiliser pour le calcul de la dose = (taille réelle en m)2 x 30. Exemple :
Pour un patient présentant les caractéristiques suivantes : IMC de > 38 kg/m2
poids corporel de 110 kg taille de 1,70 m
La dose à administrer sera calculée en utilisant un poids corporel de (1,7)2 x 30 = 86,7 kg.
Pour surveiller les taux de transaminases, voir la section 4.1, « Considérations posologiques », Surveillance des taux de transaminases.
Patients Pédiatriques
La dose initiale recommandée de XENPOZYME est de 0,03 mg/kg pour les enfants ayant un IMC ≤ 30 et la dose doit ensuite être augmentée selon le schéma d’augmentation de la dose présenté dans le Tableau 2. Voir la section 4.5 pour obtenir des renseignements sur les doses oubliées.
Le traitement par XENPOZYME doit toujours être instauré selon un schéma d’augmentation de la dose afin de réduire le risque de réactions liées à la perfusion (y compris des réactions d’hypersensibilité/anaphylactiques) et d’élévation des taux de transaminases.
Administrer XENPOZYME par perfusion intraveineuse toutes les 2 semaines.
Tableau 2– Schéma d’augmentation de la dose chez les enfants
| Enfants (âgés de 0 à < 18 ans) | |
| Première dose (jour 1/semaine 0) | 0,03 mg/kg* |
| Deuxième dose (semaine 2) | 0,1 mg/kg* |
| Troisième dose (semaine 4) | 0,3 mg/kg* |
| Quatrième dose (semaine 6) | 0,3 mg/kg* |
| Cinquième dose (semaine 8) | 0,6 mg/kg* |
| Sixième dose (semaine 10) | 0,6 mg/kg* |
| Septième dose (semaine 12) | 1 mg/kg* |
| Huitième dose (semaine 14) | 2 mg/kg* |
| Neuvième dose (semaine 16) | 3 mg/kg* (dose d’entretien recommandée) |
*Le poids corporel doit être utilisé pour les patients ayant un IMC ≤ 30. Pour les patients ayant un IMC > 30, veuillez consulter la section « Patients pédiatriques ayant un IMC > 30 » ci-dessous.
Phase d’entretien
La dose d’entretien recommandée de XENPOZYME chez les patients pédiatriques est de 3 mg/kg* toutes les 2 semaines.
*Le poids corporel doit être utilisé pour les patients ayant un IMC ≤ 30. Pour les patients ayant un IMC > 30, veuillez consulter la section « Patients pédiatriques ayant un IMC > 30 » ci-dessous.
Patients pédiatriques ayant un IMC > 30
Chez les patients ayant un IMC > 30, le poids corporel utilisé pour calculer la dose de XENPOZYME est estimé selon la méthode suivante (voir la section 4.2, « Posologie recommandée et ajustement posologique »).
Poids corporel (kg) à utiliser pour le calcul de la dose = (taille réelle en m)2 x 30
Pour les doses oubliées (voir la section 4.5, « Dose oubliée », voir l’utilisation du schéma d’augmentation de la dose chez les enfants) comme référence.
Pour surveiller les taux de transaminases, voir la section 4.1, « Considérations posologiques », Surveillance des taux de transaminases.
Ajustements posologiques
Gériatrie (≥ 65 ans) :
Les études cliniques sur XENPOZYME ont inclus 2 patients âgés de 65 à 75 ans; ces patients ont reçu le schéma posologique standard pour les adultes. Voir la section 10.3, « Pharmacocinétique »
Insuffisance hépatique et rénale
Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance rénale ou hépatique (voir la section 10.3, « Pharmacocinétique »).
Hypersensibilité, réactions liées à la perfusion et taux élevés de transaminases
Surveillez les signes et symptômes de RLP, comme les maux de tête, l’urticaire, la pyrexie, les nausées et les vomissements, et d’autres signes ou symptômes d’hypersensibilité, pendant la perfusion. Ralentir, interrompre ou arrêter la perfusion, selon la sévérité des symptômes, et instaurer un traitement médical approprié, au besoin (voir la section 7, « Mises en garde et précautions »). En cas d’hypersensibilité grave et/ou de réaction anaphylactique, cessez immédiatement le traitement par XENPOZYME (voir la section 7, « Mises en garde et précautions »).
4.3. Reconstitution
Voir la section 4, « Posologie et administration » pour obtenir des instructions détaillées sur la préparation des perfusions.
Tableau 3 – Reconstitution
| Volume du | Volume de diluant à | Volume approximatif | Concentration par ml | ||||||
| flacon | ajouter au flacon | du mélange obtenu | |||||||
| 4 mg | 1,1 ml | 1 ml | 4 mg/ml | ||||||
| 20 mg | 5,1 ml | 5 ml | 4 mg/ml | ||||||
La solution reconstituée et les solutions diluées de XENPOZYME doivent être utilisées immédiatement (voir la section 11, « Conservation, stabilité et mise au rebut »).
4.4. Administration
XENPOZYME est destiné à un usage intraveineux uniquement et doit être reconstitué, dilué et administré sous la supervision d’un professionnel de la santé. Les perfusions doivent être administrées par étapes, de préférence à l’aide d’une pompe à perfusion. Voir la section 4.1, « Considérations posologiques » pour obtenir des renseignements importants sur l’innocuité concernant la surveillance des réactions à la perfusion pendant et après l’administration.
Préparation de la solution à administrer
La poudre pour concentré pour solution pour perfusion doit être reconstituée avec de l’eau stérilisée pour préparations injectables, diluée avec une solution de chlorure de sodium à 9 mg/ml (0,9 %), puis administrée par perfusion intraveineuse.
Les étapes de reconstitution et de dilution doivent être effectuées dans des conditions aseptiques. Les dispositifs de filtrage ne doivent jamais être utilisés pendant la préparation de la solution pour perfusion. Évitez la formation de mousse pendant les étapes de reconstitution et de dilution.
- a)
Déterminez le nombre de flacons à reconstituer en fonction du poids du patient et de la dose prescrite :
Poids du patient (kg)* × dose (mg/kg) = dose du patient (en mg).
* Ou poids ajusté pour les patients ayant un IMC > 30; voir la section 4.2, « Posologie recommandée et ajustement posologique ».
Si vous utilisez des flacons de 20 mg, la dose du patient (en mg) est divisée par 20 mg/flacon = nombre de flacons à reconstituer. Si le nombre de flacons comprend une fraction, arrondissez au nombre entier supérieur.
- b)
Sortez le nombre requis de flacons du réfrigérateur et mettez-les de côté pendant environ 20 à
30 minutes pour leur permettre d’atteindre la température ambiante.
- c)
Reconstituez chaque flacon en injectant :
- 1,1 ml d’eau stérilisée pour préparations injectables dans le flacon de 4 mg,
- 5,1 ml d’eau stérilisée pour préparations injectables dans le flacon de 20 mg, en utilisant une technique d’ajout lent au goutte à goutte le long de la paroi interne du flacon.
- d) Inclinez et faites rouler délicatement chaque flacon. Chaque flacon contiendra une solution limpide et incolore à 4 mg/ml.
- e) Inspectez visuellement la solution reconstituée dans les flacons pour vérifier l’absence de particules et de décoloration. La solution de XENPOZYME doit être limpide et incolore. Les flacons qui présentent des particules opaques ou une décoloration ne doivent pas être utilisés.
- f)
Pour les volumes réels de perfusion en fonction du poids corporel (voir le Tableau 4) :
- Préparez une solution pour perfusion à 0,1 mg/ml en ajoutant 0,25 ml (1 mg) de solution reconstituée préparée à l’étape c et 9,75 ml de chlorure de sodium à 0,9 % pour injection dans une seringue vide de 10 ml.
Calculez le volume (ml) requis pour obtenir la dose du patient (mg).
Exemple : 0,3 mg ÷ 0,1 mg/ml = 3 ml
Transférez le volume requis de solution pour perfusion à 0,1 mg/ml dans une seringue stérile vide de la taille appropriée la plus proche pour contenir le volume de perfusion.
Pour les volumes fixes de perfusion (voir le Tableau 4 pour le volume total de perfusion recommandé en fonction de l’âge et/ou du poids du patient) :
- Prélevez le volume de solution reconstituée correspondant à la dose prescrite à partir du nombre approprié de flacons et diluez avec une solution de chlorure de sodium à 9 mg/ml (0,9 %) dans une seringue ou une poche de perfusion, selon le volume de perfusion (voir le Tableau 4 pour le volume total de perfusion recommandé en fonction de l’âge et/ou du poids du patient).
Tableau 4 – Volumes de perfusion*
| Enfants (< 18 ans) | Adultes (≥ 18 ans) | |||
| Poids corporel ≥ 3 kg à < 10 kg | Poids corporel ≥ 10 kg à < 20 kg | Poids corporel ≥ 20 kg | ||
Dose (mg/kg) | Volume total de perfusion | |||
| 0,03 | Le volume réel variera en fonction du poids corporel** (0,6 ml à 3 ml) | Le volume réel variera en fonction du poids corporel** (3 ml à 6 ml) | 5 ml | Sans objet |
| 0,1 | Le volume réel variera en fonction du poids corporel** (2 ml à 10 ml) | 5 ml | 10 ml | 20 ml |
| 0,3 | 5 ml | 10 ml | 20 ml | 100 ml |
| 0,6 | 10 ml | 20 ml | 50 ml | 100 ml |
| 1 | 20 ml | 50 ml | 100 ml | 100 ml |
| 2 | 50 ml | 75 ml | 200 ml | 100 ml |
| 3 | 50 ml | 100 ml | 250 ml | 100 ml |
* Utilisez le poids corporel réel ou ajusté par IMC du patient. Reportez-vous à la section 4 ci-dessus.
** Le volume variera pour atteindre une concentration finale de 0,1 mg/ml.
Instructions de dilution pour obtenir un volume total compris entre 5 ml et 20 ml au maximum à l’aide d’une seringue :
- Tirez le piston de la seringue vide de 5 ml, 10 ml ou 20 ml jusqu’au repère correspondant au volume final nécessaire, conformément au Tableau 4, de manière à ce qu’elle soit remplie d’air jusqu’au volume souhaité.
- Insérez l’aiguille de la seringue contenant la solution reconstituée obtenue à l’étape c) dans l’embout de la seringue vide de 5 ml, 10 ml ou 20 ml et injectez lentement le volume sur la paroi intérieure de la seringue.
Ajoutez lentement la quantité suffisante de solution de chlorure de sodium à
9 mg/ml (0,9 %) pour obtenir le volume de perfusion total requis (évitez la formation de mousse dans la seringue).
- Instructions de dilution pour obtenir un volume total ≥ 50 ml en utilisant une poche de perfusion :
Poche de perfusion vide :
- Dans la poche de perfusion stérile de la taille appropriée, injectez lentement la solution reconstituée obtenue à l’étape c).
Ajoutez lentement la quantité suffisante de solution de chlorure de sodium à
9 mg/ml (0,9 %) pour obtenir le volume de perfusion total requis (évitez la formation de mousse dans la poche).
Poche à perfusion préremplie :
- Dans la poche de perfusion de taille appropriée préremplie d’une solution de chlorure de sodium à 9 mg/ml (0,9 %), prélevez le volume de solution saline normale équivalent au volume de solution reconstituée (volume dans la seringue préparée à l’étape f) pour obtenir un volume final comme indiqué dans le Tableau 1).
Ajoutez lentement la solution prélevée à l’étape f) dans la poche de perfusion
(éviter la formation de mousse dans la poche).
- Retournez doucement la seringue ou la poche de perfusion pour mélanger. N’agitez pas. Étant donné qu’il s’agit d’une solution protéique, une légère floculation (décrite comme de fines fibres translucides) survient occasionnellement après la dilution. Pendant l’administration, la solution diluée doit être filtrée à travers un filtre intégré à faible liaison protéinique de 0,2 μm.
- Une fois la perfusion terminée, la ligne de perfusion doit être rincée avec une solution de chlorure de sodium à 9 mg/ml (0,9 %) en utilisant le même débit de perfusion que celui utilisé pour la dernière partie de la perfusion.
- Les flacons sont destinés à une dose unique seulement. Jetez toute solution inutilisée.
Après reconstitution et dilution, la solution est administrée par perfusion intraveineuse. Les débits de perfusion doivent être augmentés progressivement pendant la perfusion uniquement en l’absence de réactions liées à la perfusion, y compris l’hypersensibilité ou l’anaphylaxie (voir la section 7, « Mises en garde et précautions »). Le débit et la durée de la perfusion (+/- 5 min) pour chaque étape de la perfusion sont détaillés dans le Tableau 5 et le Tableau 6:
Tableau 5 – Débits et durée de perfusion chez les patients adultes
| Dose (mg/kg) | Débit de perfusion Durée de la perfusion | Durée approximative de la perfusion | |||
| Étape 1 | Étape 2 | Étape 3 | Étape 4 | ||
| 0,1 | 20 ml/h pendant 20 min | 60 ml/h pendant 15 min | S.O. | S.O. | 35 min |
| 0,3 à 3 | 3,33 ml/h pendant 20 min | 10 ml/h pendant 20 min | 20 ml/h pendant 20 min | 33,33 ml/h pendant 160 min | 220 min |
h = heure; min = minute; S.O. = sans objet
Tableau 6 – Débits et durée de perfusion chez les enfants
| Dose (mg/kg) | Débit de perfusion Durée de la perfusion | Durée approximative de la perfusion | |||
| Étape 1 | Étape 2 | Étape 3 | Étape 4 | ||
| 0,03 | 0,1 mg/kg/h pendant toute la durée de la perfusion | S.O. | S.O. | S.O. | 18 min |
| 0,1 | 0,1 mg/kg/h pendant 20 min | 0,3 mg/kg/h pour le restant de la perfusion | S.O. | S.O. | 35 min |
| 0,3 | 0,1 mg/kg/h pendant 20 min | 0,3 mg/kg/h pendant 20 min | 0,6 mg/kg/h pour le restant de la perfusion | S.O. | 60 min |
| 0,6 | 0,1 mg/kg/h pendant 20 min | 0,3 mg/kg/h pendant 20 min | 0,6 mg/kg/h pendant 20 min | 1 mg/kg/h pour le restant de la perfusion | 80 min |
| 1 | 100 min | ||||
| 2 | 160 min | ||||
| 3 | 220 min | ||||
h = heure; min = minute; S.O. = sans objet
À la fin de la perfusion (une fois la seringue ou la poche de perfusion vide), la ligne de perfusion doit être rincée avec une solution de chlorure de sodium à 9 mg/ml (0,9 %) en utilisant le même débit de perfusion que celui utilisé pour la dernière partie de la perfusion.
Perfusion à domicile pendant la phase d’entretien :
La perfusion à domicile sous la supervision d’un professionnel de la santé peut être envisagée pour les patients recevant une dose d’entretien (voir la section 4.2, « Posologie recommandée et ajustement posologique ») et tolérant bien leurs perfusions. La décision de faire passer les patients à la perfusion à domicile doit être prise après évaluation et recommandation par le médecin prescripteur et/ou traitant.
Un soutien médical approprié, y compris du personnel formé aux mesures d’urgence, doit être facilement accessible lors de l’administration de XENPOZYME. En cas de réaction anaphylactique ou autre réaction aiguë, cessez immédiatement la perfusion de XENPOZYME, instaurez un traitement médical approprié et consultez un médecin (voir la section 7, « Mises en garde et précautions »). Si des réactions d’hypersensibilité graves se produisent, les perfusions subséquentes ne devraient être administrées que dans un contexte dans lequel des mesures de réanimation sont disponibles. La dose et le débit de perfusion utilisés à domicile doivent rester les mêmes que ceux utilisés en milieu clinique supervisé, et ne doivent pas être modifiés sans la supervision du médecin prescripteur ou traitant. En cas de doses oubliées ou de perfusion retardée, il convient de communiquer avec le médecin prescripteur ou traitant, car les perfusions subséquentes pourraient être administrées en milieu clinique supervisé.
4.5. Dose oubliée
Une dose est considérée comme oubliée si elle n’est pas administrée dans les 3 jours suivant la date prévue. Lorsqu’une dose de XENPOZYME est oubliée, administrez la dose suivante comme il est décrit ci-dessous dès que possible. Par la suite, l’administration doit être planifiée toutes les 2 semaines à partir de la date de la dernière administration.
Tableau 7 – Recommandations posologiques pour les doses oubliées de XENPOZYME*
Doses consécutives oubliées | Pendant la phase d’augmentation de la dose | Pendant la phase d’entretien : |
| Si une perfusion est oubliée : | administrez la dernière dose tolérée, avant de reprendre l’augmentation de la dose, selon le schéma d’augmentation de la dose chez les adultes (Tableau 1) ou chez les enfants (Tableau 2). | administrez la dose d’entretien et ajustez le calendrier de traitement en conséquence. |
Si deux perfusions consécutives sont oubliées : | administrez une dose inférieure à la dernière dose tolérée (en utilisant une dose minimale de 0,3 mg/kg) avant de reprendre l’augmentation de la dose selon le Tableau 1 ou le Tableau 2. | administrez une dose inférieure à la dose d’entretien (c.-à-d., 2 mg/kg). Ensuite, pour les perfusions subséquentes, administrez la dose d’entretien (3 mg/kg) toutes les 2 semaines. |
*À la prochaine perfusion prévue après une dose oubliée, si la dose administrée est de 0,3 ou 0,6 mg/kg, cette dose doit être administrée deux fois, conformément au Tableau 1 et au Tableau 2.
5 Surdose
Des cas de surdosage de XENPOZYME ont été signalés chez des patients pédiatriques pendant l’augmentation de la dose en raison d’erreurs d’administration du médicament. Certains de ces patients ont présenté des événements indésirables graves, y compris le décès dans les 24 heures suivant le début du traitement. Les principaux résultats cliniques comprenaient vomissements, pyrexie, insuffisance respiratoire, hypotension, élévations marquées des tests de la fonction hépatique et saignements gastro-intestinaux (voir la section 7, « Mises en garde et précautions »).
Doses consécutives oubliées | Pendant la phase d’augmentation de la dose | Pendant la phase d’entretien : |
Si trois perfusions consécutives ou plus sont oubliées : | Pour les patients adultes n’ayant pas terminé le schéma d’augmentation de la dose, reprenez l’augmentation de la dose à 0,1 mg/kg et suivez le Tableau 1. Pour les patients pédiatriques n’ayant pas terminé le schéma d’augmentation de la dose, reprenez l’augmentation de la dose à 0,03 mg/kg et suivez le Tableau 2. | reprenez l’augmentation de la dose à 0,3 mg/kg selon le Tableau 1 ou le Tableau 2. Pour les patients adultes ayant oublié des perfusions d’entretien pendant une période prolongée durant laquelle la sphingomyéline pourrait s’être réaccumulée, le médecin traitant devrait envisager de reprendre l’administration à 0,1 mg/kg et de procéder à une augmentation de la dose selon le Tableau 1. Pour les patients pédiatriques ayant oublié des perfusions d’entretien pendant une période prolongée durant laquelle la sphingomyéline pourrait s’être réaccumulée, le médecin traitant devrait envisager de reprendre l’administration à 0,03 mg/kg et de procéder à une augmentation de la dose selon le Tableau 2. |
Il n’existe aucun antidote spécifique connu pour le surdosage de XENPOZYME. En cas de surdosage, arrêtez immédiatement la perfusion et surveillez étroitement le patient à l’hôpital pour détecter la survenue de réactions liées à la perfusion, y compris des réactions d’hypersensibilité et de phase aiguë. Pour la prise en charge des effets indésirables, voir les sections 7, « Mises en garde et précautions » et 8, « Effets indésirables ».
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 8 – Formes posologiques, teneurs et composition
XENPOZYME est disponible en flacons de verre borosilicaté à usage unique de type I de 5 ou 20 ml. Les principaux composants de l’emballage sont un bouchon en élastomère gris siliconé et un joint d’étanchéité en aluminium avec une protection en plastique.
Description
L’olipudase alfa est une sphingomyélinase acide humaine recombinante composée de 570 résidus d’acides aminés.
7. Mises en garde et précautions
Voir la section 3, « Encadré sur les mises en garde et précautions importantes ».
Conduite et utilisation de machines
Aucune étude relative aux effets du XENPOZYME sur la capacité à conduire et à utiliser des machines n’a été réalisée. Une hypotension a été signalée dans le cadre d’études cliniques. Informez les patients que XENPOZYME peut avoir une influence sur la capacité à conduire des véhicules et à utiliser des machines (voir la section 8, « Effets indésirables »).
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/composition | ||||
| Perfusion intraveineuse | Lyophilisat pour reconstitution Olipudase alfa à 4 mg/ml Présentation
| L-méthionine, phosphate de sodium dibasique heptahydraté, phosphate de sodium monobasique monohydraté, saccharose | ||
Santé reproductive
Fertilité
Aucune donnée humaine n’est disponible pour déterminer les effets potentiels de XENPOZYME sur la fertilité chez les patients et les patientes. Les données animales n’ont montré aucun effet sur la fertilité mâle ou femelle chez la souris (voir les sections 16, « Toxicologie non clinique », 7.1.1, « Grossesse »).
Femmes en âge de procréer
L’utilisation de XENPOZYME pendant la grossesse peut nuire au fœtus. Confirmez l’état de grossesse avant l’instauration du traitement par XENPOZYME chez les femmes en âge de procréer. Conseillez aux femmes en âge de procréer d’utiliser une méthode de contraception efficace pendant le traitement et pendant 14 jours après la dernière dose si XENPOZYME est interrompu. Le matériel éducatif destiné aux patients est disponible par le biais du programme de soutien de Sanofi ou en appelant Sanofi au 1-800-265-7927.
Surveillance et examens de laboratoire
Dépistage de la présence d’anticorps anti-médicament
Les médecins peuvent envisager de dépister les anticorps IgE anti-olipudase alfa chez les patients qui ont présenté des réactions d’hypersensibilité graves (voir la section 8, « Effets indésirables »). Si les tests sont justifiés, communiquez avec votre représentant local de Sanofi ou appelez Sanofi au 1‑800‑265-7927.
Hausses transitoires des taux de transaminases
Des élévations transitoires des transaminases (ALAT ou ASAT) dans les 24 à 48 heures suivant les perfusions ont été signalées chez 4 (10 %) adultes et 7 (35 %) enfants pendant la phase d’augmentation de la dose de XENPOZYME dans le cadre d’études cliniques (voir la section 8, « Effets indésirables »). Au moment de la perfusion suivante prévue, ces taux élevés de transaminases sont généralement revenus aux niveaux observés avant la perfusion de XENPOZYME.
Les taux de transaminases (ALAT et ASAT) doivent être obtenus dans le mois précédant le début du traitement par XENPOZYME (voir la section 4, « Posologie et administration »). Pendant l’augmentation de la dose ou lors de la reprise du traitement après des doses oubliées, les taux de transaminases doivent être obtenus dans les 72 heures précédant la perfusion de XENPOZYME suivante prévue. Si le taux de transaminases de référence ou avant la perfusion est > 2 fois la LSN pendant l’augmentation de la dose, alors des taux supplémentaires de transaminases doivent être obtenus dans les 72 heures suivant la fin de la perfusion. Si les taux de transaminases sont supérieurs à la valeur de référence et > 2 fois la LSN, la dose de XENPOZYME peut être ajustée (répéter la dose précédente ou réduire la dose) ou le traitement peut être temporairement interrompu jusqu’à ce que les transaminases reviennent aux valeurs de référence du patient, selon le jugement clinique.
Une fois la dose d’entretien recommandée de XENPOZYME® atteinte, le dosage des transaminases est recommandé dans le cadre de la prise en charge clinique habituelle du DSMA.
Système immunitaire
Les patients traités par XENPOZYME ont présenté des réactions liées à la perfusion potentiellement mortelles, y compris des réactions d’hypersensibilité/anaphylactiques et de phase aiguë (voir la section 3, « Encadré sur les mises en garde et précautions importantes »).
Hypersensibilité/anaphylaxie
Des réactions d’hypersensibilité, dont l’anaphylaxie, ont été signalées chez des patients traités par XENPOZYME® (voir la section 8, « Effets indésirables »). Dans le cadre d’études cliniques, des réactions d’hypersensibilité sont survenues chez 9 (22,5 %) adultes et 9 (45 %) enfants, y compris un enfant ayant présenté une anaphylaxie. Indépendamment du programme d’études cliniques, un patient de 16 mois atteint de DSMA de type A et traité par XENPOZYME a présenté 2 réactions anaphylactiques. Chez les deux enfants ayant présenté une anaphylaxie, des anticorps IgE anti-olipudase alfa ont été détectés (voir la section 8, « Effets indésirables »).
Les réactions d’hypersensibilité légères à modérées signalées chez plus d’un patient adulte comprenaient de l’urticaire, un érythème, un prurit, une éruption cutanée et un œdème de Quincke (voir la section 8, « Effets indésirables »). Chez les enfants, les réactions d’hypersensibilité légères à modérées signalées chez plus d’un patient comprenaient de l’urticaire, un érythème, une éruption cutanée et un prurit (voir la section 8, « Effets indésirables »).
Observez les patients de près pour détecter des réactions d’hypersensibilité pendant la perfusion et pendant une durée appropriée après la perfusion de XENPOZYME, selon le jugement clinique.
Prise en charge de l’hypersensibilité/anaphylaxie
Informez les patients des symptômes potentiels d’hypersensibilité/anaphylaxie et demandez-leur de rechercher immédiatement des soins médicaux en cas de symptômes.
En cas d’hypersensibilité grave/potentiellement mortelle ou d’anaphylaxie, il convient de cesser immédiatement l’administration de XENPOZYME et d’instaurer un traitement médical approprié.
Avant l’administration de XENPOZYME, envisagez de traiter les patients au préalable avec des antihistaminiques, des antipyrétiques et/ou des corticostéroïdes systémiques. Dans les études cliniques, les patients ne recevaient pas automatiquement une prémédication avant la perfusion de XENPOZYME. Chez certains patients, les médicaments ci-dessus ont été utilisés avant ou après les perfusions de XENPOZYME. Les patients peuvent bénéficier d’un traitement préalable. Cependant, l’efficacité de ces traitements pour atténuer les réactions d’hypersensibilité récurrentes légères à modérées n’a pas été établie.
Réactions liées à la perfusion (RLP)
Des RLP (y compris des réactions d’hypersensibilité et de phase aiguë) sont survenues chez environ 60 % des patients traités par XENPOZYME dans le cadre d’études cliniques. La majorité des RLP ont été évaluées comme légères ou modérées. Ces RLP comprenaient des maux de tête, de l’urticaire, de la pyrexie, des vomissements et de la diarrhée. Des réactions de phase aiguë, liées à des augmentations de la protéine C réactive, de la calcitonine et de l’interleukine-6 (IL-6) et à des réductions du fer sérique ont également été observées (voir la section 8, « Effets indésirables »). Dans le contexte post-commercialisation international, dans les 24 heures suivant le traitement par une dose initiale de XENPOZYME® plus élevée que celle recommandée, un patient de 2 ans atteint de DSMA a présenté de la fièvre, une détresse respiratoire, de l’hypotension et est décédé (voir la section 5, « Surdose »).
La prise en charge des RLP doit être basée sur la sévérité des signes et symptômes et peut comprendre le ralentissement ou l’interruption temporaire de la perfusion de XENPOZYME, la réduction du débit de perfusion, la réduction de la dose de XENPOZYME et/ou l’instauration d’un traitement médical approprié. Si un patient a besoin d’une réduction de la dose, une nouvelle augmentation de la dose doit suivre l’augmentation de la dose. La procédure d’augmentation de la dose est différente pour les patients adultes par rapport aux patients pédiatriques (voir la section 4, « Posologie et administration »).
Avant l’administration de XENPOZYME, envisagez de traiter les patients au préalable avec des antihistaminiques, des antipyrétiques et/ou des corticostéroïdes systémiques. Les RLP peuvent toujours survenir chez les patients après avoir reçu un traitement préalable.
7.1. Populations particulières
7.1.1. Grossesse
Il existe très peu de données disponibles sur l’utilisation de XENPOZYME chez les femmes enceintes. Le traitement d’une femme enceinte par XENPOZYME peut nuire à l’embryon/au fœtus. Les études chez les animaux ont montré une toxicité sur le développement, y compris une incidence accrue d’exencéphalie chez les fœtus de souris CD-1 gravides ayant reçu des doses quotidiennes de ≥ 10 mg/kg de poids corporel pendant la gestation (voir la section 16, « Toxicologie non clinique »). L’administration de XENPOZYME n’est pas recommandée pendant la grossesse et chez les femmes en âge de procréer qui n’utilisent pas de contraception efficace. Si une grossesse survient pendant le traitement par XENPOZYME®, l’interruption doit être envisagée.
7.1.2. Allaitement
Le traitement par XENPOZYME n’est pas recommandé pendant l’allaitement. On ne dispose d’aucune donnée sur la présence d’olipudase alfa dans le lait maternel humain, sur les effets sur la production de lait ou sur le nourrisson allaité. L’olipudase alfa a été détectée dans le lait des souris qui allaitent (voir la section 16, « Toxicologie non clinique »). Le risque pour le nourrisson/nouveau-né ne peut être exclu. 7.1.3. Enfants et adolescents
Enfants et adolescents (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de XENPOZYME dans la population pédiatrique ont été démontrées. Par conséquent, l’indication d’utilisation chez ces patients est autorisée par Santé Canada [voir la section 14, « Études cliniques »]. Les données étayant l’efficacité et l’innocuité de XENPOZYME chez les patients âgés de moins de 2 ans sont limitées.
7.1.4. Personnes âgées
Personnes âgées (> 65 ans) : Les études cliniques sur XENPOZYME ont inclus 2 patients âgés de 65 à 75 ans. Les différences dans les profils d’innocuité de XENPOZYME entre les patients gériatriques et les patients plus jeunes n’ont pas été établies en raison de l’expérience limitée des essais cliniques chez les patients gériatriques. Les mises en garde et précautions applicables aux adultes âgés de ≤ 65 ans s’appliquent à ceux âgés de > 65 ans. Voir la section 10.3, « Pharmacocinétique ».
8. Effets indésirables
8.1. Aperçu des effets indésirables
L’analyse de l’innocuité regroupée de 4 études cliniques (DFI13412, DFI12712/ASCEND, DFI13803/ASCEND-Peds, et LTS13632) comprenait un total de 60 patients (40 adultes et 20 enfants) traités par XENPOZYME à des doses allant jusqu’à 3 mg/kg toutes les 2 semaines.
La durée médiane d’exposition était de 4,95 ans (tranche : 0,4 à 9,6 ans) chez les patients adultes et de 6,15 ans (tranche : 4,3 à 8,2 ans) chez les patients pédiatriques.
Des effets indésirables graves ont été signalés chez 1 (2,5 %) adulte et 4 (20 %) enfants. Le patient adulte a présenté un événement d’extrasystoles dans un contexte d’antécédents de cardiomyopathie. Chez les enfants, les réactions indésirables graves étaient des réactions anaphylactiques, de l’urticaire, des éruptions cutanées, une hypersensibilité et une augmentation du taux d’alanine aminotransférase. Un patient adulte a interrompu le traitement en raison d’événements indésirables récurrents d’éruption cutanée.
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Tableau 9 – Effets indésirables du médicament signalés chez ≥ 10 % des patients adultes et pédiatriques atteints de DSMA traités par XENPOZYME®† pendant une médiane de 4,95 ans (plage de 0,4 à 9,6 ans) chez les patients adultes et de 6,15 ans (plage de 4,3 à 8,2 ans) chez les patients pédiatriques dans l’analyse regroupée de l’innocuité des études cliniques terminées DFI13412, DFI12712/ASCEND, DFI13803/ASCEND-Peds et LTS13632
Classification par système et
organe (CSO)
Terme privilégié (TP) Total
(N = 60)
n (%)
Affections cardiaques Palpitations 7 (11,7 %)
Affections gastro-intestinales Douleur abdominale* 37 (62 %)
Nausées -29 (48 %)
Diarrhée -28 (47 %)
Vomissements 20 (33 %)
Troubles généraux et anomalies
au site d’administration
Pyrexie* -32 (53 %)
Fatigue* 20 (33 %)
Douleur 6 (10 %)
Réactions au site de perfusion* 10 (16,7 %)
Investigations Augmentation de l’alanine aminotransférase 6 (10 %)
Augmentation de l’aspartate aminotransférase 7 (12 %)
Augmentation de la protéine C réactive 7 (12 %)
Affections musculosquelettiques
et du tissu conjonctif
Arthralgie 21 (35 %)
Douleur dorsale 22 (37 %)
Myalgie 20 (33 %)
Affections du système nerveux Maux de tête 40 (67 %)
Affections respiratoires,
thoraciques et médiastinales
Dyspnée 9 (15 %)
Irritation de la gorge 6 (10 %)
Affections de la peau et du tissu
sous-cutané
Éruption cutanée* 25 (42 %)
Prurit 17 (28 %)
Urticaire 19 (32 %)
*Voici les TP combinés : « Douleur abdominale » comprend douleur abdominale, douleur abdominale haute, douleur gastro-intestinale et malaise abdominal; « Fatigue » comprend fatigue et asthénie; « Pyrexie » comprend pyrexie et augmentation de la température corporelle; « Éruption cutanée » comprend éruption cutanée, éruption papuleuse, éruption maculaire, éruption maculopapuleuse, éruption érythémateuse, éruption cutanée prurigineuse, éruption cutanée morbilliforme, papule, macule, érythème; « Réactions au site de perfusion » comprennent douleur au site de perfusion, enflure au site de perfusion, ecchymose au site de perfusion, extravasation au site de perfusion, érythème au site de perfusion, hématome au site de perfusion, irritation au site de perfusion, éruption cutanée au site de perfusion, urticaire au site de perfusion, douleur au site d’injection, prurit au site d’injection.
†Dans les études cliniques regroupées, XENPOZYME a été administré une fois toutes les 2 semaines par augmentation de la dose, suivie d’une dose d’entretien (voir la section 4, « Posologie et administration »).
Réactions liées à la perfusion (RLP), y compris des réactions d’hypersensibilité/anaphylactiques
Des RLP ont été signalées chez 23 adultes sur 40 (57,5 %) et 13 enfants sur 20 (65 %). Les symptômes de RLP signalés chez au moins 3 adultes (≥ 7,5 %) étaient les suivants : maux de tête (25 %), nausées (17,5 %), urticaire (17,5 %), myalgie (12,5 %), arthralgie (10 %), pyrexie (10 %), prurit (10 %), vomissements (7,5 %), douleur abdominale (7,5 %), érythème (7,5 %) et fatigue (7,5 %). Les symptômes de RLP signalés chez au moins deux patients pédiatriques (≥ 10 %) étaient les suivants : pyrexie (40 %), urticaire (40 %), vomissements (30 %), augmentation de la protéine C réactive (20 %), maux de tête (20 %), nausées (20 %), érythème (15 %), éruption cutanée (15 %), augmentation de la ferritine sérique (15 %), douleur abdominale (10 %) et prurit (10 %). Les RLP survenaient généralement entre le moment de la perfusion et 24 heures après la fin de la perfusion. La majorité des RLP ont été évaluées comme légères ou modérées.
Des RLP liées à l’hypersensibilité, dont l’anaphylaxie, sont survenues chez 18 patients (30 %), 9 adultes (22,5 %) et 9 enfants (45 %) dans le cadre d’études cliniques. Les symptômes de RLP liées à l’hypersensibilité les plus fréquemment signalés étaient l’urticaire (25 %), le prurit (10 %), l’érythème (10 %) et l’éruption cutanée (8,3 %).
Un patient pédiatrique dans les études cliniques a présenté une réaction anaphylactique sévère et grave. De plus, indépendamment du programme d’études cliniques, un patient de 16 mois atteint de DSMA de type A et traité par XENPOZYME a présenté 2 réactions anaphylactiques graves. Des anticorps IgE anti-olipudase alfa ont été détectés chez les deux enfants.
Chez 2 adultes et 3 enfants, les symptômes de RLP ont été associés à des modifications des paramètres de laboratoire (p. ex., protéine C réactive, valeur de la ferritine) indiquant une réaction de phase aiguë, tel que signalé par le chercheur (voir la section 7, « Mises en garde et précautions »).
Immunogénicité
Comme avec toutes les protéines thérapeutiques, XENPOZYME® est associé à un risque d’immunogénicité. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité du test. La fréquence des résultats positifs pour un dosage d’anticorps (y compris les anticorps neutralisants) peut être influencée par plusieurs facteurs comme la méthodologie de dosage, la manipulation de l’échantillon, le moment des prélèvements, les médicaments pris de façon concomitante et une maladie sous-jacente. Pour ces raisons, une comparaison entre la fréquence de la production d’anticorps contre XENPOZYME et celle de la production d’anticorps contre d’autres produits pourrait prêter à confusion.
Au total, 19 patients adultes sur 40 (47,5 %) et 15 patients pédiatriques sur 20 (75 %) traités par XENPOZYME ont développé des anticorps anti-médicament (AAM) découlant du traitement. Le délai médian avant la séroconversion à partir de la première perfusion de XENPOZYME était d’environ 52 semaines chez les adultes et de 12 semaines chez les patients pédiatriques. La majorité des patients positifs aux AAM (16 adultes sur 19 et 11 enfants sur 15) ont présenté une faible réponse des AAM (titre ≤ 400) ou sont revenus à des AAM négatifs. Huit des 19 patients adultes positifs aux AAM et 9 des 15 patients pédiatriques positifs aux AAM présentaient des anticorps neutralisants (AcN) qui inhibaient l’activité de l’olipudase alfa. Dix patients ont développé des AcN à un seul moment et 7 patients ont présenté une réponse intermittente. Un patient pédiatrique a présenté une réaction anaphylactique et a développé des AAM IgE et des AAM IgG avec un titre maximal de 1 600.
Un pourcentage plus élevé de patients présentant des RLP découlant du traitement (y compris des réactions d’hypersensibilité) ont présenté des AAM découlant du traitement par rapport aux patients qui n’en présentaient pas (70,6 % contre 46,2 %) (voir la section 7, « Mises en garde et précautions »).
Aucun effet cliniquement significatif des AAM n’a été observé sur la pharmacocinétique et l’efficacité de XENPOZYME dans les populations adultes et pédiatriques.
Élévation des transaminases
Des élévations transitoires des transaminases (ALAT ou ASAT) dans les 24 à 48 heures suivant les perfusions ont été signalées chez quelques patients traités par XENPOZYME pendant la phase d’augmentation de la dose dans le cadre d’études cliniques. Ces élévations sont généralement revenues aux taux précédents de transaminases préalables à la perfusion avant la perfusion suivante prévue.
Dans l’ensemble, après 52 semaines de traitement par XENPOZYME®, les taux moyens d’ALAT ont diminué de 45,9 % et les taux moyens d’ASAT ont diminué de 40,2 %, comparativement aux taux de référence. Chez les adultes, les 16 patients présentant un taux de référence élevé d’ALAT avaient un taux d’ALAT compris dans la plage normale et 10 patients adultes sur 12 présentant un taux de référence élevé d’ASAT avaient un taux d’ASAT compris dans la plage normale.
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents
À l’exception d’une incidence plus élevée de RLP liées à l’hypersensibilité chez les enfants et adolescents comparativement aux adultes, le profil de sécurité, dans l’ensemble, observé de XENPOZYME chez les enfants et adolescents était cohérent avec celui des adultes.
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Affections oculaires
Fréquent (1 à 10 %) : Inconfort oculaire, hyperémie oculaire
Troubles généraux et anomalies au site d’administration :
Fréquent (1 à 10 %) : Réaction liée au point d’insertion du cathéter, frissons
Affections hépatobiliaires
Fréquent (1 à 10 %) : Douleur hépatique
Investigations
Fréquent (1 à 10 %) : Protéine C réactive anormale, protéine C réactive augmentée
Affections musculosquelettiques et du tissu conjonctif
Fréquent (1 à 10 %) : Douleur osseuse
Affections respiratoires, thoraciques et médiastinales
Fréquent (1 à 10 %) : Serrement de la gorge, respiration sifflante
Affections de la peau et du tissu sous-cutané
Fréquent (1 à 10 %) : Œdème de Quincke
Affections vasculaires
Fréquent (1 à 10 %) : hypotension
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
En raison de la rareté de la maladie et des petites tailles d’essai qui en résultent, tous les EIM sont > 1 % dans les données regroupées.
8.5. Effets indésirables observés après la commercialisation
Sans objet
9. Interactions médicamenteuses
9.4. Interactions médicament-médicament
Aucune étude sur les interactions médicament-médicament n’a été menée avec XENPOZYME®. Étant donné que l’olipudase alfa est une protéine humaine recombinante, aucune interaction médicament-médicament médiée par le cytochrome P450 n’est prévue.
9.5. Interactions médicament-aliment
Aucune étude sur les interactions médicament-aliment n’a été menée avec XENPOZYME®. Aucune interaction avec les aliments n’a été établie.
9.6. Interactions médicament-plante médicinale
Aucune étude sur les interactions médicament-plante médicinale n’a été menée avec XENPOZYME®. Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-examens de laboratoire
Aucune étude sur les interactions entre les examens de laboratoire et le médicament n’a été menée avec XENPOZYME®. Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
Le déficit en sphingomyélinase acide (DSMA) est une maladie de stockage lysosomal qui résulte d’une activité réduite de l’enzyme sphingomyélinase acide (ASM) causée par des variantes pathogènes du gène de la sphingomyéline phosphodiestérase 1 (SMPD1).
L’ASM catalyse l’hydrolyse de la sphingomyéline en céramide et en phosphocholine. Le déficit en ASM provoque une accumulation intracellulaire de sphingomyéline (ainsi que de cholestérol et d’autres lipides de la membrane cellulaire) dans les organes, y compris la rate, le foie, la moelle osseuse, les poumons, les ganglions lymphatiques et le cerveau.
XENPOZYME fournit une source exogène d’ASM.
On ne s’attend pas à ce que XENPOZYME traverse la barrière hémato-encéphalique ou module les manifestations de la maladie au niveau du SNC.
10.2. Pharmacodynamie
Le céramide est élevé dans le plasma des patients adultes et pédiatriques atteints de DSMA. Après l’administration répétée de XENPOZYME chez des adultes et des enfants, les concentrations plasmatiques de céramide ont montré une augmentation transitoire après chaque dose (après la perfusion), avec une diminution progressive des concentrations plasmatiques pendant la période de traitement. Dans l’étude DFI12712/ASCEND, la variation moyenne en pourcentage des moindres carrés (MC) entre la visite de référence et la semaine 52 (erreur type, ET) du taux plasmatique de céramide avant la perfusion était de -36,4 % (5,3) dans le groupe traité par XENPOZYME comparativement à ‑0,2 % (5,6) dans le groupe placebo. Chez les enfants, la variation moyenne des MC en pourcentage du taux plasmatique de céramide avant la perfusion entre le début de l’étude et la semaine 52 était de ‑57 % (5,1).
La lyso-sphingomyéline est élevée dans le plasma des adultes et des enfants atteints de DSMA. Après l’administration répétée de XENPOZYME®, les taux plasmatiques de lyso-sphingomyéline ont diminué, reflétant la réduction de la teneur en sphingomyéline dans les tissus. Dans l’étude DFI12712/ASCEND, la variation moyenne des MC en pourcentage entre la visite de référence et la semaine 52 (ET) du taux plasmatique de lyso-sphingomyéline avant la perfusion était de -77,7 % (3,9) dans le groupe traité par XENPOZYME comparativement à -5 % (4,2) dans le groupe placebo. Chez les enfants, la variation moyenne des MC en pourcentage du taux plasmatique de lyso-sphingomyéline avant la perfusion entre le début de l’étude et la semaine 52 était de -87,2 % (1,3).
Chez les patients adultes, la teneur en sphingomyéline hépatique, évaluée par histopathologie, a diminué de 92 % (8,1) par rapport aux valeurs de référence jusqu’à la semaine 52 dans le groupe traité par XENPOZYME, comparativement à une augmentation de 10,3 % (7,8) dans le groupe placebo.
10.3. Pharmacocinétique
La pharmacocinétique (PK) de l’olipudase alfa a été évaluée chez 49 adultes atteints de DSMA provenant de toutes les études cliniques, recevant des doses uniques ou multiples.
La pharmacocinétique de l’olipudase alfa était linéaire dans l’intervalle posologique de 0,03 à 3 mg/kg. Après un schéma d’augmentation de la dose de 0,1 mg/kg à la dose d’entretien de 3 mg/kg administrée une fois toutes les 2 semaines, on a observé une accumulation minimale dans les concentrations plasmatiques d’olipudase alfa.
Tableau 10 – Moyenne (CV%) des paramètres pharmacocinétiques de l’olipudase alfa après l’administration de 3 mg/kg toutes les 2 semaines chez les adultes et les enfants atteints de DSMA
| Groupe d’âge (en années) | Cmax (µg/ml) | ASC0-τ (µg.h/ml) | ||||||
| Adultes (≥ 18) | 30,2 (5,1) | 607 (120) | ||||||
| Enfants (<18) | 24,3 (2,8) | 449 (70) |
Absorption
Il n’y a pas d’absorption puisque XENPOZYME est administré par voie intraveineuse.
Distribution
Le volume de distribution moyen estimé (CV%) de l’olipudase alfa est de 13,1 litres (18 %).
Métabolisme
L’olipudase alfa est une enzyme humaine recombinante et devrait être éliminée par dégradation protéolytique en petits peptides et en acides aminés.
Élimination
La clairance moyenne (CV%) de l’olipudase alfa est de 0,331 l/h (22 %). La demi-vie terminale moyenne (t1/2) variait de 31,9 à 37,6 heures chez les patients adultes atteints de DSMA.
Populations et états pathologiques particuliers
Enfants et adolescents : la pharmacocinétique de l’olipudase alfa a été évaluée chez
20 patients pédiatriques, dont 4 adolescents (âgés de 12 à < 18 ans), 9 enfants (âgés de 6 à < 12 ans) et 7 enfants/nourrissons (< 6 ans). L’exposition à l’olipudase alfa était plus faible chez les enfants que chez les adultes. Cependant, ces différences n’ont pas été considérées comme cliniquement pertinentes.
Personnes âgées : les données sur la pharmacocinétique de l’olipudase alfa chez les patients
âgés sont limitées (seuls 2 patients âgés de 65 à 75 ans ont été inclus dans les études cliniques sur XENPOZYME®).
Sexe : aucune différence cliniquement significative n’a été observée quant à la
pharmacocinétique de l’olipudase alfa en fonction du sexe.
- Origine ethnique : on dispose de peu de données sur la pharmacocinétique de l’olipudase alfa dans les groupes ethniques non caucasiens.
- Insuffisance hépatique : l’olipudase alfa est une protéine recombinante et devrait être éliminée par dégradation protéolytique. Par conséquent, on ne s’attend pas à ce qu’une insuffisance hépatique affecte la pharmacocinétique de l’olipudase alfa.
Insuffisance rénale : quatre patients (11,1 %) atteints d’insuffisance rénale légère (60 ml/min
≤ clairance de la créatinine < 90 ml/min) ont été inclus dans l’étude ASCEND. Aucune différence cliniquement significative dans la pharmacocinétique de l’olipudase alfa n’a été observée chez les patients atteints d’une insuffisance rénale légère. L’impact de l’insuffisance rénale modérée à grave sur la pharmacocinétique de l’olipudase alfa n’est pas connu. L’olipudase alfa ne devrait pas être éliminée par excrétion rénale. Par conséquent, l’insuffisance rénale ne devrait pas avoir d’effet sur la pharmacocinétique de l’olipudase alfa.
11. Conservation, stabilité et mise au rebut
Conserver au réfrigérateur entre 2 et 8 °C.
La solution reconstituée et les solutions diluées de XENPOZYME doivent être utilisées immédiatement. Ce produit ne contient aucun agent de conservation. Si l’utilisation immédiate n’est pas possible, la solution reconstituée peut être conservée pendant une période maximale de 24 heures entre 2 °C et 8 °C, ou pendant 6 heures à température ambiante (25 °C). Après dilution, la solution peut être conservée jusqu’à 24 heures entre 2 °C et 8 °C, suivie de 12 heures (durée de perfusion comprise) à température ambiante (25 °C).
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : olipudase alfa
Nom chimique : sphingomyélinase C (humaine synthétique); phosphodiestérase des-(1-13)-sphingomyéline humaine recombinante dérivée de l’ADN (sphingomyélinase acide, EC-3.1.4.12).
Formule moléculaire et masse moléculaire : l’olipudase alfa est une sphingomyélinase acide humaine recombinante composée de 570 résidus d’acides aminés. Le poids moléculaire de la substance médicamenteuse olipudase alfa est d’environ 76 000 daltons.
Formule développée :
Propriétés physicochimiques : la substance médicamenteuse de l’olipudase alfa est un liquide limpide, incolore, essentiellement exempt de corps étrangers, dont le pH est de 6,1 à 6,9.
Caractéristiques du produit :
l’olipudase alfa est exprimée par les cellules recombinantes d’ovaires de hamster chinois (Chinese Hamster Ovary, CHO) et fabriquée par culture cellulaire de mammifères standard, suivie d’une purification chromatographique pour produire une enzyme recombinante purifiée. Le produit médicamenteux de l’olipudase alfa est une poudre stérile lyophilisée pour solution intraveineuse.
14. Études cliniques
Bien que différents protocoles d’étude aient été utilisés, les résultats sur l’efficacité chez les adultes et les enfants étaient généralement cohérents.
14.1. Études cliniques par indication
Traitement à long terme des manifestations non neurologiques du déficit en sphingomyélinase acide (DSMA)
L’efficacité de XENPOZYME a été évaluée dans le cadre de trois études cliniques (étude DFI12712/ASCEND chez des patients adultes, étude DFI13803/ASCEND-Peds chez des patients pédiatriques et étude de prolongation LTS13632 chez des patients adultes et pédiatriques) impliquant un total de 61 patients présentant un DSMA.
Études cliniques menées chez des patients adultes
L’étude ASCEND est une étude de phase II/III menée chez des patients adultes présentant un DSMA (diagnostic clinique cohérent avec un DSMA de type B et A/B). Au total, 36 patients ont été répartis aléatoirement selon un rapport de 1:1 pour recevoir XENPOZYME ou le placebo.
Tableau 11 – Résumé des données démographiques des patients dans les études cliniques sur le traitement du DSMA
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre | Âge moyen (tranche) | Sexe | ||
| de | |||||||
| sujets | |||||||
| (n) | |||||||
ASCEND (étude DFI12712) | Étude de phase II/III, multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo, à doses répétées chez des patients atteints d’un déficit en sphingomyélinase acide | Posologie : Une procédure d’augmentation de la dose a été suivie à partir de 0,1 mg/kg jusqu’à une dose cible de 3 mg/kg. Voie d’administration : Perfusion intraveineuse toutes les 2 semaines Durée : PAP : 52 semaines PPT : 4 ans | 36 | 35 (34,8) | Groupe olipudase alfa Hommes : 9 (50 %) Femmes : 9 (50 %) Groupe placebo Hommes : 5 (28 %) Femmes : 13 (72 %) | ||
Le traitement a été administré dans les deux groupes par perfusion i.v. une fois toutes les 2 semaines. L’étude a été divisée en 2 périodes consécutives : une période d’analyse primaire (PAP) à répartition aléatoire et à double insu contrôlée par placebo qui a duré jusqu’à la semaine 52, suivie d’une période de prolongation du traitement (PPT) d’une durée maximale de 4 ans. Les patients répartis aléatoirement dans le groupe placebo pour la PAP sont passés au traitement actif dans la PPT, avec une augmentation de la dose de 0,1 mg/kg pour atteindre la dose d’entretien de 3 mg/kg, tandis que les patients du groupe XENPOZYME d’origine ont poursuivi le traitement sans interruption. Au moment du verrouillage de la base de données pour l’évaluation réglementaire, la durée moyenne d’exposition à XENPOZYME dans l’étude ASCEND était de 2,8 ans et la durée d’exposition la plus longue était de 4,4 ans.
Les patients inscrits à l’étude avaient une capacité de diffusion du monoxyde de carbone (DLCO) ≤ 70 % de la valeur normale prévue, un volume splénique ≥ 6 multiples de la normale (MN) mesuré par imagerie par résonance magnétique (IRM) et un score lié à la splénomégalie ≥ 5. Dans l’ensemble, les données démographiques et les caractéristiques de la maladie lors de la visite de référence étaient semblables entre les groupes de traitement. L’âge médian des patients était de 30 ans (tranche : 18 à 66). Quatre patients (11,1 %) atteints d’insuffisance rénale légère (60 ml/min ≤ clairance de la créatinine < 90 ml/min) ont été inclus dans chaque groupe. Il n’y avait aucun patient atteint d’insuffisance rénale modérée ou grave. Les patients prenant des médicaments pouvant diminuer l’activité de l’olipudase alfa (p. ex., fluoxétine, chlorpromazine, antidépresseurs tricycliques [p. ex., imipramine ou désipramine]) ont été exclus de l’étude.
Cette étude comprenait 2 critères d’évaluation principaux de l’efficacité : la variation en pourcentage de la DLCO (en % prédit de la normale) et du volume splénique (en MN), mesuré par IRM, entre la visite de référence et la semaine 52.
Les critères d’évaluation secondaires de l’efficacité comprenaient le pourcentage de variation du volume du foie (en MN) et la numération plaquettaire entre la visite de référence et la semaine 52.
Des améliorations du pourcentage moyen de variation du score de la DLCO (% prédit) et du volume splénique ainsi que du volume hépatique et de la numération plaquettaire ont été observées dans le groupe recevant XENPOZYME comparativement au groupe placebo pendant la période d’analyse principale de 52 semaines. Les résultats des principaux critères d’évaluation de l’efficacité sont présentés dans le Tableau 12, la Figure 1 et la Figure 2 ci-dessous.
Tableau 12 – Valeurs observées lors de la visite de référence et variations en pourcentage des principaux critères d’évaluation de l’efficacité entre la visite de référence et la semaine 52
| Placebo (n = 18) | XENPOZYME (n = 18) | Différence [IC à 95 %] | Valeur p | |
| Critères d'évaluation primaires | ||||
Moyenne de la DLCO (% prédit) lors de la visite de référence (É.-T) Moyenne des MC Variation en pourcentage de la DLCO (% prédit) entre la visite de référence et la semaine 52 (ET) | 48,5 (10,8) 3,0 (3,4) | 49,4 (11,0) 22,0 (3,3) | S.O. 19,0 (4,8) [9,3, 28,7] | S.O. 0,0004* |
| Volume splénique moyen (MN) lors de la visite de référence (É.-T) Variation en pourcentage de la moyenne des MC du volume splénique entre la visite de référence et la semaine 52 (ET) | 11,2 (3,8) 0,5 (2,5) | 11,7 (4,9) -39,5 (2,4) | S.O. -39,9 (3,5) [-47,1, -32,8] | S.O. <0,0001* |
| Critères d'évaluation secondaires | ||||
| Volume hépatique moyen (MN) lors de la visite de référence (É.-T) Variation en pourcentage de la moyenne des MC du volume hépatique entre la visite de référence et la semaine 52 (ET) | 1,6 (0,5) -1,5 (2,5) | 1,4 (0,3) -28,1 (2,5) | S.O. -26,6 (3,6) [-33,9, -19,3] | S.O. <0,0001* |
Numération plaquettaire moyenne (109/l) lors de la visite de référence (É.-T) Variation en pourcentage de la moyenne des MC de la numération plaquettaire entre la visite de référence et la semaine 52 (ET) | 115,6 (36,3) 2,5 (4,2) | 107,2 (26,9) 16,8 (4,0) | S.O. 14,3 (5,8) [2,6, 26,1] | S.O. 0,0185* |
* Statistiquement significatif après l’ajustement de la multiplicité Figure 1 – Graphique des moyennes des MC (IC à 95 %) de la variation en pourcentage de la DLCO (% prédit) entre la visite de référence et la semaine 104 – population en intention de traiter modifiée (ITTm)*
Les barres verticales représentent l’IC à 95 % pour les moyennes des moindres carrés.
Les moyennes des moindres carrés et les IC à 95 % sont basés sur un modèle mixte pour l’approche des mesures répétées, en utilisant les données jusqu’à la semaine 104.
Les patients répartis aléatoirement dans le groupe placebo ont reçu le placebo jusqu’à la semaine 52 et sont passés à XENPOZYME par la suite.
* La population en intention de traiter modifiée (ITTm) est une population à répartition aléatoire qui a reçu au moins une perfusion (partielle ou totale) de XENPOZYME ou de placebo.
| Valeur de référence | Semaine 26 | Semaine 52 | Semaine 80 | Semaine 104 | ||
Visite d'analyse (semaine)
Placebo Xenpozyme
| Nombre de patients | |
Placebo/Xenpozyme Xenpozyme/Xenpozyme | |
Figure 2 – Graphique de la moyenne des MC (IC à 95 %) de la variation en pourcentage du volume splénique (MN) entre la visite de référence et la semaine 104 – population en intention de traiter modifiée (ITTm)*
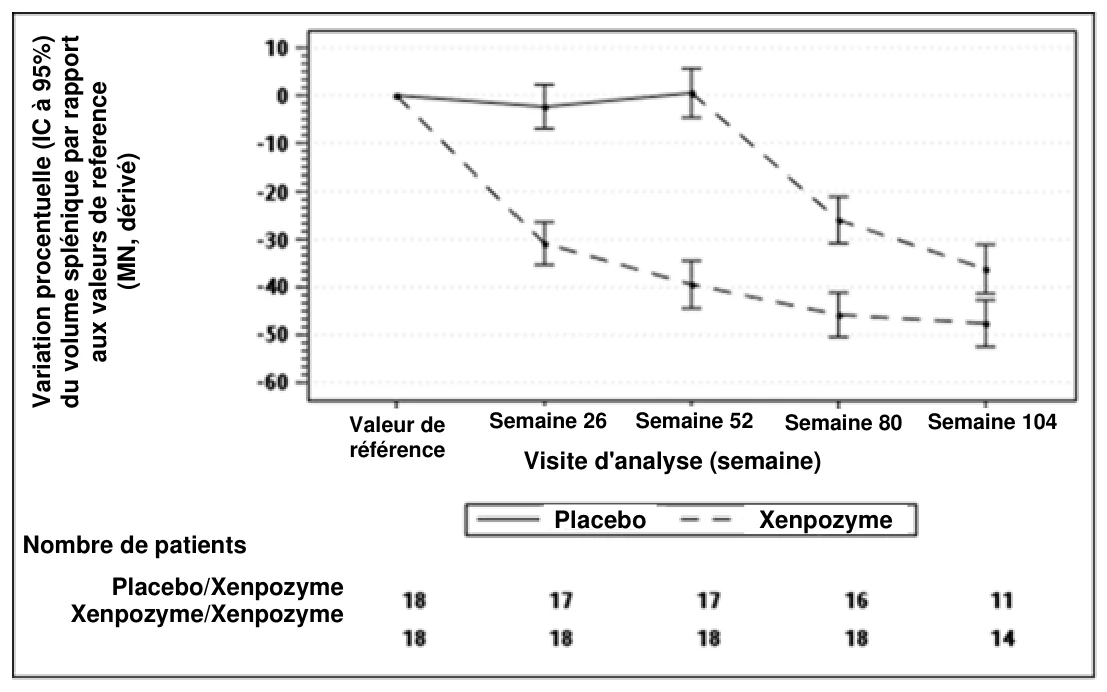
Les barres verticales représentent l’IC à 95 % pour les moyennes des moindres carrés.
Les moyennes des moindres carrés et les IC à 95 % sont basés sur un modèle mixte pour l’approche des mesures répétées, en utilisant les données jusqu’à la semaine 104.
Les patients répartis aléatoirement dans le groupe placebo ont reçu le placebo jusqu’à la semaine 52 et sont passés à XENPOZYME par la suite.
* La population en intention de traiter modifiée (ITTm) est une population à répartition aléatoire qui a reçu au moins une perfusion (partielle ou totale) de XENPOZYME ou de placebo.
Après 52 semaines de traitement, la plupart des patients présentant des taux élevés de transaminases lors de la visite de référence avaient des valeurs se situant dans la plage normale.
Dix-sept des 18 patients recevant précédemment le placebo et 18 des 18 patients traités précédemment par XENPOZYME pendant 52 semaines (PAP) ont commencé ou poursuivi le traitement par XENPOZYME®, respectivement, pendant un maximum de 4 ans. À la semaine 104, les patients initialement répartis aléatoirement pour recevoir le placebo avaient reçu XENPOZYME pendant 52 semaines et présentaient les variations en pourcentage de la moyenne des MC (ET) suivantes des paramètres cliniques par rapport aux valeurs de référence (avant la première administration de XENPOZYME®) : l’augmentation de la DLCO (% prédit) était de 28,0 (6,2) (voir la Figure 1); la réduction du volume splénique (MN) était de 35,9 (3,0) (voir la Figure 2); la réduction du volume hépatique (MN) était de 30,7 (2,5), l’augmentation de la numération plaquettaire était de 21,7 (6,4).
| Valeur de référence | Semaine 26 | Semaine 52 |
Semaine 80 Semaine 104
Visite d'analyse (semaine)
Placebo Xenpozyme
Nombre de patients
Placebo/Xenpozyme Xenpozyme/Xenpozyme Les patients du groupe XENPOZYME précédent ont présenté une amélioration soutenue des paramètres suivants entre la visite de référence et la semaine 104 : l’augmentation moyenne des MC (ET) en pourcentage du score de la DLCO (% prédit) était de 28,5 (6,2) (voir la Figure 1); la moyenne des MC (ET) en pourcentage de la réduction du volume splénique (MN) était de 47,0 (2,7) (voir la Figure 2); la moyenne des MC (ET) en pourcentage de la réduction du volume hépatique (MN) était de 33,4 (2,2); la moyenne des MC (ET) en pourcentage de l’augmentation de la numération plaquettaire était de 24,9 (6,9).
Données à long terme chez les adultes
La durée maximale d’exposition chez les patients adultes était > 7 ans chez un ensemble de 5 patients inscrits à une étude de phase I et à une étude de prolongation à long terme.
Des améliorations soutenues du pourcentage de la DLCO (% prédit), du volume de la rate et du foie et de la numération plaquettaire, comparativement aux valeurs de référence, ont été observées chez les patients adultes au cours de l’étude de prolongation.
Étude clinique menée auprès de patients pédiatriques
L’étude ASCEND-Peds (étude clinique de phase I/II) est une étude multicentrique, ouverte et à doses répétées visant à évaluer l’innocuité et la tolérabilité de XENPOZYME administré pendant 64 semaines chez des patients pédiatriques âgés de < 18 ans atteints de DSMA (diagnostic clinique cohérent avec un DSMA de type B ou A/B); il n’existe aucune expérience d’essai clinique avec XENPOZYME chez les patients atteints de DSMA de type A).
Tableau 13 – Résumé des données démographiques des patients dans les études cliniques sur le traitement du DSMA
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge | Sexe | ||
| moyen | |||||||
| (tranche) | |||||||
Étude ASCEND-Peds (DFI12712) | Étude de phase I/II, multicentrique, ouverte, à dose croissante chez des patients pédiatriques âgés de < 18 ans atteints d’un déficit en sphingomyélinase acide | Posologie : Une procédure d’augmentation de la dose a été suivie à partir de 0,03 mg/kg jusqu’à une dose cible de 3 mg/kg. Voie d’administration : Perfusion intraveineuse une fois toutes les 2 semaines Durée : 64 semaines | 20 Âges : 12 à < 18 ans : 4 6 à < 12 ans : 9 1 à < 6 ans : 7 | 8 (8,2) | Hommes : 10 (50 %) Femmes : 10 (50 %) | ||
Les critères d’évaluation exploratoires de l’efficacité liés à l’organomégalie, aux fonctions pulmonaires et hépatiques et à la croissance linéaire ont été évalués à la semaine 52.
Les patients inscrits à l’étude avaient un volume splénique ≥ 5 MN mesuré par IRM. Les patients ont été répartis dans toutes les cohortes d’âges, de 1,5 à 17,5 ans, les deux sexes étant également représentés. Les patients prenant des médicaments pouvant diminuer l’activité de l’olipudase alfa (p. ex., fluoxétine, chlorpromazine, antidépresseurs tricycliques [p. ex., imipramine ou désipramine]) ont été exclus de l’étude.
Le traitement par XENPOZYME a entraîné une amélioration de la variation moyenne en pourcentage de la DLCO (% prédit), du volume de la rate et du foie, du nombre de plaquettes et de la progression linéaire de la croissance (mesurée par les scores Z de la taille) à la semaine 52 par rapport aux valeurs de référence (voir le Tableau 14).
Tableau 14 – Résultats d’efficacité chez les patients pédiatriques atteints de DSMA traités par XENPOZYME®
Valeur de référence (n = 20) | Semaine 52 (n = 20) | |
DLCO moyenne (% prédit) (É.-T.) Variation en pourcentage de la moyenne des MC de la DLCO* (% prédit) (ET) IC à 95 % | 54,8 (14,2) | 71,7 (14,8) 32,9 (8,3) 13,4, 52,5 |
Volume de la rate (MN) moyen (É.-T.) Variation en pourcentage de la moyenne des MC du volume splénique (ET) IC à 95 % | 19,0 (8,8) | 9,3 (3,9) -49,2 (2,0) -53,4, -45,0 |
Volume hépatique (MN) moyen (É.-T.) Variation en pourcentage de la moyenne des MC du volume hépatique (ET) IC à 95 % | 2,7 (0,7) | 1,5 (0,3) -40,6 (1,7) -44,1, -37,1 |
Numération plaquettaire moyenne (109/l) (É.-T.) Variation en pourcentage de la moyenne des MC de la numération plaquettaire (ET) IC à 95 % | 137,7 (62,3) | 173,6 (60,5) 34,0 (7,6) 17,9, 50,1 |
Scores Z de la taille moyens (É.-T.) Variation moyenne des MC des scores Z de la taille (ET) IC à 95 % | -2,1 (0,8) | -1,6 (0,8) 0,6 (0,4) 0,4, 0,7 |
* La DLCO a été évaluée chez 9 patients pédiatriques âgés de ≥ 5 ans qui ont pu effectuer le test
Les effets de XENPOZYME sur les volumes de la rate et du foie et les scores Z de la taille étaient similaires dans toutes les cohortes d’âges pédiatriques incluses dans l’étude.
Étude de prolongation menée chez des patients pédiatriques
Les patients qui ont participé aux études DFI13803/ASCEND-Peds ont poursuivi le traitement dans le cadre d’une étude de prolongation ouverte (LTS13632). Les 20 patients pédiatriques de l’étude DFI13803/ASCEND-Peds ont continué à recevoir XENPOZYME à raison de 3 mg/kg une fois toutes les 2 semaines par perfusion i.v. pendant une période allant jusqu’à > 5 ans.
Des améliorations soutenues du pourcentage de la DLCO (% prédit), du volume de la rate et du foie et du nombre de plaquettes, comparativement aux valeurs de référence, ont été observées chez les patients pédiatriques au cours de l’étude d’extension. De plus, les patients pédiatriques (toutes les cohortes d’âges confondues) ont présenté une amélioration continue du score Z de la taille et une amélioration de l’âge osseux (par radiographie de la main) au mois 48, indiquant que l’âge osseux se rapprochait de l’âge chronologique.
16. Toxicologie non clinique
Toxicologie générale
Toxicité d’une dose unique
Chez les souris BALB/c et C57BL/6, les rats et les chiens, une seule administration par voie intraveineuse d’olipudase alfa a été bien tolérée jusqu’à 12, 75, 30 et 30 mg/kg (doses les plus élevées évaluées dans chaque étude), respectivement.
Chez les souris avec sphingomyélinase acide neutralisé (ASMKO) (un modèle de maladie du DSMA), des doses uniques d’olipudase alfa ont entraîné la mort à des doses ≥ 10 mg/kg administrées par injection i.v. en bolus associées à des observations cliniques et à des signes de toxicité (p. ex., léthargie légère à sévère, froideur au toucher et réticence à bouger). Ces résultats ont été accompagnés d’une élévation du taux sérique d’ASAT, d’ALAT et de cholestérol, de catabolites de sphingomyéline accumulée dans le sérum (céramide, sphingosine et sphingosine 1-phosphate), ainsi que d’une élévation des concentrations sériques de médiateurs inflammatoires, comme les cytokines et les protéines de phase aiguë. Des observations microscopiques liées à la dose comprenant des zones focales de nécrose, de dégénérescence ballonisante et d’inflammation, et d’apoptose du foie et des glandes surrénales, et une hémorragie des glandes surrénales ont été constatées.
Toxicité de doses répétées
Des études toxicologiques ont été effectuées avec des doses répétées administrées à des souris ASMKO, des rats Sprague-Dawley et des macaques de Buffon.
L’administration d’olipudase alfa à des souris ASMKO par le biais d’un schéma d’augmentation de la dose, quatre administrations à 3 mg/kg par voie i.v. tous les deux jours, suivie d’une dose i.v. répétée allant jusqu’à 30 mg/kg toutes les deux semaines, n’a pas entraîné de mortalité liée à l’olipudase alfa et a réduit la sévérité des autres résultats de toxicité.
Les souris ASMKO ont reçu 0 (véhicule), 0,3, 1,0 ou 3,0 mg/kg de pc d’olipudase alfa par injection intraveineuse toutes les deux semaines pendant 13 semaines. Les décès prématurés survenant chez deux mâles du groupe à dose élevée ont été associés à une hypersensibilité sévère. L’hypersensibilité s’est présentée comme une léthargie légère à sévère chez 18 des 20 mâles du groupe recevant une dose élevée et 18 des 20 femelles du groupe recevant une dose élevée après la deuxième à la septième dose. La dose sans effet nocif observé (DSENO) était de 3 mg/kg de poids corporel.
L’administration bihebdomadaire de 0 (véhicule), 3, 10 ou 30 mg/kg de p.c. d’olipudase alfa par voie i.v. à des rats Sprague Dawley (injection de bolus) et à des macaques de Buffon (perfusion de 30 minutes) pendant 26 semaines n’a pas entraîné d’effets indésirables liés à l’olipudase alfa à des doses allant jusqu’à 30 mg/kg, mais des signes d’hypersensibilité ont été observés chez les rats à toutes les doses. La DSENO a été considérée comme étant de 30 mg/kg, ce qui correspond à des expositions basées sur l’ASC de 2,3 fois (rat) à 3,9 fois (singe) plus élevées que chez les patients recevant la dose thérapeutique.
L’évaluation de la tolérabilité locale a été intégrée à l’étude de toxicologie à doses répétées chez les macaques de Buffon par évaluation macroscopique et microscopique des sites de perfusion i.v. Aucun résultat lié à l’administration d’olipudase alfa n’a été observé.
Cancérogénicité
Aucune étude n’a été menée pour évaluer la cancérogénicité de l’olipudase alfa.
Génotoxicité
Aucune étude n’a été menée pour évaluer la génotoxicité de l’olipudase alfa.
Toxicité pour la reproduction et le développement
Une étude combinée sur la fertilité mâle et femelle menée chez des souris CD-1 à des doses de 0, 3,16, 10 et 30 mg/kg par bolus i.v. n’a montré aucun effet sur l’accouplement et la fertilité des souris mâles ou femelles ni sur les paramètres de gestation précoce des souris femelles. La mortalité est survenue dans tous les groupes recevant l’olipudase alfa, ce qui a été considéré comme étant dû à une hypersensibilité liée à l’administration de l’olipudase alfa. La DSENO sur l’appareil reproducteur mâle et femelle était de 30 mg/kg/dose.
L’administration par voie intraveineuse d’olipudase alfa à des souris CD-1 gravides une fois par jour, du jour de gestation (GD) 6 au jour 15, à des doses de 3, 10 ou 30 mg/kg/jour, a entraîné des effets maternels limités à une incidence accrue de diminution de l’activité à ≥ 3 mg/kg/jour. La mortalité observée chez les animaux à faible dose a été considérée comme étant due à une hypersensibilité liée à l’administration d’olipudase alfa. On a observé une exencéphalie dans une portée dans chacun des groupes posologiques de 10 et 30 mg/kg (2 et 3 fœtus, respectivement). L’incidence était plus élevée que les données historiques de contrôle. L’incidence accrue d’exencéphalie a été observée chez les souris gravides à des niveaux d’exposition inférieurs à l’exposition humaine à la dose et à la fréquence thérapeutique d’entretien recommandées. Selon ces données, la DSENO développementale pour l’olipudase alfa est de 3 mg/kg/jour (ASC0-24 83,1 µg.h/ml) correspondant à 0,14 fois l’exposition à la dose thérapeutique.
La perfusion i.v. (10 minutes) d’olipudase alfa à des lapines NZW gravides, une fois par jour, du 6e jour de gestation au 19e, à des doses de 0, 3, 10 ou 30 mg/kg/jour, n’a entraîné aucun effet maternel lié à l’olipudase alfa, quelle que soit la dose. Il n’y a eu aucun effet lié à l’olipudase alfa sur la survie embryofœtale ou le poids corporel du fœtus, et il n’y a eu aucune anomalie externe, viscérale ou squelettique fœtale liée à l’olipudase alfa, quelle que soit la dose. Par conséquent, la DSENO développementale était de 30 mg/kg/jour (AUC0-24 sur 6 350 h μg/ml) ce qui correspond à 10,5 fois l’exposition à la dose thérapeutique.
Dans une étude de toxicité développementale prénatale et postnatale, l’administration d’olipudase alfa par voie i.v. à des souris CD-1 gravides à des doses de 0, 3,16, 10 ou 30 mg/kg une fois tous les deux jours à partir du JG6 jusqu’au jour 19 ou 20 après l’accouchement n’a pas induit d’effet sur la fonction reproductrice maternelle (F1). La mortalité observée chez les animaux à faible dose et à forte dose a été considérée comme due à une hypersensibilité causée par l’administration d’olipudase alfa selon le moment du décès suivant l’administration de la dose et en conjonction avec des observations cliniques indésirables. Aucune différence toxicologiquement significative n’a été observée quant aux paramètres de développement et de reproduction chez les petits mâles et femelles de la génération F1. La DSENO maternelle et la DSENO pour la reproduction chez les femelles ainsi que pour la viabilité et la croissance de la progéniture étaient de 30 mg/kg/dose.
L’olipudase alfa a été détectée dans le lait des souris CD-1 allaitantes 2 jours après l’administration de 3 mg/kg d’olipudase alfa par voie intraveineuse au jour 7 du post-partum.
Toxicologie particulière
Pharmacologie de l’innocuité
Chez des chiens Beagle et des macaques de Buffon, l’administration par voie intraveineuse unique d’olipudase alfa à des doses allant jusqu’à 30 mg/kg n’a pas entraîné d’effet indésirable sur les fonctions cardiovasculaire et respiratoire.
Chez des souris ASMKO, une diminution de la fréquence cardiaque proportionnelle à la dose accompagnée d’une diminution de l’activité motrice et suivie d’une lente diminution de la tension artérielle a été observée après une administration i.v. unique à raison de 3, 10 et 20 mg/kg. Après 2 doses d’olipudase alfa à 3 et 10 mg/kg chez des souris ASMKO, une légère diminution de la fréquence cardiaque a été observée après la deuxième administration.
Interactions médicament-médicament
L’inhibition potentielle de l’olipudase alfa a été évaluée par la mesure de la concentration de sphingomyéline dans le foie et la rate des souris ASMKO coadministrées de l’olipudase alfa (1 mg/kg de poids corporel, par voie i.v.) et des concentrations thérapeutiques pertinentes de citalopram ou de fluoxétine par l’intermédiaire d’une pompe osmotique implantée chirurgicalement. L’administration concomitante de fluoxétine n’a pas inhibé la réduction de la sphingomyéline tissulaire dans le foie ou la rate, par rapport aux témoins du véhicule, avec des taux similaires en ampleur à ceux des animaux recevant l’olipudase alfa seule. La concentration de sphingomyéline hépatique chez les animaux ayant reçu le citalopram en concomitance a été réduite par rapport aux animaux témoins du véhicule et a été semblable en ampleur à celle des animaux recevant l’olipudase alfa seule. Cependant, un effet inhibiteur potentiel du citalopram dans la rate ne peut pas être exclu.