


Monographie de produit - Aldurazyme
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie | Forme posologique et | Ingrédients non médicamenteux cliniquement | |
| concentration | importants | ||
| Intraveineuse | Solution stérile/ | Ce produit ne contient aucun ingrédient non | |
| (perfusion) | 0,58 mg/mL | médicinal pertinent sur le plan clinique. | |
| (100 U/mL)1 | |||
| Ingrédients non médicinaux : | |||
| chlorure de sodium, phosphate de sodium | |||
| monobasique monohydraté, phosphate de | |||
| sodium dibasique heptahydraté, polysorbate 80, | |||
| eau pour injection | |||
| 1 Aldurazyme® se présente sous forme de solution stérile en flacons de verre clair de type I d’une capacité de 5 mL | |||
| chacun (2,9 mg de laronidase par 5 mL), munis d’un bouchon de butyle siliconé, d’un opercule d’aluminium et d’un | |||
| capuchon à charnière en plastique. | |||
INDICATIONS ET UTILISATION CLINIQUE
Aldurazyme® (laronidase pour injection) est indiqué :
- comme traitement enzymatique substitutif à long terme des manifestations non neurologiques de la maladie chez les patients atteints de la mucopolysaccharidose de type I (MPS I ; déficit en α-L-iduronidase).
Pédiatrie (de 6 mois à 18 ans) : Aldurazyme® est indiqué comme traitement enzymatique substitutif des manifestations non neurologiques de la maladie chez les patients atteints de la mucopolysaccharidose de type I (MPS I ; déficit en α-L-iduronidase).
Gériatrie (> 65 ans) : Les études cliniques sur Aldurazyme® ne comportaient pas de personnes âgées de 65 ans et plus qui auraient permis de déterminer s’ils réagissent différemment au médicament par rapport aux sujets plus jeunes.
CONTRE-INDICATIONS
Aldurazyme® (laronidase pour injection) ne doit pas être administré aux patients présentant une hypersensibilité grave à la laronidase ou à tout autre ingrédient entrant dans la composition de ce médicament ou de son contenant (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Généralités). Pour obtenir la liste complète de ces ingrédients, se reporter au tableau de la rubrique RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT du présent document.
MISES EN GARDE ET PRÉCAUTIONS
DES RÉACTIONS ANAPHYLACTIQUES DÉLÉTÈRES ONT ÉTÉ OBSERVÉES PENDANT LES PERFUSIONS D’ALDURAZYME® (LARONIDASE POUR INJECTION) CHEZ CERTAINS PATIENTS. PAR CONSÉQUENT, UNE ASSISTANCE MÉDICALE APPROPRIÉE DOIT ÊTRE DISPONIBLE IMMÉDIATEMENT LORS DE L’ADMINISTRATION D’ALDURAZYME®. CHEZ LES PATIENTS ATTEINTS DE TROUBLES DE LA FONCTION RESPIRATOIRE OU D’UNE MALADIE RESPIRATOIRE AIGUË, IL EXISTE UN RISQUE D’AGGRAVATION IMPORTANTE DE LEURS TROUBLES RESPIRATOIRES EN RAISON DE RÉACTIONS LIÉES À LA PERFUSION. IL PEUT ÊTRE NÉCESSAIRE D’INTERROMPRE
L’ADMINISTRATION D’ALDURAZYME ET/OU D’INSTAURER UN TRAITEMENT SUPPLÉMENTAIRE ET UNE SURVEILLANCE ACCRUE (consulter la rubrique ANAPHYLAXIE ET RÉACTIONS ALLERGIQUES).
Généralités
Anaphylaxie et réactions allergiques
Chez certains patients, des réactions anaphylactiques ont été observées pendant ou jusqu’à trois heures après les perfusions d’Aldurazyme®. Il s’agissait notamment d’insuffisance respiratoire, de détresse respiratoire, de stridor, de tachypnée, de bronchospasme, d’obstruction des voies aériennes, d’hypoxie, d’hypotension, de bradycardie et d’urticaire. Une assistance médicale appropriée doit être immédiatement disponible lors de l’administration d’Aldurazyme. En cas de réaction anaphylactique ou d’autre réaction allergique grave, interrompre immédiatement la perfusion et initier un traitement approprié. Parmi les interventions pouvant être mises en œuvre, citons la réanimation, l’assistance ventilatoire mécanique, la trachéotomie en urgence, l’hospitalisation et les traitements médicamenteux à base d’agonistes bêta adrénergiques par
inhalation, d’épinéphrine et de corticoïdes par voie intraveineuse. De graves réactions ont été observées jusqu’à 62 semaines après le début du traitement. Chez les patients présentant une altération de la fonction respiratoire ou une maladie respiratoire aiguë, il existe un risque d’exacerbation aiguë grave de leur maladie et des symptômes respiratoires existants en raison de réactions liées à la perfusion ; il peut être nécessaire d’interrompre l’administration d’Aldurazyme et/ou d’instaurer un traitement supplémentaire et une surveillance accrue (voir L’ENCADRÉ NOIR, MISES EN GARDE ET PRÉCAUTIONS, et la rubrique EFFETS INDÉSIRABLES).
Les essais cliniques et la pharmacovigilance d’Aldurazyme® révèlent qu’environ 1 % des patients ont présenté des réactions allergiques sévères ou graves. Chez les patients atteints de la MPS I, une obstruction des voies aériennes supérieures préexistante pourrait avoir contribué à aggraver certaines réactions. En raison du risque de réactions allergiques graves, une assistance médicale appropriée doit être disponible immédiatement lors de l’administration d’Aldurazyme®. Étant donné le risque de réactions allergiques graves et de récurrence des réactions, les patients ayant présenté une première réaction sévère peuvent nécessiter une surveillance prolongée.
Les patients qui souffrent d’une maladie aiguë au moment des perfusions d’Aldurazyme® sont susceptibles de présenter un risque accru de réactions liées à la perfusion. Il convient d’examiner soigneusement l’état du patient avant de procéder à l’administration d’Aldurazyme®.
L’administration d’antipyrétiques et (ou) d’antihistaminiques avant la perfusion est impérative (voir la rubrique EFFETS INDÉSIRABLES). En cas de réaction anaphylactique ou de réaction allergique grave, il faut cesser immédiatement la perfusion d’Aldurazyme® et instaurer un traitement approprié. La prudence est de mise si l’on envisage le recours à l’adrénaline dans un tel contexte, étant donné la prévalence accrue de coronaropathie chez les patients atteints de la MPS I.
En cas de réaction liée à la perfusion, quel que soit le traitement administré au préalable, le fait de diminuer le débit de perfusion, d’interrompre momentanément la perfusion et/ou d’administrer des corticoïdes, des antipyrétiques et/ou des antihistaminiques supplémentaires, peut contribuer à soulager les symptômes (voir la rubrique EFFETS INDÉSIRABLES).
On doit tenir compte des risques et des bienfaits associés à la reprise du traitement par Aldurazyme® à la suite d’une réaction anaphylactique ou d’une réaction allergique grave. Il faut faire preuve d’une extrême prudence si l’on décide d’administrer de nouveau le produit, et disposer du matériel de réanimation approprié.
| Carcinogenèse et mutagenèse | |
| Aucune étude visant à évaluer le potentiel carcinogène et mutagène d’Aldurazyme® n’a été | |
| menée. | |
Insuffisance hépatique
L’innocuité et l’efficacité d’Aldurazyme® n’ont pas été évaluées chez les patients présentant une insuffisance hépatique, et aucun schéma posologique ne peut être recommandé chez ces patients.
Immunitaire
Les patients traités avec Aldurazyme® peuvent présenter des réactions allergiques liées à la perfusion (voir les rubriques MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES).
Insuffisance rénale
L’innocuité et l’efficacité d’Aldurazyme® n’ont pas été évaluées chez les patients présentant une insuffisance rénale, et aucun schéma posologique ne peut être recommandé chez ces patients.
Populations particulières
On doit informer les patients de l’existence d’un registre sur la MPS I et les encourager à l’enrichir pour mieux comprendre la maladie, suivre son évolution et évaluer les traitements de façon permanente. Le registre sur la MPS I permet de recueillir des données qui contribuent à améliorer les connaissances sur l’efficacité à long terme et le profil de sécurité du traitement par Aldurazyme® dans cette population de patients. Cette remarque s’applique aux patients traités avec Aldurazyme® faisant partie des populations particulières mentionnées ci-après (voir la rubrique PARTIE III : RENSEIGNEMENTS DESTINÉS AU PATIENT – Registre sur la MPS I). Pour obtenir des renseignements sur le registre, visiter le site www.MPSIRegistry.com ou composer le 1 800 745-4447.
Femmes enceintes: Aucune étude adéquate et bien contrôlée n’a été menée sur l’emploi d’Aldurazyme® chez la femme enceinte. Des études de reproduction ont été réalisées chez des rats mâles et femelles à des doses pouvant dépasser jusqu’à 6,2 fois la dose recommandée chez l’être humain. Selon ces études, rien n’indique qu’Aldurazyme® nuit à la fertilité ou cause quelque préjudice que ce soit au fœtus. Toutefois, comme on ne peut pas toujours prédire la réponse de l’être humain à partir des études de reproduction menées chez l’animal, on ne doit administrer Aldurazyme® durant la grossesse qu’en cas d’absolue nécessité (voir la rubrique TOXICOLOGIE, Toxicité sur la reproduction).
Femmes qui allaitent : On ne sait pas si Aldurazyme® passe dans le lait maternel, mais comme c’est le cas de nombreux médicaments, il convient de l’employer avec circonspection durant l’allaitement.
Pédiatrie (de 6 mois à 18 ans) : Cinquante-trois enfants âgés de 6 mois à 18 ans ont été traités avec Aldurazyme® au cours d’études cliniques. Trente-trois (33) enfants (âgés de 6 à 18 ans) devaient recevoir Aldurazyme pendant 182 semaines : 28 enfants sont allés à l’issue des 182 semaines de traitement avec Aldurazyme. Vingt (20) enfants, âgés de 6 mois à 5 ans,
devaient recevoir Aldurazyme pendant 52 semaines; 4 patients sont allés à l’issue du traitement avec Aldurazyme et 6 autres patients ont été traités pendant 51 semaines (voir la rubrique EFFETS INDÉSIRABLES et ESSAIS CLINIQUES).
Gériatrie (> 65 ans) : Aucun patient de 65 ans ou plus n’a participé aux études cliniques sur Aldurazyme® en vue de déterminer si les personnes âgées réagissent différemment au médicament par rapport aux patients plus jeunes.
Surveillance et essais de laboratoire
| L’évaluation de la bioactivité dans le cadre des études cliniques reposait notamment sur la |
| variation des concentrations urinaires de glycosaminoglycanes (GAG), qui ont diminué chez |
| les patients traités avec Aldurazyme® par rapport aux sujets ayant reçu un placebo. |
| À la lumière des résultats des études cliniques, l’apparition d’anticorps contre Aldurazyme® |
| est possible. Il est par conséquent vivement recommandé de surveiller régulièrement la |
| formation d’anticorps IgG. |
EFFETS INDÉSIRABLES
Aperçu des effets indésirables au médicament
Les effets indésirables les plus graves signalées suite à l’utilisation d’Aldurazyme® (laronidase) lors des essais cliniques et pendant la période de pharmacovigilance ont été des réactions anaphylactiques et allergiques (voir les rubriques MISES EN GARDE ET PRÉCAUTIONS – Généralités et EFFETS INDÉSIRABLES – Réactions liées à la perfusion et Immunogénicité).
Les effets indésirables les plus fréquemment observées au cours des études cliniques étaient des réactions liées à la perfusion. Au cours de chaque étude clinique, les effets indésirables le plus souvent associées à l’administration d’Aldurazyme ont été les infections des voies respiratoires supérieures, les éruptions cutanées et les réactions au point d’injection (étude contrôlée contre placebo ALID-003-99), l’arthralgie et les éruptions transitoires (étude complémentaire ouverte ALID-006-01), la fièvre et les frissons (étude ouverte ALID-014-02).
Les effets indésirables les plus courantes ayant nécessité une intervention étaient liées à la perfusion. La fréquence des réactions liées à la perfusion a diminué au fil du temps avec la poursuite du traitement avec Aldurazyme®, et la majorité d’entre elles ont été qualifiées de réactions d’intensité légère à modérée. La plupart des réactions ont pu être atténuées en ralentissant le débit de perfusion, en interrompant momentanément cette dernière et (ou) en administrant d’autres antipyrétiques et (ou) antihistaminiques.
Deux réactions liées à la perfusion, d’intensité grave, (obstruction des voies aériennes d’origine anaphylactique ayant nécessité une trachéotomie en urgence) ont été observées chez un patient au cours de la perfusion administrée semaine 62, malgré le test cutané négatif. Ce patient a quitté
l’étude.
La quasi-totalité des réactions liées à la perfusion (414 sur 458, 90 %) ayant été observées chez les patients traités avec Aldurazyme au cours de l’étude contrôlée contre placebo avant de participer à l’étude complémentaire, ont été rapportées chez un seul patient et ont commencé semaine 13 de l’étude complémentaire.
Effets indésirables à un médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Les données de sécurité suivantes se basent sur 3 essais cliniques : une étude contrôlée contre placebo (ALID-003-99), une étude complémentaire ouverte (ALID-006-01) et une étude ouverte portant sur les patients de moins de 5 ans (ALID-014-02). Les données présentées dans le tableau 1 reflètent l’exposition à Aldurazyme® à raison de 0,58 mg/kg pendant 26 semaines dans le cadre d’une étude contrôlée contre placebo (ALID-003-99) menée auprès de 45 patients atteints de la MPS I (N = 22 Aldurazyme®, et N = 23 placebo). Le tableau 2 récapitule les données relatives au sous-groupe d’enfants (de 6 à 18 ans) ayant participé à l’étude ALID-003-99 (tableau 1). Les participants à l’étude contrôlée contre placebo (ALID-003-99) se répartissaient équitablement entre les 2 sexes (N = 23 femmes et 22 hommes) et étaient âgés de 6 à 43 ans. Après évaluation clinique, il a été déterminé que, sur les 45 patients admis dans l’étude contrôlée contre placebo, 1 souffrait de la forme de Hurler, 37 de la forme de Hurler/Scheie et 7 de la forme de Scheie. Les effets indésirables rapportées ont été classées suivant la terminologie ART standard de l’OMS.
Tableau 1 : Récapitulatif des effets indésirables considérées comme peut-être, probablement ou certainement liées au traitement (≥ 5 % des patients quel que soit le groupe de traitement), observées dans tous les groupes de patients participant à l’étude contrôlée contre placebo ALID-
003-99*
| Système organique Terminologie ART de l’OMS | Terme préféré Terminologie ART de l’OMS | Groupe de traitement | |
| Placebo (N = 23) | Aldurazyme (N = 22) | ||
| Tout type d’EI | 16 (70) | 12 (55) | |
Organisme dans son ensemble
| Fièvre | 3 (13) | 1 (5) |
| Dorsalgies | 1 (4) | 2 (9) | |
| Sensation de changement de température | 1 (4) | 1 (5) | |
| Troubles du système nerveux central et périphérique | Céphalées | 6(26) | 2(9) |
| Démarche anormale | 2 (9) | 0 (0) | |
| Hyperréflexie | 0 (0) | 1 (5) | |
| Migraine | 0 (0) | 1 (5) | |
| Paresthésie | 0 (0) | 1 (5) | |
| Problèmes de peau et des annexes cutanées | Éruption transitoire | 2 (9) | 3 (14) |
| Alopécie | 1 (4) | 1 (5) | |
| Transpiration accrue | 1 (4) | 1 (5) | |
| Prurit | 0 (0) | 1 (5) | |
| Troubles vasculaires (extracardiaques) | Bouffées vasomotrices | 4 (17) | 5 (23) |
| Troubles gastro-intestinaux | Douleurs abdominales | 1 (4) | 1 (5) |
| Diarrhées | 2 (9) | 0 (0) | |
| Vomissements | 1 (4) | 1 (5) | |
| Coloration dentaire | 0 (0) | 1 (5) | |
| Troubles du système musculo-squelettique | Arthropathie | 4 (17) | 2 (9) |
| Arthralgie | 1 (4) | 1 (5) | |
| Troubles du système hépatique et biliaire | Augmentation de la SGOT | 1 (4) | 1 (5) |
| Augmentation de la SGPT | 1 (4) | 1(5) | |
| Bilirubinémie | 0 (0) | 1 (5) | |
| Troubles cardiovasculaires généraux | Hypotension | 0 (0) | 1 (5) |
| Troubles du système respiratoire | Toux | 0 (0) | 1 (5) |
| Troubles de la fréquence et du rythme cardiaques | Tachycardie | 0 (0) | 1 (5) |
| Troubles du système urinaire | Œdème de la face | 0 (0) | 1 (5) |
Anomalies des globules blancs et du système réticulo- endothélial | Lymphadénopathie cervicale | 0(0) | 1 (5) |
Tableau 2 : Récapitulatif des effets indésirables considérées comme peut-être, probablement ou certainement liées au traitement (≥ 5 % des patients quel que soit le groupe de traitement), observées chez les enfants participant à l’étude contrôlée contre placebo ALID-003-99* (sous-groupe de la population totale de patients tel qu’indiqué dans le Tableau 1)
| Système organique Terminologie ART de l’OMS | Terme préféré Terminologie ART de l’OMS | Groupe de traitement | |
| Placebo (N = 18) | Aldurazyme (N = 15) | ||
| Tout type d’EI | 12 (67) | 9 (60) | |
| Troubles vasculaires (extracardiaques) | Bouffées vasomotrices | 4 (22) | 5 (33) |
| Troubles du système nerveux central et périphérique | Céphalées | 3 (17) | 2(13) |
| Démarche anormale | 2 (11) | 0 (0) | |
| Hyperréflexie | 0 (0) | 1 (7) | |
| Migraine | 0 (0) | 1 (7) | |
| Paresthésie | 0 (0) | 1 (7) | |
| Problèmes de peau et des annexes cutanées | Éruption transitoire | 2 (11) | 2 (13) |
| Alopécie | 1 (6) | 1 (7) | |
| Transpiration accrue | 1 (6) | 1 (7) | |
| Organisme dans son ensemble – Troubles généraux | Dorsalgies | 1 (6) | 2 (13) |
| Sensation de changement de température | 1 (6) | 1 (7) | |
| Fièvre | 1 (6) | 0 (0) | |
| Frissons | 1 (6) | 0 (0) | |
| Troubles du système hépatique et biliaire | Augmentation de la SGOT | 1 (6) | 1 (7) |
| Augmentation de la SGPT | 1 (6) | 1(7) | |
| Bilirubinémie | 0 (0) | 1 (7) | |
| Anomalies de la fonction hépatique | 1 (6) | 0 (0) | |
| Hépatomégalie | 1 (6) | 0 (0) | |
| Troubles du système musculo-squelettique | Arthropathie | 3 (17) | 2 (13) |
| Arthralgie | 1 (6) | 0 (0) | |
| Troubles gastro-intestinaux | Vomissements | 1 (6) | 1 (7) |
| Diarrhées | 1 (6) | 0 (0) | |
| Coloration dentaire | 0 (0) | 1 (7) | |
| Troubles cardiovasculaires généraux | Hypertension | 1 (6) | 0 (0) |
| Hypotension | 0 (0) | 1 (7) | |
| Troubles du système respiratoire | Toux | 0 (0) | 1 (7) |
| Rhinite | 1 (6) | 0 (0) | |
| Troubles de la fréquence et du rythme cardiaques | Tachycardie | 0 (0) | 1 (7) |
| Troubles de la reproduction, chez la femme | Leucorrhée | 1 (6) | 0 (0) |
| Troubles du système urinaire | Œdème de la face | 0 (0) | 1 (7) |
| Anomalies des globules blancs et du système réticulo-endothélial | Lymphadénopathie cervicale | 0(0) | 1 (7) |
Les effets indésirables considérées comme peut-être, probablement ou certainement liées au traitement, observées chez moins de 5 % des patients, quel que soit le groupe de traitement, au cours de l’étude contrôlée contre placebo (ALID-003-99) et classées selon la terminologie ART de l’OMS, se répartissent de la manière suivante (par système organique et terme préféré) : Organisme dans son ensemble – Troubles généraux : fatigue, bouffées de chaleur, frissons, œdème, œdème périphérique et douleurs; Troubles gastro-intestinaux : nausées et flatulences; Troubles de la peau et des annexes cutanées : psoriasis et troubles cutanés; Troubles cardiovasculaires généraux : hypertension; Troubles du système hépatique et biliaire : anomalies de la fonction hépatique et hépatomégalie; Troubles du système respiratoire : rhinite et troubles respiratoires; Troubles de la reproduction, chez la femme : leucorrhée.
De manière générale, au cours de l’étude ALID-003-99, des EI liés au traitement (définis comme ces EI jugés par l’investigateur comme peut-être, probablement ou certainement liés au traitement à l’étude) ont été rapportés chez 12 (67 %) des 18 enfants (âgés de 6 à 18 ans) du groupe placebo/Aldurazyme, et chez 9 (60 %) des 15 enfants du groupe Aldurazyme/Aldurazyme (voir tableau 2). De graves événements indésirables (quelle qu’en soit l’origine) ont été observés chez 2 (13 %) des 15 enfants et incluaient un cas de constipation et un cas d’hypertension intracrânienne. Aucun décès n’a eu lieu au cours de l’étude.
Les 45 patients ont tous participé, ensuite, à une étude ouverte sur Aldurazyme® et ont reçu le traitement pendant 182 semaines supplémentaires, au maximum, pour une durée totale de traitement de 208 semaines (tableau 3; le tableau 4 présente les données relatives aux enfants). Le groupe de traitement combiné incluait les patients ayant initialement reçu un placebo au cours de l’étude contrôlée contre placebo, puis Aldurazyme® au cours de l’étude complémentaire ouverte (placebo/Aldurazyme®), et les patients ayant reçu Aldurazyme® au cours de l’étude contrôlée contre placebo, puis Aldurazyme® au cours de l’étude complémentaire ouverte (Aldurazyme®/Aldurazyme®).Les effets indésirables rapportées ont été classées suivant la terminologie ART standard de l’OMS.
Tableau 3 : Récapitulatif des effets indésirables considérées comme peut-être, probablement ou certainement liées au traitement (≥ 5 % des patients quel que soit le groupe de traitement), observées dans tous les groupes de patients participant à l’étude complémentaire ALID-006-01
Système organique Terminologie ART de l’OMS | Terme préféré Terminologie ART de l’OMS | Groupe de traitement | ||
Placebo/ Aldurazyme (N = 23) | Aldurazyme/ Aldurazyme (N = 22) | Total (N = 45) | ||
| Tout type d’EI | 14 (61) | 15 (68) | 29(64) | |
| Organisme dans son ensemble – Troubles généraux | Fièvre | 1 (4) | 4 (18) | 5 (11) |
| Dorsalgies | 2 (9) | 3 (14) | 5 (11) | |
| Sensation de changement de température | 2 (9) | 2 (9) | 4 (9) | |
| Douleurs dans les jambes | 2 (9) | 0 (0) | 2 (4) | |
| Fatigue | 1 (4) | 1 (5) | 2 (4) | |
| Frissons | 1 (4) | 1 (5) | 2 (4) | |
| Œdème | 0 (0) | 1 (5) | 1 (2) | |
| Œdème périphérique | 0 (0) | 1 (5) | 1 (2) | |
| Douleurs | 0 (0) | 1 (5) | 1 (2) | |
| Troubles du système musculo-squelettique | Arthralgie | 5 (22) | 3 (14) | 8 (18) |
| Douleurs squelettiques | 4 (17) | 1 (5) | 5 (11) | |
| Arthropathie | 1 (4) | 3 (14) | 4 (9) | |
| Troubles gastro-intestinaux | Nausées | 4 (17) | 1 (5) | 5 (11) |
| Douleurs abdominales | 1 (4) | 3 (14) | 4 (9) | |
| Vomissements | 1 (4) | 2 (9) | 3 (7) | |
| Diarrhées | 1 (4) | 1 (5) | 2 (4) | |
| Dyspepsie | 0 (0) | 1 (5) | 1 (2) | |
| Hyperplasie des gencives | 0 (0) | 1 (5) | 1 (2) | |
| Sécheresse buccale | 0 (0) | 1 (5) | 1 (2) | |
| Problèmes de peau et des annexes cutanées | Éruption transitoire | 4 (17) | 3 (14) | 7 (16) |
| Éruption érythémateuse | 0 (0) | 2 (9) | 2 (4) | |
| Urticaire | 0 (0) | 2 (9) | 2 (4) | |
| Prurit | 1 (4) | 1 (5) | 2 (4) | |
| Éruption maculo-papulaire | 1 (4) | 1 (5) | 2 (4) | |
| Problème cutané | 1 (4) | 1 (5) | 2 (4) | |
| Éruption fixe | 0 (0) | 1 (5) | 1 (2) | |
| Troubles du système nerveux central et périphérique | Céphalées | 5 (22) | 1 (5) | 6 (13) |
| Démarche anormale | 1 (4) | 1 (5) | 2 (4) | |
| Étourdissements | 0 (0) | 1 (5) | 1 (2) | |
| Migraine | 0 (0) | 1 (5) | 1 (2) | |
| Troubles vasculaires (extracardiaques) | Bouffées vasomotrices | 1 (4) | 4 (18) | 5 (11) |
| Problèmes au niveau du site d’administration | Réaction au point d’injection | 4 (17) | 2 (9) | 6 (13) |
Troubles cardiovasculaires généraux | Souffle cardiaque | 1 (4) | 1 (5) | 2 (4) |
| Hypotension | 1 (4) | 1 (5) | 2 (4) | |
| Troubles métaboliques et | Prise de poids | 1 (4) | 1 (5) | 2 (4) |
Système organique Terminologie ART de l’OMS nutritionnels | Terme préféré Terminologie ART de l’OMS | Groupe de traitement | ||
Placebo/ Aldurazyme (N = 23) | Aldurazyme/ Aldurazyme (N = 22) | Total (N = 45) | ||
| Hypokaliémie | 0 (0) | 1 (5) | 1 (2) | |
| Hypomagnésémie | 0 (0) | 1 (5) | 1 (2) | |
| Troubles psychiatriques | Confusion | 0 (0) | 1 (5) | 1 (2) |
| Termes secondaires | Extravasation | 0 (0) | 1 (5) | 1 (2) |
| Troubles du système urinaire | Œdème de la face | 0 (0) | 1 (5) | 1 (2) |
Tableau 4 : Récapitulatif des effets indésirables considérées comme peut-être, probablement ou certainement liées au traitement (≥ 5 % des patients quel que soit le groupe de traitement), observées chez les enfants participant à l’étude complémentaire ALID-006-01* (sous-groupe de la population totale de patients tel qu’indiqué dans le Tableau 3)
Système organique Terminologie ART de l’OMS | Terme préféré Terminologie ART de l’OMS | Groupe de traitement | ||
Placebo/ Aldurazyme (N = 18) | Aldurazyme/ Aldurazyme (N = 15) | Total (N = 33) | ||
| Tout type d’EI | 11 (61) | 11 (73) | 22 (67) | |
| Organisme dans son ensemble – Troubles généraux | Fièvre | 0 (0) | 4 (27) | 4 (12) |
| Dorsalgies | 2 (11) | 3 (20) | 5 (15) | |
| Sensation de changement de température | 2 (11) | 1 (7) | 3 (9) | |
| Douleurs dans les jambes | 2 (11) | 0 (0) | 2 (6) | |
| Fatigue | 0 (0) | 1 (7) | 1 (3) | |
| Douleurs | 0 (0) | 1 (7) | 1 (3) | |
| Frissons | 0 (0) | 1 (7) | 1 (3) | |
| Réaction anaphylactique | 1 (6) | 0 (0) | 1 (3) | |
| Symptômes pseudo-grippaux | 1 (6) | 0 (0) | 1 (3) | |
| Pâleur | 1 (6) | 0 (0) | 1 (3) | |
| Troubles du système musculo-squelettique | Arthralgie | 5 (28) | 2 (13) | 7 (21) |
| Douleurs squelettiques | 3 (17) | 1 (7) | 4 (12) | |
| Arthropathie | 1 (6) | 1 (7) | 2 (6) | |
| Faiblesse musculaire | 1 (6) | 0 (0) | 1 (3) | |
| Problèmes de peau et des annexes cutanées | Éruption transitoire | 3 (17) | 2 (13) | 5(15) |
| Éruption maculo-papulaire | 1 (6) | 1 (7) | 2 (6) | |
| Éruption érythémateuse | 0 (0) | 1 (7) | 1 (3) | |
| Urticaire | 0 (0) | 1 (7) | 1 (3) | |
| Prurit | 1 (6) | 0 (0) | 1 (3) | |
| Peau moite et froide | 1 (6) | 0 (0) | 1 (3) | |
| Problème cutané | 1 (6) | 0 (0) | 1 (3) | |
| Troubles gastro-intestinaux | Nausées | 3 (17) | 1 (7) | 4 (12) |
| Vomissements | 1 (6) | 2 (13) | 3 (9) | |
| Douleurs abdominales | 1 (6) | 1 (7) | 2 (6) | |
| Sécheresse buccale | 0 (0) | 1 (7) | 1 (3) | |
| Diarrhées | 1 (6) | 0 (0) | 1 (3) | |
| Troubles du système nerveux central et périphérique | Céphalées | 4 (22) | 0 (0) | 4 (12) |
| Migraine | 0 (0) | 1 (7) | 1 (3) | |
| Dysesthésie | 1 (6) | 0 (0) | 1 (3) | |
| Démarche anormale | 1 (6) | 0 (0) | 1 (3) | |
| Troubles vasculaires (extracardiaques) | Bouffées vasomotrices | 1 (6) | 3 (20) | 4 (12) |
| Troubles veineux | 1 (6) | 0 (0) | 1 (3) | |
| Troubles cardiovasculaires généraux | Souffle cardiaque | 1 (6) | 1 (7) | 2 (6) |
| Hypotension | 1 (6) | 1 (7) | 2 (6) | |
Système organique Terminologie ART de l’OMS | Terme préféré Terminologie ART de l’OMS | Groupe de traitement | ||
Placebo/ Aldurazyme (N = 18) | Aldurazyme/ Aldurazyme (N = 15) | Total (N = 33) | ||
| Problèmes au niveau du site d’administration | Réaction au point d’injection | 3 (17) | 0 (0) | 3 (9) |
| Troubles métaboliques et nutritionnels | Prise de poids | 1 (6) | 1 (7) | 2 (6) |
| Hypokaliémie | 0 (0) | 1 (7) | 1 (3) | |
| Hypomagnésémie | 0 (0) | 1 (7) | 1 (3) | |
| Troubles psychiatriques | Confusion | 0 (0) | 1 (7) | 1 (3) |
| Agitation | 1 (6) | 0 (0) | 1 (3) | |
| Troubles sanguins (plaquettes, saignement, coagulation) | Purpura | 1 (6) | 0 (0) | 1 (3) |
| Troubles du système respiratoire | Dyspnée | 1 (6) | 0 (0) | 1 (3) |
| Hypoxie | 1 (6) | 0 (0) | 1 (3) | |
| Troubles respiratoires | 1 (6) | 0 (0) | 1 (3) | |
| Termes secondaires | Extravasation | 0 (0) | 1 (7) | 1 (3) |
| Troubles du système urinaire | Œdème de la face | 0 (0) | 1 (7) | 1 (3) |
Les effets indésirables considérées comme peut-être, probablement ou certainement liées au traitement, observées chez moins de 5 % de l’ensemble des patients au cours de l’étude complémentaire (ALID-006-01) et classées selon la terminologie ART de l’OMS, se répartissent de la manière suivante (par système organique et terme préféré) : Organisme dans son ensemble
- Troubles généraux : réaction anaphylactique, symptômes pseudo-grippaux et pâleur; Troubles du système musculo-squelettique : faiblesse musculaire; Troubles gastro-intestinaux : diarrhées, dyspepsie, hyperplasie des gencives et sécheresse buccale; Troubles de la peau et des annexes cutanées : prurit, éruption érythémateuse, éruption maculo-papulaire, problèmes cutanés, urticaire, éruption fixe et peau moite et froide; Troubles du système nerveux central et périphérique : démarche anormale, paresthésie, étourdissements, dysesthésie et migraine; Troubles vasculaires (extracardiaques) : troubles veineux; Troubles cardiovasculaires généraux : murmure cardiaque et hypotension; Troubles métaboliques et nutritionnels : prise de poids, hypokaliémie et hypomagnésémie; Troubles psychiatriques : agitation et confusion; Troubles du système respiratoire : dyspnée, hypoxie et troubles respiratoires; Troubles sanguins (plaquettes, saignement, coagulation) : purpura; Termes secondaires : épanchement; Troubles du système urinaire : œdème de la face.
Au cours de l’étude complémentaire (ALID-006-01), des effets indésirables (jugées par l’Investigateur comme peut-être, probablement ou certainement liées au traitement à l’étude) ont été rapportées chez 29 (64 %) patients sur 45, et la fréquence de ces réactions était la même d’un groupe de traitement à l’autre [15 (68 %) patients dans le groupe Aldurazyme/Aldurazyme et 14 (61 %) patients dans le groupe placebo/Aldurazyme; voir Tableau 3]. La majorité (98 %) des EI liés aux traitements survenus le jour d’une perfusion (n = 529) ont également été définis comme des réactions liées à la perfusion (n = 516).
Des EI graves (quelle qu’en soit l’origine) ont été observés chez 25 (56 %) des 45 patients participant à l’étude complémentaire (ALID-006-01) : 14 (64 %) patients dans le groupe Aldurazyme/Aldurazyme et 11 (48 %) patients dans le groupe placebo/Aldurazyme. Des EI graves d’ordre respiratoire (quelle qu’en soit l’origine) ont été observés chez 2 (4 %) patients du groupe Aldurazyme/Aldurazyme et 5 (11 %) patients du groupe placebo/Aldurazyme. Les EI graves d’ordre respiratoire survenus chez plusieurs patients incluaient la dyspnée (4 patients, 9 %), les troubles respiratoires (2 patients, 4 %) et l’apnée du sommeil (2 patients, 4 %). Un EI grave lié à une hypersensibilité compatible avec une réaction anaphylactique a été observé chez 1 patient (2 %) dans le groupe placebo/Aldurazyme (pour plus d’informations sur les patients, voir la rubrique EFFETS INDÉSIRABLES OBSERVÉES LORS DES ESSAIS CLINIQUES : Immunogénicité). Neuf EI graves liés au traitement ont été observés chez 3 (7 %) patients : 7 de ces événements ont en outre été définis comme des réactions liées à la perfusion et 2 étaient des dorsalgies chez 1 patient et des problèmes d’accès veineux chez un autre patient.
De manière générale, des EI liés au traitement (définis comme ces EI jugés par l’Investigateur comme peut-être, probablement ou certainement liés au traitement à l’étude) ont été rapportés chez 22 (67 %) des 33 enfants âgés de 6 à 18 ans participant à l’étude ALID-006-01 et la fréquence des événements était la même d’un groupe de traitement à l’autre [11 (73 %) patients dans le groupe Aldurazyme/Aldurazyme et 11 (61 %) patients dans le groupe placebo/Aldurazyme; voir le Tableau 4]. Des EI graves ont été observés chez 18 des 33 enfants âgés de 6 à 18 ans (55 %) : 9 (60 %) patients dans le groupe Aldurazyme/Aldurazyme et 9 (50 %) patients dans le groupe placebo/Aldurazyme. Parmi les EI graves observés chez au moins 2 patients dans les 2 groupes, citons les éléments suivants : dyspnée (4 patients, 12 %), troubles veineux (4 patients, 12 %), hernie, sans autre indication, (3 patients, 9 %), douleurs abdominales (2 patients, 6 %), syndrome du canal carpien (2 patients, 6 %), troubles respiratoires (2 patients, 6 %) et troubles tendineux (2 patients, 6 %). Un enfant (3 %) est décédé suite à un EI grave lié au traitement (infection respiratoire) après 112 jours de participation à l’étude au cours desquels il avait reçu 16 perfusions d’Aldurazyme.
Cinq patients (11 %), appartenant tous au groupe de traitement placebo/Aldurazyme, ont quitté l’étude complémentaire avant l’évaluation réalisée semaine 182. Un patient du groupe placebo/Aldurazyme est décédé chez lui 6 jours après la 16ème perfusion d’Aldurazyme. Il s’agissait d’un garçon de 7 ans atteint de la forme de Hurler-Scheie de la MPS I, qui présentait, depuis 1 an, une apnée centrale et obstructive liée à un laryngo-pharynx étroit, s’accompagnant d’un taux de CO2 élevé, notamment la nuit. L’autopsie a permis de déterminer que le décès était dû à une arythmie cardiaque; le patient présentait également une légère infection des voies respiratoires supérieures. Un patient a quitté l’étude en raison d’EI graves liés au traitement/de réactions liées à la perfusion (obstruction des voies aériennes d’origine anaphylactique ayant nécessité une trachéotomie en urgence), après avoir participé à l’étude pendant 704 jours et avoir reçu 44 perfusions d’Aldurazyme, malgré un test cutané négatif (pour plus d’informations sur les patients, voir la section EFFETS INDÉSIRABLES OBSERVÉES LORS DES ESSAIS CLINIQUES : Immunogénicité). Les 3 autres patients ont quitté l’étude en raison d’une phobie des aiguilles, d’une grossesse et de difficultés à respecter les rendez-vous planifiés.
Au cours des 182 semaines de l’étude clinique complémentaire, au moins 1 EI a été observé chez
tous les patients (100 %) des deux groupes de traitement. Des EI ont continué à être observés chez la quasi-totalité des patients; la fréquence des événements (quelle qu’en soit la gravité ou l’origine) rapportés a diminué de la première à la deuxième année (90 % - 100 %), et de la troisième (85 % - 93 %) à la quatrième année (77 % - 88 %).
Les données présentées au Tableau 5 reflètent l’exposition à Aldurazyme® de 20 patients âgés de 5 ans ou moins au cours d’une étude ouverte (ALID-014-02). Les données de sécurité à long terme ne sont pas disponibles en raison de la durée de l’étude (52 semaines). Les patients ont reçu une perfusion d’Aldurazyme® par semaine à la dose de 0,58 mg/kg pendant 52 semaines, à l’exception de 4 patients dont la dose a été augmentée à 1,16 mg/kg à partir de la semaine 26. Après évaluation clinique, il a été déterminé que 16 des 20 patients présentaient la forme de Hurler et 4 la forme de Hurler-Scheie. Tous les patients ont reçu des antipyrétiques et des antihistaminiques avant chaque perfusion.
Le Tableau 5 présente un récapitulatif des effets indésirables constatées au cours de l’étude ouverte chez au moins 5 % des patients (1 patient ou plus). Les effets indésirables signalées ont été classées au moyen de la terminologie MedDRA.
Tableau 5 : Récapitulatif des effets indésirables liées au traitement chez > 5 % des patients au cours de l’étude ouverte (ALID-014-02)
Classe de système d’organes Terme préféré | 0,58 mg/kg N = 16 n (%) | 0,58- 1,16 mg/kg* N = 4 n (%) | Ensemble N = 20 n (%) |
| Tout type de réaction indésirable | 5 (31) | 3 (75) | 8 (40) |
| Troubles cardiaques | 1 (6) | 1 (25) | 2 (10) |
| Tachycardie | 1 (6) | 1 (25) | 2 (10) |
| Troubles d’ordre général et problèmes au niveau du site d’administration | 5 (31) | 3 (75) | 8 (40) |
| Fièvre | 4 (25) | 3 (75) | 7 (35) |
| Frissons | 3 (19) | 1 (25) | 4 (20) |
| Crépitations | 0 | 1 (25) | 1 (5) |
| Examens | 1 (6) | 1 (25) | 2 (10) |
| Hypertension | 1 (6) | 1 (25) | 2 (10) |
| Diminution de la saturation en oxygène | 1 (6) | 1 (25) | 2 (10) |
| Augmentation du taux de fer sanguin | 0 | 1 (25) | 1 (5) |
| Augmentation de la fréquence cardiaque | 1 (6) | 0 | 1 (5) |
| Troubles du système nerveux | 0 | 1 (25) | 1 (5) |
| Trémulation | 0 | 1 (25) | 1 (5) |
| Troubles respiratoires, thoraciques et médiastinaux | 0 | 1 (25) | 1 (5) |
| Détresse respiratoire | 0 | 1 (25) | 1 (5) |
| Respiration sifflante | 0 | 1 (25) | 1 (5) |
| Troubles des tissus cutanés et sous-cutanés | 0 | 1 (25) | 1 (5) |
| Prurit | 0 | 1 (25) | 1 (5) |
| Éruption maculaire | 0 | 1 (25) | 1 (5) |
| Troubles vasculaires | 0 | 2 (50) | 2 (10) |
| Hypertension | 0 | 1 (25) | 1 (5) |
| Pâleur | 0 | 1 (25) | 1 (5) |
Remarque : Les pourcentages se basent sur le nombre total de patients dans le groupe posologique. Remarque : Lorsqu’un patient rencontre plus d’une réaction indésirable appartenant à la même classe de système d’organes ou au même terme préféré, elle n’est comptabilisée qu’une seule fois dans cette classe de système d’organes ou terme préféré.
Remarque : À partir de la 26e semaine et jusqu’à la fin de l’étude, la dose a été augmentée à 1,16 mg/kg lorsque la concentration urinaire de GAG mesurée à la 22e semaine était > 200 µg/mg de créatinine dans le groupe des patients recrutés après le 1er janvier 2004.
*1,16 mg/kg à la 26e semaine
Réactions liées à la perfusion
Des réactions liées à la perfusion ont été observées chez 7 des 22 patients traités avec Aldurazyme® au cours de l’étude contrôlée contre placebo (ALID-003-99). Ces réactions ne différaient pas de façon significative entre le groupe Aldurazyme® et le groupe placebo (perfusions de diluant et de tous les ingrédients non médicinaux d’Aldurazyme®). Les réactions les plus courantes ont été les bouffées vasomotrices, la fièvre, les céphalées et les éruptions cutanées. Des bouffées vasomotrices ont été ressenties par 5 patients sous Aldurazyme® (23 %) ; les autres réactions ont été moins fréquentes. Toutes les réactions étaient d’intensité légère ou modérée. Parmi les réactions liées à la perfusion moins couramment rencontrées, citons la toux, le bronchospasme, la dyspnée, l’urticaire, l’œdème de Quincke et le prurit.
Au cours de l’étude complémentaire ouverte (ALID-006-01), les effets indésirables les plus fréquentes ayant nécessité une intervention étaient des réactions liées à la perfusion. Au cours des 182 semaines de traitement avec Aldurazyme lors de l’étude complémentaire, au moins une réaction liée à la perfusion a été observée chez 22 (49 %) patients, 12 (55 %) patients du groupe Aldurazyme/Aldurazyme et 10 (43 %) patients du groupe placebo/Aldurazyme. Il convient de noter que la plupart (80 %) des réactions liées à la perfusion observées au cours de la période de traitement dans le groupe Aldurazyme/Aldurazyme ont été constatées chez un seul patient.
Des réactions liées à la perfusion ont été relevées chez 18 enfants sur 33 (55 %) âgés de 6 à 18 ans. Parmi les réactions liées à la perfusion observées chez 5 % ou plus de l’ensemble des enfants, citons les éruptions transitoires (15 %), la fièvre (12 %), les bouffées vasomotrices (12 %), les nausées (9 %), les réactions au point d’injection (9 %), les céphalées (9 %), les sensations de changement de température (6 %), les douleurs abdominales (6 %), les diarrhées (6 %), les vomissements (6 %), les arthralgies (6 %), les douleurs squelettiques (6 %) et l’hypotension (6 %).
Les événements indésirables les plus fréquents (quelle qu’en soit l’origine) incluaient les rhinites (42 patients sur 45, 93 %), les céphalées (38 patients sur 45, 84 %), la fièvre (35 patients sur 45, 78 %), la toux (34 patients sur 45, 76 %), les pharyngites (32 patients sur 45, 71 %), les nausées (29 patients sur 45, 64 %), les douleurs (28 patients sur 45, 62 %), les arthralgies (28 patients sur 45, 62 %), les diarrhées (24 patients sur 45, 53 %), les vomissements (26 patients sur 45, 58 %), les douleurs squelettiques (26 patients sur 45, 58 %), les infections des voies respiratoires supérieures (24 patients sur 45, 53 %), les douleurs abdominales (24 patients sur 45, 53 %), les dorsalgies (23 patients sur 45, 51 %) et les éruptions transitoires (18 patients sur 45, 40 %). Les réactions liées à la perfusion les plus fréquemment rapportées étaient les éruptions transitoires (13 %), les bouffées vasomotrices (11 %), la fièvre (11 %), les céphalées (9 %), les douleurs abdominales (9 %) et les réactions au point d’injection (9 %). Les réactions liées à la perfusion les moins fréquemment rapportées étaient les diarrhées (7 %), les nausées (7 %), les sensations de changement de température (7 %), les vomissements (4 %) et l’hypotension (4 %). Un cas de réaction anaphylactique a été observé au cours de l’étude complémentaire ouverte (ALID-006-
- 01) (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS : Effets indésirables liées au médicament d’ordre général et observées au cours de l’étude clinique).
Le nombre de patients chez lesquels une réaction liée à la perfusion a pu être observée a diminué au fil du temps. Au cours des 9 premiers mois de traitement, des réactions liées à la perfusion ont été constatées chez 20 % à 27 % des patients (n = 22-62 réactions liées à la perfusion) dans le groupe Aldurazyme/Aldurazyme et le groupe placebo/Adurazyme, respectivement; au cours des 9 à 27 mois de traitement suivants, des réactions liées à la perfusion ont été constatées chez 7 % à 14 % des patients (n = 16-47 réactions liées à la perfusion); au cours des 27 à 42 mois de traitement suivants, des réactions liées à la perfusion ont été constatées chez 5 % des patients (au total, 41 à 57 réactions liées à la perfusion ont été rapportées chez 2 patients).
Au cours de l’étude ouverte (ALID-014-02), des réactions liées à la perfusion ont été signalées chez un total de 7 patients (35 %). Les réactions liées à la perfusion les plus fréquemment signalées ont été la fièvre (6 patients) et les frissons (4 patients). La majorité des réactions liées à la perfusion étaient d’intensité légère et ont pu être résolues par la diminution du débit de perfusion, l’interruption temporaire des perfusions et/ou l’administration d’antihistaminiques et/ou d’antipyrétiques.
Immunogénicité
Les données reflètent le pourcentage de patients dont le dépistage des anticorps dirigés contre Aldurazyme® a été considéré comme positif lors d’un test ELISA (Enzyme-Linked ImmunoSorbent Assay) visant à rechercher les anticorps IgG spécifiques dirigés contre la laronidase, et dépendent étroitement de la sensibilité et de la spécificité du test. En outre, l’incidence des anticorps observée au cours d’un dosage peut être influencée par plusieurs facteurs, notamment la manière dont sont manipulés les échantillons, l’heure de prélèvement, les autres traitements médicamenteux suivis et l’existence d’une maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dirigés contre Aldurazyme® avec celle des anticorps contre d’autres produits peut induire en erreur.
Au cours de l’étude contrôlée contre placebo (ALID-003-99), de l’étude complémentaire ouverte (ALID-006-01) et d’une étude ouverte de premier stade (BIO7500-001), 50 des 55 patients (91 %) traités avec Aldurazyme® ont développé des anticorps IgG contre la laronidase. Au cours de l’étude en double aveugle et de l’étude complémentaire, des anticorps IgG dirigés contre Aldurazyme, détectés à l’aide d’un test ELISA et confirmés par RIP, ont été retrouvés chez 42 patients sur 45 (93 %). Le délai moyen d’apparition des premiers anticorps détectables par test ELISA était de 50,6 jours dans le groupe Aldurazyme/Aldurazyme et de 39,7 jours dans le groupe placebo/Aldurazyme. Des anticorps IgG dirigés contre Aldurazyme, détectés à l’aide d’un test ELISA et confirmés par RIP, ont été retrouvés chez 30 enfants sur 33 (91 %) (âgés de 6 à 18 ans). Le délai moyen d’apparition des premiers anticorps détectables par test ELISA et confirmés par RIP était de 46,5 jours dans le groupe Aldurazyme/Aldurazyme et de 38,6 jours dans le groupe placebo/Aldurazyme.
Neuf patients sur 45 (20 %) ayant été victimes de graves réactions liées à la perfusion durant l’étude contrôlée contre placebo (ALID-003-99) et l’étude complémentaire ouverte (ALID-006-01) (2 patients lors de l’étude contrôlée contre placebo, 1 patient lors de l’étude contrôlée contre placebo et l’étude complémentaire, et 6 patients lors de l’étude complémentaire), ont subi des tests visant à révéler la formation d’anticorps IgE spécifiques dirigés contre Aldurazyme® et l’activation du complément. Six des 9 patients chez lesquels des anticorps IgE et une activation du complément ont été relevés étaient des enfants (âgés de 6 à
18 ans). Le dosage des anticorps IgE faisait appel à la méthode ELISA, alors que l’activation du complément a été mesurée grâce à la technique immuno-enzymatique de Quidel. Le dépistage des anticorps IgE s’est révélé positif chez un seul patient au cours de l’étude complémentaire ALID-006-01. Le dépistage des anticorps IgE spécifiques dirigés contre Aldurazyme et l’activation du complément se sont révélés positifs chez ce patient inclus dans le groupe placebo de l’étude ALID-003-99 avant de participer à l’étude ALID-006-01. Une grave réaction liée à la perfusion (dyspnée) a été observée chez ce patient semaine 34. Un test cutané a ensuite été réalisé. Une ponction cutanée suivie d’un test intradermique réalisé avec 0,01 cc d’Aldurazyme dilué (dilution de 1:20 poids/volume avec une solution saline stérile) a été réalisée vers la semaine 43. Aucun œdème ni érythème n’a été constaté, indiquant que les deux tests cutanés étaient négatifs. Cependant, le dépistage des IgE (semaines 37, 50, 51 et 60) et l’activation du complément (semaines 34, 49 et 57) se sont par la suite révélés positifs au cours de l’étude complémentaire. De graves réactions liées à la perfusion, de type réaction anaphylactique caractérisée par une urticaire et obstruction des voies respiratoires ayant nécessité une trachéotomie en urgence, ont ensuite été constatées chez le patient lors de la séance de traitement semaine 62. Aucune autre perfusion d’Aldurazyme ne lui a été administrée et le patient a quitté l’étude semaine 101 (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Généralités). Ce patient est le seul à avoir été soumis à un test cutané au cours de l’étude complémentaire (2 % de l’ensemble des patients de l’étude clinique). Ce patient a également été l’un des 2 patients de l’étude complémentaire à présenter une activation du complément. Le deuxième patient, dont l’activation du complément était positive, présentait un dépistage des anticorps IgE négatif semaine 37 de l’étude complémentaire.
D’autres réactions allergiques ont également été observées chez des patients recevant Aldurazyme® (voir la rubrique EFFETS INDÉSIRABLES – Réactions liées à la perfusion).
Au cours de l’étude complémentaire ALID-006-01, certaines doses ont été retardées chez 45 patients (doses administrées plus de 10 jours après la dose précédente), administrées plus lentement chez 8 patients (diminution du débit de perfusion de 50 à 99 %) et annulées chez 44 patients (doses qui n’ont pas été administrées). Parmi les patients dont certaines doses ont été retardées, moins de 5 % des doses ont été retardées chez 23 patients, entre 5 et 10 % chez 12 patients, et 10 % et plus chez 10 patients. Parmi les patients dont certaines doses ont été administrées plus lentement, une seule dose a été administrée plus lentement chez 4 patients, 2 doses chez 3 patients et 7 doses chez 1 patient. Parmi les patients dont certaines doses ont été annulées, moins de 5 % des doses ont été annulées chez 15 patients, entre 5 et 10 % chez 13 patients, et 10 % et plus chez 16 patients.
La totalité des 20 patients (100 %) traités avec Aldurazyme® au cours de l’étude ouverte (ALID-014-02) ont développé des anticorps IgG dirigés contre la laronidase. Le taux d’anticorps IgG n’était plus détectable après 12 mois de traitement avec Aldurazyme® au cours de l’étude ouverte (ALID-014-02) chez un patient ayant initialement développé des anticorps IgG dirigés contre la laronidase. Les effets neutralisants in vitro sur l’activité enzymatique ont été recherchés chez tous les patients séropositifs participant à l’étude ouverte (ALID-014-02). Une activité inhibitrice neutralisante in vitro marginale à faible, qui n’a pas semblé avoir d’impact sur l’efficacité clinique et/ou la diminution des GAG urinaires, a été observée chez un patient. L’importance clinique des anticorps dirigés contre Aldurazyme®, y compris le risque de neutralisation du produit, reste inconnue.
Un dépistage des IgE et de l’activation du complément a été effectué chez 2 enfants (âgés de 6 mois à 5 ans) ayant présenté des réactions liées à la perfusion d’intensité modérée au cours de l’étude ouverte (ALID-014-02); l’activation du complément s’est révélée positive et le dépistage des anticorps IgE négatif chez les deux patients.
Effets indésirables au médicament déterminés à la suite de la surveillance après commercialisation
La surveillance après commercialisation d’Aldurazyme® a révélé l’existence de réactions sévères et graves liées à la perfusion, dont certaines se sont avérées délétères (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Généralités). Les effets indésirables les plus courants (en appliquant la terminologie MedDRA) sont les frissons, les vomissements, les nausées, l’arthralgie, les diarrhées, la tachycardie, les douleurs abdominales, l’hypertension et la diminution de la saturation en oxygène. Les autres effets indésirables identifiés au cours de la surveillance après commercialisation sont la dyspnée, l’érythème, la sensation de chaleur, la sensation de froid, la cyanose, l'œdème et la paresthésie du larynx.
Il existe également quelques cas d’extravasation chez des patients traités avec ALDURAZYME. Aucune nécrose des tissus n’a été observée lors de l’extravasation.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament : Aucune interaction avec d’autres médicaments n’a été établie. Les patients qui prennent des produits médicinaux à base de chloroquine ou de procaïne doivent être suivis par un médecin en raison du risque d’interférence avec le captage intracellulaire de la laronidase.
Interactions médicament-aliment : Aucune interaction avec des aliments n’a été établie.
Interactions médicament-herbe médicinale : Aucune interaction avec des produits de phytothérapie n’a été établie.
Effets au médicament sur les essais de laboratoire : Aucune interaction avec des épreuves de laboratoire n’a été établie.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
| |
| par un médecin habitué à prendre en charge des patients atteints de la MPS I ou | |
| d’autres maladies métaboliques héréditaires. | |
| |
| approprié disposant du matériel de réanimation nécessaire au traitement des | |
| urgences médicales. | |
| |
| les patients de plus de 65 ans, aucun schéma posologique ne peut être recommandé | |
| chez ces patients. | |
| |
| patients présentant une insuffisance rénale ou hépatique, aucun schéma posologique ne | |
| peut être recommandé chez ces patients. | |
Posologie recommandée et modification posologique
Le schéma posologique recommandé d’Aldurazyme® est de 0,58 mg/kg de poids corporel, 1 fois par semaine en perfusion intraveineuse.
L’administration d’antipyrétiques et (ou) d’antihistaminiques est recommandée 60 minutes avant le début de la perfusion (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Généralités).
Le débit de perfusion initial de 10 µg/kg/h peut être progressivement augmenté toutes les 15 minutes durant la première heure, suivant la tolérance du patient, jusqu’à concurrence de 200 µg/kg/h. Ce débit maximal est par la suite maintenu pour le reste de la perfusion (de 2 à 3 heures).
Le volume total à perfuser est déterminé d’après le poids corporel du patient et doit être administré en quelque 3 à 4 heures. Il est de 100 mL pour les patients pesant 20 kg ou moins, et de 250 mL pour les patients pesant plus de 20 kg.
Le tableau qui suit précise le schéma posologique et les réglages de la pompe volumétrique permettant l’administration du volume total dans l’intervalle recommandé :
Patients pesant 20 kg ou moins
| Volume total d’Aldurazyme® en perfusion = 100 mL | |||
| 2 mL/h x 15 minutes | Mesurer les signes vitaux; s’ils sont stables, augmenter le débit à ... | ||
| 4 mL/h x 15 minutes | Mesurer les signes vitaux; s’ils sont stables, augmenter le débit à ... | ||
| 8 mL/h x 15 minutes | Mesurer les signes vitaux; s’ils sont stables, augmenter le débit à ... | ||
| 16 mL/h x 15 minutes | Mesurer les signes vitaux; s’ils sont stables, augmenter le débit à ... | ||
| 32 mL/h x + 3 heures | Poursuivre ainsi pour le reste de la perfusion. | ||
| Patients pesant plus de 20 kg | |||||||
| Volume total d’Aldurazyme® en perfusion = 250 mL | |||||||
| 5 mL/h x 15 minutes | Mesurer les signes vitaux; s’ils sont stables, augmenter le débit à ... | ||||||
| 10 mL/h x 15 minutes | Mesurer les signes vitaux; s’ils sont stables, augmenter le débit à ... | ||||||
| 20 mL/h x 15 minutes | Mesurer les signes vitaux; s’ils sont stables, augmenter le débit à ... | ||||||
| 40 mL/h x 15 minutes | Mesurer les signes vitaux; s’ils sont stables, augmenter le débit à ... | ||||||
| 80 mL/h x + 3 heures | Poursuivre ainsi pour le reste de la perfusion. | ||||||
Administration
Mode d’emploi (suivant une technique aseptique et une préparation stérile)
- 1. Déterminer le nombre de flacons à diluer en fonction du poids du patient et de la dose recommandée (0,58 mg/kg) :
| Poids du patient (en kg) x 1 mL/kg d’Aldurazyme® = Nombre total de mL d’Aldurazyme® | |
| Nombre total de mL d’Aldurazyme® ÷ 5 mL par flacon = Nombre total de flacons | |
| arrondi à l’unité supérieure. | |
Sortir le nombre requis de flacons du réfrigérateur et les laisser reposer à température ambiante. Ne pas chauffer les flacons ni les passer au four à micro-ondes.
- 2. Avant de prélever la solution du flacon, inspecter visuellement le contenu de ce dernier à la recherche de particules ou d’une décoloration. La solution doit être limpide à légèrement opalescente, et incolore à jaune pâle. Quelques particules translucides peuvent s’y trouver. Ne pas utiliser les flacons dont la solution est décolorée ou contient des particules visibles.
- 3. Déterminer le volume total à perfuser d’après le poids du patient (en kg), soit 100 mL (si le patient pèse 20 kg ou moins) ou 250 mL (si le patient pèse plus de 20 kg) de chlorure de sodium à 0,9 % pour injection, USP.
- 4. Prélever du sac pour perfusion contenant du chlorure de sodium à 0,9 % pour injection, USP, un volume équivalent au volume de concentré d’Aldurazyme® à ajouter, et le jeter.
- 5. Prélever lentement le volume préalablement déterminé d’Aldurazyme® à même les flacons dénombrés en faisant attention de ne pas trop les agiter. Ne pas utiliser d’aiguille à filtre, qui risquerait d’agiter la solution d’Aldurazyme® et de la dénaturer, la rendant ainsi biologiquement inactive.
- 6. Ajouter lentement la solution d’Aldurazyme® au sac contenant le chlorure de sodium à 0,9 % pour injection, USP, en prenant soin d’éviter d’agiter le tout. Ne pas utiliser d’aiguille à filtre.
| |
| agiter la solution. | |
| Aldurazyme® ne contient aucun agent de conservation. Par conséquent, toute quantité | |
| résiduelle de produit dilué dans la solution saline et restée dans le sac pour perfusion doit être | |
| jetée conformément aux exigences locales. | |
| Aldurazyme® ne doit pas être mélangé avec d’autres produits médicinaux au cours d’une | |
| même perfusion. | |
| La compatibilité d’Aldurazyme® en solution avec d’autres produits n’a pas été évaluée. | |
Entreposage et stabilité
| Conserver Aldurazyme® (laronidase) au réfrigérateur à une température allant de 2 à 8 °C (36 à | |
| 46 °F). NE PAS CONGELER NI AGITER. NE PAS UTILISER Aldurazyme® au-delà de la |
date de péremption indiquée sur le flacon. Ce produit ne contient pas d’agent de conservation.
Il est recommandé d’utiliser Aldurazyme® immédiatement après sa dilution (c’est-à-dire dans les 3 heures qui suivent), étant donné que ni Aldurazyme® ni la solution pour perfusion ne contiennent d’agent de conservation. Des études de stabilité physicochimique ont révélé que la solution pouvait néanmoins être conservée à des températures allant de 2 à 8 °C jusqu’à 36 heures après sa dilution, même si cela n’est pas recommandé, si une technique aseptique est adoptée tout au long du processus.
Instructions particulières de manipulation
Ne pas utiliser un flacon plus d’une fois. Aldurazyme® doit être préparé au moyen de contenants en PVC et administré à l’aide d’un dispositif pour perfusion en PVC doté d’un filtre intégré de 0,2 micromètres (µm) liant faiblement les protéines. Il n’existe pas de données sur la compatibilité d’Aldurazyme®, une fois dilué, avec les contenants en verre.
SURDOSAGE
Il n’existe aucun rapport de surdosage avec Aldurazyme® (laronidase pour injection).
Pour traiter une surdose présumée, contactez le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Les mucopolysaccharidoses sont des maladies d’accumulation causées par l’absence d’enzymes lysosomiales spécifiques nécessaires au catabolisme des glycosaminoglycanes (GAG). La mucopolysaccharidose de type I (MPS I) se caractérise par un déficit en α-L-iduronidase, une hydrolase lysosomiale qui catalyse l’hydrolyse des résidus iduronidase terminaux du dermatane-sulfate et de l’héparane-sulfate. Par conséquent, le manque ou l’absence d’activité de l’α-L-iduronidase entraîne l’accumulation de substrats de GAG, à savoir le dermatane-sulfate et l’héparane-sulfate, dans tout l’organisme, ce qui provoque un dysfonctionnement cellulaire, tissulaire et organique étendu.
L’administration d’Aldurazyme® (laronidase pour injection) pour le traitement de la MPS I vise à fournir une enzyme exogène pouvant être captée par les lysosomes et ainsi favoriser le catabolisme des GAG. Le captage cellulaire d’Aldurazyme® dans les lysosomes est très probablement assuré par les chaînes d’oligosaccharide de la laronidase se terminant par un mannose-6-phosphate se liant à certains récepteurs spécifiques.
Pharmacodynamique
Comme la barrière hémato-encéphalique empêche de nombreuses protéines sanguines d’atteindre le système nerveux central, on ne peut supposer des effets d’Aldurazyme®, après administration intraveineuse, sur les cellules du système nerveux central à la lumière de son activité à l’extérieur de ce dernier. La capacité d’Aldurazyme® de franchir la barrière hémato-encéphalique n’a été évaluée ni chez des modèles animaux ni dans le cadre d’essais cliniques.
L’effet pharmacodynamique d’Aldurazyme a été évalué par la diminution de la concentration en GAG urinaires. La réaction des GAG urinaires aux modifications de posologie d’Aldurazyme est inconnue, et le lien existant entre les GAG urinaires et d’autres mesures de réponse clinique n’a pas été établi.
Pharmacocinétique
Les propriétés pharmacocinétiques de la laronidase ont été évaluées auprès de 12 patients atteints de la MPS I ayant reçu 0,58 mg/kg d’Aldurazyme® en perfusion sur une période de 4 heures au cours de l’étude contrôlée contre placebo (ALID-003-99). Après les 1re, 12e et 26e perfusions hebdomadaires, les concentrations plasmatiques maximales moyennes (Cmax) variaient chaque fois de 1,2 à 1,7 µg/mL. L’aire sous la courbe des concentrations plasmatiques en fonction du temps (ASCi) variait de 4,5 à 6,9 µg • h/mL. Le volume moyen de distribution (Vz) allait de 0,24 à 0,6 L/kg. La clairance plasmatique moyenne (CL) était de 1,7 à 2,7 mL/min/kg, alors que la demi-vie d’élimination moyenne (t1/2) oscillait entre 1,5 et 3,6 heures.
Au cours de l’étude ouverte (ALID-014-02), le profil pharmacocinétique des 20 patients âgés de 5 ans ou moins était similaire à celui des patients plus âgés et moins gravement atteints. (Tableau 6).
Tableau 6 : Synthèse des paramètres pharmacocinétiques d’Aldurazyme® semaines 1, 13,
26 et 52 (ALID-014-02)
| Paramètre | Semaine 1 | Semaine 13 | Semaine 26 | Semaine 52 |
Cmax1(µg/mL) ASC∞1 (h*µg/mL) t1/2 (h) CL (mL/min/kg) Vz (L/kg) Vss (L/kg) | 1,89 ± 3,88 3,35 ± 3,43 1,55 ± 0,52 5,73 ± 3,90 0,75 ± 0,50 0,89 ± 0,69 | 0,90 ± 0,53 2,43 ± 1,43 0,55 ± 0,28 5,33 ± 2,67 0,30 ± 0,30 0,70 ± 0,40 | 2,15 ± 2,33 5,34 ± 3,94 0,95 ± 0,88 2,97 ± 1,87 0,21 ± 0,30 0,42 ± 0,28 | 3,13 ± 5,12 5,45 ± 5,63 1,15 ± 0,87 3,20 ± 2,02 0,25 ± 0,21 0,48 ± 0,31 |
Les données sont rapportées comme la moyenne + l’écart-type.
1 En supposant un dosage moyen de 172,4 unités d’activité/mg de protéine
Les données pharmacocinétiques pédiatriques ont été recueillies à partir de deux études sur des formulations contenant ou non de l’HSA (l’étude ALID-003-99, qui a inclus 7 patients âgés de 6 à 18 ans traités par une formulation d’Aldurazyme avec HSA et l’étude ALID-014-02, qui a inclus 4 patients âgés de 6 mois à 5 ans traités par une formulation d’Aldurazyme sans HSA) et évaluées de façon comparative.
Tableau 7 : Paramètres pharmacocinétiques comparatifs pour Aldurazyme avec/sans HSA aux semaines 1 et 26
| Étude | Étendue d’âge (ans) | Formulations d’Aldurazyme | n | Semaine | Cmax1 (U/mL) | ASCT1 (U*h/mL) | ASC∞1 (U*h/mL) |
| ALID-003-99 | 6 à 18 | Avec HSA | 7 | 1 | 0,18 ± 0,04 | 0,73 ± 0,14 | 0,87 ± 0,18 |
| 7 | 26 | 0,29 ± 0.11 | 1,01 ± 0,42 | 1,06 ± 0,44 | |||
| ALID-014-02 | 0,5 à 5 | Sans HSA | 4 | 1 | 0,07 ± 0.04 | 0,20 ± 0,12 | 0,23 ± 0,13 |
| 4 | 26 | 0,19 ± 0.11 | 0,66 ± 0,50 | 0,70 ± 0,53 | |||
| Rapports | 0,5 à 18 | Pas d’HSA/avec HSA | S.O. | 1 | 33,59 | 25,42 | 23,96 |
| S.O. | 26 | 62,77 | 58,24 | 58,87 |
S.O. = sans objet
Les données sont rapportées comme la moyenne ± l’écart-type.
1 En supposant un dosage moyen de 172,4 unités d’activité/mg de protéine
Cmax, concentration maximale observée; ASCT, aire sous la courbe de la concentration en fonction du temps jusqu’au dernier point temporel; ASC∞, aire sous la courbe de la concentration en fonction du temps extrapolée à l’infini.
Il y avait une tendance générale à l’augmentation des concentrations et des expositions maximales d’Aldurazyme en présence d’HSA. Le petit nombre de sujets présentant des données pharmacocinétiques à l’appui de cette analyse limite cependant les possibilités d’interprétation des résultats ci-dessus.
Effets des anticorps
La plupart des patients ayant reçu Aldurazyme® en perfusion 1 fois par semaine au cours de l’étude contrôlée contre placebo (ALID-003-99) avaient développé des anticorps contre la laronidase au bout de 12 semaines. Une augmentation de la clairance plasmatique de la laronidase a été observée entre la 1re et la 12e semaine chez certains patients. Cette augmentation semblait proportionnelle au titre des anticorps. Après 26 semaines, la clairance plasmatique de la laronidase était comparable à ce qu’elle était la 1re semaine, en dépit de la présence continue et, dans certains cas, accrue de titres d’anticorps.
Au cours de l’étude ouverte (ALID-014-02), tous les patients avaient développé des anticorps contre la laronidase au bout de 12 semaines. L’exposition à Aldurazyme® était identique d’une visite à l’autre mais variait entre les patients. En considérant la faible taille de l’effectif de l’échantillon et la variabilité, l’effet des titres d’anticorps sur la clairance plasmatique, la concentration plasmatique maximale et l’aire sous la courbe de la concentration plasmatique en fonction du temps chez les patients âgés de 5 ans ou moins, était comparable avec celui observé chez les patients plus âgés et moins gravement atteints de l’étude contrôlée contre placebo (ALID-003-99). L’administration de doses continues du traitement a entraîné une diminution apparente du volume de distribution conduisant à une réduction de la demi-vie. Ceci semble avoir un lien avec une augmentation des titres d’anticorps.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : laronidase
Nom chimique : α-L-iduronidase humaine recombinante (rhIDU)
Formule moléculaire et masse moléculaire : C3169H4889O884N901 S12
Formule développée :
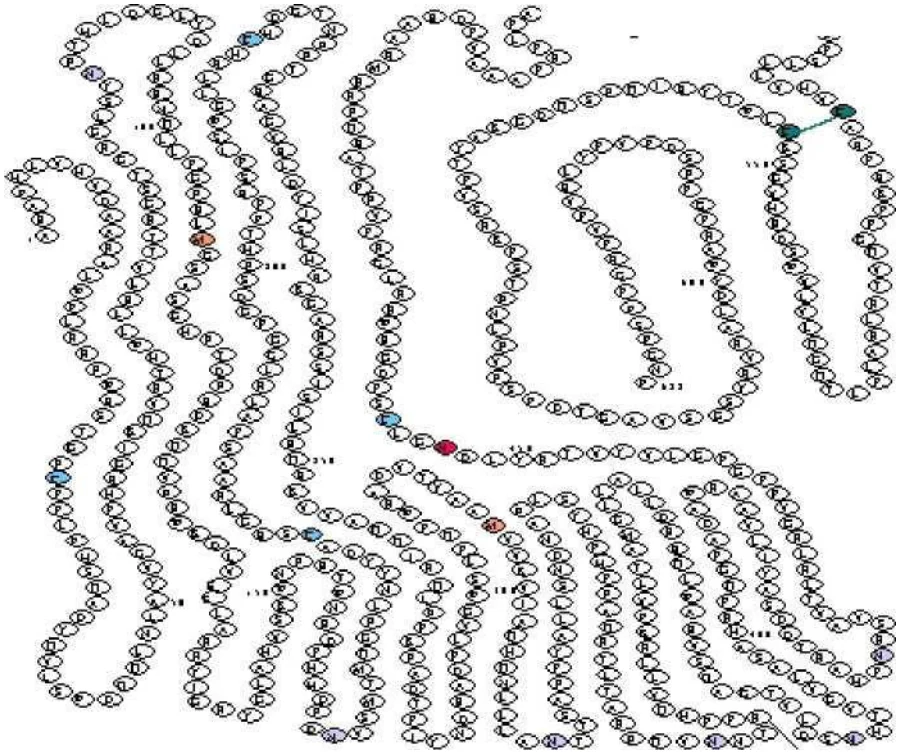
Propriétés physicochimiques : L’α-L-iduronidase humaine recombinante (rhIDU) est une hydrolase lysosomiale de 628 acides aminés qui assure le clivage des résidus d’acide iduronique des extrémités non réductrices de l’héparane-sulfate et du dermatane-sulfate. Cette enzyme est formée d’une chaîne polypeptidique unique dont la masse moléculaire équivaut à 70,1 kilodaltons (kD) (d’après la séquence d’ADN complémentaire [ADNc] traduite). Il s’agit d’une protéine monomérique soluble ayant un poids moléculaire apparent de 83 kD, d’après l’électrophorèse sur gel de polyacrylamide en présence de dodécylsulfate de sodium. Elle compte 6 sites de glycosylation sur les asparagines, dont 2 sont porteurs du bis mannose-6-phosphate oligomannose7 oligosaccharide, qui se lie au récepteur à la surface des cellules cibles.
Activité spécifique : 172 U/mg
Caractéristiques du produit
Aldurazyme® (laronidase pour injection) pour perfusion intraveineuse se présente sous forme de solution stérile et apyrogène, incolore à jaune pâle, limpide à légèrement opalescente, à diluer avant administration dans du chlorure de sodium à 0,9 % pour injection, USP. Sa concentration nominale atteint 0,58 mg de laronidase/mL et son pH environ 5,5. Le volume extractible de 5,0 mL par flacon fournit 2,9 mg de laronidase, 43,9 mg de chlorure de sodium, 63,5 mg de phosphate de sodium monobasique monohydraté, 10,7 mg de phosphate de sodium dibasique heptahydraté et 0,05 mg de polysorbate 80. Aldurazyme® ne contient aucun agent de conservation. Chaque flacon est à usage unique.
Inactivation virale
L’innocuité virale d’Aldurazyme® est confirmée à la fois par la sélection et la qualification des fournisseurs, l’analyse des matières premières, les études de caractérisation des banques de cellules, la validation de la capacité du processus de purification de la rhIDU d’éliminer et d’inactiver les virus, et les essais habituels en cours de fabrication.
ESSAIS CLINIQUES
Aspect démographiques de l’étude et organisation de l’essai
Tableau 8 : Récapitulatif des essais cliniques portant sur l’efficacité et l’innocuité du produit chez les patients atteints de la MPS I
| No de l’essai | Organisation de l’essai | Posologie, voie | Sujets d’étude | Âge moyen | Sexe |
| de l’étude | d’administration et | (n=nombre) | (Tranche) | ||
| durée | |||||
| ALID-003-99 | Étude contrôlée contre | Aldurazyme® à raison | Patients atteints | 15,5 ans (6 à | 22 hommes |
| placebo, en double | de 0,58 mg/kg ou un | de la MPS I | 43 ans) | 23 femmes | |
| aveugle, avec | placebo, en perfusion | (n = 45) | |||
| répartition aléatoire | intraveineuse, 1 fois | ||||
| par semaine pendant | |||||
| 26 semaines |
ALID-006-01
| Partie complémentaire ouverte de l’étude ALID-003-99 | Aldurazyme® à raison de 0,58 mg/kg ou un placebo, en perfusion intraveineuse, 1 fois par semaine pendant 182 semaines | Patients atteints de la MPS I (n = 45) | 15,5 ans (6 à 43 ans) |
22 M/23 F
ALID- 014-02
| Étude ouverte1 | Aldurazyme® à raison de 0,58 mg/kg, en perfusion intraveineuse, 1 fois par semaine pendant 52 semaines2 | Patients atteints de la MPS I (n = 20) | 2,9 ans (de 0,5 à 5,1 ans) |
12 H/8 F
1 Les patients ont été exclus de l’essai ALID-014-02 lorsque : le patient était candidat pour bénéficier ou avait bénéficié d’une transplantation de cellules souches hématopoïétiques; le patient présentait une hydrocéphalie aiguë au moment du recrutement; le patient présentait une pathologie organique cliniquement significative (à l’exception des symptômes liés à la MPS I), notamment : une maladie cardiovasculaire, hépatique, pulmonaire, neurologique ou rénale, une autre pathologie intercurrente grave ou des circonstances atténuantes qui, de l’avis de l’investigateur, empêcheraient la participation à l’essai ou diminueraient potentiellement la survie du patient; le patient avait reçu un produit expérimental moins de 30 jours avant le recrutement dans l’étude; le patient présentait une hypersensibilité sévère connue à Aldurazyme ou à l’un des composants de la solution d’administration.
2 Chez 4 patients recrutés après le 1er janvier 2004, la dose a été augmentée à partir de la semaine 26 jusqu’à la fin de l’essai (semaine 52) à 1,16 mg/kg lorsque la concentration de GAG urinaires à la semaine 22 était > 200 μg/mg de créatinine)
Les arguments cliniques relatifs à l’innocuité et à l’efficacité d’Aldurazyme ont été obtenus à partir de trois études clés :
ALID-003-99
Aldurazyme® a fait l’objet d’une étude clinique contrôlée contre placebo (ALID-003-99), avec répartition aléatoire, à laquelle ont participé 45 patients atteints de la MPS I. D’après l’évaluation clinique de ces patients, 1 d’entre eux souffrait de la maladie de Hurler (IH), 37 de la maladie de Hurler/Scheie (IH/S) et 7 de la maladie de Scheie (IS). Au départ, la capacité vitale (CV) de tous ces patients était inférieure ou égale à 77 % de la valeur théorique. Les participants ont reçu Aldurazyme® à raison de 0,58 mg/kg ou un placebo, et ce, 1 fois par semaine pendant 26 semaines. Tous les patients ont reçu des antipyrétiques et des antihistaminiques avant chaque perfusion.
Il s’agissait d’une étude en double aveugle, multicentrique, menée dans plusieurs pays, visant à démontrer l’innocuité et l’efficacité clinique d’Aldurazyme® chez des patients atteints de la MPS I. Au cours des 2 semaines suivant une phase d’évaluation menée avant l’inclusion des patients dans l’étude (phase durant jusqu’à 2 semaines), les patients ont été répartis de manière aléatoire, au cours de la deuxième phase de l’étude, dans le groupe Aldurazyme® ou le groupe placebo. Les principaux paramètres d’efficacité ont été évalués sur site au cours des semaines 4, 8, 12, 16, 20 et 26.
L’étude portait sur deux paramètres d’efficacité principaux. Elle visait à comparer les modifications observées entre les valeurs initiales et les valeurs obtenues à la semaine 26 dans le groupe traité avec Aldurazyme® et le groupe témoin traité avec un placebo, c’est-à-dire à montrer une augmentation statistiquement significative du pourcentage de la capacité vitale (CV) normale théorique et de la distance absolue parcourue (en mètres) lors du test de marche de 6 minutes (TM6).
ALID-006-01 – L’étude complémentaire
L’étude complémentaire de phase 3 (ALID-006-01) était une étude ouverte multicentrique, menée dans plusieurs pays, visant à évaluer l’innocuité et l’efficacité d’Aldurazyme (laronidase pour injection) chez des patients atteints de la mucopolysaccharidose de type I.
L’objectif de cette étude complémentaire était de recueillir des données supplémentaires sur l’efficacité et l’innocuité à long terme d’Aldurazyme chez des patients atteints de la mucopolysaccharidose de type I (MPS I) et précédemment traités au cours de l’étude contrôlée contre placebo (ALID-003-99). Les modifications du pourcentage de la capacité vitale (CV) normale théorique et de la distance absolue parcourue (en mètres) lors du test de marche de 6 minutes (TM6), par rapport aux valeurs initiales (dernières valeurs obtenues avant la répartition aléatoire dans un des deux groupes de l’étude contrôlée contre placebo) et aux valeurs d’entrée (dernières valeurs obtenues au cours de l’étude contrôlée contre placebo avant la participation à l’étude complémentaire), constituaient le principal paramètre d’efficacité à évaluer; voir Tableau
9.
Les 45 patients ayant participé à l’étude contrôlée contre placebo (ALID-003-99) répondaient aux critères de sélection permettant de participer à l’étude complémentaire. Les patients traités avec un placebo au cours de la phase contrôlée contre placebo (groupe placebo/Aldurazyme) ont reçu Aldurazyme (0,58 mg/kg par semaine) pendant 182 semaines, et les patients traités avec Aldurazyme au cours de la phase en double aveugle (groupe Aldurazyme/Aldurazyme) ont reçu le traitement actif pendant 208 semaines. Tous les patients ont reçu des antipyrétiques et des antihistaminiques avant chaque perfusion.
Une analyse de l’utilisation du produit avec de l’HSA ou sans HSA a été réalisée au cours de l’étude complémentaire ouverte de phase 3 (ALID-006-01). Au cours de l’étude contrôlée contre placebo et des 54 premières semaines de l’étude complémentaire ouverte de phase 3, les patients ont reçu Aldurazyme dilué dans une solution de chlorure de sodium à 0,9 % contenant de l’albumine sérique humaine (HSA) à 0,1 %. Au cours de l’étude complémentaire, l’HSA a été retirée de la solution d’Aldurazyme pour perfusion vers la semaine 54 dans les sites d’étude européens, mais pas dans tous les sites d’étude, afin de recueillir des données d’innocuité à des fins de comparaison. Une analyse complémentaire a été réalisée afin d’évaluer si le fait de retirer l’HSA à 0,1 % de la solution d’Aldurazyme pour perfusion avait un effet sur l’innocuité, l’immunogénicité ou l’efficacité (tel que défini par la concentration des aminoglycanes [GAG] urinaires) du produit dans le cadre d’une utilisation clinique.
ALID-014-02
Cette étude était une étude ouverte (ALID-014-02) visant à évaluer le traitement avec Aldurazyme chez des patients atteints de la MPS I et âgés de moins de 5 ans lors de leur inclusion dans l’étude. Vingt patients (16 atteints de la forme de Hurler et 4 de la forme de Hurler-Scheie) ont été inclus dans l’étude et leurs données analysées. Après une évaluation réalisée avant leur inclusion dans l’étude, il a été prévu que les patients recevraient une perfusion intraveineuse d’Aldurazyme par semaine, à la dose de 100 U/kg (0,58 mg/kg), pendant 52 semaines. Les patients ont fait l’objet d’une surveillance continue tout au long de l’étude et des évaluations spécifiques ont été réalisées au cours des semaines 13, 26 et 52. Au cours de
l’étude, quatre patients dont la concentration en GAG urinaires était supérieure à 200 g/mg de créatinine à la semaine 22 ont reçu une double dose (200 U/kg) hebdomadaire d’Aldurazyme dès la semaine 26 et ce, jusqu’à la fin de l’étude. Tous les patients ont reçu des antipyrétiques et des antihistaminiques avant chaque perfusion.
Cette étude ouverte visait essentiellement à évaluer l’efficacité et la pharmacocinétique du traitement enzymatique substitutif Aldurazyme chez des patients de moins de 5 ans atteints de la MPS I.
Résultats d’étude
La capacité vitale (CV) et la distance parcourue en 6 minutes (test de marche de 6 minutes) constituaient les paramètres d’efficacité principaux. Après 26 semaines, une amélioration de la CV et de la distance parcourue au test de marche de 6 minutes a été observée chez les patients traités avec Aldurazyme® par rapport aux patients ayant reçu un placebo (voir Tableau 9).
Tableau 9 : Paramètres d’efficacité principaux évalués au cours de l’étude contrôlée contre placebo
| Aldurazyme® | Placebo | |
| N = 22 | N = 23 | |
| Capacité vitale (pourcentage de la valeur théorique normale) | ||
| Valeurs initiales1 (moyenne ± écart-type) | 48 ± 15 | 54 ± 16 |
| Semaine 26 (moyenne ± écart-type) | 53 ± 18 | 54 ± 14 |
| Variation (après 26 sem.) par rapport aux valeurs initiales (moy. ± écart-type) | 5 ± 9 |
|
| Variation (après 26 sem.) par rapport aux valeurs initiales (médiane) | 3 | 0 |
| Différence entre les groupes (moyenne) | 6 | |
| Différence entre les groupes (médiane) (IC à 95 %) | 3 (0,9, 8,6) p = 0,009* | |
| Distance parcourue lors du test de marche de 6 minutes (mètres) | ||
| Valeurs initiales (moyenne ± écart-type) | 319 ± 131 | 367 ± 114 |
| Semaine 26 (moyenne ± écart-type) | 339 ± 127 | 348 ± 129 |
| Variation (après 26 sem.) par rapport aux valeurs initiales (moy. ± écart-type) | 20 ± 69 |
|
| Variation (après 26 sem.) par rapport aux valeurs initiales (médiane) | 28 |
|
| Différence entre les groupes (moyenne) | 38 | |
| Différence entre les groupes (médiane) (IC à 95 %) | 39 (- 2, 79) p = 0,066* | |
| *D’après le test de Wilcoxon | |
| 1 Valeurs initiales – définies comme les dernières valeurs obtenues avant la répartition aléatoire dans un des deux groupes de | |
| l’étude contrôlée contre placebo | |
| La bioactivité a été évaluée à la lumière des variations du volume du foie et des concentrations | |
| de GAG urinaires. Ainsi, le volume du foie et les concentrations de GAG urinaires ont diminué | |
| chez les patients traités avec Aldurazyme® par rapport aux patients ayant reçu un placebo. Aucun | |
| sujet du groupe Aldurazyme® n’a cependant réussi à se situer à l’intérieur de l’intervalle de | |
| concentrations normales de GAG durant cette étude de 6 mois. | |
| Les 45 patients devaient recevoir Aldurazyme® à la dose de 0,58 mg/kg par semaine au cours | |
| d’une étude complémentaire ouverte de 182 semaines menée après l’étude contrôlée contre | |
placebo (ALID-006-01). Quarante des 45 patients (89 %) ont terminé l’étude. Au terme de l’étude complémentaire ouverte, les patients ayant initialement reçu un placebo au cours de l’étude contrôlée contre placebo ont reçu Aldurazyme® pendant 182 semaines (placebo/Aldurazyme®), alors que les patients ayant reçu Aldurazyme® au cours de l’étude contrôlée contre placebo ont reçu Aldurazyme® pendant 208 semaines (Aldurazyme®/Aldurazyme®). Un effet thérapeutique a été observé chez les patients du groupe placebo/Aldurazyme® pendant toute la durée de l’étude complémentaire ouverte. De manière générale, le changement absolu moyen en termes de distance parcourue au TM6 par rapport aux valeurs initiales a été maintenu dans le groupe Aldurazyme/Aldurazyme au cours de l’étude complémentaire et les augmentations les plus importantes de la distance parcourue ont été observées au cours de la première année de traitement; de petites augmentations et diminutions ont par la suite été constatées, indiquant le maintien ou la stabilisation des effets du traitement (voir Tableau 10).
Tableau 10 : Effets cliniques du traitement avec Aldurazyme® au cours de l’étude complémentaire ouverte
Aldurazyme/ Aldurazyme Tous les patients (N = 22) | Aldurazyme/ Aldurazyme Enfants (N = 15) | Placebo/ Aldurazyme Tous les patients (N = 23) | Placebo/ Aldurazyme Enfants (N = 18) | |
| CV (pourcentage théorique normal) Moyenne ± ET | ||||
| Valeurs initiales3 | 48 ± 15 | 50 ± 14 | 54 ± 16 | 54 ± 17 |
| Valeurs d’entrée4 | 50 ± 17 | 51 ± 18 | 51 ± 13 | 51 ± 13 |
| Semaine 182 de l’étude complémentaire | 47 ± 15 | 48 ± 15 | 48 ± 14 | 47 ± 14 |
| TM61 (en mètres) Moyenne ± ET | ||||
| Valeurs initiales3 | 319 ± 131 | 354 ± 133 | 367 ± 114 | 365 ± 124 |
| Valeurs d’entrée4 | 339 ± 127 | 379 ± 125 | 348 ± 129 | 335 ± 138 |
| Semaine 182 de l’étude complémentaire | 358 ± 126 | 388 ± 118 | 368 ± 151 | 349 ± 154 |
| % TM6 (distance théorique en pourcentage) Moyenne ± ET2 | ||||
| Valeurs initiales3 | SO5 | 52 ± 18 | SO5 | 52 ± 17 |
| Valeurs d’entrée4 | SO5 | 56 ± 19 | SO5 | 48 ± 20 |
| Semaine 182 de l’étude complémentaire | SO5 | 55 ± 17 | SO5 | 48 ± 21 |
1 TM6 (test de marche de 6 minutes, en mètres, ajusté en fonction de la taille actuelle du patient)
2 % TM6 (distance théorique parcourue en mètres au test de marche de 6 minutes, ajustée en fonction de la taille actuelle du patient). Calculée à partir de la formule présentée dans l’article de Li et al. Am J Respir Crit Care Med Vol 176. pp 174–180, 2007.
3 Valeurs initiales : dernières valeurs obtenues avant la répartition aléatoire dans l’un des deux groupes de l’étude contrôlée contre placebo
4 Valeurs d’entrée : dernières valeurs obtenues au cours de l’étude contrôlée contre placebo avant la participation à l’étude complémentaire 5 Sans objet (SO) car la formule présentée dans l’article de Li s’applique uniquement aux enfants.
Parmi les 26 patients dont le volume hépatique était anormal lors des évaluations réalisées avant le début de l’étude contrôlée contre placebo (ALID-003-99), 22 (85 %) d’entre eux présentaient à nouveau un volume hépatique normal au terme de l’étude complémentaire ouverte (ALID-006-01). La concentration de GAG urinaires (μg/mg de créatinine) était également plus faible (-77,0 et –66,3 % dans les groupes placebo/Aldurazyme® et Aldurazyme®/Aldurazyme®, respectivement). La concentration était faible dans les deux groupes au terme de l’étude (55,3 et 59,8 µg/mg de créatinine, respectivement). Considérés ensemble, 15 des 45 patients (33 %)
présentaient une concentration de GAG urinaires normale pour leur âge au cours des 182 semaines de l’étude. La réaction des GAG urinaires aux modifications de posologie d’ALDURAZYME est inconnue, et le lien existant entre les GAG urinaires et d’autres mesures de réponse clinique n’a pas été établi.
Une étude ouverte d’une durée d’un an (ALID-014-02) a été menée pour évaluer en priorité l’innocuité et la pharmacocinétique d’Aldurazyme® chez 20 patients âgés de moins de 5 ans (16 patients souffraient de la forme de Hurler et 4 de la forme de Hurler/Scheie). Les autres objectifs de l’étude étaient l’évaluation de l’efficacité d’Aldurazyme® par la mesure des modifications des dimensions du foie, l’excrétion de GAG urinaires, les interventions nécessaires pour dégager les voies respiratoires supérieures, l’apnée du sommeil, l’audition, la vue, la vitesse de croissance, l’électrocardiogramme (ECG), l’échocardiogramme et l’évaluation globale de l’investigateur. Il n’existe aucune donnée d’efficacité à long terme en raison de la durée de l’étude (52 semaines). Les patients ont reçu des perfusions hebdomadaires d’Aldurazyme® à raison de 0,58 mg/kg pendant une durée totale de 52 semaines, sauf 4 patients ayant vu leur dose augmentée à 1,16 mg/kg à partir de la semaine 26 jusqu’à la fin de l’étude. Dix-huit patients ont mené l’étude à son terme et 2 patients sont décédés suite à une insuffisance cardiaque et à un arrêt respiratoire, respectivement, sans lien avec le traitement mais liés à des complications de la MPS I.
Les concentrations de GAG urinaires ont diminué chez tous les patients par rapport aux valeurs initiales. Le pourcentage moyen de diminution de la concentration de GAG urinaires était de 61,3 %. Au départ, le volume du foie était classé comme anormalement élevé chez tous les patients. À la semaine 52, le volume du foie de 9 des 18 patients ayant mené l’étude jusqu’à son terme était classé comme normal, et les autres patients présentaient une diminution du volume du foie. L’échocardiographie a révélé une diminution de la masse moyenne du ventricule gauche (des 10 patients qui souffraient initialement d’une hypertrophie légère du ventricule gauche, 7 présentaient un volume normal à la semaine 52) et la fraction d’éjection moyenne avait diminué en restant dans des valeurs normales. Des modifications valvulaires ont été constatées. Les patients les plus jeunes atteints de la forme grave de la MPS I et les patients atteints de la forme modérée de la MPS I présentaient des vitesses de croissance (taille et poids) qui approchaient des valeurs normales et une amélioration du développement mental et du comportement adaptatif, contrairement aux enfants plus âgés atteints de la forme grave de la MPS I. 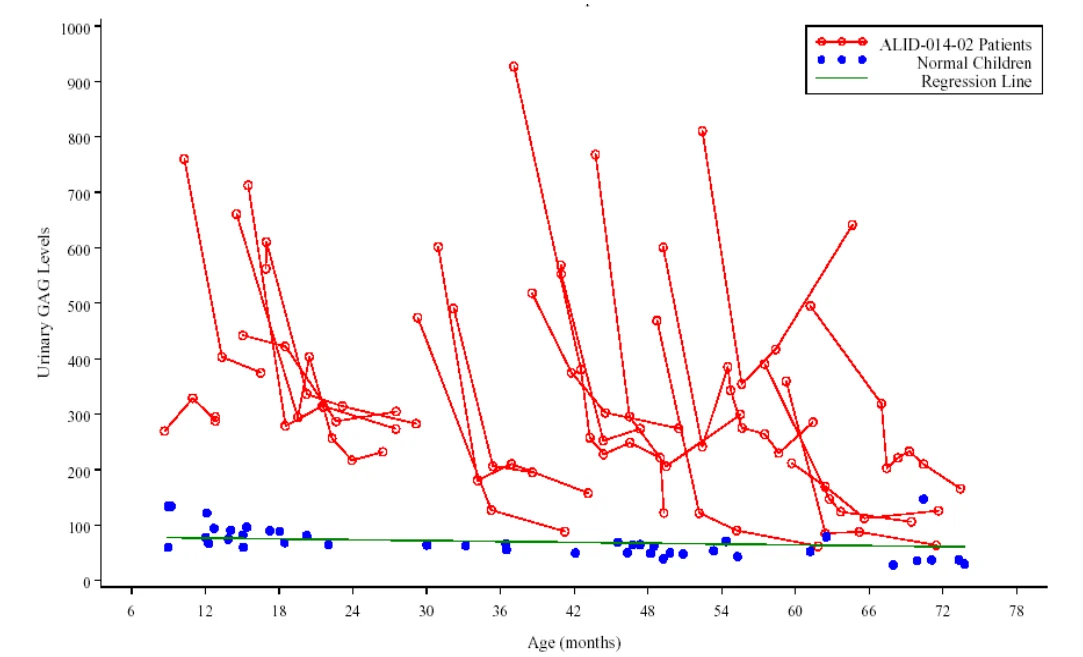
Figure 1 : Concentrations de GAG urinaires (μg/mg de créatinine)
en fonction de l’âge (population ITT)
PHARMACOLOGIE DÉTAILLÉE
Résumé des études de pharmacodynamie
Les propriétés pharmacodynamiques de la rhIDU ont été étudiées in vitro ainsi que chez des chiens et des chats atteints de la MPS I. Les études in vitro portaient sur le captage de la rhIDU par des fibroblastes de patients souffrant de la MPS I, les effets de ce composé sur l’accumulation des GAG et sa demi-vie cellulaire.
Sept études ont été menées chez des animaux (6 études chez des chiens et 1 chez des chats) afin d’évaluer les effets pharmacodynamiques potentiels de la rhIDU dans le traitement de la MPS I. Les 3 premières étaient axées sur le traitement à court, moyen et long terme de la MPS I chez des chiens ayant reçu une faible dose de 0,1 mg/kg, de 1 à 3 fois par semaine. Les études suivantes ont porté sur le traitement à court puis à long terme de la MPS I chez des chiens soumis à des doses plus élevées, soit 0,5 mg/kg/semaine, et, finalement, 2,0 mg/kg/semaine, en bolus ou en perfusion intraveineuse continue. La seule étude menée chez des chats visait à évaluer l’efficacité de doses de 0,1 et de 0,5 mg/kg/semaine dans le traitement de la MPS I. Enfin, une étude a été menée chez des chiens en bonne santé pour déterminer si le diluant utilisé dans la préparation de la solution intraveineuse rhIDU modifiait la tolérance et la réaction immunitaire des chiens qui y étaient exposés.
Dans l’ensemble, les résultats des 6 études d’efficacité menées chez des chiens atteints de la MPS I indiquaient qu’une dose d’au moins 0,5 mg/kg/semaine de rhIDU était nécessaire pour obtenir une activité enzymatique mesurable dans tous les tissus examinés. Cette activité s’est traduite par une réduction de l’accumulation de GAG dans de nombreux tissus, notamment le foie, les reins et la rate. L’augmentation de la dose à 2,0 mg/kg/semaine a provoqué une hausse des concentrations enzymatiques tissulaires, que cette dose ait été administrée en perfusion continue ou en bolus. Toutefois, l’administration de 0,5 mg/kg/semaine en bolus a engendré la plus forte baisse réalisable de GAG dans la plupart des tissus. Les résultats de ces 2 études indiquent que la dose de 0,5 mg/kg/semaine est adéquate pour le traitement à long terme de la MPS I chez le chien. Il a été démontré in vitro que la demi-vie de la rhIDU dans les fibroblastes de patients atteints de la MPS I était de 5 jours, ce qui laisse croire qu’un schéma posologique prévoyant l’administration d’une seule dose par semaine devrait suffire à maintenir les concentrations tissulaires.
Par conséquent, les études portant sur l’efficacité de la rhIDU à abaisser les concentrations tissulaires de GAG et la demi-vie de l’enzyme déterminée in vitro sont autant d’arguments en faveur de la dose de 100 U/kg (0,58 mg/kg) par semaine recommandée chez l’être humain.
Le traitement par la rhIDU a été bien toléré chez les chiens et les chats atteints de la MPS I, comme en témoigne l’absence, à une exception près, de réactions cliniques indésirables, d’affections cliniques et de constatations histomorphologiques. Des réactions anaphylactiques ont été observées durant la perfusion de rhIDU à plusieurs occasions au cours des premières études chez le chien, ainsi que dans le cadre de l’étude chez le chat. L’arrêt de la perfusion et l’administration de liquides par voie intraveineuse et, au besoin, d’oxygène ont permis de contrer avec succès ces réactions potentiellement graves, dont la cause probable résidait, selon ce qui a été démontré, dans l’activation du complément provoquée par les IgG. Aussi, lors de la plupart des études suivantes, les animaux ont-ils été traités à l’aide d’antihistaminiques avant la perfusion.
Les réactions anaphylactiques observées au cours des premières études précliniques n’ont fait aucune victime chez les singes et les chiens soumis à la version clinique du produit et ce, même en l’absence de prétraitement avec des antihistaminiques ou d’albumine sérique dans la solution intraveineuse.
Résumé des études de pharmacocinétique
Au cours d’une étude, une chienne atteinte de la MPS I a reçu 0,1 mg/kg de rhIDU 3 jours de suite. La clairance plasmatique de la rhIDU s’est révélée biphasique, avec une phase présumée de distribution (t1/2α = 0,9 minutes) et une phase d’élimination lente (t1/2β = 18,9 minutes). La clairance plasmatique de l’enzyme libre a été associée à un captage par les leucocytes du sang périphérique; les concentrations ont atteint leur maximum 4 heures après l’administration de la dose.
Au cours d’une seconde étude, 2 chiens atteints de la MPS I ont reçu une dose de 2,0 mg/kg par semaine en bolus intraveineux sur une période de 9 heures et ce, pendant 10 semaines. Au cours de la semaine 2 du traitement, la clairance plasmatique de la rhIDU était biphasique chez les 2 chiens, alors qu’elle était monophasique à la semaine 10. Durant la semaine 2, le déclin initial des concentrations a été très rapide (t1/2α = 0,61 et 0,94 minutes); la seconde phase d’élimination s’est déroulée plus lentement (t1/2β = 59,5 et 84,9 minutes). À la semaine 10, la baisse des
| concentrations était monophasique, la demi-vie d’élimination s’établissant à 66,2 et à | |
| 23,8 minutes, respectivement, chez les 2 chiens. Le volume de distribution (V) d’environ | |
| 60 mL/kg indiquait que l’enzyme était surtout distribuée dans le plasma, dont le volume atteint | |
| quelque 35 mL/kg. La clairance totale (Cl) de l’enzyme semble avoir diminué considérablement | |
| de la semaine 2 à la semaine 10, parallèlement à une augmentation de l’ASC. On ne connaît pas | |
| les raisons de ces variations. |
TOXICOLOGIE
| Carcinogenèse | |
| Aucune étude visant à évaluer le potentiel carcinogène de la rhIDU n’a été réalisée. On ne | |
| s’attend pas à ce que la rhIDU soit carcinogène étant donné sa structure (glycoprotéine humaine | |
| recombinante) et son profil d’impureté. Les propriétés biochimiques de l’α-L-iduronidase sont | |
| bien caractérisées. | |
Mutagenèse
Aucune étude visant à évaluer le potentiel mutagène de la rhIDU n’a été réalisée, et il n’existe aucune interaction connue avec l’ADN. On ne s’attend pas à ce qu’Aldurazyme® soit mutagène étant donné sa structure (glycoprotéine humaine recombinante), son profil d’impureté et les excipients contenus dans le produit final (polysorbate 80, phosphate de sodium et chlorure de sodium).
Altération de la fertilité
Aucun effet sur l’accouplement ni sur les paramètres de fertilité n’a été observé lors de l’administration intraveineuse de rhIDU dans le cadre d’une étude de fertilité et de toxicité générale sur la reproduction menée chez le rat. Le traitement n’a pas eu d’incidence sur les paramètres spermatiques ni sur les résultats de l’autopsie macroscopique. Il n’a pas eu d’effet sur les paramètres relatifs aux petits ni sur les fœtus. Les mâles ont reçu la rhIDU ou un véhicule à partir du 28e jour précédant la cohabitation jusqu’à leur sacrifice, 7 jours après le début de cette dernière. Les femelles ont pour leur part reçu la rhIDU ou un véhicule à partir du 15e jour précédant la cohabitation jusqu’au 7e jour de la gestation; elles ont été sacrifiées après 21 jours de gestation. Alors que les études d’efficacité portaient sur l’administration d’une dose par semaine, les rats étudiés ici ont reçu des doses quotidiennes de 0, 0,036, 0,36 ou 3,6 mg/kg/jour par voie intraveineuse. Des symptômes d’anaphylaxie ont été observés aux doses de 0,36 et 3,6 mg/kg, si bien que tous les rats exposés par la suite à la rhIDU ont été traités à l’aide de doses décroissantes (avec le temps) de diphenhydramine. Aucun autre signe clinique lié au traitement, aucun cas de mortalité ni aucun effet lié à la dose ou au traitement sur le poids corporel des mâles ou leur prise alimentaire n’a été observable. Une baisse significative du gain pondéral a été constatée chez les femelles à la dose de 3,6 mg/kg du jour 0 au jour 8 de la gestation. La dose sans effet nocif observable (DSENO) déterminée dans le cadre de cette étude dépassait 3,6 mg/kg chez les mâles et 0,36 mg/kg chez les femelles. La DSENO déterminée chez les femelles gestantes était supérieure à 0,36 mg/kg. Sur le plan congénital, il a été déterminé que la DSENO dépassait 3,6 mg/kg.
Toxicité d’une dose unique
Des études de toxicité aiguë portant sur l’administration de la rhIDU par voie intraveineuse ont été menées chez le rat et le chien. Dans l’ensemble, ces études n’ont révélé aucun effet lié au traitement suite à l’administration de doses 1,7 et 10 fois supérieures, respectivement, à la dose recommandée de 100 U/kg (0,58 mg/kg) chez l’être humain.
Toxicité de doses multiples
Une étude de toxicité portant sur l’administration intraveineuse de doses multiples a été menée chez 32 macaques. Administrée chaque semaine pendant 26 semaines à des doses pouvant atteindre 16,6 mg/kg, la rhIDU n’a eu aucun effet toxique (ophtalmique, électrocardiographique, pondéral [organes] ou pathologique [tant macroscopique que microscopique]) significatif. Si l’on tient compte de la surface corporelle, une dose de 16,6 mg/kg chez le macaque équivaut à une dose d’environ 5,5 mg/kg chez l’être humain, soit approximativement 10 fois la dose administrée durant les études de phases 1/2 et 3 (0,58 mg/kg). Tous les singes ayant reçu la rhIDU ont développé des anticorps proportionnellement à la dose. Le taux d’anticorps a diminué chez près de la moitié des singes entre la semaine 13 et la semaine 26, alors qu’il a augmenté chez les autres. La variation du taux d’anticorps durant cette période n’était pas tributaire de la dose. Une seule manifestation trahissant une légère réaction d’hypersensibilité à l’administration du médicament a été observée durant l’étude. Un œdème est apparu à la semaine 4 chez un mâle du groupe traité à la dose de 16,6 mg/kg.
Une étude de 8 semaines portant sur l’administration intraveineuse de doses multiples a été menée chez le chien pour évaluer l’incidence possible des diluants contenus dans la solution intraveineuse sur le potentiel du produit clinique actuel à provoquer des réactions anaphylactiques chez des chiens en bonne santé. Aucune des 3 formules d’Aldurazyme pour perfusion (solution saline, solution saline additionnée d’albumine sérique canine et solution saline avec polysorbate 80) n’a déclenché de réaction anaphylactique. Des réactions passagères liées à la perfusion sont toutefois survenues lors de l’administration de la 3e dose (semaine 3); elles se sont estompées au fil des perfusions. L’état de l’appareil cardiovasculaire à ce moment respectait les limites normales. Tous les chiens ont développé des anticorps IgG durant l’étude et ont fixé le complément au cours des perfusions associées à des réactions.
Toxicité sur la reproduction
Au cours d’une étude de fertilité et de toxicité générale sur la reproduction menée chez le rat, l’administration intraveineuse de rhIDU à des doses pouvant atteindre 3,6 mg/kg n’a eu aucun effet toxique sur la reproduction.
Selon une étude d’embryotoxicité menée chez le rat, aucun effet lié au traitement n’a été observé quant aux paramètres relatifs aux petits suite à l’administration quotidienne de rhIDU en perfusion intraveineuse sur 10 jours consécutifs (à raison de 0,036, 0,36 ou 3,6 mg/kg/jour). Des symptômes d’anaphylaxie ont été observés à la dose de 0,36 mg/kg/jour, si bien que tous les rats exposés par la suite à la rhIDU ont été traités à l’aide de diphenhydramine par voie intraveineuse. Aucun autre signe clinique lié au traitement ni aucun cas de mortalité n’a été constaté. Le gain pondéral a diminué de façon significative du 10e au 12e jour de la gestation. Le poids corporel était légèrement inférieur à celui des sujets témoins entre le jour 7 et le jour 18 de la gestation aux doses de 0,36 et 3,6 mg/kg. Ces doses ont également été associées à une réduction
significative de la prise alimentaire absolue et relative du 15e au 18e jour de la gestation. La dose de 0,036 mg/kg n’a pas eu d’effet sur le poids corporel ni sur la prise alimentaire.
RÉFÉRENCES
- 1. Belani KG, Krivit W, Carpenter BLM, Braunlin E, Buckley JJ, Liao JC et al. Children with Mucopolysaccharidosis: Perioperative Care, Morbidity, Mortality and New Findings. J Ped Surg 1993; 28(3):403-410.
- 2.
Bittner V, Weiner, DH, Yusuf, S, William, JR et al. Prediction of Mortality and
Morbidity with a 6-Minute Walk Test in Patients With Left Ventricular Dysfunction. JAMA 1993; 270 (14): 1702-1707.
- 3.
Clarke LA, Wraith JE, Beck M, Kolodny EH, Pastores GM, Muenzer J, Rapoport DM, Berger KI,
Sidman M, Kakkis ED, Cox GF. Long-term efficacy and safety of laronidase in the treatment of mucopolysaccharidosis I. Pediatrics. 2009;123:229-40.
- 4.
Dangel JH. Cardiovascular Changes in Children with Mucopolysaccharide Storage
Diseases and Related Disorders—-Clinical and Echocardiographic Findings in 64 patients. Eur JPediatr 1998; 157(7):534-538
- 5.
Guyatt GH, Sullivan MJ, Thompson PJ, Fallen EL, Pugsley SO, Taylor DW et al. The
6-Minute Walk: a New Measure of Exercise Capacity in Patients with Chronic Heart Failure.CanMedAssoc J 1985; 132(8):919-923.
- 6.
Kakkis ED, McEntee MF, Schmidtchen A, Neufeld EF, Ward DA, Gompf RE et al.
Long-Term and High-Dose Trials of Enzyme Replacement Therapy in the Canine Model of Mucopolysaccharidosis I. Biochem Mol Med 1996; 58(2): 156-167
- 7.
Kakkis ED, Muenzer J, Tiller GE, Waber L, Belmont J, Passage M et al. Enzyme-
Replacement Therapy In Mucopolysaccharidosis I. N Engl J Med 2001; 344(3):182-188
- 8.
Kakkis ED, Schuchman E, He X, Wan Q, Kania S, Wiemelt S et al. Enzyme Replacement
Therapy In Feline Mucopolysaccharidosis I. Mol Genet Metab 2001; 72(3): 199-208.
- 9.
Leighton SE, Papsin B, Vellodi A, Dinwiddie R, Lane R. Disordered Breathing During
Sleep in Patients with Mucopolysaccharidoses. Int J Pediatr Otorhinolaryngol 2001; 58(2):127-138
- 10.
Li A, Yin J, Au J.T., So H.K., Wong E, Fok R.F., Ng P.C. Standard Reference for the Six-Minute-Walk
Test in Healthy Children Aged 7 to 16 Years. Am J Respir Crit Care med, Vol 176. PP.174-180, 2007
- 11.
Neufeld E F, Muenzer J. The Mucopolysaccharidoses. In: Scriver CR, Beaudet AL, Sly
WS, Valle D, editors. The Metabolic and Molecular Bases of Inherited Disease. New York, Ugraw-Hill, 2001: 3421-3452.
- 12.
Roubicek M, Gehler J, Spranger J. The Clinical Spectrum of a-L-Iduronidase Deficiency.
Am J Med Genet 1985; 20(3):471-481.
- 13.
Scott HS, Bunge S, Gal A, Clarke LA, Morris CP, Hopwood JJ. Molecular Genetics Of
Mucopolysaccharidosis Type I: Diagnostic, Clinical And Biological Implications. Hum Mutat 1995; 6:288-302.
- 14.
Shull RM, Kakkis ED, McEntee MF, Kania SA, Jonas AJ, Neufeld EF. Enzyme
Replacement in a Canine Model of Hurler Syndrome. Proc Natl Acad Sci USA 1994; 91:12937-12941.
- 15.
Wraith JE, Clarke LA, Beck M, Kolodny EH, Pastores GM, Muenzer J, Rapoport DM, Berger KI,
Swiedler S, Kakkis ED, Braakman T, Chadbourne E, Walton-Bowen K, Cox GF. Enzyme replacement therapy for mucopolysaccharidosis I: A randomized, double-blind, placebo-controlled, multinational study of recombinant human α-L-Iduronidase (Aldurazyme). J. Pediatr 2004; 144:581-588.