


Monographie de produit - Brineura
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 4 Posologie et administration, 4.2 Dose recommandée et adaptation de la posologie | 2025-08 |
| 7 Mises en garde et précautions, 7.1.3 Enfants | 2025-08 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .............................. 2
PARTIE I : RENSEIGNEMENTS DESTINéS AUX PROFESSIONNEL DE LA SANTÉ . 4
1 INDICATIONS ...................................................................................................... 4
1.1 Pédiatrie ................................................................................................... 4 1.2 Gériatrie .................................................................................................... 4
2 CONTRE-INDICATIONS ...................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .................................................................. 4
4.1 Considérations posologiques ................................................................... 4 4.2 Posologie recommandée et modification posologique.............................. 5 4.4 Administration ........................................................................................... 5 4.5 Dose oubliée ............................................................................................ 8
5 SURDOSE ............................................................................................................ 8
6 FORMES PHARMACEUTIQUEs, TENEURS, COMPOSITION ET CONDITIONNEMENT ..................................................................................................... 8
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................. 9
7.1 Populations particulières ........................................................................ 11 7.1.1 Grossesse .............................................................................................. 11 7.1.2 Allaitement .............................................................................................. 11 7.1.3 Enfants ................................................................................................... 11 7.1.4 Personnes âgées.................................................................................... 11
8 EFFETS INDÉSIRABLES ................................................................................. 11
8.1 Aperçu des effets indésirables ............................................................... 11 8.2 Effets indésirables observés au cours de etudes cliniques .................... 12 8.2.1 Effets indésirables observés au cours des études cliniques–enfants ..... 14 8.3 Effets indésirables peu fréquents observés au cours des études cliniques
............................................................................................................... 14 8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques –pédiatrie ................................................................................. 14 8.4 Résultats anormaux aux examens de laboratoire : hématologique, données biochimiques et autres données quantitatives ......................... 15 8.5 Effets indésirables observés après la commercialisation ....................... 15 9 INTERACTIONS MÉDICAMENTEUSES .......................................................... 15
9.2 Aperçu des interactions médicamenteuses ............................................ 15 9.4 Interactions médicament-médicament .................................................... 15 9.5 Interactions médicament-aliment ............................................................ 15 9.6 Interactions médicament-plante médicinale ........................................... 15 9.7 Interactions médicament-examens de laboratoire .................................. 15
10 PHARMACOLOGIE CLINIQUE ........................................................................ 16
10.1 Mode d’action ......................................................................................... 16 10.2 Pharmacodynamique .............................................................................. 16 10.3 Pharmacocinétique ................................................................................. 16 10.4 Immunogénicité .................................................................................... 18
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ...................................... 18
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION DU PRODUIT ........ 19
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ..................................................... 21
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................... 21
14 ÉTUDES CLINIQUES ....................................................................................... 22
14.1 Conception de l’essai et aspects démographiques de l’étude ................ 22 14.2 Résultats de l’étude ................................................................................ 23
15 MICROBIOLOGIE ............................................................................................. 26
16 TOXICOLOGIE NON CLINIQUE ........................................................................ 26
RENSEIGNEMENTS POUR LES PATIENTS SUR LES MÉDICAMENTS ................... 28
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
BRINEURA (injection de cerliponase alfa) est indiqué pour le traitement de la céroïde-lipofuscinose neuronale de type 2 (CLN2), également appelée déficit en tripeptidyl peptidase-1 (TPP1).
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Les données soumises et examinées par Santé Canada ont établi l'innocuité et l'efficacité de BRINEURA pour les patients pédiatriques. Par conséquent, Santé Canada a autorisé une indication pour l'usage pédiatrique (voir 7.1.3 Pediatrics et 14 ÉTUDES CLINIQUES).
1.2 Gériatrie
Aucune donnée n’est disponible pour Santé Canada. Par conséquent, Santé Canada n’a pas autorisé une indication pour l'usage gériatrique (>65 ans).
2 CONTRE-INDICATIONS
BRINEURA est contre-indiqué pour :
- Les patients atteints de CLN2 ayant des dérivations ventriculo-péritonéales.
- Les patients affichant des signes de complications aiguës liées au dispositif d’accès intracérébroventriculaire, par exemple, fuite, dysfonctionnement du dispositif ou infection liée au dispositif (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Complications liées au dispositif).
- Les patients ayant des réactions d'hypersensibilité graves à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, y compris les ingrédients non médicinaux et les composants du récipient. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement préalable des patients par des antihistaminiques, accompagnés ou non d’antipyrétiques ou de corticostéroïdes, est recommandé 30 à 60 minutes avant le début de la perfusion.
- Il peut s’avérer nécessaire d’envisager des ajustements posologiques chez les patients qui ne tolèrent pas la perfusion. Le débit de perfusion peut être ajusté à une valeur plus faible et/ou la dose peut être diminuée de 50 %.
- Si la perfusion est interrompue en raison d’une réaction d’hypersensibilité, elle doit être reprise à un débit de perfusion correspondant à environ la moitié du débit de perfusion initial ayant entrainé la réaction d’hypersensibilité.
- La perfusion doit être interrompue et/ou le débit de la perfusion doit être réduit chez les patients qui, selon l’avis du médecin prescripteur, présentent une possible augmentation de la pression intracrânienne pendant la perfusion d’après des symptômes tels que maux de tête, nausées, vomissements ou altération de l’état mental.
4.2 Posologie recommandée et modification posologique
La dose recommandée pour les patients âgés de 2 ans et plus est de 300 mg de cerliponase alfa (en solution de 10 mL) administrée une fois toutes les deux semaines par perfusion intracérébroventriculaire. Chez les patients âgés de moins de 2 ans, des doses plus faibles sont recommandées (voir Tableau 1).
Tableau 1 : Dose et volume de BRINEURA
| Tranche d’âge | Dose totale administrée une | Volume de la solution Brineura (ml) | ||
| fois toutes les deux | ||||
| semaines | ||||
| (mg) | ||||
| de la naissance à < 6 mois | 100 | 3,3 | ||
| 6 mois à < 1 an | 150 | 5 | ||
| 1 an à < 2 ans | 200 (les 4 premières doses) 300 (les doses suivantes) | 6,7 (les 4 premières doses) 10 (les doses suivantes) | ||
| 2 ans et plus | 300 | 10 | ||
4.4 Administration
Il faut respecter des techniques aseptiques strictes pendant la préparation et l’administration.
BRINEURA ne peut être administré que dans un établissement de santé par un professionnel de la santé qui maitrise l’administration intracérébroventriculaire.
- BRINEURA est administré dans le liquide céphalo-rachidien (LCR) par perfusion à l’aide d’un cathéter et d’un réservoir implantés par voie chirurgicale (dispositif d’accès intracérébroventriculaire). Le dispositif d’accès intracérébroventriculaire implanté doit permettre l’accès aux ventricules cérébraux pour l’administration thérapeutique. Il est recommandé d'administrer la première dose au moins 5 à 7 jours après l'implantation du dispositif.
Après la perfusion de BRINEURA, la quantité de solution de rinçage calculée doit être utilisée pour rincer les éléments de la perfusion, dont le dispositif d’accès intracérébroventriculaire, de manière à ce que l’intégralité de BRINEURA soit administrée et afin de maintenir la perméabilité du dispositif d’accès intracérébroventriculaire (voir la section ci-dessous « Prélever la solution de rinçage »). Les flacons de BRINEURA et de solution de rinçage doivent être décongelés avant l’administration. Le débit de perfusion pour BRINEURA et la solution de rinçage est de 2,5 mL/h. La durée totale de perfusion, incluant BRINEURA et la solution de rinçage nécessaire, est d’environ 2 à 4,5 heures, en fonction de la dose et du volume administrés.
Décongeler BRINEURA et la solution de rinçage
Décongeler les flacons de BRINEURA et de la solution de rinçage à température ambiante pendant environ 60 minutes. Ne pas décongeler ou réchauffer les flacons d’une autre manière. Ne pas agiter les flacons. Une condensation se produira pendant la décongélation. Il est recommandé de décongeler les flacons hors de la boîte.
BRINEURA et la solution de rinçage doivent être complètement décongelés et utilisés immédiatement.
Ne pas recongeler les flacons ou congeler les seringues contenant BRINEURA ou la solution de rinçage.
Examiner les flacons de BRINEURA et de la solution de rinçage décongelés
Examiner les flacons pour vérifier qu’ils sont complètement décongelés. BRINEURA doit être clair à légèrement opalescent et incolore à jaune pâle. Les flacons de BRINEURA peuvent parfois contenir de fines fibres translucides ou des particules opaques. Ces particules qui apparaissent naturellement sont la cerliponase alfa. Ces particules sont éliminées par le filtre en ligne de 0,2 micron sans que cela ait un effet détectable sur la pureté ou l’effet de BRINEURA.
La solution de rinçage peut contenir des particules qui apparaissent pendant la décongélation. Toutefois, elles se dissolvent lorsque la solution atteint la température ambiante. La solution de rinçage doit être claire et incolore.
Ne pas utiliser si les solutions sont décolorées ou présentent d’autres particules étrangères.
Prélever BRINEURA
Apposer une étiquette avec la mention « BRINEURA » sur une seringue stérile inutilisée, puis fixer une aiguille à la seringue. Retirer les capuchons amovibles verts des flacons de BRINEURA. À l’aide d’une technique aseptique, prélever le volume de la solution de BRINEURA pour la dose requise (voir 4.2 Posologie recommandée et modification posologique ) dans la seringue stérile étiquetée « BRINEURA ». Ne pas diluer BRINEURA. Ne pas mélanger BRINEURA avec d’autres médicaments. L’aiguille et les flacons vides doivent être éliminés conformément à la réglementation en vigueur.
Administrer BRINEURA avant la solution de rinçage.
- 1. Étiqueter la ligne de perfusion comme suit : « perfusion par voie intracérébroventriculaire uniquement ».
- 2. Fixer la seringue contenant BRINEURA au prolongateur, s’il est utilisé, sinon connecter la seringue au set de perfusion. Le set de perfusion peut être doté d’un filtre en ligne de 0,2 micron. Voir la Figure 1.
- 3. Inspecter le cuir chevelu pour déceler des signes de fuite ou de dysfonctionnement du dispositif d’accès intracérébroventriculaire et d’éventuelles infections (par exemple, gonflement, érythème du cuir chevelu, extravasation des liquides ou dilatation du cuir chevelu autour ou au-dessus du dispositif d’accès intracérébroventriculaire). Ne pas administrer BRINEURA en cas de signes et de symptômes aigus de fuite du dispositif d’accès intracérébroventriculaire, de dysfonctionnement du dispositif ou d’infection liée au dispositif (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Complications liées au dispositif).
- 4. Préparer le cuir chevelu pour la perfusion par voie intracérébroventriculaire dans des conditions stériles selon les normes de soins de l’établissement.
- 5. Introduire l’aiguille à raccord dans le dispositif d’accès intracérébroventriculaire.
- 6.
Connecter une autre seringue stérile vide (ne doit pas dépasser 3 mL) à l’aiguille à raccord.
Prélever du LCR afin de vérifier la perméabilité du dispositif d'accès
intracérébroventriculaire et pour réaliser des essais de laboratoire.
Ne pas réintroduire le LCR dans le dispositif d’accès intracérébroventriculaire.
Des échantillons de LCR doivent être envoyés au laboratoire sur une base régulière afin de détecter toute trace d'infection (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Complications liées au dispositif). Consulter les normes de soins de l’établissement afin de connaître le volume recommandé pour les prélèvements de LCR aux fins d’analyses.
- 7.
Fixer le set de perfusion à l’aiguille à raccord (voir la Figure 1). Un filtre en ligne de
0,2 micron est requis.
- Sécuriser les composants selon les normes de soins de l’établissement.
- 8.
Placer la seringue contenant BRINEURA dans le pousse-seringue et programmer la pompe pour délivrer un débit de perfusion de 2,5 mL/h.
- Programmer l’alarme de la pompe afin qu’elle se déclenche en fonction des réglages les plus sensibles des limites de pression (alarme en cas d’occlusion), débit et volume. Consulter le mode d’emploi du fabricant du pousse-seringue pour plus de précisions.
- Ne pas administrer en bolus ou manuellement.
- 9. Commencer la perfusion de BRINEURA à un débit de 2,5 mL/h.
- 10. Inspecter régulièrement le système de perfusion pendant la perfusion pour déceler des signes de fuite ou de dysfonctionnement du dispositif.
- 11.
Vérifier que la seringue « BRINEURA » dans le pousse-seringue est vide après la fin de la perfusion. Détacher et retirer la seringue vide de la pompe et la débrancher de la tubulure. Jeter la seringue vide conformément à la réglementation en vigueur.
Figure 1 : Mise en place du système de perfusion
Prélever la solution de rinçage
Déterminer le volume de solution de rinçage nécessaire pour assurer l’administration de l’intégralité de la dose de BRINEURA dans les ventricules cérébraux. Calculer le volume de rinçage en additionnant le volume d’amorçage de tous les composants de la perfusion, y compris le dispositif d’accès intracérébroventriculaire.
Apposer une étiquette avec la mention « solution de rinçage » sur une seringue stérile inutilisée puis fixer une aiguille à la seringue. Retirer le capuchon amovible jaune du flacon de solution de rinçage. À l’aide d’une technique aseptique, prélever la quantité nécessaire de la solution de rinçage du flacon dans une nouvelle seringue stérile étiquetée « solution de rinçage ». L’aiguille et le flacon contenant la solution restante doivent être éliminés conformément à la réglementation en vigueur. 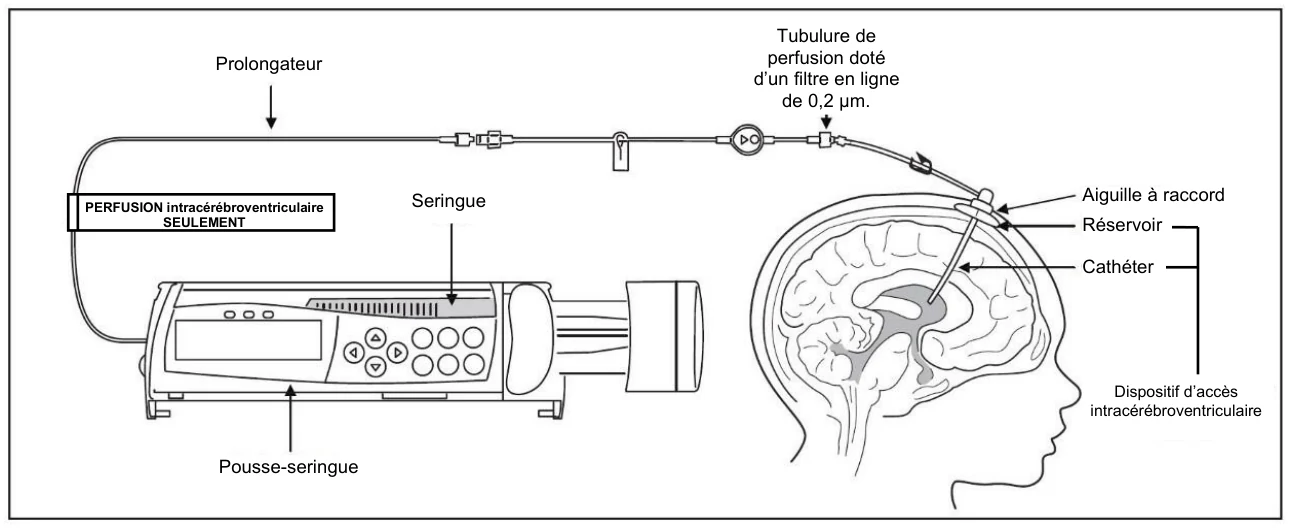
Prolongateur
| Seringue |
Pousse-seringue
PERFUSION intracérébroventriculaire SEULEMENT |
Tubulure de perfusion doté d’un filtre en ligne
de 0,2 µm. 
Aiguille à raccord 
Réservoir 
Cathéter 
Dispositif d’accès intracérébroventriculaire Administrer la solution de rinçage fournie après la fin de la perfusion de BRINEURA.
- 1. Fixer la seringue contenant le volume de la solution de rinçage calculé aux composants de la perfusion.
- 2.
Placer la seringue contenant la solution de rinçage dans le pousse-seringue et programmer la pompe pour délivrer un débit de perfusion de 2,5 mL/h.
- Programmer l’alarme de la pompe afin qu’elle se déclenche en fonction des réglages les plus sensibles des limites de pression (alarme en cas d’occlusion), débit et volume. Consulter le mode d’emploi du fabricant du pousse-seringue pour plus de précisions.
- Ne pas administrer en bolus ou manuellement.
- 3. Commencer la perfusion de la solution de rinçage à un débit de 2,5 mL/h.
- 4. Inspecter régulièrement les composants de la perfusion pendant la perfusion pour déceler des signes de fuite ou de dysfonctionnement du dispositif.
- 5. Vérifier que la seringue « solution de rinçage » dans le pousse-seringue est vide après la fin de la perfusion. Détacher et retirer la seringue vide de la pompe et la débrancher de la ligne de perfusion.
- 6. Retirer l’aiguille à raccord. Appliquer une légère pression et un bandage sur le point de perfusion selon les normes de soins de l’établissement.
- 7. Éliminer les composants de la perfusion, les aiguilles, les solutions inutilisées et autres déchets conformément à la réglementation en vigueur.
4.5 Dose oubliée
Si une dose est oubliée, reprendre le programme habituel dès que possible, tel que prescrit par le professionnel de la santé.
5 SURDOSE
Aucune information n’est disponible.
Pour obtenir les informations les plus récentes en matière de gestion d’une suspicion de surdosage de médicament, contacter votre centre antipoison régional ou le numéro gratuit de Santé Canada, 1-844 POISON-X (1 844 764 7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d'autres identificateurs propres au produit, comme le numéro d'identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 2 : Formes posologiques, teneurs, composition et conditionnement
| Voie d’administration | Forme posologique/ | Ingrédients non-médicinaux | ||
| teneur/ | ||||
| composition |
Chaque emballage contient :
- BRINEURA (injection de cerliponase alfa ; 2 flacons de 150 mg/5 mL)
- Solution de rinçage pour injection (1 flacon, 5 mL)
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Complications liées au dispositif
BRINEURA doit être administré en utilisant une technique aseptique afin de réduire le risque d’infection. Des infections liées au dispositif d'accès intracérébroventriculaire, y compris des infections sous-cliniques, ont été observées chez des patients au cours d’un traitement par BRINEURA. Lors d’études cliniques, des antibiotiques ont été administrés, le dispositif d’accès intracérébroventriculaire a été remplacé et le traitement par Brineura a été poursuivi.
BRINEURA est contre-indiqué en présence de signes de complications aiguës liées au dispositif d’accès intracérébroventriculaire (voir 2 CONTRE-INDICATIONS). Avant chaque perfusion, les professionnels de la santé doivent examiner le cuir chevelu pour vérifier l'intégrité de la peau et s’assurer que le dispositif d’accès intracérébroventriculaire n’est pas compromis. Un examen du site de perfusion et une vérification de la perméabilité doivent être réalisés afin de détecter des signes de fuies, de dysfonctionnement ou d’infection du dispositif d’accès intracérébroventriculaire avant le début de la perfusion de BRINEURA (voir 4 POSOLOGIE ET ADMINISTRATION). Une consultation avec un neurochirurgien pourrait s’avérer nécessaire afin de confirmer l’intégrité du dispositif.
Les signes courants de complications liées au dispositif comprennent la fuite du dispositif et son dysfonctionnement ou les infections liées au dispositif, pouvant prendre la forme de tuméfaction, d’érythème du cuir chevelu, d’extravasation de fluide ou de gonflement du cuir chevelu autour ou au-dessus du dispositif d’accès intraventriculaire. En cas de complications liées au dispositif d’accès intraventriculaire, interrompre la perfusion de BRINEURA et remplacer le dispositif d’accès pourraient être nécessaires avant de procéder à d’autres perfusions (pour en savoir davantage, consulter l’étiquette du fabricant).
Les signes et symptômes des infections liées au dispositif peuvent ne pas être apparents, par conséquent, des échantillons de LCR devraient être envoyés au laboratoire sur une base régulière afin de détecter toute trace d'infections sous-cliniques liées au dispositif (voir 4 POSOLOGIE ET ADMINISTRATION).
Perfusion intracérébroventriculaire | Solution pour perfusion, 150 mg/5 mL | Chlorure de calcium dihydraté, Chlorure de magnésium hexahydraté, Chlorure de potassium, Chlorure de sodium, Phosphate monosodique monohydraté, Phosphate disodique heptahydraté, Eau pour préparation injectable |
La dégradation des matériaux qui composent le réservoir du dispositif d’accès intracérébroventriculaire se produit sur une période d'utilisation d'environ 4 ans. Un remplacement du dispositif d’accès devrait être envisagé avant 4 ans d’administrations de Brineura en ponction unique (environ 105 administrations de Brineura).
Méningite
La méningite, y compris de type potentiellement mortel, a été observée chez des patients traités au Brineura. La méningite peut provoquer les symptômes suivants : fièvre, céphalées, raideur au niveau de la nuque, sensibilité à la lumière, nausées, vomissements, modification de l’état mental et érythème au site du dispositif. Des échantillons de LCR devraient être envoyés au laboratoire sur une base régulière afin de détecter toute trace d'infections sous-cliniques liées au dispositif. Des soins médicaux immédiats sont requis en cas de signes ou de symptômes de méningite.
Immunitaire
Réactions d’hypersensibilité systémique aiguë
Des réactions d’hypersensibilité ont été signalées chez des patients traités au Brineura. Les signes et symptômes incluent la pyrexie, des vomissements, la pléocytose et l’irritabilité. Les patients ont régulièrement été soumis à une médication préalable à base d’antihistaminiques, accompagnés ou non d’antipyrétiques ou de corticostéroïdes, avant la perfusion de Brineura (voir 8 EFFETS INDÉSIRABLES, Hypersensibilité). La gestion des réactions d’hypersensibilité peut consister en l’interruption temporaire de la perfusion et/ou le traitement aux antihistaminiques, aux antipyrétiques ou aux corticostéroïdes.
Des réactions anaphylactiques ont été signalées chez les patients traités par Brineura dans le cadre d’essais cliniques et durant l’utilisation post-commercialisation. En raison du risque d'anaphylaxie, des mesures de soutien médical appropriées doivent être facilement accessibles pendant l’administration de Brineura. En cas d'anaphylaxie, interrompre immédiatement la perfusion et entreprendre un traitement médical approprié. Observer de près les patients pendant et après la perfusion. Aviser les patients et les soignants des signes et symptômes d'anaphylaxie, et demandez-leur de consulter immédiatement un médecin si ces signes et symptômes apparaissent. Parmi les symptômes possibles de réactions anaphylactiques, mentionnons éruption urticarienne généralisée, prurit ou bouffée congestive, gonflement des lèvres, de la langue ou de la luette, dyspnée, bronchospasme, stridor, hypoxémie, hypotonie, syncope, diarrhée ou incontinence.
Prendre en compte les risques et avantages d'une nouvelle administration de Brineura après une réaction anaphylactique.
Surveillance et essais de laboratoire
Surveillance clinique et cardiovasculaire
Les signes vitaux (tension artérielle, fréquence cardiaque) doivent être surveillés avant le début de la perfusion, et régulièrement pendant et après la perfusion, dans un établissement de santé (voir 4 POSOLOGIE ET ADMINISTRATION). À la fin de la perfusion, l’état du patient doit être évalué sur le plan clinique, et une surveillance peut s’avérer nécessaire pendant des périodes plus longues, selon le tableau clinique. Dans des études cliniques, une hypotension a été signalée chez 2 patients (8 %), pendant la perfusion de Brineura ou jusqu’à 8 heures par la suite (voir 8 EFFETS INDÉSIRABLES).
Une surveillance de l’électrocardiogramme (ECG) doit être réalisée pendant la perfusion chez les patients ayant des antécédents de bradycardie, de trouble de la conduction ou atteints d’une cardiopathie structurelle, car certains patients atteints de CLN2 peuvent développer des troubles de la conduction ou des pathologies cardiaques. Chez les patients ne présentant aucune anomalie cardiaque, des évaluations régulières par un ECG à 12 dérivations doivent être réalisées tous les 6 mois.
Des échantillons de LCR devraient être envoyés au laboratoire sur une base régulière afin de détecter toute trace d'infections sous-cliniques liées au dispositif (voir 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS).
Santé reproductive
Aucune étude évaluant la toxicité de BRINEURA sur la reproduction n’a été effectuée chez l’animal.
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe pas de données sur l’utilisation de BRINEURA chez les femmes enceintes.
7.1.2 Allaitement
Il n’existe aucune donnée sur la présence de la cerliponase alfa dans le lait maternel, des effets sur l’enfant allaité ou des effets sur la sécrétion de lait.
On ignore si BRINEURA est excrété dans le lait maternel. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel, il faut faire preuve de prudence.
7.1.3 Enfants
Brineura a été étudié chez des enfants âgés de 1 à 9 ans au début du traitement dans le cadre d’une étude clinique non randomisée avec un seul bras de traitement, avec prolongation, auprès de patients atteints de CLN2. Chez les patients traités par BRINEURA dans le cadre de l’étude, l’âge médian (min, max) lors de la dernière évaluation était de 10,3 (7,8, 13,1) ans.
L’innocuité et l’efficacité de BRINEURA chez les enfants de moins d’un an n’ont pas encore été établies.
La posologie proposée pour les enfants de moins d’un an a été estimée en fonction de la masse cérébrale. Le traitement doit être fondé sur les bénéfices et les risques pour chaque patient, selon l’évaluation réalisée par le médecin. Il est important de commencer le traitement chez les patients le plus tôt possible.
7.1.4 Personnes âgées
L'innocuité et l'efficacité de Brineura n’ont pas été établies chez les patients âgés.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les plus courants (≥ 10 %) effets indésirables observés au cours des essais cliniques sur Brineura comprennent de la pyrexie, des convulsions, des vomissements, de l’hypersensibilité, les problèmes liés aux aiguilles, des infections liées au dispositif, une pléiocytose du LCR, une fuite du dispositif, une irritabilité,un dysfonctionnement du dispositif et des maux de tête.Les effets indésirables graves observés au cours des essais cliniques comprennent de la pyrexie, une hypersensibilité, une rééction anaphylactique, des convulsions, une infection liée au dispositif, une pléiocytose du LCR et une fuite du dispositif.
Au cours des essais cliniques, 5 patients sur 38 (13 %) ont présenté 6 effets indésirables liés au médicament et 11 patients sur 38 (29 %) ont présenté 33 effets indésirables liés au dispositif, entraînant une modification de la dose. Les effets indésirables liés au médicament et au dispositif rapportés chez 2 patients ou plus comprenaient une infection liée au dispositif (5 patients), un problème d’aiguille (4 patients), une convulsion (2 patients), un dysfonctionnement du dispositif (2 patients), un dispositif difficile à utiliser (2 patients), un problème lié au dispositif (2 patients), un problème de déploiement du dispositif (2 patients) et un dispositif en fin de service (2 patients).
8.2 Effets indésirables observés au cours de etudes cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d'un autre médicament. Les informations sur les effets indésirables issues d’essais cliniques peuvent être utiles pour identifier et estimer les taux de survenue d’effets indésirables dans le cadre de l’utilisation réelle.
Les effets indésirables décrits dans cette section ont été évalués dans le cadre de trois études cliniques, sur un total de 38 patients atteints de CLN2. La population regroupée de l’étude d’innocuité se composait de 24 patients ayant reçu au moins une dose de 300 mg de BRINEURA pendant 309 semaines au maximum, dans le cadre d’une étude clinique non randomisée avec un seul bras de traitement et une escalade de dose avec une extension (190-201/202), et 14 patients, dont 8 patients âgés de moins de 3 ans, ayant reçu au moins une dose de BRINEURA selon la posologie décrite dans le Tableau 1 pendant 143 semaines au maximum dans le cadre d’une étude clinique non randomisée à un seul bras de traitement (190-203).
Le tableau 3 résume les effets indésirables signalés chez au moins 5 % des patients atteints de CLN2 et traités par BRINEURA dans les essais cliniques.
Tableau 3 : Effets indésirables signalés chez ≥ 2 (5 %) patients pédiatriques atteints de
CLN2
| Effets indésirables | Brineura N = 38 N (%) | ||
| Classes de systèmes d’organes selon MedDRA | |||
| Terme préférentiel | |||
Troubles cardiaques Anomalies à l’ECGa Bradycardie Hypotension | 33 (87 %) 2 (5 %) 3 (8 %) | ||
Troubles gastro-intestinaux Vomissements | 24 (63 %) | ||
Effets indésirables
| Brineura N = 38 N (%) | |||
| Classes de systèmes d’organes selon MedDRA | |||
| Terme préférentiel | |||
Troubles généraux et anomalies au site d'administration Pyrexieb Sensation de nervosité | 32 (84 %) 2 (5 %) | ||
Troubles du système immunitaire Hypersensibilitéc | 14 (37 %) | ||
Infections et infestations Infection liée au dispositifd | 9 (24 %) | ||
Troubles du système nerveux Convulsionse Céphalée Pléocytose du LCR | 31 (82 %) 5 (13 %) 7 (18 %) | ||
Problèmes liés au produit Problème d’aiguillef Fuite du dispositif Dysfonctionnement du dispositif | 11 (29 %) 7 (18 %) 5 (13 %) | ||
Troubles psychiatriques Irritabilité | 6 (16 %) | ||
a Les anomalies à l’ECG incluent les anomalies de repolarisation non spécifiques, un QRS entaillé, l’élévation du segment ST, des anomalies de l’onde T biphasique, des extrasystoles supraventriculaires, la bradycardie, la tachycardie sinusale et le retard de conduction intraventriculaire.
b La pyrexie comprend les termes préférentiels combinés « Fièvre » et « Température corporelle accrue ».
c L’hypersensibilité inclut le terme préférentiel de l’hypersensibilité.
d Infections liées au dispositif, y compris Propionibacterium acnes et Staphylococcus epidermis.
e Crises atoniques, crises tonico-cloniques généralisées, crises partielles, crises, épilepsie, myoclonies, épilepsie myoclonique et épilepsie petit mal.
f Délogement de l’aiguille de perfusion.
Complications liées au dispositif
Au cours des études cliniques, des effets indésirables liés au dispositif ont été observées chez 26 des 38 (68 %) patients. Les effets indésirables liés au dispositif comprennent une infection, des complications liés au système de perfusion, et une pléocytose. Sept des 38 patients (18 %) patients ont subi un total de 14 événements liés au dispositif ayant conduit à un remplacement du dispositif. Cela a compris 9 cas d’infection liée au dispositif, 2 cas de fuite du dispositif, 2 cas de problèmes de déploiement du dispositif et d’un dysfonctionnement du dispositif (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Complications liées au dispositif). Lors de l’étude clinique 190-201/202 sur une période maximale 309 semaines, 15 infections ont été signalées sur plus de 3142 infusions (0,5 %). Lors de l’étude clinique 190-203 aucune infection n’a été signalée sur plus de 988 infusions et il n’’ a pas eu de remplacements de dispositif.
Convulsions
Au cours de l’étude clinique, 31 de 38 (82 %) des patients ayant reçu BRINEURA ont fait l’objet de 767 épisodes convulsifs, dont des crises, de l’épilepsie, des crises tonico-cloniques généralisées, etc. Vingt-sept (4 %) des épisodes convulsifs étaient considérés comme liés à la cerliponase alfa, et leur intensité variait de léger à grave. Les convulsions se sont résolues avec un traitement anticonvulsivant standard, et n’ont pas entraîné l’arrêt du traitement par BRINEURA.
Hypersensibilité
Des réactions d’hypersensibilité ont été signalées chez 19 des 38 patients (50 %) traités au Brineura pendant la perfusion ou dans les 24 heures suivant la fin de la perfusion de Brineura, malgré une médication préalable à base d’antihistaminiques, accompagnés ou non d’antipyrétiques et corticostéroïdes (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Des réactions d’hypersensibilité ont été signalées chez 5 des 8 (63 %) patients < 3 ans, contre 14 sur les 30 (47 %) patients de ≥ 3 ans. Selon les critères communs de terminologie pour les événements indésirables CTCAE [Common Terminology Criteria for Adverse Events] graves de grade 3 sont survenues chez 6 des 38 patients (16 %) et aucun patient n’a arrêté le traitement. Douze épisodes chez 10 des 38 (26 %) des patients ont été classés comme événements indésirables graves (SAE) et l’évaluation par le chercheur a conclu à la présence d’un lien avec le traitement au BRINEURA. Les manifestations les plus courantes étaient de la pyrexie accompagnée de vomissements, une pléocytose ou une irritabilité, qui ne sont pas compatibles avec une hypersensibilité classique à médiation immunitaire. Les symptômes ont disparu avec le temps ou avec l’administration d’antipyrétiques, d’antihistaminiques et/ou de glucocorticoïdes.
Deux patients ont été en situation d’hypoxie (baisse de la saturation en oxygène au-dessous de 88 % et 90 % par oxymètre de pouls, respectivement) après le début ou la fin de la perfusion de Brineura. Les symptômes ont disparu avec l’administration d’oxygène, le repositionnement des voies respiratoires et une perfusion de solution saline normale.
8.2.1 Effets indésirables observés au cours des études cliniques–enfants
Consulter 1.1 Pédiatrie, 7.1.3 Enfants
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
En raison de la taille de l'essai clinique et l'absence de contrôle par placebo, tous les effets indésirables du médicament sont présentés ci-dessus dans la section des effets indésirables identifiés lors des essais cliniques.
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques –pédiatrie
La section ci-dessous indique les effets indésirables moins fréquents observés au cours des essais cliniques chez les patients traités par BRINEURA et s’étant produits à une fréquence de < 5 % (1 patient).
Troubles du système immunitaire : réactions anaphylactiques
Lésion, empoisonnement et complications procédurales : réactions associées à la perfusion
Problèmes liés au produit : rupture du produit, problème de raccordement du produit, problème de perfusion du produit, problème lié au produit, occlusion du dispositif
8.4 Résultats anormaux aux examens de laboratoire : hématologique, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Des taux élevés de globules blancs dans le liquide céphalorachidien a été observés chez 32 des 38 patients (84 %) au cours d’un traitement par BRINEURA lors d’essais cliniques.
Une diminution des protéines du LCR a été observée chez 31 des 38 patients (82 %), et une augmentation des protéines du LCR a été observée chez 9 des 38 patients (24 %) ayant reçu BRINEURA dans le cadre d’essais cliniques.
8.5 Effets indésirables observés après la commercialisation
Des cas de réaction anaphylactique et de méningite ont été rapportés au cours de la période d'utilisation qui a suivi l'homologation de Brineura; la fréquence n’est donc pas connue.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude d’interaction n’a été réalisée. La cerliponase alfa est une protéine humaine recombinante et son exposition systémique est limitée en raison de l’administration par voie intracérébroventriculaire. Par conséquent, la survenue d’interactions entre la cerliponase alfa et les médicaments métabolisés par les enzymes du cytochrome P450 est peu probable.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La CLN2 est une maladie neurodégénérative causée par un déficit en une enzyme lysosomale, appelée tripeptidyl peptidase-1 (TPP1), qui dégrade les polypeptides dans le SNC. La TPP1 n'a aucune spécificité de substrat connue. Une déficience de l’activité TPP1 entraîne l’accumulation du matériel de stockage lysosomal normalement métabolisé par cette enzyme dans le système nerveux central (SNC), conduisant à une baisse progressive de la fonction motrice.
La cerliponase alfa (rhTTP1), une proenzyme, est capturée par les cellules cibles puis transloquée vers les lysosomes par le biais du récepteur au mannose-6-phosphate indépendant des cations (CI-MPR, également appelé récepteur M6P/IGF2). La cerliponase alfa est activée dans le lysosome, et la forme protéolytique activée rhTPP1 clive des tripeptides de l'extrémité N-terminale des protéines.
10.2 Pharmacodynamique
Aucune étude pharmacodynamique n’a été réalisée avec la cerliponase alfa.
10.3 Pharmacocinétique
La pharmacocinétique de la cerliponase alfa a été évaluée chez des patients atteints de CLN2 ayant reçu des perfusions par voie intracérébroventriculaire à la dose de 30 mg, 100 mg et 300 mg pendant environ 4,5 heures une fois toutes les deux semaines.
Après l’administration par voie intracérébroventriculaire initiale d’une dose unique de Brineura à des patients atteints de CLN2 à des doses de 30 mg, 100 mg ou 300 mg, l’exposition à la cerliponase alfa (valeurs Cmax et ASC0-∞) dans le LCR a augmenté moins que proportionnellement. Après les perfusions intracérébroventriculaires recommandées de 300 mg de Brineura sur une période d’environ 4,5 heures une fois toutes les deux semaines, les paramètres pharmacocinétiques moyens (± écart-type) estimés de cerliponase alfa au jour 1, à la semaine 5 et à la semaine 13 dans le LCR et le plasma chez 14 patients atteints de CLN2 sont résumés au tableau 3. Il n’y a eu aucune accumulation apparente de cerliponase alfa dans le LCR ou le plasma. La pharmacocinétique de la cerliponase alfa présente une grande variabilité inter-sujets et intra-sujets.
Tableau 4 : Propriétés pharmacocinétiques après la première perfusion intracérébroventriculaire (d’une durée d’environ 4 heures) de 300 mg de cerliponase alfa dans le LCR et le plasma
| Paramètre | Jour 1 | Semaine 5 | Semaine 13 | |||||||||||||||||
| moyens | ||||||||||||||||||||
| LCR | Plasma | LCR | Plasma | LCR | Plasma | |||||||||||||||
| (± écart-type) | ||||||||||||||||||||
| (CV %) | (N=13) | (N=12) | (N=14) | (N=12) | (N=13) | (N=9) | ||||||||||||||
| Tmax*, h | 4,50 [4,25, 5,75] | 12,0 [4,25, 24,5] | 4,25 [3,83, 4,50] | 12,0 [7,50, 24,2] | 4,25 [4,00, 4,50] | 12,3 [4,25, 75,9] | ||||||||||||||
| Cmax, µg/mL | 1430 ± 1040 (73,0) | 1,43 ± 1,08 (75,2) | 1770 ± 980 (55,3) | 2,40 ± 1,30 (54,2) | 1500 ± 382 (25,5) | 1,08 ± 0,96 (89,2) | ||||||||||||||
| ASC0-t, µg-h/mL | 9450± 4630 (49,0) | 25,9 ± 23,2 (89,4) | 13000 ± 5170 (39,8) | 40,9 ± 24,3 (59,4) | 11700 ± 3640 (31,0) | 17,0 ± 17,5 (103) | ||||||||||||||
| Vss, mL | 310 ± 213 (68,7) | NA | 214 ± 139 (65,0) | NA | 192 ± 41,2 (21,4) | NA |
| CL, mL/h | 40,8 ± 22,2 (54,5) | NA | 26,8 ± 12,7 (47,1) | NA | 27,8 ± 8,13 (29,2) | NA |
| t1/2, h | 7,74 ± 3,02 (38,9) | NA | 7,10 ± 1,69 (23,8) | NA | 7,34 ± 1,68 (22,8) | NA |
*Tmax est exprimé comme le temps depuis le début de la perfusion de ~4 heures et présenté comme la médiane [min, max], et correspond au premier point d’échantillonnage réalisé après la perfusion. **Les données pharmacocinétiques plasmatiques n’ont pas permis d’estimer Vss, CL ou t1/2 chez la plupart des patients étant donné le manque d’échantillons quantifiables pendant l’étape terminale du profil concentration-temps.
Distribution
Le volume de distribution de la cerliponase alfa dans le LCR estimé après perfusion intracérébroventriculaire de 300 mg de Brineura (Vss moyen = 310 mL) dépasse le volume classique du LCR (100 mL), ce qui suggère une distribution dans les tissus en dehors du LCR. Les rapports élevés LCR/plasma des Cmax et des ASC0-t (environ 1000 et 400, respectivement) suggèrent que la majorité de la cerliponase alfa administrée reste localisée dans le SNC.
Métabolisme
Étant donné que la cerliponase alfa est une protéine, elle devrait être dégradée par l’hydrolyse des peptides du métabolisme.
Populations et situations spéciales
Population pédiatrique âgée de 0 à 3 ans
Des patients pédiatriques atteints de CLN2 et âgés d’un à < 2 ans (n = 2) et de 2 à < 3 ans (n =
- 6) ont reçu de la cerliponase alpha selon la posologie recommandée pour les enfants pendant 144 semaines au maximum (étude 190-203). L’exposition du LCR était comprise dans la plage ayant été caractérisée comme étant sécuritaire et efficace lors de l’étude pivot. L’exposition du plasma chez les patients plus jeunes montrait une tendance plus élevée que la plage caractérisée lors de l’étude pivot. Il n’existe pas de données pharmacocinétiques pour les patients âgés de moins d’un an.
Tableau 5. Pharmacocinétique dans le liquide cérébrospinal (LCR) et dans le plasma des patients atteints de CLN2 par âge au moment de la visite et dose pour les patients pédiatriques âgés de < 3 ans
| Âge lors de la | Dose | Paramètre | Médiane [min, max] | |||||
| visite | (mg) | |||||||
| 1 à < 2 ans | 200 | LCR (N=3) | Cmax, mcg/mL | 511 [163, 987] | ||||
| AUC0-t, mcg-h/mL | 2720 [1100, 5050] | |||||||
| Plasma (N=2) | Cmax, mcg/mL | 10,4 [9,46, 11,3] | ||||||
| AUC0-t, mcg-h/mL | 91,8 [72,7, 111] | |||||||
| 300 | LCR (N=2) | Cmax, mcg/mL | 566 [496, 636] | |||||
| AUC0-t, mcg-h/mL | 8030 [8030, 8030]1 | |||||||
| Plasma (N=2) | Cmax, mcg/mL | 14,1 [11,2, 17,0] | ||||||
| AUC0-t, mcg-h/mL | 145 [82,7, 206] | |||||||
| 2 à < 3 ans | 300 | LCR (N=6) | Cmax, mcg/mL | 896 [508, 1790] | ||||
| AUC0-t, mcg-h/mL | 4100 [2 380, 6720]2 | |||||||
| Plasma (N=6) | Cmax, mcg/mL | 14,9 [9,08, 35,3] | ||||||
| AUC0-t, mcg-h/mL | 163 [91,5, 320] | |||||||
1N = 1 car il y avait moins de 3 points de données évaluables pour la détermination de AUC0-t 1N = 5 car il y avait moins de 3 points de données évaluables pour la détermination de AUC0-t
10.4 Immunogénicité
Au cours des études cliniques 190-201/202, des anticorps anti-médicaments (AAM) ont été détectés chez les patients traités par cerliponase alfa pendant 309 semaines maximum, à savoir dans le sérum de 79 % (19 sur 24) des patients et dans le LCR de 42 % (10 sur 24) des patients. Des anticorps neutralisants (NAb) spécifiques du médicament, capables d’inhiber l’absorption cellulaire de la cerliponase alfa à travers l’action des récepteurs ont été détectés dans le LCR de 13 % des patients lors d’une visite unique, et n’ont pu être détectés dans aucun des autres échantillons de LCR testés. Aucune association n’a été trouvée entre les titres d’AAM dans le sérum et l’incidence ou la sévérité de l’hypersensibilité. Les patients ayant subi des effets indésirables d’hypersensibilité modérée à sévère ou une anaphylaxie ont été testés à la recherche d’IgE spécifique du médicament et se sont avérés négatifs. Aucun effet cliniquement significatif des AAM n’a été identifié sur la pharmacocinétique ou l’efficacité de BRINEURA.
Lors de l’étude clinique 190-203, des AAM ont été détectés chez les patients traités par la cerliponase alfa pendant 144 semaines maximum, à savoir dans le sérum de 100 % (14 sur 14) des patients et dans le LCR de 21 % (3 sur 14) des patients. Les titres d’AAM étaient plus élevés et une hypersensibilité survenait à un pourcentage plus élevé chez les patients âgés de < 3 ans par rapport aux patients de 3 ans et plus. Aucune réponse par NAb n’a été détectée dans le LCR des patients positifs aux AAM.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Température
À conserver au congélateur en position verticale (entre -25°C et -15°C).
Transporter et distribuer sous forme congelée (-85°C à -15°C).
Lumière
À conserver dans l’emballage extérieur d’origine, à l’abri de la lumière.
Autre
BRINEURA et la solution de rinçage décongelées doivent être utilisées immédiatement. Le produit doit être retiré uniquement des flacons non ouverts immédiatement avant utilisation. En cas d’utilisation non immédiate, les flacons de BRINEURA ou de solution de rinçage non ouverts doivent être conservés à une température comprise entre 2 et 8°C et utilisés dans les 24 heures.
Mise au rebut
Tout médicament non utilisé ou déchet doit être mis au reut conformément à la réglementation en vigueur.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION DU PRODUIT
Pour les instructions d'utilisation, consulter 4 POSOLOGIE ET ADMINISTRATION.
Les dispositifs d’accès intracérébroventriculaires et les composants jetables listés ci-dessous ou équivalents doivent être utilisés pour l’administration de BRINEURA.
Les dispositifs d’accès intracérébroventriculaire utilisés dans le cadre des études cliniques de BRINEURA étaient : réservoirs Codman HOLTER RICKHAM et HOLTER SALMON-RICKHAM (standard et grand), cathéters Codman® ventriculaire et Codman® Bactiseal®, et réservoir Medtronic CSF-ventriculaire (avec cathéter).
Les pompes à seringue utilisées dans les études cliniques de BRINEURA étaient : Braun Perfusor® FM, Braun Perfusor® Space, Alaris® CC, Alaris® CC Guardrails et Medfusion® 3500.
Les composants jetables de perfusion suivants ont été utilisés dans le cadre des essais cliniques de BRINEURA :
- Seringue : Braun Perfusor, BD Plastipak, BD Luer-Lok et Artsana S.P.A. Luer-Lok
- Set de prolongateur : ligne Fresenius Injectomat, set de prolongateur Alaris CC, tubulure prolongateur Vygon Lectro-Cath et prolongateur Smiths Medical MINI-VOL
Set de prolongateur muni d’un filtre de 0,2 µm : tubulure micrométrique et filtre ICU
Medical, ensemble de filtre à perfusion Braun Intrapur et prolongateur Smiths Medical MINI-VOL muni d’un filtre de 0,2 µm
- Filtres de 0,2 µm : filtre antibactérien Impromediform GmbH et filtre support B. Braun
Aiguille à raccord : aiguille Smiths Medical Deltec GRIPPER, ensemble DKS Loversan
Huber et ensemble à perfusion Bard Huber Plus Safety
Préparation pour l’administration de Brineura et de la solution de rinçage
Les composants suivants (non fournis) sont nécessaires à l’administration correcte de Brineura et de la solution de rinçage (voir 4.4 Administration, Figure 1). Tous les composants de la perfusion doivent être stériles. Brineura et la solution de rinçage sont fournis et conservés congelés (voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT).
- Un pousse-seringue programmable pouvant délivrer le volume et le débit requis avec des alarmes en cas d’occlusion. La pompe doit être programmable pour délivrer le médicament à un débit constant de 2,5 mL/h.
- Deux seringues à usage unique compatibles avec le matériel de pompe. Le volume recommandé de la seringue est de 10 à 20 mL.
- Deux aiguilles hypodermiques à usage unique pour seringue (21 G, 25,4 mm).
- Un set de perfusion à usage unique. Un prolongateur peut être ajouté, si nécessaire. Une longueur de 150 à 206 cm (ne pas dépasser 400 cm) et un diamètre interne de 0,1 cm sont recommandés.
- Un filtre en ligne de 0,2 micron est requis. Le filtre en ligne peut être intégré au set de perfusion. Le filtre en ligne doit être positionné aussi près que possible de l’aiguille à raccord.
- Une aiguille à raccord non biseautée avec un calibre de 22 ou moins et une longueur suggérée de 16 mm. Consulter les recommandations du fabricant du dispositif d’accès intracérébroventriculaire pour l’aiguille à raccord.
- Une seringue vide stérile à usage unique (pour le recueil du LCR en vue de vérifier la perméabilité).
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Injection de cerliponase alfa
Nom chimique : Tripeptidyl peptidase-1 humaine recombinante (rhTPP1)
Formule moléculaire et masse moléculaire : La tripeptidyl peptidase-1 humaine recombinante (rhTPP1) est une enzyme inactive zymogène (proenzyme) de 544 acides aminés dont la masse moléculaire moyenne isotopique est de 59307,7 kDa. La séquence primaire d'acides aminés de la rhTPP1 est identique à celle de la tripeptidyl peptidase-1 zymogène humaine (hTPP1). La formule moléculaire du rhTPP1 est C2657H4042N734O793S11.
Formule de structure :
Propriétés physicochimiques : La tripeptidyl peptidase-1 humaine recombinante (hTPP1) mature est une protéine de type sérine protéase lysosomale. Il s'agit du seul membre connu de la famille des sedolisines (serine-carboxyl peptidase) chez les mammifères qui contient la triade catalytique Ser-Glu Asp (SED) hautement conservée. La hTPP1 est un zymogène enzymatiquement inactif in vivo, qui devient une protéase mature active suite à une série de clivages protéolytiques dans le lysosome. La séquence primaire d'acides aminés de la TPP1 humaine recombinante (rhTPP1) est identique à celle de la hTPP1 zymogène.
Caractéristiques du produit
La rhTPP1 est produite dans une lignée cellulaire issue d'ovaires de hamsters chinois (CHO) transfectée avec de l'ADNc de la rhTPP1, et elle est sécrétée sous forme de monomères.
14 ÉTUDES CLINIQUES
14.1 Conception de l’essai et aspects démographiques de l’étude
Tableau 5 : Résumé des données démographiques des patients qui ont participé aux essais cliniques sur la CLN2
| Étude no. | Méthodologie de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n) | Âge | Sexe | ||
| moyen | |||||||
| (plage) | |||||||
| 190-201 | étude clinique ouverte et en escalade de dose | 300 mg, perfusion intracérébroventriculaire, toutes les deux semaines | Patients atteints de CLN2 (24) | 3 à 8 ans | 9 M/15 F | ||
| 190-202 | Étude ouverte d’extension à long terme | 300 mg, perfusion intracérébroventriculaire, toutes les deux semaines | Patients atteints de CLN2 (23) | 3 à 8 ans | 9 M/14 F | ||
| 190-203 | Phase 2 | 200 mg (< 2 ans, 4 premières doses), 300 mg (≥ 2 ans), perfusion intracérébro-ventriculaire, toutes les deux semaines | Patients atteints de CLN2 (14) | 1 à 6 ans | 6 M/8 F | ||
Dans la population de l’étude 190-201/202, 63 % des patients étaient des femmes et 37 % des hommes. Quatre-vingt-seize pour cent des patients étaient caucasiens et 4 % asiatiques. Dans l’étude clinique 190-203, 57 % des patients étaient des femmes et 43 % des hommes. Tous les patients étaient de race blanche.
Ces études utilisent les domaines de motricité et de langage (ML) mesurés à partir d’une échelle d’évaluation clinique spécifique à la maladie (consulter le Tableau 6) pour évaluer la progression de la maladie. Chaque domaine comprend des scores de 3 (capacité presque intacte) à 0 (altération profonde), pour un score maximal possible de 6, avec une perte de points selon des événements marquants de perte des fonctions de marche et de langage atteintes auparavant.
Tableau 6 : Échelle d’évaluation clinique de la CLN2
| Domaine | Score | Classification |
| Motricité | 3 | Démarche normale. Pas d’ataxie importante, pas de chute pathologique. |
| 2 | Démarche indépendante, définie comme la capacité de marcher 10 pas sans appui. A une instabilité évidente et peut parfois chuter. | |
| 1 | A besoin d’une aide pour marcher ou peut uniquement ramper. | |
| 0 | Ne peut plus marcher ou ramper. | |
| Langage | 3 | Langage apparemment normal. Intelligible et adapté à l’âge. Aucun déclin observé. |
| 2 | Le langage est devenu manifestement anormal : certains mots sont intelligibles, parvient à former de courtes phrases pour communiquer des concepts, des demandes ou des besoins. Ce score indique un déclin par rapport aux capacités antérieures (par rapport à la capacité maximale individuelle atteinte par l’enfant). | |
| 1 | Difficilement compréhensible. Quelques mots sont intelligibles | |
| 0 | Pas de mots intelligibles ou vocalisations. |
14.2 Résultats de l’étude
Étude 190/201-202
Un total de 24 patients, âgés de 3 à 9 ans, ont été traités par Brineura à la dose de 300 mg une fois toutes les deux semaines. Dans l’étude 190-201, 23 patients ont été traités pendant 48 semaines (1 patient s’est retiré de l’étude après la semaine 1 en raison de son incapacité à poursuivre les procédures de l’étude). Le score initial moyen de la CLN2 était de 3,5 (écart-type (ET) 1,20) avec une plage de 1 à 6. L’ensemble des 23 patients ont terminé l’étude 190-201 et ont poursuivi l’étude d’extension 190-202 en cours dans laquelle ils ont été traités par Brineura une fois toutes les deux semaines à la dose de 300 mg pendant une durée maximale de 312 semaines (240 semaines d’extension plus 24 semaines de suivi de la sécurité).
Les résultats des études 190-201 et 190-202 ont été comparés avec un taux de déclin prévisible basé sur un groupe témoin de l’histoire naturelle qui incluait les patients ayant satisfait aux critères d’inclusion des études 190-201 et 190-202. Le déclin a été défini comme une baisse non inversée (soutenue) de 2 points, ou un score non inversé de 0, dans le domaine de la motricité et du langage de l’échelle d’évaluation clinique CLN2. Les réponses des patients au traitement par Brineura ont été évaluées si, lors de la sélection, un score CLN2 combinant la motricité et le langage inférieur à 6 était enregistré. Les résultats obtenus au sein de ce groupe témoin de l’histoire naturelle indiquaient un taux moyen estimé de perte de 2 points du score de la CLN2 par 48 semaines. Il existait des différences entre la base de données de l’histoire naturelle et les études 190-201 et 190-202 en ce qui concerne la manière dont les échelles d’évaluation clinique de la CLN2 ont été appliquées.
Dans l’étude 190-201, 20 patients sur les 23 (87 %) recevant Brineura pendant 48 semaines n’ont pas présenté de perte de 2 points non inversée par rapport à la baisse attendue de 2 points par 48 semaines dansa base de données de l'histoire naturelle. (p = 0,0002, test binomial supposant p0 = 0,50). Un total de 15 patients sur 23 (65 %) n’ont pas globalement perdu de points au score de ML , indépendamment du score initial, et 2 de ces 15 patients ont augmenté leur score d’un point pendant la période de traitement. Cinq patients ont perdu un seul point et 3 patients ont perdu 2 points.
L’ensemble des 23 patients ont terminé l’étude 190-201 et ont poursuivi l’étude de prolongation 190-202 en cours dans laquelle ils ont été traités par Brineura une fois toutes les deux semaines à la dose de 300 mg pendant une durée maximale de 288 semaines. Les résultats d’efficacité des études 190-201 et 190-202 ont été regroupés et comparés avec ceux d’un groupe témoin de l’histoire naturelle qui répondait aux critères d’inclusion des études 190-201 et 190-202. Le délai médian avant une baisse non inversée de 2 points ou un score ML de 0 (critère d’évaluation principal) chez les patients traités par Brineura (N=23) était de 272 semaines, contre 49 semaines dans le groupe témoin de l’histoire naturelle (N=42) (rapport de risque de 0,14, IC à 95 % de 0,06 à 0,33; p <0,0001). Le temps médian jusqu’à l’obtention d’un score ML de 0, marquant la perte de toute capacité à se déplacer et à communiquer de manière autonome, n’a pas été atteint chez les patients traités par Brineura, contre 109 semaines dans le groupe de contrôle de l’histoire naturelle (rapport de risque, 0,01; IC à 95 %, 0,00 à 0,08; p <0,0001).
Le changement moyen estimé par rapport à la ligne de base chez les patients traités par Brineura par rapport au groupe témoin de l’histoire naturelle (N=42 patients) a montré une atténuation de la progression de la maladie et une durabilité de l’effet du traitement jusqu’à la fin de l’étude (semaine 321) (voir figure 2).
Figure 1: Variation moyenne du score de la CLN2 depuis le début de l’étude (Groupe témoin de l’histoire naturelle versus patients traités par Brineura, 300 mg toutes les deux semaines)
Les barres verticales représentent l’écart-type de la moyenne
Ligne continue : Études cliniques 190-201 et 190-202
Ligne pointillés : Groupe témoin de l’histoire naturelle de l’étude 190-901
Une analyse exploratoire de la survie a montré que l’âge médian estimé du décès dans le groupe témoin de l’histoire naturelle était de 10,4 ans; IC à 95 %, 9,5 à 12,5 ans. Aucun décès n’est survenu chez les patients traités par Brineura, l’âge médian (min., max.) lors de la dernière évaluation était de 10,3 (7,8, 13,1) ans (N=23).
Étude 190-203
Selon l’étude 190-203, un total de 14 patients atteints de la maladie CLN2, âgés de 1 à 6 ans au départ (8 des 14 patients âgés de moins de 3 ans) ont été traités par Brineura pendant 169 semaines (1 patient s’est retiré pour recevoir un traitement à des fins commerciales). Le score ML initial moyen (ET) était de 4,6 (1,69) avec une plage de 1 à 6.
Les patients traités par Brineura ont été appariés aux comparateurs de l’histoire naturelle sur la base de l’âge, du score de langage moteur CLN2 et du génotype regroupé. Le taux moyen (±ET) de déclin (critère principal) sur l’échelle ML était de 0,15 (0,243) points par 48 semaines pour les patients traités par Brineura appariés (N=12) et de 1,30 (0,857) points par 48 semaines pour les comparateurs de l’histoire naturelle appariés (N=29) (différence de 1,15 points, IC 95 % 0,80, 1,50; p <0,0001).
Le délai médian pour obtenir une baisse de 2 points sans inversion ou un score de 0 chez les patients traités par Brineura n’a pas été atteint lors de la dernière évaluation (semaine 169), contre 103 semaines chez les comparateurs de l’histoire naturelle (rapport de risque 0,091 : 95 % CI, 0,021, 0,393; p <0.0001). Le temps médian jusqu’à l’obtention d’un score ML de 0 n’a pas été atteint chez les patients traités par Brineura, contre 163 semaines chez les 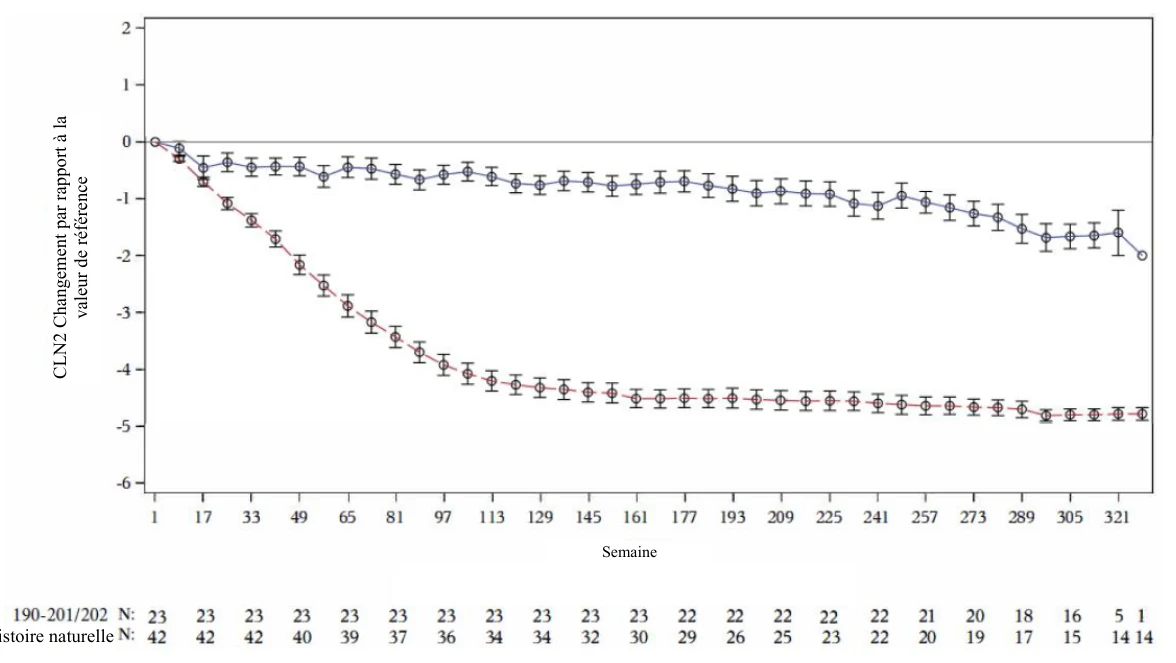 Histoire naturelle
Semaine 
comparateurs appariés de l’histoire naturelle (rapport de risque, 0,00; IC à 95 %, 0,00 à 0,00; p <0,0032). Au total, 10 des 12 patients traités (83 %) ont enregistré une baisse de moins de 2 points sur l’échelle ML entre le début de l’étude et la dernière évaluation. Huit patients (67 %) n’ont pas montré de progression clinique sur l’échelle ML, deux (17 %) ont perdu un seul point et deux (17 %) ont perdu deux points. Aucun patient traité n’a atteint un score ML de zéro, contre 10 sur 29 (34 %) chez les comparateurs appariés à l’histoire naturelle.
Chez les patients âgés de moins de 3 ans, le taux moyen (ET) de déclin sur l’échelle ML était de 0,04 (0,101) points par 48 semaines pour les patients traités par Brineura appariés (N=8) et de 1,09 (0,562) points par 48 semaines pour les comparateurs de l’histoire naturelle appariés (N=20) (différence de 1,05 points; p <0,0001). Sept des patients traités âgés de moins de 3 ans et ayant un score ML de 6 au départ sont restés à un score ML de 6 au dernier point de mesure, ce qui représente une démarche et un langage tout à fait normaux. Trois de ces sept patients ne présentaient aucun autre symptôme de la maladie CLN2 à la semaine 145, selon l’échelle d’évaluation CLN2, l’imagerie cérébrale et les effets indésirables, alors que tous les comparateurs appariés étaient devenus symptomatiques. Dans cette population, les patients traités par Brinerua ont présenté un retard dans l’apparition de la maladie.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Des données limitées de sécurité préclinique de la cerliponase alfa ont été générées à partir de deux études de toxicité à dose unique chez le singe et quatre études à doses répétées chez le chien teckel, un modèle de la forme classique infantile tardive de la CLN2. Deux études de toxicité à dose unique ont été menées sur des singes, avec de la cerliponase alfa administrée en perfusion intracérébroventriculaire ou intrathécale lombaire (IT-L) pendant 4 heures environ. Dans chacune de ces études, aucun effet associé à BMN-190 n’a été observé jusqu’à la dose la plus élevée administrée (20 mg ou 14 mg pour intracérébroventriculaire ou IT-L, respectivement). Dans les deux études chez le singe, l’exposition (basée sur l’ASC) dans le plasma et le LCR correspond environ à une à deux fois l’exposition chez les patients après l’administration par voie intracérébroventriculaire d’une dose de 300 mg de cerliponase alfa toutes les deux semaines.
Le modèle de la maladie chez le chien teckel visait principalement à déterminer les propriétés pharmacocinétiques et pharmacodynamiques de la cerliponase alfa, mais a également permis d’évaluer sa toxicité. Chez le chien, la cerliponase alfa a été administrée en perfusion intracérébroventriculaire pendant 4 heures toutes les 2 semaines ou une fois par mois, ou par bolus intrathécal-cisternal (IT-C) à des doses pouvant atteindre 48 mg. Les résultats dignes de mention concordaient avec l’administration d’une protéine hétérologue dans un modèle animal et comprenaient des réactions d’hypersensibilité après l’administration de doses multiples de cerliponase alfa ainsi que des réactions inflammatoires semblant associées à la présence des cathéters pour administration intracérébroventriculaire ou IT-L. Les résultats de ces études chez le chien teckel ne permettent toutefois pas de prédire de manière fiable l'innocuité chez l’homme, car le schéma des perfusions de cerliponase alfa était différent et très variable même au sein de la même étude en raison des difficultés rencontrées avec le système de cathéters à demeure et les nombreuses réactions d’hypersensibilité. En outre, ces recherches incluaient un petit nombre d’animaux, et étaient réalisées principalement sur des groupes à dose unique et manquaient de contrôles appropriés. Le développement non clinique n’est donc pas concluant en termes de sécurité clinique de la cerliponase alfa.
Carcinogénicité
Aucune étude n’a été menée pour évaluer le potentiel carcinogène de la cerliponase alfa.
Génotoxicité
Aucune étude n’a été menée pour évaluer le potentiel génotoxique de la cerliponase alfa.
Toxicologie relative à la reproduction et au développement
Aucune étude toxicologique sur l'appareil reproducteur et le développement n'a été effectuée pour la cerliponase alfa.