


Monographie de produit - Pombiliti
1 INDICATIONS
POMBILITI® (cipaglucosidase alfa pour injection) est indiqué :
- pour une utilisation en association avec le stabilisateur d’enzyme OPFOLDA (capsule de miglustat 65 mg) dans le traitement des adultes atteints de la maladie de Pompe à début tardif (déficit en α-glucosidase acide [GAA]) et pesant 40 kg ou plus.
POMBILITI doit être utilisé en association avec des capsules de miglustat 65 mg. Pour obtenir de plus amples renseignements, veuillez consulter la monographie d’OPFOLDA (capsule de miglustat 65 mg).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée à ce sujet; par conséquent, l'indication d'utilisation dans la population pédiatrique n'est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Des données probantes limitées tirées d’études cliniques suggèrent que l’utilisation de POMBILITI en association avec des capsules de miglustat 65 mg au sein de la population gériatrique n’est pas associée à des différences d’innocuité ou d’efficacité (voir 4.2 Dose recommandée et modification posologique, 7.1.4 Personnes âgées et 10.3 Pharmacocinétique).
2 CONTRE-INDICATIONS
POMBILITI en association avec une capsule de miglustat 65 mg est contre-indiqué chez :
Les patients ayant des antécédents d’hypersensibilité ou de réactions associées à la perfusion (RLP)
mettant en jeu le pronostic vital (par exemple, anaphylaxie et réactions cutanées sévères) à la cipaglucosidase alfa, ou à tout ingrédient de la formulation, y compris tout ingrédient non médicinal, ou composant du récipient lorsque la réintroduction a échoué (voir 7 MISES EN GARDE ET PRÉCAUTIONS, réactions immunitaires, anaphylactiques et réactions liées à la perfusion). Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
Les patients présentant une contre-indication aux capsules de miglustat 65 mg, y compris :
- Les patients présentant une hypersensibilité au miglustat ou à l’un des ingrédients de la formulation, y compris tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète, veuillez consulter la monographie de produit d’OPFOLDA (capsule de miglustat 65 mg).
- Les femmes enceintes ou susceptibles de le devenir. Si POMBILITI en association avec des capsules de miglustat 65 mg est administré à des femmes en âge de procréer, elles doivent être informées du danger potentiel pour le fœtus. Voir la monographie de produit d’OPFOLDA (capsule de miglustat 65 mg) (voir 7.1.1 Grossesse).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Réactions d’hypersensibilité y compris l’anaphalaxie
- Des réactions d’hypersensibilité menaçant le pronostic vital sont survenues chez des patients traités par POMBILITI, notamment des anaphylaxies. Des mesures d’assistance médicale appropriées, y compris un équipement de réanimation cardio-pulmonaire, doivent être immédiatement disponibles pendant l’administration de POMBILITI. En cas de réactions d’hypersensibilité sévères (par exemple, anaphylaxie), la perfusion doit être immédiatement interrompue et un traitement médical approprié doit être instauré. Les risques et les bénéfices de la réadministration de POMBILITI doivent être soigneusement pris en compte (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Réactions liées à la perfusion (RLP)
- Des RLP sévères sont survenues chez certains patients traités par POMBILITI. En cas de RLP sévères, la perfusion doit être immédiatement interrompue et un traitement médical approprié doit être instauré. Les risques et les bénéfices de la réadministration de POMBILITI doivent être soigneusement pris en compte après la survenue de RLP sévères (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Risque d’insuffisance cardiorespiratoire aiguë chez les patients sensibles
- Chez les patients présentant une maladie respiratoire sous-jacente aiguë ou une altération de la fonction cardiaque et/ou respiratoire, il peut exister un risque d’exacerbation grave de leur atteinte cardiaque ou respiratoire en raison d’une surcharge volumique de liquide pendant les perfusions de POMBILITI. Un soutien médical approprié et des mesures de surveillance doivent être facilement disponibles pendant la perfusion de POMBILITI (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- POMBILITI doit être utilisé en association avec les capsules de miglustat 65 mg. Avant de reconstituer POMBILITI, consultez la monographie de produit d’OPFOLDA (capsule de miglustat 65 mg) pour connaître le nombre de capsules (en fonction du poids corporel), la dose, la durée de la dose, le jeûne et les ajustements posologiques pour les patients atteints d’insuffisance rénale.
- Vérifiez que les patientes en âge de procréer ne sont pas enceintes avant d’initier POMBILITI en association avec des capsules de miglustat 65 mg (voir 2 CONTRE-INDICATIONS et 7.1.1 Grossesse).
- Une prémédication et/ou un traitement pendant la perfusion avec des corticostéroïdes, des antihistaminiques oraux et des antipyrétiques peut être administré pour aider à soulager les signes et symptômes liés aux RLP (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
- La réponse du patient au traitement doit être évaluée régulièrement sur la base d’une évaluation complète de toutes les manifestations cliniques de la maladie. En cas de réponse insuffisante ou de risques intolérables pour l’innocuité, l’arrêt de POMBILITI en association avec un traitement par capsules de miglustat 65 mg doit être envisagé (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Les deux médicaments doivent être poursuivis ou arrêtés ensemble.
- Chaque fiole est à usage unique seulement. Tout produit non-utilisé doit être mis au rebut.
4.2 Dose recommandée et modification posologique
POMBILITI doit être utilisé en association avec des capsules de miglustat 65 mg. Veuillez consulter la monographie de produit d’OPFOLDA (capsules de miglustat 65 mg) pour obtenir des renseignements détaillés sur la posologie et les recommandations d’administration pour les capsules de miglustat 65 mg.
La dose recommandée de POMBILITI est de 20 mg/kg de poids corporel administrée toutes les deux semaines par perfusion intraveineuse pendant environ 4 heures (voir 4.4 Administration). La perfusion de POMBILITI doit commencer 1 heure après la prise de capsules de miglustat 65 mg (voir la Figure 1 pour la chronologie posologique). En cas de retard de perfusion, le début de la perfusion ne doit pas dépasser 3 heures après la prise de miglustat.
Figure 1 - Calendrier des doses
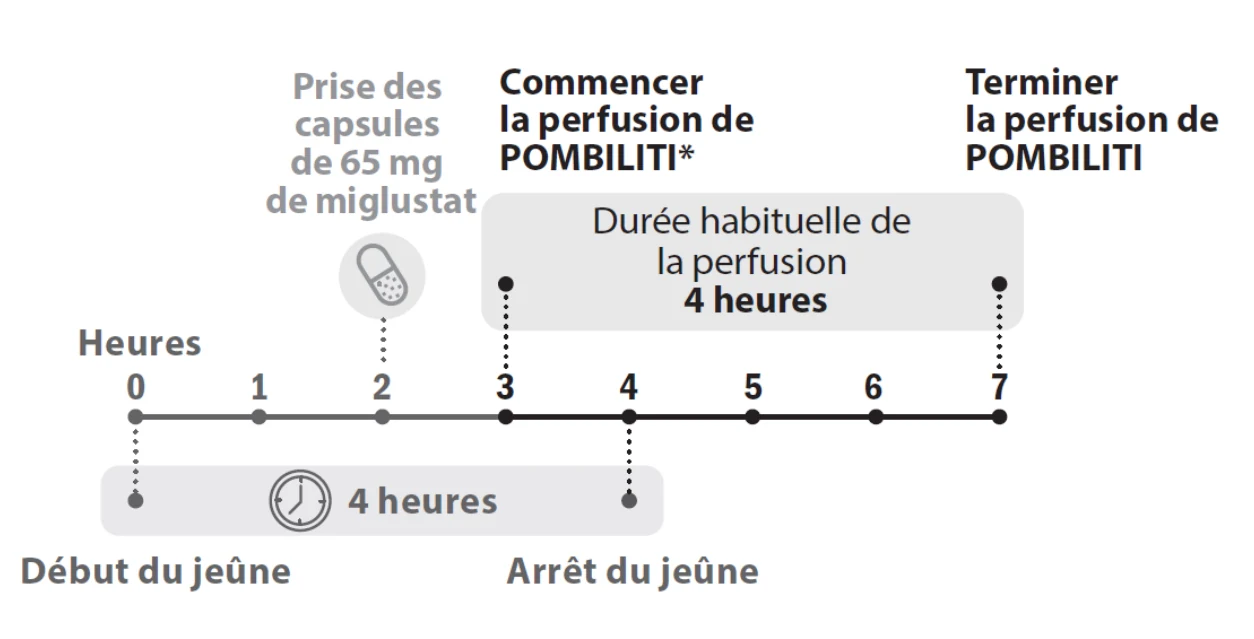
*En cas de retard de la perfusion de POMBILITI, celle-ci ne doit pas être débutée plus de 3 heures après la prise de miglustat 65 mg.
Passage d’une enzymothérapie de substitution (ETS) à une autre chez les patients
Si le patient passe d’une autre ETS à POMBILITI en association avec un traitement par les capsules de miglustat 65 mg, il peut commencer le traitement par POMBILITI-miglustat au moment prévu d’administration suivant (c’est-à-dire environ 2 semaines après la dernière administration de l’ETS).
Il convient de conseiller aux patients qui sont passés d’une autre ETS au traitement par POMBILITI-miglustat de poursuivre les prémédications utilisées avec l’ETS précédente afin de minimiser les RLP. En fonction de la tolérance, la prémédication peut être modifiée.
Patients présentant une insuffisance rénale et hépatique
L’innocuité et l’efficacité de POMBILITI en association avec un traitement par capsules de miglustat 65 mg n’ont pas été évaluées chez les patients présentant une insuffisance rénale et/ou hépatique et aucun ajustement posologique spécifique de POMBILITI ne peut être recommandé pour ces patients.
Veuillez consulter la monographie d’OPFOLDA (capsule de miglustat de 65 mg) pour connaître les effets de l’insuffisance rénale sur l’exposition au miglustat et les recommandations de réduction posologique du miglustat chez les patients présentant une insuffisance rénale modérée ou grave.
Personnes âgées (≥ 65 ans)
Il n’est pas nécessaire d’ajuster la dose chez les patients âgés de ≥ 65 ans (voir 10.3 Populations et états pathologiques particuliers - Personnes âgées).
Enfants (< 18 ans)
Santé Canada n'a pas autorisé d'indication d'utilisation dans la population pédiatrique (voir 1 INDICATIONS)
4.3 Reconstitution
Préparation avant la perfusion
- Avoir recours à une technique aseptique.
- Chaque fiole de POMBILITI est exclusivement à usage unique.
Calcul de la dose
Déterminer le nombre de fioles de POMBILITI à reconstituer en fonction du poids corporel du patient.
- 1. Poids corporel du patient (kg) x dose (mg/kg) = dose destinée au patient (mg)
- 2.
Dose du patient (en mg) divisée par 105 (mg par fiole) = nombre de fioles à reconstituer
- Si le nombre de fioles comprend une fraction, arrondir au nombre entier supérieur.
Chaque fiole reconstituée a une concentration de 15 mg/mL avec un volume extractible de
7,0 mL.
Exemple : chez un patient de 65 kg dosé à 20 mg/kg
- Dose destinée au patient (mg) : 65 kg x 20 mg/kg = 1300 mg dose totale
- Nombre de fioles nécessaires pour la reconstitution : 1 300 divisé par 105 mg par fiole = 12,38 fioles et arrondi à 13 fioles.
Prélever 7 mL de chacune des 12 premières fioles.
0,38 fiole x 7,0 mL = 2,66 mL arrondi à 2,7 mL de la 13e fiole.
Articles nécessaires pour effectuer la reconstitution et la dilution
- POMBILITI fioles de 105 mg
- Eau stérile pour injection à température ambiante de 20 à 25 °C.
Chlorure de sodium 9 mg/mL (0,9 %) pour injection à température ambiante de 20 à 25 °C.
Remarque : Choisir une taille de sac à perfusion en fonction du poids corporel du patient.
- Une aiguille de calibre 18 ou de diamètre inférieur à 18
- Ne pas utiliser d’aiguilles filtrantes pendant la préparation
Activités avant reconstitution
- Les fioles de POMBILITI doivent être retirées du réfrigérateur (2 °C à 8 °C) et on doit les laisser atteindre la température ambiante (c.-à-d. environ 30 minutes entre 20 °C et 25 °C)
- Ne pas utiliser si la fiole est ébréchée, craquée, contient du liquide, la poudre lyophilisée est décolorée, si la fermeture est endommagée ou si le bouton de l’opercule est retiré.
Reconstitution de la poudre lyophilisée
- 1. Reconstituez chaque fiole en ajoutant lentement 7,2 mL d’eau stérile pour préparations injectables au goutte-à-goutte à l’intérieur de la fiole plutôt que directement sur la poudre lyophilisée. Évitez l’impact forcé de l’eau stérile pour préparations injectables sur la poudre lyophilisée, ainsi que la formation de mousse.
- 2. Inclinez et faites doucement tourner chaque fiole pour dissoudre la poudre. Ne pas retourner, remuer ou secouer la fiole. La reconstitution de la poudre lyophilisée prend généralement 2 minutes.
- 3. Effectuez une inspection des fioles reconstituées pour détecter la présence éventuelle de particules et de décoloration. Le volume reconstitué apparaît comme une solution limpide, opalescente, incolore à légèrement jaune, exempte de particules étrangères et pratiquement exempte de particules, sous forme de particules blanches à translucides. Ne pas utiliser en cas d’observation d’une matière étrangère ou si la solution est décolorée lors d’une inspection immédiate.
- 4. Répétez les étapes ci-dessus pour le nombre de fioles nécessaires à la dilution.
Tableau 1 - Reconstitution
| Taille de la fiole | Volume d’eau stérile | Volume disponible approximatif | Concentration par mL | ||
| pour injection à | |||||
| ajouter à la fiole | |||||
| 20 mL | 7,2 mL | 7,0 mL | 15 mg/mL | ||
La solution reconstituée est stable jusqu’à 24 heures au réfrigérateur entre 2 °C et 8 °C. L’entreposage à température ambiante n’est pas recommandé (voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT).
Dilution et préparation de la perfusion
- 1. Choisissez une poche intraveineuse d’un volume suffisant pour atteindre une plage de concentration cible finale de 0,5 mg/mL à 4 mg/mL pour la solution diluée de cipaglucosidase alpha pour perfusion intraveineuse.
- 2. Retirez l’espace d’air à l’intérieur du sac de perfusion. Prélevez un volume égal de solution injectable de chlorure de sodium à 9 mg/mL (0,9 %) qui sera remplacé par le volume total (mL) de cipaglucosidase alfa reconstituée nécessaire pour le sac à perfusion. Prélevez lentement 7 mL de solution reconstituée des fioles, y compris la dose inférieure à 7 mL pour la fiole utilisée partiellement, jusqu’à l’obtention de la dose du patient. Évitez la formation de mousse dans la seringue. Détruisez toute solution reconstituée restante dans la dernière fiole.
- 3. Injectez lentement la solution de cipaglucosidase alfa reconstituée directement dans le sac de perfusion de chlorure de sodium à 9 mg/mL (0,9 %). N’ajoutez pas directement dans l’espace d’air qui pourrait encore rester dans le sac de perfusion.
- 4. Retournez délicatement le sac ou massez-le pour mélanger la solution diluée afin d’éviter la formation de mousse. Ne pas secouer ou agiter excessivement le sac pour perfusion. N’utilisez pas de tube pneumatique pour transporter le sac de perfusion.
- 5.
Répétez les étapes ci-dessus pour le(s) sac(s) de perfusion restant(s) afin d’obtenir le volume total
(mL) de cipaglucosidase alfa reconstituée nécessaire à la dose du patient.
La solution de perfusion doit être administrée aussi rapidement que possible après la préparation de la dilution, à température ambiante (voir 4.4 Administration).
Préparation pour l’administration
S’il n’est pas possible de démarrer la perfusion après dilution, la solution diluée est stable jusqu’à 24 heures au réfrigérateur entre 2 °C et 8 °C suivies de 6 heures à température ambiante., Référez-vous aux conditions d’entreposage en cours d’utilisation (voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT). Ne pas congeler ou secouer.
Le sac de solution injectable de chlorure de sodium contenant la cipaglucosidase alfa diluée est administrée à l’aide d’une pompe à perfusion.
Avant la perfusion, inspectez le sac de perfusion pour vérifier la présence de mousse ; en présence de mousse, attendez qu’elle se soit dissipée. Évitez d’agiter et manipulez délicatement le sac de perfusion pour éviter la formation de mousse.
Une ligne d’administration intraveineuse doit être utilisée avec un filtre en ligne à faible liaison protéinique de 0,2 micron. Si la ligne intraveineuse se bloque pendant la perfusion, changez le filtre.
Les autres médicaments ne doivent pas être perfusés dans la même ligne intraveineuse que la solution de cipaglucosidase alfa diluée.
4.4 Administration
POMBILITI doit être administré par perfusion intraveineuse.
La perfusion peut être administrée dans tous les lieux de soins du patient, y compris à domicile, en clinique et à l’hôpital, après une évaluation complète des risques de RLP sous la supervision d’un professionnel de la santé (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
Le volume total de perfusion administré est déterminé par le poids corporel du patient. La perfusion de la dose de 20 mg/kg est normalement administrée pendant 4 heures si elle est tolérée. La dose est administrée de manière progressive. Si le poids corporel est ≥ 40 kg. La vitesse de perfusion initiale ne doit pas dépasser 1 mg/kg/h pendant 30 minutes. La vitesse de perfusion peut être augmentée de 2 mg/kg/h toutes les 30 minutes en l’absence de signes de RLP jusqu’à ce que la vitesse maximale de 7 mg/kg/h soit atteinte. Les signes vitaux doivent être relevés à la fin de chaque étape. Le débit de perfusion peut être ralenti ou temporairement interrompu en cas de réactions liées à la perfusion (RLP) légères à modérées. En cas de réaction allergique sévère, d’anaphylaxie ou de RLP sévère, la perfusion doit être immédiatement interrompue et un traitement médical approprié doit être mis en place (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
Perfusion à domicile
La perfusion de POMBILITI à domicile peut être envisagée chez certains patients après évaluation et sur recommandation du médecin traitant (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Le professionnel de santé traitant doit être consulté si le patient présente des réactions significatives à la perfusion ou si des modifications de la dose et/ou du débit de perfusion recommandés sont nécessaires.
La perfusion de POMBILITI à domicile peut être envisagée chez les patients qui tolèrent bien leurs perfusions et qui n’ont pas d’antécédents de RLP modérées ou sévères depuis quelques mois. Les comorbidités sous-jacentes d’un patient et sa capacité à respecter les exigences de perfusion à domicile doivent être prises en compte lors de l’évaluation de l’éligibilité du patient à recevoir une perfusion à domicile. Les critères suivants doivent être pris en compte :
- Le patient ne doit pas avoir d’affection concomitante chronique qui, de l’avis du médecin, pourrait affecter la capacité du patient à tolérer la perfusion.
- Le patient est considéré comme médicalement stable. Une évaluation complète doit être effectuée avant le début de la perfusion à domicile.
- Le patient doit avoir reçu des perfusions de POMBILITI pendant quelques mois, que ce soit à l’hôpital ou dans un autre cadre approprié de soins ambulatoires. La documentation d’un modèle de perfusions bien tolérées est une condition préalable à l’initiation de la perfusion à domicile.
- Le patient doit être disposé à se conformer aux procédures de perfusion à domicile et capable de le faire.
- L’infrastructure, les ressources et les procédures de perfusion à domicile, y compris la formation, doivent être établies et mises à la disposition du personnel de perfusion à domicile. Le personnel de perfusion à domicile doit être disponible pendant la perfusion à domicile et pendant une période déterminée après la perfusion, en fonction de la tolérance du patient avant de commencer la perfusion à domicile.
- Pour les patients qui passent d’une autre ETS à POMBILITI, il est recommandé que les premières perfusions de POMBILITI aient lieu dans un hôpital ou une clinique en raison du risque de réactions associées à la perfusion.
Si le patient présente des effets indésirables pendant la perfusion à domicile, le processus de perfusion doit être arrêté immédiatement et un traitement médical approprié doit être initié (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Les perfusions subséquentes peuvent devoir avoir lieu dans un hôpital ou dans un cadre approprié de soins ambulatoires jusqu’à ce qu’aucun effet indésirable ne soit présent. La dose et le débit de perfusion ne doivent pas être modifiés sans consulter le professionnel de santé responsable.
Les patients et/ou les soignants doivent être informés des risques associés à la perfusion à domicile de POMBILITI et recevoir une formation appropriée sur la prise en charge des réactions graves associées à la perfusion. Il s’agit notamment de comprendre les actions nécessaires et de connaître les coordonnées des personnes à contacter en cas d’urgence, qui doivent être consignées dans le journal de perfusion du patient. Des documents éducatifs sur les risques associés à la perfusion à domicile sont disponibles auprès du fabricant.
4.5 Dose oubliée
En cas d’oubli d’une dose de capsules de miglustat 65 mg, ne commencez pas la perfusion de POMBILITI. Si la perfusion de POMBILITI ne peut pas être commencée dans les 3 heures suivant l’administration orale de capsules de miglustat 65 mg, reprogrammez le traitement par capsules de miglustat 65 mg et POMBILITI au moins 24 heures après la prise de capsules de miglustat 65 mg. En cas d’oubli de POMBILITI et des capsules de miglustat 65 mg, le traitement doit avoir lieu dès que possible. Ces deux médicaments doivent être administrés à la prochaine occasion disponible lorsqu’ils peuvent être administrés comme détaillé dans la Figure 1.
5 SURDOSAGE
Aucun cas de surdosage de POMBILITI et/ou de capsules de miglustat 65 mg n’a été observé.
En cas de surdosage, des soins médicaux de soutien doivent être administrés immédiatement, y compris la consultation d’un professionnel de la santé et une observation étroite de l’état clinique du patient.
Pour consulter la documentation la plus récente sur la façon de traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou Santé Canada au numéro sans frais, 1-844 POISON-X (1-844-764-7669).
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels des soins de santé doiventconsigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d'autres identificateurs propres au produit, tels que le numéro d'identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Tableau 2 - Formes posologiques, concentrations, composition et emballage
Une fiole de 20 mL contient 105 mg de cipaglucosidase alfa.
POMBILITI est une poudre lyophilisée de couleur blanche à légèrement jaune. Il est fourni dans une fiole en verre borosilicaté neutre scellée par un bouchon en caoutchouc chlorobutyle de 20 mm et avec un opercule en aluminium et munie d’un capuchon gris foncé amovible.
Les boites contiennent 1, 10 ou 25 fioles.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
POMBILITI doit être administré en association avec des capsules de miglustat 65 mg. Veuillez consulter la monographie de produit d’OPFOLDA (capsules de miglustat 65 mg) pour une description des risques supplémentaires associés aux capsules de miglustat 65 mg, y compris, mais sans s’y limiter, les mises en garde et les précautions relatives aux capsules de miglustat 65 mg.
Cardiovasculaire
Risque d’insuffisance cardiorespiratoire aiguë chez les patients sensibles
Chez les patients sensibles à une surcharge du volume liquidien, ou ceux présentant une maladie respiratoire sous-jacente aiguë ou une altération de la fonction cardiaque et/ou respiratoire pour lesquels une restriction hydrique est indiquée, il peut exister un risque d’exacerbation grave de leur insuffisance cardiaque ou respiratoire pendant la perfusions de POMBILITI. Des mesures de soutien médical appropriées et une surveillance plus fréquente doivent être facilement disponibles pendant la perfusion de POMBILITI.
Conduite de véhicules et utilisation de machines
Aucune étude sur les effets sur l’aptitude à conduire ou à utiliser des machines n’a été réalisée avec POMBILITI en association avec des capsules de miglustat 65 mg. Étant donné que des étourdissements,
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Perfusion intraveineuse | Poudre lyophilisée, 105 mg/fiole | Acide citrique monohydraté, mannitol, polysorbate 80, citrate de sodium dihydraté | ||
de l’hypotension et de la somnolence ont été signalés comme des effets indésirables, POMBILITI en association avec des capsules de miglustat 65 mg peut avoir une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Immunitaire
Réactions d’hypersensibilité, y compris anaphylactiques
Des réactions d’hypersensibilité potentiellement mortelles, y compris une anaphylaxie, ont été signalées chez 1 (1,2 %) patient traité par POMBILITI dans le cadre de l’essai clinique de phase 3 (PROPEL). Une prémédication à base d’antihistaminiques, d’antipyrétiques et/ou des corticostéroïdes par voie orale peut être administrée pour aider à soulager les signes et symptômes liés aux réactions d’hypersensibilité observées lors d’une ETS antérieure. La réduction du débit de perfusion, l’interruption temporaire de la perfusion, le traitement symptomatique par antihistaminique ou antipyrétique oral et les mesures de réanimation appropriées doivent être envisagés pour prendre en charge les réactions d’hypersensibilité.
En cas d’anaphylaxie ou de réactions allergiques sévères, la perfusion doit être immédiatement interrompue et un traitement médical approprié doit être instauré. Les normes médicales actuelles pour le traitement d’urgence des réactions anaphylactiques doivent être observées, et un équipement de réanimation cardio-pulmonaire doit être facilement disponible. Les risques et les bénéfices de la réadministration de POMBILITI après une anaphylaxie ou une réaction allergique sévère doivent être soigneusement pris en compte, et des mesures de réanimation appropriées doivent être mises à disposition si la décision est prise de réadministrer le médicament.
Si un patient présente une anaphylaxie ou des réactions allergiques sévères à domicile et si le traitement est poursuivi, les perfusions suivantes doivent avoir lieu dans un établissement médical équipé pour faire face à de telles urgences médicales.
Réactions liées au complexe immun
Des réactions liées au complexe immun ont été rapportées avec d’autres ETS chez des patients présentant des titres élevés d’anticorps IgG, incluant des réactions cutanées sévères et un syndrome néphrotique.
Un effet de classe potentiel ne peut être exclu. Les patients doivent être surveillés afin de déceler d’éventuels signes cliniques et symptômes de réactions systémiques liées au complexe immun pendant qu’ils reçoivent POMBILITI en association avec les capsules de miglustat 65 mg. En cas de réactions liées au complexe immun, l’interruption de l’administration de POMBILITI doit être envisagée et un traitement médical approprié doit être instauré. Les risques et les bénéfices de la réadministration de POMBILITI après une réaction liée au complexe immun doivent être reconsidérés de manière spécifique pour chaque patient.
Réactions liées à la perfusion
Dans les essais cliniques, des réactions associées à la perfusion (RLP) ont été signalées à tout moment pendant et/ou dans les quelques heures suivant la perfusion de POMBILITI et étaient plus susceptibles de se produire avec des débits de perfusion plus élevés. Des RLP ont été signalées chez 48 (32 %) patients traités par POMBILITI dans les essais cliniques. Les RLP graves comprenaient des symptômes d’œdème du pharynx, de réaction anaphylactique, d’urticaire, de prurit, de frissons, de dyspnée et de bouffées vasomotrices. La majorité des RLP ont été évaluées comme étant légères à modérées. Les RLP qui ont conduit à l’arrêt du traitement étaient l’urticaire, la réaction anaphylactique, les frissons et l’hypotension.
Des antihistaminiques, des antipyrétiques et/ou des corticostéroïdes peuvent être administrés avant l’administration de POMBILITI pour réduire le risque de RLP. Cependant, des RLP restent susceptibles de survenir chez les patients ayant reçu une prémédication.
- En cas de RLP graves, interrompez immédiatement la perfusion de POMBILITI, instaurez un traitement médical approprié et évaluez les bénéfices et les risques de la réadministration de POMBILITI après des RLP graves. Les patients peuvent être à nouveau stimulés en utilisant des débits de perfusion plus lents. Une fois que le patient tolère la perfusion, le débit de perfusion peut être augmenté jusqu’au débit de perfusion recommandé.
- En cas de RLP légères ou modérées, indépendamment de la prémédication, le ralentissement du débit de perfusion ou l’arrêt temporaire de la perfusion peut améliorer les symptômes; il n’est pas forcément nécessaire de fournir un traitement médical ou d’arrêter POMBILITI.
Les patients présentant une maladie sous-jacente aiguë au moment de la perfusion de POMBILITI peuvent présenter un risque plus élevé de RLP. Les patients atteints d’une maladie de Pompe avancée peuvent avoir une fonction cardiaque et respiratoire compromise, ce qui peut les prédisposer à un risque plus élevé de complications graves dues aux RLP.
Santé reproductive
Il convient de conseiller aux femmes en âge de procréer d’utiliser une contraception efficace pendant le traitement et pendant 4 semaines après la dernière dose de POMBILITI en association avec des capsules de miglustat 65 mg. D’après les résultats d’études sur la reproduction animale, POMBILITI en association avec le miglustat peut causer des dommages embryonnaires et fœtaux lorsqu’il est administré à une femme enceinte et est contre-indiqué chez les femmes en âge de procréer qui n’utilisent pas de contraception fiable (voir 2 CONTRE-INDICATIONS, 7.1.1 Grossesse et 16 TOXICOLOGIE NON CLINIQUE).
Fertilité
Il n’existe aucune donnée clinique sur les effets de POMBILITI en association avec des capsules de miglustat 65 mg sur la fertilité. Pour de plus amples renseignements sur la fertilité lors de l’utilisation d’une capsule de miglustat 65 mg, consultez la monographie de produit d’OPFOLDA (capsule de miglustat 65 mg).
Une augmentation de la perte préimplantatoire a été observée avec la cipaglucosidase alpha en association avec le miglustat, et avec le miglustat en monothérapie dans les études de toxicité pour la reproduction et le développement chez des rats mâles accouplés à des femelles non traitées et chez des femelles accouplées à des mâles non traités. D’après la perte préimplantatoire observée chez les rats femelles et mâles, POMBILITI en association avec le miglustat peut altérer la fertilité humaine, féminine et masculine (voir 16 TOXICOLOGIE NON CLINIQUE).
Risque tératogène
D’après les résultats d’études sur la reproduction animale, POMBILITI en association avec le miglustat peut causer des dommages à l’embryo-fœtus lorsqu’il est administré à une femelle gravide et est contre-indiqué pendant la grossesse (voir 16 CONTRE-INDICATIONS, 7.1.1 Grossesse et 16 TOXICOLOGIE NON CLINIQUE). Dans une étude sur le développement embryonnaire et fœtal du lapin, les malformations des gros vaisseaux et du cœur ont augmenté chez la progéniture de lapines gravides traitées avec de la cipaglucosidase alpha en association avec le miglustat, pour atteiindre 16 fois et 3 fois, respectivement, la dose maximale recommandée chez l’homme (MRHD) basée sur l’exposition plasmatique à l’ASC.
Surveillance et tests en laboratoire
Les patients doivent être informés qu’un registre des patients atteints de la maladie de Pompe a été établi afin d’évaluer l’innocuité et l’efficacité à long terme des traitements de la maladie de Pompe. Les patients doivent être encouragés à participer et être informés que leur participation peut impliquer un suivi à long terme.
7.1 Populations particulières
7.1.1 Grossesse
POMBILITI en association avec des capsules de miglustat 65 mg est contre-indiqué pendant la grossesse en raison de son risque potentiel inconnu pour l’homme (voir 2 CONTRE-INDICATIONS). Il n’y a aucune donnée clinique concernant l’utilisation de POMBILITI en association avec des capsules de miglustat 65 mg chez les femmes enceintes. La cipaglucosidase alpha en association avec le miglustat ainsi qu’avec le miglustat en monothérapie a montré une toxicité pour la reproduction et le développement dans des études sur des animaux (c.-à-d. chez le rat et le lapin), y compris une perte préimplantatoire et des grappes de malformations vasculaires et cardiovasculaires chez la progéniture (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
Il n’existe pas de données sur la présence de POMBILITI seul ou en association avec des capsules de miglustat 65 mg dans le lait maternel humain, sur les effets sur le nourrisson allaité ou sur les effets sur la production de lait. Les données pharmacodynamiques/toxicologiques disponibles chez l’animal ont montré l’excrétion de la cipaglucosidase alpha dans le lait (voir 16 TOXICOLOGIE NON CLINIQUE). En raison d’un risque pour les nouveau-nés/nourrissons allaités qui ne peut être exclu, il convient d’informer les femmes que l’allaitement n’est pas recommandé pendant le traitement par POMBILITI en association avec des capsules de miglustat 65 mg.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d'aucune donnée; par conséquent, l'indication d'utilisation dans la population pédiatrique n'est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Il existe des données cliniques limitées sur POMBILITI en association avec des capsules de miglustat 65 mg chez les patients âgés. Des données limitées suggèrent que l’utilisation de POMBILITI en association avec des capsules de miglustat 65 mg dans la population gériatrique n’est pas associée à des différences d’innocuité ou d’efficacité. Étant donné que les essais cliniques de POMBILITI en association avec le miglustat n’ont pas porté sur un nombre suffisant de patients âgés de 65 ans ou plus traités par POMBILITI en association avec le miglustat, aucune conclusion définitive ne peut être tirée pour déterminer s’ils répondent différemment des patients adultes plus jeunes. Sur le nombre total de patients traités par POMBILITI en association avec le miglustat dans les essais cliniques pour la maladie de Pompe à début tardif (LOPD), 17 (11 %) étaient âgés de 65 à 74 ans, et aucun n’était âgé de 75 ans et plus.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquents (≥ 5 %) rapportés chez les sujets traités par POMBILITI en association avec le miglustat dans les trois études étaient les céphalées, la diarrhée, la fatigue, les nausées, les douleurs abdominales, la pyrexie et les frissons.
Les effets indésirables graves signalés dans les trois études étaient les suivants : urticaire (2,0 %), anaphylaxie (1,3 %), frissons (0,7 %), toux (0,7 %), bouffées vasomotrices (0,7 %), pyrexie (0,7 %), présyncope (0,7 %), dyspnée (0,7 %), œdème pharyngé (0,7 %), respiration sifflante (0,7 %) et hypotension (0,7 %).
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. C’est pourquoi les fréquences des effets indésirables qui y sont observées ne reflètent pas nécessairement les fréquences observées en pratique clinique, et ces fréquences ne doivent pas être comparées aux fréquences observées dans le cadre d'essais cliniques portant sur un autre médicament
L’analyse de sécurité groupée de trois essais cliniques a inclus 151 patients adultes atteints de la maladie de Pompe à début tardif (LOPD) traités par POMBILITI en association avec le miglustat, y compris :
- 85 patients dans l’essai randomisé, en double aveugle, contrôlé activement chez les adultes,
- 37 patients dans l’essai d’extension en ouvert où les patients sont passés d’un produit approuvé à base d’alglucosidase alfa à POMBILITI en association avec le miglustat,
- 29 patients dans un essai en ouvert.
L’évaluation des effets indésirables a été réalisée à partir des sujets traités par POMBILITI en association avec le miglustat dans le cadre de trois essais cliniques. La durée médiane du traitement était de 28,0 mois.
L’essai clinique de phase 3 (PROPEL) a inclus 123 patients adultes atteints de LOPD qui ont été randomisés pour recevoir un traitement par POMBILITI en association avec le miglustat ou l’alglucosidase alfa en association avec un placebo. Les effets indésirables de l’essai clinique de phase 3 (PROPEL) sont répertoriés par classe d’organe du système MedDRA dans le Tableau 3.
Tableau 3 - Résumé des effets indésirables signalés chez ≥ 2 % des patients dans l’essai clinique de phase 3 (PROPEL)
| POMBILITI en association | Alglucosidase alfa en | |||||
| avec le miglustat | association avec un placebo | |||||
| N = 85 | N = 38 | |||||
| n (%) | n (%) | |||||
Affections cardiaques Tachycardie‡4 | 2 (2,4 %) | 0 | ||||
| POMBILITI en association | Alglucosidase alfa en | |||||
| avec le miglustat | association avec un placebo | |||||
| N = 85 | N = 38 | |||||
| n (%) | n (%) | |||||
Affections gastro-intestinales Distension abdominale Douleurs abdominales‡1 Diarrhée Nausées | 3 (3,5 %) 2 (2,4 %) 5 (5,9 %) 2 (2,4 %) | 2 (5,3 %)** 4 (10,5 %) 2 (5,3 %)** 5 (13,2 %) | ||||
Troubles généraux et anomalies au site d’administration Frissons Pyrexie | 2 (2,4 %) 3 (3,5 %) | 0 1 (2,6 %)* | ||||
Affections musculo-squelettiques et du tissu conjonctif Spasmes musculaires | 2 (2,4 %) | 0 | ||||
Affections du système nerveux Étourdissements Dysgueusie Maux de tête ‡5 | 4 (4,7 %)* 2 (2,4 %) 7 (8,2 %) | 2 (5,3 %)* 0 3 (7,9 %) | ||||
Affections respiratoires, thoraciques et médiastinales Dyspnée | 3 (3,5 %) | 0 | ||||
Affections de la peau et du tissu sous-cutané Prurit Éruptions cutanées‡2 Urticaire‡3 | 2 (2,4 %)* 3 (3,5 %)* 2 (2,4 %)* | 2 (5,3 %) 0 0 | ||||
Affections vasculaires Bouffées vasomotrices | 2 (2,4 %) | 0 | ||||
* Lié au POMBILITI/alglucosidase alfa seulement
** Lié au miglustat/placebo seulement
‡ Les effets indésirables qui sont apparentés d’un point de vue médical ont été regroupés sous un seul terme préférentiel.
1 Les douleurs abdominales, les douleurs abdominales supérieures et les douleurs abdominales inférieures sont regroupées sous le terme "douleurs abdominales".
2 Les éruptions cutanées, les éruptions érythémateuses et les éruptions maculairessont regroupées sous le terme "éruptions cutanées".
3 L’urticaire, l’urticaire mécanique et l’éruption urticarienne sont regroupés sous le terme "urticaire".
4 La tachycardie et la tachycardie sinusale sont regroupées sous le terme "tachycardie".
5 Les maux de tête, la migraine et la migraine avec aura sont regroupés sous les terme "maux de tête".
Réactions liées à la perfusion (RLP)
Les RLP suivantes ont été signalées chez au moins deux sujets de l’essai clinique de phase 3 (PROPEL) pendant la perfusion de POMBILITI ou dans les deux heures suivant la fin de la perfusion : distension abdominale, frissons, pyrexie, étourdissements, dysgueusie, dyspnée, prurit, éruption cutanée et bouffées vasomotrices.
0,7 % des patients ont présenté un effet indésirable grave du type anaphylaxie (caractérisée par un prurit généralisé, une dyspnée et une hypotension) au cours de l’étude PROPEL menée chez des patients recevant POMBILITI et le miglustat. 1,3 % des patients recevant POMBILITI et le miglustat ont interrompu le traitement en raison de RLP (anaphylaxie et frissons). La plupart des RLP étaient d’une gravité légère ou modérée, de nature transitoire, et aucune n’a été évaluée comme mettant en jeu le pronostic vital ou comme étant fatales. La plupart des sujets ayant présenté des RLP ont pu poursuivre le traitement par POMBILITI en association avec le miglustat.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les réactions indésirables qui ont été rapportées dans les essais cliniques chez moins de 1 % des patients dans le cadre d’une analyse groupée de trois essais cliniques étaient les suivantes :
Affections gastro-intestinales : constipation†, douleur buccale, douleur œsophagienne*, dyspepsie*, gêne abdominale†, langue enflée*, malaise buccal*, spasme œsophagien
Troubles généraux et anomalies au site d'administration : asthénie, douleur*, douleur au visage, douleur au site de perfusion*, douleur thoracique non cardiaque, enflure du visage*, gêne au niveau de la poitrine*, gonflement au site de perfusion*, gonflement périphérique*, malaise*, sensation de nervosité†
Affections du système immunitaire : hypersensibilité, réaction anaphylactique‡2
Lésions, intoxications et complications liées aux procédures : abrasions de la peau*
Investigations : diminution du nombre de lymphocytes, diminution du nombre de plaquettes†, variation de la température corporelle*
Affections musculo-squelettiques et du tissu conjonctif : arthralgie, douleur sur le flanc, faiblesse musculaire, fatigue musculaires, raideur musculo-squelettiques
Affections du système nerveux : dysgueusie, migraine‡1, parasthésie, présyncope*, sensation de brûlure*, trouble de l’équilibre
Affections respiratoires, thoraciques et médiastinales : asthme, gêne oropharyngées*, œdème pharyngé*, respiration sifflante*, toux*
Affections de la peau et du tissu sous-cutané : changement de couleur de la peau, œdème cutané*
Affections vasculaires : hypotension, pâleur
* Lié à la cipaglucosidase alfa seulement; † Lié au miglustat seulement; ‡ Les effets indésirables qui sont médicalement liés ont été regroupés en un seul terme préférentiel; 1 La migraine et la migraine avec aura sont regroupées sous le terme "migraine". 2 Réaction anaphylactique et anaphylaxie sont regroupées sous le terme "réaction anaphylactique". La réaction anaphylactoïde est codée manuellement en fonction de l’anaphylaxie.
8.4 Résultats de laboratoire anormaux : données hématologiques, de chimie clinique et autres données quantitatives
Les études cliniques, n’ont pas permis d’observer de résultats de laboratoire anormaux cliniquement significatifs avec POMBILITI en association avec le miglustat.
8.5 Effets indésirables après la mise sur le marché
Aucun nouveau résultat d’innocuité modifiant le profil d’innocuité de POMBILITI en association avec le miglustat n’a été observé après la mise sur le marché.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions du médicament
Aucune étude d’interaction n’a été réalisée avec POMBILITI ou avec POMBILITI en association avec le miglustat.
9.3 Interactions médicament-comportement
L’interaction de POMBILITI ou de POMBILITI en association avec le miglustat avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis et/ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Aucune interaction avec d'autres médicaments n'a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
Veuillez consulter la monographie de produit d’OPFOLDA (capsule de miglustat 65 mg) pour connaître les interactions entre le miglustat et les aliments et les instructions sur le jeûne.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n'a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n'a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La maladie de Pompe (déficit en maltase acide, maladie de stockage du glycogène de type II [GSD II], glycogénose de type II) est une myopathie métabolique rare causée par un déficit en enzyme alpha-glucosidase acide (GAA) qui dégrade le glycogène dans le lysosome. Le déficit en GAA entraîne une accumulation progressive de glycogène intra-lysosomal, une autophagie défectueuse et une perturbation de la fonction cellulaire, principalement dans les cellules des muscles lisses, cardiaques et squelettiques.
La cipaglucosidase alpha est une enzyme hydrolytique spécifique du glycogène destinée à remplacer l’enzyme GAA endogène absente ou altérée. La cipaglucosidase alpha contient la lignée cellulaire de mammifère [Ovaire de hamster chinois (CHO)] dérivée des N-glycanes bis-M6P pour la liaison du récepteur du mannose-6-phosphate indépendant des cations de haute affinité (CI-MPR). Après fixation, elle est internalisée dans le lysosome où elle subit un clivage protéolytique et une coupure des regroupements N-glycanes, qui sont tous deux nécessaires à la production d’une forme plus mature de l’enzyme. La cipaglucosidase alpha est stabilisée par le miglustat, ce qui minimise la perte d’activité enzymatique dans le sang pendant la perfusion.
10.2 Pharmacodynamie
Dans l’essai de phase 3, PROPEL, les sujets traités avec 20 mg/kg de cipaglucosidase alpha en association avec le miglustat (n = 84) ont montré une réduction moyenne de -31,5 % (IC à 95 % : -38,3 %, -24,8 %) du tétrasaccharide de glucose urinaire (Hex-4) après 52 semaines. La relation exposition-réponse et l’évolution temporelle de la réponse pharmacodynamique pour l’innocuité et l’efficacité de POMBILITI n’ont pas été entièrement caractérisées.
10.3 Pharmacocinétique
Tableau 4 - Résumé des paramètres pharmacocinétiques du miglustat administré à des patients atteints de LOPD ayant déjà bénéficié d’une ETS ambulatoire
| Cmaxa | Tmaxb | t½c | ASC0-∞a | CLTc | Vssc | |||||||||||||
| (μg/mL) | (h) | (h) | (μg·h/mL) | (L/h) | (L) | |||||||||||||
Cipaglucosidase alfa 20 mg/kg en monothérapie (n = 11) | 325 (13,5) | 4,00 (3,5 – 4,0) | 2,3 (38,7) | 1410 (15,9) | 1,27 (17,8) | 3,65 (12,0) | ||||||||||||
Cipaglucosidase alfa 20 mg/kg + miglustat, 260 mg (n = 11) | 345 (18,5) | 3,90 (3,4 - 4,0) | 2,6 (19,2) | 1812 (20,8) | 0,991 (22,4) | 3,65 (15,8) | ||||||||||||
Abréviations : ASC0–∞ = aire sous la courbe de concentration en fonction du temps 0 à l’infini; CLT = la clairance totale après l'administration intraveineuse; Cmax = la concentration plasmatique maximale observée; t½ = demi-vie; Tmax = le moment où l'on observe la concentration maximale observée; Vss = volume de distribution à l’état d’équilibre
a Moyenne géométrique (% de CV)
b Médiane (min. - max.)
c Moyenne arithmétique (% de CV)
Absorption
La concentration plasmatique maximale (Cmax) et l’aire sous la courbe de la concentration plasmatique (ASC) de la cipaglucosidase alfa après administration de 20 mg/kg de cipaglucosidase alfa en association avec une dose orale unique de 260 mg de miglustat chez des patients adultes atteints de LOPD sont résumées dans le Tableau 4.
Distribution
Après administration d’une dose unique de 260 mg de miglustat en association avec 20 mg/kg de cipaglucosidase alfa chez des adultes à jeun atteints de la maladie de Pompe dans une étude de phase
1/2, l’ASCtmax-24h partielle de la protéine GAA totale (aire sous la courbe de la concentration plasmatique en fonction du temps entre le moment où la concentration plasmatique observée est maximale et 24 heures après le début de la perfusion) a augmenté de 44 % par rapport à 20 mg/kg de cipaglucosidase alfa seule.
Le volume de distribution moyen de 20 mg de cipaglucosidase alfa avec une seule dose de 260 mg de miglustat par voie orale chez les patients adultes atteints de LOPD est résumé dans le Tableau 4.
Métabolisme
La voie métabolique de la cipaglucosidase alfa n’a pas été établie. La cipaglucosidase alfa est vraisemblablement métabolisée via les voies cataboliques et dégradée en petits peptides et acides aminés.
Élimination
Le Tableau 4 résume la demi-vie d’élimination moyenne (t1/2) pour 20 mg/kg de cipaglucosidase alpha avec une dose orale unique de 260 mg de miglustat chez les patients adultes atteints de LOPD.
Populations et états pathologiques particuliers
- Enfants : Santé Canada ne dispose d'aucune donnée; par conséquent, l'indication d'utilisation dans la population pédiatrique n'est pas autorisée par Santé Canada.
- Personnes âgées : Sur la base de l’expérience limitée de l’utilisation de la cipaglucosidase alpha en association avec un traitement par miglustat chez les patients de plus de 65 ans et d’une analyse pharmacocinétique de population groupée, aucun ajustement posologique n’est recommandé chez les patients âgés.
- Sexe : D’après l’analyse pharmacocinétique de population regroupée, le sexe n’a pas eu d’effet cliniquement significatif sur l’exposition à la cipaglucosidase alfa en association avec le miglustat.
- Insuffisance hépatique : La pharmacocinétique de la cipaglucosidase alfa en association avec le miglustat n’a pas été évaluée chez les patients atteints d’insuffisance hépatique.
- Insuffisance rénale : La pharmacocinétique de la cipaglucosidase alpha en association avec le miglustat n’a pas été évaluée chez les patients atteints d’insuffisance rénale. Veuillez consulter la monographie de produit d’OPFOLDA (capsule de miglustat 65 mg) pour connaître les effets de l’insuffisance rénale sur l’exposition au miglustat et les recommandations de réduction posologique du miglustat chez les patients atteints d’insuffisance rénale modérée ou grave.
10.4 Immunogénicité
Toutes les protéines thérapeutiques ont un potentiel d’immunogénicité.
La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité du test. De plus, l’incidence observée de la positivité des anticorps (y compris les anticorps neutralisants) dans un test peut être influencée par plusieurs facteurs, notamment la méthodologie du test, la manipulation des échantillons, le moment du prélèvement de l’échantillon, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études ou à d’autres produits peut être trompeuse.
Le Tableau 5 présente l’incidence des anticorps anti-médicament (ADA) et des anticorps neutralisants dirigés contre la cipaglucosidase alpha chez les patients adultes atteints de LOPD traités par POMBILITI
en association avec le miglustat au cours de la période de traitement de 52 semaines de l’essai de phase 3 (PROPEL).
Les sujets qui ont eu une RLP après le traitement ont été testés pour les IgE anti rhGAA (immunoglobuline E) après la survenue de la RLP; il n’y avait pas de tendance claire dans l’occurrence de la RLP avec l’incidence des IgE anti-rhGAA.
Dans l’ensemble, il n’y avait pas d’association apparente entre l’immunogénicité et l’innocuité ou les effets pharmacocinétiques; cependant, les patients doivent être surveillés pour détecter les signes et symptômes de réactions systémiques liées au complexe immunitaire [voir 7 MISES EN GARDE ET PRÉCAUTIONS].
Tableau 5 Réponse de l’ADA chez les patients atteints de LOPD dans l’essai de phase 3 (PROPEL)
| Anticorps anti-médicament | Patients ayant déjà bénéficiéu d’une ETS (N = 65) n (%) | Patients naïfs d’ETS (N = 20) n (%) |
| ADA au début de l’essai | 55 (85 %) | 3 (15 %) |
| ADA à la semaine 52 | 58 (89 %) | 20 (100 %) |
| Anticorps neutralisant à la semaine 52 | ||
| Inhibition de l’activité de l’enzyme† | 26 (40 %) | 4 (20 %) |
| Inhibition de l’activité de l’enzyme‡ | 24 (37 %) | 5 (25 %) |
| Inhibition de la liaison CI-MPR§ | 53 (82 %) | 13 (65 %) |
N = Nombre total de sujets
n = nombre de sujets positifs pour les anticorps anti-cipaglucosidase alpha
† Activité enzymatique mesurée par hydrolyse de 4-méthylumbellifère-α-D-glucopyranoside (4-MU-α-Glc) ‡ Activité enzymatique mesurée par hydrolyse du glycogène § Inhibition de la liaison du récepteur du mannose-6-phosphate indépendant des cations (CI-MPR)
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver dans le contenant d’origine ou équivalent pour protéger le produit de l’exposition à la lumière.
Ne pas congeler. Entreposer au réfrigérateur (de 2 à 8 °C).
Conserver hors de la portée et de la vue des enfants.
Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
Stabilité au cours de l’utilisation (après reconstitution et dilution)
Ne pas congeler la fiole reconstituée ou la solution de cipaglucosidase alfa diluée dans le sac pour perfusion.
D’un point de vue microbiologique, le médicament doit être utilisé immédiatement et, s’il n’est pas utilisé immédiatement, les durées de conservation en cours d’utilisation ne doivent pas dépasser celles indiquées ci-dessous.
La cipaglucosidase alfa reconstituée avec de l’eau stérile pour injection peut être conservée jusqu’à 24 heures lorsqu’elle est réfrigérée à une température comprise entre 2 °C et 8 °C. Le stockage à température ambiante n’est pas recommandé.
La fiole reconstituée diluée avec une solution injectable de chlorure de sodium peut être conservée jusqu’à 24 heures lorsqu’elle est réfrigérée à une température comprise entre 2 °C et 8 °C, puis jusqu’à 6 heures à température ambiante (20 °C à 25 °C).
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : cipaglucosidase alfa
Nom chimique : forme recombinante de l’α-glucosidase acide humaine
Formule moléculaire : C4489H6817N1197O1298S32 (polypeptide complet)
Masse moléculaire : 110 000 Da
Formule de structure :
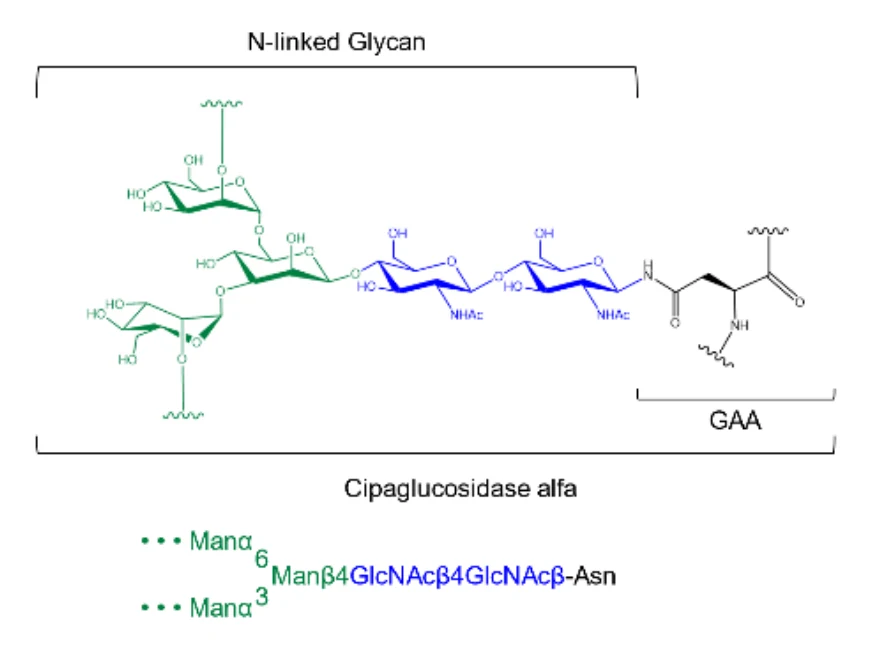
Propriétés physicochimiques : La cipaglucosidase alfa est une poudre lyophilisée de couleur blanche à légèrement jaune. Après reconstitution, elle apparaît comme une solution limpide, opalescente, incolore à légèrement jaune, qui semble pratiquement exempte de particules, sous forme de particules blanches à translucides visibles dans la fiole.
Caractéristiques du produit :
La cipaglucosidase alfa est une enzyme hydrolytique spécifique pour le glycogène, produite par une méthodologie de recombination d’ADN dérivée de la lignée cellulaire d’ovaires de hamster chinois (CHO) en utilisant la méthodologie de perfusion, ce qui produit des N-glycanes dérivés de cellules (CHO). Cette technologie génétique crée délibérément une enzyme recombinante dont la structure est très similaire à la forme naturelle de l’enzyme α-glucosidase acide humaine (rhGAA). La cipaglucosidase alfa dégrade le glycogène par catalysation de l’hydrolyse des liaisons α -1,4- et α-1,6- glycosidiques du glycogène lysosomal.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Tableau 6 - Résumé des données démographiques des patients dans les essais cliniques sur la maladie de Pompe à début tardif
Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge | Sexe | ||
| moyen | |||||||
| (tranche) | |||||||
| ATB200-03 (PROPEL) | Multicentrique, à double insu, randomisée et à comparateur actif | 20 mg/kg de cipaglucosidase alfa par IV + capsules de 195 ou 260 mg de miglustat voie orale, toutes les deux semaines Ou 20 mg/kg de cipaglucosidase alfa par voie IV + placebo par voie orale, toutes les deux semaines Durée : 52 semaines | 123* | 46,8 ans (de 19 à 74 ans) | Hommes : 56 Femmes : 67 | ||
* La population en intention de traiter (ITT) comprenait 123 sujets. La population d’efficacité, excluant un cas particulier, était composée de 122 sujets. IV : intraveineuse
Un essai clinique international multicentrique de phase 3, randomisé, en double aveugle, contrôlé par un traitement actif, d’une durée de 52 semaines, a été mené chez des sujets adultes (≥ 18 ans) pesant 40 kg ou plus chez qui la maladie de Pompe à début tardif avait été diagnostiquée. Les sujets ont été randomisés 2:1 et ont reçu POMBILITI en association à des capsules de miglustat 65 mg ou alglucosidase alfa plus un placebo toutes les deux semaines pendant 52 semaines. La population d’efficacité comprenait un total de 122 sujets, dont 95 (78 %) avaient déjà bénéficié d’une ETS avec alglucosidase alfa (ayant déjà bénéficié d’une ETS) et 27 (22 %) n’avaient jamais bénéficié d’une ETS (patients naïfs d’ETS).
Les données démographiques, la distance de base de référence au test de marche de 6 minutes (6-Minute Walk Distance, 6MWD) et la capacité vitale forcée (CVF) en pourcentage de la valeur prédite en position assise étaient représentatives de la population et généralement similaires dans les deux groupes de traitement. Plus des deux tiers (67 %) des sujets ayant déjà bénéficié d’une ETS suivaient ce traitement depuis plus de cinq ans avant de participer à l’étude PROPEL (moyenne de 7,4 ans).
Les critères d’efficacité comprenaient l’évaluation de la fonction motrice et de la fonction pulmonaire.
Fonction motrice
Distance de marche de 6 minutes (6MWD) à 52 semaines
Les résultats d’efficacité de la 6MWD sont résumés dans le Tableau 7.
Patients ayant déjà bénéficié d’une ETS ou naïfs d’ETS :
Les sujets ayant déjà bénéficié d’une ETS et traités par POMBILITI en association avec des capsules de miglustat 65 mg (n = 65) ont vu leur distance de marche à la semaine 52 s’améliorer en moyenne de 16,5 mètres par rapport à la distance initiale, contre une moyenne de 0,6 mètre pour l’alglucosidase alfa plus placebo (n = 30), ce qui indique un effet du traitement par POMBILITI en association avec les capsules de miglustat 65 mg de 16,1 mètres (IC à 95 % : -0,1, 32,3).
Les sujets naïfs d’ETS traités par POMBILITI en association avec des capsules de miglustat 65 mg (n = 20) ont présenté une amélioration moyenne de la distance de marche à la semaine 52 de 33,4 mètres par rapport à la valeur initiale, contre 38,3 mètres pour l’alglucosidase alfa plus placebo (n = 7), indiquant un effet du traitement par POMBILITI en association avec des capsules de miglustat 65 mg de -4,9 mètres (IC à 95 % : -45,4, 35,6).
Fonction pulmonaire
Pourcentage de capacité vitale forcée (CVF) prédit à 52 semaines
Les résultats d’efficacité de la CVF sont résumés dans le Tableau 7.
Comparaison entre les patients ayant déjà bénéficié d’une ETS ou naïfs d’ETS :
Les sujets ayant déjà bénéficié d’une ETS traités par POMBILITI en association avec des capsules de miglustat 65 mg (n = 64) ont montré une variation moyenne de la CVF entre le début de l’essai et la semaine 52 de -0,6 % par rapport à -3,5 % pour les sujets traités par l’alglucosidase alfa et le placebo (n = 30), indiquant un effet du traitement de 2,9 % pour POMBILITI en association avec des capsules de miglustat 65 mg (IC à 95 % : 0,5 %, 5,3 %).
Les sujets naïfs d’ETS traités par POMBILITI en association avec des capsules de miglustat 65 mg (n = 20) ont montré une variation moyenne de la CVF entre le début de l’essai et la semaine 52 de -5,2 % par rapport à -2,5 % pour les sujets traités par l’alglucosidase alfa et le placebo (n = 7), ce qui indique un effet du traitement de -2,7 % pour POMBILITI en association avec les capsules de miglustat 65 mg chez les sujets traités par l’alglucosidase alpha et le placebo (IC de 95 % : -9,1 %, 3,9 %).
Tableau 7 – Résultats des principaux critères d’évaluation à 52 semaines chez tous les sujets de l’étude PROPEL*
POMBILITI-miglustat (N = 85) | Alglucosidase alfa-placebo (N = 37) | |
| Principal critère d’évaluation | ||
| 6MWD | ||
Début de l’étude n Moyenne (É. T.) Médiane | n = 85 357,9 (111,8) 359,5 | n = 37 351,0 (121,3) 365,5 |
Variation entre le début de l’étude et la semaine 52 n Moyenne (É. T.) (IC à 95 %) Médiane | n = 85 20,5 (41,3) (11,6, 29,4) 12,7 | n = 37 7,7 (40,0) (-5,6, 21,1) 1,4 |
Variation à la semaine 52 Diff. des moyennes des moindres carrés (É. T.) (IC à 95 %) | 13,1a (7,4) (-1,5, 27,7) | |
| Critère d’évaluation secondaire clé | ||
| CVF en position assise, en pourcentage de la valeur prédite | ||
Début de l’étude n Moyenne (É. T.) Médiane | n = 85 70,7 (19,6) 70,0 | n = 37 69,7 (21,5) 71,0 |
Variation entre le début de l’étude et la semaine 52 n Moyenne (É. T.) (IC à 95 %) Médiane | n = 84 -1,5 (6,0) (-2,8, -0,2) -2,2 | n=37 -3,7 (4,4) (-5,1, -2,2) -3,6 |
Variation à la semaine 52 Diff. des moyennes des moindres carrés (É. T.) (IC à 95 %) | 2,1b (1,1) (0,0, 4,3) | |
Abréviations : É-T = écart-type; E.-T.: erreur type; IC: intervalle de confiance; Diff.: différence
* La valeur d’un sujet était aberrante et a été exclue de l’analyse.
a Les valeurs manquantes à la semaine 52 ont été imputées à l’aide des données du groupe témoin. La différence de traitement de la moyenne a été estimée par une analyse non paramétrique de la covariance qui comprenait le traitement, le sexe, le statut ETS, la 6MWD au début de l’étude, l’âge, le poids et la taille dans le modèle.
b Les valeurs manquantes à la semaine 52 ont été imputées à l’aide des données du groupe témoin. La différence de traitement de la moyenne a été estimée par l’analyse de la covariance qui comprenait le traitement, le sexe, le statut ETS, la CVF au début de l’étude, l’âge, le poids et la taille dans le modèle.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Dans une étude de toxicité à doses répétées de 26 semaines chez le rat, des rats mâles et femelles ont reçu de la cipaglucosidase alpha une fois toutes les deux semaines pendant 26 semaines (13 doses) à 0 (véhicule), 30, 70 ou 200 mg/kg par voie intraveineuse, suivie d’une période de récupération de 4 semaines. Aucune mortalité liée à la substance à l’essai n’est survenue dans l’étude. Une légère diminution de la glycémie (femelles) dans les groupes ayant reçu la dose de 70 et 200 mg/kg et une légère augmentation du nombre de globules blancs (femelles), de lymphocytes (femelles) et de basophiles (femelles), ainsi qu’une légère augmentation du calcium (mâles) pour la dose de 200 mg/kg ont été observées. Ces changements ont été jugés potentiellement liés au traitement; cependant, ces effets n’ont pas été considérés comme nocifs ou significatifs sur le plan toxicologique, car l’ampleur des changements était généralement faible et il n’y avait pas de changements corrélatifs pertinents en histopathologie. La dose sans effet nocif observé (DSENO) était de 200 mg/kg, ce qui équivaut à une exposition systémique 15 fois supérieure à celle des humains à la dose maximale recommandée chez l’humain (MRHD) de 20 mg/kg p.c. de cipaglucosidase alfa avec 260 mg de miglustat, d’après l’ASC0-t moyenne selon le sexe (protéine totale de cipaglucosidase alfa) de 21150 μg·h/mL à 200 mg/kg.
Dans une étude de toxicité à doses répétées de 26 semaines chez des macaques de Buffon, des mâles et des femelles ont reçu de la cipaglucosidase alpha par voie intraveineuse une fois toutes les deux semaines pendant 26 semaines (13 doses) à 0 (véhicule), 30, 60 ou 200 mg/kg, suivie d’une période de récupération de 4 semaines. Aucun changement attribuable à l’administration de cipaglucosidase alpha n’a été enregistré. La DSENO était de 200 mg/kg, ce qui équivaut à une exposition systémique 18 fois supérieure à celle des humains à la MRHD de 20 mg/kg p.c. de cipaglucosidase alpha et de 260 mg de miglustat, d’après l’AUC0-t moyenne selon le sexe (protéine totale de la cipaglucosidase alfa) de 25000 μg·h/mL à 200 mg/kg.
Dans une étude de toxicité à doses répétées de 13 semaines chez des macaques de Buffon, des mâles et des femelles ont reçu de la cipaglucosidase alpha par voie intraveineuse avec et sans miglustat administré par voie orale, une fois toutes les deux semaines pendant 13 semaines (7 doses). Les groupes posologiques comprenaient des doses combinées (50 mg/kg de cipaglucosidase alfa avec 25 mg/kg de miglustat, ou 100 mg/kg de cipaglucosidase alfa avec 175 mg/kg de miglustat), ou 100 mg/kg de cipaglucosidase alfa ou 175 mg/kg de miglustat administrés seuls. Il n’y a eu aucun changement attribuable à la cipaglucosidase alpha ou au miglustat ou à leur co-administration. Dans cette étude, la DSENO pour la cipaglucosidase alpha avec ou sans administration concomitante de miglustat était de 100 mg/kg, soit la dose la plus élevée testée. À cette dose, l’exposition systémique est 6 fois supérieure à l’exposition humaine à la MRHD d’après les concentrations moyennes de l’AUC0-t (protéines totales) selon le sexe pour la cipaglucosidase alpha seule ou pour la cipaglucosidase alpha en association avec 175 mg/kg de miglustat de 7810 μg·h/mL et 13850 μg·h/mL, respectivement.
Génotoxicité
Aucune étude n’a été réalisée pour évaluer le potentiel génotoxique de la cipaglucosidase alpha avec ou sans co-administration avec le miglustat.
Carcinogénicité
Aucune étude animale à long terme n’a été réalisée pour évaluer le potentiel cancérogène de la cipaglucosidase alpha avec ou sans administration concomitante avec le miglustat.
Toxicologie pour la reproduction et le développement
Dans le cadre d’une étude de segment I sur la fertilité et le développement embryonnaire précoce, des rats femelles ont reçu 70, 150 ou 400 mg/kg p.c. de cipaglucosidase alpha par injection intraveineuse, 60 mg/kg p.c. de miglustat oral ou 400 mg/kg p.c. de cipaglucosidase alfa en association avec du miglustat (60 mg/kg p.c.) tous les deux jours pendant 14 jours avant l’accouplement avec des mâles non dosés et jusqu’au 7e jour de gestation (JG 7). Des rats mâles ont reçu 70, 150 ou 400 mg/kg p.c. de cipaglucosidase alfa par injection intraveineuse, 60 mg/kg p.c. de miglustat oral ou 400 mg/kg p.c. de cipaglucosidase alfa en association avec du miglustat (60 mg/kg p.c.) tous les deux jours pendant 6 semaines à partir de 28 jours avant l’accouplement avec des femelles non dosées. Les indices de fertilité n’ont pas été affectés chez les mâles ou chez les femelles. Une perte préimplantatoire a été observée dans la composante fertilité féminine de l’étude à la fois dans le groupe miglustat seul et dans le groupe de traitement combiné. On ne sait pas si cette perte préimplantatoire chez les rats femelles serait réversible si le traitement était interrompu avant la cohabitation. Une perte préimplantatoire chez les femelles naïves accouplées avec des mâles traités a été observée dans le groupe combiné. Cependant, une perte préimplantatoire plus faible a été observée chez les femelles naïves accouplées avec des mâles traités pendant la période de récupération de 2 semaines. Il n’y a pas eu d’effet de la cipaglucosidase alpha en association avec le traitement par miglustat ou la cipaglucosidase alpha seule sur la spermatogenèse. Aucune DSENO pour la toxicité pour le développement n’a été établie pour la dose combinée. La perte préimplantatoire observée s’est produite à la DMENO de 400 mg/kg p.c. de cipaglucosidase avec 60 mg/kg p.c. de miglustat, avec une exposition systémique d’environ 27 fois (ASC de la cipaglucosidase alfa) et de 4 fois (ASC du miglustat) celle de l’exposition humaine à la dose maximale recommandée chez l’humain (MRHD) de 20 mg/kg p.c. de cipaglucosidase alfa avec 260 mg de miglustat pour les rats femelles au JG 7, respectivement, sur la base d’une ASC0-24h de 38050 μg·h/mL pour la cipaglucosidase alpha et de 87600 ng·h/mL pour le miglustat avec la dose combinée.
Dans le cadre d’une étude de segment II sur le développement embryonnaire fœtal, des rates gravides ont reçu 70, 150 ou 400 mg/kg p.c. de cipaglucosidase alpha par injection intraveineuse, 60 mg/kg p.c. par voie orale ou 400 mg/kg p.c. de cipaglucosidase en association avec du miglustat (60 mg/kg p.c.) tous les deux jours pendant la gestation du 6e au 18e jour. Aucun effet indésirable n’a été observé chez les rates gravides ou leur progéniture lorsque la cipaglucosidase a été administrée seule ou en association avec le miglustat. L’exposition systémique à la DSENO de 400 mg/kg p.c. de cipaglucosidase avec 60 mg/kg p.c. de miglustat est 20 fois et 4 fois supérieure à celle des humains à la MRHD (20 mg/kg p.c. de cipaglucosidase alfa avec 260 mg de miglustat), sur la base d’une ASC0-24h de 28850 μg·h/mL et de 84300 ng·h/mL, pour la cipaglucosidase alfa et le miglustat, respectivement, avec la dose combinée.
Dans une étude sur le développement embryonnaire fœtal chez des lapines, des animales gravides ont reçu 30, 70 ou 175 mg/kg p.c. de cipaglucosidase alfa par injection intraveineuse, 25 mg/kg p.c. de miglustat par voie orale ou 150 mg/kg p.c. de cipaglucosidase en association avec du miglustat (25 mg/kg p.c.) tous les deux jours du 7e au 19e jour de gestation. Des effets indésirables sont survenus à la dose combinée de DMENO (175 mg/kg de cipaglucosidase alpha avec 25 mg/kg de miglustat par voie orale), y compris une diminution de la consommation alimentaire maternelle, un gain de poids corporel et une augmentation des malformations cardiovasculaires (p. ex., tronc pulmonaire atrétique, anomalie du septum ventriculaire et dilatation de l’arc aortique) chez la progéniture. Il n’a pas été possible d’établir une DSENO pour le groupe d’association, car une seule dose d’association a été testée. Ces résultats ont été observés à 16 fois et à 3 fois l’exposition à la MRHD de la cipaglucosidase alfa et du miglustat (20 mg/kg p.c. de cipaglucosidase avec 260 mg de miglustat), respectivement, d’après une ASC0-24h de 22550 μg·h/mL et de 66100 ng·h/mL, pour la cipaglucosidase alfa et le miglustat, respectivement, avec la dose combinée. Il n’est pas possible d’exclure que les effets nocifs
embryo-fœtaux observés chez les lapins aient pu se produire à la suite d’une seule exposition à l’association.
Dans le cadre d’une étude de segment III sur le développement prénatal et postnatal chez le rat, des femelles gravides ont reçu 70, 150 ou 400 mg/kg p.c. de cipaglucosidase alpha par injection intraveineuse, 60 mg/kg p.c. de miglustat oral ou 400 mg/kg p.c. de cipaglucosidase en association avec du miglustat (60 mg/kg p.c.) tous les deux jours du 6e au 20e jour de gestation et du 1er au 19e jour de lactation (JL). Une augmentation de la mortalité maternelle et infantile a été observée à la dose combinée. Il n’a pas été possible d’établir une DSENO pour le groupe d’association, car une seule dose d’association a été testée. L’évaluation du lait chez les rats du groupe de traitement combiné sur le JL 13 a montré la sécrétion de miglustat et l’excrétion de cipaglucosidase alpha dans le lait de rat. Les rapports lait/plasma étaient de 1,72 pour le miglustat et de 0,038 pour la cipaglucosidase alfa.