


Monographie de produit - Palynziq
1 INDICATIONS
Palynziq (pegvaliase injectable) est indiqué pour réduire le taux sanguin de phénylalanine des patients âgés de 16 ans ou plus atteints de phénylcétonurie (PCU) et présentant une hyperphénylalaninémie non contrôlée (taux sanguin de phénylalanine supérieur à 600 micromoles/L) malgré un régime alimentaire spécifique.
1.1 Enfants
Enfants (âgés de 16 et 17 ans) : Les données disponibles sur l’innocuité et l’efficacité de Palynziq chez des patients adolescents âgés de 16 et 17 ans sont négligeables (consulter la section 14 « ESSAIS CLINIQUES »).
Enfants (< 16 ans) : aucune donnée pouvant démontrer l’innocuité et l’efficacité de Palynziq chez les patients âgés de moins de 16 ans n’est actuellement disponible.
1.2 Personnes âgées
Personnes âgées : aucune donnée pouvant démontrer l’innocuité et l’efficacité de Palynziq chez les patients gériatriques n’est actuellement disponible.
2 CONTRE-INDICATIONS
La pegvaliase est contre-indiquée chez les patients qui :
- présentent une réaction d’hypersensibilité systémique sévère (p. ex., maladie sérique sévère, angiœdème sévère, réaction anaphylactique sévère), ou
- présentent une récidive de réaction anaphylactique légère à modérée à Palynziq, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 « FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ».
ont présenté une réaction anaphylactique à un produit contenant du polyéthylène glycol (PEG) ou
à un autre produit contenant un interféron pégylé.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Des réactions d’hypersensibilité systémique, parmi lesquelles l’anaphylaxie été signalée après l’administration de Palynziq et peuvent survenir à tout moment pendant le traitement (consulter la section 8.2 « Effets indésirables observés dans les essais cliniques »).
Les doses initiales de Palynziq doivent être administrées sous la supervision d’un professionnel de la santé équipé pour prendre en charge une réaction d’hypersensibilité systémique aiguë (réaction anaphylactique) et le patient doit être étroitement surveillé pendant au moins 1 heure après l’injection. Prescrire de l’adrénaline auto-injectable. Avant la première dose de Palynziq autoadministrée ou administrée par un aidant, former le patient (ou l’aidant) et l’observateur à l’utilisation correcte de l’adrénaline. Expliquer au patient qu’il doit demander une assistance médicale d’urgence en cas d’utilisation d’adrénaline. Indiquer au patient de toujours avoir en sa possession l’adrénaline auto-injectable pendant le traitement par Palynziq (consulter la section 4.4 « Administration »). Cesser le traitement par Palynziq chez les patients qui ont présenté une réaction d’hypersensibilité systémique aiguë (p. ex., maladie sérique sévère, angiœdème sévère ou réaction anaphylactique sévère) et chez ceux qui ont connu une réaction anaphylactique légère à modérée récurrente.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement par Palynziq doit être supervisé par des médecins expérimentés dans la prise en charge de la PCU.
- L’utilisation du Palynziq durant la grossesse peut porter atteinte au fœtus; son utilisation n’est donc pas recommandée pendant la grossesse, sauf si l’état clinique de la femme nécessite un traitement par Palynziq et si les autres stratégies de réduction des taux de phénylalanine ont été considérées et ont échoué, ou ont été considérées et écartées. Avant d’amorcer un traitement chez des femmes aptes à procréer, il est important de déterminer leur statut de grossesse. Conseillez les patientes en matière de contraception (consulter la section « 7.1.1 Femmes enceintes »). Du matériel éducatif pour les patientes en lien avec les risques de toxicité fœtale et les autres réactions indésirables associées à la grossesse est disponible sur le site Web www.BioMarin.ca.
- Avant l’instauration du traitement, le taux sanguin de phénylalanine doit être contrôlé. Il est recommandé de surveiller le taux sanguin de phénylalanine une fois par mois jusqu’à ce que la dose d’entretien de Palynziq soit établie. Une fois la dose d’entretien établie, il est recommandé de surveiller régulièrement le taux sanguin de phénylalanine afin d’évaluer le contrôle de la phénylalaninémie.
L’apport alimentaire en phénylalanine doit rester constant jusqu’à ce que la dose d’entretien de
Palynziq soit établie.
- Consulter « Ajustement de la dose en cas de faible concentration de phénylalanine » pour prendre en charge la phénylalanine.
- Une réaction d’hypersensibilité systémique aiguë (réaction anaphylactique) étant possible, une prémédication est nécessaire avant chaque dose pendant l’induction et la titration (consulter la section 4.4 « Administration »).
- Du matériel éducatif en lien avec les réactions d’hypersensibilité est mis à la disposition des professionnels de la santé, des observateurs formés et des patients (y compris la carte d’alerte du patient) est disponible à l’adresse www.BioMarin.ca.
- La ou les premières administrations du Palynziq doivent être réalisées sous la supervision d’un professionnel de la santé et les patients doivent être étroitement surveillés pendant au moins 60 minutes après chacune des doses (consulter la section 4.4 « Administration »).
4.2 Dose recommandée et modification posologique
Induction
La dose initiale recommandée de Palynziq est de 2,5 mg administrés une fois par semaine pendant 4 semaines (voir tableau 1).
Titration
La dose doit être augmentée progressivement en fonction de la tolérance jusqu’à la dose d’entretien quotidienne nécessaire pour atteindre un taux sanguin de phénylalanine cible, déterminé en clinique, de ≤ 600 µmol/L (voir tableau 1).
Entretien
La dose doit être augmentée progressivement en fonction de la tolérance jusqu’à la dose d’entretien quotidienne nécessaire pour atteindre un taux sanguin de phénylalanine cible déterminé en clinique (voir tableau 1). La dose d’entretien peut être titrée à la hausse ou à la baisse au besoin pour atteindre la dose efficace et tolérable de Palynziq la plus basse.
Tableau 1 – Schéma thérapeutique recommandé
| Dose administrée par voie sous-cutanée | Délai avant la prochaine augmentation | |||
| de la dose | ||||
| Induction | 2,5 mg une fois par semaine | 4 semaines1 | ||
| Titration | 2,5 mg deux fois par semaine | 1 semaine1 | ||
| 10 mg une fois par semaine | 1 semaine1 | |||
| 10 mg deux fois par semaine | 1 semaine1 | |||
| 10 mg quatre fois par semaine | 1 semaine1 | |||
| 10 mg par jour | 1 semaine1 | |||
| Entretien2 | 20 mg par jour | 12 à 24 semaines1 | ||
40 mg par jour (2 injections consécutives avec une seringue préremplie de 20 mg) 2 | 16 semaines1 | |||
60 mg par jour (3 injections consécutives avec une seringue préremplie de 20 mg) 2 | Dose maximale recommandée | |||
1 Il peut être nécessaire d’allonger le délai entre chaque augmentation de la dose, en fonction de la tolérance du patient à Palynziq.
2 La dose d’entretien est individualisée pour atteindre des taux sanguins cibles de phénylalanine. Dans les études cliniques sur Palynziq, le taux sanguin cible de phénylalanine utilisé pour déterminer la dose d’entretien était de ≤ 600 µmol/L.
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique de moins de 16 ans (consulter la section 1.1 « Enfants »). De plus, aucun ajustement de la dose n’est requis pour les patients pédiatriques de 16 et 17 ans.
Titration de la dose et délai d’obtention d’une réponse :
Le délai d’obtention d’une réponse (taux sanguins de phénylalanine ≤ 600 micromoles/L) varie d’un patient à un autre (consulter la section 14 « ESSAIS CLINIQUES »). Arrêter Palynziq chez les patients qui n’ont pas atteint une réponse adéquate après 48 semaines de traitement continu à la dose maximale de 60 mg une fois par jour (ou la dose maximale de < 60 mg tolérée par le patient). Le médecin peut décider, en accord avec le patient, de poursuivre le traitement par Palynziq s’il a d’autres effets bénéfiques (p. ex., capacité à augmenter l’apport en protéines par des aliments).
Ajustement de la dose en cas de faible concentration de phénylalanine
Pendant les périodes de titration et d’entretien du traitement par Palynziq, les patients peuvent présenter des concentrations sanguines de phénylalanine inférieures à 30 micromoles/L. Pour la prise en charge de l’hypophénylalaninémie, l’apport alimentaire en protéines doit être augmenté à des niveaux appropriés, et si nécessaire, la dose de Palynziq doit être réduite. Chez les patients présentant une hypophénylalaninémie malgré un apport en protéines approprié, les réductions de dose devraient être plus efficaces pour traiter l’hypophénylalaninémie. Il est recommandé de réaliser une surveillance plus rigoureuse du taux sanguin de phénylalanine jusqu’à ce que celui-ci se trouve à l’intérieur d’une fourchette clinique acceptable.
Régime alimentaire pendant la période de titration et d’entretien
L’apport alimentaire en phénylalanine doit rester constant jusqu’à ce que la dose d’entretien de Palynziq soit établie. Une fois que la dose d’entretien établie est bien tolérée et que le taux sanguin de phénylalanine est situé à l’intérieur de la plage cible déterminée en clinique, des modifications au régime alimentaire peuvent être apportées graduellement. Il est recommandé de réaliser une surveillance plus rigoureuse du taux sanguin de phénylalanine lorsqu’il y a ajustement d’une dose ou modification à un régime alimentaire.
4.4 Administration
Voie sous-cutanée. Chaque seringue préremplie est à usage unique.
Prémédication
- Une réaction d’hypersensibilité systémique aiguë (réaction anaphylactique) étant possible, une prémédication est nécessaire avant chaque dose pendant les phases d’induction et de titration (consulter la section 8.2 « Effets indésirables observés dans les essais cliniques »). Le patient doit recevoir comme consigne de prendre une prémédication par un antihistaminique H1, un antihistaminique H2, avec ou sans antipyrétique. Pendant la phase d’entretien, la prémédication peut être reconsidérée pour les injections suivantes, en fonction de la tolérance du patient à Palynziq.
Déterminer les réactions d’hypersensibilité systémique aiguë ou les réactions anaphylactiques et assurer l’administration de l’adrénaline
Avant la première dose de Palynziq, le patient doit être formé à la reconnaissance des signes et symptômes d’une réaction d’hypersensibilité systémique aiguë (réaction anaphylactique) et à la nécessité de demander une assistance médicale d’urgence si une telle réaction se produit, y compris sur le moment approprié pour administrer l’adrénaline ainsi que sur l’utilisation correcte du dispositif d’auto-injection ou du stylo/de la seringue prérempli(e) de cette même adrénaline.
Le patient doit recevoir une prescription pour obtenir un dispositif d’injection d’adrénaline et être informé de toujours avoir en sa possession ledit dispositif pendant le traitement par Palynziq.
Première(s) administration(s) supervisée(s) par un professionnel de la santé
Les premières administrations de Palynziq doivent être réalisées sous la supervision d’un professionnel de la santé et le patient doit être étroitement surveillé pendant au moins 1 heure après chacune de ces premières injections (consulter la section 8.2 « Effets indésirables observés dans les essais cliniques »). Auto-administration avec observateur formé
Du matériel éducatif en lien avec les réactions d’hypersensibilité systémique aiguë est mis à la disposition des professionnels de la santé canadiens, des observateurs formés et des patients est disponible à l’adresse www.BioMarin.ca. Suite aux premières injections supervisées par un professionnel de la santé, le patient peut passer à l’auto-administration (ou peut demander à ce qu’un aidant administre le médicament) de Palynziq. Pendant les 6 premiers mois au minimum durant lesquels le patient s’auto-injecte le traitement, un observateur formé doit être présent lors de chaque administration de Palynziq. À noter qu’un aidant responsable de l’administration de Palynziq peut également servir d’observateur formé pour un patient. Un observateur est un adulte qui :
- sera présente auprès du patient pendant l’administration de Palynziq et pendant une heure après celle-ci;
- est capable de reconnaître les signes et les symptômes d’une réaction d’hypersensibilité systémique aiguë (réaction anaphylactique);
- est capable de demander une assistance médicale d’urgence et d’administrer de l’adrénaline, si nécessaire.
Après 6 mois de traitement par Palynziq, la nécessité de la présence d’un observateur formé peut être reconsidérée.
Avant toute transition vers l’auto-injection autonome ou l’injection d’un médicament par un aidant, un professionnel de la santé doit :
- former le patient ou l’aidant et évaluer sa capacité à s’autoadministrer/administrer correctement Palynziq;
- former l’observateur à reconnaître les signes et symptômes d’une réaction d’hypersensibilité systémique aiguë (réaction anaphylactique) et à demander une assistance médicale d’urgence en cas de réaction, ainsi qu’à administrer correctement l’injection d’adrénaline (dispositif d’auto-injection ou seringue/stylo prérempli(e)).
Interruption liée à une réaction d’hypersensibilité sévère ou récurrente
En cas de réaction d’hypersensibilité systémique sévère (p. ex., maladie sérique sévère, angiœdème sévère) ou de récidive d’une réaction d’hypersensibilité systémique légère à modérée (réaction anaphylactique), le patient doit demander une assistance médicale d’urgence et Palynziq doit être définitivement arrêté (consulter les sections 2 « CONTRE-INDICATIONS » et 7 « MISES EN GARDE ET PRÉCAUTIONS »). Palynziq est contre-indiqué chez les patients qui ont présenté une ou plusieurs réaction(s) d'hypersensibilité systémique sévère ou des réactions récurrentes d'hypersensibilité systémique aiguë légère ou modérée (réactions anaphylactiques).
Réadministration après une réaction d’hypersensibilité
Le médecin prescripteur doit tenir compte des risques et des bénéfices d’une réadministration du médicament après la résolution de la première réaction d’hypersensibilité systémique aiguë légère à modérée (réaction anaphylactique) (consulter les sections 2 « CONTRE-INDICATIONS » et 7 « MISES EN GARDE ET PRÉCAUTIONS »). La première dose réadministrée après une telle réaction doit se faire avec une prémédication sous la supervision d’un professionnel de la santé capable de prendre en charge une réaction d’hypersensibilité systémique aiguë (réaction anaphylactique). La dose lors de la réadministration, suite à une réaction d’hypersensibilité systémique aiguë légère à modérée (réaction anaphylactique), devra être équivalente à la dose précédente ou à la dose la plus basse indiquée sur le tableau 1.
Si la réaction se produit 6 mois après le début du traitement et l’interruption de la prémédication, une réintroduction de la prémédication est recommandée.
Instructions concernant l’administration
Les sites d’injection recommandés sur le corps sont le tiers médian de l’avant des cuisses et la partie basse de l’abdomen, à l’exception d’une zone de 5 cm autour de l’ombilic. Si c’est un soignant ou un aidant qui administre l’injection, le haut des fesses et l’arrière des bras sont également des sites d’injection possibles.
Palynziq ne doit pas être injecté dans des grains de beauté, des cicatrices, des marques de naissance, des ecchymoses ou des tatouages, ni aux endroits où la peau est dure, sensible, rouge, lésée, brûlée ou enflammée, ni en cas d’éruption cutanée. S’assurer que le site d’injection n’est pas rougi, tuméfié ou sensible au toucher.
Il convient d’avertir le patient ou l’aidant qu’il doit alterner les sites d’injection sous-cutanée. Si plusieurs injections sont nécessaires pour une même dose, chaque site d’injection doit être espacé d’au moins 5 cm.
4.5 Dose oubliée
Si une dose est oubliée, demander au patient de prendre la dose suivante à l’heure habituelle et de ne pas prendre deux doses de Palynziq pour compenser la dose oubliée.
5 SURDOSAGE
Des doses quotidiennes de pegvaliase d’un maximum de 150 mg ont été administrées lors d’études cliniques. Aucune différence cohérente dans le profil d’innocuité de la pegvaliase n’a été observée pour ces doses par rapport aux doses recommandées de Palynziq. Pour la prise en charge des réactions indésirables, consultez les sections 7 « MISES EN GARDE ET PRÉCAUTIONS » et 8 « EFFETS INDÉSIRABLES ».
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Tableau 2 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique/ | Ingrédients non médicinaux | ||
| concentration/ | ||||
| composition | ||||
| Sous-cutanée | Solution 2,5 mg/0,5 mL (seringue préremplie de 2,5 mg) 10 mg/0,5 mL (seringue préremplie de 10 mg) | Chlorure de sodium, acide trans-cinnamique, trométamol, chlorhydrate de trométamol, eau pour préparations injectables | ||
Chaque boîte contient :
- 2,5 mg : 1 seringue préremplie (piston blanc)
- 10 mg : 1 seringue préremplie (piston vert)
- 20 mg : 1 ou 10 seringue(s) préremplie(s) (piston bleu)
Toutes les concentrations de Palynziq sont fournies dans une seringue en verre borosilicate de type I de 1 mL, équipée d’une aiguille 26 G en acier inoxydable de 0,5 pouce, d’un dispositif de protection d’aiguille, d’un piston en polypropylène et d’un bouchon de seringue en caoutchouc bromobutyle ou chlorobutyle avec revêtement en fluoropolymère.
La protection automatique de l’aiguille se compose d’une protection d’aiguille en polycarbonate transparent et d’un ressort en acier inoxydable à l’intérieur de la protection. Après l’injection, le ressort se détend pour que la protection recouvre l’aiguille.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l’« ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Conduite de véhicules et utilisation de machines
Les réactions d’hypersensibilité à Palynziq qui incluent des symptômes tels qu’une sensation vertigineuse ou une syncope peuvent affecter l’aptitude à conduire des véhicules et à utiliser des machines. Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Appareil endocrinien et métabolisme
Hypophénylalaninémie
Dans les études cliniques, 132 patients (46 %) ont présenté au moins un épisode d’hypophénylalaninémie (définie comme deux mesures consécutives ≤ 30 µmol/L). Parmi ces 132 patients, 33 (12 %) ont rapporté avoir connu des événements concomitants d’alopécie (consultez les sections 8.2 « Réactions indésirables de l’étude clinique » et 8.4 « Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives »). Il est recommandé de surveiller le taux sanguin de phénylalanine une fois par mois durant le traitement par Palynziq. Si l’hypophénylalaninémie confirmée d’un patient, l’apport alimentaire en protéines doit être augmenté à des niveaux appropriés, et si nécessaire, la dose de Palynziq doit être réduite (voir la section 4.2 « Dose recommandée et modification posologique »).
Immunitaire
Réactions d’hypersensibilité, y compris des réactions d’hypersensibilité systémique aiguë (réactions anaphylactiques)
Des réactions d’hypersensibilité ont été signalées plus fréquemment par des patients durant les phases d’induction ou de titration [65 % des patients; 3,04 événements par traitement par année] par rapport à la phase d’entretien [60 % des patients; 1,15 événement par traitement par année] et peuvent
| 20 mg/1,0 mL (seringue préremplie de 20 mg) |
survenir à tout moment durant le traitement. Palynziq peut aussi augmenter l’hypersensibilité à d’autres médicaments pégylés injectables ou à d’autres médicaments contenant du polyéthylène glycol (PEG) (consulter la section 9.4 « Interactions médicament-médicament »).
La prise en charge des réactions d’hypersensibilité doit être fonction de la sévérité de la réaction; dans les essais cliniques, elle a consisté en des modifications de dose, l’interruption du traitement et l’administration d’autres antihistaminiques, d’antipyrétiques, de corticostéroïdes, d’adrénaline et/ou d’oxygène.
Les manifestations de réactions d’hypersensibilité systémique aiguë (réactions anaphylactiques) incluaient une combinaison des signes et symptômes aigus suivants : syncope, hypotension, hypoxie, dyspnée, sibilances, gêne thoracique/oppression thoracique, tachycardie, angiœdème (gonflement du visage, des lèvres, des yeux et de la langue), bouffées congestives, éruption cutanée, urticaire, prurit et symptômes gastro-intestinaux (vomissement, nausée et diarrhée). Les réactions d’hypersensibilité systémique aiguë (réactions anaphylactiques) ont été considérées comme sévères en cas de cyanose ou de saturation en oxygène (SpO2) inférieure ou égale à 92 %, d’hypotension (pression artérielle systolique inférieure à 90 mmHg chez l’adulte) ou de syncope. Seize patients sur 285 (5,6 %) ont connu un total de 25 épisodes de réactions d’hypersensibilité systémique aiguë (réactions anaphylactiques), parmi lesquels 4 patients (1 %; 4/285) ont présenté une réaction considérée comme sévère.
Les réactions d’hypersensibilité systémique aiguë (réactions anaphylactiques) sont généralement survenues dans l’heure qui a suivi l’injection (88 %; 22 épisodes/25); toutefois, des réactions sont apparues jusqu’à 24 heures après l’administration. Dix des 16 patients qui ont connu une réaction d’hypersensibilité systémique aiguë (réaction anaphylactique) ont repris le traitement et 4 patients ont présenté au moins une récidive. Sept des 16 patients ont arrêté le traitement. Tous les épisodes se sont terminés sans séquelles.
Les réactions d’hypersensibilité systémique aiguë (réactions anaphylactiques) nécessitent un traitement par adrénaline et une assistance médicale d’urgence. Un dispositif d’injection d’adrénaline (stylo auto-injecteur ou seringue/stylo prérempli(e)) doit être prescrit au patient avant de Palynziq. Le patient doit être informé de toujours avoir en sa possession un dispositif d’injection d’adrénaline pendant le traitement. Les premières doses de Palynziq doivent être administrées sous la supervision d’un professionnel de la santé. Avant de passer à l’auto-administration, le patient et l’observateur formé (présent durant chaque injection et une heure après celles-ci, pendant les six premiers mois du traitement) doivent être formés à la reconnaissance des signes et symptômes d’une réaction d’hypersensibilité systémique aiguë (réaction anaphylactique), à l’utilisation correcte en urgence du dispositif d’injection d’adrénaline et à la nécessité de demander une assistance médicale d’urgence (consulter la section 4.4 « Administration »). Les risques liés à l’utilisation d’adrénaline doivent être évalués lors de la prescription de Palynziq. Pour obtenir des renseignements complets sur l’adrénaline, consulter la monographie du produit.
Des réactions d’hypersensibilité systémique aiguë (réactions anaphylactiques) étant possibles, une prémédication est nécessaire avant chaque dose pendant l’induction et la titration (consulter la section 4.4 « Administration »). Le patient doit recevoir comme consigne de prendre une prémédication par un antihistaminique H1, un antihistaminique H2, avec ou sans antipyrétique. Pendant la phase d’entretien, la prémédication peut être envisagée pour les injections suivantes, en fonction de la tolérance du patient à Palynziq. Une cessation définitive du traitement par Palynziq chez les patients ayant présenté une réaction d’hypersensibilité systémique aiguë (p. ex., angiœdème sévère, maladie sérique sévère, anaphylaxie sévère) ou une réaction d’hypersensibilité systémique aiguë légère à modérée récurrente (réaction anaphylactique) (consulter la section 2 « CONTRE-INDICATIONS »). Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Des données tirées d’études réalisées chez des animaux, plus précisément chez des rattes non atteintes de phénylcétonurie et traitées par pegvaliase, administrée par voie sous-cutanée, indiquent qu’il existe des risques d’altération de la fécondité. En effet, la diminution du nombre de corpus luteum et d’implantations d’embryon provoque la réduction de la taille des portées et du nombre de fœtus vivants. Les effets indésirables engendrés sur la fécondité se sont produits à des doses de 8 et 20 mg/kg de poids corporel/jour (soit respectivement 8 et 20 fois la dose maximale recommandée pour l’humain qui équivaut à 60 mg/jour). Ces mêmes effets n’ont pas été observés à une dose de 2 mg/kg de poids corporel/jour (soit 2 fois la dose maximale recommandée pour l’homme qui équivaut à 60 mg/jour) (consulter la section 16 « TOXICOLOGIE NON CLINIQUE »).
7.1 Populations particulières
7.1.1 Femmes enceintes
Peu de données sont actuellement disponibles sur l’utilisation de Palynziq chez les femmes enceintes; ce traitement pourrait nuire au fœtus. L'utilisation du Palynziq n’est pas recommandée pendant la grossesse, sauf si l’état clinique de la femme nécessite un traitement par Palynziq et si les autres stratégies de réduction des taux de phénylalanine ont été considérées et ont échoué, ou ont été considérées et écartées.
Avant d'amorcer un traitement chez des femmes aptes à procréer, il est important de déterminer leur statut de grossesse. Conseillez les patientes en matière de contraception durant le traitement et pendant un mois après l’interruption dudit traitement. L’hypophénylalaninémie maternelle durant le traitement par Palynziq pose un risque pour le fœtus.
Des études sur la reproduction animale et la toxicité développementale ont été menées chez des animaux sains. Au cours de ces mêmes études, les animaux ont développé de l’hypophénylalaninémie induite par la pegvaliase. À noter que la contribution de la déplétion de la phénylalanine à la toxicité développementale n’a pas été évaluée.
Des données tirées d’études réalisées chez des animaux, plus précisément chez des lapines enceintes non atteintes de PCU, portant sur la toxicité développementale, ont démontré que l’administration sous-cutanée de la pegvaliase durant la période de l’organogénèse engendrait la létalité embryonnaire et fœtale (perte post implantation, avortements et morts fœtales), et une diminution importante du poids du fœtus et la tératogénicité. La tératogénicité consiste en des malformations externes et squelettiques, ainsi qu’en des malformations des tissus mous. Les malformations externes correspondent aux malformations de la tête, du corps et des membres. Les malformations des tissus mous consistent en des reins atrophiques ou l’absence de reins, des reins localisés plus bas que la normale, des reins fusionnés, des yeux plus petits que la moyenne, une opacité cornéenne, des poumons plus petits que la moyenne, une hernie du diaphragme, des ventricules du cerveau dilatés, un atrium du cœur plus grand que la normale, l’absence de valves sigmoïdes dans le cœur, une aorte dilatée, un détournement des vaisseaux sanguins de gros calibre, un foie proéminent dans la région abdominale et une cavité abdominale remplie d’un liquide. Les malformations squelettiques correspondent aux malformations des os craniofaciaux, des vertèbres, des sternèbres, de la clavicule, du pelvis, des membres et des doigts. Ces effets se produisent à la suite d’une exposition maternelle à des doses de 2 à 5 mg/kg de poids corporel/jour dans l’utérus sans application d’aucune marge de sécurité.
Des données tirées d’études réalisées chez des animaux, plus précisément chez des rattes non atteintes de PCU, portant sur la toxicité développementale, ont démontré que l’administration sous-cutanée de la pegvaliase engendrait une toxicité embryofoetale (diminution de la taille et du poids du fœtus, ainsi que du nombre de fœtus vivants). La réduction de la taille de la portée venait en second rang après la diminution du nombre de corpus luteum et d’implantations d’embryon. L’administration sous-cutanée de la pegvaliase a également mené à une toxicité postnatale, ce qui comprend une diminution du poids et de la taille des bébés, de même que du nombre de survivants chez la progéniture durant la période de lactation. Ces effets se produisent chez les rattes à la suite d’une exposition maternelle à des doses de 20 mg/kg de poids corporel/jour dans l’utérus (soit 20 fois la dose maximale recommandée pour l’humain qui équivaut à 60 mg/jour). On n’a pas observé de toxicité développementale chez les rattes à une dose de 8 mg/kg de poids corporel/jour (soit 8 fois la dose maximale recommandée pour l’homme qui équivaut à 60 mg/jour).
La pegvaliase a été détectée dans le sang fœtal chez les rattes et les lapines, indiquant ainsi que la substance est acheminée vers le placenta. On a également pu observer que la pegvaliase était toujours pharmacologiquement active chez la progéniture des rattes qui avait été exposée à la substance alors qu’elle était dans l’utérus, comme en témoignent les diminutions des concentrations de phénylalanine dans le plasma de cette même progéniture.
Une toxicité maternelle et une déplétion de la phénylalanine maternelle ont également été notées au cours des études sur la toxicité développementale menées chez des rattes et lapines (consulter la section 16 « TOXICOLOGIE NON-CLINIQUE »).
Les données de l’étude Maternal Phenylketonuria Collaborative (étude coopérative sur la phénylcétonurie maternelle) conduite sur les naissances chez des femmes enceintes atteintes de phénylcétonurie ont montré que des taux sanguins de phénylalanine non contrôlés (élevés) (hyperphénylalaninémie) avant et pendant la grossesse sont associés à un plus grand risque de fausse couche, de malformations congénitales majeures (telles qu’une microcéphalie et des malformations cardiaques majeures), de retards de croissance fœtale intra-utérine et de handicap intellectuel ultérieur avec quotient intellectuel (QI) faible. En cas d’hypophénylalaninémie pendant la grossesse, il existe un risque de retard de croissance fœtale intra-utérine. Aucun autre risque lié à une hypophénylalaninémie pour l’enfant à naître n’a été établi.
Les taux sanguins de phénylalanine de la mère doivent rester strictement contrôlés, aussi bien avant que pendant la grossesse. Du matériel éducatif pour les patients en lien avec les risques de toxicité développementale et les autres réactions indésirables associées à la grossesse est disponible sur le site Web www.BioMarin.ca.
Il existe un programme de surveillance de la grossesse pour Palynziq. Si Palynziq est administré pendant la grossesse ou si une patiente débute une grossesse pendant le traitement par Palynziq ou dans le mois qui suit la dernière dose de Palynziq, le professionnel de la santé doit signaler l’exposition à Palynziq en appelant le 1 866 906‑6100.
7.1.2 Allaitement
Il n’existe pas de données sur la présence de pegvaliase dans le lait maternel humain ou ses effets sur le nourrisson allaité ou sur la production de lait. On ne sait pas si Palynziq est excrété dans le lait humain.
Les données toxicologiques disponibles chez le rat ont mis en évidence l’excrétion de pegvaliase dans le lait des rattes. Un risque pour les nourrissons ne peut être exclu.
7.1.3 Enfants
Enfants (âgés de 16 et 17 ans) : Les données portant sur l’innocuité et l’efficacité de Palynziq chez les patients de 16 et 17 ans sont négligeables. (consulter la section 14 « ESSAIS CLINIQUES »). Les mises en garde et précautions de Palynziq applicables aux patients d’âge adulte s’appliquent également aux patients de 16 et 17 ans.
Enfants (de la naissance à < 16 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation chez les patients de moins de 16 ans n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Aucune donnée d’études cliniques n’est disponible chez des patients de plus de 56 ans.
7.1.5 Patients atteints d’insuffisance hépatique
L’efficacité et l’innocuité de Palynziq n’ont pas encore été établies chez les patients atteints d’insuffisance hépatique.
7.1.6 Patients atteints d’insuffisance rénale
L’efficacité et l’innocuité de Palynziq na pas encore été établi chez les patients atteints d’insuffisance rénale.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Dans les essais cliniques, la majorité des patients ont présenté des réactions au site d’injection, 90 % durant la phase d’induction/de titration (taux de la pegvaliase ajusté à 12,9), et 66 % durant la phase d’entretien (taux de la pegvaliase ajusté à 2,5), une arthralgie, 79 % durant la phase d’induction/de titration (taux de la pegvaliase ajusté à 4,2), et 67 % durant la phase d’entretien (taux de la pegvaliase ajusté à 1,37) et des réactions d’hypersensibilité, 65 % durant la phase d’induction/de titration (taux de la pegvaliase ajusté à 3,04), et 60 % durant la phase d’entretien (taux de la pegvaliase ajusté à 1,15). Les réactions d’hypersensibilité les plus cliniquement significatives ont été la réaction d’hypersensibilité systémique aiguë (réaction anaphylactique), 4,6 % durant la phase d’induction/de titration (taux de la pegvaliase ajusté à 0,06), et 1,7 % durant la phase d’entretien (taux de la pegvaliase ajusté à 0,01), l’angiœdème, 5,6 % durant la phase d’induction/de titration (taux de la pegvaliase ajusté à 0,09), et 2,8 % durant la phase d’entretien (taux de la pegvaliase ajusté à 0,02), et la maladie sérique, 2,1 % durant la phase d’induction/de titration (taux de la pegvaliase ajusté à 0,02), et 0,6 % durant la phase d’entretien (taux de la pegvaliase ajusté à < 0,01), y compris les réactions qui ne sont pas qualifiées comme sévères et/ou qui nécessitent de mettre fin au traitement de façon définitive (consulter les sections 2 « CONTRE-INDICATIONS », 4.4 « Administration » et 7 « MISES EN GARDE ET PRÉCAUTIONS »).
Dans les essais cliniques, les réactions indésirables, notamment les réactions d’hypersensibilité, ont été davantage signalées pendant les phases d’induction et de titration que pendant la phase d’entretien (consulter la section 7 « MISES EN GARDE ET PRÉCAUTIONS »).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les données des essais cliniques présentées ci-dessous reflètent l’exposition totale au traitement de 789 patient-années chez 285 patients ayant reçu Palynziq selon un schéma posologique d’induction/ de titration/d’entretien dans des essais cliniques (consulter la section 14.1 « Conception de l’essai et caractéristiques démographiques de l’étude »). Sur les 285 patients, 229 ont été exposés à Palynziq pendant 24 semaines, 209 pendant 1 an, 181 pendant 2 ans et 160 pendant 3 ans ou plus. La population de patients était uniformément distribuée entre les patients de sexe masculin et féminin, l’âge moyen était de 29 ans (tranche : 16 à 56 ans) et 98 % des patients étaient caucasiens. Dans les essais cliniques de phase III, les patients ont été exposés à Palynziq selon un protocole d’induction/de titration/d’entretien semblable au schéma posologique décrit au tableau 1. La posologie a été initiée avec une phase d’induction de 4 semaines comprenant l’administration d’une dose de 2,5 mg une fois par semaine, une phase de titration ascendante d’au moins 5 semaines comprenant une dose initiale de 2,5 mg deux fois par semaine jusqu’à l’atteinte d’une dose quotidienne de 10 mg, ainsi qu’une phase d’entretien comprenant une dose de 20 mg/jour ou 40 mg/jour selon la répartition aléatoire, jusqu’à la partie 4, période d’extension en ouvert, dans laquelle les doses pouvaient aller de 5 mg/jour à 60 mg/jour.
Le tableau 3 résume les événements indésirables rapportés chez au moins 15 % des patients atteints de phénylcétonurie traités par Palynziq selon un schéma posologique d’induction/de titration/d’entretien dans des essais cliniques.
Tableau 3 — Événements indésirables rapportés chez au moins 15 % des patients atteints de phénylcétonurie traités par Palynziq selon un schéma posologique d’induction/de titration ou d’entretien dans des essais cliniques
| Incidence et taux ajustés en fonction de l’exposition1 | |||||||||||||||
| Classe de système organique | Événement(s) indésirable(s) | Induction/ | Induction/ | Entretien n = 178 Incidence (n, %) | Entretien Taux ajustés en fonction de l’exposition | ||||||||||
| titration2 | titration | ||||||||||||||
| n = 285 | Taux ajustés | ||||||||||||||
| Incidence | en fonction de | ||||||||||||||
| (n, %) | l’exposition | ||||||||||||||
Affections hématologiques et du système lymphatique | Lymphadénopathie | Fréquent (28; 9,8 %) | 0,14 | Très fréquent (29; 16 %) | 0,12 | ||||||||||
| Troubles gastro-intestinaux | Nausée | Très fréquent (72; 25 %) | 0,36 | Très fréquent (49; 28 %) | 0,20 | ||||||||||
| Vomissements | Très fréquent (53; 19 %) | 0,29 | Très fréquent (48; 27 %) | 0,21 | |||||||||||
| Douleurs abdominales3 | Très fréquent (53; 19 %) | 0,29 | Très fréquent (53; 30 %) | 0,26 | |||||||||||
| Incidence et taux ajustés en fonction de l’exposition1 | |||||||||||||||
| Classe de système organique | Événement(s) indésirable(s) | Induction/ | Induction/ | Entretien n = 178 Incidence (n, %) | Entretien Taux ajustés en fonction de l’exposition | ||||||||||
| titration2 | titration | ||||||||||||||
| n = 285 | Taux ajustés | ||||||||||||||
| Incidence | en fonction de | ||||||||||||||
| (n, %) | l’exposition | ||||||||||||||
| Diarrhée | Très fréquent (38; 13 %) | 0,21 | Très fréquent (49; 28 %) | 0,17 | |||||||||||
| Troubles généraux et réactions au point d’injection | Réaction au site d’injection4 | Très fréquent (256; 90 %) | 12,9 | Très fréquent (117; 66 %) | 2,5 | ||||||||||
| Fatigue | Très fréquent (46; 16 %) | 0,39 | Très fréquent (42; 24 %) | 0,15 | |||||||||||
| Pyrexie | Très fréquent (45; 16 %) | 0,25 | Très fréquent (31; 17 %) | 0,09 | |||||||||||
Réaction d’hypersensibilité5 | Très fréquent (184; 65 %) | 3,04 | Très fréquent (106; 60 %) | 1,15 | |||||||||||
| Infections et infestations | Très fréquent (144; 51 %) | 1,06 | Très fréquent (132; 74 %) | 0,97 | |||||||||||
| Nasopharyngite | Très fréquent (78; 27 %) | 0,44 | Très fréquent (84; 47 %) | 0,46 | |||||||||||
Infection des voies respiratoires supérieures | Très fréquent (68; 24 %) | 0,47 | Très fréquent (71; 40 %) | 0,34 | |||||||||||
| Sinusite | Très fréquent (32; 11 %) | 0,14 | Très fréquent (39; 22 %) | 0,18 | |||||||||||
Blessures, empoisonnement et complications procédurales | Contusion | Très fréquent (40; 14 %) | 0,22 | Très fréquent (35; 20 %) | 0,12 | ||||||||||
Affections musculosquelettiques et du tissu conjonctif | Arthralgie6 | Très fréquent (224; 79 %) | 4,2 | Très fréquent (120; 67 %) | 1,37 | ||||||||||
| Affections du système nerveux | Céphalée | Très fréquent (120; 42 %) | 1,25 | Très fréquent (84; 47 %) | 1,38 | ||||||||||
| Sensation vertigineuse | Très fréquent (56; 20 %) | 0,28 | Très fréquent (36; 20 %) | 0,21 | |||||||||||
| Migraine | Fréquent (19; 7 %) | 0,17 | Très fréquent (30; 17 %) | 0,19 | |||||||||||
Affections psychiatriques | Anxiété | Fréquent (26; 9 %) | 0,18 | Très fréquent (39; 22 %) | 0,14 | ||||||||||
Affections respiratoires, thoraciques et médiastinales | Toux | Très fréquent (54; 19 %) | 0,23 | Très fréquent (43; 24 %) | 0,13 | ||||||||||
| Douleur oropharyngée | Très fréquent (56; 20 %) | 0,26 | Très fréquent (47; 27 %) | 0,15 | |||||||||||
| Incidence et taux ajustés en fonction de l’exposition1 | |||||||||||||||
| Classe de système organique | Événement(s) indésirable(s) | Induction/ | Induction/ | Entretien n = 178 Incidence (n, %) | Entretien Taux ajustés en fonction de l’exposition | ||||||||||
| titration2 | titration | ||||||||||||||
| n = 285 | Taux ajustés | ||||||||||||||
| Incidence | en fonction de | ||||||||||||||
| (n, %) | l’exposition | ||||||||||||||
| Congestion nasale | Très fréquent (33; 12 %) | 0,14 | Très fréquent (44; 25 %) | 0,13 | |||||||||||
| Affections de la peau et du tissu sous-cutané | Éruption cutanée | Très fréquent (95; 33 %) | 0,86 | Très fréquent (43; 24 %) | 0,34 | ||||||||||
| Urticaire | Très fréquent (71; 25 %) | 1,34 | Très fréquent (43; 24 %) | 0,53 | |||||||||||
| Prurit | Très fréquent (72; 25 %) | 0,63 | Très fréquent (40; 23 %) | 0,68 | |||||||||||
| Alopécie | Fréquent (19; 6,7 %) | 0,07 | Très fréquent (38; 21 %) | 0,11 | |||||||||||
1 Taux ajusté en fonction de l’exposition : événement indésirable/personne-année.
2 Les phases d’induction et de titration font référence au délai écoulé avant d’atteindre des taux sanguins de phénylalanine inférieurs à 600 micromoles/L sous une dose stable. Lorsque la phénylalaninémie a atteint un niveau inférieur à 600 micromoles/L sous une dose stable, les patients ont été considérés comme étant entrés dans la phase d’entretien.
3 Les douleurs abdominales comprennent ce qui suit : douleur abdominale, douleur à la partie supérieure de l’abdomen et inconfort abdominal.
4 Les réactions possibles au site d’injection comprennent : ecchymose, coloration anormale, gêne, sécheresse, œdème, érythème, extravasation, hématome, hémorragie, hypersensibilité, hypertrophie, induration, inflammation, irritation, masse, nodule, douleur, papule, paresthésie, prurit, éruption cutanée, réaction, croûte, cicatrice, gonflement, urticaire, vésicules, chaleur.
5 Inclut : toux d’origine allergique, sinusite allergique, réaction anaphylactique, réaction anaphylactoïde, bronchospasme, conjonctivite allergique, dermatite, dermatite acnéiforme, dermatite allergique, dermatite atopique, dermite de contact, dermatite infectée, dermatite psoriasiforme, éruption d’origine médicamenteuse, hypersensibilité médicamenteuse, dyspnée, eczéma, eczéma nummulaire, œdème de la bouche, éruption avec exfoliation, œdème de l’œil, gonflement oculaire, œdème palpébral, œdème du visage, gonflement gingival, gonflement de la bouche, allergies multiples, hypersensibilité, éruption au site d’implantation, réaction d’hypersensibilité au site d’injection, œdème de la lèvre, gonflement des lèvres, œdème palatal, œdème pharyngé, prurit allergique, éruption cutanée, éruption érythémateuse, éruption généralisée, éruption maculeuse, éruption maculopapuleuse, éruption prurigineuse, rhinite allergique, maladie sérique, gonflement du visage, langue gonflée, œdème de la langue, urticaire.
6 Inclut arthralgie, dorsalgie, douleur musculosquelettique, cervicalgie, extrémités douloureuses.
Réactions cutanées (non limitées au site d’injection) durant au moins 14 jours
Dans les essais cliniques, 47 % des patients traités par Palynziq ont présenté des réactions cutanées (non limitées au site d’injection) ayant duré au moins 14 jours. Le pourcentage d’événements signalés était plus élevé dans les phases d’induction et de titration (31 % de patients [taux de pegvaliase ajusté à 0,46]) que dans la phase d’entretien (38 % de patients [taux de pegvaliase ajusté à 0,30]). Les réactions cutanées les plus fréquemment rapportées (survenues chez au moins 5 % des patients) ont été le prurit, l’éruption cutanée, l’érythème et l’urticaire. Les autres réactions signalées comprenaient l’exfoliation cutanée, l’éruption généralisée, l’éruption érythémateuse, l’éruption maculopapuleuse et l’éruption prurigineuse. Le délai moyen écoulé entre la première dose de pegvaliase et le début de la réaction était de 373 (383) jours. La durée moyenne de ces réactions était de 63 (moyenne de 37, plage : 14 à 638) jours et 86 % d’entre elles avaient disparu avant la dernière observation (jusqu’à 1 mois avant la visite de suivi).
Réactions au site d’injection
Dans le cadre d’études cliniques, d réactions au site d’injection ont été rapportées chez 93 % des patients. Les réactions au site d’injection les plus fréquentes (survenues chez au moins 10 % des patients) ont été : une réaction, un érythème, une ecchymose, un prurit, une douleur, un gonflement, une éruption cutanée, une induration et une urticaire.
Des réactions au site d’injection sont survenues dès la première dose et sont apparues à tout moment durant le traitement. La durée moyenne des réactions au site d’injection a été de 10 jours (moyenne de 2, plage : 1 à 1 612 jours), et 99 % de ces réactions avaient disparu avant la dernière observation (jusqu’à 1 mois avant la visite de suivi).
Trois réactions au site d’injection correspondant à des lésions granulomateuses de la peau ont été rapportées (chaque réaction est survenue chez un patient) : dermite granulomateuse (survenue 15 mois après le traitement par Palynziq et ayant duré 16 jours), xanthogranulome (survenu 12 mois après le traitement par Palynziq et ayant duré 21 mois) et nécrose lipoïdique des diabétiques (survenue 9 mois après le traitement par Palynziq et ayant duré 9 mois). La nécrose lipoïdique des diabétiques a été traitée par des injections de stéroïdes et s’est compliquée d’une infection à Pseudomonas. Toutes ces réactions au site d’injection ont disparu. Une panniculite a été rapportée par trois patients; un patient a signalé une infection du tissu mou associée à une panniculite mésentérique, qui a conduit à un arrêt du traitement. Un patient a connu un événement de panniculite septale de stade 1 au Jour 190 que l’investigateur a déterminé comme non lié à Palynziq; il a donc poursuivi son traitement avec une dose inchangée de 40 mg administrée une fois par jour. Le troisième patient a connu un autre épisode de panniculite mésentérique qui s’est aggravée (le premier épisode s’est produit 42 mois après le début du traitement par Palynziq et a été résolu), passant du stade 2 (68 mois après le début du traitement par Palynziq) au stade 3. Le patient a ensuite subi une panniculectomie (78 mois après le début du traitement) et a été traité à l’aide d’antibiotiques. La dose du traitement par Palynziq est demeurée la même (40 mg une fois par jour). Quant au patient, il a terminé l’étude. Tous les événements de panniculite ont été résolus.
Arthralgie et autres signes et symptômes articulaires
Dans les essais cliniques, 86 % des patients ont présenté des épisodes correspondant à une arthralgie (dorsalgie, douleur musculosquelettique, extrémités douloureuses et cervicalgie). L’arthralgie est survenue dès la première dose, mais est apparue à tout moment durant le traitement. La durée moyenne d’une arthralgie est de 16 jours (moyenne de 3 jour et plage : 1 à 936 jours). Une arthralgie persistante (ayant duré au moins 6 mois) est survenue chez 7 % des patients. La dose du médicament n’a pas été modifiée pour 96 % des épisodes et tous les épisodes d’arthralgie persistante ont été résolus sans séquelles. Une arthralgie sévère (douleur intense limitant les activités de soins personnels de la vie quotidienne) est survenue chez 5 % des patients. Les épisodes d’arthralgie ont été traités par des médicaments (par ex., anti-inflammatoires non stéroïdiens, glucocorticoïdes et/ou antipyrétiques), par une réduction de la dose de Palynziq, par une interruption du traitement ou par un arrêt du traitement; 97 % de ces épisodes avaient disparu avant la dernière observation (jusqu’à 1 mois avant la visite de suivi).
Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe un risque d’immunogénicité. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité du dosage. De plus, l’incidence des anticorps observée dans une étude (y compris des anticorps neutralisants) peut être influencée par plusieurs facteurs, y compris la méthodologie utilisée, la manipulation des échantillons, le moment de la collecte d’échantillons, des médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence d’anticorps lors de l’administration de Palynziq, durant les études décrites ci-dessous, avec l’incidence d’anticorps au cours d’autres études, ou lors de l’administration d’autres produits peuvent induire en erreur.
Tous les patients traités par Palynziq ont développé une réponse soutenue aux anticorps anti-médicament (AAM) et la majorité de ces mêmes patients (91 %; n = 235/258 patients) a développé la réponse susmentionnée avant la Semaine 4 du traitement. La moyenne des titres d’anticorps a atteint un sommet deux semaines après l’initiation du traitement par Palynziq et est demeurée élevée pendant le traitement (surtout pendant la première année du traitement). Des anticorps IgM anti-phénylalanine ammonia-lyase (PAL) ont été détectés chez l’ensemble des patients avec une majorité de ces derniers (98 %; n = 265/270) étant devenus positifs aux anticorps IgM anti-PAL 2 mois après le début du traitement. Des anticorps IgG anti-PAL ont été détectés chez la plupart des patients (n = 226/227) avant le quatrième mois suivant le début du traitement. La moyenne des titres d’anticorps IgM et IgG anti-PAL a atteint un sommet environ trois et six mois, respectivement, après l’initiation du traitement par Palynziq et est demeurée élevée pendant le traitement (surtout pendant la première année de traitement). Des anticorps IgM et IgG anti-PEG induits par le médicament ont été détectés chez la majorité des patients (98 %; n = 277/284 pour les IgM et 278/284 pour les IgG) avec une moyenne des titres d’anticorps pour le pic, un mois et trois mois après le début du traitement.
Des anticorps neutralisants (AcN) capables d’inhiber l’activité de l’enzyme PAL ont été détectés auprès d’au moins un des prélèvements chez la majorité des patients (88 %; n = 249/284) au cours de l’étude. La moyenne des titres d’anticorps neutralisants a atteint un sommet et un plateau durant les Semaines 16 à 20 du traitement, puis est restée assez stable tout au long du traitement (surtout pendant la première année de l’étude).
Chez les 16 patients ayant développé des réactions d’hypersensibilité systémique aiguë (réactions anaphylactiques aiguës), les tests de dépistage d’IgE spécifiques de la pegvaliase étaient négatifs au moment de l’épisode de réaction d’hypersensibilité systémique aiguë; toutefois l’incidence et le titre des anticorps IgE anti-PEG n’ont pas été mesurés. Ces réactions étaient plus courantes lors des phases précoces du traitement (durant les périodes d’induction et de titration), quand la réponse immunitaire précoce reposait principalement sur une forte réponse des IgM anti-PEG, des IgG anti-PEG et des IgM anti-PAL et que les taux de C3/C4 étaient au plus bas. Les réactions d’hypersensibilité ont diminué dans le temps dans la phase d’entretien, lorsque l’incidence de ces anticorps a diminué et que les taux de C3/C4 sont revenus à leurs valeurs initiales. Le niveau des titres d’anticorps ne permettait pas de prédire les réactions d’hypersensibilité.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Douze (12) patients âgés de 16 et 17 ans ont reçu le traitement par Palynziq dans le cadre d’études cliniques. Les types et fréquences des réactions indésirables signalées par le nombre limité de patients de cette sous-population n’avaient pas de différence significative avec ceux des patients adultes.
8.3 Réactions indésirables les moins courantes signalées au cours de l’étude clinique
(≥ 1 % à <15 %)
8.3.1 Réactions indésirables les moins courantes chez les patients âgés de 18 ans et les plus signalées au cours de l’étude clinique (≥ 1 % à <15 %)
Troubles immunitaires : réaction anaphylactique, réaction anaphylactoïde, angioedème, maladie sérique
Affections musculosquelettiques et du tissu conjonctif : myalgie
Affections respiratoires, thoraciques et médiastinales : dyspnée
Affections de la peau et du tissu sous-cutané : bulle, cellulite, dermatite, dermatite allergique, dermatite atopique, dermatite infectée, dermatite psoriasiforme, éruption d’origine médicamenteuse, sécheresse cutanée, ecchymose, eczéma, eczéma nummulaire, éruption avec exfoliation, furoncle, dermite granulomateuse, lipohypertrophie, macule, papule, pétéchies, œdème pharyngé, prurit allergique, prurit généralisé, psoriasis, rhumatisme psoriasique, éruption maculeuse, éruption papuleuse, éruption prurigineuse, cicatrice, hyperpigmentation cutanée, hypopigmentation cutanée, induration de la peau, infection cutanée, irritation cutanée, lésion de la peau, masse cutanée, plaque cutanée
8.3.2 Réactions indésirables les moins courantes chez les enfants signalées au cours de l’étude clinique (≥ 1 % à <15 %)
Troubles généraux et anomalies au site d’administration : enflure
Investigations : augmentation du facteur C3 du complément
Affections musculosquelettiques et du tissu conjonctif : myalgie, douleur rachidienne
Affections de la peau et du tissu sous-cutané : angioedème, érythème palmaire, prurit généralisé, dyschromie cutanée, trouble de la peau
Troubles vasculaires : bouffées congestives
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Tableau 4 – Résultats de laboratoire anormaux rapportés chez des patients atteints de phénylcétonurie traités par Palynziq selon un schéma posologique d’induction/de titration/ d’entretien dans des essais cliniques
| Incidence et taux ajustés en fonction de l’exposition | |||||||||||||||
| Classe de système organique | Effet(s) indésirable(s) | Induction/ titration Incidence | Induction/ | Entretien Incidence | Entretien | ||||||||||
| titration | |||||||||||||||
| Taux | Taux ajustés | ||||||||||||||
| ajustés en | en fonction | ||||||||||||||
| fonction de | de | ||||||||||||||
| l’exposition | l’exposition | ||||||||||||||
| Investigations | Facteur C3 du complément inférieur à la LIN1 | Très fréquent (211; 74 %) | 3,97 | Très fréquent (143; 80 %) | 3,08 | ||||||||||
Facteur C4 du complément inférieur à la LIN1 | Très fréquent (185; 65 %) | 2,19 | Très fréquent (70; 39 %) | 0,76 | |||||||||||
Taux de CRP ultrasensible augmentés2 | Très fréquent (47; 17 %) | 0,21 | Très fréquent (23; 13 %) | 0,06 | |||||||||||
| Hypophénylalaninémie3 | Très fréquent (43; 15 %) | 0,20 | Très fréquent (115; 65 %) | 0,42 | |||||||||||
1 LIN = limite inférieure de la normale. Pour le facteur C3 la LIN est de 0,9 g/L et pour le facteur C4 la LIN est de 0,1 g/L
2 Correspond à des taux de CRP ultrasensibles (hsCRP) supérieurs à la limite supérieure de la normale (supérieurs à 0,287 mg/dL) pour une période minimale de 6 mois.
3 L’hypophénylalaninémie peut être déterminée à l’aide de deux mesures ou plus (inférieures à 30 micromoles/L)
Hypophénylalaninémie
Dans les essais cliniques, 130 patients sur 285 (46 %) ont présenté un total de 266 épisodes d’hypophénylalaninémie (taux sanguins de phénylalanine inférieurs à 30 micromoles/L lors de deux mesures consécutives). Les épisodes d’hypophénylalaninémie sont survenus pendant les phases de titration et d’entretien, dès 51 jours et jusqu’à 1 546 jours de traitement par Palynziq (médiane : 395 jours à compter du début du traitement par Palynziq). La durée médiane était de 162 jours (plage : 15; 1 548) (consulter la section 7 « MISES EN GARDE ET PRÉCAUTIONS »).
8.5 Effets indésirables observés après la mise en marché
Affections du système immunitaire : anaphylaxie.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucun essai sur les interactions n’a été réalisé.
9.3 Interactions comportementales associées à un médicament
Aucune interaction comportementale avec un médicament n’a été établie.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
Tableau 5 - Interactions médicament-médicaments établies ou potentielles
| Nom usuel | Source de | Effet | Commentaire clinique | ||
| preuve | |||||
Pegvaliase – autre produit pégylé/produit contenant du PEG | EC | Déclenche une réponse immunitaire/ une réponse d’hypersensibilité | Susceptible d’augmenter la sensibilité à d’autres médicaments pégylés/médicaments contenant du PEG injectables (p. ex., une suspension d’acétate de médroxyprogestérone) | ||
Légende : EC = essai clinique
Produit pégylé/produit contenant du PEG
Dans le cadre d’études cliniques, 98 % des patients ont développé des anticorps IgM anti-PEG et IgG anti-PEG pendant leur traitement par Palynziq (consulter les sections 7 « MISES EN GARDE ET PRÉCAUTIONS » et 8 « EFFETS INDÉSIRABLES »). Il pourrait donc y avoir un risque que es anticorps se liant à la portion PEG de la pegvaliasese lient à d’autres médicaments pégylés et entraînent une hypersensibilité accrue à d’autres médicaments injectables pégylés ou à d’autres médicaments contenant des PEG chez les patients traités par Palynziq.
Dans une étude d’une dose unique de Palynziq chez des patients adultes atteints de phénylcétonurie, deux patients recevant des injections concomitantes d’une suspension d’acétate de médroxyprogestérone pégylé ont présenté des réactions d’hypersensibilité. Un des deux patients a présenté une réaction d’hypersensibilité 15 jours après l’injection d’une dose unique de Palynziq, dans les 15 minutes qui ont suivi l’administration d’acétate de médroxyprogestérone, puis une réaction d’hypersensibilité systémique aiguë (réaction anaphylactique) le jour 89, dans les 30 minutes qui ont suivi l’administration de la dose suivante de la suspension injectable d’acétate de médroxyprogestérone. Le deuxième patient a présenté une réaction d’hypersensibilité le jour 40 après une dose unique de Palynziq, dans les 10 minutes qui ont suivi l’administration de la suspension injectable d’acétate de médroxyprogestérone L’impact des anticorps anti-PEG sur les effets cliniques d’autres médicaments pégylés/médicaments contenant des PEG n’est pas connu. Autres médicaments pour le traitement de la phénylcétonurie
L’efficacité et l’innocuité dans le cadre d’une utilisation concomitante de Palynziq avec la saproptérine (KuvanMD) n’ont pas été établies.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le pegvaliase est une phénylalanine ammonia-lyase recombinante (rAvPAL) pégylée, dérivée de cyanobacterium Anabaena variabilis exprimée dans Escherichia coli, qui convertit la phénylalanine en ammoniaque et acide trans-cinnamique.
10.2 Pharmacodynamie
Le traitement par Palynziq de patients adultes atteints de phénylcétonurie a conduit à une réduction des concentrations sanguines de phénylalanine par rapport aux concentrations initiales avant traitement. La réduction des concentrations sanguines de phénylalanine a diminué lorsque les concentrations plasmatiques de pegvaliase ont diminué.
10.3 Pharmacocinétique
La pharmacocinétique du pegvaliase révèle une importante variabilité inter- et intra-patient liée à l’hétérogénéité de la réponse immunitaire chez les patients adultes atteints de phénylcétonurie. La réponse immunitaire affecte la clairance et le temps nécessaires pour atteindre l’état d’équilibre. En effet, il existe une corrélation évidente entre une augmentation des titres d’anticorps et une hausse de la clairance de la pegvaliase.
Tableau 6 – Résumé des paramètres pharmacocinétiques du pegvaliase chez les patients atteints de phénylcétonurie traités par Palynziq selon un schéma posologique d’induction/de titration/ d’entretien (moyenne ± ÉT)
| Dose | Cmax, ss1 (ng/mL) | Tmax2 (h) | t ½ 3 (h) | ASC0-24, ss4 (ng*h/mL) | CL (L/h)5 | Vd (L) 6 | ||
| d’entretien | ||||||||
| 20 mg/jour n = 17 patients | 14 043 ± 16 255 | 9,8 ± 8,1 | 47 ± 42 | 262 182 ± 280 378 | 0,39 ± 0,87 | 26,4 ± 64,8 | ||
| 40 mg/jour n = 12 patients | 16 687 ± 19 457 | 7,5 ± 4,6 | 60 ± 45 | 246 783 ± 338 588 | 1,25 ± 2,46 | 22,2 ± 19,7 | ||
1 C max ss : concentration maximale dans le plasma
2 Tmax : temps écoulé après l’administration du médicament pour atteindre la concentration maximale dans le plasma 3 t1/2 : demi-vie terminale
4 AUC0-24, ss : région sous la courbe de temps associé à l’obtention d’une concentration du médicament avec le plasma 24 h après l’administration d’une dose
5 CL : clairance
6 Vd : volume de distribution.
Absorption
L’exposition à la pegvaliase ne semble pas avoir été affectée par les différents sites d’injection sur le corps. La biodisponibilité absolue n’est pas connue chez l’homme.
Distribution
Le volume apparent de distribution (Vz/F) moyen (ÉT) à l’état d’équilibre après des doses de 20 mg et 40 mg était respectivement de 26,4 L (64,8 L) et de 22,2 L (19,7 L).
Métabolisme
Après absorption cellulaire, on peut s’attendre à ce que la phénylalanine ammonia-lyase (PAL) soit métabolisée par des voies cataboliques et dégradée en petits peptides et acides aminés; la molécule PEG est métaboliquement stable et on peut s’attendre à ce qu’elle se sépare de la protéine PAL et soit principalement éliminée par filtration rénale.
Élimination
La clairance apparente moyenne ± ÉT (plage) à l’état d’équilibre aux doses de 20 mg et 40 mg était respectivement de 0,39 ± 0,87 L/h (0,018 à 3,66) et de 1,25 ± 2,46 L/h (0,034 à 8,88). La demi-vie moyenne ± ÉT aux doses de 20 mg et 40 mg était respectivement de 47 ± 42 heures (14 à 132) et de 60 ± 45 heures (14 à 127).
Populations et états pathologiques particuliers
Bien que les données disponibles dans les populations de patients soient limitées, l’analyse des données cliniques de concentration du pegvaliase a indiqué que le poids corporel, le sexe et l’âge n’ont pas eu d’effet notable sur sa pharmacocinétique. Aucune étude clinique n’a été conduite pour évaluer l’effet d’une atteinte de la fonction rénale ou hépatique sur la pharmacocinétique du pegvaliase. 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Température
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler ni agiter.
Palynziq peut être conservé dans son plateau fermé hermétiquement à température ambiante (entre 20 °C et 25 °C) pendant 30 jours au maximum, à l’abri de sources de chaleur. Une fois sorti du réfrigérateur, le médicament ne doit pas y être replacé.
Lumière
À conserver dans l’emballage d’origine, à l’abri de la lumière.
Autres
Garder hors de la portée et de la vue des enfants.
Traitement
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation locale en vigueur.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Après l’injection, l’aiguille se rétracte automatiquement dans la protection pour que cette dernière la recouvre en toute sécurité.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : pegvaliase
Nom chimique : protéine rAvPAL conjuguée au NHS-PEG linéaire de 20 kDa à un degré de substitution de 28 à 44 moles en polymère/mole de protéine.
Formule moléculaire et masse moléculaire : 1 000 kDa (fragment de protéine 248 kDa).
Formule de structure : la protéine rAvPAL est un homotétramère contenant 567 résidus d’acides aminés et d’un poids moléculaire par monomère de 62 kDa, avec la structure quaternaire ci-dessous.
Propriétés physicochimiques : liquide incolore à jaune pâle, translucide à légèrement opalescent. Le polyéthylène glycol (PEG) conjugué est un méthoxyPEG à chaîne linéaire contenant un groupement fonctionnel de l’ester activé N-hydroxysuccinimide (NHS-PEG). La masse moléculaire du NHS-PEG linéaire est de 19 à 23 kDa et le degré de pégylation de 7 à 11 moles de PEG/mole de monomère de rAvPAL. La viscosité du pegvaliase liquide est comprise entre 66 et 104 cP, avec une moyenne de 70 cP et de 5 cP, respectivement à 20 mg/mL et 5 mg/mL. Le pH est à 7 environ et l’osmolalité de 300 mOsm/kg et de 270 mOsm/kg environ, respectivement à 20 mg/mL et 5 mg/mL.
Caractéristiques du produit
La phénylalanine ammonia-lyase recombinante (rAvPAL) est fabriquée dans la bactérie Escherichia coli transformée avec un plasmide contenant le gène de la phénylalanine ammonia-lyase (PAL) dérivé de Anabaena variabilis. Le pegvaliase se compose de rAvPAL conjugué au méthoxypolyéthylène glycol (PEG). 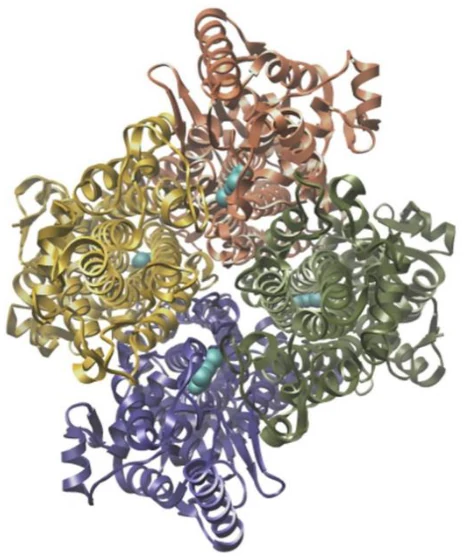 14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 7 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur la phénylcétonurie
Nº d’étude | Conception de l’étude | Posologie, voie | Nombre | Âge | Sexe | ||||||
| d’administration et | de sujets | moyen | |||||||||
| durée | (n) | (Tranche) | |||||||||
| Étude 301 (165-301) | Phase III Multicentrique, à répartition aléatoire, ouverte Doses multiples | Induction : 2,5 mg une fois par semaine pendant 4 semaines Titration : augmentation par paliers de la dose et de la fréquence (jusqu’à 30 semaines) Entretien : 20 mg SC tous les jours ou 40 mg SC tous les jours (au moins 3 semaines) | Patients atteints de PCU : 261 | 29 ans (16 – 55) | 131 H/ 130 F | ||||||
| Étude 302 (165-302) | Phase III Étude de suivi de l’étude 165-301 avec :
| 20 mg/jour ou 40 mg/jour 20 mg/jour, 40 mg/jour ou un placebo pendant 8 semaines 5, 10, 20, 40 ou 60 mg/jour | 164 86 202 | 29 ans (17 – 56) | 110 H/ 105 F | ||||||
Les effets de Palynziq dans le traitement de la phénylcétonurie ont été examinés chez des patients présentant une phénylcétonurie dans l’étude 301 en ouvert destinée à instaurer le traitement par Palynziq et l’étude 302 de suivi conçue pour évaluer l’efficacité de ce traitement. La présente phase 3 de l’étude concerne des patients âgés de 16 ans ou plus, atteints de PCU, avec un taux sanguin de phénylalanine médian de > 600 micromoles/L à la période de sélection et en moyenne au cours des 6 mois précédant cette même période.
Étude 301 : instauration du traitement (induction, titration et entretien)
L’étude 301 multicentrique, à répartition aléatoire (selon un rapport 1:1) et menée en ouvert chez des patients atteints de phénylcétonurie évaluait la tolérance et la sécurité d’utilisation de Palynziq autoadministré selon un schéma thérapeutique d’induction/de titration/d’entretien. Les 261 patients recrutés étaient âgés de 16 à 55 ans (moyenne : 29 ans), 50,2 % d’hommes, 97,3 % de Caucasiens, et leur taux sanguin moyen de phénylalanine à l’inclusion était de 1 233 micromoles/L. L’étude comprenait 11 patients (4,2 %) âgés de 16 et 17 ans lors de l’admission. Les patients traités précédemment par saproptérine devaient arrêter ce traitement au moins 14 jours avant l’administration de la première dose de Palynziq. À l’inclusion, 149 patients (57 %) recevaient une partie de leur apport total en protéines sous forme de substituts protidiques et 41 patients sur 261 (16 %) avaient un régime pauvre en phénylalanine (défini comme plus de 75 % de l’apport total en protéines sous forme de substituts protidiques).
Les patients ont commencé le traitement par Palynziq par une posologie d’induction (2,5 mg une fois par semaine pendant 4 semaines), qui a été augmentée par paliers (dose et fréquence augmentées) pour atteindre la dose cible randomisée de 20 mg ou 40 mg une fois par jour. La durée de la titration variait d’un patient à l’autre et était basée sur la tolérance du traitement par le patient (jusqu’à 30 semaines). Pour cette étude, la période d’entretien était définie comme au moins 3 semaines d’administration à la dose randomisée de 20 mg ou 40 mg une fois par jour.
Sur les 261 patients recrutés, 195 (75 %) ont atteint leur dose randomisée d’entretien (103 patients dans le groupe 20 mg une fois par jour, 92 patients dans le groupe 40 mg une fois par jour). Les patients répartis aléatoirement dans le groupe recevant 20 mg une fois par jour ont atteint leur dose d’entretien dans un délai médian de 10 semaines (plage : 9 à 29 semaines) et les patients du groupe 40 mg une fois par jour l’ont atteinte dans un délai médian de 11 semaines (plage : 10 à 33 semaines). La durée médiane totale de traitement pour l’étude 301 était de 24,4 semaines. Sur les 261 patients recrutés dans l’étude 301, 152 sont entrés dans la période d’admissibilité (partie 1) de l’étude 302, et 51 sont passés directement de l’étude 301 à la période d’extension à long terme (partie 4) de l’étude 302.
Étude 302 : évaluation de l’efficacité
L’étude 302 était une étude de suivi (de l’étude 301) et comprenait : une période d’admissibilité en ouvert (partie 1); une période d’essai d’interruption à répartition aléatoire (EIR), à double insu, contrôlée par placebo (partie 2) et une période d’extension à long terme en ouvert (partie 4).
Partie 1 — Période d’admissibilité
Au total, 164 patients déjà traités par Palynziq (152 patients de l’étude 301 et 12 patients d’autres études sur Palynziq) ont continué le traitement avec une dose d’entretien de 20 mg une fois par jour ou 40 mg une fois par jour pendant 13 semaines au maximum. Étant donné que la majorité des patients ont intégré le processus avec l’étude 301, leurs caractéristiques démographiques et pathologiques étaient similaires. De plus, 5 des 11 patients adolescents de l’étude 301 avaient moins de 18 ans lors de leur admission dans la partie 1.
Sur les 164 patients entrés dans la période d’admissibilité de l’étude 302, 86 répondaient au critère d’admissibilité (réduction d’au moins 20 % par rapport à la valeur avant traitement du taux sanguin de phénylalanine en 13 semaines, à leur dose randomisée) et ont poursuivi dans l’EIR (partie 2), 12 patients ont arrêté le traitement et 57 sont transférés directement à la partie 4 et ont continué le traitement par Palynziq dans la période d’extension ouverte de l’étude 302. Les raisons les plus courantes pour mettre fin à une participation à la partie 1 étaient les événements indésirables (n = 4) et la perte de vue d’un patient lors de la période de suivi (n = 4).
Partie 2 — Période d’essai d’interruption à répartition aléatoire (EIR)
Dans l’EIR, à double insu et contrôlée par placebo, 86 patients ont été répartis de manière aléatoire selon un rapport 2:1 pour continuer l’administration randomisée du traitement (20 mg/jour ou 40 mg/jour) ou pour recevoir le placebo correspondant pendant 8 semaines. Au même titre qu’un sous-groupe de la population qui participe à la partie 1, les patients admis à la partie 2 présentent des caractéristiques démographiques similaires; les patients âgés de moins de 18 ans ont toutefois été écartés pour la partie 2.
Partie 4 — Période d’extension à long terme
Les patients ont continué le traitement par Palynziq dans la période d’extension à long terme en ouvert et la dose a été ajustée (5, 10, 20, 40 ou 60 mg/jour) par le médecin pour parvenir à des réductions supplémentaires des taux sanguins de phénylalanine et maintenir les taux de phénylalanine déjà atteints. Parmi les 202 patients ayant été traités lors de la Partie 4, la moyenne des doses quotidiennes était de 33,2 mg/jour et la moyenne de durée du traitement était de 1 034 jours (de 17 à 1 729 jours).
14.2 Résultats de l’étude
Le critère d’évaluation principal était la variation des taux sanguins de phénylalanine entre l’inclusion et la semaine 8 de l’EIR. Les patients traités par Palynziq sont parvenus à maintenir les réductions de leur taux sanguin de phénylalanine par rapport à ceux recevant le placebo, dont les taux étaient revenus à leur valeur d’inclusion prétraitement après 8 semaines (voir tableau 8).
Tableau 8 – Différences dans la variation moyenne des moindres carrés (MC) de la concentration (micromol/L) sanguine de phénylalanine entre l’inclusion et la semaine 8 de l’EIR chez des patients atteints de phénylcétonurie (étude 302)
| Groupe de l’étude à répartition aléatoire | Concentration sanguine de phénylalanine | Différence de variation moyenne des MC entre les traitements (IC à 95 %)2 | |||||
| (micromoles/L) | |||||||
| Moyenne (ÉT) | |||||||
| Inclusion EIR | Semaine 8 EIR | ||||||
| Palynziq 20 mg 1 x/jour3 | 596,8 (582,8) n = 29 | 553,0 (582,4) n = 26 | -973,0 (-1 204,2, -741,9)5 | ||||
| Placebo 20 mg 1 x/jour4 | 563,9 (504,6) n = 14 | 1 509,0 (372,6) n = 13 | |||||
| Palynziq 40 mg 1 x/jour3 | 410,9 (440,0) n = 29 | 566,3 (567,5) n = 23 | -588,5 (-830,1, -346,9)5 | ||||
| Placebo 40 mg 1 x/jour4 | 508,2 (363,7) n = 14 | 1 164,4 (343,3) n = 10 | |||||
1 L’EIR reflète les taux sanguins de phénylalanine après un minimum de 13 semaines avec une dose d’entretien de 20 mg une fois par jour ou 40 mg une fois par jour. Consulter la section « Expérience globale du traitement » ci-dessous pour connaître les modifications aux doses de phénylalanine pour les sujets naïfs au médicament au cours de la période de traitement.
2 Basée sur la méthode du modèle mixte de mesures répétées (MMMR), avec comme facteurs d’ajustement de la concentration sanguine de phénylalanine à l’inclusion, le groupe de traitement, la visite et l’interaction groupe/visite (le profil du délai de variations de la phénylalaninémie est évalué séparément pour chaque groupe de traitement).
3 Neuf patients des groupes de traitement par Palynziq ont été exclus de l’analyse de la semaine 8, soit 3 du groupe recevant 20 mg/jour et 6 du groupe recevant 40 mg/jour.
4 Cinq patients des groupes placebo (1 du groupe recevant 20 mg/jour du placebo et 4 du groupe recevant 40 mg/jour du placebo) ont été exclus de l’analyse de la semaine 8.
5 Valeur P < 0,0001.
Les symptômes relatifs à l’inattention et l’humeur ont également été évalués à l’aide des questions ADHD-RS et POMS pendant cette période. Aucune différence d’inattention et d’humeur n’a été observée entre les patients répartis aléatoirement pour recevoir le placebo et ceux répartis aléatoirement pour recevoir Palynziq pendant cette période de 8 semaines.
Expérience globale du traitement dans les études 301 et 302
Au moment de la clôture des études, 188 des 261 patients qui ont participé à l’une ou l’autre des études avaient reçu le traitement pendant au moins 1 an et 69 l’avaient arrêté dans la première année. Sur ces 188 patients, 165 ont reçu le traitement pendant au moins 2 ans. La dose médiane reçue au cours de l’ensemble du traitement d’entretien des patients était de 31,6 mg/jour (plage de 6 à 56 mg/jour). Les données obtenues sur l’efficacité du médicament chez les patients avec une évaluation des concentrations sanguines de phénylalanine lors de chaque point dans temps sont présentés dans la figure 1.
Taux de phénylalanine dans le temps
Les taux sanguins moyens de phénylalanine ont diminué de 1 233 micromoles/L à l’inclusion à 565 micromoles/L au Mois 12 (n = 164), à 333 micromoles/L au Mois 24 (n = 89), et au mois 36 à 371 micromoles/L (n = 84) (voir figure 1). La variation moyenne par rapport à l’inclusion était de -662 (plage : -2 143, 596) micromoles/L au Mois 12, de -882 (plage : - 2 116, 708) micromoles/ L au Mois 24 et de -991 (plage : - 2 143, 426) micromoles/L au Mois 36.
Figure 1 – Concentrations sanguines moyennes (ÉT) de phénylalanine dans le temps
Lors d’analyses exploratoires, 253 patients dont la phénylalaninémie n’était pas contrôlée (taux sanguins de phénylalanine supérieurs à 600 micromoles/L) lors de l’inclusion dans l’étude 301 :
54 %, 69 % et 72 % des patients ont atteint un taux sanguin de phénylalanine ≤ 600 micromoles/
L en 12, 24 et 36 mois, respectivement;
44 %, 62 % et 67 % des patients ont atteint un taux sanguin de phénylalanine ≤ 360 micromoles/
L en 12, 24 et 36 mois, respectivement;
20 %, 52 % et 58 % des patients ont atteint un taux sanguin de phénylalanine ≤ 120 micromoles/
L en 12, 24 et 36 mois, respectivement.
Variations dans le temps de l’apport en protéines par des aliments intacts
Des analyses exploratoires ont été réalisées pour évaluer les effets du traitement de Palynziq sur l’apport alimentaire et les sources de protéines disponibles. Lors de la phase de référence précédant le début du traitement, les patients ayant participé à la Phase 3 du ou des études avaient un apport en protéines moyen provenant de la consommation d’aliments de 39 g/jour (apport médian de 30 g). L’apport en protéines moyen par des aliments intacts a augmenté au Mois 12 (de 9 g par rapport à l’inclusion, médiane de 4 g), au Mois 24 (de 16 g par rapport à l’inclusion, médiane de 14 g) et au Mois 36 (de 24 g par rapport à l’inclusion, médiane de 20 g). 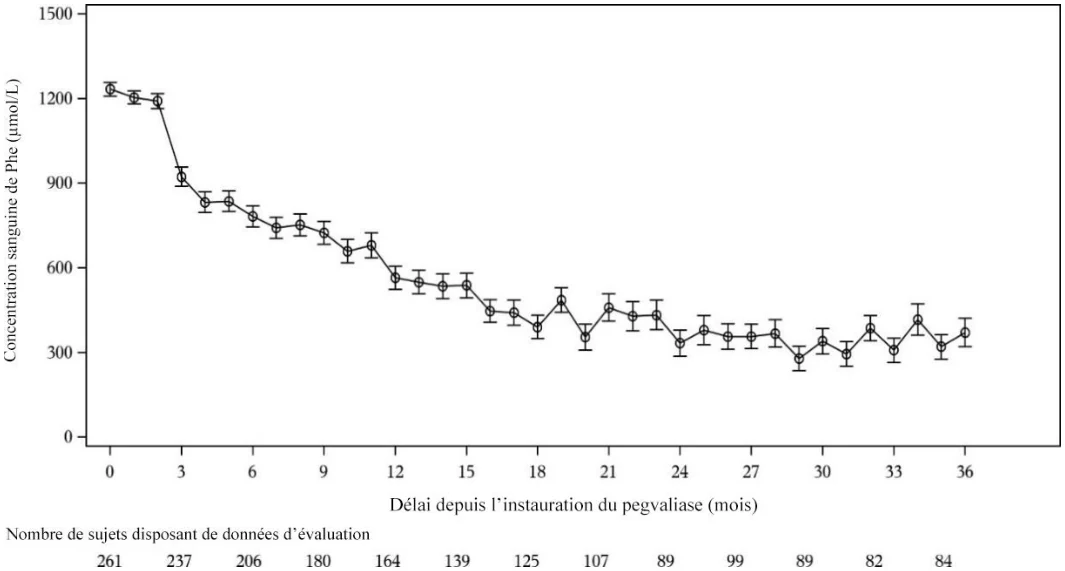
Population pédiatrique
Aucune donnée n’est disponible pour les patients pédiatriques âgés de moins de 16 ans.
Sur les 261 patients de l’étude 301, 11 étaient âgés de 16 à 18 ans au moment de leur recrutement. Les 11 patients avaient tous une phénylalaninémie qui n’était pas contrôlée (taux sanguins de phénylalanine supérieurs à 600 micromoles/L) à l’inclusion. Dans cette étude, ces patients ont reçu le même schéma posologique d’induction/titration/entretien que les patients âgés de 18 ans ou plus. Les taux sanguins de phénylalanine étaient constants chez l’ensemble de la population adulte.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Des études non cliniques de toxicité ont été menées chez des animaux sains et normaux sans PKU. Dans le cadre de ces études, l’administration de la pegvaliase a entraîné des diminutions des concentrations de phénylalanine dans le plasma proportionnelles aux doses chez l’ensemble des espèces, de même qu’une diminution directe de la phénylalanine dans certains cas, y compris chez les femelles enceintes. Ces résultats concordent avec les effets pharmacologiques de la pegvaliase. En effet, les taux de phénylalanine en dessous de la normale peuvent être attribués à l’administration de la pegvaliase chez des animaux sains, avec des concentrations initiales de phénylalanine dans le plasma régulières.
Toxicologie générale :
Lors d’études de toxicité, sur la pegvaliase, menées chez des rats, en administrations répétées par voie sous-cutanée d’une durée de 4 et 26 semaines, aux doses de 0, 1, 8 et 25 mg/kg de poids corporel deux fois par semaine (lors de la prise des doses de 1 et 8 mg/kg de poids corporel, l’exposition systémique chez les rats était moindre que l’exposition chez l’homme au médicament lors de la prise de la dose de 40 mg/jour). Une vacuolisation dose-dépendante de divers organes et tissus a été observée à des doses de 8 et 25 mg/kg de poids corporel. La vacuolisation est survenue dans les cellules épithéliales des tubules rénaux et dans les cellules histiocytaires hépatiques, spléniques, testiculaires, du cortex surrénal, des ganglions lymphatiques mésentériques et des ganglions lymphatiques sous-maxillaires. La vacuolisation des histiocytes dans les organes et les tissus affectés a persisté après l’arrêt de la prise de la dose. La vacuolisation observée dans ces études n’était pas associée à une toxicité touchant des organes, comme l’ont montré les analyses de biochimie clinique/d’urine et d’histopathologie. Cependant, la vacuolisation observée chez les cellules épithéliales des tubules rénaux était considérée comme un effet indésirable puisqu’elle était associée à l’hypertrophie cellulaire. Ainsi, la concentration sans effet nocif observé (CSENO) pour la toxicité systémique générale en lien avec la pegvaliase chez les rats était de 1 mg/kg deux fois par semaine (une exposition systémique chez les rats moindre que l’exposition chez les hommes à une dose de 40 mg/jour).
Dans l’étude de toxicité à doses répétées de 39 semaines conduite chez les singes, l’administration sous-cutanée de pegvaliase à des doses de 0,01, 0,1, 1, 3 et 7/5/3 mg/kg de poids corporel deux fois par semaine. Les expositions systématiques chez les rats, toutes doses confondues, étaient moindres que les expositions chez l’homme à des doses de 40 mg/kg de poids corporel. La toxicité qui limite la dose (réduction de la consommation de nourriture, perte de poids et hypoactivité) a été observée chez des animaux ayant reçu des doses de 7 mg/kg de poids corporel de pegvaliase. Des résultats semblables ont été notés lors de la diminution de la dose à 5 mg/kg de poids corporel. Ces animaux se sont ensuite fait administrer des doses de 3 mg/kg de poids corporel deux fois par semaine. La pegvaliase, lorsqu’administrée à des doses de 3 mg/kg de poids corporel, deux fois par semaine, a produit une artérite systémique de petites artères et d’artérioles de divers organes et tissus (rein, vessie, pancréas, vésicule biliaire, œsophage, estomac, duodénum, jéjunum, iléum, cæcum, colon, rectum, poumon, cœur, nerf sciatique, glande lacrymale, ganglion lymphatique sous-maxillaire, épididyme, vésicule séminale, ovaire, utérus, col de l’utérus et vagin) et au niveau des sites d’injection sous-cutanée. L’artérite était probablement due à la réponse à médiation immunitaire (p. ex., dépôt de complexe immun dans les vaisseaux sanguins) associée à l’administration chronique de protéines étrangères aux animaux. L’incidence et la sévérité de l’artérite systémique étaient dose-dépendantes. L’inflammation vasculaire observée dans cette étude n’était pas associée à une toxicité touchant des organes, comme l’ont montré les paramètres de biologie clinique (hématologie, biochimie clinique et analyse d’urine) et l’examen histopathologique. Les CSENO pour la toxicité systémique générale en lien avec la pegvaliase chez les singes cynomolgus étaient de 1 mg/kg de poids corporel, administrées deux fois par semaine (une exposition systémique chez les rats moindre que l’exposition chez les hommes à une dose de 40 mg/jour); le tout étant basé sur des effets indésirables de l’arthrite systémique observés à des doses plus élevées.
Cancérogénicité :
Aucune étude n’a été menée en vue d’évaluer le potentiel carcinogène du pegvaliase.
Génotoxicité :
Aucune étude n’a été menée en vue d’évaluer le potentiel génotoxique du pegvaliase.
Toxicologie pour la reproduction et le développement :
Lors des études sur la toxicité pour la reproduction et le développement, l’administration de la pegvaliase a entraîné une forte diminution des taux de phénylalanine dans le plasma des femelles. On s’attend donc à ce que les taux de phénylalanine, un acide aminé essentiel transféré par le placenta, deviennent très bas, voire même complètement nuls. La contribution de la déplétion de la phénylalanine maternelle à l’incidence des effets sur le développement embryofœtal observés chez les rattes et les lapines n’a pas été évaluée.
Lors d’une étude combinée sur la fertilité et le développement embryonnaire et fœtal, menée chez des rats et des rattes, la pegvaliase était administrée par voie sous-cutanée à des doses de 0 mg (contrôle des excipients), 2 mg, 8 mg ou 20 mg/kg de poids corporel/jour (soit respectivement 2, 8 et 20 fois la dose maximale recommandée chez l’humain qui est de 60 mg/jour) au cours de la période précédant les accouplements (41 jours chez les mâles et 28 jours chez les femelles), la période des accouplements (maximum de 8 jours) et la période suivant les accouplements chez les mâles (minimum de 77 jours, soit au moins jusqu’à la fin du traitement) ou la période de gestation chez les femelles jusqu’au 17e jour de gestation (p. ex., de l’organogénèse à la fermeture du palais dur). Des réductions des effets indésirables en lien avec le poids corporel, le gain de poids et la consommation de nourriture ont été observées à des doses élevées, chez les rats et les rattes, comparativement aux animaux témoins. Aucun effet indésirable n’a été noté sur les paramètres spermatiques (numération et motilité des spermatozoïdes et densité du sperme), le cycle œstral ni sur les indices d’accouplement, de fertilité et de gestation. Toutefois, une corrélation plus importante a été constatée entre l’administration de doses moyennes ou élevées et le nombre de sites de corpus luteum et d’implantations, indiquant des effets indésirables sur la fertilité des femelles à ces doses. Par conséquent, la taille moyenne des portées et le nombre de fœtus vivants étaient diminués à dose élevée. Le poids des fœtus était aussi plus faible à dose élevée. Aucune malformation fœtale externe, viscérale ou squelettique liée à un article de test n’a été observée. Ainsi, la concentration sans effet nocif observé (CSENO) sur la fertilité des rattes était de 2 mg/kg de poids corporel /jour et la CSENO sur la toxicité développementale chez les rats suite à l’administration sous-cutanée du médicament à des rattes en gestation était de 8 mg/kg de poids corporel /jour. En outre, la pegvaliase a été détectée dans le sang fœtal lors de l’administration du médicament à des doses élevées.
Lors d’une étude combinée sur la fertilité et le développement embryonnaire et fœtal, menée chez des lapines, la pegvaliase était administrée par voie sous-cutanée à des doses de 2 ou 5 mg/kg de poids corporel/jour (soit respectivement 2 et 5 fois la dose maximale recommandée pour l’humain qui équivaut à 60 mg/jour), durant la période de gestation de l’implantation, passant par l’organogénèse jusqu’à la fermeture du palais dur (du Jour 7 au Jour 20 de gestation), en utilisant un schéma posologique à doses divisées; les animaux recevaient donc la pegvaliase du Jour 7 au Jour 12 de gestation, du Jour 11 au Jour 16 de gestation ou du Jour 15 au Jour 20 de gestation. Une toxicité a été observée chez les rattes aux deux différentes doses, entraînant ainsi un gain de poids moins élevé, une perte de poids et une diminution de la consommation de nourriture et/ou des signes cliniques de cette même toxicité maternelle ont été notés. Cette dernière, lorsque causée par l’administration de doses élevées de pegvaliase, était accompagnée d’une augmentation de l’absorption du médicament liée à un article de test et d’une perte de poids du fœtus après la période d’implantation de l’embryon (causée par une augmentation de la résorption), de même que de morts fœtales et d’une baisse du poids moyen des fœtus et du pourcentage de fœtus vivants mâles. L’exposition de l’utérus à la pegvaliase a aussi mené à de nombreuses malformations fœtales. Les malformations externes correspondent aux malformations de la tête, du corps et des membres. Les malformations viscérales sont, quant à elles, représentées par des yeux décolorés, des yeux plus petits que la moyenne, une opacité cornéenne, des poumons plus petits que la moyenne, une hernie du diaphragme, des reins localisés plus bas que la normale, des reins fusionnés, des reins atrophiques, l’absence de reins, des ventricules du cerveau dilatés, un atrium du cœur plus grand que la normale, l’absence de valves sigmoïdes dans le cœur, une aorte dilatée, un détournement des vaisseaux sanguins de gros calibre, un foie proéminent dans la région abdominale et une cavité abdominale remplie d’un liquide. Les malformations squelettiques correspondent aux malformations des os craniofaciaux, des vertèbres, des sternèbres, de la clavicule, du pelvis, des membres et des doigts. On a observé qu’une incidence de plusieurs malformations était forte lors de l’administration de doses élevées de pegvaliase et plus faible lors de l’administration de faibles doses. En revanche, aucune malformation externe ni viscérale n’a été observée à l’intérieur du groupe témoin et peu de malformations squelettiques ont été notées; de plus, ces dernières étaient n’étaient pas liées au médicament et/ou étaient situées dans la plage des valeurs pour les témoins historiques. La tératogénicité qui a été observée était liée à un article de test et n’était pas associée à la toxicité maternelle. Les CSENO pour la toxicité maternelle et la toxicité développementale chez les lapines n’ont pas pu être constatées lors de la prise d’aucune des deux doses. En outre, la pegvaliase a été détectée dans le sang fœtal et sa concentration s’est accrue directement avec l’augmentation des doses maternelles.
Lors d’études sur les développements prénatal et postnatal menées chez des rattes, la pegvaliase a été administrée par voie sous-cutanée à des doses de 0 mg/kg/jour (contrôle des excipients), 2 mg, 8 mg ou 20 mg/kg de poids corporel/jour (soit respectivement 2, 8 et 20 fois la dose maximale recommandée chez l’humain qui équivaut à 60 mg/jour) pendant une période de 28 jours précédant les accouplements, la période des accouplements (maximum de 13 ou 14 jours), la période de gestation et la période de lactation jusqu’au Jour 21 de la phase de développement postnatal. Une toxicité maternelle a toutefois été observée à des doses élevées. Celle-ci se manifestant sous forme de signes cliniques indésirables ou de mauvais comportements maternels associés à de mauvaises conditions de gestation, de même qu’une diminution du poids corporel moyen, du gain pondéral et de la consommation de nourriture. Aucun effet indésirable n’a été observé sur les indices d’accouplement, de fertilité et de gestation. Toutefois, des signes cliniques ont été constatés et une diminution du poids et de la taille des bébés, de même que du nombre de survivants chez la progéniture durant la période de lactation a été observée. La situation est revenue à la normale pour la progéniture, qui a retrouvé un poids corporel régulier, une fois le sevrage terminé. Aucun autre effet indésirable n’a été noté chez la progéniture, y compris des effets indésirables associés au développement physique, au développement neurocomportemental, à la maturité sexuelle et à la reproduction. Ainsi, la CSENO sur la toxicité maternelle et la toxicité maternelle chez les rattes était associée à une administration sous-cutanée de pegvaliase de 8 mg/kg de poids corporel/jour. En outre, la pegvaliase a été détectée dans le lait de femelles de génération F0, toutes doses confondues, au Jour 14 de la phase de développement postnatal. Ces mêmes concentrations de pegvaliase dans le lait augmentent proportionnellement à la dose. Bien que la pegvaliase n’ait pas été observée dans le plasma de rattes de génération F1 au Jour 14 de la phase de développement postnatal, une forte corrélation entre la dose de pegvaliase et la concentration moyenne de phénylalanine dans le plasma a été notée chez la progéniture de génération F1 lors de cette même journée. Ces résultats démontrent qu’une exposition à la pegvaliase dans l’utérus ou une exposition à cette même substance par le biais de l’allaitement provoque des effets pharmacologiques chez la progéniture des rats.