


Monographie de produit - Estrogel
Modifications importantes apportées récemment à la monographie
| 2 Contre-indications | 2026-07 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique, 4.4 Administration | 2026-07 |
| 7 Mises en garde et précautions, 7.1 Populations particulières, 7.1.1 Grossesse | 2026-07 |
| 7 Mises en garde et précautions, Cancérogenèse et génotoxicité | 2025-10 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications ..................................................................................................................... 4
1.1 Pédiatrie .............................................................................................................. 4 1.2 Gériatrie ............................................................................................................... 4
2 Contre-indications ......................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ..................................... 5
4 Posologie et administration .......................................................................................... 5
4.1 Considérations posologiques ............................................................................... 5 4.2 Posologie recommandée et ajustement posologique ........................................... 6 4.4 Administration ...................................................................................................... 7 4.5 Dose oubliée ........................................................................................................ 7
5 Surdose .......................................................................................................................... 7
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 8
7 Mises en garde et précautions ..................................................................................... 8
Cancérogenèse et génotoxicité ....................................................................................... 8 Appareil cardiovasculaire............................................................................................... 10 Oreille/nez/gorge ........................................................................................................... 11 Système endocrinien et métabolisme ............................................................................ 11 Appareil génito-urinaire ................................................................................................. 12 Système sanguin et lymphatique ................................................................................... 12 Fonctions hépatique, biliaire et pancréatique ................................................................. 13 Système immunitaire ..................................................................................................... 14 Surveillance et examens de laboratoire ......................................................................... 14 Système nerveux ...........................................................................................................14 Fonction rénale ..............................................................................................................15 Appareil cutané ............................................................................................................. 15 7.1 Populations particulières .................................................................................... 16 7.1.1 Grossesse ...................................................................................................... 16 7.1.2 Allaitement ..................................................................................................... 16 7.1.3 Enfants et adolescents ................................................................................... 16 7.1.4 Personnes âgées ........................................................................................... 16
8 Effets indésirables ....................................................................................................... 16
8.1 Aperçu des effets indésirables ........................................................................... 17 8.2 Effets indésirables observés au cours des études cliniques ............................... 18 8.5 Effets indésirables observés après la commercialisation.................................... 20
9 Interactions médicamenteuses .................................................................................. 20
9.2 Aperçu des interactions médicamenteuses ........................................................ 20 9.3 Interactions médicament-comportement ............................................................ 21 9.4 Interactions médicament-médicament ................................................................ 21 9.5 Interactions médicament-aliment ....................................................................... 23 9.6 Interactions médicament-plante médicinale ....................................................... 23 9.7 Interactions médicament-examens de laboratoire .............................................. 23
10 Pharmacologie clinique .............................................................................................. 24
10.1 Mode d’action .................................................................................................... 24 10.2 Pharmacodynamie ............................................................................................. 24 10.3 Pharmacocinétique ............................................................................................ 25
11 Conservation, stabilité et mise au rebut .................................................................... 27
12 Instructions particulières de manipulation du produit ............................................. 27
Partie 2 : Renseignements scientifiques ............................................................................... 28
13 Renseignements pharmaceutiques............................................................................ 28
14 Études cliniques .......................................................................................................... 28
14.1 Études cliniques par indication ........................................................................... 28 Hormonothérapie substitutive ........................................................................................ 28
16 Toxicologie non clinique ............................................................................................. 33
Renseignements destinés aux patientes .............................................................................. 35
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
ESTROGEL (estradiol 17 β sous forme de gel transdermique) est indiqué :
- dans le cadre d’une hormonothérapie substitutive visant à suppléer à une carence œstrogénique d’origine naturelle ou chirurgicale associée à des symptômes ménopausiques et postménopausiques, comme les bouffées de chaleur, les troubles du sommeil et la vaginite atrophique.
Chez les femmes non hystérectomisées, ESTROGEL doit être prescrit en association avec une dose adéquate de progestatif afin de prévenir l’hyperplasie et le carcinome de l’endomètre.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : ESTROGEL ne doit pas être administré aux enfants ou aux adolescents.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Aucune étude clinique n’a été menée pour évaluer l’effet d’ESTROGEL chez les femmes âgées de plus de 65 ans.
2 Contre-indications
ESTROGEL et les œstrogènes, associés ou non à des progestatifs, sont contre-indiqués en présence des affections ou dans les situations ci-dessous :
- Hypersensibilité connue à ce médicament, à un ingrédient de la formulation ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement de cette monographie.
- Trouble ou maladie hépatique, tant et aussi longtemps que les résultats des épreuves hépatiques ne sont pas normaux. Voir 7 Mises en garde et précautions.
- Tumeur maligne avérée ou soupçonnée, tributaire des œstrogènes ou du progestatif, par exemple cancer de l’endomètre.
- Hyperplasie de l’endomètre non traitée.
- Cancer du sein avéré ou soupçonné ou antécédents de cancer du sein.
- Saignements génitaux anormaux inexpliqués.
- Grossesse avérée ou soupçonnée.
- Présence d’une affection résultant d’une thromboembolie artérielle (par exemple, une angine de poitrine, un accident vasculaire cérébral [AVC], un infarctus du myocarde, une coronaropathie), ou antécédents d’une telle affection.
- Présence de thromboembolie veineuse avérée ou antécédents d’une telle affection (par exemple, une thrombose veineuse profonde ou une embolie pulmonaire), ou présence de thrombophlébite.
- Troubles thrombophiliques avérés (par exemple, déficit en protéine C, en protéine S ou en antithrombine). Voir 7 Mises en garde et précautions.
- Perte partielle ou complète de la vue imputable à une maladie des vaisseaux oculaires.
- Allaitement.
- Migraine avec aura.
- Porphyrie.
3 Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
L’essai clinique « Women’s Health Initiative » (WHI) a examiné les bienfaits et les risques pour la santé du traitement associant œstrogènes et progestatif (n = 16 608) et de l’œstrogénothérapie simple (n = 10 739) administrés par voie orale à des femmes en postménopause âgées de 50 à 79 ans.
Les résultats du volet de cet essai portant sur le traitement associant œstrogènes et progestatif (âge moyen de 63,3 ans) font état d’un risque accru d’infarctus du myocarde (IM), d’accident vasculaire cérébral, de cancer envahissant du sein, d’embolie pulmonaire et de thrombose veineuse profonde chez les femmes en postménopause ayant reçu un traitement d’œstrogènes conjugués équins (ŒCÉ, 0,625 mg/j) combiné à de l’acétate de médroxyprogestérone (MPA, 2,5 mg/j) pendant 5,2 ans, comparativement aux femmes ayant reçu un placebo.
Les résultats du volet de la WHI portant sur l’œstrogénothérapie simple (âge moyen des sujets = 63,6 ans) indiquent un risque plus élevé d’accident vasculaire cérébral et de thrombose veineuse profonde chez les patientes ayant subi une hystérectomie et traitées avec des ŒCÉ seuls (0,625 mg/j) pendant 6,8 ans que chez celles ayant reçu un placebo.
Voir 7 Mises en garde et précautions pour obtenir des renseignements plus détaillés.
Les points suivants doivent donc être examinés avec soin au moment de prescrire ces médicaments :
- Les œstrogènes, associés ou non à des progestatifs, ne doivent pas être prescrits comme traitement de prévention primaire ou secondaire des maladies cardiovasculaires.
- Les œstrogènes, associés ou non à des progestatifs, doivent être prescrits à la plus faible dose efficace pour l’indication approuvée.
- Les œstrogènes, associés ou non à des progestatifs, doivent être prescrits pendant la plus courte période possible, en regard de l’indication approuvée.
4 Posologie et administration
4.1 Considérations posologiques
En raison de la méthode d’auto-application cutanée du médicament, l’absorption d’ESTROGEL présente une variabilité interindividuelle; on recommande donc de procéder à un dosage sérique de l’estradiol peu après le début du traitement. Ce dosage doit se faire une fois que la patiente maîtrise bien sa technique d’application d’ESTROGEL et qu’elle se présente à sa visite de contrôle. Le dosage devrait donner un taux sérique d’estradiol comparable à celui normalement produit par les ovaires avant la ménopause, au milieu de la phase folliculaire du cycle menstruel (soit de 150 à 400 pmol/L).
Les femmes qui ne prennent pas d’œstrogènes par voie orale peuvent commencer leur traitement par ESTROGEL sans attendre. Par contre, pour celles qui ont une œstrogénothérapie par voie orale en cours, le traitement par ESTROGEL peut être amorcé une semaine après l’arrêt de l’œstrogène par voie orale, ou plus tôt, si les symptômes réapparaissent avant la fin de ce délai.
Afin de prévenir l’hyperplasie endométriale chez les femmes non hystérectomisées, un progestatif devra être parallèlement administré, de façon séquentielle, durant au moins 12 à 14 jours, par cycle.
Chez les femmes hystérectomisées, ou encore chez celles dont les signes et les symptômes de carence œstrogénique posent problème pendant la période sans traitement, un traitement continu, non cyclique, peut être indiqué.
On n’a signalé aucun cas de transfert d’estradiol important sur le plan biologique entre une patiente traitée par ESTROGEL et son partenaire masculin. Il faut informer les patientes que les enfants doivent s’abstenir de tout contact avec la zone cutanée où ESTROGEL a été appliqué.
4.2 Posologie recommandée et ajustement posologique
ESTROGEL est un gel pour administration par voie transdermique, qui peut être utilisé pour un traitement continu, cyclique ou séquentiel. La dose de départ habituellement recommandée pour ESTROGEL est de 2,5 g par jour (1,5 mg d’estradiol), mais le choix de la dose de départ peut se fonder sur l’intensité des symptômes. ESTROGEL est généralement administré de façon cyclique, c’est-à-dire du jour 1 au jour 25 de chaque mois civil ou du jour 1 au jour 21 d’un cycle de 28 jours.
En fonction de la réponse clinique de la patiente, la posologie peut être ajustée après 2 ou 3 cycles de traitement. Si besoin est, on doit adapter la dose d’ESTROGEL pour maîtriser efficacement les symptômes. Pour l’instauration et la poursuite du traitement des symptômes postménopausiques, la plus faible dose efficace doit être utilisée, et ce, durant la plus courte période possible (voir 7 Mises en garde et précautions). En général, une sensibilité mammaire ou l’apparition de métrorragies indiquent que la dose administrée est trop élevée et qu’elle doit être diminuée. À l’inverse, si la dose administrée ne parvient pas à éliminer les signes et les symptômes de carence œstrogénique, on peut prescrire une dose plus élevée.
Posologie chez les femmes hystérectomisées
ESTROGEL peut être utilisé pour un traitement continu, cyclique ou séquentiel. Sauf en cas de diagnostic antérieur d’endométriose, il n’est pas recommandé d’ajouter un progestatif chez les femmes hystérectomisées.
Posologie chez les femmes non hystérectomisées
Chez les femmes n’ayant pas subi d’ablation de l’utérus, l’adjonction d’un progestatif, y compris la progestérone, durant au moins 12 à 14 jours par mois/cycle de 28 jours doit être envisagée afin de réduire le risque d’hyperplasie et de carcinome de l’endomètre.
Chez les femmes qui sont en postménopause, qui ont des cycles menstruels très irréguliers ou qui recevaient précédemment une HTS associant œstrogènes et progestatif en continu, le traitement par ESTROGEL peut être instauré n’importe quel jour du cycle.
Chez les femmes qui recevaient précédemment une HTS séquentielle cyclique ou continue, la séquence thérapeutique doit être terminée avant de commencer le traitement par ESTROGEL.
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir 1.1 Pédiatrie).
4.4 Administration
Ce médicament est réservé à un usage externe et ne doit donc pas être avalé.
Ne pas appliquer sur une peau abîmée.
Flacon-doseur de gel transdermique ESTROGEL
Deux pressions sur le poussoir du flacon-doseur libèrent 2,5 g de gel (1,5 mg d’E2). Tout le gel doit être appliqué à la main sur une grande surface cutanée (> 2 000 cm2), en une couche mince et uniforme.
Pour mesurer une dose de 2,5 g d’ESTROGEL (1,5 mg d’E2), enfoncer fermement le poussoir une première fois et appliquer le gel sur un bras. Procéder de la même manière pour l’autre bras. On recommande d’appliquer ESTROGEL sur les deux bras. On peut également l’appliquer sur l’abdomen ou la face interne des cuisses. Il n’est pas nécessaire de changer régulièrement l’endroit où le gel est appliqué. Ne pas appliquer ESTROGEL sur les seins ou à proximité des seins ni dans la zone vulvaire. Ne pas l’appliquer non plus sur le visage, ni sur une peau irritée ou abîmée. Laisser sécher le gel pendant 2 minutes environ avant de s’habiller. ESTROGEL est inodore et ne tache pas.
Quand le flacon-doseur est neuf, il est possible que l’on doive amorcer la pompe en enfonçant le poussoir une ou deux fois. La première dose qui en sortira risque d’être inexacte et on doit la jeter. Le flacon-doseur renferme une quantité suffisante de gel pour environ 1 mois de traitement (c.-à-d. 64 doses mesurées). Après ce laps de temps, la quantité de gel libérée risque d’être insuffisante; on doit donc se procurer un nouveau flacon-doseur.
Chez les femmes non hystérectomisées, ESTROGEL doit être prescrit en association avec une dose adéquate de progestatif aux fins de prévention de l’hyperplasie et du carcinome de l’endomètre. L’adjonction d’un progestatif n’est pas nécessaire dans le cadre de l’hormonothérapie substitutive chez les femmes hystérectomisées.
4.5 Dose oubliée
En cas d’oubli, la dose d’ESTROGEL manquée doit être prise dès que possible. S’il est presque l’heure de la dose suivante, il convient de sauter la dose oubliée et de prendre seulement la dose habituelle. Ne jamais doubler la dose d’ESTROGEL.
5 Surdose
Symptômes
De nombreux cas d’ingestion accidentelle par de jeunes enfants de doses élevées de produits à base d’œstrogènes ou de contraceptifs oraux renfermant des œstrogènes n’ont révélé aucun effet nocif aigu grave. Une surdose d’œstrogènes peut causer des nausées, une sensibilité des seins, une rétention d’eau, des crampes abdominales, des céphalées, des étourdissements, des ballonnements et, chez les femmes, des saignements vaginaux.
ESTROGEL ne contient aucun progestatif. Toutefois, dans les cas où ESTROGEL a été administré de manière concomitante avec un progestatif, les cas de surdose de progestatif (l’acétate de noréthindrone) se sont caractérisés par une humeur dépressive, de la fatigue, de l’acné et de l’hirsutisme.
Traitement
Le traitement doit être déterminé en fonction des symptômes.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
| Voie d’administration | Forme posologique/teneur | Ingrédients non médicinaux |
| Transdermique | Gel à 0,06 % p/p, sous forme d’estradiol 17 β semi-hydraté | Carbopol 980, eau purifiée, éthanol et triéthanolamine |
Description
ESTROGEL se présente en flacon-doseur de 80 g. Chaque pression du poussoir libère 1,25 g de gel (soit 0,75 mg d’estradiol 17 β).
7 Mises en garde et précautions
Voir la section 3, « Encadré sur les mises en garde et précautions importantes ».
Cancérogenèse et génotoxicité
Cancer du sein
Les données épidémiologiques recueillies jusqu’à présent semblent indiquer que l’emploi d’une HTS à base d’œstrogènes seuls ou associant œstrogènes et progestatif chez une femme ménopausée est associé à une augmentation du risque de cancer du sein envahissant, le risque étant tributaire de la durée de l’administration de l’HTS et du type de progestatif.
Données épidémiologiques/méta-analyse : Une vaste méta-analyse d’études de cohortes prospectives portant sur 108 647 femmes ménopausées ayant développé un cancer du sein à un âge moyen de 65 ans a également révélé que les patientes recevant un traitement associant œstrogènes et progestatif ou à base d’œstrogènes seuls présentaient un risque accru de cancer du sein. Non seulement le risque de cancer du sein augmente avec la durée d’utilisation, mais ce risque peut également persister jusqu’à plus de 10 ans après l’arrêt du traitement. Des études observationnelles font également état d’un risque accru de cancer du sein, qui se manifeste plus tôt chez les patientes qui reçoivent un traitement associant œstrogènes et progestatif que chez celles qui reçoivent un traitement à base d’œstrogènes seuls. De manière générale, aucune variation significative quant au risque de cancer du sein n’a été constatée dans le cadre de ces études entre les différentes associations d’œstrogènes et de progestatifs, doses ou voies d’administration.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
Dans le volet sur le traitement associant œstrogènes et progestatif de l’essai WHI, on a noté, dans une population de 10 000 femmes sur une période d’un an 8 cas additionnels de cancer du sein envahissant (38 chez les femmes recevant l’HTS d’association contre 30 chez les femmes recevant un placebo). Les résultats de l’essai WHI ont également révélé que les cancers du sein envahissants diagnostiqués chez les femmes prenant des œstrogènes associés à un progestatif étaient semblables sur le plan histologique à ceux qui ont été observés dans le groupe placebo, mais que les tumeurs étaient plus volumineuses (moyenne [écart type] de 1,7 cm [1,1] contre 1,5 cm [0,9] respectivement, p = 0,04), et que la maladie en était à un stade plus avancé dans le groupe sous HTS. Le pourcentage de femmes ayant obtenu des résultats anormaux à la mammographie (recommandations visant un suivi plus régulier, observation douteuse ou fortement évocatrice d’une tumeur maligne) était considérablement plus élevé dans le groupe ayant pris des œstrogènes associés à un progestatif que dans le groupe placebo. Cette différence s’est manifestée un an après le début de l’étude et a persisté au cours des années suivantes.
Dans le volet œstrogènes seuls de l’essai WHI, on n’a noté aucune différence statistiquement significative quant au taux de cancer envahissant du sein chez les femmes hystérectomisées ayant reçu des ŒCÉ, comparativement à celles du groupe placebo.
Il est recommandé de ne pas prescrire d’œstrogènes aux femmes ayant un cancer du sein ou des antécédents de cette maladie (voir 2 Contre-indications).
On doit également faire preuve de prudence au moment de prescrire des œstrogènes aux femmes présentant des facteurs de risque connus de cancer du sein, notamment celles qui ont d’importants antécédents familiaux (parente du premier degré) ou un trouble mammaire qui accroît le risque (résultats anormaux à la mammographie ou hyperplasie atypique révélée par la biopsie).
Il importe également de prendre en compte les autres facteurs de risque de cancer du sein, tels que la nulliparité, l’obésité, l’apparition précoce des menstruations, une première grossesse tardive menée à terme et une ménopause tardive.
On recommande aux femmes de subir une mammographie avant l’instauration de l’HTS et à intervalles réguliers durant celle-ci, selon la fréquence jugée adéquate par le médecin traitant et les risques perçus pour chaque patiente.
Les bienfaits globaux et les risques possibles de l’HTS doivent être attentivement étudiés et abordés avec les patientes. Il est essentiel d’informer la patiente de l’augmentation modeste du risque de cancer du sein après quatre années de traitement associant œstrogènes et progestatif (d’après les résultats de l’essai WHI) et de soupeser ce risque en fonction des bienfaits du traitement.
Les autres doses d’œstrogènes conjugués et d’acétate de médroxyprogestérone ainsi que l’association d’autres types d’œstrogènes et de progestatifs n’ont pas été étudiées dans le cadre de l’essai WHI. En l’absence de données comparables, on doit tenir pour acquis que les risques sont similaires.
Toute séance de consultation sur l’HTS devrait s’accompagner de directives concernant l’autoexamen régulier des seins.
Hyperplasie et carcinome de l’endomètre
Chez les femmes non hystérectomisées, une hausse du risque d’hyperplasie et de carcinome de l’endomètre est observée lorsque les œstrogènes sont administrés seuls pendant des périodes prolongées.
En outre, plusieurs études ont fait état d’une augmentation du risque de carcinome de l’endomètre chez l’humain lorsque l’œstrogénothérapie n’est pas compensée par l’emploi de progestatifs. Toutefois, l’administration d’un progestatif pendant au moins les 12 à 14 derniers jours d’une œstrogénothérapie substitutive cyclique protège l’endomètre contre l’hyperplasie et ramène le risque d’hyperplasie et de carcinome de l’endomètre au même degré que celui auquel sont exposées les femmes qui ne suivent pas ce type de traitement.
Des études morphologiques et biochimiques ont révélé que l’administration d’un progestatif durant 12 à 14 jours permet une maîtrise optimale de l’activité mitotique de l’endomètre. Comme l’ajout d’un progestatif à une œstrogénothérapie substitutive peut comporter certains risques supplémentaires, il est important de consulter la notice du fabricant. Les effets à longue échéance dépendent en général de la dose et du type de progestatif prescrits.
Chez les femmes non hystérectomisées, les œstrogènes doivent être prescrits en association avec une dose adéquate de progestatif afin de prévenir l’hyperplasie et le carcinome de l’endomètre.
Des métrorragies et des microrragies peuvent survenir au cours des six premiers mois de traitement. Si des métrorragies ou des microrragies surviennent après une certaine période de traitement ou persistent après l’arrêt du traitement, il faut en rechercher la cause; il peut être nécessaire de réaliser une biopsie de l’endomètre afin d’exclure toute possibilité de cancer de l’endomètre.
Cancer de l’ovaire
Les données épidémiologiques provenant d’une vaste méta-analyse semblent indiquer que les femmes recevant une HTS à base d’œstrogènes seuls ou associant œstrogènes et progestatif sont exposées à un risque légèrement accru de cancer de l’ovaire; le risque se manifeste au cours des 5 ans qui suivent le début du traitement et diminue progressivement après l’arrêt du traitement. Les résultats issus de certaines autres études, dont l’essai WHI, donnent à penser que l’emploi d’une HTS d’association peut être associé à un risque similaire ou légèrement inférieur.
Appareil cardiovasculaire
Les résultats des études « Heart and Estrogen/progestin Replacement Studies » (HERS et HERS II) et de l’essai WHI révèlent que l’emploi d’un traitement associant œstrogènes et progestatif est lié à une augmentation du risque de coronaropathie chez la femme ménopausée. Selon les résultats de l’essai WHI, l’emploi des œstrogènes seuls et celui du traitement associant œstrogènes et progestatif sont tous deux liés à une augmentation du risque d’AVC chez la femme ménopausée.
Résultats de l’essai WHI
Dans le cadre du volet sur le traitement associant œstrogènes et progestatif de l’essai WHI mené auprès d’une population de 10 000 femmes durant un an, on a noté :
- 8 cas additionnels d’AVC (29 chez les femmes recevant l’HTS d’association contre 21 dans le groupe placebo);
7 cas additionnels de coronaropathie (37 chez les femmes recevant l’HTS d’association contre
30 dans le groupe placebo).
Dans le cadre du volet œstrogénothérapie seule de l’essai WHI réunissant des femmes hystérectomisées, dans une population de 10 000 femmes, et en un an, on a noté :
- 12 cas additionnels d’AVC (44 chez les femmes recevant l’œstrogénothérapie seule contre 32 dans le groupe placebo);
- l’absence d’une différence statistiquement significative quant au taux de coronaropathie.
Résultats des études HERS et HERS II
Lors de l’étude HERS (Heart and Estrogen/progestin Replacement Study), étude à répartition aléatoire et contrôlée par placebo, on a réuni des femmes en postménopause atteintes d’une cardiopathie avérée (n = 2 763, âge moyen : 66,7 ans) pour évaluer l’effet de l’HTS sur la prévention secondaire de la coronaropathie. Le traitement composé de 0,625 mg par jour d’œstrogènes conjugués équins (ŒCÉ) et de 2,5 mg d’acétate de médroxyprogestérone (MPA) administrés par voie orale n’a donné lieu à aucun bienfait cardiovasculaire. Plus précisément, durant la période de suivi moyenne de 4,1 ans, l’association ŒCÉ/MPA n’a pas réduit le taux global d’événements liés aux coronaropathies chez les femmes ménopausées ayant une coronaropathie établie. De tels événements ont été plus nombreux dans le groupe recevant l’HTS que dans le groupe placebo durant la première année de l’étude, mais pas pendant les années suivantes. À la suite de l’étude HERS, 2 321 femmes ont consenti à participer à une phase de prolongation ouverte, soit HERS II. Pour cette phase, la période de suivi supplémentaire moyenne était de 2,7 ans, ce qui portait le suivi total à 6,8 ans. À la fin de cette période, l’hormonothérapie ne réduisait toujours pas le risque d’événements cardiovasculaires chez les femmes atteintes d’une coronaropathie.
Tension artérielle
On note parfois une hausse de la tension artérielle chez les femmes recevant une HTS. La tension artérielle doit donc être surveillée pendant toute la durée du traitement. L’élévation de la tension artérielle chez des patientes habituellement normotendues ou hypertendues devrait faire l’objet d’un suivi; l’HTS pourrait devoir être interrompue.
Oreille/nez/gorge
Otospongiose
La prudence est de mise lorsqu’on prescrit des œstrogènes à des patientes atteintes d’otospongiose.
Système endocrinien et métabolisme
Métabolisme du glucose et des lipides
Un amoindrissement de la tolérance au glucose et une altération du métabolisme des lipides ont été observés chez un grand pourcentage de patientes en périménopause ou en postménopause. En conséquence, les patientes diabétiques ou prédisposées au diabète devraient faire l’objet d’une surveillance étroite afin qu’on puisse déceler toute altération du métabolisme des glucides ou des lipides, et plus particulièrement des triglycérides.
Les femmes atteintes d’hyperlipidémie familiale doivent faire l’objet d’une surveillance particulière. De plus, on recommande que des mesures soient prises pour abaisser le taux de lipides avant l’instauration du traitement.
Métabolisme des dérivés pyrroliques
Les femmes atteintes de porphyrie doivent faire l’objet d’une surveillance particulière.
Métabolisme du calcium et du phosphore
Étant donné que l’emploi prolongé d’œstrogènes agit sur le métabolisme du calcium et du phosphore, il importe d’y avoir recours avec prudence dans les cas d’ostéopathie métabolique ou maligne associée à une hypercalcémie, de même que dans les cas d’insuffisance rénale.
Hypothyroïdie
La fonction thyroïdienne des patientes qui doivent suivre un traitement substitutif des hormones thyroïdiennes et qui prennent également des œstrogènes doit faire l’objet d’une surveillance régulière pour s’assurer que le taux d’hormones thyroïdiennes de ces patientes demeure acceptable (voir 9.7 Interactions médicament-examens de laboratoire).
Appareil génito-urinaire
Saignements vaginaux
Pendant le traitement, la présence de saignements vaginaux inexpliqués en raison de leur persistance, de leur irrégularité ou de leur abondance, justifie la prise de mesures diagnostiques pour déterminer s’il s’agit d’un cancer de l’utérus, et le traitement doit être réévalué.
Léiomyome utérin
L’œstrogénothérapie peut favoriser la croissance de léiomyomes utérins préexistants. En présence d’un léiomyome utérin qui devient sensible, douloureux ou qui augmente de volume, on doit cesser le traitement et en chercher la cause.
Endométriose
L’œstrogénothérapie peut réveiller ou exacerber les signes et les symptômes d’une endométriose diagnostiquée antérieurement.
Système sanguin et lymphatique
Thromboembolie veineuse
Selon les données épidémiologiques recueillies, la prise d’œstrogènes, avec ou sans progestatif, par les femmes ménopausées est associée à une augmentation du risque de thromboembolie veineuse (TEV).
Dans le groupe sur le traitement associant œstrogènes et progestatif de l’essai WHI, sur les 10 000 femmes qui ont reçu l’HTS d’association durant un an, on a noté 18 cas additionnels de thromboembolie veineuse, y compris 8 cas additionnels d’embolie pulmonaire.
Dans le groupe œstrogénothérapie simple de l’essai WHI, sur les 10 000 femmes qui ont reçu l’œstrogénothérapie durant un an, on a noté 7 nouveaux cas de thromboembolie veineuse, bien qu’il n’y ait eu aucune différence significative sur le plan statistique pour ce qui est de l’incidence de l’embolie pulmonaire.
Les patientes présentant des états thrombophiliques avérés sont exposées à un risque accru de TEV, et la prise d’une HTS peut accentuer ce risque. L’HTS est donc contre-indiquée chez ces patientes. Si une anomalie thrombophilique autre que la thrombose est décelée chez des membres de la famille ou si l’anomalie constatée est « grave » (p. ex., déficit en antithrombine, en protéine S ou en protéine C ou une combinaison de ces anomalies), l’HTS est alors contre-indiquée (voir 2 Contre-indications).
Parmi les facteurs de risque généralement connus de TEV, on compte les antécédents personnels de tels troubles, les antécédents familiaux (la survenue d’une TEV chez un proche parent assez jeune pourrait laisser croire à une prédisposition génétique), l’obésité marquée (indice de masse corporelle > 30 kg/m2) et le lupus érythémateux disséminé. L’âge et le tabagisme font également augmenter le risque de TEV.
Il se peut que le risque de TEV augmente temporairement par suite d’une immobilisation prolongée, d’une intervention chirurgicale importante ou d’un traumatisme. Chez les femmes qui reçoivent une HTS, il faut porter un soin tout particulier aux mesures de prévention de la TEV après une intervention chirurgicale. De plus, les patientes présentant des varices devraient faire l’objet d’une surveillance plus étroite. Le médecin doit être attentif à la moindre manifestation de troubles thrombotiques (thrombophlébite, thrombose rétinienne, embolie cérébrale et embolie pulmonaire). Si ces manifestations sont avérées ou soupçonnées, l’HTS doit être interrompue sans délai, étant donné le risque d’invalidité à long terme ou de mortalité.
Dans la mesure du possible, l’œstrogénothérapie doit être interrompue au moins 4 semaines avant une intervention chirurgicale importante pouvant accroître le risque de thromboembolie, ou pendant des immobilisations prolongées.
Chez les femmes recevant déjà un traitement anticoagulant à long terme, il importe d’évaluer soigneusement les bienfaits et les risques liés à l’administration de l’HTS.
Il faut cesser l’emploi d’ESTROGEL si une TEV survient après le début du traitement. Il faut conseiller aux patientes de communiquer avec leur médecin immédiatement si elles constatent l’apparition d’un symptôme pouvant évoquer une thromboembolie (p. ex., l’enflure douloureuse d’une jambe, une douleur thoracique soudaine, une dyspnée).
Fonctions hépatique, biliaire et pancréatique
Maladies de la vésicule biliaire
On a rapporté que le risque de maladie de la vésicule biliaire commandant une intervention chirurgicale est de 2 à 4 fois plus élevé chez les femmes ménopausées qui prennent des œstrogènes.
Hémangiomes hépatiques
Les femmes qui présentent des hémangiomes hépatiques doivent faire l’objet d’une surveillance étroite puisque les œstrogènes peuvent exacerber ces tumeurs.
Virus de l’hépatite C
Au cours des essais cliniques menés auprès de patientes traitées pour des infections par le virus de l’hépatite C (VHC) avec l’association ombitasvir/paritaprévir/ritonavir, avec ou sans dasabuvir, les élévations du taux d’alanine aminotransférase (ALT) supérieures à 5 fois la limite supérieure de la normale (LSN) étaient significativement plus fréquentes chez les femmes utilisant des médicaments contenant de l’éthinylestradiol tels que les contraceptifs hormonaux combinés (CHC). De plus, chez les patientes recevant le traitement associant le glécaprévir et le pibrentasvir, des élévations du taux d’ALT ont également été observées chez les femmes utilisant des médicaments contenant de l’éthinylestradiol tels que les CHC. La fréquence d’élévations du taux d’ALT observée chez les utilisatrices de médicaments contenant des œstrogènes autres que l’éthinylestradiol, comme l’œstradiol, était similaire à celle observée chez les femmes ne recevant aucun œstrogène; toutefois, en raison du nombre limité de femmes prenant ces autres œstrogènes, la prudence est de mise en cas de coadministration avec le traitement associant ombitasvir/paritaprévir/ritonavir, avec ou sans dasabuvir, ainsi qu’avec l’association glécaprévir + pibrentasvir (voir 9.4 Interactions médicament-médicament).
Ictère
Il faut faire preuve de prudence chez les patientes qui ont des antécédents de troubles hépatiques et(ou) biliaires. On doit cesser le traitement en cas d’apparition d’un ictère cholostatique et en rechercher la cause.
Exploration de la fonction hépatique
Des épreuves d’exploration fonctionnelle du foie devraient être réalisées périodiquement chez les femmes soupçonnées d’avoir une maladie du foie. Pour de plus amples renseignements sur les analyses endocriniennes et les épreuves d’exploration de la fonction hépatique, veuillez consulter la rubrique Surveillance et examens de laboratoire.
Système immunitaire
Œdème angioneurotique
La prise d’œstrogènes exogènes peut provoquer l’apparition de symptômes d’œdème angioneurotique héréditaire ou acquis ou les exacerber.
Lupus érythémateux disséminé
Une attention particulière doit être portée aux femmes atteintes de lupus érythémateux disséminé.
Surveillance et examens de laboratoire
Examen physique
Avant de commencer à prendre ESTROGEL, la patiente doit subir un examen physique complet comprenant la mesure de la tension artérielle. Les seins et les organes pelviens doivent faire l’objet des examens adéquats, et un test de Papanicolaou doit être réalisé. Une biopsie de l’endomètre doit être pratiquée uniquement lorsque les circonstances le commandent. Les examens et analyses de base doivent comprendre la mammographie, la détermination des taux sanguins de glucose, de calcium, de triglycérides et de cholestérol, de même qu’une exploration fonctionnelle du foie.
Le premier examen de suivi devrait avoir lieu dans les 3 à 6 mois suivant le début du traitement, ce qui permet d’évaluer la réponse à ce dernier. Par la suite, des examens doivent être réalisés au moins une fois par année. Les examens et analyses qui s’imposent doivent être effectués à intervalle régulier, déterminé par le médecin.
Il est important d’encourager les patientes à pratiquer fréquemment l’autoexamen des seins.
Système nerveux
Insuffisance cérébrovasculaire
Les patientes qui présentent des troubles visuels, des migraines avec aura, une aphasie transitoire, une paralysie ou une perte de conscience devraient cesser de prendre ce médicament.
Démence
Selon les données épidémiologiques recueillies jusqu’à présent, le traitement associant œstrogènes et progestatif pourrait accroître le risque de démence probable chez les femmes de 65 ans ou plus.
La Women’s Health Initiative Memory Study (WHIMS), sous-étude clinique de l’essai WHI portant sur la mémoire, visait à déterminer si l’HTS postménopausique (composée d’une association œstrogènes et progestatif ou d’œstrogènes seuls par voie orale) réduisait le risque de démence chez les femmes de 65 ans ou plus (plage d’âge de 65 à 79 ans) qui ne présentaient pas de signe de démence au départ.
Dans le volet sur le traitement associant œstrogènes et progestatif de l’étude WHIMS (n = 4 532), des femmes non hystérectomisées ont pris tous les jours 0,625 mg d’œstrogènes conjugués équins (ŒCÉ) et 2,5 mg d’acétate de médroxyprogestérone (MPA) ou un placebo durant une période moyenne de 4,05 ans. Les résultats, extrapolés pour une population de 10 000 femmes traitées durant un an, sont les suivants :
23 cas additionnels de démence probable (45 chez les femmes recevant l’HTS d’association contre
22 dans le groupe placebo).
Dans le volet œstrogénothérapie seule de l’étude WHIMS, (n = 2 947), des femmes hystérectomisées ont pris tous les jours 0,625 mg d’ŒCÉ ou un placebo durant une période moyenne de 5,21 ans. Les résultats, extrapolés pour une population de 10 000 femmes traitées durant un an, sont les suivants :
- 12 cas additionnels de démence probable (37 chez les femmes recevant l’œstrogénothérapie seule contre 25 dans le groupe placebo); toutefois, cette différence n’était pas statistiquement significative.
Lorsque les données du volet sur le traitement associant œstrogènes et progestatif et du volet œstrogénothérapie seule de l’étude WHIMS ont été combinées pour respecter le protocole original de cette sous-étude, dans une population de 10 000 femmes, en un an, on a noté :
- 18 cas additionnels de démence possible (41 chez les femmes recevant l’association œstrogènes et progestatif ou l’œstrogénothérapie seule contre 23 dans le groupe placebo).
Épilepsie
Une attention particulière doit être portée aux femmes atteintes d’épilepsie puisque les œstrogènes, qu’ils soient associés ou non à un progestatif, peuvent entraîner une exacerbation de cette maladie.
Fonction rénale
Rétention liquidienne
Les œstrogènes peuvent causer de la rétention liquidienne. En conséquence, on doit faire preuve d’une prudence toute particulière dans les cas de dysfonctionnement cardiaque ou rénal ou d’asthme. Si, dans l’un des cas mentionnés ci-dessus, l’exacerbation de la pathologie sous-jacente est diagnostiquée ou soupçonnée pendant le traitement, les bienfaits et les risques de ce dernier devraient être réévalués pour chaque patiente.
Appareil cutané
Sensibilisation de contact
Les produits appliqués sur la peau peuvent causer une sensibilisation. Même si ce phénomène est extrêmement rare, on doit avertir les patientes qui manifestent ce type de sensibilisation qu’elles pourraient avoir une réaction d’hypersensibilité grave si elles continuaient à utiliser le gel.
Ce médicament contient 0,5 g d’alcool (éthanol) par dose de 1,25 g de gel. Il peut provoquer une sensation de brûlure sur une peau abîmée. Ce produit est inflammable jusqu’à ce qu’il soit sec.
7.1 Populations particulières
7.1.1 Grossesse
L’utilisation d’ESTROGEL est contre-indiquée pendant la grossesse. Il faut exclure toute possibilité de grossesse avant d’instaurer une HTS. Si une grossesse survient au cours de l’utilisation d’ESTROGEL en tant qu’HTS, le traitement doit être interrompu immédiatement. Les œstrogènes et les progestatifs peuvent tous deux avoir des répercussions sur le fœtus lorsqu’ils sont administrés à une femme enceinte (voir 2 Contre-indications).
7.1.2 Allaitement
ESTROGEL est contre-indiqué pendant l’allaitement (voir 2 Contre-indications).
7.1.3 Enfants et adolescents
ESTROGEL ne doit pas être administré aux enfants.
Transfert potentiel d’ESTROGEL aux enfants :
ESTROGEL peut être transféré accidentellement aux enfants à partir de la zone cutanée où il a été appliqué.
Des cas de développement de bourgeons mammaires et de masses mammaires chez des jeunes filles prépubères, de puberté précoce, de gynécomastie et de masses mammaires chez des jeunes garçons prépubères après une exposition secondaire involontaire à l’estradiol en gel ont été signalés après la commercialisation du produit. Dans la plupart des cas, l’affection s’est résorbée avec la suppression de l’exposition à l’estradiol.
Les patientes doivent être informées :
- de ne pas laisser d’autres personnes, en particulier les enfants, entrer en contact avec la zone cutanée exposée et de couvrir le site d’application avec des vêtements si nécessaire. En cas de contact, la peau de l’enfant doit être lavée à l’eau et au savon dès que possible.
- de consulter un médecin en cas de signes et de symptômes (développement des seins ou autres changements sexuels) chez un enfant qui pourrait avoir été exposé accidentellement à ESTROGEL.
7.1.4 Personnes âgées
Aucune étude clinique n’a été menée pour étudier l’effet d’ESTROGEL sur les femmes âgées de plus de 65 ans.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Voir 7 Mises en garde et précautions pour ce qui a trait à l’induction potentielle de tumeurs malignes et aux effets indésirables comparables à ceux des contraceptifs oraux.
Les effets indésirables ci-dessous ont été associés aux traitements associant œstrogènes et progestatif en général.
Affections hématologiques et du système lymphatique
Altération des résultats des tests de coagulation (voir 7 Mises en garde et précautions et 9.7 Interactions médicament-examens de laboratoire)
Affections cardiaques
Palpitations, augmentation de la tension artérielle (voir 7 Mises en garde et précautions) et thrombose coronarienne
Affections endocriniennes
Augmentation de la glycémie et diminution de la tolérance au glucose
Affections oculaires
Lésions neuro-oculaires (p. ex., thrombose rétinienne, névrite optique), troubles de la vue, accentuation de la courbure de la cornée et intolérance aux lentilles cornéennes
Affections gastro-intestinales
Nausées, vomissements et malaise abdominal (crampes, sensation de pression, douleur, ballonnements)
Troubles généraux et anomalies au site d’administration
Fatigue, modification de l’appétit, variation du poids et modification de la libido
Affections hépatobiliaires
Trouble de la vésicule biliaire, dysfonctionnement hépatique asymptomatique et ictère cholostatique
Affections musculosquelettiques et du tissu conjonctif
Possibilité de douleurs ostéomusculaires, y compris des douleurs aux jambes non liées à une affection thrombo-embolique (douleur habituellement transitoire, durant de 3 à 6 semaines)
Affections du système nerveux
Exacerbation des crises de migraine, céphalées, étourdissements et névrite
Affections psychiatriques
Dépression, nervosité et irritabilité
Affections du rein et des voies urinaires
Cystite, dysurie, rétention sodique et œdème
Affections des organes de reproduction et du sein
Métrorragies, microrragie, modification du flux menstruel, dysménorrhée, démangeaisons et écoulements vaginaux, dyspareunie, hyperplasie de l’endomètre, manifestations rappelant le syndrome prémenstruel, réactivation de l’endométriose, modification de l’érosion cervicale et de la sécrétion cervicale, gonflement et sensibilité mammaires
Affections de la peau et du tissu sous-cutané
Chloasma ou mélasme, qui peuvent persister à l’arrêt du traitement, érythème polymorphe, érythème noueux, éruption hémorragique, perte de cheveux, hirsutisme et acné
Affections vasculaires
Cas isolés de thrombophlébite et troubles thrombo-emboliques
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Le Tableau 2 illustre les événements indésirables signalés par les patientes dans le cadre d’un essai clinique à répartition aléatoire et à double insu d’une durée de deux ans mené dans un seul centre auprès de groupes parallèles (titre : Percutaneous Oestradiol as prophylaxis in early postmenopausal women). Cet essai visait à examiner l’efficacité et l’innocuité d’ESTROGEL administré seul ou en association, soit avec de la progestérone micronisée, soit avec du calcium, dans le traitement des symptômes postménopausiques, comparativement au placebo. Au total, 57 patientes ont été réparties de façon aléatoire en 4 groupes pour recevoir l’un des traitements suivants : (1) ESTROGEL à 5 g (3 mg d’E2) + un comprimé de placebo par jour (n = 15), (2) ESTROGEL à 5 g (3 mg d’E2) + 1 comprimé de calcium à 1 000 mg par voie orale par jour (n = 14), (3) placebo (par voie percutanée) + 1 comprimé de calcium à 1 000 mg par voie orale par jour (n = 15), (4) placebo (par voies percutanée et orale) [n = 13]. Après un an, les patientes qui recevaient ESTROGEL ont également reçu de la progestérone micronisée du jour 13 au jour 24 de chaque mois.
Tableau 2 – Événements indésirables signalés par au moins une patiente de chaque groupe : manifestations par groupe de traitement
| Classification par système et organe / Terme privilégié | Estradiol 17 β sous forme d’estradiol semi-hydraté ESTROGEL n = 15 (%) | Estradiol 17 β sous forme d’estradiol semi- hydraté ESTROGEL + calcium n = 14 (%) | Calcium n = 15 (%) | Placebo n = 13 (%) |
| Affections hématologiques et du système lymphatique | ||||
| Anémie | 0 | 0 | 0 | 1 (7,7 %) |
| Affections gastro-intestinales | ||||
Affection gastro-intestinale | 1 (6,7 %) | 2 (14,3 %) | 5 (33,3 %) | 2 (15,4 %) |
| Classification par système et organe / Terme privilégié | Estradiol 17 β sous forme d’estradiol semi-hydraté ESTROGEL n = 15 (%) | Estradiol 17 β sous forme d’estradiol semi- hydraté ESTROGEL + calcium n = 14 (%) | Calcium n = 15 (%) | Placebo n = 13 (%) |
| Ulcère duodénal | 0 | 0 | 0 | 1 (7,7 %) |
| Troubles généraux et anomalies au site d’administration | ||||
| Prurit et érythème au site d’application | 1 (6,7 %) | 0 | 1 (6,7 %) | 0 |
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Arthralgie | 1 (6,7 %) | 0 | 0 | 0 |
| Tumeurs bénignes, malignes et non précisées | ||||
| Tumeur bénigne du sein | 0 | 0 | 0 | 1 (7,7 %) |
| Mélanome malin de l’œil | 0 | 0 | 1 (6,7 %) | 0 |
| Affections des organes de reproduction et du sein | ||||
| Trouble de saignement utérin et érosion vaginale | 2 (13,3 %) | 2 (14,3 %) | 1 (6,7 %) | 0 |
| Sécheresse vulvovaginale | 0 | 0 | 2 (13,3 %) | 1 (7,7 %) |
| Affections vasculaires | ||||
| Bouffées de chaleur | 0 | 0 | 0 | 1 (7,7 %) |
Au total, 21 patientes ont signalé des événements indésirables, qui sont présentés dans le Tableau 2. Des malaises gastro-intestinaux ont été signalés par 10 patientes, 2 dans le groupe placebo, 5 dans le groupe calcium seul, 1 dans le groupe ESTROGEL seul et 2 dans le groupe ESTROGEL + calcium. Les effets gastro-intestinaux ont été attribués à la supplémentation en calcium. Par ailleurs, deux cas de prurit associé à un érythème au site d’application ont été signalés : 1 cas dans le groupe ESTROGEL (cette patiente s’est retirée de l’essai avant la fin du premier mois de traitement) et 1 cas dans le groupe calcium (cette patiente a signalé un prurit associé à de l’érythème au site d’application durant les 3 à 6 premiers mois du traitement). Des troubles de saignements utérins associés à de l’érosion vaginale ont été signalés par 4 patientes traitées par ESTROGEL ou par ESTROGEL + calcium. Aucune variation significative n’a été signalée sur le plan des paramètres des épreuves de laboratoire. 8.5 Effets indésirables observés après la commercialisation
Les effets indésirables pouvant survenir dans le cadre du traitement par ESTROGEL sont généralement légers et nécessitent rarement l’arrêt du traitement. Les effets indésirables, le cas échéant, surviennent généralement au cours des premiers mois du traitement.
Les effets indésirables fréquents comprennent les suivants :
- Affections du système nerveux : céphalée
- Affections gastro-intestinales : nausées, douleur abdominale
- Affections des organes de reproduction et du sein : gonflement/douleur mammaire, accroissement mammaire, dysménorrhée, ménorragie, métrorragie, leucorrhée, hyperplasie de l’endomètre
- Troubles généraux et anomalies au site d’administration : variation du poids (augmentation ou diminution), rétention d’eau avec œdème périphérique
Les effets indésirables observés avec les produits d’HTS sont présentés ci-dessous.
- Affections oculaires : intolérance aux lentilles de contact
- Affections gastro-intestinales : nausées, douleur abdominale, flatulence, vomissements
- Troubles généraux et anomalies au site d’administration : variation du poids (augmentation ou diminution), rétention d’eau avec œdème périphérique, asthénie, réaction anaphylactique (chez les femmes ayant des antécédents de réaction allergique)
- Affections hépatobiliaires : résultats anormaux au test de la fonction hépatique, cholestase et ictère
- Troubles du métabolisme et de la nutrition : intolérance au glucose
- Affections musculosquelettiques et du tissu conjonctif : douleur osseuse
- Affections du système nerveux : céphalée, vertige, migraine, aggravation de l’épilepsie
- Affections psychiatriques : dépression, sautes d’humeur, modification de la libido
- Affections des organes de reproduction et du sein : gonflement/douleur mammaire, accroissement mammaire, dysménorrhée, ménorragie, métrorragie, leucorrhée, hyperplasie de l’endomètre, tumeur bénigne du sein, augmentation de volume de fibromes utérins, léiomyome, vaginite/candidose vaginale
- Affections de la peau et du tissu sous-cutané : prurit, altération de la couleur cutanée, acné
- Affections vasculaires : maladie thromboembolique veineuse, hypertension artérielle
Si ces manifestations persistent, le recours à l’HTS doit être remis en question.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Les œstrogènes peuvent diminuer l’efficacité des anticoagulants, des antidiabétiques et des antihypertenseurs.
Les préparations inductrices des enzymes hépatiques (p. ex., les barbituriques, les hydantoïnes, la carbamazépine, le méprobamate, la phénylbutazone ou la rifampine) peuvent entraver l’action des œstrogènes administrés par voie orale.
9.3 Interactions médicament-comportement
La consommation abusive d’alcool au cours de l’hormonothérapie substitutive peut entraîner une augmentation de la concentration d’estradiol dans le sang.
9.4 Interactions médicament-médicament
Les paragraphes suivants contiennent des renseignements sur les interactions médicamenteuses associées aux préparations à base d’éthinylœstradiol (notamment, les contraceptifs oraux) qui ont été rapportées dans la documentation publique (Tableau 4 et Tableau 5). On ignore si ces interactions se produisent avec des médicaments contenant d’autres types d’œstrogènes.
Il est recommandé de surveiller les patientes au cours du traitement.
Tableau 4 – Médicaments qui peuvent avoir un effet sur les concentrations d’éthinylœstradiol
| Médicament | Source des données | Effet | Commentaire clinique |
| Acétaminophène | Documentation | Augmentation de l’ASC ou des concentrations plasmatiques d’éthinylœstradiol, ou de ces deux paramètres à la fois | |
Anticonvulsivants Phénobarbital Phénytoïne Carbamazépine | Documentation | Biotransformatio n amplifiée de l’éthinylœstradio l | Diminution des concentrations plasmatiques d’estradiol |
| Acide ascorbique | Documentation | Augmentation de l’ASC ou des concentrations plasmatiques d’éthinylœstradiol, ou de ces deux paramètres à la fois | |
| Atorvastatine | Documentation | Lorsqu’elle est administrée en concomitance avec certains produits contenant de l’éthinylœstradiol (p. ex., des contraceptifs oraux contenant de l’éthinylœstradiol), les valeurs liées à l’ASC de l’éthinylœstradiol augmentent de 20 %. | |
| Rifampine | Documentation | Biotransformatio n amplifiée de l’éthinylœstradio l | Diminution des concentrations plasmatiques d’estradiol. Les études pharmacocinétiques n’ont pas permis d’associer la prise d’antibiotiques (autres que la rifampine) à un effet constant sur les concentrations plasmatiques des corticostéroïdes synthétiques. |
| Troglitazone | Documentation | Lorsqu’elle est administrée en concomitance avec certains produits contenant de l’éthinylœstradiol (p. ex., des contraceptifs oraux contenant de l’éthinylœstradiol), les valeurs liées à l’ASC de l’éthinylœstradiol baissent de 30 %. |
Tableau 5 – Modification du mode d’action des médicaments pris en concomitance avec certains produits contenant de l’éthinylœstradiol (p. ex., des contraceptifs oraux contenant de l’éthinylœstradiol)
| Médicament | Source des données | Effet |
| Acétaminophène | Documentation | Diminution des concentrations plasmatiques d’acétaminophène |
| Acide clofibrique | Documentation | Augmentation de la clairance de l’acide clofibrique |
| Cyclosporine | Documentation | Augmentation des concentrations plasmatiques de cyclosporine |
| Lamotrigine | Documentation | Diminution des concentrations plasmatiques de lamotrigine |
| Morphine | Documentation | Augmentation de la clairance de la morphine |
| Prednisolone | Documentation | Augmentation des concentrations plasmatiques de prednisolone |
| Acide salicylique | Documentation | Augmentation de la clairance de l’acide salicylique |
| Témazepam | Documentation | Augmentation de la clairance du témazepam |
| Théophylline | Documentation | Augmentation des concentrations plasmatiques de théophylline |
Les médicaments contenant de l’éthinylœstradiol peuvent inhiber la biotransformation d’autres composés ou provoquer la conjugaison d’autres composés.
La biotransformation des œstrogènes peut être amplifiée par l’utilisation concomitante de substances connues pour induire les enzymes métabolisant les médicaments, en particulier les enzymes du cytochrome P450, comme les anticonvulsivants (p. ex., phénobarbital, phénytoïne, carbamazépine) et les anti-infectieux (p. ex., rifampicine, rifabutine, névirapine, éfavirenz). Le ritonavir et le nelfinavir, qui sont réputés être de puissants inhibiteurs enzymatiques, présentent néanmoins des propriétés inductrices lorsqu’ils sont utilisés en concomitance avec des hormones stéroïdes.
Interactions pharmacodynamiques
Au cours des études cliniques portant sur un traitement contre le VHC associant l’ombitasvir, le paritaprévir et le ritonavir, avec ou sans dasabuvir, des élévations du taux d’ALT de plus de 5 fois la LSN sont survenues beaucoup plus fréquemment chez les utilisatrices de produits contenant de l’éthinylœstradiol (p. ex., des CHC). Chez les utilisatrices de produits contenant des œstrogènes autres que l’éthinylestradiol, tels que l’estradiol, la fréquence d’élévations du taux d’ALT était similaire à celle observée chez les femmes ne recevant aucun œstrogène; cependant, en raison du nombre limité de femmes à qui ces autres œstrogènes sont prescrits, la prudence est de mise en cas de coadministration avec le schéma thérapeutique associant l’ombitasvir, le paritaprévir et le ritonavir, avec ou sans dasabuvir, et également avec le traitement d’association glécaprévir/pibrentasvir.
Du fait de l’administration transdermique, l’effet de premier passage hépatique n’a pas lieu. Ainsi, les œstrogènes administrés par voie transdermique sont possiblement moins affectés par les inducteurs d’enzymes que les hormones administrées par voie orale.
Effet de l’HTS à base d’œstrogènes sur d’autres médicaments
Il a été démontré que les contraceptifs hormonaux à base d’œstrogènes diminuent les concentrations plasmatiques de lamotrigine de façon significative en cas d’administration concomitante, en raison de l’induction de la glucuronidation de la lamotrigine. Cela peut réduire la maîtrise des crises d’épilepsie. Bien que l’interaction potentielle entre l’hormonothérapie substitutive et la lamotrigine n’ait pas été étudiée, on peut s’attendre à une interaction similaire, qui pourrait entraîner une réduction de la maîtrise des crises d’épilepsie chez les femmes prenant ces deux médicaments de façon concomitante.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
On a découvert que certains produits à base de plantes médicinales offerts en vente libre pourraient altérer la biotransformation des stéroïdes et, par conséquent, l’efficacité et l’innocuité des produits à base d’œstrogènes et d’un progestatif. Les préparations à base de plantes médicinales contenant du millepertuis (Hypericum perforatum) peuvent induire la biotransformation des œstrogènes. Sur le plan clinique, une biotransformation accrue des œstrogènes peut conduire à une diminution de l’effet et à une modification du type de saignement utérin.
Les médecins et autres professionnels de la santé doivent connaître les produits en vente libre pris par leur patiente, y compris ceux qui contiennent des herbes médicinales et les produits naturels, en vente dans les magasins de produits naturels.
9.7 Interactions médicament-examens de laboratoire
Les résultats de certaines explorations des fonctions endocrinienne et hépatique pourraient être faussés par les produits contenant des œstrogènes :
- augmentation du temps de prothrombine et du temps de céphaline; hausse des taux de fibrinogène et intensification de l’activité du fibrinogène; augmentation des concentrations des facteurs de coagulation VII, VIII, IX et X; augmentation de l’agrégation plaquettaire provoquée par la noradrénaline; diminution des taux d’antithrombine III;
- hausse des taux de globuline fixant la thyroxine (TBG), d’où une augmentation de la concentration totale d’une hormone thyroïdienne dans le sang (T4), démontrée par chromatographie ou par dosage radio-immunologique; diminution de la fixation de la T3 libre sur résine échangeuse d’ions témoignant de la hausse de la concentration de TBG; aucune modification de la concentration de T4 libre;
- les concentrations sériques d’autres protéines de liaison peuvent être plus élevées, par exemple, la transcortine (CBG) et la protéine porteuse de stéroïdes sexuels (SHBG), d’où une hausse des concentrations de corticostéroïdes et des stéroïdes sexuels dans le sang; les concentrations d’hormones libres ou actives sur le plan biologique restent les mêmes;
- intolérance au glucose;
- augmentation des concentrations sériques de triglycérides et de phospholipides.
L’administration d’ESTROGEL, seul ou en association avec la progestérone micronisée par voie orale, n’exerce aucun effet sur l’antithrombine III. Chez des femmes ménopausées traitées durant trois mois par ESTROGEL et par la progestérone micronisée par voie orale, on n’a constaté aucune modification importante de la numération plaquettaire, du thromboélastogramme, des facteurs II, VII, IX et X, du temps de prothrombine, du fibrinogène, de l’antithrombine III et du plasminogène. On n’a pas davantage remarqué de tendance à l’hypercoagulabilité. On a observé une diminution modérée de l’agrégation plaquettaire sans symptôme clinique associé. Le fait d’associer la progestérone micronisée par voie orale à ESTROGEL n’occasionne aucun déséquilibre entre les prostanoïdes vasoactifs que sont la PGI2 et le TXA2.
Une étude a révélé que l’estradiol administré par voie transdermique favorise l’effet anticoagulant dû à la protéine C activée (sensibilité à la protéine C activée), phénomène probablement imputable à la diminution de la concentration du facteur VIII.
Les essais cliniques ayant porté sur l’estradiol administré par voie percutanée ont révélé que cette hormone n’avait pas entraîné d’augmentation des concentrations de SHBG, ou avait entraîné une augmentation moins marquée que celle provoquée par les œstrogènes conjugués par voie orale.
Une étude a révélé que l’administration d’estradiol par voie transdermique n’était pas associée à une augmentation significative des concentrations de TBG et de CBG dans le sang.
Les résultats des analyses mentionnées ci-dessus ne doivent être jugés fiables que si le traitement est interrompu depuis 2 à 4 semaines. Tout pathologiste appelé à faire l’examen de prélèvements provenant d’une patiente qui reçoit une HTS doit savoir que la patiente reçoit le traitement en question.
10 Pharmacologie clinique
10.1 Mode d’action
ESTROGEL est un gel hydro-alcoolique, administré par voie transdermique, contenant 0,06 % d’estradiol 17 β (E2), une hormone physiologique.
L’administration quotidienne d’une dose de 2,5 g ou de 5 g d’ESTROGEL (correspondant respectivement à 1,5 mg et à 3 mg d’estradiol) se traduit par une concentration sérique moyenne d’estradiol d’environ 80 pg/mL (294 pmol/L) et 150 pg/mL (551 pmol/L), respectivement. L’application d’ESTROGEL entraîne également une hausse du taux sérique d’estrone, réalisant un ratio estradiol/estrone égal environ à 1. Par conséquent, après l’utilisation d’ESTROGEL, les taux sériques obtenus tant pour l’estradiol que pour l’estrone, de même que le ratio estradiol/estrone dans le sérum, correspondent aux taux physiologiques observés durant la phase folliculaire du cycle menstruel normal.
L’œstrogène exerce un effet proportionnel à la dose administrée sur la mitose (prolifération) de l’endomètre. Lorsqu’elle n’est pas compensée par l’administration d’un progestatif, la prise d’œstrogènes peut augmenter le risque d’hyperplasie et de carcinome de l’endomètre. Par conséquent, ESTROGEL doit être prescrit en association avec une dose adéquate de progestatif aux femmes non hystérectomisées.
10.2 Pharmacodynamie
Les femmes ménopausées qui suivent un traitement avec ESTROGEL obtiennent un soulagement de leurs symptômes climatériques, comme les bouffées vasomotrices, l’atrophie vaginale et l’insomnie. L’administration concomitante d’un progestatif ne diminue pas l’efficacité d’ESTROGEL pour ce qui est de soulager les symptômes climatériques, sans compter qu’elle constitue une méthode efficace pour prévenir l’hyperplasie endométriale occasionnée par la prise d’œstrogènes.
En général, l’administration d’ESTROGEL en association avec un substitut de la progestérone n’a pas d’influence majeure sur les tensions artérielles systolique et diastolique ni sur la fréquence cardiaque des femmes normotendues. Une seule étude ouverte, portant sur des femmes normotendues et hypertendues a rapporté, après 3 ans de traitement, une baisse minime, mais statistiquement significative, de la tension artérielle (laquelle est demeurée dans les limites normales). L’administration d’ESTROGEL ne modifie pas de façon notable le taux de rénine, même chez les sujets diabétiques.
L’administration d’ESTROGEL est dépourvue d’effet majeur sur le métabolisme glucidique, même chez les femmes atteintes d’un diabète non insulinodépendant.
10.3 Pharmacocinétique
Absorption
À la suite de son application cutanée chez l’humain, ESTROGEL pénètre rapidement dans la couche cornée, puis diffuse lentement, pendant plusieurs heures, dans l’épiderme et le derme. Ensuite, il passe dans le système sanguin. ESTROGEL sèche dans les 2 à 5 minutes qui suivent son application sur la peau. Au total, 17 femmes ménopausées ont appliqué une dose quotidienne de 2,5 g d’ESTROGEL sur la face postérieure d’un de leurs bras, du poignet jusqu’à l’épaule, durant 14 jours consécutifs.
Au jour 12, les concentrations sériques maximales d’estradiol et d’estrone s’établissaient à 117 pg/mL et à 128 pg/mL, respectivement. La même journée, après l’administration d’une dose de 2,5 g d’ESTROGEL, les concentrations sériques moyennes d’estradiol et d’estrone en fonction du temps se chiffraient respectivement à 76,8 pg/mL et à 95,7 pg/mL, pour l’ensemble de l’intervalle posologique de 24 heures.
Tableau 6 – Résumé des paramètres pharmacocinétiques de l’estradiol 17 β sous forme d’estradiol semi-hydraté chez l’humain
| Jour | Paramètre | Estradiol | Estrone | Ratio |
| estradiol/estrone | ||||
| 11 | Cmax Tmax ASC (0-24 heures) Cm | 114 pg/mL (44) (417 pmoles/L) 9,50 (102) 1 745 (40) 72,2 pg/mL (39) (264 pmoles/L) | 128 pg/mL (57) (473 pmoles/L) 7,83 (106) 2 343 (56) 92,8 pg/mL (57) (343 pmoles/L) | 1,02 (42) - 0,85 (42) - |
| 12 | Cmax Tmax ASC (0-24 heures) Cm | 117 pg/mL (42) (428 pmoles/L) 6,75 (126) 1 684 (37) 76,8 pg/mL (30) (281 pmoles/L) | 128 pg/mL (57) (473 pmoles/L) 12,7 (70) 2 326 (54) 95,7 pg/mL (53) (354 pmoles/L) | 1,09 (55) - 0,81 (38) - |
| 13 | Cmax Tmax ASC (0-24 heures) Cm | 117 pg/mL (51) (428 pmoles/L) 7,92 (124) 1 624 (55) 70,7 pg/mL (50) (259 pmoles/L) | 123 pg/mL (63) (455 pmoles/L) 6,50 (111) 2 142 (62) 88,3 pg/mL (60) (326 pmoles/L) | 1,08 (35) - 0,81 (33) - |
Cmax Concentration sérique maximale (pg/mL)
Tmax Temps écoulé jusqu’à l’obtention de la concentration maximale (h) ASC (0-24 heures) Aire sous la courbe de la concentration sérique en fonction du temps, entre 0 et
24 heures Cm Concentration sérique moyenne (pg/mL)
Les figures 1 et 2 illustrent les courbes de la concentration moyenne d’estradiol et d’estrone en fonction du temps.
Figures 1 et 2 – Concentration sérique d’estradiol et d’estrone en fonction du temps du 11e au 13e jour suivant la prise de doses répétées de 2,5 g d’ESTROGEL chez des femmes ménopausées
L’administration percutanée quotidienne d’ESTROGEL se traduit par des taux plasmatiques d’estradiol croissants, qui culminent après 4 ou 5 jours de traitement, puis restent relativement stables par la suite.
Distribution
La distribution des œstrogènes exogènes et celle des œstrogènes endogènes sont similaires. Les œstrogènes sont largement distribués dans l’organisme et sont généralement plus concentrés dans les organes cibles des hormones sexuelles. Les œstrogènes circulent dans le sang en grande partie liés à la protéine porteuse des hormones sexuelles (SHBG) et à l’albumine. 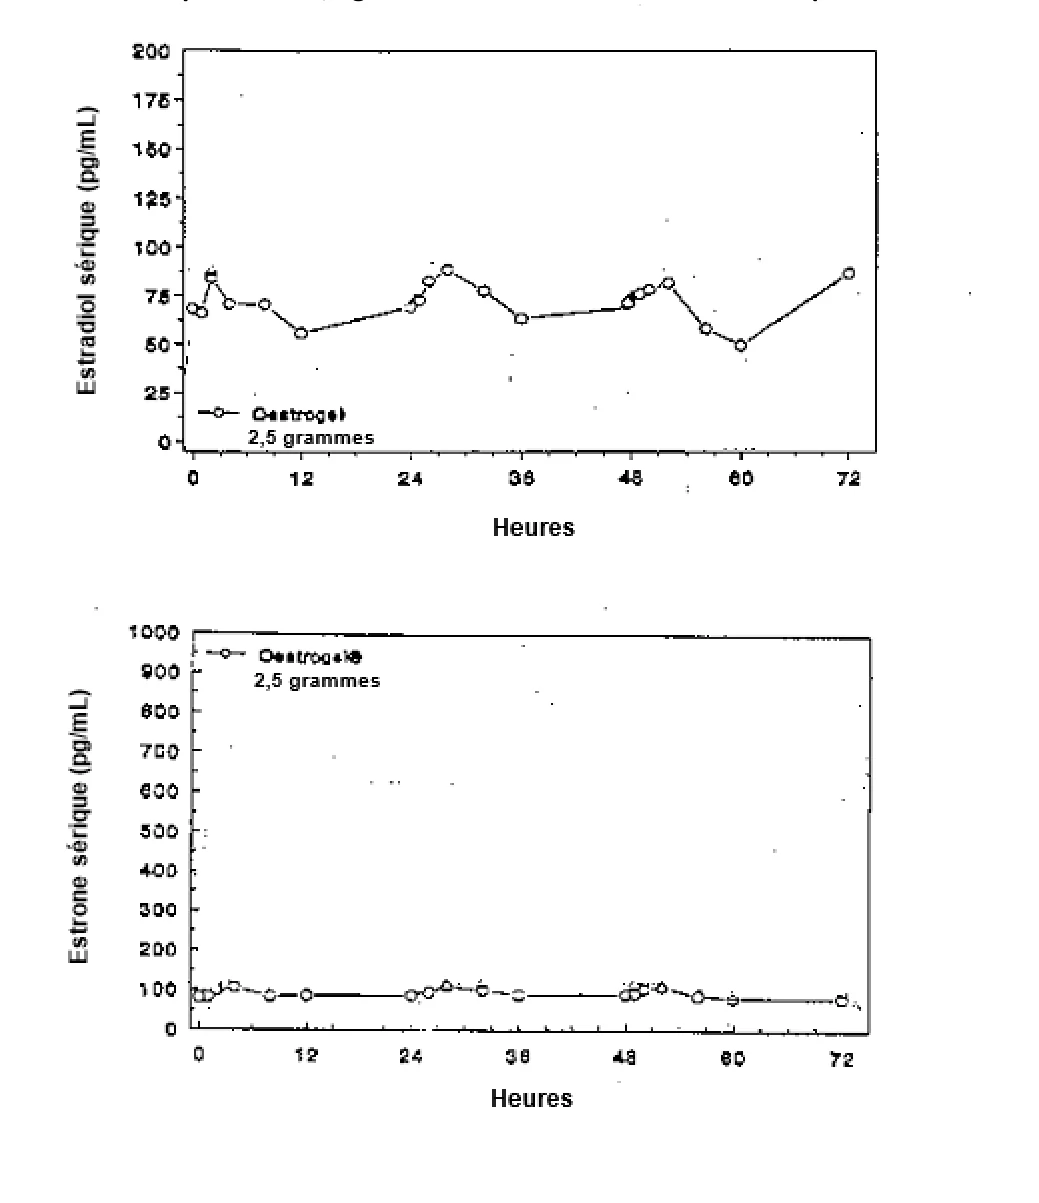
Métabolisme
Qu’ils soient exogènes ou endogènes, les œstrogènes sont biotransformés de la même façon. Les œstrogènes présents dans le sang résultent d’un équilibre dynamique entre leurs diverses interconversions métaboliques. Ces transformations se produisent surtout dans le foie. L’estradiol est converti, de manière réversible, en estrone, et ces deux substances peuvent être transformées en estriol, principal métabolite des œstrogènes qui est éliminé par les reins. Les œstrogènes suivent un cycle entéro-hépatique, par sulfo- ou glucuro-conjuguaison au niveau du foie, puis une excrétion par voie biliaire des dérivés conjugués dans l’intestin, une hydrolyse au niveau de l’intestin suivie d’une réabsorption. Chez la femme ménopausée, les formes sulfoconjuguées, essentiellement du sulfate d’estrone, comptent pour une grande partie des œstrogènes du sang et servent en quelque sorte de réservoir, puisque ces œstrogènes peuvent redevenir actifs. L’estradiol contenu dans ESTROGEL ne subit pas l’effet de premier passage hépatique; on ignore la portée de cette observation sur le plan clinique.
Élimination
L’estradiol, l’estrone et l’estriol sont excrétés dans l’urine tout comme les métabolites glucuroconjugués et sulfoconjugués.
Populations et états pathologiques particuliers
- Enfants et adolescents : ESTROGEL ne doit pas être administré aux enfants.
- Personnes âgées : Aucune étude clinique n’a été menée pour évaluer l’effet d’ESTROGEL chez les femmes âgées de plus de 65 ans.
- Sexe : ESTROGEL doit être administré uniquement aux femmes.
11 Conservation, stabilité et mise au rebut
Conserver à une température ambiante (15 °C à 30 °C).
Garder en lieu sûr, hors de la portée des enfants.
12 Instructions particulières de manipulation du produit
Voir 4 Posologie et administration.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Estradiol 17 β (sous forme d’estradiol semi-hydraté)
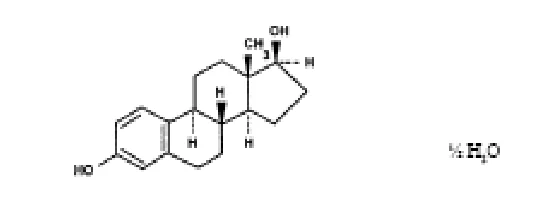
Nom chimique : estra-1,3,5(10)-triène-3,17 β-diol hémihydraté
Formule moléculaire et masse moléculaire : C18H24O2, ½ H2O; 281,4
Formule développée :
Propriétés physicochimiques :
Aspect physique : Poudre cristalline inodore de couleur blanche ou crème
Solubilité : Pratiquement insoluble dans l’eau; peu soluble dans les huiles végétales; soluble dans l’alcool, l’acétone, le dioxane, le chloroforme et dans les solutions d’hydroxydes alcalins fixes.
Point de fusion (intervalle) : De 173 °C à 179 °C
14 Études cliniques
14.1 Études cliniques par indication
Hormonothérapie substitutive
Tableau 7 – Résumé des données démographiques des patientes dans les études cliniques sur l’hormonothérapie substitutive
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge (tranche) | Sexe |
| Essai Dupont | Essai à répartition aléatoire, à simple insu et contrôlé portant sur un traitement actif | A : Estradiol 17 β (2,5 g/jour, voie percutanée) B : Œstrogènes conjugués oraux (0,625 mg/jour, voie orale) La dose d’estradiol 17 β et d’œstrogènes conjugués par voie orale a été ajustée au cours des 3 premiers cycles en fonction des symptômes cliniques. Le traitement a été administré du jour 1 au jour 25 d’un cycle de 28 jours durant 6 mois. Aux jours 12 à 25, une dose de 200 mg de progestérone micronisée a été administrée par voie orale (chez les patientes non hystérectomisées). | A : 32a B : 31b | A : 37-59 B : 34-60 | Féminin |
| Essai March | Essai à répartition aléatoire, à double insu et contrôlé par placebo mené dans un seul centre | A : Estradiol 17 β (2,5 g/jour, voie percutanée); B : Gel placebo (voie percutanée) Traitement administré 3 semaines par mois durant une période de 3 mois. | A : 22 B : 22 | 48-50 | Féminin |
Essai Christiansen | Essai à répartition aléatoire, à double insu et contrôlé mené auprès de groupes parallèles dans un seul centre | A : Estradiol 17 β (5 g/jour; voie percutanée) + comprimé placebo (chaque jour) B : Estradiol 17 β (5 g/jour; voie percutanée) + comprimé de calcium (1 000 mg/jour) C : Comprimé de calcium (1 000 mg/jour) + placebo (voie percutanée) D : Placebo (voie percutanée et voie orale) Estradiol 17 β/ placebo par voie percutanée du jour 1 au jour 24 d’un cycle de 28 jours. De la progestérone a été offerte ouvertement aux sujets recevant l’estradiol 17 β (A, B) après la première année de traitement, du jour 13 au jour 24 de chaque mois. | A : 15 B : 14 C : 15 D : 13 | 49-51 | Féminin |
a 16 femmes hystérectomisées en postménopause; 16 femmes non hystérectomisées en postménopause b 15 femmes hystérectomisées en postménopause; 16 femmes non hystérectomisées en postménopause
Essais pivots
Essai Dupont
Un essai contrôlé à simple insu et à répartition aléatoire a été mené dans le but de comparer l’efficacité de l’estradiol 17 β à celle des œstrogènes conjugués par voie orale dans le cadre d’une hormonothérapie substitutive (comprenant ou non l’adjonction de la progestérone micronisée par voie orale) d’une durée de 6 mois. Les paramètres d’efficacité étaient déterminés par la surveillance des symptômes climatériques, la transformation de l’endomètre et les profils endocriniens. En tout, 63 femmes en postménopause et en bonne santé ont participé à cet essai dans le cadre duquel de l’estradiol 17 β (2,5 g) ou des œstrogènes conjugués par voie orale (0,625 mg) ont été administrés chaque jour à des femmes hystérectomisées (31 femmes, dont 16 ont reçu de l’estradiol 17 β) et des femmes non hystérectomisées (32 femmes, dont 16 ont reçu de l’estradiol 17 β) du jour 1 au jour 25 d’un cycle de 28 jours. Les femmes non hystérectomisées ont également reçu 200 mg de progestérone micronisée par voie orale du jour 12 au jour 25 d’un cycle de 28 jours. Aucune patiente n’a abandonné le traitement avant la fin de l’essai. La posologie de l’estradiol 17 β et celle des œstrogènes conjugués oraux ont été ajustées au cours des trois premiers cycles en fonction des symptômes cliniques.
L’estradiol 17 β (2,5 g) administré avec ou sans progestérone s’est révélé efficace pour soulager les symptômes climatériques chez 56 % des femmes. La prise d’œstrogènes conjugués oraux (0,625 mg) avec ou sans progestérone a donné lieu à un soulagement des symptômes chez 56 % et 40 % des patientes, respectivement. Après le premier cycle, la dose d’estradiol 17 β a été ajustée à 3,75 g chez 34 % des femmes, alors que 24 % des femmes recevant des œstrogènes conjugués par voie orale ont nécessité une augmentation à 0,9 mg. Au début du 3e cycle, la dose d’estradiol 17 β a été augmentée à 5 g chez 9 % des femmes, alors que la dose d’œstrogènes conjugués par voie orale a dû être augmentée à 1,25 mg chez 26 % des femmes pour réduire davantage ou éliminer les bouffées de chaleur et améliorer la qualité du sommeil en réduisant les sueurs nocturnes (Figure 3).
L’estradiol 17 β et les œstrogènes conjugués par voie orale, administrés ou non avec de la progestérone micronisée, ont tous deux entraîné une réduction des bouffées de chaleur et de l’insomnie causée par les sueurs nocturnes. Le pourcentage de patientes dont l’état s’est amélioré est devenu de plus en plus important au cours des trois premiers cycles grâce à l’ajustement de la dose d’œstrogènes (Figure 3). Sur le plan de l’asthénie, l’amélioration a été plus marquée chez les femmes recevant l’association d’estradiol 17 β et de progestérone micronisée, comme cela a été déterminé lors du 2e cycle de traitement (p = 0,01). Aucune différence n’a été observée entre les groupes de traitement pendant les cycles 1, 3 et 6 (Figure 4). Parmi les cas d’atrophie grave ou modérée de la muqueuse vaginale diagnostiqués avant le traitement, 80 % (8/10), 100 % (5/5), 93 % (13/14) et 73 % (11/15) étaient revenus à la normale à la fin du 6e cycle d’administration d’estradiol 17 β en monothérapie, d’œstrogènes conjugués à prise orale en monothérapie, d’estradiol 17 β + progestérone micronisée et d’œstrogènes conjugués oraux + progestérone micronisée, respectivement (Figure 5). L’estradiol 17 β et les œstrogènes conjugués par voie orale ont tous deux procuré un soulagement des symptômes climatériques et atrophiques urogénitaux.
L’administration de l’estradiol 17 β a donné lieu à des concentrations sériques d’estradiol 17 β (E2) et d’estrone (E1) conformes aux paramètres préménopausiques. Le ratio E2/E1 chez les patientes ayant reçu l’estradiol 17 β a été à peu près égal à la norme physiologique de 1 (1,192), alors qu’il a été beaucoup plus faible parmi les patientes qui avaient reçu les œstrogènes conjugués par voie orale (0,137). Les concentrations sériques d’hormone folliculostimulante et d’hormone lutéinisante ont pu être été abaissées grâce à la prise des deux préparations œstrogéniques, mais elles sont tout de même demeurées supérieures aux valeurs préménopausiques. L’ajout de la progestérone micronisée au traitement a accru l’effet inhibiteur de l’estradiol 17 β et des œstrogènes conjugués par voie orale sur l’hormone lutéinisante et l’hormone folliculostimulante. Aucune variation de la concentration d’angiotensinogène n’a été signalée chez les patientes recevant l’estradiol 17 β, alors qu’une augmentation de 2,5 fois a été observée chez les femmes recevant des œstrogènes conjugués par voie orale, avec ou sans progestérone. Les patientes qui ont reçu la progestérone micronisée par voie orale, peu importe la préparation œstrogénique à laquelle elle était associée, ont présenté une concentration d’aldostérone accrue. Aucun symptôme clinique ou effet indésirable n’a été associé à l’augmentation des concentrations d’aldostérone et d’angiotensinogène; y compris l’absence de variation significative de la tension artérielle diastolique et de la tension artérielle systolique ou du poids. L’activité mitotique est demeurée faible dans tous les cas après trois jours ou plus de traitement à la progestérone, et aucune patiente n’a présenté d’hyperplasie kystique ou glandulaire. L’inhibition de la prolifération de l’endomètre observée chez les patientes recevant 200 mg de progestérone micronisée en association avec de l’estradiol 17 β ou des œstrogènes conjugués par voie orale a semblé suffisante chez toutes les patientes. La plupart des patientes (47 %) sont demeurées aménorrhéiques, et 34 % d’entre elles ont présenté des saignements de retrait réguliers. Selon les données dont on dispose à l’heure actuelle, l’estradiol 17 β administré en association avec de la progestérone micronisée par voie orale procure un soulagement efficace des symptômes climatériques et urogénitaux sans incidence sur la fonction hépatique, tout en maintenant le ratio E2/E1 sérique conforme à la norme physiologique de 1,0.
Figure 3 – Pourcentage de réduction des bouffées de chaleur et d’amélioration de la qualité du sommeil au cours des trois premiers cycles d’hormonothérapie substitutive
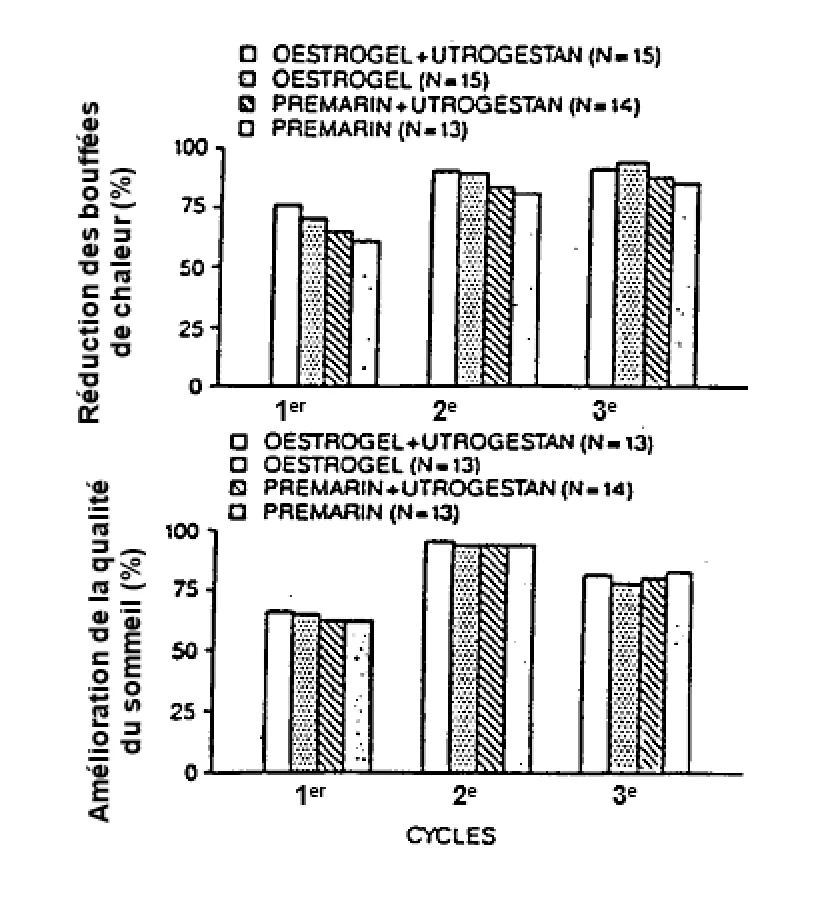
Figure 4 – Pourcentage de réduction de l’asthénie (cycles 1 à 6) 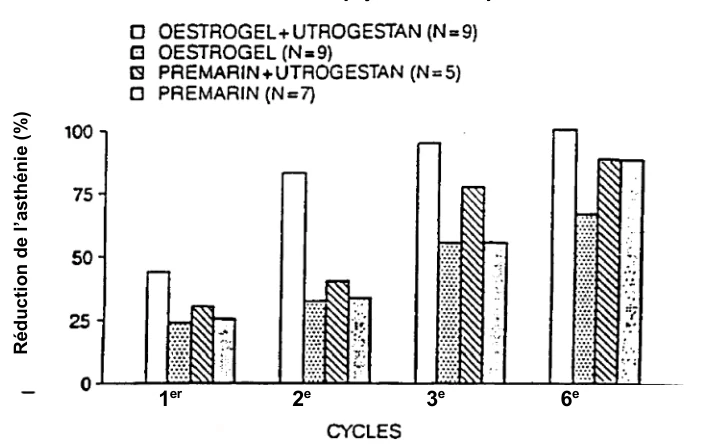
Figure 5 – Effet de l’hormonothérapie substitutive sur la muqueuse vaginale
Essai March
Un autre essai à répartition aléatoire, à double insu et contrôlé par placebo a comparé l’efficacité et l’innocuité de l’estradiol 17 β (2,5 g) à celles du placebo dans le traitement des symptômes ménopausiques d’intensité modérée à grave. La méthodologie du protocole était la suivante : essai d’une durée de 14 semaines, dont une période préliminaire de 2 semaines et une période de traitement à double insu de 12 semaines au cours de laquelle les patientes ont reçu soit de l’estradiol 17 β, soit un placebo sous forme de gel. Parmi les 44 patientes qui ont fait l’objet d’une répartition aléatoire dans le cadre de l’essai, 22 ont reçu 2,5 g d’estradiol 17 β 3 semaines par mois pendant une période de 3 mois, et 22 ont reçu un placebo. Huit patientes n’ont pas mené l’essai à terme ou n’ont pas pu être évaluées pour déterminer l’efficacité du traitement.
Les patientes traitées à l’estradiol 17 β ont présenté une réponse significativement plus importante sur le plan des symptômes vasomoteurs, comparativement aux patientes du groupe placebo. À l’issue des 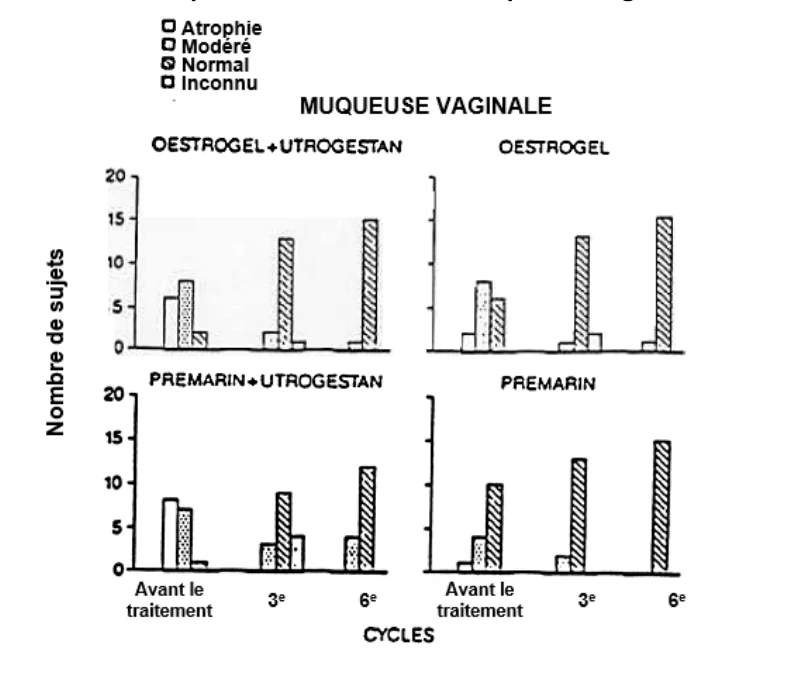
 3 mois de traitement, 95 % des patientes traitées à l’estradiol 17 β ont présenté une réduction de l’intensité de leurs symptômes vasomoteurs, comparativement à 39 % des patientes du groupe placebo. Les patientes traitées à l’estradiol 17 β ont présenté une réduction statistiquement significative de la fréquence des crises vasomotrices, comparativement aux patientes du groupe placebo. En tout, 65 à 85 % des patientes traitées à l’estradiol 17 β ont présenté moins d’épisodes de bouffées de chaleur, comparativement à 30 % des patientes du groupe placebo. L’activité hormonale (telle que déterminée au moyen de la cytologie vaginale) et les taux d’estradiol ont été marqués par une augmentation statistiquement significative chez les patientes traitées à l’estradiol 17 β, comparativement aux patientes du groupe placebo. Les taux d’hormone folliculostimulante ont été réduits de façon significative chez les patientes traitées à l’estradiol 17 β, comparativement aux patientes du groupe placebo.
Les effets indésirables, d’intensité légère ou modérée, étaient conformes à ceux associés à l’œstrogénothérapie substitutive. Parmi les 16 patientes qui ont présenté des effets indésirables, 6 recevaient de l’estradiol 17 β. Les patientes traitées à l’estradiol 17 β ont signalé un peu plus d’effets indésirables que les patientes du groupe placebo.
Essai Christiansen
Un troisième essai à répartition aléatoire, à double insu et mené auprès de groupes parallèles, a évalué l’efficacité et l’innocuité de l’estradiol 17 β administré seul ou en association avec du calcium, avec ou sans progestérone micronisée, dans le traitement des symptômes de la ménopause, comparativement à l’administration de calcium seul ou d’un placebo.
Parmi les 57 patientes qui ont participé à l’essai, d’une durée de 2 ans, 29 ont reçu de l’estradiol 17 β. Au cours de la deuxième année, de la progestérone a été ajoutée ouvertement au traitement des patientes ayant reçu l’estradiol 17 β. L’efficacité et l’innocuité ont été déterminées grâce à l’évaluation des symptômes de la ménopause à l’aide de l’indice de Kupperman et de paramètres de laboratoire. Douze patientes ont abandonné le traitement avant la fin de l’essai; 9 d’entre elles recevaient de l’estradiol 17 β.
Les groupes recevant l’estradiol 17 β ont présenté une réduction significative de leurs symptômes ménopausiques. L’estradiol 17 β a eu une incidence sur les bouffées de chaleur, l’insomnie et la nervosité. En ce qui a trait à l’intensité des symptômes vasomoteurs, la différence entre les traitements était statistiquement significative à chaque visite (sauf à la visite du mois 15). Les patientes du groupe placebo et du groupe calcium avaient au moins 70 % plus de risques de présenter un plus grand nombre de symptômes que les patientes des groupes estradiol 17 β. Au mois 12, l’ajout de la progestérone par voie orale chez les patientes sous estradiol 17 β n’a pas semblé avoir d’effet sur les symptômes ménopausiques.
L’effet indésirable le plus souvent signalé était un malaise gastro-intestinal secondaire à la supplémentation en calcium. Deux cas de prurit et d’érythème au site d’application ont également été signalés.
L’essai révèle que l’estradiol 17 β est efficace et sûr dans le traitement des symptômes ménopausiques.
16 Toxicologie non clinique
Toxicologie générale
L’administration percutanée d’estradiol 17 β à des rates, à raison de 0,5 g/animal/jour durant 13 semaines, a entraîné la suppression du cycle œstral normal après 4 semaines et l’installation d’un œstrus permanent après 12 semaines. Une dose plus forte, soit de 2,5 g/animal/jour, a entraîné la suppression du cycle œstral normal après 2 semaines et l’installation d’un œstrus permanent après 4 semaines. La stimulation œstrogénique s’est accompagnée d’une diminution du poids des ovaires de 12 % et d’une augmentation du poids de l’utérus de 60 %. L’examen histologique de 19 organes n’a fait ressortir aucune modification permettant de conclure un effet toxique.
Dans un modèle d’expérimentation utilisant le cobaye, l’application d’estradiol 17 β (à 0,06 %) n’a pas causé de dermatite allergique chez cet animal. On n’a observé aucune irritation cutanée importante à la suite de l’application de 0,5 g d’estradiol 17 β (à 0,06 %) sur une surface cutanée intacte ou abrasée d’un pouce carré chez le lapin.
Chez certaines espèces animales, l’administration continue et prolongée d’œstrogènes de synthèse et d’œstrogènes naturels augmente la fréquence des carcinomes du sein, du col de l’utérus, du vagin et du foie. L’administration percutanée d’estradiol 17 β (2,5 g/100 g et 7,5 g/100 g de poids corporel) à des rates a produit des effets thérapeutiques sur l’utérus et le vagin, celles-ci montrant des signes d’œstrus sans effets secondaires de nature hyperplasique.