


Monographie de produit - Halaven
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicinaux cliniquement pertinents |
| Intraveineuse | Solution pour injection : 0,5 mg/ml | Aucun Consulter la section Formes posologiques, composition et conditionnement pour connaître la liste complète des ingrédients. |
INDICATIONS ET UTILISATION CLINIQUE
HALAVEN est indiqué dans le traitement des patients atteints d’un cancer du sein métastatique qui ont déjà reçu au moins deux traitements chimiothérapeutiques pour le traitement de la maladie métastatique. Le traitement antérieur doit avoir compris une anthracycline et une taxane administrées dans le contexte adjuvant ou métastatique.
HALAVEN est indiqué pour le traitement des patients adultes atteints de sarcome des tissus mous métastatique ou avancé non résécable appartenant au sous-type du liposarcome. Le traitement antérieur doit avoir compris une anthracycline, sauf si ce schéma thérapeutique n’était pas approprié sur le plan clinique.
Gériatrie (> 65 ans) :
Aucun ajustement posologique n’est recommandé en fonction de l’âge du patient (voir MISES EN GARDE ET PRÉCAUTIONS — Gériatrie (> 65 ans)).
Pédiatrie (< 18 ans) :
L’innocuité et l’efficacité d’HALAVEN n’ont pas été établies chez les patients pédiatriques.
CONTRE-INDICATIONS
HALAVEN est contre-indiqué chez les patients présentant des antécédents d’hypersensibilité à HALAVEN ou à l’halichondrine B ou ses dérivés chimiques.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Neutropénie (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET
ADMINISTRATION)
Prolongation de l’intervalle QT/QTc (voir MISES EN GARDE ET PRÉCAUTIONS,
Surveillance et analyses de laboratoire; INTERACTIONS MÉDICAMENTEUSES; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrocardiographie)
- HALAVEN n’a pas fait l’objet d’études chez les patients souffrant d’une insuffisance hépatique grave ou d’une insuffisance rénale terminale (IRT).
HALAVEN doit être administré sous la supervision d’un médecin qui possède de l’expérience dans l’administration d’agents anticancéreux.
Carcinogenèse et mutagenèse
Des études de cancérogénicité n'ont pas été réalisées avec le mésylate d’éribuline.
Le mésylate d’éribuline s’est révélé positif dans des études de génotoxicité chez les mammifères (voir TOXICOLOGIE – Génotoxicité).
Cardiovasculaire
HALAVEN est associé à une prolongation de l’intervalle QT/QTc (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire; INTERACTIONS MÉDICAMENTEUSES; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrocardiographie). On soupçonne que bon nombre de médicaments qui causent une prolongation de l’intervalle QT/QTc augmentent le risque de torsades de pointes. Si elle est soutenue, la torsade de pointes peut aboutir à une fibrillation auriculaire et à la mort cardiaque soudaine.
L’utilisation d’HALAVEN chez les patients présentant un syndrome QT/QTc long congénital doit être évitée. L’utilisation concomitante d’HALAVEN avec un autre médicament prolongeant l’intervalle QT/QTc doit être évitée autant que possible (voir INTERACTIONS MÉDICAMENTEUSES).
L’innocuité d’HALAVEN n’a pas été établie chez les patients présentant une importante insuffisance cardio-vasculaire (antécédents d’insuffisance cardiaque congestive New York Heart Association > grade 2, d’angine instable ou d’infarctus du myocarde au cours des six mois précédents, ou arythmie cardiaque grave).
Hématologique
La myélosuppression est dépendante de la dose et elle se manifeste principalement sous la forme d’une neutropénie.
La neutropénie fébrile a été observée chez 5 % des patients traités par HALAVEN. Un dénouement fatal a été observé sous l’effet de complications de la neutropénie.
Les patients doivent avoir des valeurs de nombre absolu de neutrophiles (NAN) ≥de 1 500 cellules/mm3 et de plaquettes de>100 000/mm3 à l’initiation du traitement avec HALAVEN. Tous les patients traités par HALAVEN doivent être régulièrement soumis à une surveillance de formule sanguine complète. Les patients doivent être retraités par HALAVEN seulement si leur NAN est de ≥1 000 cellules/mm3 et leur numération plaquettaire, de ≥75 000/mm3, et seulement si toute autre toxicité associée à un cycle de traitement antérieur est revenue au grade ≤2 (à l’exception de l’anémie) (voir POSOLOGIE ET ADMINISTRATION).
Les patients atteints d’une neutropénie fébrile, d’une neutropénie grave ou d’une thrombocytopénie peuvent nécessiter une réduction subséquente de la dose d’HALAVEN.
Les patients dont le taux d’alanine aminotransférase (ALT) ou d’aspartate aminotransférase (AST) équivalait à plus de trois fois la limite supérieure de la normale (LSN) ou dont le taux de bilirubine équivalait à plus de 1,5 fois la LSN ont présenté une incidence plus forte de neutropénie de grade 4 et de neutropénie fébrile. Une réduction de la dose de départ pour les patients dont l’ALT ou l’AST équivaut à plus de trois fois la LSN ou dont la bilirubine équivaut à plus de 1,5 fois la LSN devrait être envisagée. Ces patients devraient faire l’objet d’une surveillance étroite visant à déceler toute toxicité.
Effets neurologiques
Une neuropathie périphérique de grade 3 est survenue chez 8 % (40/503) des patients, et de grade 4 chez 0,4 % (2/503) des patients dans une étude pivot. La neuropathie périphérique était la toxicité la plus répandue menant à la cessation d’HALAVEN (5 % des patients; 24/503). Une neuropathie durant plus d’un an est survenue chez 5 % (26/503) des patients. Vingt-deux pour cent (109/503) des patients ont développé une neuropathie nouvelle ou s’aggravant qui ne s’était pas résolue à la fin de leur période de suivi (durée de suivi médiane de 269 jours, fourchette de 25 à 662 jours).
Les patients doivent être surveillés étroitement à la recherche de signes de neuropathie périphérique. Chez les patients faisant l’expérience d’une neuropathie périphérique, la posologie doit être ajustée selon les recommandations figurant au tableau 5 (voir POSOLOGIE ET ADMINISTRATION).
HALAVEN peut aggraver une neuropathie existante et doit être utilisé avec prudence chez les patients présentant une neuropathie préexistante.
Populations particulières
Femmes enceintes :
HALAVEN est un inhibiteur de microtubules; on s’attend donc à ce qu’il soit nocif pour le fœtus lorsqu’il est administré aux femmes enceintes. Une toxicité et une tératogénicité embryo-fœtales sont survenues chez des rates gravides ayant reçu du mésylate d’éribuline à environ la moitié de la dose humaine recommandée sur la base de la superficie corporelle (voir TOXICOLOGIE). Il n’existe aucune étude adéquate et bien contrôlée ayant évalué HALAVEN chez les femmes enceintes. Les femmes qui reçoivent HALAVEN doivent être avisées de ne pas devenir enceintes et doivent utiliser une méthode de contraception efficace pendant la durée du traitement et pendant au moins les trois mois suivant l’arrêt du traitement. Si ce médicament est utilisé pendant la grossesse ou si une patiente qui prend ce médicament devient enceinte, elle doit être avertie des risques potentiels pour le fœtus.
Femmes qui allaitent :
On ignore si HALAVEN est excrété dans le lait humain. Puisque de nombreux médicaments sont excrétés dans le lait humain et en raison du risque de réactions indésirables graves à HALAVEN chez les nourrissons allaités, il faut éviter l’allaitement.
Pédiatrie (< 18 ans) :
L’innocuité et l’efficacité d’HALAVEN n’ont pas été établies chez les patients pédiatriques.
Gériatrie (> 65 ans) :
Parmi les 827 patients qui ont reçu la dose recommandée d’HALAVEN dans le cadre des études de phase 2/3 sur le cancer du sein, 121 patients (15 %) étaient âgés de > 65 à 75 ans et 17 patients (2 %) étaient âgés de > 75 ans. Le profil d’innocuité d’HALAVEN chez les patients âgés (> 65 ans) était similaire à celui observé chez les patients de ≤ 65 ans. Aucun ajustement posologique n’est recommandé en fonction de l’âge du patient.
Insuffisance hépatique :
Les patients atteints d’une insuffisance hépatique légère ou modérée doivent recevoir une dose réduite. La dose recommandée chez les patients atteints d’une insuffisance hépatique légère (Child-Pugh A) est de 1,1 mg/m2. La dose recommandée chez les patients atteints d’une insuffisance hépatique modérée (Child-Pugh B) est de 0,7 mg/m2. HALAVEN n’a pas été étudié chez les patients atteints d’une insuffisance hépatique grave (Child-Pugh C). Par conséquent, son utilisation n’est pas recommandée chez ces patients (voir POSOLOGIE ET ADMINISTRATION, et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE — Populations particulières et Conditions).
Insuffisance rénale :
Une étude a évalué la pharmacocinétique de l’éribuline chez les patients souffrant d’une insuffisance rénale modérée (clairance de la créatinine (ClCr) : 30 à 50 ml/min) ou grave (ClCr : 15 à < 30 ml/min). Par rapport aux patients ayant une fonction rénale normale (ClCr : > 80 ml/min), les patients souffrant d’une insuffisance rénale modérée à grave ont des expositions à l’éribuline normalisées en fonction de la dose 1,49 fois supérieures. Chez les patients souffrant d’une insuffisance rénale modérée à grave (ClCr : 15 à 50 ml/min), une réduction de la dose à 1,1 mg/m2 est recommandée. Il faut faire preuve de prudence et exercer une étroite surveillance des réactions indésirables, particulièrement la myélosuppression, dans le cas des patients atteints d’une insuffisance rénale. HALAVEN n’a pas fait l’objet d’études chez les patients souffrant d’une insuffisance rénale terminale (IRT) (voir la section DOSAGE ET ADMINISTRATION, Ajustement du dosage chez les populations particulières, et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et affections particulières).
Patients masculins :
L’étude clinique pivot n’a porté sur aucun patient masculin atteint d’un cancer du sein. Les effets d’HALAVEN sur la fécondité humaine ne sont pas connus. Une toxicité testiculaire a été observée chez les rats et les chiens (voir TOXICOLOGIE). Les patients masculins doivent solliciter des conseils sur la conservation du sperme avant le traitement en raison de la possibilité d’une stérilité irréversible sous l’effet du traitement par HALAVEN.
Surveillance et analyses de laboratoire
Une évaluation de la formule sanguine complète et des tests de la fonction hépatique doivent être pratiqués avant chaque dose. La fréquence de la surveillance de la formule sanguine complète doit être accrue chez les patients qui développent des cytopénies de grade 3 ou 4.
Surveillance des électrolytes :
HALAVEN a été associé à une incidence accrue d’hypokaliémie. HALAVEN a également été associé à une prolongation de l’intervalle QT/QTc. L’hypokaliémie, l’hypocalcémie et l’hypomagnésémie doivent être corrigées avant d’entreprendre le traitement par HALAVEN. Le potassium, le calcium et le magnésium sériques doivent être surveillés périodiquement durant le traitement.
Surveillance par ECG :
La surveillance par ECG est recommandée chez les patients présentant des facteurs de risque pour les torsades de pointes, tels que les patients souffrant de maladies cardiaques (par ex., insuffisance cardiaque congestive, bradyarythmies) et les patients prenant des médicaments concomitants qui prolongent l’intervalle QT, surtout des antiarythmiques de classe IA ou III (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire; INTERACTIONS MÉDICAMENTEUSES; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrocardiographie).
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
Au cours des essais cliniques de phase 2/3 sur le traitement en monothérapie du cancer du sein et du sarcome des tissus mous métastatiques, HALAVEN a été administré à 1963 patients présentant divers types de tumeurs, dont 467 patients exposés à HALAVEN pendant 6 mois ou plus. La majorité des 1 963 patients étaient des femmes (92 %) dont l’âge médian était de 55 ans (tranche d’âges : 17 – 85 ans). La distribution des patients selon la race et l’origine ethnique était la suivante : Blancs (72 %), Noirs (4 %), Asiatiques (9 %) et autres (3 %).
Les effets indésirables survenus le plus fréquemment au cours du traitement par HALAVEN (≥ 25 %) au sein des populations combinées de patients atteints de cancer du sein et de sarcome des tissus mous métastatiques étaient la neutropénie, l’alopécie, la neuropathie périphérique, l’asthénie ou la fatigue, les nausées et la leucopénie.
Les effets indésirables graves survenus le plus fréquemment au cours du traitement par HALAVEN (≥ 1 %) étaient la neutropénie fébrile (2,8 %), la neutropénie (2 %) et la pyrexie (1,1 %).
L’effet indésirable survenu au cours du traitement par HALAVEN ayant entraîné le plus fréquemment l’arrêt de celui-ci était la neuropathie périphérique (2,6 %).
Réactions indésirables au médicament déterminées au cours des essais cliniques
Les essais cliniques se tiennent dans des conditions très spécifiques. Les taux de réactions indésirables observés dans ces cas n’indiquent pas nécessairement les taux observés en pratique. En outre, il ne faut pas les comparer aux taux obtenus dans d’autres essais cliniques relatifs à des médicaments différents. Les renseignements liés aux réactions indésirables au médicament tirés des essais cliniques sont utiles pour l’identification des événements indésirables découlant du médicament et l’obtention de taux approximatifs.
CANCER DU SEIN MÉTASTATIQUE
Dans l’étude pivot à répartition aléatoire et contrôlée EMBRACE (étude 305), 762 patients atteints de cancer du sein métastatique ont été assignés de manière aléatoire (2:1) afin de recevoir soit HALAVEN (1,4 mg/m2 les jours 1 et 8 d’un cycle de 21 jours) ou un traitement à agent unique choisi par leur médecin (groupe témoin). Parmi les patients répartis de manière aléatoire, 750 ont été traités. Au total, 503 patients ont pris HALAVEN et 247 patients du groupe témoin ont reçu le traitement choisi par le médecin. Au sein du groupe témoin, 97 % des patients ont reçu une chimiothérapie (anthracyclines : 10 %, capécitabine : 18 %, gemcitabine : 19 %, taxanes : 15%, vinorelbine : 25 %, autres chimiothérapies : 10 %) et 3 % ont reçu une hormonothérapie. La durée médiane de l’exposition était de 118 jours pour les patients prenant HALAVEN et de 63 jours pour les patients recevant le traitement témoin.
Le tableau 1 indique les effets indésirables non hématologiques survenus le plus fréquemment au cours du traitement par HALAVEN et du traitement choisi par le médecin, signalés chez au moins 10 % des patients ayant pris part à l’étude EMBRACE. L’apparition d’une neuropathie périphérique grave est survenue chez 8 % des patients (tableau 1). Les réactions indésirables les plus répandues menant à une intervention clinique étaient la neutropénie, les nausées, la constipation, la pyrexie, la neuropathie périphérique, l’arthralgie/myalgie, l’anémie, les maux de dos, les maux de tête et la leucopénie.
Les réactions indésirables ayant entraîné l’arrêt du traitement (HALAVEN = 13 %, traitement choisi par le médecin = 15 %) ou une réduction de dose (HALAVEN = 17 %, traitement choisi par le médecin = 16 %) étaient comparables entre les groupes de traitement.
Tableau 1 : Effets indésirables non hématologiques survenus en cours de traitement dont l’incidence était d’au moins 10 % chez les patients atteints d’un cancer du sein métastatique (population évaluable sur le plan de l’innocuité) ayant pris part à l’étude EMBRACE (étude 305)
CSO selon le MedDRA et
terme privilégiéa
HALAVEN n = 503 (%)
Traitement choisi par le médecin n = 247 (%)
Total Grade 3 Grade ≥ 4 Total Grade 3 Grade ≥ 4 Tout évènement 99 36 33 93 34 20 Troubles gastro-intestinaux
Nausées 35 1 0 28 3 0 Constipation 25 1 0 21 1 0 Diarrhée 18 0 0 18 0 0 Vomissements 18 1 < 1 18 1 0 Troubles généraux et affections au
point d’administration
Asthénie/Fatigueb 54 9 1 40 11 1 Pyrexie 21 < 1 0 13 < 1 0 Inflammation des
muqueuses 9 1 0 10 2 0
Évaluations
Perte de poids 21 1 ND 14 < 1 ND Troubles métaboliques et alimentaires
Anorexie 20 1 0 13 1 0 Troubles musculo-squelettiques et des
tissus conjonctifs
Arthralgie/Myalgie 22 < 1 0 12 1 0 Mal de dos 16 1 < 1 7 1 < 1 Douleurs osseuses 12 2 < 1 9 2 0 Douleurs aux extrémités 11 1 0 10 1 0 Troubles du système nerveux
Neuropathie périphériquec 35 8 < 1 16 2 0 Maux de tête 19 < 1 0 12 0 < 1 Troubles respiratoires,
thoraciques et médiastinaux
Dyspnéed 16 4 1 13 2 2 Toux 14 0 ND 9 0 ND Troubles cutanés et des tissus
sous-cutanés
Alopéciee 45 ND ND 10 ND ND Syndrome
d’érythrodysesthésie
palmo-plantaire 1 < 1 0 14 4 0 Abréviations : CTCAE, NCI Common Terminology Criteria for Adverse Events (version 3.0) (critères de terminologie standards pour les évènements indésirables du National Cancer Institute des États-Unis); MedDRA : Medical Dictionary for Regulatory Activities; S. O. : sans objet (le système du CTCAE ne prévoit pas ces grades pour l’effet); CSO : classe de système d’organes.
a Les patients ayant signalé >1 effet indésirable selon le terme privilégié ont été comptabilisés une seule fois pour ce terme privilégié. Si un effet indésirable présentait > 1 grade CTC, le grade CTC le plus élevé était utilisé. b Asthénie/Fatigue : HALAVEN = Grade 4 : 1 %; Grade 5 : 0 %; TPC = Grade 4 : < 1 %; Grade 5 : < 1 %. c Ce terme comprend les termes privilégiés « neuropathie périphérique », « neuropathie », « neuropathie motrice périphérique », « polyneuropathie », « neuropathie sensorielle périphérique » et « paresthésie ».
d Dyspnée : HALAVEN = Grade 4 : 0 %; Grade 5 : 1 %; TPC = Grade 4 : 1 %; Grade 5 : 1 %.
e Alopécie : HALAVEN = Grade 1 : 27 %, Grade 2 : 18 %; TPC = Grade 1 : 5 %, Grade 2 : 4 %.
Observations anormales hématologiques et de chimie clinique
Les réactions indésirables hématologiques observées dans le cadre de l’étude EMBRACE sont présentées dans le tableau 2. Les toxicités hématologiques se sont traduites par l’arrêt du traitement chez moins de 1 % des patients traités par HALAVEN La neutropénie fébrile a été observée chez 5 % des patients traités par HALAVEN.
Tableau 2 : Réactions indésirables hématologiques observées chez les patients atteints d’un cancer du sein métastatique (population évaluable sur le plan de l’innocuité) ayant pris part à l’étude EMBRACE (étude 305)
HALAVEN
(n = 503)
Traitement choisi par le médecin
(n = 247)
Paramètres hématologiques
Tout
grade
%
Grade 3
%
Grade 4
%
Tout
grade
%
Grade 3
%
Grade 4
%
Leucopénie 88 31 5 64 12 2 Neutropénie 82 29 29 54 14 9 Anémie 78 2 < 1 73 4 0 Lymphopénie 72 13 2 71 9 2 Thrombocytopénie 20 1 < 1 29 1 2
La neutropénie observée était généralement réversible et n’était pas cumulative. Le délai moyen avant l’atteinte du nadir à l’intérieur d’un cycle était d’environ 13 jours et le délai moyen avant le rétablissement d’une neutropénie grave (< 500 cellules/mm3) à une neutropénie ≤ Grade 2 (≥ 1 000 cellules/mm3) était d’environ 8 jours.
Les anomalies de laboratoire fréquentes dans le cadre de l’étude EMBRACE sont présentées au tableau 3.
Tableau 3 : Anomalies de laboratoire parmi les patients atteints d’un cancer du sein métastatique (population évaluable sur le plan de l’innocuité) ayant pris part à l’étude EMBRACE (étude 305)
HALAVEN
(n = 503)
Traitement choisi par le médecin
(n = 247)
Anomalies de laboratoire
Tout grade
Grade 3
%
Grade 4
%
Tout
grade
Grade 3
%
Grade 4
%
Aspartate aminotransférase 73 5 < 1 65 5 0 Alanine aminotransférase 61 3 0 50 2 0 Phosphatase alcaline 58 5 0 65 3 0 Albumine 40 1 0 40 1 0 Hypokaliémie 38 4 1 15 2 1 Hypocalcémie 35 1 2 25 1 3 Hypomagnésémie 34 2 0 28 0 1 Hyponatrémie 32 3 3 25 5 2 Hypophosphatémie 23 6 1 14 2 0 Hypercalcémie 19 < 1 2 12 < 1 1 Hyperkaliémie 18 < 1 1 19 2 1 Hypermagnésémie 17 4 < 1 13 2 0 Bilirubine totale 15 1 0 21 2 0 Créatinine 14 1 1 13 1 0
Le profil d’innocuité d’HALAVEN dans les autres études de phase 2 et 3 cadrait avec celui observé dans l’étude à répartition aléatoire et avec contrôle par témoin actif EMBRACE (étude 305).
Effets indésirables survenus en cours de traitement observés moins fréquemment pendant les essais cliniques (> 3 % à < 10 %)
Troubles du système sanguin et lymphatique : neutropénie fébrile
Troubles de l’oreille et du labyrinthe : vertige
Troubles oculaires : larmoiement accru
Troubles cardiaques : tachycardie
Troubles gastro-intestinaux : distension abdominale, douleur abdominale, douleur dans le haut de l’abdomen, dyspepsie, bouche sèche, stomatite
Troubles généraux et réactions au point d’administration : œdème périphérique, douleur Infections et infestations : nasopharyngite, rhinite, infection des voies urinaires, infection des voies respiratoires supérieures
Évaluations : augmentation du taux d’alanine aminotransférase, augmentation du taux d’aspartate aminotransférase, gain de poids
Troubles métaboliques et alimentaires : baisse de l’appétit, hypoglycémie, hypokaliémie, hypomagnésémie
Troubles musculo-squelettiques et des tissus conjonctifs : spasmes musculaires, faiblesse musculaire, douleur thoracique d’origine musculo-squelettique, douleur musculo-squelettique Troubles du système nerveux : étourdissements, dysgueusie, hypoesthésie, léthargie Troubles psychiatriques : anxiété, dépression, insomnie
Troubles respiratoires, thoraciques et médiastinaux : douleur pharyngolaryngée Troubles cutanés et des tissus sous-cutanés : prurit, éruption cutanée
Troubles vasculaires : hypertension
SARCOME DES TISSUS MOUS
Les effets indésirables survenus très fréquemment au cours de traitement par HALAVEN (≥ 10 %) dans le cadre de l’étude pivot de phase 3 à répartition aléatoire et sans insu (étude 309) menée chez des patients atteints de sarcome des tissus mous (liposarcome et léiomyosarcome) sont énumérés dans le tableau 4.
Tableau 4 : Effets indésirables survenus en cours de traitement et dont l’incidence était d’au moins 10 % chez les patients atteints de sarcome des tissus mous (population évaluable sur le plan de l’innocuité) ayant pris part à l’étude 309
| Classe de système d’organes/terme privilégié | HALAVEN Étude 309 N = 226 | Dacarbazine Étude 309 N = 224 | ||
| Tous grades confondus | Grade 3 ou 4 | Tous grades confondus | Grade 3 ou 4 | |
| Affections hématologiques et du système lymphatique | ||||
| Neutropénie | 43,8 % | 35,4 % | 23,7 % | 15,6 % |
| Anémie | 29,6 % | 7,1 % | 30,8 % | 12,0 % |
| Leucopénie | 15,9 % | 10,2 % | 10,3 % | 3,5 % |
| Affections du système nerveux | ||||
| Neuropathie périphériquea | 33,1 % | 3,5 % | 7,5 % | 0,4 % |
| Céphalées | 18,1 % | 0 | 9,4 % | 0 |
| Troubles généraux et anomalies au site d’administration | ||||
| Asthénie/fatigue | 64,6 % | 3,1 % | 61,2 % | 1,3 % |
| Pyrexie | 27,9 % | 0,9 % | 13,8 % | 0,4 % |
| Œdème périphérique | 11,9 % | 0 | 7,6 % | 0,4 % |
| Affections gastro-intestinales | ||||
| Constipation | 31,4 % | 0,9 % | 25,9 % | 0,4 % |
| Diarrhée | 16,8 % | 0,4 % | 16,1 % | 0,8 % |
| Nausées | 40,3 % | 0,9 % | 47,3 % | 0,4 % |
| Vomissements | 19,0 % | 0,9 % | 22,3 % | 0,4 % |
| Stomatite | 13,7 % | 0,9 % | 4,9 % | 0,4 % |
| Douleur abdominaleb | 28,3 % | 2,7 % | 21,8 % | 4,0 % |
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Arthralgie/myalgie | 18,6 % | 0 | 13,4 % | 0 |
| Dorsalgie | 15,5 % | 1,8 % | 13,8 % | 1,3 % |
| Troubles du métabolisme et de la nutrition | ||||
| Diminution de l’appétit | 19,0 % | 0,4 % | 19,2 % | 0,9 % |
| Hypokaliémie | 10,2 % | 2,7 % | 4,0 % | 1,7 % |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Touxc | 18,6 % | 0 | 13,4 % | 0 |
| Dyspnéed | 16,8 % | 0 | 18,3 % | 0,4 % |
| Affections de la peau et du tissu sous-cutané | ||||
| Alopécie | 35,0 % | S.O.e | 2,7 % | S.O.e |
| Infections et infestations | ||||
| Infection urinairef | 11,5 % | 2,6 % | 6,3 % | 0,4 % |
a. Ce terme comprend les termes privilégiés « neuropathie motrice périphérique », « neuropathie sensorimotrice périphérique » « neuropathie sensorielle périphérique », « polyneuropathie » et « neuropathie périphérique ». b. Ce terme comprend les termes privilégiés « douleur abdominale », « douleur abdominale haute » et « douleur abdominale basse ». c. Ce terme comprend les termes privilégiés « toux » et « toux productive ». d. Ce terme comprend les termes privilégiés « dyspnée » et « dyspnée d’effort ». e. Sans objet; le système de classement ne va pas au-delà du grade 2 pour l’alopécie. f. Ce terme comprend les termes privilégiés « infection des voies urinaires » et « cystite ». | ||||
Effets indésirables survenus en cours de traitement dont l’incidence était moins élevée (de ≥ 3 % à < 10 %) lors des essais cliniques dans le cadre de l’étude 309 Affections hématologiques et du système lymphatique : Thrombopénie Affections oculaires : Larmoiement accru
Affections gastro-intestinales : Distension abdominale, xérostomie, dyspepsie, reflux gastro-œsophagien
Troubles généraux et anomalies au site d’administration : Frissons
Infections et infestations : Infection des voies respiratoires supérieures, rhinopharyngite, pneumonie
Investigations : Augmentation du taux d’alanine aminotransférase, augmentation du taux d’aspartate aminotransférase, prolongation de l’intervalle QT, augmentation du taux sanguin de lacticodéshydrogénase, augmentation du taux de phosphatase alcaline, perte pondérale Troubles du métabolisme et de la nutrition : Hyperglycémie, hypoalbuminémie, hypocalcémie, hypomagnésémie
Affections musculosquelettiques et du tissu conjonctif : Spasmes, faiblesse musculaire, douleur thoracique musculosquelettique, douleur musculosquelettique, douleur aux extrémités Affections du système nerveux : Étourdissements, dysgueusie, somnolence Affections psychiatriques : Anxiété, insomnie
Affections du rein et des voies urinaires : Dysurie
Affections respiratoires, thoraciques et médiastinales : Dysphonie, douleur oropharyngée, rhinorrhée
Affections de la peau et du tissu sous-cutané : Éruption cutanée, prurit Affections vasculaires : Hypertension, hypotension
Les anomalies hématologiques et biochimiques suivantes sont survenues plus fréquemment en cours de traitement chez les patients atteints de sarcome des tissus mous qui ont reçu HALAVEN dans le cadre de l’étude 309 : taux nettement faibles de leucocytes, de neutrophiles, de calcium, de potassium et de phosphore et taux nettement élevés de glucose, de calcium, de bilirubine et d’aspartate aminotransférase comparativement aux patients ayant reçu la dacarbazine.
Les autres réactions indésirables graves observées chez les 1 963 patients traités par HALAVEN qui ne sont pas mentionnées ci-dessus et pour lesquelles il existe un lien de causalité possible avec HALAVEN sont la mort subite, la pneumonie, la sepsie (dont la sepsie neutropénique, fatale dans certains cas), la déshydratation, l’insuffisance rénale, l’embolie pulmonaire et la thrombose veineuse profonde.
Réactions indésirables au médicament signalées après la commercialisation du produit
Les réactions indésirables qui suivent ont été recensées après l’approbation d’HALAVEN Étant donné que ces réactions sont déclarées volontairement au sein d’une population de taille indéterminée, il n’est pas toujours possible d’en estimer la fréquence avec certitude ou d’établir un lien de causalité avec l’exposition au médicament.
Affections hématologiques et du système lymphatique : coagulation intravasculaire disséminée (CIVD)
Affections cardiaques : fibrillation auriculaire
Troubles du système immunitaire : hypersensibilité au médicament
Troubles hépatobiliaires : hépatotoxicité
Troubles gastro-intestinaux : pancréatite
Troubles respiratoires, thoraciques et médiastinaux : maladie pulmonaire interstitielle Affections de la peau et du tissu sous-cutané : syndrome de Stevens-Johnson, nécrolyse épidermique toxique
INTERACTIONS MÉDICAMENTEUSES
Autres médicaments prolongeant l’intervalle QT/QTc
L’utilisation concomitante d’HALAVEN avec un autre médicament prolongeant l’intervalle QT/QTc doit être évitée autant que possible. Les médicaments qui ont été associés à une prolongation de l’intervalle QT/QTc et/ou une torsade de pointe comprennent, mais sans s’y limiter, les exemples de la liste suivante (les classes chimiques/pharmacologiques sont mentionnées si certains membres de la classe ont été associés à la prolongation QT/QTc et/ou à une torsade de pointe) : antiarythmiques de classe IA, antiarythmiques de classe III, antiarythmiques de classe IC; antipsychotiques, antidépresseurs, opiacés, antibiotiques macrolides et analogues, antibiotiques quinolones, antipaludéens, antifongiques azolés, dompéridone, antagonistes des récepteurs 5-hydroxytryptamine (5-HT), inhibiteurs de la tyrosine kinase, inhibiteurs de l’histone déacétylase, agonistes de l’adrénocepteur bêta-2.
Il faut faire montre de prudence si HALAVEN est utilisé avec des médicaments susceptibles de perturber les niveaux électrolytiques, y compris, mais pas limités aux médicaments suivant : diurétique de l’anse, thiazide et diurétiques connexes; laxatifs et lavements; amphotéricine B; corticostéroïdes à forte dose.
Il faut consulter les sources d’information courantes pour les médicaments homologués qui prolongent l’intervalle QT/QTc ou causent des troubles électrolytiques.
Interactions médicament-médicament
Effets des inhibiteurs et inducteurs du CYP3A4 sur HALAVEN
Une étude pharmacocinétique (PK) a démontré que l’exposition à l’éribuline (aire sous la courbe et concentration maximale) était similaire lorsque HALAVEN a été administré en association avec du kétoconazole, un puissant inhibiteur du cytochrome P450 3A4 (CYP3A4), comparativement à l’administration d’HALAVEN seul. Une analyse pharmacocinétique dans la population n’a mis en évidence aucun effet des inhibiteurs ou des inducteurs du CYP3A4 sur l’exposition à l’éribuline. Par conséquent, aucune interaction médicament-médicament avec les inhibiteurs ou les inducteurs du CYP3A4 n’est prévue.
Effets des inhibiteurs des protéines de transport sur HALAVEN
Des études non cliniques ont révélé que l’éribuline est un substrat P-gp (voir PHARMACOLOGIE DÉTAILLÉE — Pharmacocinétique). Une étude PK a démontré que l’exposition à l’éribuline était similaire lorsque l’éribuline a été administrée en association avec du kétoconazole, un inhibiteur du P-gp, comparativement à l’administration d’éribuline seule. L’éribuline est faiblement métabolisée et elle est principalement éliminée, inchangée, dans les fèces et dans une mesure moindre dans les urines. La contribution de P-gp à l’excrétion biliaire et rénale de l’éribuline est inconnue. Les protéines de transport intervenant dans l’excrétion de l’éribuline n’ont pas été identifiées, mais l’inhibition des protéines de transport pourrait théoriquement provoquer une exposition accrue à l’éribuline. Il faut faire montre de prudence lors de l’administration d’HALAVEN avec des inhibiteurs des protéines de transport.
Effets d’HALAVEN sur d’autres médicaments.
L’éribuline n’inhibe pas les enzymes CYP1A2, CYP2C9, CYP2C19, CYP2D6, CYP2E1 ou CYP3A4 ou n’induit pas les enzymes CYP1A2, CYP2C9, CYP2C19 ou CYP3A4 aux concentrations cliniques pertinentes, et ne devrait pas modifier les concentrations plasmatiques d’autres médicaments qui sont des substrats de ces enzymes.
Interactions entre le médicament et les habitudes de vie
Aucune étude n’a été effectuée sur les effets d’HALAVEN sur la capacité de conduire ou d’utiliser des machines. HALAVEN peut causer des effets secondaires tels que la fatigue et les étourdissements, lesquels peuvent exercer une influence mineure ou modérée sur la capacité de conduire ou d’utiliser des machines. Il faut conseiller aux patients de ne pas conduire et/ou utiliser des machines s’ils se sentent fatigués ou étourdis.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et ajustements posologiques
Renseignements posologiques de nature générale
La dose recommandée d’HALAVEN est de 1,4 mg/m2 administré par voie intraveineuse (i.v.) pendant deux à cinq minutes les jours 1 et 8 d’un cycle de 21 jours.
Les patients doivent avoir des valeurs de nombre absolu de neutrophiles (NAN) ≥ de 1 500 cellules/mm3 et de plaquettes de >100 000/mm3 à l’initiation du traitement avec HALAVEN.
La prémédication par des stéroïdes et/ou des antihistaminiques pour prévenir les réactions d’hypersensibilité n’est pas nécessaire avec l’emploi d’HALAVEN. Aucune tubulure spéciale n’est requise pour l’administration intraveineuse d’HALAVEN.
Ajustement posologique pendant le traitement
Les patients doivent faire l’objet d’une évaluation à la recherche d’une éventuelle neuropathie périphérique et il faut obtenir une formule sanguine complète avant chaque dose.
Reports posologiques recommandés
Ne pas administrer HALAVEN le jour 1 ou le jour 8 dans l’un des cas suivant :
- NAN < 1 000/mm3
- Plaquettes < 75 000/mm3
- Toxicités non hématologiques de grade 3 ou 4
La dose du jour 8 peut être retardée d’un maximum d’une semaine.
- Si les toxicités ne se résolvent pas ou ne s’améliorent pas à une gravité ne dépassant pas le grade 2, omettre la dose.
- Si les toxicités se résolvent ou s’améliorent à une gravité ne dépassant pas le grade 2 avant le jour 15, administrer HALAVEN à une dose réduite et entreprendre le cycle suivant au plus tôt deux semaines après.
Réductions posologiques recommandées
Si une dose a été retardée pour cause de toxicité et que les toxicités ont baissé à une gravité de grade 2 ou moins, reprendre HALAVEN à une dose réduite, comme précisé dans le tableau 5.
Ne pas réaugmenter la dose d’HALAVEN après qu’elle ait été réduite.
Tableau 5 : Recommandations relatives à l’ajustement de la posologie
Description de l’évènement Dose recommandée d’HALAVEN Réduire en permanence la dose de 1,4 mg/m2 d’HALAVEN dans l’un des cas
suivants :
1,1 mg/m2 NAN < 500 cellules/mm3 pendant > sept jours
NAN < 1 000 cellules/mm3 en présence d’une fièvre ou d’une infection
Plaquettes < 25 000/mm3
Plaquettes < 50 000/mm3 nécessitant une transfusion
Toxicités non hématologiques de grade 3 ou 4 Omission ou retard de la dose d’HALAVEN du jour 8 dans le cycle précédent
en raison d’une toxicité.
Occurrence de tout évènement nécessitant une réduction permanente de la dose
pendant la prise de 1,1 mg/m2 0,7 mg/m2
Occurrence de tout évènement nécessitant une réduction permanente de la dose
pendant la prise de 0,7 mg/m2
Cessation d’HALAVEN
NAN = nombre absolu de neutrophiles.
Grade des toxicités établi selon les critères de terminologie standards pour les évènements indésirables (CTCAE), version 3.0, du National Cancer Institute (NCI) des États-Unis.
Critères de retraitement : les patients doivent être retraités par HALAVEN seulement si leur nombre absolu de neutrophiles (NAN) est de ≥1 000 cellules/mm3 et leur numération plaquettaire est de ≥75 000/mm3, et seulement si toute autre toxicité associée à un cycle de traitement antérieur est revenue au grade ≤ 2 (à l’exception de l’anémie).
Ajustement posologique dans les populations particulières –
Patients présentant une insuffisance hépatique
La dose recommandée chez les patients atteints d’une insuffisance hépatique légère (Child-Pugh A) est de 1,1 mg/m2 administrée par voie intraveineuse les jours 1 et 8 d’un cycle de 21 jours. La dose recommandée chez les patients atteints d’une insuffisance hépatique modérée (Child-Pugh B) est de 0,7 mg/m2 administrée par voie intraveineuse les jours 1 et 8 d’un cycle de 21 jours. HALAVEN n’a pas été étudié chez les patients atteints d’une insuffisance hépatique grave (Child-Pugh C). Par conséquent, son utilisation n’est pas recommandée chez ces patients.
Patients présentant une insuffisance rénale
La dose recommandée pour les patients souffrant d’une insuffisance rénale modérée à grave (ClCr : 15 à 50 ml/min) est de 1,1 mg/m2 administrée par voie intraveineuse pendant deux à cinq minutes les jours 1 et 8 d’un cycle de 21 jours. HALAVEN n’a pas fait l’objet d’études chez les patients souffrant d’une insuffisance rénale terminale (IRT); par conséquent, l’utilisation d’HALAVEN n’est pas recommandée chez ces patients.
Administration
HALAVEN est une solution aqueuse, stérile, incolore et transparente, prête à l’emploi, pour administration intraveineuse. Chaque fiole contient 1 mg de mésylate d’éribuline sous la forme d’une solution de 0,5 mg/ml dans un mélange d’éthanol et d’eau (5:95).
La solution HALAVEN doit être extraite de la fiole au moyen d’une seringue, dans des conditions aseptiques, et administrée par voie intraveineuse sans dilution. HALAVEN peut également être dilué dans une solution de chlorure de sodium à 0,9 % (100 ml max.). HALAVEN ne doit pas être mélangé à d’autres produits médicinaux.
HALAVEN ne doit pas être dilué ou administré à travers une tubulure intraveineuse contenant des solutions de dextrose.
HALAVEN est administré par voie intraveineuse au cours d’une période de deux à cinq minutes.
Aucune tubulure spéciale n’est requise pour l’administration intraveineuse d’HALAVEN.
Un accès veineux périphérique adéquat ou une ligne centrale évidente doit être assuré avant l’administration. Rien ne donne à penser que le mésylate d’éribuline exerce un effet vésicant ou irritant. En cas d’extravasation, le traitement doit être symptomatique.
La solution parentérale doit faire l’objet d’une inspection visuelle quant à la clarté, aux matières particulaires, à la précipitation, à la décoloration, aux fuites, etc., avant l’administration. Seule une solution claire sans particules, précipité, décoloration ou fuite doit être utilisée. La partie inutilisée doit être jetée.
SURDOSAGE
Un cas de surdosage d’HALAVEN a été signalé. Le patient a accidentellement reçu 8,6 mg d’HALAVEN (environ quatre fois la dose prévue) et a ensuite présenté une réaction d’hypersensibilité (grade 3) le jour 3 et une neutropénie (grade 3) le jour 7. Les deux réactions indésirables ont disparu avec des soins de soutien.
Il n’existe aucun antidote connu en cas de surdose d’HALAVEN. En cas de surdose, le patient doit faire l’objet d’une étroite surveillance. La prise en charge de la surdose doit comprendre des interventions médicales de soutien pour traiter les manifestations cliniques apparentes.
Pour la prise en charge d’une surdose soupçonnée au médicament, veuillez communiquer immédiatement le centre antipoison régional.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
L’éribuline est un inhibiteur de la dynamique des microtubules appartenant à la classe d’agents antinéoplasiques appelés halichondrines. L’éribuline inhibe la phase de croissance de la dynamique des microtubules sans affecter la phase de raccourcissement et séquestre la tubuline dans des agrégats non productifs. L’éribuline exerce ses effets anticancer au moyen d’un mécanisme antimitotique basé sur les tubulines conduisant au blocage du cycle des cellules G2M, à la perturbation des fuseaux achromatiques et, enfin, à la mort des cellules apoptotiques après un blocage prolongé et irréversible de la mitose.
En outre, le traitement par l’éribuline ciblant les cellules du cancer du sein chez l’humain a causé des changements sur le plan de la morphologie et de l’expression génique, et diminué la migration et le pouvoir envahissant in vitro. Dans des modèles murins (souris) de xénogreffe de cancer du sein humain, le traitement par l’éribuline a été associé à une perfusion et à une perméabilité vasculaires accrues dans les noyaux tumoraux ayant donné lieu à une réduction de l’hypoxie tumorale, ainsi qu’à des modifications de l’expression génique dans les échantillons tumoraux associées à un changement de phénotype.
Pharmacodynamie
L’éribuline possède une activité antitumorale in vivo dans plusieurs xénogreffes de tumeurs humaines, y compris le cancer du sein et le sarcome des tissus mous, chez des souris athymiques.
Électrocardiographie
L’effet d’HALAVEN sur l’intervalle QT à l’électrocardiogramme a été évalué dans le cadre d’une étude ouverte, non contrôlée, multicentrique à un seul groupe effectuée auprès de 26 patients porteurs des tumeurs solides et traités à raison de 1,4 mg/m2 les jours 1 et 8 d’un cycle de 21 jours. Aucun effet sur l’intervalle QTc n’a été observé le jour 1. La prolongation de l’intervalle QTc était évidente le jour 8 du traitement. La plus forte augmentation moyenne par rapport à la valeur de référence était de 10,5 msec (IC 90 % 4,9 à 16,2). L’exposition à HALAVEN était similaire le jour 1 et le jour 8; par conséquent, les différences de la concentration plasmatique ne sont pas responsables de l’accroissement retardé de l’intervalle QTc.
Pharmacocinétique
La pharmacocinétique de l’éribuline est linéaire sur la fourchette posologique de 0,25 mg/m2 à 4,0 mg/m2. Suite à l’administration d’une dose de 1,4 mg/m2, la concentration plasmatique maximale moyenne (Cmax) variait entre 186 et 519 ng/ml et l’exposition moyenne (ASC) variait entre 600 et 971 ng·h/ml.
Distribution :
La pharmacocinétique de l’éribuline se caractérise par une phase de distribution rapide, suivie d’une phase d’élimination prolongée, avec une demi-vie terminale moyenne d’environ 40 heures. Elle possède un volume de distribution important (de 43 à 114 l/m2) et une faible clairance (de 1,16 à 2,42 l/h/m2). L’exposition à l’éribuline après l’administration de plusieurs doses est comparable à celle obtenue après l’administration d’une dose unique. Aucune accumulation significative d’éribuline n’est observée avec l’administration hebdomadaire.
L’éribuline se fixe faiblement aux protéines plasmatiques. À 100 à 1 000 ng/ml d’éribuline, la fixation de l’éribuline aux protéines est de 49 à 65 % dans le plasma humain.
Métabolisme :
Le cytochrome P450 3A4 (CYP3A4) métabolise l’éribuline de manière négligeable in vitro. L’éribuline inhibe l’activité CYP3A4 dans les microsomes hépatiques humains, mais il est improbable que l’éribuline augmente de façon substantielle les taux plasmatiques des substrats CYP3A4. L’éribuline ne présente aucun potentiel d’induction pour le CYP1A, le CYP2C9, le CYP2C19 et le CYP3A dans les hépatocytes primaires humains. Aucune inhibition significative des CYP1A2, CYP2C9, CYP2C19, CYP2D6 et CYP2E1 n’a été décelée avec l’éribuline à des concentrations allant jusqu’à 5 μm dans des microsomes hépatiques humains groupés. Aucune inhibition significative du CYP3A4 n’a été décelée avec l’éribuline à des concentrations allant jusqu’à 1 μm (730 ng/ml) dans des microsomes hépatiques groupés. Il est donc peu probable que l’éribuline affecte le taux plasmatique des médicaments qui sont des substrats d’enzymes du CYP.
L’éribuline à l’état inchangé était la principale espèce circulant dans le plasma de patients ayant reçu de l’éribuline marquée au carbone14. Les concentrations de métabolite ont représenté < 0,6 % de la molécule mère, ce qui confirme l’absence de métabolites majeurs de l’éribuline chez l’être humain.
Excrétion :
L’éribuline est principalement éliminée dans les fèces sous une forme inchangée. Après administration d’éribuline marquée au carbone14 à des patients, environ 82 % de la dose a été éliminée dans les fèces et 9 % dans les urines, ce qui indique que la clairance rénale n’est pas une voie d’élimination significative de l’éribuline. L’éribuline inchangée représentait environ 88 et 91 %, respectivement, de la matière radioactive retrouvée dans les fèces et les urines. L’éribuline est un substrat du P-gp transporteur d’efflux du médicament in vitro.
Populations et affections particulières
Effets de l’âge, du sexe et de la race
D’après une analyse pharmacocinétique dans la population, le sexe, la race et l’âge n’exercent aucun effet significatif sur la pharmacocinétique de l’éribuline.
Effets de l’insuffisance hépatique
Une étude de phase 1 a évalué la pharmacocinétique de l’éribuline chez des patients présentant une insuffisance hépatique faible (Child-Pugh A, n = 7) et modérée (Child-Pugh B, n = 4). Comparativement aux patients dont la fonction hépatique est normale (n = 6), l’exposition à l’éribuline a augmenté, respectivement, de 1,75 à 2,79 fois chez les patients présentant une insuffisance hépatique faible et modérée. L’administration d’HALAVEN à une dose de 1,1 mg/m2 et de 0,7 mg/m2 à des patients présentant une insuffisance hépatique faible et modérée, respectivement, a entraîné une exposition similaire à l’éribuline à celle d’une dose de 1,4 mg/m2 aux patients avec fonction hépatique normale. Une réduction de dose à 1,1 mg/m2 est recommandée pour les patients souffrant d’une insuffisance hépatique faible (Child-Pugh A) et à 0,7 mg/m2 pour les patients souffrant d’une insuffisance hépatique modérée (Child-Pugh B). HALAVEN n’a pas été étudié chez les patients souffrant d’une insuffisance hépatique grave (Child-Pugh C).
Effets de l’insuffisance rénale
La pharmacocinétique de l’éribuline a été évaluée dans le cadre d’une étude de Phase 1 chez des patients ayant une fonction rénale normale (ClCr : > 80 ml/min), modérée (ClCr : 30 à 50 ml/min) ou grave (ClCr : 15 à < 30 ml/min). Les estimations de la clairance de la créatinine ont été calculées en utilisant la formule Cockcroft-Gault. La Cmax normalisée en fonction de la dose a augmenté de 1,31 fois (IC 90 % : 0,84 à 2,05) en présence d’insuffisance rénale modérée et de 2,02 fois (IC 90 % : 1,27 à 3,21) en présence d’insuffisance rénale grave, par rapport à une fonction rénale normale. En présence d’insuffisance rénale modérée à grave, l’ASC(0-inf) normalisée sur la dose moyenne a augmenté de 1,49 fois (IC 90 % : 0,9 à 2,45) par rapport à la fonction rénale normale. La gravité de l’insuffisance rénale n’a eu aucun effet différentiel sur l’exposition à l’éribuline. HALAVEN n’a pas fait l’objet d’études chez les patients souffrant d’une insuffisance rénale terminale (IRT). La dose recommandée pour les patients souffrant d’une insuffisance rénale modérée à grave (ClCr : 15 à 50 ml/min) est de 1,1 mg/m2 administrée par voie intraveineuse pendant deux à cinq minutes les jours 1 et 8 d’un cycle de 21 jours.
CONSERVATION ET STABILITÉ
Conserver les fioles dans leurs boîtes d’origine. Entreposer à une température maximale de 25 °C avec hausses autorisées jusqu’à 30 °C. Ne pas congeler.
Une fois transféré de la fiole à une seringue, HALAVEN (0,5 mg/ml) peut être conservé pendant une période allant jusqu’à six heures à température et éclairage ambiants ou jusqu’à 24 heures au réfrigérateur. Les solutions diluées d’HALAVEN (0,005 à 0,2 mg/ml dans une solution salée normale) peuvent être conservées pendant une période allant jusqu’à 48 heures au réfrigérateur ou pendant une période allant jusqu’à 24 heures à température et éclairage ambiants. Toute partie inutilisée de la fiole doit être jetée.
Les solutions diluées d’HALAVEN (0,005 à 0,2 mg/ml dans une solution salée normale) sont compatibles avec les sacs d’intraveineuses pendant une période allant jusqu’à 48 heures au réfrigérateur ou pendant une période allant jusqu’à 24 heures à température et éclairage ambiants.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il convient d’appliquer la marche à suivre pour la manipulation et l’élimination adéquates des médicaments anticancéreux. Il n’est pas admis de manière consensuelle que toutes les interventions recommandées dans les lignes directrices sont nécessaires ou adéquates (lignes directrices de l’ASHP 2006, Manuel de l’OSHA (section VI, chapitre 2) 1999, Polovich et al. 2005 et NIOSH Alert 2004).
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
HALAVEN (mésylate d’éribuline pour injection) est une solution stérile, incolore et transparente, conditionnée dans une fiole à usage unique, une fiole par boîte, dotée d’un bouchon en caoutchouc sans latex.Le produit médicamenteux contient 1,0 mg de mésylate d’éribuline par fiole, dans 2 ml de solution. La concentration de la solution de mésylate d’éribuline est de 0,5 mg/ml.
Ingrédients inactifs : alcool déshydraté USP (5 % vol/vol), acide chlorhydrique (pour ajuster le pH), hydroxyde de sodium (pour ajuster le pH), eau pour injection USP (95 % vol/vol).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Nom usuel : mésylate d’éribuline
Nom chimique : 11,15:18,21:24,28-Triépoxy-7,9-éthano-12,15-méthano-9H,15H-furo[3,2-i]furo[2’,3’:5,6]pyrano[4,3-b][1,4]dioxacyclopentacosin-5(4H)-one, 2-[(2S)-3-amino-2-hydroxypropyl]hexacosahydro-3-méthoxy-26-méthyl-20,27-bis(méthylène)-, (2R,3R,3aS,7R,8aS,9S,10aR,11S,12R,13aR,13bS,15S,18S,21S,24S,26R,28R,29aS)-, méthanesulfonate (sel)
Formule moléculaire et masse moléculaire :
Formule moléculaire : C40H59NO11 · CH4SO3
Poids moléculaire : 826,0 (729,9 pour la base libre)
Formule développée :
O
O
O
O
O
O O
H
O
O
O
H2C
CH3
CH2
H
H
H
H H
H H
H
H
H
H
H H
H
H
H
H3C SO3H H
| H2N |
| HO |
H3C
Propriétés physico-chimiques : Poudre blanche et librement soluble dans l’eau, le méthanol, l’éthanol, le 1-octanol, l’alcool de benzyle, le diméthylsulfoxide, la N-méthylpyrrolidone, le dichlorométhane et l’éthylacétate, soluble dans l’acétone, modérément soluble dans l’acétonitrile, pratiquement insoluble dans le méthyltert-butyl éther, le n-heptane et le n-pentane. Dans le tampon de Britton-Robinson, le mésylate d’éribuline était librement soluble à un pH de 3 à 7, soluble à un pH de 9, et légèrement soluble à un pH de 11.
H
H
H H
H H H H
H
H
H
H
H
H
H
H
H
H
O
O
O
O
O
O
O
O
O
O
CH3
CH2 H3C-SO3H H3C
| H2N |
| HO |
ESSAIS CLINIQUES
CANCER DU SEIN MÉTASTATIQUE
Dans une étude ouverte, à répartition aléatoire, multicentrique et multinationale menée auprès de 762 patients souffrant d’un cancer du sein métastatique (étude EMBRACE — tableau 6), l’efficacité et l’innocuité d’HALAVEN ont été évaluées chez des patients antérieurement traités par un minimum de deux et un maximum de cinq chimiothérapies antérieures (au moins deux pour une maladie localement récurrente ou métastatique), y compris une anthracycline et une taxane (sauf pour contre-indication). Les patients ont reçu un nombre médian de quatre chimiothérapies antérieures. Les patients doivent avoir progressé dans les six mois de leur dernière chimiothérapie. Des patients avec neuropathie périphérique préexistante de grade ≤ 2 ont été recrutés. Les patients ont été affectés de manière aléatoire, dans un rapport de 2:1, au groupe prenant l’HALAVEN (1,4 mg/m2 les jours 1 et 8 d’un cycle de 21 jours, administré par voie intraveineuse au cours de deux à cinq minutes) ou au groupe de traitement choisi par le médecin, défini comme une chimiothérapie à agent unique, une hormonothérapie ou un traitement biologique approuvé pour le traitement du cancer; ou un traitement palliatif ou une radiothérapie, administré conformément à la pratique locale, le cas échéant. Le groupe de traitement choisi par le médecin se composait de chimiothérapie pour 97 % des patients ou d’hormonothérapie pour 3 % des patients. Les patients ont été traités par un nombre médian de cinq cycles (fourchette de 1 à 23 cycles) de thérapie HALAVEN. L’intensité relative médiane de la dose d’HALAVEN était de 91 %.
Les caractéristiques des patients étaient bien équilibrées à travers les groupes de traitement. Certaines caractéristiques de patients et de maladie de référence sont résumées dans le tableau 6.
En tout, 64 % des patients provenaient de l’Amérique du Nord/de l’Europe occidentale/de l’Australie, 25 % de l’Europe de l’Est/de la Russie, et 11 % de l’Amérique latine/de l’Afrique du Sud.
Tableau 6 : Caractéristiques de patients et de maladies de référence (population en intention de traiter) (étude EMBRACE)
Caractéristiques de patients
HALAVEN (n = 508)
Traitement choisi par le médecin (n = 254)
Âge (années)
Médiane (fourchette) 55 (28 à 85) 56 (27 à 81) Distribution d’âge (années), n (%)
< 40 34 (7) 17 (7) > 40 à < 65 380 (75) 180 (71) > 65 à < 75 86 (17) 51 (20) > 75 8 (2) 6 (2) Race, n (%)
Noire 20 (4) 14 (6) Blanche 470 (93) 233 (92)
Caractéristiques de patients
HALAVEN
(n = 508)
Traitement choisi par le médecin (n = 254)
Asiatique/originaire des îles du Pacifique 3 (1) 2 (1) Autre 15 (3) 5 (2)
Statut de performance ECOG, n (%)
0 217 (43) 103 (41) 1 244 (48) 126 (50) 2 39 (8) 22 (9) Non déclaré 8 (2) 3 (1) Statut des récepteurs des œstrogènes, n (%)
Positif 336 (66) 171 (67) Négatif 143 (28) 72 (28) Inconnu 29 (6) 11 (4) Statut des récepteurs de progestérones, n
(%)
Positif 254 (50) 123 (48) Négatif 197 (39) 102 (40) Inconnu 57 (11) 29 (11) Statut des récepteurs de HER2, n (%)
Positif 83 (16) 40 (16) Négatif 373 (73) 192 (76) Inconnu 52 (10) 22 (9) ER–, PR–, HER2–, n (%) 93 (18) 51 (20) Nombre de chimiothérapies antérieures, n (%)
1 chimiothérapie 1 (< 1) 0 (0) 2 chimiothérapies 65 (13) 31 (12) 3 chimiothérapies 176 (35) 83 (33) 4 chimiothérapies 166 (33) 79 (31) 5 chimiothérapies 85 (28) 51 (20) > 6 chimiothérapies 13 (3) 9 (4) Sites de l’atteinte
Foie 296 (59) 159 (63) Poumon 197 (39) 95 (37) Os 306 (60) 158 (62) Nombre de sites de métastases
< 2 sites de métastases 257 (51) 117 (46) > 2 sites de métastases 249 (49) 137 (54) Abréviations : ECOG, Eastern Cooperative Oncology Group, ER, récepteur d’œstrogènes, HER2, récepteur du facteur de croissance épidermique humain 2, PR, récepteur de progestérone
Le point d’aboutissement primaire de l’étude était la survie globale (SG). Une amélioration statistiquement significative de la survie globale a été observée chez les patients assignés de manière aléatoire au groupe HALAVEN par rapport à ceux assignés au groupe de traitement choisi par le médecin (tableau 7). Une amélioration de la survie médiane de 2,5 mois (rapport des risques instantanés [RRI] 0,809, IC 95 % : 0,660, 0,991, p = 0,041) a été montrée. Les taux de survie à un an étaient de 54 % (IC 95 %) : 0,492, 0,586) chez les patients assignés de manière aléatoire au groupe HALAVEN et de 44 % (IC 95 % : 0,371, 0,502) au sein du groupe de traitement choisi par le médecin. Une analyse de survie mise à jour, effectuée lorsque 77 % des évènements avaient été observés (figure 1), était compatible avec l’analyse primaire avec une amélioration de la survie globale médiane de 2,6 mois (RRI 0,805, IC 95 % : 0,677, 0,958, p nominal = 0,014) observée chez les patients assignés de manière aléatoire au groupe HALAVEN par rapport à ceux du groupe de traitement choisi par le médecin. Chez les patients assignés de manière aléatoire au groupe HALAVEN, le taux de réponse objectif par les critères RECIST était de 11 % (IC 95 % : 8,6 %, 14,3 %) et la durée médiane de réponse était de 4,2 mois (IC 95 % : 3,8, 5,0 mois).
Tableau 7 : Comparaison de la survie globale : HALAVEN par rapport au traitement choisi par le médecin — analyse en intention de traiter (étude EMBRACE)
Paramètre d’efficacité
HALAVEN (n = 508)
Traitement choisi par le médecin
(n = 254)
Survie globale
Nombre de décès 274 148 Médiane, mois (IC 95 %) 13,1 mois (11,8, 14,3) 10,6 mois (9,3, 12,5) Ratio de risque (IC 95 %)a 0,809b (0,660, 0,991) Valeur pc 0,041
Analyse de survie mise à jour
Nombre de décès 386 203 Médiane, mois (IC 95 %) 13,2 (12,1, 14,4) 10,6 (9,2, 12,0) Ratio de risque (IC 95 %)a 0,805 (0,677, 0,958) Valeur pc 0,014
Abréviations : IC, intervalle de confiance; HER2, récepteur du facteur de croissance épidermique humain 2; ITT, intention de traiter.
a Sur la base d’un modèle de risques proportionnels de Cox, stratifié par région géographique, statut HER2, et traitement antérieur par capécitabine.
b Pour le ratio de risque, une valeur inférieure à 1,00 favorise le traitement par HALAVEN. c Sur la base d’un test logarithmique par rangs stratifié par région géographique, statut HER2, et traitement antérieur par capécitabine.
Figure 1 : Analyse de survie globale mise à jour — Analyse en intention de traiter (étude EMBRACE)
LIPOSARCOME
Les patients de l’étude pivot de phase 3 à répartition aléatoire et sans insu (étude 309) présentaient un sarcome des tissus mous localement récidivant ou métastatique appartenant au sous-type histologique du léiomyosarcome ou du liposarcome. Les patients avaient déjà reçu au moins deux traitements de chimiothérapie, dont un qui devait avoir inclus une anthracycline (sauf contre-indication).
La maladie devait avoir progressé au cours des 6 mois suivant le dernier traitement de chimiothérapie administré aux patients. Au total, 452 patients ont été répartis aléatoirement suivant un rapport de 1:1 pour recevoir HALAVEN par voie intraveineuse à raison de 1,4 mg/m2 les jours 1 et 8 d’un cycle de 21 jours ou de la dacarbazine par voie intraveineuse à raison de 850 mg/m2, 1 000 mg/m2 ou 1 200 mg/m2 tous les 21 jours (l’investigateur déterminait la dose avant la répartition aléatoire). L’autorisation de mise sur le marché de la dacarbazine n’inclut pas le traitement du sarcome des tissus mous. L’âge médian était de 56 ans (tranche d’âges : 24 – 83 ans); 67 % des patients étaient de sexe féminin et 33 % de sexe masculin; la plupart (66 %) présentaient un léiomyosarcome tandis que seulement 34 % présentaient un liposarcome. 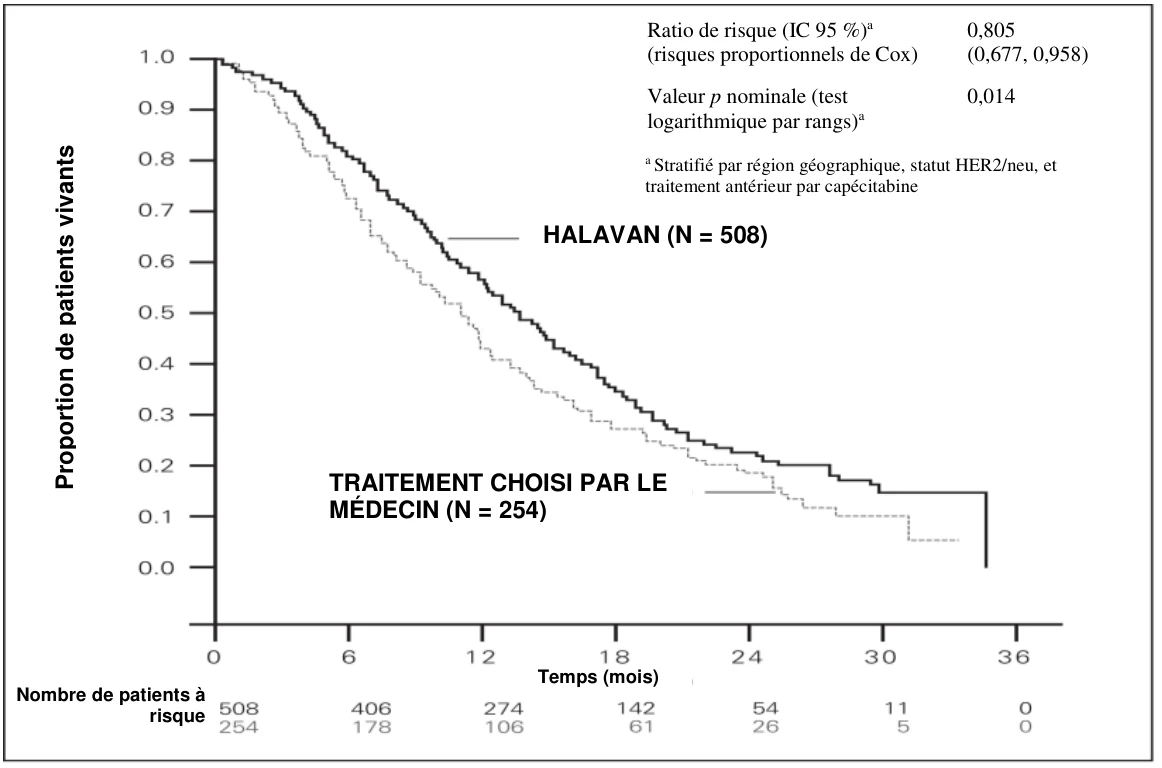
Ratio de risque (IC 95 %)a
(risques proportionnels de Cox)
0,805
(0,677, 0,958)
Valeur p nominale (test
logarithmique par rangs)a
0,014 a Stratifié par région géographique, statut HER2/neu, et traitement antérieur par capécitabine
HALAVAN (N = 508)
TRAITEMENT CHOISI PAR LE MÉDECIN (N = 254)
Temps (mois)
Nombre de patients à
risque
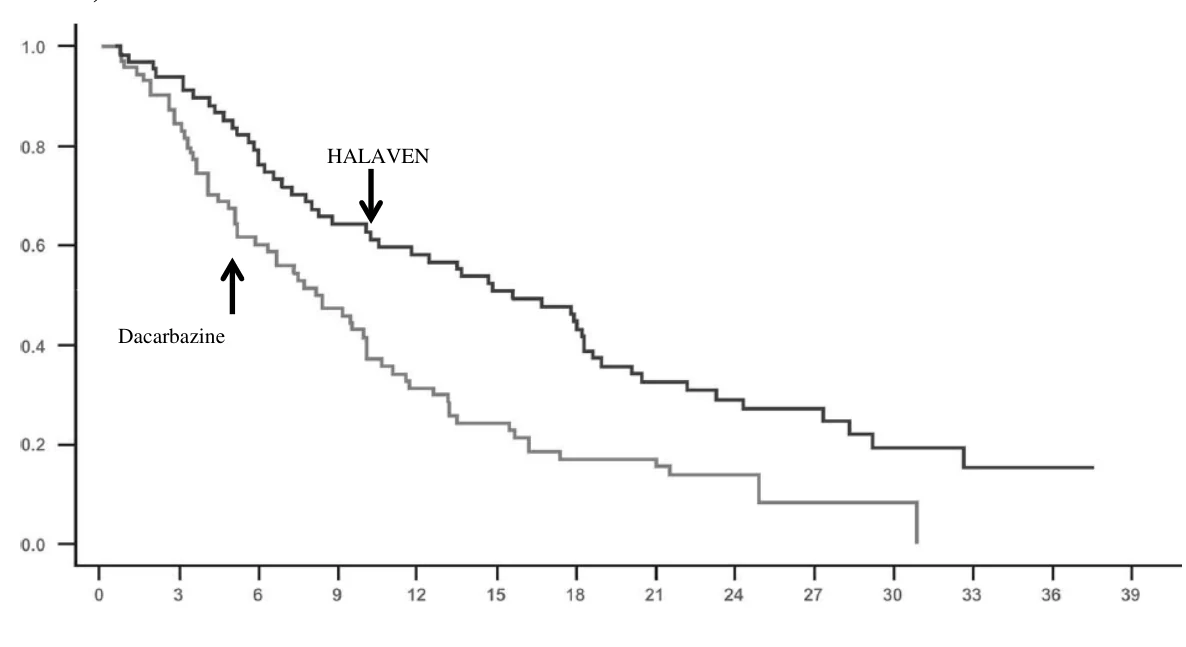
Le paramètre d’efficacité principal était la survie globale (SG) et le paramètre secondaire principal, la survie sans progression (SSP). Une amélioration statistiquement significative (p = 0,0169) de 2 mois de la SG médiane a été observée chez les patients répartis aléatoirement au groupe de traitement par HALAVEN comparativement aux patients du groupe de traitement par la dacarbazine (13,5 mois sous HALAVEN vs 11,5 mois sous dacarbazine); le RRI était de 0,768 (IC à 95 % de 0,618 – 0,954) (voir la figure 2). D’après les analyses exploratoires par sous-groupes prévues, l’effet salutaire de HALAVEN se limitait aux patients présentant un liposarcome (SG médiane de 15,6 mois sous HALAVEN vs 8,4 mois sous dacarbazine); le RRI était de 0,51 (IC à 95 % de 0,346 – 0,753, p = 0,0006). Aucun effet salutaire n’a été objectivé chez les patients atteints de léiomyosarcome (voir le tableau 8).
Tableau 8 : Comparaison des résultats relatifs à l’efficacité chez les patients traités par
HALAVEN dans le cadre de l’étude 309
Étude 309 Sous-groupe de patients présentant un liposarcome | Étude 309 Sous-groupe de patients présentant un léiomyosarcome | Étude 309 Population ITT | ||||
| HALAVEN (n = 71) | Dacarbazine (n = 72) | HALAVEN (n = 157) | Dacarbazine (n = 152) | HALAVEN (n = 228) | Dacarbazine (n = 224) | |
| Survie globale | ||||||
Nombre d’événements | 52 | 63 | 124 | 118 | 176 | 181 |
| Mois (médiane) | 15,6 | 8,4 | 12,7 | 13,0 | 13,5 | 11,5 |
Rapport des risques instantanés (IC à 95 %) | 0,511 (0,346, 0,753) | 0,927 (0,714, 1,203) | 0,768 (0,618, 0,954) | |||
| Valeur p nominale | 0,0006 | 0,5730 | 0,0169 | |||
| Survie sans progression | ||||||
Nombre d’événements | 57 | 59 | 140 | 129 | 197 | 188 |
| Mois (médiane) | 2,9 | 1,7 | 2,2 | 2,6 | 2,6 | 2,6 |
Rapport des risques instantanés (IC à 95 %) | 0,521 (0,346, 0,784) | 1,072 (0,835, 1,375) | 0,877 (0,710, 1,085) | |||
| Valeur p nominale | 0,0015 | 0,5848 | 0,2287 | |||
Figure 2 : Survie globale dans le sous-groupe de patients présentant un liposarcome (étude 309)
Temps (mois)
NOMBRE DE PATIENTS EXPOSÉS À UN RISQUE :
HALAVEN 71 63 51 43 39 34 30 20 15 12 7 4 2 0
Dacarbazine 72 59 42 33 22 17 12 11 6 3 2 0 0 0
PHARMACOLOGIE DÉTAILLÉE
Animal
Pharmacodynamie
Les résultats d’études in vitro démontrent que l’ajout de mésylate d’éribuline inhibe la croissance cellulaire avec valeurs de concentration inhibitrice semi-maximale à faible nmol/l (IC50) dans une vaste gamme de lignées de cellules cancéreuses humaines établies, y compris les cancers du sein, du côlon, de la prostate, des ovaires, du poumon à petites cellules et du poumon non à petites cellules, ainsi que le lymphome histiocytaire, la leucémie promyélocytaire, le carcinome à cellules squameuses du pharynx (cancer de la tête et du cou), le mélanome et le sarcome des tissus mous chez les adultes et les enfants. Le mésylate d’éribuline exerce ses effets anticancer au moyen d’un mécanisme antimitotique basé sur les tubulines conduisant au blocage du cycle des cellules G2M (Gap 2/phases de mitose du cycle des cellules), à la perturbation des fuseaux achromatiques et, enfin, à la mort des cellules apoptotiques après un blocage prolongé de la mitose. Le mésylate d’éribuline provoque l’inhibition de la croissance des microtubules et la formation d’agrégats de tubuline non productifs, mais sans effets sur le raccourcissement des microtubules.
HALAVEN
Dacarbazine Le mésylate d’éribuline maintient une activité in vitro non diminuée contre une lignée de cellules cancéreuses qui était résistante aux taxanes en raison de mutations de β-tubuline. Le mésylate d’éribuline est un substrat pour la pompe d’efflux de médicament P-gp, et il a montré une activité in vitro réduite contre une lignée de cellules cancéreuses humaines exprimant le P-gp.
Systèmes électrophysiologiques
Une perfusion intraveineuse d’une heure de mésylate d’éribuline à 0,04 mg/kg (0,8 mg/m2) chez des chiens a provoqué une baisse temporaire de la tension artérielle systolique, diastolique et moyenne ainsi que de la fréquence cardiaque, et un accroissement de l’intervalle RR mais aucun effet sur d’autres paramètres ECG n’a été observé pendant une période allant jusqu’à huit heures après la dose. Les concentrations plasmatiques maximales estimatives atteintes dans des études de pharmacologie d’innocuité cardio-vasculaire étaient d’environ 6 % de la Cmax clinique.
Une évaluation des effets cardiaques éventuels in vitro a été effectuée à des concentrations dépassant de beaucoup (plus de 300 fois) les concentrations Cmax cliniques. In vitro, l’éribuline à des concentrations allant jusqu’à 30 μmol/l n’a pas inhibé l’activité hERG dans les cellules HEK293 stablement transfectées et n’a eu aucun effet sur les paramètres potentiels d’action cardiaque dans des fibres Purkinje isolées de chiens.
Système nerveux central et systèmes respiratoires
L’administration de mésylate d’éribuline par injection en bolus intraveineuse lente à 0,1 ou 0,25 mg/kg n’a produit aucun effet notable sur le système nerveux central ou le système respiratoire de rats mâles.
Pharmacocinétique
L’éribuline est éliminée principalement par excrétion biliaire. La protéine de transport participant à l’excrétion est actuellement inconnue. Des études précliniques indiquent que l’éribuline est transportée par le P-gp. Nous ne savons pas, toutefois, si le P-gp contribue à l’excrétion biliaire de l’éribuline.
TOXICOLOGIE
Toxicité de dose répétée
Des études de toxicité suite à des doses intraveineuses répétées ont été effectuées chez des rats F344 et des chiens beagle. Dans ces études, le mésylate d’éribuline a été administré trois fois à intervalles de quatre jours (Q4Jx3) ou à intervalles de sept jours (Q7Jx3). Dans les études de toxicité chronique de six mois portant sur des rats et des chiens, le schéma posologique Q7Jx3 suivi d’une période de recouvrement de 14 jours a été répété en six cycles. Dans ces études, le mésylate d’éribuline a été administré aux rats par injection en bolus lente et aux chiens comme perfusion intraveineuse d’une heure. La toxicité limitant les doses interdisait l’administration répétée de doses dépassant la dose clinique recommandée (1,4 mg/m2 de mésylate d’éribuline administrés par I.V. en 2 à 5 minutes). Aux doses qui ont pu être administrées, les concentrations en plasma chez les animaux étaient inférieures à celles de l’exposition clinique.
L’activité antiproliférative du mésylate d’éribuline était associée à la toxicité de la moelle osseuse ainsi qu’à une toxicité lymphoïde et testiculaire dans toutes les études de toxicité à doses répétées Q4Jx3 et Q7Jx3 chez les rats aussi bien que les chiens. Chez les chiens, un vomissement, une diarrhée ainsi qu’une nécrose et une hyperplasie des cryptes/glandes du petit et du gros intestin sont survenus aux doses létales (0,075 mg/kg [1,5 mg/m2] Q4Jx2). La toxicité de la moelle osseuse et/ou la toxicité gastro-intestinale semblaient être la toxicité limitant la dose de mésylate d’éribuline. La toxicité de la moelle osseuse comprenait un nombre réduit de cellules hématopoïétiques, provoquant une baisse du taux de globules sanguins périphériques et une hypocellularité histologiquement visible de la moelle osseuse. Ces altérations de la moelle osseuse étaient souvent accompagnées d’une hématopoïèse extra-médullaire compensatoire dans la rate. Les doses les plus faibles auxquelles la toxicité de la moelle osseuse est apparue dans des études de toxicité à doses répétées étaient de 0,05 mg/kg (0,30 mg/m2) chez les rats et de 0,03 mg/kg (0,60 mg/m2) chez les chiens. La toxicité lymphoïde, représentée par une diminution du nombre de lymphocytes en circulation et/ou une atrophie des organes lymphoïdes a été observée à des doses de ≥ 0,60 mg/m2 (≥ 0,10 mg/kg chez les rats et ≥ 0,03 mg/kg chez les chiens) dans des études Q7J×3 et Q4J3. La toxicité de la moelle osseuse et la toxicité lymphoïde étaient réversibles, avec un recouvrement en cours ou terminé dans un délai de 26 jours post-administration durant la période d’observation post-administration des études Q4Jx3 et Q7Jx3, chez les rats aussi bien que les chiens. La toxicité testiculaire comprenait les observations macroscopiques de testicules mous et/ou petits et de poids testiculaire réduit. Les observations histologiques dans les testicules comprenaient une hypocellularité ou une dégénérescence des tubules séminifères. Ces changements étaient associés à une hypospermie/aspermie épididymaire secondaire. Une toxicité testiculaire est survenue à ≥ 0,05 mg/kg (0,30 mg/m2) chez les rats et à 0,045 mg/kg (0,90 mg/m2) chez les chiens. Chez le rat, la dégénérescence testiculaire observée à la nécropsie était généralement plus sévère 14 à 26 jours après la dernière dose qu’à trois jours après la dose. Cette observation peut être associée à l’absence de division des cellules lésées et elle suggère que les lésions testiculaires peuvent être irréversibles. Elle peut attester d’un temps de recouvrement insuffisant étant donné que la durée du cycle spermatogénique chez les rats est de 48 à 52 jours.
Une dégénérescence des myocytes et une dégénérescence des neurofibres du nerf sciatique ont également été observées chez les rats à des doses de ≥ 0,20 mg/kg (1,20 mg/m2) dans les études Q4J×3 et Q7J×3, respectivement. Ces effets peuvent se manifester comme une neuropathie et/ou une myalgie chez les humains. Bien que la dégénérescence des myocytes ait disparu au jour 35 (26 jours après la dose), la dégénérescence fibreuse du nerf sciatique était toujours présente le jour 29 (14 jours après la dose). Il y avait un rat mâle à la forte dose (0,15 mg/kg [0,90 mg/m2]) dans l’étude de toxicité chronique avec dégénérescence des neurofibres. Des études de six mois (administration par voie intraveineuse Q7Jx3 suivie de 14 jours sans administration pendant six cycles) n’ont identifié aucune toxicité inattendue à la dose administrée (jusqu’à 0,90 mg/m2 chez les rats et les chiens). Une nécrose focale et multifocale du foie de rats mâles dans l’étude chronique chez les rats a été attribuée à des infections bactériennes et jugée secondaire aux effets de l’éribuline sur la moelle osseuse.
Génotoxicité
Le mésylate d’éribuline était non mutagénique dans le test d’Ames, avec aussi bien que sans système métabolisant exogène (S9). Le mésylate d’éribuline était faiblement positif dans le dosage tk de lymphome de souris dans des cultures activées aussi bien que non activées. Dans le test des micronoyaux de rat in vivo, le mésylate d’éribuline a montré des signes d’activité génotoxique, formant des micronoyaux considérablement plus gros que ceux observés avec la cyclophosphamide. Les micronoyaux généralement plus gros provoqués par le mésylate d’éribuline étaient compatibles avec l’interférence ou la perturbation de la ségrégation chromosomique plutôt qu’à une action clastogénique provoquant un bris chromosomique.
Toxicité pour la reproduction et le développement
Les effets du mésylate d’éribuline sur la grossesse et le développement embryo-fœtal ont été évalués par administration intermittente durant la période de mi-organogénèse chez les rats. La dose de 0,10 mg/kg (0,60 mg/m2) et plus comportait une létalité embryo-fœtale accompagnée d’une baisse du poids du fœtus. La dose de 0,15 mg/kg (0,90 mg/m2) a provoqué des anomalies des tissus mous et/ou externes (absence de mâchoire inférieure, de langue, d’estomac et de rate) et un accouchement prématuré.
Autres études de toxicité
Des études de myélotoxicité in vitro ont été effectuées dans des cellules de moelle osseuse (CFU-GM) de souris, de chien et d’humain en ayant recours à un dosage de gélose molle de Hipple. Les cellules de moelle osseuse ont été incubées avec du mésylate d’éribuline à des concentrations de 0, 0,01, 0,1, 1, 10 et 100 nmol/l. L’inhibition de la formation de colonies CFU-GM a été mesurée, et les concentrations causant l’inhibition de la formation de colonies ont été calculées par une analyse de régression autant que possible. La CI90 moyenne était de 63,1, 19,8 et 21,85 nmol/l chez les souris, les chiens et l’humain, respectivement.
Des études similaires HALO (dosages d’hémotoxicité par production de luminescence) in vitro ont été effectuées avec des cellules souches multipotentielles de moelle osseuse (CFC-GEMM) de souris, de chien et d’humain. Les cellules de moelle osseuse ont été incubées avec du mésylate d’éribuline et des comparateurs (paclitaxel et vinblastine) à des concentrations de 0,1 à 1 000 nmol/l. Les cellules murines CFC-GEMM semblaient moins sensibles aux effets antiprolifératifs du mésylate d’éribuline, tandis que les cellules humaines et canines semblaient tout aussi sensibles. Les valeurs de CI50 de mésylate d’éribuline étaient de 148, 11,4 et 15,9 nmol/l chez les souris, les chiens et l’humain, respectivement. La sensibilité à l’espèce de la toxicité causée par le mésylate d’éribuline peut être notée comme suit : chien ≥ humain > souris.
RÉFÉRENCES
American Society of Health-System Pharmacists. ASHP guidelines on handling hazardous drugs. Am J Health-Syst Pharm. 2006;63:1172-1193.
Cortes J, O’Shaughnessy J, Loesch D, Blum JL, Vahdat LT, Petrakova K, Chollet P, Manikas A, Diéras V, Delozier T, Vladimirov V, Cardoso F, Koh H, Bougnoux P, Dutcus CE, Seegobin S, Mir D, Meneses N, Wanders J, Twelves C. Eribulin monotherapy versus treatment of physician’s choice in patients with metastatic breast cancer (EMBRACE): a phase 3 open-label randomised study. Lancet. 2011 Mar 12;377(9769):914-23.
Cortes J, Vahdat L, Blum JL, Twelves C, Campone M, Roché H, Bachelot T, Awada A, Paridaens R, Goncalves A, Shuster DE, Wanders J, Fang F, Gurnani R, Richmond E, Cole PE, Ashworth S, Allison MA. Phase II study of the halichondrin B analog eribulin mesylate in patients with locally advanced or metastatic breast cancer previously treated with an anthracycline, a taxane, and capecitabine. J Clin Oncol. 2010 Sep 1;28(25):3922-8.
Funahashi Y, Okamoto K, Adachi Y, Semba T, Uesugi M, Ozawa Y, et al. Eribulin mesilate reduces tumor microenvironment abnormality by vascular remodeling in preclinical human breast cancer models. Cancer Sci. 2014;105(10):1334-42.
Jordan MA, Kamath K, Manna T, Okouneva T, Miller HP, Davis C, et al. The primary antimitotic mechanism of action of the synthetic halichondrin E7389 is suppression of microtubule growth. Mol Cancer Ther. 2005;4(7):1086-95.
Kamath K, Jordan MA. Suppression of microtubule dynamics by epothilone B is associated with mitotic arrest. Cancer Res. 2003;63:6026-31.
Kuznetsov G, Towle MJ, Cheng H, Kawamura T, TenDyke K, Liu D, et al. Induction of morphological and biochemical apoptosis following prolonged mitotic blockage by halichondrin B macrocyclic ketone analog E7389. Cancer Res. 2004;64(16):5760-5766.
OSHA Technical Manual, TED 1-0.15A, Section VI: Chapter 2. Controlling Occupational Exposure to Hazardous Drugs. OSHA, 1999.
http://www.osha.gov/dts/osta/otm/otm_vi/otm_vi_2.html
Panda D, Jordan MA, Chu KC, Wilson L. Differential effects of vinblastine on polymerization and dynamics of opposite microtubule ends. J Biol Chem. 1996;47:29807-12.
Polovich M, White JM, Kelleher LO. (eds.) 2005. Chemotherapy and biotherapy guidelines and recommendations for practice (2nd ed.) Pittsburgh, PA: Oncology Nursing Society.
Preventing Occupational Exposures to Antineoplastic and Other Hazardous Drugs in Health Care Settings. NIOSH Alert 2004;165.
Schöffski P, Chawla S, Maki RG, Italiano A, Gelderblom H, Choy E, et al. Eribulin versus dacarbazine in previously treated patients with advanced liposarcoma or leiomyosarcoma: a randomised, open-label, multicentre, phase 3 trial. Lancet 2016; 387: 1629–37.
Smith JA, Wilson L, Azarenko O, Zhu X, Lewis BM, Littlefield BA, et al. Eribulin binds at microtubule ends to a single site on tubulin to suppress dynamic instability. Biochemistry. 2010;49(6):1331-1337.
Tan-Chiu E, Wright J, Tan AR, Dacosta NA, Chuang E, Smith J, O’Shaughnessy J, Shuster DE, Meneses NL, Chandrawansa K, Fang F, Cole PE, Ashworth S, Blum JL. Phase II study of eribulin mesylate, a halichondrin B analog, in patients with metastatic breast cancer previously treated with an anthracycline and a taxane. J Clin Oncol. 2009 Jun 20;27(18):2954-61.
Towle MJ, Salvato KA, Budrow J, Wels BF, Kuznetsov G, Aalfs KK, et al. In vitro and in vivo anticancer activities of synthetic macrocyclic ketone analogues of halichondrin B. Cancer Res. 2001;61(3):1013-1021.
Towle MJ, Salvato KA, Wels BF, Aalfs KK, Zheng W, Seletsky BM, et al. Eribulin induces irreversible mitotic blockade: implications of cell-based pharmacodynamics for in vivo efficacy under intermittent dosing conditions. Cancer Res. 2011;71(2):496-505.
Yoshida T, Ozawa Y, Kimura T, Sato Y, Kuznetsov G, Xu S, et al. Eribulin mesilate suppresses experimental metastasis of breast cancer cells by reversing phenotype from epithelial-mesenchymal transition (EMT) to mesenchymal-epithelial transition (MET) states. Br J Cancer. 2014;110(6):1497-505.