


Monographie de produit - Xpovio
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Aucune au moment de l’autorisation la plus récente.
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLEAU DES MATIÈRES ......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ...................................................................................................................4
1.2 Personnes âgées .....................................................................................................4
2 CONTRE-INDICATIONS ................................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 4
4.1 Considérations posologiques ..................................................................................4
4.2 Dose recommandée et modification posologique ..................................................4
4.4 Administration ........................................................................................................9
4.5 Dose oubliée ...........................................................................................................9
5 SURDOSAGE ................................................................................................................ 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......... 10
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 10
7.1 Populations particulières ......................................................................................13
7.1.1 Femmes enceintes ...............................................................................................13
7.1.2 Allaitement ..........................................................................................................14
7.1.3 Enfants .................................................................................................................14
7.1.4 Personnes âgées ..................................................................................................14
8 EFFETS INDÉSIRABLES ................................................................................................ 14
8.1 Aperçu des effets indésirables ..............................................................................14
8.2 Effets indésirables observés dans les essais cliniques ..........................................15
8.3 Effets indésirables peu courants observées au cours des essais cliniques............20
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ....................................................................................................20 9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 21
9.1 Interactions médicament-médicament ................................................................21
9.2 Interactions médicament-aliment ........................................................................22
9.3 Interactions médicament-plante médicinale ........................................................22
9.4 Interactions médicament-tests de laboratoire .....................................................22
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 22
10.1 Mode d’action ................................................................................................22
10.2 Pharmacodynamie ..........................................................................................22
10.3 Pharmacocinétique .........................................................................................23
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 24
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................................... 25
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 25
14 ESSAIS CLINIQUES ..................................................................................................... 26
14.1 Essais cliniques par indication ........................................................................26
Myélome multiple récidivant/réfractaire .......................................................................26
15 MICROBIOLOGIE ....................................................................................................... 30
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 31
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 33
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
XPOVIO® (sélinexor) est indiqué :
- en association avec le bortézomib et la dexaméthasone pour le traitement des patients adultes atteints d’un myélome multiple et ayant reçu au moins un traitement antérieur.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucune différence globale quant à l’efficacité n’a été observée entre les patients âgés de 65 ans ou plus et les patients plus jeunes. L’incidence de l’abandon du traitement en raison d’une réaction indésirable et l’incidence des réactions indésirables graves étaient plus élevées chez les patients âgés de 65 ans ou plus comparativement aux patients plus jeunes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées, 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES).
2 CONTRE-INDICATIONS
- XPOVIO est contre-indiqué chez les patients qui présentent une hypersensibilité au médicament, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 « FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ».
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Il faut aviser les patients de maintenir un apport hydrique et calorique adéquat pendant toute la durée du traitement. Une hydratation par voie intraveineuse doit être envisagée chez les patients présentant un risque de déshydratation (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Administrer des antiémétiques prophylactiques. Administrer un antagoniste des récepteurs 5‐HT3 et d’autres agents antinauséeux avant et pendant le traitement par XPOVIO (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
4.2 Dose recommandée et modification posologique
La posologie initiale recommandée de XPOVIO associé au bortézomib et à la dexaméthasone durant un cycle de 35 jours est la suivante :
- XPOVIO à 100 mg (5 comprimés à 20 mg) par voie orale une fois par semaine le jour 1 de chaque semaine.
- Le bortézomib à 1,3 mg/m2 administré par voie sous-cutanée une fois par semaine le jour 1 de chaque semaine pendant 4 semaines, suivi d’une semaine sans traitement.
- Dexaméthasone à 20 mg par voie orale deux fois par semaine, les jours 1 et 2 de chaque semaine.
- Le traitement se poursuit jusqu’à l’évolution de la maladie ou la survenue d’effets toxiques inacceptables
- Pour plus de renseignements sur l’administration du bortézomib et de la dexaméthasone, se reporter à la monographie de chaque produit.
Modification posologique chez les patients atteints d’insuffisance hépatique
Il existe peu de données permettant de déterminer les meilleures options posologiques pour les patients atteints d’une insuffisance hépatique modérée à grave; l’innocuité et l’efficacité du médicament doivent être surveillées de près chez ces patients (voir 10.3 Pharmacocinétique et consulter la monographie de produit du bortézomib).
Tableau 1 Étapes pour la réduction de la posologie de XPOVIO en cas d’effets indésirables
| Myélome multiple, en association au bortézomib et à la dexaméthasone (SVd) | |
| Posologie initiale recommandée | 100 mg une fois par semaine |
| Première réduction | 80 mg une fois par semaine |
| Deuxième réduction | 60 mg une fois par semaine |
| Troisième réduction | 40 mg une fois par semaine |
| Quatrième réduction* | Cesser définitivement le traitement. |
* Si les symptômes ne disparaissent pas, le traitement doit prendre fin.
Le Tableau 2 présente les modifications recommandées de la posologie en cas d’effets indésirables hématologiques. Le tableau 3 présente les modifications recommandées de la posologie en cas d’effets indésirables non hématologiques.
Tableau 2 Lignes directrices relatives aux modifications de la posologie de XPOVIO en cas d’effets indésirables hématologiques
| Effet indésirable | Ordre de la survenue | Mesure à prendre |
| Thrombocytopénie | ||
| Nombre de plaquettes compris entre 25 x 109/L et moins de 75 x 109/L | N’importe lequel |
|
| Nombre de plaquettes compris entre 25 x 109/L et moins de 75 x 109/L et saignement concomitant | N’importe lequel |
|
| Effet indésirable | Ordre de la survenue | Mesure à prendre |
| Nombre de plaquettes inférieur à 25 x 109/L | N’importe lequel |
|
| Neutropénie | ||
| Numération absolue de neutrophiles de 0,5 à 1 x 10⁹/L sans fièvre | N’importe lequel |
|
Nombre absolu de neutrophiles inférieur à 0,5 × 10⁹/L OU neutropénie fébrile | N’importe lequel |
|
| Anémie | ||
| Taux d’hémoglobine inférieur à 80 g/L | N’importe lequel |
|
| Conséquences mettant la vie du patient en danger | N’importe lequel |
|
Tableau 3 Lignes directrices relatives aux modifications de la posologie de XPOVIO en cas d’effets indésirables non hématologiques
| Effet indésirable | Ordre de la survenue | Mesure à prendre |
| Nausées et vomissements | ||
| Nausées de grade 1 ou 2 (diminution de l’apport alimentaire sans perte pondérale significative, | N’importe lequel |
|
| Effet indésirable | Ordre de la survenue | Mesure à prendre |
déshydratation ou malnutrition) OU Vomissements de grade 1 ou 2 (5 épisodes ou moins par jour) | ||
Nausées de grade 3 (apport calorique ou hydrique inadéquat par voie orale) OU Vomissements de grade 3 ou plus (6 épisodes ou plus par jour) | N’importe lequel |
|
| Diarrhée | ||
| Grade 2 (augmentation à 4-6 selles par jour par rapport au départ) | 1er |
|
| 2e et plus |
| |
Grade 3 ou plus (augmentation à 7 selles ou plus par jour par rapport au départ; hospitalisation indiquée) | N’importe lequel |
|
| Perte pondérale et anorexie | ||
Perte pondérale de 10 % à moins de 20 % du poids OU Anorexie associée à une perte pondérale ou à une malnutrition significative | N’importe lequel |
|
| Effet indésirable | Ordre de la survenue | Mesure à prendre |
| Hyponatrémie | ||
| Taux de sodium à 130 – 120 mmol/L | N’importe lequel |
|
| Taux de sodium à 120 mmol/L ou moins | N’importe lequel |
|
| Fatigue | ||
Grade 2 durant plus de 7 jours OU Grade 3 | 1er |
|
| 2e et plus |
| |
| Toxicité oculaire§ | ||
| Grade 2, excluant la cataracte | N’importe lequel |
|
| Grade ≥ 3, excluant la cataracte | N’importe lequel |
|
| Cataracte (grade ≥ 2) | N’importe lequel |
|
| Effet indésirable | Ordre de la survenue | Mesure à prendre |
| Autres effets indésirables non hématologiques | ||
| Grade 3 ou 4 | N’importe lequel |
|
§Les toxicités oculaires peuvent inclure la cécité, des cataractes, une réduction de l’acuité visuelle, une vision floue et une déficience visuelle.
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir la section 1 INDICATIONS, Enfants).
4.4 Administration
Chaque dose de XPOVIO doit être prise par voie orale à environ la même heure chaque jour, et chaque comprimé doit être avalé entier avec de l’eau. Ne pas couper, mâcher, écraser ou diviser les comprimés.
XPOVIO peut être pris avec ou sans nourriture.
4.5 Dose oubliée
Si une dose de XPOVIO est omise ou prise en retard, ou qu’un patient vomit après avoir pris une dose de XPOVIO, le patient ne doit pas prendre une autre dose. Les patients doivent prendre la dose suivante le jour normalement prévu.
5 SURDOSAGE
En général, des doses jusqu’à 300 mg de sélinexor par semaine ont été associées à des effets secondaires semblables à ceux signalés avec la posologie standard, et ont généralement été réversibles en l’espace d’une semaine.
Les symptômes aigus possibles d’un surdosage comprennent les nausées, les vomissements, la diarrhée, la déshydratation et la confusion. Les signes possibles comprennent des faibles taux de sodium, des taux élevés d’enzymes hépatiques et des faibles numérations sanguines. Les patients doivent être surveillés de près et recevoir des soins de soutien au besoin. Aucun décès lié à un surdosage n’a été rapporté jusqu’à présent.
En cas de surdosage, le patient doit être surveillé, notamment à la recherche des effets indésirables cités à la section 8 EFFETS INDÉSIRABLES de la monographie du produit, et recevoir immédiatement le traitement symptomatique qui s’impose.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 4 Formes posologiques, concentrations, composition et emballage
Les comprimés XPOVIO sont fournis dans un emballage-coque : une boîte de 20 comprimés (4 plaquettes de 5 comprimés chacune.
Les comprimés de sélinexor sont des comprimés pelliculés biconvexes, ronds, de couleur bleue, portant l’inscription « K20 » d’un côté, et rien de l’autre.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Veuillez consulter la monographie du bortézomib et celle de la dexaméthasone lorsque ces médicaments sont administrés avec XPOVIO, avant l’instauration du traitement.
Il faut aviser les patients de maintenir un apport hydrique et calorique adéquat pendant toute la durée du traitement. Une hydratation par voie intraveineuse doit être envisagée chez les patients présentant un risque de déshydratation.
Conduite de véhicules et utilisation de machines
La fatigue, un état confusionnel et des étourdissements ont été rapportés chez les patients prenant XPOVIO (voir 8 EFFETS INDÉSIRABLES). Les patients doivent faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine.
Endocrinien/métabolisme
XPOVIO peut causer une hyponatrémie grave ou menaçant le pronostic vital.
Surveiller le taux de sodium initialement, pendant le traitement, et selon l’indication clinique. Surveiller plus souvent pendant les deux premiers mois de traitement. Corriger les taux de sodium en cas d’hyperglycémie concomitante (glycémie > 8,3 mmol/L) et si les taux de paraprotéine sérique sont élevés. Il faut traiter l’hyponatrémie conformément aux lignes directrices cliniques (soluté par voie intraveineuse et/ou comprimés de sel) et surveiller l’apport en sodium alimentaire. Selon la gravité des effets indésirables, il se peut que les patients aient besoin d’interrompre l’administration et/ou de modifier le traitement par XPOVIO (voir 4 POSOLOGIE ET ADMINISTRATION et 8 EFFETS INDÉSIRABLES).
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | comprimé à 20 mg | dioxyde de silice colloïdale, croscarmellose sodique, FD&C bleu no 2/laque d’aluminium indigotine, FD&C bleu no 1 laque d’aluminium FCF bleu brillant, monooctadécanoyl glycérol, stéarate de magnésium, cellulose microcristalline, polyéthylène glycol, polysorbate 80, alcool polyvinylique-partiellement hydrolysé, polyvinylpyrrolidone, laurylsulfate de sodium, talc, dioxyde de titane. | ||
Gastro-intestinal
Nausée/vomissement/diarrhée
Nausées, vomissements, diarrhée, pouvant parfois être sévères et nécessiter l’administration d’antiémétiques et d’antidiarrhéiques (voir 8 EFFETS INDÉSIRABLES). Administrer un traitement prophylactique par des antagonistes 5-HT3 et/ou d’autres antinauséeux avant et pendant le traitement par XPOVIO.
Les nausées et les vomissements peuvent être pris en charge par une interruption du traitement, une réduction de la dose et/ou la suspension définitive du traitement, et/ou l’instauration d’autres antiémétiques médicinaux, selon les indications cliniques. Prendre en charge la diarrhée par des modifications de la dose et/ou des agents antidiarrhéiques standards; administrer des solutés par voie intraveineuse pour prévenir la déshydratation chez les patients à risque (voir 4 POSOLOGIE ET ADMINISTRATION).
Anorexie/perte pondérale
XPOVIO peut causer une perte pondérale et de l’anorexie. Surveiller le poids, l’état nutritionnel et l’état volémique des patients au début du traitement et pendant toute la durée du traitement, et selon les indications cliniques. Surveiller plus souvent pendant les trois premiers mois de traitement. Interrompre le traitement, réduire la dose ou arrêter le traitement définitivement, selon la gravité des effets indésirables (voir 4 POSOLOGIE ET ADMINISTRATION). Administrer un soutien nutritionnel et rétablir l’équilibre hydrique et électrolytique, selon les indications cliniques.
Hématologique
Thrombocytopénie
XPOVIO peut causer une thrombocytopénie mettant la vie en danger, et possiblement entraîner une hémorragie (voir 8 EFFETS INDÉSIRABLES). La thrombocytopénie est la principale cause des modifications posologiques (voir 4 POSOLOGIE ET ADMINISTRATION).
Chez les patients atteints d’un myélome multiple qui reçoivent XPOVIO à 100 mg une fois par semaine (BOSTON, n = 195), une diminution du nombre de plaquettes a été rapportée chez 92 % des patients (tous grades confondus) et 43 % des patients (grades 3 ou 4). La durée médiane précédant le premier épisode était de 22 jours pour n’importe quel grade de thrombocytopénie, et de 43 jours pour la thrombocytopénie de grade 3 ou 4. Les saignements sont survenus chez 16 % des patients ayant contracté une thrombocytopénie; les saignements d’importance clinique (grade ≥ 3) sont survenus chez 4 % des patients ayant présenté une thrombocytopénie; les hémorragies mortelles ont touché 2 % des patients ayant présenté une thrombocytopénie. L’arrêt permanent du traitement par XPOVIO à cause d’une thrombocytopénie a touché 2 % des patients.
Surveiller les nombres de plaquettes au départ et pendant toute la durée du traitement. Surveiller plus souvent pendant les trois premiers mois de traitement. Instaurer une transfusion de plaquettes et/ou d’autres traitements, selon les indications cliniques. Surveiller les patients à la recherche de signes et de symptômes de saignement, et évaluer les cas rapidement. Interrompre le traitement, réduire la dose ou mettre fin définitivement au traitement, selon la gravité de l’effet indésirable (voir 4 POSOLOGIE ET ADMINISTRATION).
Neutropénie
XPOVIO peut causer une neutropénie menaçant le pronostic vital, et possiblement augmenter le risque d’infection (voir 8 EFFETS INDÉSIRABLES).
Chez les patients atteints d’un myélome multiple ayant reçu XPOVIO à 100 mg une fois par semaine (BOSTON, n = 195), une diminution du nombre de neutrophiles a été rapportée chez 48 % des patients (tous grades confondus) et 12 % des patients (grades 3 ou 4). La durée médiane de l’apparition d’un premier épisode était de 23 jours pour la neutropénie tous grades confondus, et de 40 jours pour la neutropénie de grade 3-4. La neutropénie fébrile a été rapportée chez < 1 % des patients.
Mesurer le nombre de globules blancs à l’aide de la formule leucocytaire au départ et pendant toute la durée du traitement. Surveiller plus souvent pendant les trois premiers mois de traitement. Surveiller les patients à la recherche de signes et de symptômes d’infection concomitante, et évaluer les cas rapidement. Envisager des mesures de soutien, y compris des antibiotiques et des facteurs de croissance (p. ex., G-CSF). Réduire la dose, interrompre le traitement ou mettre fin définitivement au traitement, selon la gravité de l’effet indésirable (voir 4 POSOLOGIE ET ADMINISTRATION).
Syndrome de lyse tumorale
Il n’y a eu aucun cas de syndrome de lyse tumorale (SLT) dans le groupe SVd de l’étude BOSTON. Cependant, dans les études de soutien, l’incidence du SLT était d’environ 0,3 % chez les patients atteints de MM ; ainsi, une relation de cause à effet entre le traitement par le sélinexor et l’apparition du SLT ne peut être complètement exclue. Dans les études de soutien, la latence d’apparition de l’événement variait de 3 à 8 jours (médiane de 4 jours). La dose totale de sélinexor avant l’apparition de l’événement variait de 40 à 320 mg (médiane de 160 mg). Il est recommandé de surveiller étroitement et de prendre en charge les patients atteints d’hémopathies malignes, y compris le MM, afin de déceler les signes et symptômes potentiels de SLT.
Immunitaire
Des infections graves et mortelles sont survenues chez des patients ayant reçu XPOVIO en traitement d’association. Les infections de grade 3 ou plus ont touché 31 % des patients, et les décès des suites d’une infection ont touché 3,1 % des patients traités par XPOVIO lors de l’essai clinique BOSTON. Les effets indésirables de grade 3 ou plus les plus fréquents comprenaient la pneumonie (14 %), la septicémie (4,1 %) et l’infection des voies respiratoires supérieures (3,6 %) chez les patients ayant reçu XPOVIO en traitement d’association (voir 8 EFFETS INDÉSIRABLES).
Les infections atypiques rapportées après le traitement par XPOVIO comprennent, sans s’y limiter, la pneumonie fongique et l’infection par le virus de l’herpès.
Surveiller les patients à la recherche de signes et de symptômes d’infection; traiter les cas rapidement et de manière appropriée.
Surveillance et tests de laboratoire
Le nombre de plaquettes, le taux d’hémoglobine et le nombre de globules blancs doivent être mesurés au départ et pendant toute la durée du traitement par XPOVIO. Envisager une surveillance plus fréquente pendant les trois premiers mois de traitement.
Le taux de sodium, le poids du patient, l’état nutritionnel et l’état volémique doivent être surveillés au départ, pendant toute la durée du traitement ainsi que selon les indications cliniques. Surveiller le taux de sodium plus souvent pendant les deux premiers mois de traitement.
Neurologique
XPOVIO peut causer des toxicités neurologiques menaçant le pronostic vital, y compris un état confusionnel et des étourdissements (voir 8 EFFETS INDÉSIRABLES).
L’administration concomitante de XPOVIO avec d’autres produits causant des étourdissements et des altérations de l’état mental peut accroître le risque de toxicité neurologique.
Optimiser l’état d’hydratation, le taux d’hémoglobine et la dose des médicaments concomitants pour éviter d’exacerber les étourdissements ou les altérations de l’état mental. Mettre en place des mesures de prévention des chutes, selon le cas.
Il faut aviser les patients d’éviter les situations dans lesquelles les étourdissements ou un état confusionnel peuvent être problématiques, et de ne pas prendre d’autres produits médicinaux pouvant causer des étourdissements ou un état confusionnel sans en avoir parlé à un médecin. Il faut prévenir les patients de ne pas conduire ni faire fonctionner de machines.
Ophtalmologique
L’apparition ou l’exacerbation d’une cataracte ont été observées pendant le traitement par XPOVIO (voir 8 EFFETS INDÉSIRABLES). Prendre en charge la cataracte selon les lignes directrices standards. Surveiller à la recherche des signes et des symptômes d’une cataracte, effectuer une évaluation ophtalmologique, réduire la dose et surveiller l’évolution de la maladie. Si une intervention chirurgicale s’impose, interrompre le traitement par XPOVIO 24 heures avant la chirurgie de la cataracte et 72 heures après (voir 4 POSOLOGIE ET ADMINISTRATION).
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
D’après les observations lors d’études chez des animaux, il se peut que XPOVIO nuise à la fertilité des femmes et des hommes aptes à procréer [voir 16 TOXICOLOGIE NON CLINIQUE).
Risque tératogène
XPOVIO peut être nocif pour le fœtus s’il est administré à une femme enceinte (voir 7.1 POPULATIONS PARTICULIÈRES).
Il faut conseiller aux femmes aptes à procréer d’utiliser une méthode contraceptive efficace pendant le traitement par XPOVIO et pendant une semaine après l’administration de la dernière dose de ce médicament.
Il faut conseiller aux patients de sexe masculin ayant une partenaire de sexe féminin apte à procréer d’utiliser une méthode de contraception efficace pendant le traitement par XPOVIO et pendant une semaine après l’administration de la dernière dose de ce médicament.
7.1 Populations particulières
7.1.1 Femmes enceintes
Nous ne disposons d’aucune donnée adéquate sur l’utilisation de XPOVIO chez les femmes enceintes. Des études menées chez des animaux ont montré que le sélinexor peut être nocif pour le fœtus (voir 16 TOXICOLOGIE NON CLINIQUE). XPOVIO n’est pas recommandé pendant la grossesse ni chez les femmes aptes à procréer qui n’utilisent pas de méthode contraceptive.
Si une patiente devient enceinte pendant le traitement par XPOVIO, ce traitement doit immédiatement être arrêté, et la patiente doit être informée des risques qui pourraient s’ensuivre pour le fœtus.
D’après les résultats d’études menées chez des animaux, et d’après le mode d’action de XPOVIO (voir 10 PHARMACOLOGIE CLINIQUE), ce médicament peut être nocif pour le fœtus lorsqu’il est administré à une femme enceinte. Il n’existe aucune donnée sur l’emploi pendant la grossesse permettant d’évaluer le risque associé au médicament. Lors des études sur la reproduction menées chez des animaux, l’administration de sélinexor à des rates gravides durant l’organogenèse a entraîné des anomalies structurelles et des altérations de la croissance. Des défauts de développement ont été observés chez des rates gravides exposées quotidiennement à des doses systémiques inférieures aux expositions chez l’homme (ASC0-dernière) à la dose recommandée de 100 mg. Informer les femmes enceintes des risques pour un fœtus.
Lors d’une étude sur le développement embryonnaire et fœtal menée chez des rates gravides, l’administration quotidienne par voie orale de sélinexor à 0, 0,25, 0,75 ou 2 mg/kg pendant toute l’organogenèse a entraîné une ossification incomplète ou tardive, des variations squelettiques et une réduction du poids fœtal comparativement aux témoins à une dose d’au moins 0,75 mg/kg. La DSENO relative à la toxicité pour la mère et le développement embryonnaire et fœtal était de 0,25 mg/kg/jour. (environ 0,02 fois l’exposition humaine [ASC0-dernière ] à la dose recommandée de 100 mg). Des malformations ont été observées à 2 mg/kg, y compris une microphtalmie, un œdème fœtal, une déviation du rein et un tronc artériel commun.
7.1.2 Allaitement
On ne dispose d’aucune donnée concernant la présence du sélinexor ou de ses métabolites dans le lait maternel, ou de ses effets sur l’enfant allaité ou la production de lait. En raison du risque d’effets indésirables graves chez un enfant allaité, il faut informer les femmes de ne pas allaiter pendant le traitement par XPOVIO et pendant une semaine après l’administration de la dernière dose.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Lors de l’étude BOSTON, 195 patients atteints d’un myélome multiple ont reçu XPOVIO associé au bortézomib et à la dexaméthasone, et 56 % étaient âgés de 65 ans ou plus, alors que 17 % étaient âgés de 75 ans ou plus. Dans l’ensemble, on n’a observé aucune différence entre ces patients et ceux plus jeunes quant à l’efficacité du traitement. L’incidence de l’abandon du traitement en raison d’une réaction indésirable (28 % vs 13 %) et l’incidence des réactions indésirables graves (56 % vs 47 %) étaient plus élevées chez les patients âgés de 65 ans ou plus comparativement aux patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les données relatives à l’innocuité décrites dans cette section sont basées sur les données de l’étude BOSTON, un essai clinique en mode ouvert, à répartition aléatoire, mondial, mené chez des patients dont le myélome multiple a déjà été traité (n = 399). Lors de l’étude BOSTON, XPOVIO à 100 mg une fois par semaine a été administré avec le bortézomib à 1,3 mg/m2 1 fois par semaine et la dexaméthasone par voie orale à 20 mg 2 fois par semaine (SVd); cette association a été comparée avec le bortézomib à 1,3 mg/m2 2 fois par semaine et la dexaméthasone à 20 mg 2 fois par semaine (Vd) (voir 14 ESSAIS CLINIQUES).
Les effets indésirables apparus sous traitement (EIAT) les plus fréquents survenus chez > 10 % des patients ayant reçu le schéma SVd comprenaient la thrombocytopénie, les nausées, la fatigue, l’anémie, la baisse de l’appétit, la diarrhée, la neuropathie périphérique, les infections des voies respiratoires supérieures, la perte pondérale, l’asthénie, la cataracte, les vomissements, la toux, la pneumonie, la constipation, l’insomnie, les dorsalgies, la fièvre, la neutropénie, la dyspnée, la vision trouble, la bronchite, les étourdissements, l’œdème périphérique, les maux de tête, l’hypokaliémie et les troubles du goût.
Des EIAT sévères (de grade 3 ou plus) ont été rapportés chez 85 % des patients traités par SVd et 61 % des patients traités par Vd. Les EIAT sévères (de grade 3 ou plus) dont l’incidence était supérieure d’au moins 5 % dans le groupe SVd par rapport au groupe Vd étaient les suivants : thrombocytopénie (39 % vs 17 %), anémie (16 % vs 10 %), cataracte (9 % vs 2 %), diarrhée (6 % vs 0,5 %), nausées (8 % vs 0 %) et fatigue (13 % vs 1 %). Des événements indésirables graves (entraînant la mort ou un handicap, nécessitant ou prolongeant une hospitalisation, ou menaçant le pronostic vital) ont été rapportés chez 52 % des patients traités par SVd et 38 % des patients traités par Vd. Des évènements indésirables graves survenus à une fréquence d’au moins 2 % ou plus dans le groupe SVd comparativement au groupe Vd comprenaient : diarrhée (4 % vs 0 %), vomissements (4 % vs 0 %), cataracte (2 % vs 0 %), nausées (2 % vs 0 %), infection des voies urinaires (2 % vs 0 %) et choc septique (4 % vs 0 %). Le nombre d’effets indésirables mortels dans le groupe SVd (12 patients, 6,2 %) était semblable à celui observé dans le groupe Vd (11 patients, 5,4 %) dans les 30 jours suivant l’administration du dernier traitement. Les effets indésirables mortels les plus fréquents chez les patients traités par le schéma SVd comprenaient la pneumonie et la septicémie (3 patients [1,5 %] chacun).
Une réduction statistiquement significative de la neuropathie périphérique tous grades confondus et de grade ≥ 2 a été notée chez les patients ayant reçu le schéma SVd (32 % et 21 %) comparativement aux patients ayant reçu le schéma Vd (47 % et 34 %) [rapport de cotes : 0,52 et 0,50, valeur p < 0,0013 (test unilatéral)]. Une réduction nominale de la neuropathie grave (grade ≥ 3) a également été observée chez les patients ayant reçu le schéma SVd (5 % pour SVd vs 9 % pour Vd).
L’arrêt permanent de XPOVIO à cause d’événements indésirables a été noté chez 19 % des patients. Les événements indésirables ayant entraîné l’arrêt permanent du traitement par XPOVIO chez > 2 % des patients comprenaient la fatigue (3,6 %), les nausées (3,1 %), la thrombocytopénie, la diminution de l’appétit, la neuropathie périphérique et les vomissements (2,1 % pour chaque effet).
Chez 83 % des patients, le traitement par XPOVIO a dû être interrompu à cause d’un événement indésirable. Les événements indésirables ayant nécessité une interruption du traitement chez > 5 % des patients comprenaient : thrombocytopénie (33 %), fatigue (13 %), asthénie (12 %), pneumonie (11 %), infection des voies respiratoires supérieures (10 %), diminution de l’appétit (9 %), neutropénie (8 %), pyrexie (8 %), nausées (7 %), bronchite (7 %), diarrhée (6 %), diminution du poids (6 %) et anémie (5 %).
La dose de XPOVIO a dû être réduite à cause d’un événement indésirable chez 64 % des patients. Les événements indésirables ayant nécessité des réductions de la dose chez > 5 % des patients comprenaient la thrombocytopénie (31 %), la diminution de l’appétit (8 %), les nausées, la fatigue, la perte pondérale (7 % pour chaque effet) et l’asthénie (6 %).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle. Les effets indésirables et les anomalies dans les épreuves de laboratoire décrits ci-dessous reflètent l’exposition à XPOVIO pendant une durée médiane de traitement de 30 semaines (intervalle : 1 à 120 semaines), à une dose médiane de 80 mg/semaine (intervalle : 30 à 137) dans le groupe SVd (n = 195), et pendant une durée médiane de traitement de 32 semaines (intervalle : 1 à 122 semaines) pour le groupe Vd (n = 204).
Tableau 5 Effets indésirables à raison d’une fréquence tous grades confondus ≥ 1 % dans le groupe SVd, selon la classe de systèmes-organes de MedDRA, lors de l’étude BOSTON
| SVd | Vd | |||||||||||
| N = 195 | N = 204 | |||||||||||
| Classe de systèmes-organes | Tous grades | Grade ≥ 3 n (%) | Tous grades | Grade ≥ 3 n (%) | ||||||||
| (MedDRA)a | confondus | confondus | ||||||||||
| Terme privilégié | n (%) | n (%) | ||||||||||
| Affections hématologiques et du système lymphatique | ||||||||||||
| Thrombocytopénie | 117 (60) | 77 (39) | 55 (27) | 35 (17) | ||||||||
| Anémieb | 71 (36) | 31 (16) | 47 (23) | 21 (10) | ||||||||
| Neutropénie | 29 (15) | 17 (9) | 12 (6) | 7 (3,4) | ||||||||
| Lymphopénie | 11 (6) | 7 (3,6) | 4 (2) | 3 (1,5) | ||||||||
| Leucopénie | 10 (5) | 1 (0,5) | 3 (1,5) | 1 (0,5) | ||||||||
| Troubles cardiaques | ||||||||||||
| Tachycardie | 10 (5) | 0 | 3 (1,5) | 0 | ||||||||
| Troubles de l’oreille et du labyrinthe | ||||||||||||
| Vertige | 6 (3,1) | 0 | 1 (0,5) | 0 | ||||||||
| Troubles oculaires | ||||||||||||
| Cataracte | 42 (22) | 17 (9) | 13 (6) | 3 (1,5) | ||||||||
| Vision brouillée§ | 25 (13) | 1 (0,5) | 13 (6) | 0 | ||||||||
| Troubles gastro-intestinaux | ||||||||||||
| Nausées | 98 (50) | 15 (8) | 20 (10) | 0 | ||||||||
| Diarrhée | 63 (32) | 12 (6) | 51 (25) | 1 (0,5) | ||||||||
| Vomissements | 40 (21) | 8 (4,1) | 9 (4,4) | 0 | ||||||||
| Constipation | 33 (17) | 0 | 35 (17) | 3 (1,5) | ||||||||
| Douleur abdominale | 15 (8) | 0 | 12 (6) | 3 (1,5) | ||||||||
| Dyspepsie | 8 (4,1) | 0 | 5 (2,5) | 1 (0,5) | ||||||||
| Sécheresse de la bouche | 4 (2,1) | 0 | 1 (0,5) | 0 | ||||||||
| Flatulence | 3 (1,5) | 0 | 1 (0,5) | 0 | ||||||||
| SVd | Vd | |||||||||||
| N = 195 | N = 204 | |||||||||||
| Classe de systèmes-organes | Tous grades | Grade ≥ 3 n (%) | Tous grades | Grade ≥ 3 n (%) | ||||||||
| (MedDRA)a | confondus | confondus | ||||||||||
| Terme privilégié | n (%) | n (%) | ||||||||||
| Troubles généraux et anomalies au site d’administration | ||||||||||||
| Fatigue | 82 (42) | 26 (13) | 37 (18) | 2 (1,0) | ||||||||
| Asthénie | 48 (25) | 16 (8) | 27 (13) | 9 (4,4) | ||||||||
| Pyrexie | 30 (15) | 3 (1,5) | 22 (11) | 2 (1,0) | ||||||||
| Œdème périphérique | 23 (12) | 1 (0,5) | 26 (13) | 0 | ||||||||
| Détérioration générale de la santé physique | 3 (1,5) | 3 (1,5) | 1 (0,5) | 1 (0,5) | ||||||||
| Malaise | 3 (1,5) | 0 | 0 | 0 | ||||||||
| Infections and infestations | ||||||||||||
| Infection des voies respiratoires supérieures§ | 57 (29) | 7 (3,6) | 44 (22) | 3 (1,5) | ||||||||
| Pneumoniec | 35 (18) | 27 (14) | 34 (17) | 24 (12) | ||||||||
| Bronchited | 24 (12) | 4 (2,1) | 20 (10) | 1 (0,5) | ||||||||
| Infection des voies respiratoires inférieures | 14 (7) | 4 (2,1) | 10 (5) | 4 (2) | ||||||||
| Septicémie § | 8 (4,1) | 8 (4,1) | 1 (0,5) | 1 (0,5) | ||||||||
| Lésions, intoxications et complications d’interventions | ||||||||||||
| Chute | 10 (5) | 2 (1,0) | 8 (3,9) | 1 (0,5) | ||||||||
| Contusion | 6 (3,1) | 0 | 2 (1,0) | 0 | ||||||||
| Épreuves de laboratoire | ||||||||||||
| Perte de poids | 51 (26) | 4 (2,1) | 25 (12) | 2 (1,0) | ||||||||
| Hausse du taux d’alanine aminotransférase | 13 (7) | 3 (1,5) | 7 (3,4) | 0 | ||||||||
| Hausse du taux d’aspartate aminotransférase | 9 (5) | 3 (1,5) | 6 (2,9) | 1 (0,5) | ||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||
| Diminution de l’appétit | 69 (35) | 7 (3,6) | 11 (5) | 0 | ||||||||
| Hypokaliémie | 19 (10) | 8 (4,1) | 10 (5) | 5 (2,5) | ||||||||
| Hypophosphatémie | 16 (8) | 10 (5) | 6 (2,9) | 3 (1,5) | ||||||||
| SVd | Vd | |||||||||||
| N = 195 | N = 204 | |||||||||||
| Classe de systèmes-organes | Tous grades | Grade ≥ 3 n (%) | Tous grades | Grade ≥ 3 n (%) | ||||||||
| (MedDRA)a | confondus | confondus | ||||||||||
| Terme privilégié | n (%) | n (%) | ||||||||||
| Hypocalcémie | 15 (8) | 3 (1,5) | 5 (2,5) | 0 | ||||||||
| Hyponatrémie | 15 (8) | 9 (5) | 3 (1,5) | 1 (0,5) | ||||||||
| Hypercréatininémie | 13 (7,0) | 2 (1,0) | 7 (3,4) | 1 (0,5) | ||||||||
| Hyperglycémie | 14 (7) | 4 (2,1) | 11 (5) | 4 (2) | ||||||||
| Hypercréatininémie | 13 (7) | 2 (1,0) | 7 (3,4) | 1 (0,5) | ||||||||
| Déshydratation | 9 (5) | 3 (1,5) | 2 (1) | 1 (0,5) | ||||||||
| Hypomagnésémie | 7 (3,6) | 0 | 4 (2,0) | 0 | ||||||||
| Hyperkaliémie | 7 (3,6) | 0 | 4 (2,0) | 2 (1,0) | ||||||||
| Troubles du système nerveux | ||||||||||||
| Neuropathie périphérique§ | 63 (32) | 9 (5) | 96 (47) | 18 (9) | ||||||||
| Étourdissements | 24 (12) | 1 (0,5) | 8 (3,9) | 0 | ||||||||
| Céphalée | 19 (10) | 1 (0,5) | 11 (5) | 0 | ||||||||
| Troubles du goût§ | 19 (10) | 0 | 4 (2) | 0 | ||||||||
| Syncope | 7 (3,6) | 2 (1,0) | 3 (1,5) | 1 (0,5) | ||||||||
| Amnésie§ | 5 (2,6) | 1 (0,5) | 1 (0,5) | 0 | ||||||||
| Trouble de l’équilibre | 3 (1,5) | 0 | 1 (0,5) | 0 | ||||||||
| Troubles psychiatriques | ||||||||||||
| Insomnie | 31 (16) | 2 (1,0) | 32 (16) | 4 (2) | ||||||||
| Altérations de l’état mental§ | 17 (9) | 3 (1,5) | 3 (1,5) | 0 | ||||||||
| Troubles rénaux et urinaires | ||||||||||||
| Atteinte rénale aiguëd | 10 (5) | 3 (1,5) | 3 (1,5) | 2 (1,0) | ||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||
| Toux | 35 (18) | 1 (0,5) | 30 (15) | 0 | ||||||||
| Dyspnée§ | 26 (13) | 1 (0,5) | 35 (17) | 5 (2,5) | ||||||||
| Épistaxis | 11 (6) | 2 (1) | 3 (1,5) | 1 (0,5) | ||||||||
| Troubles de la peau et du tissu sous-cutané | ||||||||||||
| Alopécie | 9 (5) | 0 | 3 (1,5) | 0 | ||||||||
| SVd | Vd | |||||||||||
| N = 195 | N = 204 | |||||||||||
| Classe de systèmes-organes | Tous grades | Grade ≥ 3 n (%) | Tous grades | Grade ≥ 3 n (%) | ||||||||
| (MedDRA)a | confondus | confondus | ||||||||||
| Terme privilégié | n (%) | n (%) | ||||||||||
| Sueurs nocturnes § | 6 (3,1) | 1 (0,5) | 1 (0,5) | 0 | ||||||||
| Prurit | 5 (2,6) | 0 | 3 (1,5) | 0 | ||||||||
| Troubles vasculaires | ||||||||||||
| Hypotension | 11 (6) | 4 (2,1) | 11 (5) | 1 (0,5) | ||||||||
Svd = XPOVIO + bortézomib (VELCADE®) + dexaméthasone; Vd = bortézomib (VELCADE®) + dexaméthasone. a MedDRA, version 22.0.
b L’anémie de grade 5 a été rapportée chez un patient (0,5 %) du groupe Vd.
c La pneumonie de grade 5 a été rapportée chez 3 patients (1,5 %) du groupe SVd et 3 patients (1,5 %) du groupe Vd. Ces effets ont été considérés comme non liés au traitement à l’étude.
d Comprend un épisode (0,5 %) de grade 5 dans le groupe SVd qui a été considéré comme non lié au traitement à l’étude. § Comprend de multiples termes privilégiés :
Le terme « neuropathie périphérique » comprend toutes les entités rassemblées sous le terme « neuropathie périphérique NCA ».
Le terme « infection des voies respiratoires supérieures » comprend l’infection des voies respiratoires supérieures, la rhinopharyngite, la pharyngite, l’infection par le virus respiratoire syncytial, l’infection des voies respiratoires, la rhinite et l’infection virale des voies respiratoires supérieures.
Le terme « vision brouillée » comprend la vision brouillée, l’acuité visuelle réduite et la déficience visuelle. Le terme « dyspnée » comprend la dyspnée et la dyspnée d’effort.
Le terme « altérations de l’état mental » comprend les altérations de l’état mental, l’état confusionnel et le delirium. Le terme « troubles du goût » comprend les troubles du goût, l’agueusie et la dysgueusie.
Le terme « pneumonie » comprend la pneumonie, la pneumonie à pneumocoques, l’infection à Hæmophilus, la pneumonie bactérienne, la pneumonie fongique, la pneumonie grippale, la pneumonie à virus parainfluenza, la pneumonie respiratoire syncytiale virale et la septicémie pulmonaire.
Le terme « amnésie » comprend l’amnésie et les troubles de la mémoire.
Le terme « sueurs nocturnes » comprennent les sueurs nocturnes et l’hyperhidrose.
Le terme «septicémie » comprend la septicémie, le choc septique, la septicémie pulmonaire, le choc toxique staphylococcique et l’urosepsie.
Cataracte
L’apparition ou l’exacerbation d’une cataracte ont été observées pendant le traitement par XPOVIO (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Parmi les patients atteints d’un myélome multiple et ayant reçu XPOVIO à 100 mg une fois par semaine (BOSTON, n = 195), 22 % étaient concernés par l’apparition ou l’aggravation d’une cataracte ayant nécessité une intervention clinique. La durée médiane avant l’apparition d’une nouvelle cataracte était de 228 jours. Le délai médian avant l’aggravation d’une cataracte chez les patients présentant une cataracte au début du traitement par XPOVIO était de 237 jours. En général, le traitement de la cataracte nécessite l’ablation chirurgicale de la cataracte. Effets gastro-intestinaux
Sur les 195 patients atteints d’un myélome multiple ayant reçu le schéma SVd lors de l’étude BOSTON, la diarrhée (32 %), les nausées (50 %) et les vomissements (21 %) étaient parmi les effets indésirables les plus fréquents associés au traitement par le sélinexor. La plupart des effets étaient de grade 1 ou 2, et ceux de grade ≥ 3 comprenaient la diarrhée, les nausées et les vomissements chez 6 %, 8 % et 4 % des patients, respectivement. Ces événements étaient plus fréquents pendant les 8 premières semaines de traitement. Dans le groupe SVd, 172 (88,2 %) patients ont reçu des antagonistes 5-HT3 de manière prophylactique. Lors de l’essai clinique, les patients ayant présenté des nausées ou des vomissements en cours de traitement pouvaient également recevoir de l’olanzapine ou un antagoniste NK1. L’arrêt permanent du traitement à cause d’une diarrhée et de vomissements a été nécessaire chez 2 % des patients ayant reçu le schéma SVd.
L’anorexie a été rapportée chez 35 % des patients, et l’anorexie de grade 3 chez 3,6 % des patients ayant reçu XPOVIO à 100 mg une fois par semaine lors de l’étude BOSTON (n = 195). La durée médiane avant l’apparition du premier événement était de 35 jours. L’arrêt définitif du traitement à cause de l’anorexie a été nécessaire chez 2,1 % des patients. La perte pondérale a été rapportée chez 26 % des patients, et la perte pondérale de grade 3 chez 2,1 % des patients. La durée médiane avant l’apparition du premier événement était de 58 jours. L’arrêt permanent du traitement à cause d’une perte pondérale a été nécessaire chez 1 % des patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Tous les effets indésirables sont survenus à une fréquence > 1 % et sont présentés dans le tableau 5, EFFETS INDÉSIRABLES, Effets indésirables apparus lors des essais cliniques.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Tableau 6 Sélection d’anomalies de laboratoire (≥ 10 %) dont les valeurs se sont détériorées par rapport au départ chez les patients atteints d’un myélome multiple ayant reçu le schéma SVd ou Vd lors de l’étude BOSTON
| Anomalies des résultats d’analyses de laboratoire | Schéma SVd hebdomadaire | Schéma Vd deux fois par | |||||||
| semaine | |||||||||
| Tous grades | Grade 3 ou 4 (%) | Tous grades | Grade 3 ou 4 (%) | ||||||
| confondus | confondus | ||||||||
| (%) | (%) | ||||||||
| Anomalies dans les analyses hématologiques de laboratoire | |||||||||
| Baisse du nombre de plaquettes | 92 | 43 | 51 | 19 | |||||
| Baisse du nombre de lymphocytes | 77 | 38 | 70 | 27 | |||||
| Baisse du taux d’hémoglobine | 71 | 17 | 51a | 12 | |||||
| Anomalies des résultats d’analyses de laboratoire | Schéma SVd hebdomadaire | Schéma Vd deux fois par | |||||||
| semaine | |||||||||
| Tous grades | Grade 3 ou 4 (%) | Tous grades | Grade 3 ou 4 (%) | ||||||
| confondus | confondus | ||||||||
| (%) | (%) | ||||||||
| Baisse du nombre de neutrophiles | 48 | 12 | 19 | 7 | |||||
| Anomalies dans les analyses biochimiques de laboratoire | |||||||||
| Hausse de la glycémie | 62 | 3,8 | 47 | 4,1 | |||||
| Diminution du taux de phosphate | 61 | 23 | 42 | 11 | |||||
| Baisse du taux de sodium | 58 | 14 | 25 | 3 | |||||
| Baisse du taux de calcium | 55 | 2,1 | 47 | 1 | |||||
| Hausse du taux d’azote uréique sanguin | 41 | 5 | 40 | 5 | |||||
| Hausse du taux de créatinine | 28 | 3,6 | 24 | 1,5 | |||||
| Baisse du taux de potassium | 27 | 6 | 22 | 3,5 | |||||
| Baisse du taux de magnésium | 27 | < 1 | 23 | 1,5 | |||||
| Hausse du taux de potassium | 18 | 4,1 | 21 | 2,5 | |||||
| Anomalies dans les analyses de laboratoire de la fonction hépatique | |||||||||
| Hausse du taux d’ALT | 33 | 3,1 | 30 | < 1 | |||||
| Baisse du taux d’albumine | 27 | < 1 | 35 | < 1 | |||||
| Hausse du taux d’AST | 24 | 1,5 | 19 | < 1 | |||||
| Hausse du taux de bilirubine | 16 | 1 | 13 | 2 | |||||
| Hausse du taux d’ALP | 12 | 0 | 16 | < 1 | |||||
Le dénominateur utilisé pour calculer le taux variait de 91 à 201 en fonction du nombre de patients pour lesquels on disposait d’au moins une valeur post-traitement.
a Comprend un cas d’anémie mortelle.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicament-médicament
Aucune différence significative sur le plan clinique quant à la pharmacocinétique du sélinexor n’a été observée lors de l’administration concomitante d’acétaminophène (jusqu’à une dose quotidienne de 1 000 mg d’acétaminophène par voie orale).
Aucune différence significative sur le plan clinique quant à la pharmacocinétique du sélinexor n’a été observée lors de l’administration concomitante d’un inhibiteur puissant de la CYP3A, de clarithromycine (500 mg par voie orale 2 fois par jour pendant 7 jours).
Il existe des interactions médicamenteuses potentielles entre le sélinexor et les inducteurs de la CYP3A4.
Enzymes CYP
Le sélinexor n’inhibe pas les isoenzymes CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 ou CYP3A4/5. Le sélinexor n’est pas un inducteur des isoenzymes CYP3A4, CYP1A2 ou CYP2B6. Le sélinexor est un substrat de la CYP3A4.
Systèmes enzymatiques différents du CYP
Le sélinexor est un substrat des enzymes UGT et GST.
Systèmes de transporteurs
Le sélinexor inhibe l’OATP1B3, mais n’inhibe pas d’autres transporteurs de solutés (SLC-solute carrier). Le sélinexor n’est pas un substrat des enzymes suivantes : P‐gp, BCRP, OATP1B1, OATP1B3, OAT1, OAT3, OCT1, OCT2, MATE1 ou MATE2‐K.
9.2 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.3 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.4 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Dans un cadre non clinique, le sélinexor inhibe de manière réversible l’exportation nucléaire des protéines suppressives de tumeurs (PST), des régulateurs de la croissance et des ARNm de protéines oncogènes favorisant la croissance, en bloquant spécifiquement l’exportin 1 (XPO1). L’inhibition de la protéine XPO1 par le sélinexor entraîne l’accumulation marquée de PST dans le noyau, l’arrêt du cycle cellulaire, des diminutions des concentrations de plusieurs oncoprotéines telles que c-Myc et la cycline D1, ainsi que l’apoptose des cellules cancéreuses. L’association du sélinexor à la dexaméthasone a été évaluée chez des patients présentant une maladie réfractaire/résistante à la dexaméthasone et aux inhibiteurs du protéasome et dans des lignées cellulaires. Il a été démontré dans les deux cas une activité et une synergie de l’association, y compris lors de l’inhibition du protéasome. L’association du sélinexor au bortézomib a été évaluée dans des cellules et des modèles murins de xénogreffe de myélome multiple in vivo, y compris dans des cellules et des modèles résistants aux inhibiteurs du protéasome.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
L’effet de multiples doses de sélinexor pouvant atteindre 175 mg par semaine sur l’intervalle QTc a été évalué chez des patients lourdement prétraités à la suite de cancers hématologiques. Le sélinexor n’a eu aucun effet important (autrement dit, effet supérieur à 20 ms) sur l’intervalle QTc à la dose thérapeutique.
10.3 Pharmacocinétique
La pharmacocinétique d’une seule dose de sélinexor de 60 mg/m2 (équivalant à 100 mg) prise par voie orale est présentée au Tableau 7.
Tableau 7 Résumé des paramètres pharmacocinétiques du sélinexor (moyenne et % CV) chez des patients atteints d’un cancer hématologique
| Cmax (ng/mL) | Tmax (h) | t½ (h) | ASC0-∞, | CL/F | Vd/F (L/kg) | |||||
| (ng h/mL) | (L/h/kg) | |||||||||
| Dose unique moyenne | 693 (29) | 1,9 (1,8 – 2,0) | 6,0 (30) | 6 998 (12) | 0,19 (25) | 1,6 (23) | ||||
Absorption
Après l’administration par voie orale du sélinexor, la concentration plasmatique maximale (Cmax) est atteinte en l’espace de 4 heures. La prise concomitante d’un repas riche en matières grasses (de 800 à 1000 calories dont environ 50 % du total des calories du repas provenaient de matières grasses) a entraîné une augmentation de l’ASCT de 15,7 % et une augmentation de la Cmax de 14,7 %. L’administration concomitante d’un repas faible en matières grasses (500 à 600 calories, dont environ 20 % du total des calories du repas provenaient de matières grasses) a entraîné une augmentation de l’ASCT de 20,0 % et une augmentation de la Cmax de 17,8 %. Le Tmax médian a été retardé de 1,5 à 3,4 heures lorsque les comprimés ont été administrés avec de la nourriture.
Distribution
Le sélinexor se lie à 95,0 % aux protéines plasmatiques chez l’humain. Dans une analyse pharmacocinétique de population, le volume de distribution apparent (Vd/F) du sélinexor était de 133 L chez les patients atteints d’un cancer.
Métabolisme
Le sélinexor est métabolisé par l’isoenzyme CYP3A4, de multiples UDP-glucuronosyltransférases (UGT) et des glutathions S-transférases (GST).
Élimination
Après l’administration d’une seule dose de 100 mg de sélinexor, sa demi-vie (t1/2) moyenne est de 6 à 8 heures. Dans une analyse pharmacocinétique de population, la clairance apparente totale (CL/F) du sélinexor était de 18,6 L/h chez les patients atteints d’un cancer.
Populations et états pathologiques particuliers
D’après les analyses pharmacocinétiques d’une population de 793 patients, aucune différence significative sur le plan clinique n’a été observée quant à la pharmacocinétique du sélinexor en fonction de l’âge (18 à 94 ans), du sexe, du poids corporel (36 à 168 kg) et de l’origine ethnique.
- Enfants Le sélinexor n’a pas été étudié chez les patients de moins de 18 ans.
- Insuffisance hépatique Une analyse pharmacocinétique de population a indiqué que l’insuffisance hépatique légère (taux de bilirubine > 1-1,5 x LSN ou taux d’AST > LSN, mais un taux de bilirubine ≤ LSN, n = 119) n’avait pas d’effet d’importance clinique sur la pharmacocinétique du sélinexor. Chez un faible nombre de patients atteints d’insuffisance hépatique modérée (taux de bilirubine > 1,5 -3 x LSN; n’importe quel taux d’AST, n = 10) et sévère (taux de bilirubine > 3 x LSN; n’importe quel taux d’AST, n = 3), aucune modification nette de la clairance apparente (CL/F) n’a été observée. Cependant, en raison du faible nombre de patients impliqués dans l’analyse, les patients présentant une insuffisance hépatique modérée ou sévère doivent être traités avec prudence.
- Insuffisance rénale Le degré d’insuffisance rénale a été déterminé en fonction de la clairance de la créatinine (CLcr) estimée avec l’équation de Cockcroft-Gault. Les résultats des analyses pharmacocinétiques de population de patients dont la fonction rénale était normale (n = 283, CLcr : ≥ 90 mL/min), de patients atteints d’insuffisance rénale légère (n = 309, CLcr : 60 à 89 mL/min), modérée (n = 185, CLcr : 30 à 59 mL/min) ou sévère (n = 13, CLcr : 15 à 29 mL/min) ont indiqué que la clairance de la créatinine n’avait aucun effet sur la pharmacocinétique de XPOVIO. Par conséquent, l’insuffisance rénale légère, modérée ou sévère n’est pas censée modifier la pharmacocinétique du sélinexor, et aucun ajustement de la dose de sélinexor n’est requis chez les patients atteints d’insuffisance rénale.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver entre 2 et 30 °C.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre/dénomination commune : sélinexor
Nom chimique : (2Z)-3-{3-[3,5-bis(trifluorométhyl)phényl]-1 H-1,2,4-triazol-1-yl}-N’-(pyrazin-2-yl)prop-2-ènehydrazide
Formule moléculaire et masse moléculaire : C17H11F6N7O; 443,31 g/mol
Formule de structure :
Propriétés physicochimiques : Le sélinexor est la forme anhydre A, une poudre blanche à blanc cassé dont le pKa est de 10,2. La solubilité du sélinexor en milieu aqueux diminue à mesure que le pH augmente, passant de 0,114 mg/mL, à un pH de 1,0, à 0,009 mg/mL, à un pH de 7,4. Son point de fusion est de 178 °C.
t='\ NIH N\
N-IN. [ /; , ----t. I)
V ~ 0 HN LN
F C NI
3
CIF3 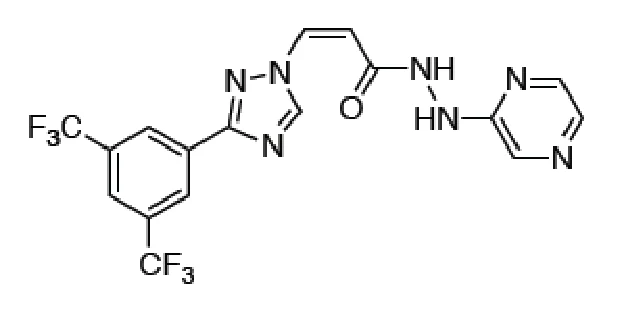
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Myélome multiple récidivant/réfractaire
Tableau 8 Résumé des caractéristiques démographiques des patients ayant participé à un essai clinique, atteints d’un myélome multiple récidivant ou réfractaire, qui avaient déjà reçu au moins un traitement antérieur (BOSTON)
| Nº d’étude | Conception de l’étude | Posologie, voie | Nombre | Âge moyen (Tranche) | Sexe | ||||
| d’administration et | de sujets | ||||||||
| durée | (n) | ||||||||
| KCP-330-023 (BOSTON) | Étude de phase III en mode ouvert à répartition aléatoire (1:1) et contrôlée par traitement actif | Groupe Svda : XPOVIO à 100 mg par voie orale 1 fois par semaine + bortézomib à 1,3 mg/m2 par voie s.c. 1 fois par semaine + dexaméthasone à 20 mg par voie orale 2 fois par semaine Groupe Vdb : bortézomib à 1,3 mg/m2 par voie s.c. 2 fois par semaine + dexaméthasone à 20 mg par voie orale 4 fois par semaine pendant les 8 premiers cycles, suivis du bortézomib à 1,3 mg/m2 par voie s.c. 1 fois par semaine + dexaméthasone à 20 mg par voie orale 2 fois par semaine | 195 207 | 65,3 (40-87) 55,9 % ≥ 65 ans 66,7 (38 – 90) 63,8 % ≥ 65 ans | Hommes : 59 % Femmes : 41 % Hommes : 56 % Femmes : 44 % | ||||
Svd = sélinexor + bortézomib (VELCADE®) + dexaméthasone; Vd = bortézomib (VELCADE®) + dexaméthasone a XPOVIO a été administré les jours 1, 8, 15, 22, 29 en association au bortézomib 1 fois par semaine les jours 1, 8, 15, 22, et à la dexaméthasone les jours 1, 2, 8, 9, 15, 16, 22, 23, 29 et 30 de chaque cycle de 35 jours.
b Le bortézomib a été administré deux fois par semaine les jours 1, 4, 8, 11 en association à la dexaméthasone les jours 1, 2, 4, 5, 8, 9, 11, 12 de chaque cycle de 21 jours pendant les 8 premiers cycles, suivis du bortézomib 1 fois par semaine les jours 1, 8, 15, 22, et de la dexaméthasone les jours 1, 2, 8, 9, 15, 16, 22, 23, 29, 30 de chaque cycle de 35 jours.
L’efficacité de XPOVIO en association au bortézomib et à la dexaméthasone a été évaluée lors d’un essai contrôlé par un traitement actif, en mode ouvert, à répartition aléatoire et mondial mené auprès de patients âgés de 18 ans ou plus, qui avaient reçu 1 à 3 traitements anti-MM antérieurs (étude BOSTON, KCP-330-023). Au total, 402 patients ont été répartis aléatoirement selon un rapport de 1:1 pour recevoir soit le schéma SVd (n = 195), soit le schéma Vd (n = 207). Parmi eux, l’âge médian était de 67 ans (intervalle : 38 à 90 ans), 60 % des patients avaient 65 ans ou plus, 20 % des patients avaient 75 ans ou plus et 57 % étaient de sexe masculin. La répartition aléatoire était stratifiée en fonction de l’exposition à des traitements antérieurs par un inhibiteur du protéasome (oui vs non), du nombre de schémas antérieurs (1 vs > 1), du stade de la maladie (III vs I ou II) selon le système RISS (Revised-International Staging System) et de la région. Lorsque la progression de leur maladie (PM) était confirmée, les patients du groupe Vd pouvaient recevoir XPOVIO en association au bortézomib et à la dexaméthasone (SVd) ou XPOVIO à 100 mg par voie orale les jours 1, 8, 15, 22, 29 avec la dexaméthasone à 20 mg par voie orale les jours 1, 2, 8, 9, 15, 16, 22, 23, 29 et 30 de chaque cycle de 35 jours.
Les patients admis à l’essai étaient atteints d’un myélome multiple mesurable avec le dosage de la paraprotéine dans le sérum ou l’urine, ou des dosages de la chaîne légère libre. Le traitement antérieur par le bortézomib ou un autre inhibiteur du protéasome était autorisé. Les patients admissibles devaient avoir un score ECOG (Eastern Cooperative Oncology Group) ≤ 2 et une fonction hépatique, rénale et hématopoïétique adéquate. Les patients étaient exclus de l’étude s’ils présentaient une amylose à chaînes légères systémique, une atteinte du SNC ou une neuropathie périphérique douloureuse de grade 2 ou de grade 2 ou plus.
Le traitement s’est poursuivi dans les deux groupes jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables.
La prophylaxie antiémétique a été utilisée chez 88 % et 36 % des patients des groupes SVd et Vd, respectivement.
Les caractéristiques initiales des patients et de la maladie étaient équilibrées et comparables entre les groupes de traitement; elles sont illustrées au Tableau 9.
Tableau 9 Caractéristiques initiales des patients et de la maladie lors de l’étude BOSTON
| XPOVIO + | bortézomib + dexaméthasone (N = 207) | |||
| bortézomib + | ||||
| dexaméthasone | ||||
| (N = 195) | ||||
| Âge médian en années (intervalle) | 66 (40 – 87) | 67 (38 – 90) | ||
| Sexe (%) : hommes/femmes | 59,0/41,0 | 55,6/44,4 | ||
Groupe d’âge (% [< 65 ans / 65 – 74 ans / ≥ 75 ans]) | 44,1 / 38,5 / 17,4 | 36,2 / 41,1 / 22,7 | ||
Race, n (%) Blanche Noire ou afro-américaine Asiatique Autre ou données manquantes | 161 (82,6) 4 ( 2,1) 25 (12,8) 5 ( 2,6) | 165 (79,7) 7 ( 3,4) 25 (12,1) 10 ( 4,8) | ||
| Nombre médian d’années du diagnostic à la répartition aléatoire (intervalle) | 3,81 (0,4 à 23,0) | 3,59 (0,4 à 22,0) | ||
| XPOVIO + | bortézomib + dexaméthasone (N = 207) | |||
| bortézomib + | ||||
| dexaméthasone | ||||
| (N = 195) | ||||
Indice fonctionnel ECOG, n (%) 0 – 1 ≥ 2 | 175 (90) 20 (10) | 191 (92) 16 ( 8) | ||
Clairance de la créatinine, n (%), mL par minute < 30 30 à 59 ≥ 60 | 3 (1,5) 53 (27) 139 (71) | 10 ( 5) 60 (29) 137 (66) | ||
Système RISS (Revised International Staging System) au début de l’étude, n (%) I II III Inconnu | 56 (29) 117 (60) 12 ( 6) 10 ( 5) | 52 (25) 125 (60) 16 ( 8) 14 ( 7) | ||
Nombre de traitements antérieurs, n (%) 1 2 3 | 99 (51) 65 (33) 31 (16) | 99 (48) 64 (31) 44 (21) | ||
Type de traitement antérieur connu, n (%) Greffe de cellules souches Lénalidomide Pomalidomide Bortézomib Carfilzomib Daratumumab | 76 (39) 77 (39) 11 ( 6) 134 (69) 20 (10) 11 ( 6) | 63 (30) 77 (37) 7 ( 3) 145 (70) 21 (10) 6 ( 3) | ||
| Facteurs cytogénétiques à risque élevé connusa, n (%) | 97 (50) | 95 (46) | ||
| del (17p)/p53 | 21 (11) | 16 ( 8) | ||
| t (14;16) | 7 ( 4) | 11 ( 5) | ||
| t (4;14) | 22 (11) | 28 (14) | ||
| 1q21 | 80 (41) | 71 (34) | ||
a Comprend la del (17p)/p53, la t (14;16) ou la t (4;14), 1q21.
Le principal critère d’évaluation de l’étude BOSTON était la survie sans progression (SSP) selon les critères de réponse uniformes du myélome multiple de l’IMWG (International Myeloma Working Group) évalués par un comité d’examen indépendant (CEI). La confirmation de la progression de la maladie était requise. La progression de la maladie et la réponse de la maladie étaient évaluées toutes les 3 semaines jusqu’à la semaine 37, puis toutes les 5 semaines par la suite. Les principaux critères d’évaluation secondaires de l’efficacité comprenaient le taux de réponse global (TRG), la survie globale (SG) et le taux de réponse pour les réponses supérieures ou équivalentes à une très bonne réponse partielle (TBRP) selon les critères de l’IMWG.
L’étude BOSTON a montré une amélioration statistiquement significative de la SSP dans le groupe SVd comparativement au groupe Vd; le rapport des risques instantanés (RRI) était de 0,70 (IC à 95 % : 0,53-0,93; p = 0,0075). Un résumé des résultats relatifs à l’efficacité est présenté au Tableau 10 et à la Figure 1.
Tableau 10 Résultats relatifs à l’efficacité de l’étude BOSTON obtenus auprès de patients présentant un myélome multiple récidivant ou réfractaire
| Critère d’évaluation | XPOVIO + | bortezomib + dexaméthasone (N = 207) | ||
| bortézomib + | ||||
| dexaméthasone | ||||
| (N = 195) | ||||
| Survie sans progression | ||||
| Médiane (mois) [IC à 95 %] | 13,9 [11,7; non atteinte] | 9,5 [8,1 à 10,8] | ||
| Rapport des risques instantanésa [IC à 95 %] | 0,70 [0,53 à 0,93] | |||
| Valeur p (test unilatéral)b | 0,0075 | |||
| Taux de réponse globale (TRG)c, n (%) | 149 (76,4) | 129 (62,3) | ||
| IC à 95 % | (69,8 à 82,2) | (55,3 à 68,9) | ||
| Valeur p (test unilatéral) | 0,0012 | |||
| Définition rigoureuse de la réponse complète (RCr) | 19 (10) | 13 ( 6) | ||
| Réponse complète (RC) | 14 ( 7) | 9 ( 4) | ||
| Très bonne réponse partielle (TBRP) | 54 (28) | 45 (22) | ||
| Réponse partielle (RP) | 62 (32) | 62 (30) | ||
| Durée de la réponse | ||||
| Médiane (mois) [IC à 95 %] | 20,3 (12,6; NÉ) | 12,9 (9,3 à 15,8) | ||
| Taux de réponse ≥ TBRPd, n (%) | 87 (44,6) | 67 (32,4) | ||
| IC à 95 % | (37,5 à 51,9) | (26,0 à 39,2) | ||
| Valeur p (test unilatéral) | 0,0082 | |||
| Survie globale (SG) | ||||
| Nombre d’événements, n (%) | 47 | 62 | ||
| SG médiane, mois (IC à 95 %) | Non atteinte [NÉ; NÉ ] | 25,0 [23,5; NÉ] | ||
| Rapport des risques (IC à 95 %)e | 0,84 [0,58 à 1,23] | |||
| Valeur p (test unilatéral) | 0,1852 | |||
a Le rapport des risques instantanés est basé sur un modèle stratifié de Cox à effet proportionnel. Au moment de l’analyse, le suivi médian était de 15,1 mois.
b Valeur p basée sur un test de log rank stratifié. La limite de signification statistique de l’analyse intermédiaire de la SSP prévue au préalable a été définie comme une valeur p <0,0103.
c Comprend la RCr + RC + TBRP + RP; la valeur p a été établie à l’aide du test de Cochran-Mantel-Haenszel. d Comprend la RCr + RC + TBRP; la valeur p a été établie à l’aide du test de Cochran-Mantel-Haenszel. e Basé sur un modèle de risque proportionnel de Cox stratifié avec la méthode d’Efron pour traiter les égalités. Stratifié pour les traitements antérieurs par inhibiteurs de protéasome, le nombre de schémas anti-MM antérieurs et le stade R-ISS lors de la sélection.
NÉ = Non estimable
Figure 1 Courbe de Kaplan-Meier de la survie sans progression lors de l’étude BOSTON (po
(population en ITT)
La durée médiane précédant la réponse était de 1,1 mois chez les patients ayant reçu le schéma Svd, et de 1,4 mois chez les patients ayant reçu le schéma Vd. La durée médiane de la réponse était de 20,3 mois et de 12,9 mois dans les groupes SVd et Vd, respectivement.
Au moment de la confirmation de la progression de la maladie, 74 (36 %) patients ont été permutés du groupe Vd au groupe recevant un schéma à base de sélinexor.
Dans une analyse ponctuelle mise à jour (15 février 2021) avec une durée de suivi médiane de 22,1 mois, la SSP médiane était de 13,2 mois dans le groupe SVd et de 9,5 mois dans le groupe Vd (rapport des risques (RR) = 0,71; IC de 95 % : 0,54 à 0,93; p = 0,0064). Le taux de réponse global est resté cohérent avec l’analyse principale (77 % et 63 % dans les groupes SVd et Vd, respectivement). La durée médiane de la réponse était de 17,3 mois dans le groupe SVd et de 12,9 mois dans le groupe Vd. Au moment de l’analyse actualisée (suivi médian pour la survie de 28,7 mois), la survie globale médiane était de 36,67 mois (IC de 95 % : 30,19; NÉ) dans le groupe SVd et de 32,76 mois (IC de 95 % : 27,83; NÉ) dans le groupe Vd (RR=0,88; IC de 95 % : 0,63 à 1,21; p = 0,2152).
La neuropathie périphérique de degré ≥ 2, un principal critère secondaire prédéfini, était plus faible dans le groupe SVd (21 %) que dans le groupe Vd (34 %) ; rapport des cotes 0,50 [IC de 95 % : 0,32 à 0,79, p = 0,0013], en raison de la dose plus faible de bortézomib dans le groupe SVd.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique. " .2
~ .,
~ 0
" .,,
" " .,, ., ·~
:> .. ., ..,
~
~ .. .0
0
~
1.00
1.75
-~1
0.25
0,00 7
0
RR : 0,70 (IC de 95 % : 0,53-0,93)
Valeur p : 0,0075
SSP mediane SVd : 13,93 moi.s
Vd : 9 .46 mois
--+- SVd
Vd
..., -._ ______ _
1 2 3 4 5 6 7 8 9 10 11 12 3 5 15 16 17 18 19 20 21 22 23 24 25 26
Nombre de suiets a ris<1ue Duree (moi.s)
SVd 195 187 17S 52 135 117 106 89 79 76 69 61 57 51 <15 <11 35 27 26 22 19 14 9 7 6 4 2 w ~mmrnmmw~~u~~~~~Qll~M~ro~5 4 3 3 2 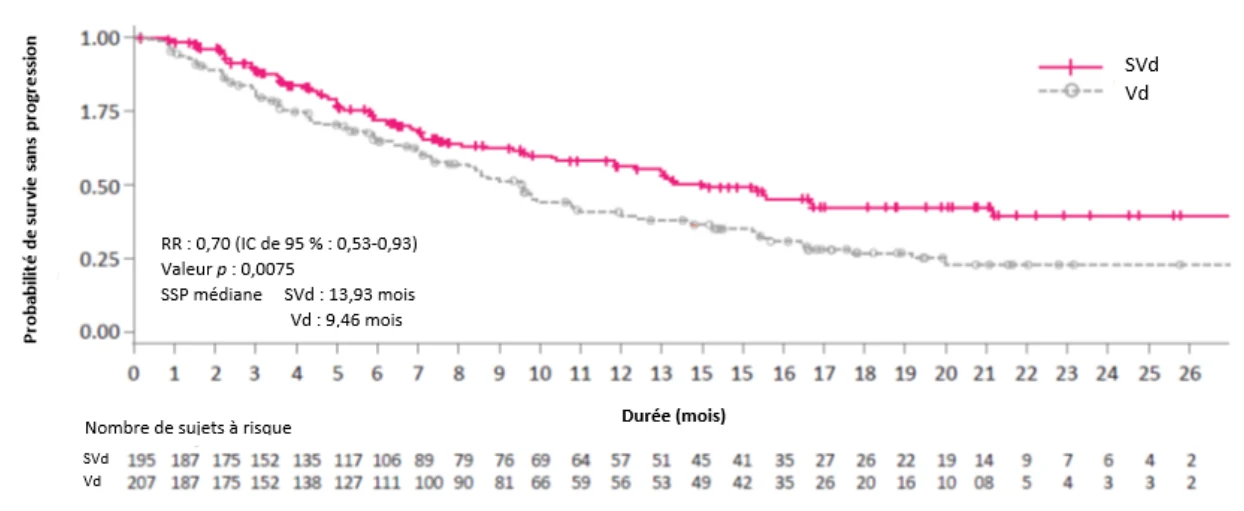 16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Les résultats de l’étude de 13 semaines sur l’administration de doses répétées à des rats étaient les suivants : diminution du gain pondéral et de la consommation alimentaire, hypoplasie hématopoïétique/lymphoïde, effets sur les organes reproducteurs masculins/féminins. Tous les effets toxiques sur les organes reproducteurs étaient irréversibles à l’arrêt du traitement. La DSENO a été considérée comme étant de 0,25 mg/kg (environ 0,02 fois l’aire sous la courbe [ASC0-dernière] à la dose recommandée de 100 mg chez l’homme) chez les mâles et de 1 mg/kg (environ 0,14 fois la surface sous la courbe [ASC0-dernière] à la dose recommandée de 100 mg chez l’homme) chez les femelles.
Dans une étude de 13 semaines menée chez le singe, les effets liés au traitement observés comprenaient la perte de poids corporel, des effets gastro-intestinaux et une déplétion lymphoïde/hématologique qui étaient partiellement/complètement réversibles à l’arrêt du traitement. Les toxicités gastro-intestinales, y compris l’anorexie, les diminutions du gain pondéral et les réductions de la consommation alimentaire étaient médiées par le SNC. Aucune marge d’innocuité de ces toxicités n’a pu être établie. La DSENO était de 1 mg/kg pour les deux sexes, soit environ 0,23 fois à 0,29 fois la surface sous la courbe (ASC0-dernière) à la dose recommandée de 100 mg chez l’homme.
Carcinogénicité : aucune étude de carcinogenèse n’a été menée sur le sélinexor.
Génotoxicité : Le sélinexor ne s’est pas révélé mutagène lors d’un test de mutation bactérienne inverse (test d’Ames) effectué in vitro, il ne s’est pas révélé clastogène lors d’un test d’aberration chromosomique chez les mammifères in vitro sur des lymphocytes humains ou d’un test in vivo du micronoyau effectué sur la moelle osseuse de rats.
Toxicologie sur la reproduction et le développement : Lors des études sur la reproduction menées chez des animaux, l’administration de sélinexor à des rates gravides durant l’organogenèse a entraîné des anomalies structurelles et des altérations de la croissance lorsque les expositions étaient inférieures à celles obtenues sur le plan clinique à raison de la dose recommandée. Au cours d’autres études sur la toxicologie à court terme, des effets ont été observés sur les organes reproducteurs mâles et femelles des singes, ainsi que des effets sur le développement chez des rats exposés quotidiennement au produit.
Les effets du sélinexor sur la fécondité et le développement embryonnaire précoce n’ont pas été évalués lors d’études menées chez des animaux. Dans les études sur la toxicité de doses répétées administrées par voie orale, le sélinexor a été administré pendant une période pouvant atteindre 13 semaines chez le rat et le singe. Une réduction du nombre de spermatozoïdes, des spermatides et des cellules germinales dans les épididymes et les testicules a été observée chez les rats ayant reçu une dose de ≥ 1 mg/kg; une réduction des follicules ovariens a été observée chez les rates ayant reçu une dose ≥ 2 mg/kg; une nécrose unicellulaire des testicules a été observée chez les singes ayant reçu ≥ 1,5 mg/kg. Ces résultats ont été observés à des expositions systémiques d’environ 0,10, 0,29 et 0,49 fois l’exposition (ASCdernière) consécutive à la dose recommandée de 100 mg chez l’humain.
Lors d’une étude sur le développement embryonnaire et fœtal menée chez des rates gravides, l’administration quotidienne par voie orale de sélinexor à 0, 0,25, 0,75 ou 2 mg/kg pendant toute l’organogenèse a entraîné une ossification incomplète ou tardive, des variations squelettiques et une réduction du poids fœtal comparativement aux témoins à une dose de 0,75 mg/kg et plus. La DSENO relative à la toxicité pour la mère et le développement embryonnaire et fœtal était de 0,25 mg/kg/jour (environ 0,02 fois l’exposition [ASCdernière ] consécutive à la dose recommandée de 100 mg chez l’humain ).
Autres toxicités
Un test de sensibilisation topique sur des cobayes a montré que le sélinexor à 25 % induit une légère réponse d’hypersensibilité de contact dermique de grade II après 24 et 48 heures.