


Monographie de produit - Zepzelca
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2026-06 |
| 4 Posologie et administration | 2026-06 |
| 7 Mises en garde et précautions | 2026-06 |
Table des matières
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie ................................................... 2
Table des matières ............................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ...................................................... 5
1 Indications ............................................................................................................................. 5
1.1 Pédiatrie ..................................................................................................................................... 5 1.2 Gériatrie ..................................................................................................................................... 5
2 Contre-indications ................................................................................................................. 5
3 Encadré sur les mises en garde et précautions importantes ..................................................... 5
4 Posologie et administration .................................................................................................... 6
4.1 Considérations posologiques ..................................................................................................... 6 4.2 Posologie recommandée et ajustement posologique ............................................................... 6 4.3 Reconstitution ............................................................................................................................ 9 4.4 Administration ......................................................................................................................... 10 4.5 Dose oubliée ............................................................................................................................ 10
5 Surdose ............................................................................................................................... 11
6 Formes posologiques, teneurs, composition et conditionnement .......................................... 11
7 Mises en garde et précautions .............................................................................................. 11
Appareil musculosquelettique ....................................................................................................... 11 Cancérogenèse et génotoxicité ..................................................................................................... 11 Conduite de véhicules et utilisation de machines ......................................................................... 12 Fonctions hépatique, biliaire et pancréatique ............................................................................... 12 Réactions au point d’injection ....................................................................................................... 12 Santé reproductive ........................................................................................................................ 13 Surveillance et examens de laboratoire ........................................................................................ 13 Système nerveux ............................................................................................................................ 14 Système sanguin et lymphatique ................................................................................................... 14 7.1 Populations particulières ......................................................................................................... 15 7.1.1 Grossesse .............................................................................................................................. 15 7.1.2 Allaitement............................................................................................................................ 15 7.1.3 Enfants et adolescents .......................................................................................................... 15 7.1.4 Personnes âgées ................................................................................................................... 15
8 Effets indésirables ................................................................................................................ 16
8.1 Aperçu des effets indésirables ................................................................................................. 16 8.2 Effets indésirables observés au cours des études cliniques .................................................... 17 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............................ 21 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ............................................................................. 22 8.5 Effets indésirables observés après la commercialisation ........................................................ 24
9 Interactions médicamenteuses ............................................................................................. 25
9.2 Aperçu des interactions médicamenteuses ............................................................................. 25 9.3 Interactions médicament-comportement ............................................................................... 25 9.4 Interactions médicament-médicament ................................................................................... 25 9.5 Interactions médicament-aliment ........................................................................................... 28 9.6 Interactions médicament-plante médicinale ........................................................................... 28 9.7 Interactions médicament-examens de laboratoire ................................................................. 28
10 Pharmacologie clinique ........................................................................................................ 29
10.1 Mode d’action ........................................................................................................................ 29 10.2 Pharmacodynamie ................................................................................................................. 29 10.3 Pharmacocinétique ................................................................................................................ 29
11 Conservation, stabilité et mise au rebut ............................................................................... 31
12 Particularités de manipulation du produit ............................................................................ 31
Partie 2 : Renseignements scientifiques ............................................................................................ 32
13 Renseignements pharmaceutiques ....................................................................................... 32
14 Études cliniques ................................................................................................................... 33
14.1 Études cliniques par indication .............................................................................................. 33 Traitement d’entretien des patients atteints d’un cancer pulmonaire à petite cellules de stade étendu ............................................................................................................................................ 33 Cancer pulmonaire à petites cellules ayant progressé pendant ou après un traitement à base de platine ............................................................................................................................................ 36
15 Microbiologie ...................................................................................................................... 37
16 Toxicologie non clinique ....................................................................................................... 38
Renseignements destinés aux patients ............................................................................................. 39
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
ZEPZELCA (lurbinectédine) est indiqué :
- en association avec l’atézolizumab pour le traitement d’entretien des patients adultes dont le cancer pulmonaire à petites cellules de stade étendu (CPPC SE) n’a pas progressé après un traitement d’induction de première ligne avec l’atézolizumab, le carboplatine et l’étoposide.
en monothérapie pour le traitement des patients adultes dont le cancer pulmonaire à petites cellules métastatique ou de stade III (CPPC) a progressé pendant ou après un traitement à base de platine.
L’autorisation de mise en marché avec conditions a été accordée en fonction du taux de réponse global et de la durée de la réponse au traitement; aucun effet bénéfique sur la survie globale n’a été démontré (voir 14 Études cliniques).
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Aucune différence globale n’a été observée dans l’efficacité de ZEPZELCA en monothérapie chez les patients de 65 ans ou plus atteints d’un CPPC (35 % de la population étudiée) par rapport à l’efficacité chez les patients plus jeunes. Toutefois, l’incidence d’effets indésirables graves chez les patients âgés de 65 ans ou plus dépassait celle observée chez les patients ayant moins de 65 ans (49 % et 26 %, respectivement) (voir 7 Mises en garde et précautions - Populations particulières).
Aucune différence globale n’a été observée dans l’efficacité de ZEPZELCA lors de son emploi en association avec l’atézolizumab chez les patients de 65 ans ou plus atteints d’un CPPC-SE (51 % de la population étudiée) par rapport à l’efficacité chez les patients plus jeunes. Par ailleurs, il n’y avait pas de différence significative entre l’incidence d’effets indésirables graves chez les patients âgés de 65 ans ou plus et celle observée chez les patients ayant moins de 65 ans (33 % et 29 %, respectivement) (voir 7 Mises en garde et précautions - Populations particulières).
2 Contre-indications
- ZEPZELCA est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à tout ingrédient de la préparation, y compris à tout ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir la section 6 Formes posologiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
ZEPZELCA doit être administré sous la supervision d’un médecin expérimenté dans l’utilisation des médicaments chimiothérapeutiques.
AC-C
Il convient d’envisager le recours à un cathéter veineux central pour réduire le risque d’extravasation (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Réactions au point d’injection et 4.4 Administration).
Les effets indésirables suivants sont cliniquement significatifs :
Myélosuppression, dont des cas mortels ont été signalés (voir 7 MISES EN GARDE ET
PRÉCAUTIONS, Système sanguin et lymphatique).
Toxicité embryofœtale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive, 7.1.1
Grossesse et 16 TOXICOLOGIE NON CLINIQUE)
- Réactions au point d’injection (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions au point d’injection)
4 Posologie et administration
4.1 Considérations posologiques
ZEPZELCA ne doit être administré que si le patient présente :
- un nombre de neutrophiles d’au moins 1500 cellules/mm3 (1,5 x 10⁹/L),
- une numération plaquettaire d’au moins 100 000/mm3 (100 x 109/L),
- un taux d’albumine d’au moins 30 g/L,
- un taux d’hémoglobine d’au moins 90 g/L lors de l’instauration du traitement ou d’au moins 80 g/L lors des cycles de traitement subséquents. Si l’état clinique du patient le justifie, le patient pourra recevoir des transfusions de globules rouges (GR) pour accroître ou maintenir les taux d’hémoglobine.
Il est recommandé d’administrer systématiquement des antiémétiques avant et après la perfusion, notamment :
- des corticoïdes (dexaméthasone à 8 mg par voie intraveineuse ou l’équivalent),
- des antagonistes des récepteurs sérotoninergiques (ondansétron à 8 mg par voie intraveineuse ou l’équivalent).
Lors de l’utilisation de ZEPZELCA en association avec l’atézolizumab pour le traitement d’entretien d’un CPPC-SE :
- administrer un facteur de stimulation des colonies de granulocytes (G-CSF) à titre de prophylaxie primaire (à moins qu’il soit contre-indiqué) pour réduire le risque de neutropénie fébrile; et
- administrer l’atézolizumab en premier s’il est administré le même jour que ZEPZELCA. La posologie recommandée dans le cas de l’atézolizumab pour perfusion intraveineuse ou dans le cas de l’atézolizumab pour injection sous-cutanée est indiquée dans la monographie des préparations respectives.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée est de 3,2 mg/m2, administrée par perfusion intraveineuse sur une période d’une heure et répétée tous les 21 jours, tant que dure l’absence de progression de la maladie ou jusqu’à la survenue d’une toxicité inacceptable.
Ajustement de la dose en raison d’effets indésirables
L’échelonnement des réductions de dose recommandées lors d’effets indésirables est affiché dans le Tableau 1., et les critères pour la modification de la posologie dans le cas d’effets indésirables sont présentés dans le Tableau 2.
Tableau 1. Échelonnement de la réduction des doses de ZEPZELCA en raison d’effets indésirables
| Dose initiale recommandée | 1re réduction | 2e réduction | 3e réduction | |
A) Échelonnement des réductions de dose recommandées si aucun inhibiteur puissant ou modéré du CYP3A n’est coadministré. | 3,2 mg/m2 tous les 21 jours | 2,6 mg/m2 tous les 21 jours | 2,0 mg/m2 tous les 21 jours | Arrêt du traitement |
B) 50 % de la dose recommandée du schéma de réduction habituel s’il n’est pas possible d’éviter l’administration concomitante d’un inhibiteur puissant ou modéré du CYP3A (voir Tableau 9, 9 Interactions médicamenteuses | 1,6 mg/m2 tous les 21 jours | 1,3 mg/m2 tous les 21 jours | 1,0 mg/m2 tous les 21 jours | Arrêt du traitement |
Cesser le traitement par ZEPZELCA de façon définitive dans le cas des patients incapables de tolérer la 2e réduction de la dose ou chez lesquels il faut interrompre le traitement pendant plus de deux semaines en raison d’effets indésirables.
Tableau 2. Critères pour la modification de la posologie de ZEPZELCA dans le cas d’effets indésirables
| Effet indésirable | Sévéritéa | Modification posologique |
| Neutropénieb | Grade 4 ou neutropénie fébrile de tout grade ou neutropénie associée à une infection/sepsie de tout grade | Attendre que le nombre de neutrophiles soit ≥ 1500 cellules/mm3 (1,5 x 10⁹/L) et que toute fièvre ou infection/sepsie soit résolue avant d’administrer ZEPZELCA et Poursuivre le traitement à une dose réduite |
| Thrombopénie | Grade 3 avec saignement ou grade 4 | Attendre que la numération plaquettaire soit ≥ 100 x 109/L avant d’administrer ZEPZELCA et Poursuivre le traitement à une dose réduite |
| Hépatotoxicité | Grade 2 | Attendre le retour au grade ≤ 1 avant d’administrer ZEPZELCA et Poursuivre le traitement à la même dose |
| Grade ≥ 3 | Attendre le retour au grade ≤ 1 avant d’administrer ZEPZELCA et Poursuivre le traitement à une dose réduite | |
| Rhabdomyolyse | Grade 2 | Attendre le retour au grade ≤ 1 avant d’administrer ZEPZELCA et Poursuivre le traitement à la même dose |
| Grade ≥ 3 | Cesser le traitement par ZEPZELCA de façon définitive | |
| Autres effets indésirables | Grade 2 | Attendre le retour au grade ≤ 1 avant d’administrer ZEPZELCA et Poursuivre le traitement à la même dose |
| Grade ≥ 3 | Attendre le retour au grade ≤ 1 avant d’administrer ZEPZELCA et Poursuivre le traitement à une dose réduite |
a D’après les critères du National Cancer Institute (Common Terminology Criteria for Adverse Events ou NCI-CTCAE), version 4.0.
b Lors de la poursuite du traitement dans le cas des patients présentant une neutropénie de grade 4 (nombre de neutrophiles inférieur à 500 cellules/mm3 (0,5 x 10⁹/L)) ou toute valeur inférieure à la limite inférieure de la normale et associée à une infection ou sepsie, et n’ayant pas reçu un facteur de stimulation des colonies de granulocytes (G-CSF) à titre de prophylaxie primaire, on pourrait administrer un G-CSF plutôt que de réduire la dose de lurbinectédine.
Ajustement de la dose en raison d’effets indésirables liés au système immunitaire lors de l’administration de ZEPZELCA en association avec l’atézolizumab
Advenant l’arrêt de l’administration d’atézolizumab en raison d’un effet indésirable sévère lié au système immunitaire, l’administration de ZEPZELCA seul peut se poursuivre à la même dose. Si l’immunotoxicité se reproduit ou persiste malgré l’arrêt de l’administration d’atézolizumab, il faut cesser l’administration de ZEPZELCA.
Ajustement de la dose en raison d’interactions médicamenteuses
Éviter l’administration concomitante de ZEPZELCA et d’inhibiteurs puissants ou modéré du CYP3A. Si la coadministration de ZEPZELCA et d’un inhibiteur puissant ou modéré du CYP3A est inévitable, réduire la dose de ZEPZELCA de 50 %. Étant donné que l’ampleur de l’interaction peut varier selon la puissance de l’inhibiteur et le schéma posologique, il se peut que cette réduction ne suffise pas dans tous les cas. Par conséquent, il convient de surveiller les patients de près pour détecter tout signe de toxicité puis d’ajuster la dose davantage au besoin, en fonction de la tolérabilité (voir Tableau 1 (rangée B), Tableau 2 et Tableau 9, 9 Interactions médicamenteuses).
Une fois que le temps écoulé depuis l’arrêt du traitement avec l’inhibiteur puissant ou modéré du CYP3A correspond à au moins 5 demi-vies, poursuivre le traitement par ZEPZELCA à la dose utilisée avant l’introduction de l’inhibiteur.
Il n’y a pas de données cliniques concernant les patients qui ont besoin d’un traitement concomitant par inhibiteur puissant ou modéré du CYP3A et qui présentent une insuffisance hépatique modérée. Populations particulières
Insuffisance rénale
Aucun ajustement de la dose n’est requis en présence d’une atteinte rénale légère (ClCr de 60 à 89 mL/min) ou modérée (ClCr de 30 à 59 mL/min) (voir 10 Pharmacologie clinique).
Le nombre de patients présentant une insuffisance rénale marquée (ClCr < 30 mL/min) ou une néphropathie au stade terminal n’était pas suffisant pour évaluer les risques lors des études sur la lurbinectédine. Toutefois, la prudence et un suivi assidu sont conseillés si le médicament est utilisé chez de tels patients.
Insuffisance hépatique
Aucun ajustement de la dose n’est requis en présence d’une légère atteinte hépatique (bilirubine totale ≤ LSN et AST > LSN, ou bilirubine totale 1,0 à 1,5 x LSN et tout taux d’AST) (voir 10 Pharmacologie clinique).
Chez les patients présentant une insuffisance hépatique modérée (bilirubine totale > 1,5 à ≤ 3 x la limite supérieure de la normale (LSN) et tout taux d’AST), réduire la dose à 1,6 mg/m2 (voir 10 Pharmacologie clinique).
Si le patient ne tolère pas cette dose réduite de 1,6 mg/m2 en raison d’effets indésirables, il faut cesser le traitement par ZEPZELCA. Il faut éviter d’administrer ZEPZELCA aux patients présentant une insuffisance hépatique grave (bilirubine totale > 3 x LSN et/ou taux d’AST ou d’ALT 3 x LSN) (voir 10 Pharmacologie clinique).
Il n’y a pas de données cliniques concernant les patients présentant une insuffisance hépatique modérée qui ont besoin d’un traitement concomitant avec des inhibiteurs modérés ou puissants du CYP3A.
Enfants
Santé Canada n’a pas autorisé l’utilisation de ZEPZELCA dans la population pédiatrique (voir 1 Indications).
4.3 Reconstitution
Produits parentéraux :
- Étant donné que ZEPZELCA est un médicament cytotoxique, il faut suivre les consignes particulières établies pour la manipulation et la mise au rebut d’agents cytotoxiques.
La préparation de la solution pour la perfusion doit s’effectuer dans des conditions aseptiques et en suivant les étapes suivantes :
- Injecter 8 mL d’eau stérile pour préparations injectables USP dans la fiole. Agiter la fiole jusqu’à dissolution complète. La solution obtenue après reconstitution est limpide, incolore ou légèrement jaunâtre, essentiellement exempte de particules visibles.
- Vérifier si des particules sont visibles ou si la coloration est anormale. Dans l’affirmative, ne pas administrer la solution. Diluer la solution reconstituée dans une solution de chlorure de sodium à 0,9 % injectable USP ou dans une solution de dextrose à 5 % injectable USP.
Le volume de solution reconstituée requis se calcule comme suit :
Volume (mL) = surface corporelle (m2) x dose individuelle (mg/m2)
0,5 mg/mL
Tableau 3. Reconstitution
| Format de la fiole | Volume d’eau stérile à ajouter à la fiole | Volume approximatif disponible | Concentration par mL |
| 30 mL | 8 mL | 8,5 mL | 0,5 mg/mL* |
* La concentration précise (calculée) basée sur le volume final de 8,5 mL est de 0,47 mg/mL.
4.4 Administration
Envisager le recours à un cathéter veineux central pour réduire le risque d’extravasation.
Si l’administration s’effectue par cathéter veineux central, retirer la quantité adéquate de solution reconstituée de la fiole et l’ajouter à une poche de perfusion contenant au moins 100 mL de diluant (chlorure de sodium à 0,9 % injectable USP ou dextrose à 5 % injectable USP).
Si l’administration s’effectue par cathéter veineux périphérique, retirer la quantité adéquate de solution reconstituée de la fiole et l’ajouter à une poche de perfusion contenant au moins 250 mL de diluant (chlorure de sodium à 0,9 % injectable USP ou dextrose à 5 % injectable USP).
Si la tubulure de perfusion utilisée pour l’administration de ZEPZELCA a un filtre intégré, il est recommandé d’utiliser un filtre fait de polyéthersulfone (PES) et ayant des pores dont le diamètre est de 0,22 micromètre.
L’utilisation de tubes de perfusion dotés de filtres à membrane en nylon est déconseillée si la solution reconstituée est diluée dans une solution de chlorure de sodium à 0,9 % injectable USP.
La compatibilité de la solution diluée de ZEPZELCA avec le matériel utilisé pour l’administration intraveineuse a été démontrée dans les cas suivants :
- Contenants faits de polyoléfine (polyéthylène, polypropylène et mélanges)
Tubulures de perfusion en PVC (ne contenant pas de DEHP), en polyuréthane et en polyoléfine
(polyéthylène, polypropylène et polybutadiène)
- Dispositifs d’accès veineux implantables dotés de raccords en titane et en résine plastique et de cathéters intraveineux faits de polyuréthane ou de silicone.
Il faut éviter de coadministrer ZEPZELCA et d’autres médicaments simultanément dans la même tubulure intraveineuse.
Advenant que la solution ne soit pas utilisée immédiatement après la reconstitution ou la dilution, la solution diluée pourra être conservée à la température et à la lumière ambiantes ou au réfrigérateur (2 à 8 °C), mais l’administration devra avoir lieu 24 heures au maximum après la reconstitution, en tenant compte du temps requis pour la perfusion.
4.5 Dose oubliée
En cas d’omission d’une dose de ZEPZELCA, il faut administrer ZEPZELCA au patient le plus tôt possible pour maintenir l’intensité du traitement.
5 Surdose
Si l’administration d’une dose excessive est soupçonnée, le patient devra être surveillé de près au cas où surviendraient une myélosuppression et une dysfonction hépatique (élévation des enzymes hépatiques), et devra recevoir les soins de soutien appropriés.
On ne s’attend pas à ce que l’hémodialyse facilite l’élimination de ZEPZELCA, car la lurbinectédine est fortement liée aux protéines plasmatiques (proportion de 99 %) et l’excrétion rénale est négligeable.
Il n’existe pas d’antidote connu à ZEPZELCA en cas de surdosage.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou composez le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes posologiques, teneurs, composition et conditionnement
Tableau 4. Formes posologiques, teneurs et composition
Description
ZEPZELCA se présente sous forme d’une poudre lyophilisée stérile blanche à blanchâtre sans agent de conservation, dans une fiole de verre incolore de type I munie d’un bouchon de caoutchouc et scellée avec de l’aluminium. La fiole contient 4 mg de lurbinectédine. Chaque boîte de ZEPZELCA contient une fiole à dose unique.
7 Mises en garde et précautions
Voir la section 3, « Encadré sur les mises en garde et précautions importantes ».
Appareil musculosquelettique
Des cas de rhabdomyolyse ont été signalés chez des patients traités par ZEPZELCA.
Advenant une rhabdomyolyse, il faut prendre les mesures de soutien indiquées sans tarder, notamment l’hydratation parentérale, l’alcalinisation des urines et la dialyse. En raison de la possibilité d’un risque accru de rhabdomyolyse, la prudence est conseillée lors de l’administration concomitante de la lurbinectédine et de produits médicinaux dont l’association à une rhabdomyolyse est connue (les statines, par exemple) (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
Cancérogenèse et génotoxicité
ZEPZELCA n’a pas fait l’objet d’études de cancérogénicité. ZEPZELCA s’est avéré génotoxique dans des lignées cellulaires de mammifères en la présence et en l’absence d’une activation métabolique (voir 16 Toxicologie non clinique).
| Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
Perfusion intraveineuse (i.v.) | Poudre lyophilisée / 4 mg par fiole | acide lactique, hydroxyde de sodium, saccharose |
Conduite de véhicules et utilisation de machines
Les effets du médicament sur l’aptitude à conduire des véhicules et à utiliser des machines n’ont fait l’objet d’aucune étude. Cependant, des épisodes de fatigue ont été signalés chez des patients recevant la lurbinectédine. Les patients qui présentent de tels épisodes pendant le traitement devraient éviter de conduire ou d’utiliser des machines.
Fonctions hépatique, biliaire et pancréatique
Hépatotoxicité
D’après les données regroupées de 554 patients ayant reçu ZEPZELCA en monothérapie tous les 21 jours selon le schéma posologique recommandé, notamment en présence d’un cancer pulmonaire à petites cellules (CPPC) et d’autres tumeurs solides, 66 % des patients ont affiché une élévation du taux d’ALT (tous grades confondus) et la sévérité en était de grade 3 ou 4 chez 6 % des patients. Une élévation du taux d’AST (tous grades confondus) est survenue chez 53 % des patients et elle était de grade 3 ou 4 chez 3 % des patients. Le délai médian de survenue d’une élévation de grade ≥ 3 des taux des transaminases a été de 8 jours (plage de 3 à 49 jours) et la durée médiane a été de 7 jours.
Lors d’une étude clinique où 242 patients atteints d’un cancer pulmonaire à petites cellules de stade étendu (CPPC-SE) ont reçu ZEPZELCA en association avec l’atézolizumab, 25 % des patients ont affiché une élévation du taux d’ALT (tous grades confondus) et la sévérité en était de grade 3 ou 4 chez 3 % des patients. Une élévation du taux d’AST (tous grades confondus) est survenue chez 24 % des patients et elle était de grade 3 ou 4 chez 3 % des patients.
Insuffisance hépatique
Les données sur l’innocuité du traitement sont limitées dans le cas des patients présentant une insuffisance hépatique modérée (bilirubine totale > 1,5 à ≤ 3 × la limite supérieure de la normale (LSN) et tout taux d’AST) ou grave (bilirubine totale > 3 x LSN et/ou taux d’AST ou d’ALT 3 x LSN) qui ont reçu ZEPZELCA à la dose réduite de 1,6 mg/m2. Il faut éviter l’administration de ZEPZELCA en présence d’une insuffisance hépatique grave. Un ajustement de la dose est nécessaire dans le cas des patients présentant une insuffisance hépatique modérée. Il faudra surveiller l’apparition d’effets indésirables accrus (voir 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique – Populations et états pathologiques particuliers).
Réactions au point d’injection
Advenant l’épanchement de ZEPZELCA dans la peau et les tissus, il pourrait y causer des dommages, notamment une nécrose nécessitant un débridement. Envisager le recours à un cathéter veineux central pour réduire le risque d’extravasation, particulièrement dans le cas des patients présentant un accès veineux limité (voir 4.4 Administration).
Il faut surveiller les patients pendant la perfusion de ZEPZELCA pour tout signe ou symptôme d’extravasation. Si une extravasation se produit, cesser la perfusion immédiatement, retirer le cathéter de perfusion et surveiller l’apparition de signes ou symptômes de nécrose tissulaire. Le délai d’apparition d’une nécrose après l’extravasation peut varier.
Administrer des soins de soutien et consulter au besoin un spécialiste médical approprié concernant les signes et les symptômes d’une extravasation. Administrer les perfusions subséquentes à un endroit n’ayant pas été touché par l’extravasation.
AC-C
Santé reproductive
Il faut conseiller aux femmes en âge de procréer d’éviter une grossesse pendant l’utilisation de ZEPZELCA.
Les femmes en âge de procréer doivent utiliser une méthode de contraception efficace durant le traitement par ZEPZELCA et pendant 7 mois après la dernière dose. Il faut signaler aux femmes enceintes le risque possible pour le fœtus.
Les patients de sexe masculin dont la partenaire est en âge de procréer doivent utiliser une méthode de contraception efficace durant le traitement par ZEPZELCA et pendant 4 mois après la dernière dose.
Fertilité
Aucune étude n’a été effectuée pour déterminer si la lurbinectédine avait un effet sur la fertilité. L’examen des organes reproducteurs des rats, des chiens et des singes lors des études toxicologiques générales n’a pas permis de tirer des conclusions claires; toutefois, les doses maximales et les degrés d’exposition les plus élevés dans ces études étaient inférieurs à la dose de 3,2 mg/m2 utilisée chez l’humain.
Risque tératogène
Compte tenu des données obtenues avec des animaux et du mode d’action documenté de ZEPZELCA (entraînant des cassures double brin et la mort cellulaire), l’administration de ZEPZELCA à une femme enceinte peut avoir des effets nocifs sur le fœtus. L’administration intraveineuse d’une dose unique de 0,6 mg/m2 de ZEPZELCA (à peu près équivalente à 20 % de la dose estimative de 3,2 mg/m2 chez l’humain) à des rates gravides pendant la période d’organogenèse a produit une mortalité embryofœtale et une toxicité maternelle (voir 16 Toxicologie non clinique).
Surveillance et examens de laboratoire
Il faut obtenir les résultats d’un hémogramme avant l’instauration du traitement et avant chaque cycle de traitement. Le taux d’albumine chez le patient doit être d’au moins 30 g/L avant l’administration de ZEPZELCA (voir 4 Posologie et administration).
Il faut vérifier la fonction hépatique avant l’instauration du traitement par ZEPZELCA, régulièrement pendant le traitement et à tout moment où ce bilan est cliniquement justifié. Selon la sévérité des effets indésirables, il faudra soit attendre la normalisation des valeurs avant d’administrer ZEPZELCA, soit réduire la dose de ZEPZELCA, soit cesser le traitement de façon définitive (voir 4 Posologie et administration).
Après l’instauration du traitement par ZEPZELCA, il faut surveiller l’apparition de signes et de symptômes d’une neuropathie périphérique. Selon la sévérité des effets indésirables, il faudra soit attendre avant de réadministrer ZEPZELCA, soit réduire la dose de ZEPZELCA, soit cesser le traitement de façon définitive (voir 4 Posologie et administration).
Il faut surveiller l’apparition de signes et de symptômes d’une rhabdomyolyse en vérifiant la créatine kinase (CK) plasmatique ou la myoglobinurie avant l’instauration du traitement par ZEPZELCA, puis régulièrement pendant le traitement et à tout moment où ce suivi est cliniquement justifié. Selon la sévérité de la rhabdomyolyse, il faudra soit attendre la normalisation des valeurs avant d’administrer ZEPZELCA, soit réduire la dose de ZEPZELCA (voir 4 Posologie et administration).
Des tests de laboratoire plus fréquents sont à envisager dans le cas des patients ayant plus de 75 ans, un indice fonctionnel médiocre, une hypoalbuminémie, un poids peu élevé ou une surface corporelle peu élevée.
Système nerveux
D’après les données regroupées de 554 patients ayant reçu ZEPZELCA en monothérapie selon le schéma posologique recommandé, une neuropathie périphérique (tous grades confondus) est survenue chez 9 % des patients. La neuropathie périphérique comprend les cas de paresthésie, de neuropathie sensitive périphérique, d’hypo-esthésie, de dysesthésie, d’hyperesthésie, de neuropathie motrice périphérique et de polyneuropathie. Deux patients ont présenté une neuropathie périphérique de grade 3 ou 4. La neuropathie périphérique a nécessité une réduction de la dose chez 2 patients et l’arrêt définitif du traitement chez 1 % des patients.
Lors d’une étude clinique où 242 patients atteints d’un cancer pulmonaire à petites cellules de stade étendu (CPPC-SE) ont reçu ZEPZELCA en association avec l’atézolizumab, une neuropathie périphérique (tous grades confondus) est survenue chez 8 % des patients. La neuropathie périphérique comprend les cas de paresthésie, de neuropathie sensitive périphérique, d’hypo-esthésie, de dysesthésie, d’hyperesthésie, de neuropathie motrice périphérique et de polyneuropathie. Une neuropathie périphérique de grade 3 ou 4 est survenue chez 1 % des patients. La neuropathie périphérique a nécessité l’arrêt définitif du traitement dans un cas.
Système sanguin et lymphatique
ZEPZELCA provoque une myélosuppression.
Pour recevoir ZEPZELCA, les patients doivent avoir un nombre de neutrophiles d’au moins 1500 cellules/mm3 (1,5 x 10⁹/L) et une numération plaquettaire d’au moins 100 000/mm3 (100 x 109/L). En présence d’un nombre de neutrophiles inférieur à 500 cellules/mm3 (0,5 x 10⁹/L) ou d’une neutropénie associée à une infection/sepsie, l’utilisation d’un facteur de stimulation des colonies de granulocytes plutôt que la réduction de la dose pourrait être envisagée après l’interruption du traitement par ZEPZELCA. Il faut obtenir les résultats d’un hémogramme avant l’instauration du traitement et avant chaque cycle de traitement. Selon la sévérité de la neutropénie, il faudra soit attendre la normalisation des valeurs avant d’administrer ZEPZELCA, soit réduire la dose de ZEPZELCA, soit cesser le traitement de façon définitive (voir 4 Posologie et administration).
D’après les données regroupées de 554 patients ayant reçu ZEPZELCA en monothérapie tous les 21 jours, notamment en présence d’un cancer pulmonaire à petites cellules (CPPC) et d’autres tumeurs solides, une neutropénie (tous grades confondus) est survenue chez 64 % des patients. Une neutropénie de grade 3 ou 4 est survenue chez 41 % des patients dans un délai médian de 15 jours et a duré 7 jours. Il a fallu réduire la dose chez 11 % des patients en raison de la neutropénie et, dans le cas d’un patient, il a fallu cesser le traitement de façon définitive. Une neutropénie fébrile s’est présentée chez 7 % des patients. Une sepsie s’est produite chez 2 % des patients et a été mortelle dans 1 % des cas (les 3 cas se sont présentés chez des patients ayant des tumeurs solides autres que le CPPC). Une thrombopénie (tous grades confondus) est survenue chez 49 % des patients. Une thrombopénie de grade 3 ou 4 est survenue chez 10 % des patients dans un délai médian de 10 jours et la durée médiane a été de 7 jours. La thrombopénie a mené à une réduction de la dose chez 3 % des patients et à l’arrêt définitif du traitement chez 2 patients. Une anémie (tous grades confondus) est survenue chez 92 % des patients et 17 % des patients ont présenté une anémie de grade 3 ou 4. Il a fallu réduire la dose chez 1 patient et mettre fin au traitement chez 2 patients en raison de l’anémie.
Lors d’une étude clinique où 242 patients atteints d’un cancer pulmonaire à petites cellules de stade étendu (CPPC-SE) ont reçu ZEPZELCA en association avec l’atézolizumab, une neutropénie (tous grades confondus) est survenue chez 36 % des patients, la neutropénie étant de grade 3 ou 4 chez 18 % des patients. Conformément au protocole de l’étude, les sujets ont reçu un facteur de stimulation des colonies de granulocytes (G-CSF) à titre de prophylaxie primaire, sauf s’il était contre-indiqué. La AC-C AC-C
neutropénie a mené à une réduction de la dose de lurbinectédine chez 1 % des patients et à l’arrêt de l’administration de lurbinectédine chez 1 % des patients. Une neutropénie fébrile est survenue chez 2 % des patients. Une sepsie est survenue chez 1 % des patients et s’est avérée fatale dans le cas de 3 patients (1 cas de sepsie, 1 cas de choc septique et 1 cas d’infection de l’accès vasculaire). Une thrombopénie (tous grades confondus) est survenue chez 54 % des patients, la thrombopénie étant de grade 3 ou 4 chez 15 % des patients. La thrombopénie a mené à une réduction de la dose de lurbinectédine chez 4 % des patients et à l’arrêt de l’administration de lurbinectédine chez 1 % des patients. Une anémie (tous grades confondus) est survenue chez 51 % des patients, l’anémie étant de grade 3 ou 4 chez 13 % des patients. L’anémie a mené à une réduction de la dose de ZEPZELCA chez 1 % des patients et à l’arrêt de l’administration de ZEPZELCA chez 1 % des patients.
7.1 Populations particulières
7.1.1 Grossesse
ZEPZELCA ne doit pas être administré pendant la grossesse.
Il n’y a pas de données sur les risques associés à l’emploi de ZEPZELCA pendant la grossesse chez l’humain. Des études effectuées avec des animaux ont révélé une mortalité embryofœtale et une toxicité maternelle à la suite de l’administration à des rates gravides d’une dose unique de 0,6 mg/m2 de ZEPZELCA (à peu près équivalente à 20 % de la dose estimative de 3,2 mg/m2 chez l’humain) pendant la période d’organogenèse. Par ailleurs, la lurbinectédine s’est avérée génotoxique in vitro dans des lignées cellulaires de mammifères.
Si le médicament est utilisé pendant la grossesse, ou s’il est possible que la patiente devienne enceinte pendant le traitement par ZEPZELCA, il faut mettre la patiente au courant du risque possible pour le fœtus.
7.1.2 Allaitement
Il n’existe pas de données concernant la présence de la lurbinectédine dans le lait maternel humain, ni concernant les effets sur l’enfant allaité ou sur la production de lait. Étant donné que ZEPZELCA pourrait causer de graves effets indésirables chez les enfants nourris au sein, il faut conseiller aux femmes de cesser d’allaiter pendant le traitement par ZEPZELCA et les deux semaines suivant la dernière dose.
7.1.3 Enfants et adolescents
En l’absence de données disponibles, Santé Canada n’a pas autorisé l’utilisation de ZEPZELCA dans la population pédiatrique.
7.1.4 Personnes âgées
Des 105 patients atteints d’un cancer pulmonaire à petites cellules qui ont reçu ZEPZELCA en monothérapie lors d’une étude clinique, 37 (35 %) étaient âgés de 65 ans ou plus. Neuf (9 %) des 105 patients avaient 75 ans ou plus. Aucune différence globale n’a été observée dans l’efficacité chez les patients de 65 ans ou plus par rapport à l’efficacité chez les patients plus jeunes.
L’incidence d’effets indésirables de grade ≥ 3 (76 %) et d’effets indésirables graves (49 %) chez les patients âgés de 65 ans ou plus dépassait celle observée chez les patients ayant moins de 65 ans (50 % et 27 %, respectivement). Les effets indésirables de grade ≥ 3 observés le plus fréquemment chez les patients de 65 ans ou plus étaient la neutropénie (32 % vs 19 % chez les patients ayant moins de 65 ans), la fatigue (19 % vs 9 %), l’anémie (11 % vs 7 %), la thrombopénie (11 % vs 0) et la neutropénie fébrile (11 % vs 2 %).
AC-C
Les effets indésirables graves signalés le plus fréquemment chez les patients de 65 ans ou plus comprenaient la neutropénie fébrile (11 % vs 2 % chez les patients plus jeunes), la neutropénie (11 % vs 2 %), la thrombopénie (8 % vs 0 %) et l’anémie (8 % vs 2 %).
Des 242 patients atteints d’un cancer pulmonaire à petites cellules de stade étendu qui ont reçu ZEPZELCA en association avec l’atézolizumab lors d’une étude clinique, 124 (51 %) étaient âgés de 65 ans ou plus. Vingt-neuf (12 %) des 242 patients avaient 75 ans ou plus. Aucune différence globale n’a été observée dans l’efficacité chez les patients de 65 ans ou plus par rapport à l’efficacité chez les patients plus jeunes.
Aucune différence significative n’a été observée dans l’incidence d’effets indésirables graves chez les patients de 65 ans ou plus par rapport à l’incidence chez les patients plus jeunes (33 % vs 29 %, respectivement).
Il faut obtenir les résultats d’un hémogramme avant l’instauration du traitement et avant chaque cycle de traitement. Des tests de laboratoire plus fréquents seraient peut-être à envisager (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
8 Effets indésirables
8.1 Aperçu des effets indésirables
ZEPZELCA en association avec l’atézolizumab (étude IMforte)
Chez les patients atteints d’un CPPC-SE qui ont reçu ZEPZELCA en association avec l’atézolizumab, les effets indésirables les plus fréquents (≥ 20 %) (tous grades confondus), y compris les résultats anormaux aux examens de laboratoire, ont été les suivants : lymphopénie (55 %), thrombopénie (54 %), anémie (51 %), leucopénie (40 %), neutropénie (36 %), nausées (36 %), fatigue/asthénie (33 %), élévation des phosphatases alcalines (29 %), hyponatrémie (27 %), hausse du taux d’ALT (25 %), hausse du taux d’AST (24 %), hypocalcémie (24 %) et hypercréatinémie (21 %).
Des effets de grade ≥ 3 sont survenus chez 38 % des patients. Les effets indésirables de grade 3 ou 4 les plus fréquents (survenus chez au moins 5 % des patients), y compris les résultats anormaux aux examens de laboratoire, ont été la neutropénie (18 %), la lymphopénie (18 %), la thrombopénie (15 %), l’anémie (13 %) et la leucopénie (11%).
Des effets indésirables graves sont survenus chez 31 % des patients ayant reçu ZEPZELCA en association avec l’atézolizumab. Les effets indésirables graves s’étant présentés chez au moins 2 % des patients ont été les suivants : pneumonie (2 %), infection des voies respiratoires (2 %), dyspnée (2 %) et thrombopénie (2 %). Chez les patients ayant reçu ZEPZELCA en association avec l’atézolizumab, les effets indésirables suivants ont été mortels dans certains cas : pneumonie (3 patients), sepsie (1 patient), choc septique (1 patient), infection de l’accès vasculaire (1 patient), arrêt cardiorespiratoire (2 patients), infarctus du myocarde (2 patients) et neutropénie fébrile (1 patient).
Il a fallu réduire la dose de ZEPZELCA en raison d’un effet indésirable chez 15 % des patients recevant ZEPZELCA en association avec l’atézolizumab. Certains effets indésirables ont nécessité la réduction de la dose chez au moins 2 % des patients recevant ZEPZELCA en association avec l’atézolizumab, notamment la thrombopénie (4 %), les nausées (2 %) et les vomissements (2 %).
Il a fallu interrompre l’administration des doses de ZEPZELCA en raison d’effets indésirables chez 25 % des patients recevant ZEPZELCA en association avec l’atézolizumab. Les effets indésirables ayant le plus fréquemment nécessité l’interruption des doses de ZEPZELCA (chez au moins 2 % des patients) étaient l’anémie (5 %), la neutropénie (3 %), la thrombopénie (3 %) et l’asthénie (3 %). La survenue d’effets indésirables a mené à l’arrêt définitif du traitement par ZEPZELCA chez 5 % des patients recevant ZEPZELCA en association avec l’atézolizumab. L’effet indésirable ayant le plus fréquemment nécessité l’arrêt définitif du traitement par ZEPZELCA a été la neutropénie (1 %).
ZEPZELCA en monothérapie (étude B-005)
Dans le sous-groupe de patients présentant un cancer pulmonaire à petites cellules (CPPC) et ayant reçu ZEPZELCA en monothérapie, les effets indésirables les plus fréquents (≥ 20 %) (tous grades confondus) ont été les suivants : fatigue (77 %), nausées (38 %), diminution de l’appétit (34 %), douleurs musculosquelettiques (34 %), neutropénie (32 %), constipation (32 %), dyspnée (31 %), vomissements (22 %), infection des voies respiratoires (21 %), diarrhée (20 %) et toux (20 %).
Des effets indésirables de grade ≥ 3 sont survenus chez 59 % des patients présentant un CPPC. Les effets indésirables de grade 3 ou 4 les plus fréquents, c’est-à-dire survenus chez au moins 5 % des patients, ont été la neutropénie (28 %), la fatigue (12 %), l’anémie (9 %), la dyspnée (7 %), la pneumonie (7 %), l’infection des voies respiratoires (5 %) et la thrombopénie (5 %).
Des effets indésirables graves sont survenus chez 34 % des patients ayant reçu ZEPZELCA. Les effets indésirables graves s’étant présentés chez au moins 2 % des patients comprenaient l’infection des voies respiratoires (11 %), la neutropénie (5 %), la neutropénie fébrile (5 %), l’anémie (4 %), la dyspnée (4 %), la thrombopénie (3 %) et les douleurs musculosquelettiques (2 %).
Il a fallu réduire la dose en raison d’un effet indésirable chez 27 % des patients présentant un CPPC et recevant ZEPZELCA. Certains effets indésirables ont nécessité la réduction de la dose chez plus de 2 % des patients présentant un CPPC et recevant ZEPZELCA, notamment la neutropénie (20 %), la neutropénie fébrile (4 %), la fatigue (4 %), la thrombopénie (2 %) et la pneumonie (2 %).
Il a fallu interrompre l’administration des doses en raison d’un effet indésirable chez 48 % des patients recevant ZEPZELCA. Les effets indésirables qui ont nécessité l’interruption des doses chez au moins 3 % des patients recevant ZEPZELCA étaient la neutropénie (14 %) et l’hypoalbuminémie (5 %).
La survenue d’effets indésirables a mené à l’arrêt définitif du traitement chez 2 % des patients présentant un CPPC et recevant ZEPZELCA. L’un de ces deux patients a présenté une neuropathie périphérique et l’autre a présenté une myélosuppression.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
ZEPZELCA en association avec l’atézolizumab
L’innocuité de ZEPZELCA en association avec l’atézolizumab a été évaluée dans le cadre de l’étude IMforte, une étude multicentrique ouverte à répartition aléatoire menée auprès de 242 patients dont le cancer pulmonaire à petites cellules de stade étendu (CPPC-SE) n’avait pas progressé après un traitement d’induction avec l’atézolizumab, le carboplatine et l’étoposide. Pendant l’étude, ces patients ont reçu comme traitement d’entretien ZEPZELCA à raison de 3,2 mg/m2 par voie intraveineuse et l’atézolizumab à raison de 1200 mg par voie intraveineuse le Jour 1 de chaque cycle de 21 jours, tant que durait l’absence de progression de la maladie ou jusqu’à la survenue d’une toxicité inacceptable. Par ailleurs, 84 % des patients ont reçu un facteur de stimulation des colonies de granulocytes (G-CSF) à titre de prophylaxie primaire concomitante au moins une fois. L’âge médian des sujets inclus dans l’étude de l’innocuité était de 66 ans (plage de 35 à 85 ans) et 51 % des patients avaient 65 ans ou plus. Au total, AC-C
63 % des patients étaient de sexe masculin et 81,6 % étaient de race blanche, 12,8 % étaient des Asiatiques, 6,6 % étaient d’origine hispanique ou latino-américaine et moins de 1 % étaient des Afro-américains ou de race noire. Parmi les patients ayant reçu ZEPZELCA en association avec l’atézolizumab, la durée médiane de l’exposition à ZEPZELCA a été de 4,1 mois; 34 % des patients ont été exposés à ZEPZELCA pendant 6 mois ou plus et 8 % y ont été exposés pendant plus d’un an. Dans le groupe témoin, la durée médiane de l’exposition à l’atézolizumab a été de 2,1 mois; 18 % de ces sujets ont été exposés à l’atézolizumab pendant 6 mois ou plus et 7 % y ont été exposés pendant plus d’un an.
ZEPZELCA a été étudié uniquement avec la forme d’atézolizumab qui s’administre par voie intraveineuse. Pour des renseignements sur l’utilisation de l’atézolizumab qui s’administre par voie sous-cutanée, consulter la monographie de l’atézolizumab pour injection sous-cutanée.
Le tableau 5 résume les effets indésirables survenus chez les patients ayant reçu ZEPZELCA en association avec la préparation d'atézolizumab pour administration intraveineuse dans le cadre de l’étude IMforte.
Tableau 5. Effets indésirables survenus en cours de traitement chez au moins 5 % des patients atteints d’un CPPC de stade étendu et ayant reçu comme traitement d’entretien ZEPZELCA avec l’atézolizumab pour administration intraveineuse après un traitement d’induction de première ligne, dans le cadre de l’étude IMforte
Classification par système organique (terme privilégié) | ZEPZELCA avec l’atézolizumab N = 242 | atézolizumab N = 240 | ||
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |
| Troubles endocriniens | ||||
| Hypothyroïdiea | 17 (7) | 0 | 18 (8) | 0 |
| Troubles gastro-intestinaux | ||||
| Nausées | 88 (36) | 6 (3) | 10 (4) | 2 (0,8) |
| Diarrhée | 34 (14) | 0 | 18 (8) | 1 (0,4) |
| Vomissements | 33 (14) | 2 (0,8) | 6 (3) | 0 |
| Constipation | 29 (12) | 0 | 15 (6) | 2 (0,8) |
| Douleurs abdominalesb | 23 (10) | 1 (0,4) | 8 (3) | 0 |
| Troubles généraux et anomalies au site d’administration | ||||
| Fatiguec | 82 (34) | 11 (5) | 34 (14) | 4 (2) |
| Œdèmed | 23 (10) | 2 (0,8) | 5 (2) | 0 |
| Pyrexie | 13 (5) | 0 | 2 (0,8) | 0 |
| Infections et infestations | ||||
| Infection des voies respiratoirese | 35 (15) | 4 (2) | 21 (9) | 3 (1) |
| Infection pulmonairef | 15 (6) | 7 (3) | 16 (7) | 5 (2) |
| Rhinopharyngiteg | 15 (6) | 0 | 8 (3) | 0 |
| Infection urinaireh | 13 (5) | 1 (0,4) | 5 (2) | 2 (0,8) |
| Troubles du métabolisme et de la nutrition | ||||
| Diminution de l’appétiti | 41 (17) | 1 (0,4) | 17 (7) | 0 |
Classification par système organique (terme privilégié) | ZEPZELCA avec l’atézolizumab N = 242 | atézolizumab N = 240 | ||
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |
| Troubles musculosquelettiques et du tissu conjonctif | ||||
Douleurs musculosquelettiquesj | 27 (11) | 1 (0,4) | 18 (8) | 1 (0,4) |
| Arthralgie | 20 (8) | 3 (1) | 12 (5) | 1 (0,4) |
| Troubles de la peau et des tissus sous-cutanés | ||||
| Prurit | 18 (7) | 1 (0,4) | 17 (7) | 0 |
| Éruption cutanéeo | 14 (6) | 0 | 18 (8) | 1 (0,4) |
| Troubles rénaux et urinaires | ||||
| Insuffisance rénale aiguël | 18 (7) | 4 (2) | 4 (2) | 0 |
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Touxm | 29 (12) | 0 | 20 (8) | 1 (0,4) |
| Dyspnéen | 27 (11) | 5 (2) | 23 (10) | 4 (2) |
| Troubles du système nerveux | ||||
| Neuropathie périphériquek | 21 (9) | 2 (0,8) | 13 (5) | 3 (1) |
| Étourdissements | 17 (7) | 0 | 5 (2) | 0 |
| Céphalées | 15 (6) | 0 | 6 (3) | 0 |
| Troubles vasculaires | ||||
| Thrombophlébitep | 41 (17) | 3 (1) | 2 (0,8) | 0 |
Les termes utilisés pour les effets indésirables correspondent aux termes préférentiels employés dans le Dictionnaire médical des affaires réglementaires (MedDRA), version 27.0
Le degré de sévérité des effets indésirables survenus en cours de traitement est basé sur les critères du National Cancer Institute (Common Terminology Criteria for Adverse Events ou NCI-CTCAE), version 4.0
a Comprend les cas signalés d’hypothyroïdie, de baisse de la thyréostimuline sanguine, de hausse de la thyréostimuline sanguine et de thyroïdite subaiguë
b Comprend les cas signalés de douleurs abdominales, de douleurs abdominales hautes, de douleurs au flanc et de malaise abdominal
c Comprend les cas signalés de fatigue, d’asthénie, de malaise et de léthargie
d Comprend les cas signalés d’œdème périphérique et d’enflure périphérique
e Comprend les cas signalés de COVID-19, d’infection des voies respiratoires supérieures, d’infection des voies respiratoires, d’infection virale des voies respiratoires supérieures et de bronchite
f Comprend les cas signalés de pneumonie liée à la COVID-19, de pneumonie bactérienne, de mycose pulmonaire, de pneumonie virale et d’infection des voies respiratoires inférieures
g Comprend les cas signalés de rhinopharyngite et de congestion nasale
h Comprend les cas signalés d’infection urinaire, de cystite et de pyélonéphrite aiguë
i Comprend les cas signalés d’hypophagie
j Comprend les cas signalés de dorsalgie, de myalgie, de cervicalgie, de douleurs musculosquelettiques et de douleur thoracique musculosquelettique
k Comprend les cas signalés de neuropathie périphérique, d’hypo-esthésie, de paresthésie, de neuropathie sensitive périphérique, de zona, de névralgie et de neuropathie motrice périphérique
l Comprend les cas signalés d’élévation de la creatininémie, de néphropathie aiguë, de défaillance rénale, d’élévation de l’azote uréique sanguin, d’hypercréatininémie, de protéinurie, d’insuffisance rénale
m Comprend les cas signalés de toux, de toux productive et de syndrome de toux des voies aériennes supérieures n Comprend les cas signalés de dyspnée et de dyspnée d’effort
o Comprend les cas signalés d’éruption, de dermatite, d’éruption maculopapulaire, de dermatite acnéiforme et d’érythème p Comprend les cas signalés de phlébite, de thrombophlébite, de thrombose, d’artériosclérose, de thrombose veineuse profonde, de syndrome de la veine cave supérieure, de phlébite chimique, de phlébite au point d’injection, de claudication intermittente, de maladie artérielle périphérique, de thrombose de la veine sous-clavière et de vascularite.
ZEPZELCA en monothérapie
L’innocuité de ZEPZELCA a été évaluée dans le cadre de l’étude B-005 (une étude de phase II multicentrique comportant un seul groupe de traitement) menée auprès d’une cohorte de 105 patients présentant un cancer pulmonaire à petites cellules traité précédemment. Les patients ont reçu ZEPZELCA à raison de 3,2 mg/m2 par voie intraveineuse tous les 21 jours. L’âge médian des sujets inclus dans l’étude de l’innocuité était de 60 ans (plage de 40 à 83 ans) et 35 % des patients avaient 65 ans ou plus. Au total, 60 % des patients étaient de sexe masculin et 75 % étaient de race blanche, 1 % étaient des Afro-américains ou de race noire, 1 % étaient des Asiatiques et 23 % étaient qualifiés de « autre ». Au moment de l’inscription à l’étude, 36 % des patients présentaient un indice fonctionnel (IF) de 0 à l’échelle de l’ECOG, 56 % avaient un IF de 1 et 8 % avaient un IF de 2. Étaient exclus les patients dont la maladie avait atteint le système nerveux central, les patients présentant une dyspnée de grade ≥ 3, les patients ayant besoin d’une administration intermittente d’oxygène tous les jours, les patients présentant une hépatite ou une cirrhose et les patients immunodéprimés. Tous les patients inclus dans l’étude ont reçu comme traitement antiémétique la combinaison prédéterminée d’un corticoïde et d’un antagoniste des récepteurs sérotoninergiques. Les patients pouvaient recevoir un facteur de stimulation des colonies de granulocytes comme prophylaxie secondaire (c’est-à-dire, après une baisse initiale de la numération leucocytaire), mais non comme prophylaxie primaire. Parmi les patients ayant reçu ZEPZELCA, la durée médiane du traitement a été de 14,3 semaines (plage de 1,1 à 85,0 semaines) et 46 % des patients ont reçu au moins 6 cycles de traitement.
Tableau 6. Effets indésirables survenus en cours de traitement chez au moins 5 % des patients atteints d’un CPPC et ayant reçu ZEPZELCA lors de l’étude B-005
| Patients atteints d’un CPPC (n = 105) | ||
| Classification par système organique (terme privilégié)a | Tous grades confondusb n (%) | Grade 3 ou 4 n (%) |
| Troubles gastro-intestinaux | ||
| Nausées | 40 (38 %) | - |
| Constipation | 34 (32 %) | - |
| Vomissements | 23 (22 %) | - |
| Diarrhée | 21 (20 %) | 4 (4 %) |
| Douleurs abdominalesc | 12 (11 %) | 1 (1 %) |
| Stomatited | 10 (10 %) | - |
| Dysphagie | 6 (6 %) | 1 (1 %) |
| Troubles généraux et anomalies au site d’administration | ||
| Fatiguee | 81 (77 %) | 13 (12 %) |
| Pyrexie | 14 (13 %) | - |
| Douleur thoracique | 10 (10 %) | - |
| Infections et infestations | ||
| Pneumonief | 11 (11 %) | 7 (7 %) |
| Infection des voies respiratoiresg | 22 (21 %) | 5 (5 %) |
| Investigations | ||
| Diminution du poids | 8 (8 %) | 1 (1 %) |
AC-C
| Patients atteints d’un CPPC (n = 105) | ||
| Classification par système organique (terme privilégié)a | Tous grades confondusb n (%) | Grade 3 ou 4 n (%) |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 36 (34 %) | 1 (1 %) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Douleurs musculosquelettiquesh | 36 (34 %) | 4 (4 %) |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruption cutanéej | 8 (8 %) | - |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Dyspnée | 32 (31 %) | 7 (7 %) |
| Toux | 21 (20 %) | - |
| Dysphonie | 6 (6 %) | - |
| Troubles du système nerveux | ||
| Neuropathie périphériquei | 12 (11 %) | - |
| Céphalées | 10 (10 %) | 1 (1 %) |
| Dysgueusie | 6 (6 %) | - |
a Les termes utilisés pour les effets indésirables correspondent aux termes préférentiels employés dans le Dictionnaire médical des affaires réglementaires (MedDRA), version 21.0
b Le degré de sévérité des effets indésirables survenus en cours de traitement est basé sur les critères du National Cancer Institute (Common Terminology Criteria for Adverse Events ou NCI-CTCAE), version 4.
c Compris sous cette rubrique : douleurs abdominales hautes, malaise abdominal, douleurs abdominales basses, douleurs gastro-intestinales et malaises épigastriques
d Compris sous cette rubrique : glossite, ulcération buccale, ulcère aphteux, gingivite et inflammation des muqueuses e Compris sous cette rubrique : asthénie
f Compris sous cette rubrique : infection pulmonaire, pneumonie atypique et pneumonie à Pneumocystis jiroveci g Compris sous cette rubrique : bronchite, infection des voies respiratoires supérieures, infection virale des voies respiratoires supérieures et infection des voies respiratoires
h Compris sous cette rubrique : dorsalgie, douleur à l’extrémité des membres, myalgie, douleur thoracique musculosquelettique, cervicalgie et arthralgie
i Compris sous cette rubrique : paresthésie, neuropathie sensitive périphérique, hypo-esthésie, dysesthésie, hyperesthésie, neuropathie motrice périphérique et polyneuropathie
j Compris sous cette rubrique : éruption maculopapulaire, urticaire, éruption érythémateuse, éruption papuleuse, érythème, prurit et prurit généralisé
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
ZEPZELCA en association avec l’atézolizumab
Les effets indésirables suivants ont été observés chez moins de 5 % des patients présentant un CPPC-SE et recevant ZEPZELCA en association avec l’atézolizumab pour administration intraveineuse dans le cadre de l’étude IMforte.
Troubles cardiaques : épanchement péricardique
Troubles endocriniens : insuffisance surrénale
Troubles gastro-intestinaux : dysphagie, hausse des taux d’amylase, hausse des taux de lipase, pancréatite aiguë
Troubles généraux et anomalies au site d’administration : réaction au point d’injectiona
Troubles hématologiques et du système lymphatique : neutropénie fébrile
Infections et infestations : sepsie
Troubles de la peau et des tissus sous-cutanés : alopécie, nécrose cutanée
Troubles rénaux et urinaires : néphrite à médiation immunitaire
Troubles respiratoires, thoraciques et médiastinaux : dysphonie, hypoxie, insuffisance respiratoire, pneumonite
Troubles du système nerveux : état de confusion, syncope
a Compris sous cette rubrique : extravasation, extravasation au point de perfusion, extravasation au site d’administration, œdème au point de ponction, phlébite au point d’injection et réaction au point de perfusion
ZEPZELCA en monothérapie
Les effets indésirables suivants ont été observés chez moins de 5 % des patients présentant un CPPC et recevant ZEPZELCA en monothérapie dans le cadre de l’étude B-005.
Troubles généraux et anomalies au site d’administration : douleur, extravasationa, œdème périphériquec, réaction au point d’injectionb
Troubles hématologiques et du système lymphatique : neutropénie fébrile
Troubles musculosquettiques et du tissu conjonctif : faiblesse musculaire, spasmes musculaires
Troubles de la peau et des tissus sous-cutanés : alopécie, dermatited, dermatite exfoliatrice généralisée
Troubles psychiatriques : insomnie
Troubles du système nerveux : étourdissements
Troubles vasculaires : syndrome de la veine cave supérieure
a Compris sous cette rubrique : extravasation au point de perfusion
b Compris sous cette rubrique : douleur au point d’insertion du cathéter, érythème au point d’injection, éruption cutanée au point d’injection, infection au point d’insertion du cathéter, infection liée à l’appareil, inflammation au point d’insertion du cathéter, phlébite au point de perfusion, phlébite au point d’injection, réaction liée à la perfusion et réaction liée au point d’insertion du cathéter
c Compris sous cette rubrique : enflure périphérique
d Compris sous cette rubrique : dermatose bulleuse, dermite de contact et eczéma
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Les valeurs de laboratoire anormales obtenues chez plus de 5 % des patients ayant reçu ZEPZELCA en association avec l’atézolizumab pour administration intraveineuse dans le cadre de l’étude IMforte sont résumées au Tableau 8.
AC-C
Tableau 7. Valeurs de laboratoire anormales et affichant une aggravation par rapport aux valeurs initiales chez au moins 5 % des patients présentant un CPPC de stade étendu et recevant comme traitement d’entretien ZEPZELCA avec l’atézolizumab pour administration intraveineuse après un traitement d’induction de première ligne (étude IMforte)
| Analyse de laboratoire | ZEPZELCA avec l’atézolizumab | atézolizumab | ||
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |
| Anomalies hématologiques | ||||
| Lymphopénie | 133 (55) | 42 (17) | 73 (31) | 26 (11) |
| Thrombopénie | 130 (54) | 35 (15) | 35 (15) | 6 (3) |
| Anémie | 122 (51) | 31 (13) | 28 (12) | 6 (3) |
| Leucopénie | 96 (40) | 26 (11) | 24 (10) | 4 (2) |
| Neutropénie | 82 (36) | 41 (18) | 17 (8) | 8 (4) |
| Hausse du Rapport international normalisé | 14 (10) | 5 (4) | 9 (6) | 0 (0) |
| Lymphocytose | 12 (5) | 1 (0,4) | 10 (4) | 2 (0,8) |
| Anomalies non hématologiques | ||||
| Élévation des phosphatases alcalines | 69 (29) | 2 (0,8) | 34 (14) | 0 |
| Hyponatrémie | 64 (27) | 10 (4) | 70 (30) | 12 (5) |
| Élévation du taux d’ALT | 61 (25) | 8 (3) | 43 (18) | 4 (2) |
| Élévation du taux d’AST | 58 (24) | 6 (3) | 51 (22) | 2 (1) |
| Hypocalcémie | 56 (24) | 8 (3) | 19 (8) | 2 (1) |
| Hypercréatinémie | 50 (21) | 6 (3) | 32 (14) | 0 (0) |
| Hypomagnésémie | 46 (19) | 3 (1) | 34 (14) | 0 (0) |
| Hypoalbuminémie | 46 (19) | 3 (1) | 33 (14) | 3 (1) |
| Hyperkaliémie | 40 (17) | 4 (2) | 24 (10) | 7 (3) |
| Hypokaliémie | 36 (15) | 6 (3) | 28 (12) | 7 (3) |
| Hypercalcémie | 21 (9) | 7 (3) | 26 (11) | 3 (1) |
| Élévation de la créatine phosphokinase | 20 (9) | 0 | 37 (16) | 2 (1) |
| Élévation de la bilirubine | 20 (8) | 7 (3) | 20 (9) | 6 (3) |
| Hypoglycémie | 19 (8) | 3 (1) | 16 (7) | 2 (1) |
Le dénominateur utilisé pour calculer le taux variait de 161 à 241 selon le nombre de patients pour lesquels une valeur initiale et au moins une valeur post-traitement étaient disponibles.
Le degré de sévérité est basé sur les critères du National Cancer Institute (Common Terminology Criteria for Adverse Events ou NCI-CTCAE), version 5.0
ALT, alanine aminotransférase; AST, aspartate aminotransférase
Patients présentant un cancer pulmonaire à petite cellules (CPPC) métastatique (étude B-005)
Les valeurs de laboratoire anormales obtenues chez plus de 5 % des patients ayant reçu ZEPZELCA en monothérapie dans le cadre de l’étude B-005 sont résumées au Tableau 8.
AC-C
Tableau 8. Anomalies relevées lors des analyses de laboratoire en cours de traitement chez plus de 5 % des patients de l’étude B-005 atteints d’un CPPC et ayant reçu ZEPZELCA
| Anomalie relevée dans les analyses de laboratoireb | Patients atteints d’un CPPC (n = 105)a | |
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |
| Anomalies hématologiques | ||
| Anémie | 99 (94 %) | 11 (11 %) |
| Lymphopénie | 90 (86 %) | 46 (44 %) |
| Leucopénie | 83 (79 %) | 30 (29 %) |
| Neutropénie | 75 (71 %) | 49 (47 %) |
| Thrombopénie | 46 (44 %) | 7 (7 %) |
| Anomalies non hématologiques | ||
| Élévation de la créatinine | 86 (83 %) | 0 % |
| Hyperglycémie | 81 (79 %) | 5 (5 %) |
| Élévation de l’alanine aminotransférase | 74 (72 %) | 4 (4 %) |
| Élévation de l’aspartate aminotransférase | 46 (45 %) | 2 (2 %) |
| Hyponatrémie | 42 (40 %) | 9 (9 %) |
| Hypoalbuminémie | 37 (37 %) | 1 (1 %) |
| Élévation des phosphatases alcalines | 34 (33 %) | 3 (3 %) |
| Hyperkaliémie | 21 (20 %) | 0 % |
| Hypokaliémie | 21 (20 %) | 1 (1 %) |
| Hypercalcémie | 16 (16 %) | 0 % |
| Élévation de la bilirubine | 10 (10 %) | 0 % |
| Hypocalcémie | 9 (9 %) | 1 (1 %) |
| Élévation de la créatine phosphokinase | 8 (8 %) | 1 (1 %) |
a Le dénominateur utilisé pour calculer le taux variait de 95 à 105 selon le nombre de patients pour lesquels une valeur initiale et au moins une valeur post-traitement étaient disponibles.
b Le degré de sévérité des effets indésirables survenus en cours de traitement est basé sur les critères du National Cancer Institute (Common Terminology Criteria for Adverse Events ou NCI-CTCAE), version 4.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables ci-dessous ont été repérés lors de l’utilisation de ZEPZELCA après son homologation. Étant donné que ces effets signalés de bon gré sont tirés d’une population dont la taille précise n’est pas connue, il n’est pas toujours possible d’en déterminer la fréquence avec certitude ni d’établir un lien de causalité avec l’exposition au médicament.
Troubles endocriniens et du métabolisme : des cas de syndrome de lyse tumorale
Troubles généraux et anomalies au site d’administration : extravasation (y compris une nécrose nécessitant un débridement)
Troubles musculosquettiques et du tissu conjonctif : des cas de rhabdomyolyse
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Études in vitro
Enzymes du cytochrome P450 (CYP) : La lurbinectédine est métabolisée par le CYP3A4. La lurbinectédine n’est pas un inhibiteur de CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 ou CYP3A4. La lurbinectédine n’est pas un inducteur du CYP1A2 ni du CYP3A4.
Protéines de transport : La lurbinectédine est un substrat de MDR1, mais n’est pas un substrat des protéines OATB1P1, OATP1B3, OCT1 et MATE1. La lurbinectédine inhibe MDR1, OATP1B1, OATP1B3 et OCT1, mais n’inhibe pas BCRP, BSEP, MATE1, OAT1, OAT3, ni OCT2.
9.3 Interactions médicament-comportement
L’interaction de ZEPZELCA avec les risques comportementaux individuels n’a pas été étudiée.
9.4 Interactions médicament-médicament
Les interactions médicament-médicament énumérées au Tableau 9 sont fondées sur les résultats d’études concernant les interactions avec l’itraconazole et le bosentan, respectivement, ou sur les conclusions théoriques tirées de la modélisation pharmacocinétique.
Tableau 9 - Interactions médicament-médicament établies ou possibles
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou des | |||||
| produits | |||||
| médicamenteux | |||||
| Inhibiteurs puissants du CYP3A, tels que l’itraconazole | EC | La coadministration de l’itraconazole (200 mg une fois par jour pendant 12 jours, la lurbinectédine étant coadministrée le 5e jour de la période de 12 jours étudiée), un inhibiteur puissant du CYP3A, a mené à une exposition systémique (ASC) 2,7 fois plus élevée à la lurbinectédine totale et 2,4 fois plus élevée à la lurbinectédine libre. Une baisse de 63 % dans la clairance plasmatique de la lurbinectédine totale a aussi été observée. | La coadministration d’inhibiteurs puissants du CYP3A avec ZEPZELCA accroît l’exposition systémique à la lurbinectédine et pourrait entraîner une toxicité accrue. La coadministration d’inhibiteurs puissants du CYP3A avec ZEPZELCA est à éviter. S’il n’est pas possible d’éviter l’administration concomitante d’inhibiteurs puissants du CYP3A, il faut réduire la dose de ZEPZELCA de 50 % (voir Tableau 1 (rangée B), 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique). Étant donné que l’ampleur de l’interaction peut varier selon la puissance de l’inhibiteur et le schéma posologique, il se peut que cette réduction ne suffise pas dans tous les cas. Par conséquent, il convient de surveiller les patients de près pour détecter tout signe de toxicité (voir Tableau 2, 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique), puis d’ajuster la dose davantage au besoin, en fonction de la tolérabilité (voir tableaux 1 (rangée B) et 2, 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique). | ||
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou des | |||||
| produits | |||||
| médicamenteux | |||||
Inhibiteurs modérés du CYP3A, tels que l’aprépitant, la ciprofloxacine, l’érythromycine, la cyclosporine, le fluconazole, le diltiazem et le vérapamil | T | Lors de la coadministration d’un inhibiteur modéré du CYP3A, une augmentation de l’exposition systémique à la lurbinectédine est probable. D’après les analyses pharmacocinétiques de population, la coadministration du vérapamil (80 mg toutes les 8 heures) et de l’érythromycine (500 mg toutes les 6 heures) mènerait à une ASC 2,3 et 2,1 fois plus élevée de la lurbinectédine, respectivement. | La coadministration d’un inhibiteur modéré du CYP3A avec ZEPZELCA pourrait accroître l’exposition systémique à la lurbinectédine et entraîner une toxicité accrue. La coadministration d’inhibiteurs modérés du CYP3A avec ZEPZELCA est à éviter. S’il n’est pas possible d’éviter l’administration concomitante d’inhibiteurs modérés du CYP3A, il faut réduire la dose de ZEPZELCA de 50 % (voir Tableau 1 (rangée B), 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique). Étant donné que l’ampleur de l’interaction peut varier selon la puissance de l’inhibiteur et le schéma posologique, il se peut que cette réduction ne suffise pas dans tous les cas. Par conséquent, il convient de surveiller les patients de près pour détecter tout signe de toxicité (voir Tableau 2, 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique), puis d’ajuster la dose davantage au besoin, en fonction de la tolérabilité (voir tableaux 1 (rangée B) et 2, 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique). | ||
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou des | |||||
| produits | |||||
| médicamenteux | |||||
Inducteurs puissants du CYP3A, tels que la carbamazépine, le phénobarbital, la phénytoïne, la rifampicine, la rifabutine et la rifapentine | T | Lors de la coadministration d’un inducteur puissant du CYP3A, une réduction de l’exposition systémique à la lurbinectédine est probable. | La coadministration d’un inducteur puissant du CYP3A avec ZEPZELCA pourrait réduire l’exposition systémique à la lurbinectédine et l’efficacité de ZEPZELCA. La coadministration d’inducteurs puissants du CYP3A avec ZEPZELCA est donc à éviter. Envisager le recours à des agents qui sont moins fortement inducteurs du CYP3A. | ||
| Inducteurs modérés du CYP3A, tels que le bosentan | EC | L’administration du bosentan (125 mg) deux fois par jour du jour -5 au jour -1 et une fois le jour 1 avant la perfusion de lurbinectédine a réduit de 20 % l’exposition systémique (ASC) à la lurbinectédine totale. Une hausse de 25 % dans la clairance plasmatique de la lurbinectédine totale a aussi été observée. | La coadministration d’un inducteur modéré du CYP3A avec ZEPZELCA réduit l’exposition systémique à la lurbinectédine et pourrait réduire l’efficacité de ZEPZELCA. La coadministration d’un inducteur modéré du CYP3A avec ZEPZELCA commande la prudence. | ||
Légende : EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
On sait que le pamplemousse et l’orange de Séville ou le jus de ces fruits sont des inhibiteurs modérés du CYP3A et pourraient accroître l’exposition systémique à la lurbinectédine. La consommation de ces fruits est à éviter pendant le traitement par ZEPZELCA.
9.6 Interactions médicament-plante médicinale
Le millepertuis (hypericum perforatum) est un inducteur puissant du CYP3A. Sa coadministration avec ZEPZELCA risque d’accroître le métabolisme de la lurbinectédine, ce qui pourrait réduire l’efficacité de ZEPZELCA. Envisager le recours à des agents qui sont moins fortement inducteurs du CYP3A.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
La lurbinectédine est un agent alkylant qui inhibe le processus de transcription oncogène :
(i) en se fixant aux sequences d’ADN riches en paires cytosine-guanine (CG), principalement situées dans la région de promoteurs de gènes codant pour des protéines; (ii) en forçant les facteurs de transcription oncogènes à quitter leur site de fixation; et (iii) en freinant la phase d’élongation de l’ARN polymérase II sur ces promoteurs et la dégradation ciblée par le complexe ubiquitine-protéasome. Ces processus déclenchent une cascade d’événements qui exercent une influence sur l’activité des protéines de liaison à l’ADN, y compris les facteurs de transcription, et sur les voies de réparation de l’ADN, entraînant ainsi la perturbation du cycle cellulaire et l’apoptose.
La lurbinectédine inhibe la transcription de certaines cytokines par les macrophages associés aux tumeurs (MAT) et réduit l’infiltration de MAT dans les tumeurs humaines implantées chez des souris, ce qui limite leur rôle tumorigène.
10.2 Pharmacodynamie
Une augmentation de l’exposition à la lurbinectédine a donné lieu à une incidence accrue de neutropénie de grade 4 et de thrombopénie de grade ≥ 3.
Électrophysiologie cardiaque
La possibilité d’une prolongation de l’intervalle QTc associée à la lurbinectédine a été évaluée chez 39 patients présentant un cancer avancé. Lors de l’administration de la lurbinectédine à raison de 3,2 mg/m² toutes les 3 semaines, aucun effet important (>10 ms) sur l’intervalle QTc n’a été détecté.
10.3 Pharmacocinétique
À la suite d’une dose de lurbinectédine de 3,2 mg/m2 administrée par perfusion intraveineuse pendant une heure, les moyennes géométriques pour la Cmax plasmatique totale et l’ASC∞ étaient de 107 μg/L et 551 μg*h/L, respectivement. L’administration répétée toutes les 3 semaines n’a pas donné lieu à une accumulation de lurbinectédine dans le plasma sanguin.
Tableau 10. Résumé des paramètres pharmacocinétiques de la lurbinectédine après l’administration d’une dose unique de 3,2 mg/m² en perfusion intraveineuse sur une période d’une heure, lors de l’étude B-005 (n = 329)
| Cmax | t½ | ASC0-∞ | CL | Vdss | |
| Moyenne géométrique | 107 µg/L | 51 h | 551 µg*h/L | 11 L/h | 504 L |
Distribution :
Le volume de distribution typique de la lurbinectédine à l’état stationnaire est de 504 L. Environ 99 % de la lurbinectédine est liée aux protéines plasmatiques, notamment à l’albumine et à l’alpha-1-glycoprotéine acide.
Métabolisme :
D’après des études in vitro utilisant des microsomes hépatiques humains et des supersomes, CYP3A4 est la principale enzyme du cytochrome P450 responsable du métabolisme hépatique de la lurbinectédine.
Élimination :
La demi-vie terminale de la lurbinectédine est de 51 heures. La clairance plasmatique totale est de 11 litres/heure. La principale voie d’excrétion de la radioactivité était fécale, 89 % de la dose de lurbinectédine radiomarquée se retrouvant dans les selles. Le métabolite le plus abondant dans les fèces représentait 1 % de la dose, et des quantités négligeables de lurbinectédine ont été détectées dans les fèces (< 0,2 % de la dose) sous forme inchangée. Les urines étaient la voie d’excrétion mineure (6 % de la dose), le médicament s’y retrouvant surtout sous forme inchangée (1 % de la dose) ainsi que sous forme d’un métabolite (jusqu’à 1 % de la dose).
Populations et états pathologiques particuliers
- Poids, âge, sexe Les analyses pharmacocinétiques de population ont montré que le poids corporel (plage de 39 à 154 kg), l’âge (plage de 18 à 85 ans) et le sexe n’influencent pas de façon cliniquement pertinente l’exposition systémique à la lurbinectédine.
Insuffisance hépatique Lors de l’analyse de population, aucune difference pharmacocinétique apparente n’a été observée chez 125 patients présentant une légère atteinte hépatique (bilirubine totale ≤ 1 x LSN et AST > 1 x LSN, ou bilirubine totale > 1 à ≤ 1,5 x LSN et tout taux d’AST) et ayant reçu ZEPZELCA à raison de 3,2 mg/m² toutes les 3 semaines, comparativement à 625 patients dont la fonction hépatique était normale.
Une étude a été réalisée pour évaluer en particulier l’influence de divers degrés d’insuffisance hépatique sur la lurbinectédine chez des patients présentant des tumeurs solides avancées. Les patients dont la fonction hépatique était normale et ceux présentant une légère atteinte hépatique (bilirubine totale ≤ 1 x LSN et AST > 1 x LSN, ou bilirubine totale > 1 à ≤ 1,5 x LSN et tout taux d’AST) ont reçu la lurbinectédine à une dose de 3,2 mg/m2. Les patients présentant une insuffisance hépatique modérée (bilirubine totale > 1,5 à ≤ 3 × LSN et tout taux d’AST) ou grave (bilirubine totale > 3 × LSN) ont reçu la lurbinectédine à une dose de 1,6 mg/m².
Après l’administration de 3,2 mg/m2 aux patients présentant une légère atteinte hépatique (n = 9), aucune différence cliniquement significative n’a été relevée dans la pharmacocinétique de la lurbinectédine chez ces patients (bilirubine totale ≤ 1 x LSN et AST > 1 x LSN, ou bilirubine totale > 1 à ≤ 1,5 x LSN et tout taux d’AST) comparativement à celle chez les patients dont la fonction hépatique était normale.
Après l’administration de 1,6 mg/m2 aux patients présentant une insuffisance hépatique modérée (n = 8), une baisse de 23 % dans l’ASC normalisée en fonction de la dose a été observée par rapport aux patients présentant une légère atteinte hépatique (n = 9) (rapport de 0,77; IC à 90 % : 0,47 à 1,28). Un ajustement de la dose est nécessaire en présence d’une insuffisance hépatique modérée (voir Tableau 2, 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique).
Après l’administration de 1,6 mg/m2 aux patients présentant une insuffisance hépatique grave (n = 6), une hausse de 16 % dans l’ASC normalisée en fonction de la dose a été observée par rapport aux patients présentant une légère atteinte hépatique (n = 9) (rapport de 1,16; IC à 90 % : 0,67 à 2,00). L’administration de la lurbinectédine est à éviter en présence d’une insuffisance hépatique grave (voir Tableau 2, 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique).
Insuffisance rénale Les analyses de population n’ont révélé aucune difference
pharmacocinétique apparente chez 165 patients présentant une légère atteinte rénale (ClCr de 60 à 89 mL/min), 73 patients présentant une atteinte rénale modérée (ClCr de 30 à 59 mL/min) et un patient présentant une insuffisance rénale marquée (ClCr de 26 mL/min) qui avaient reçu ZEPZELCA à raison de 3,2 mg/m² toutes les 3 semaines, comparativement à 166 patients dont la fonction rénale était normale.
Les caractéristiques pharmacocinétiques de la lurbinectédine ne sont pas connues dans le cas des patients dialysés ou ayant une ClCr inférieure à 30 mL/min.
11 Conservation, stabilité et mise au rebut
Entreposer la fiole non ouverte au réfrigérateur, à une température de 2 à 8 °C.
Si la solution n’est pas utilisée immédiatement après la reconstitution ou la dilution, la solution diluée peut être conservée à la température et à la lumière ambiantes ou au réfrigérateur (2 à 8 °C), mais l’administration devra avoir lieu 24 heures au maximum après la reconstitution, en tenant compte du temps requis pour la perfusion.
ZEPZELCA est un médicament cytotoxique. Suivre les consignes particulières établies pour la mise au rebut d’agents cytotoxiques.
12 Particularités de manipulation du produit
ZEPZELCA est un médicament cytotoxique. Suivre les consignes particulières établies pour la manipulation d’agents cytotoxiques.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : lurbinectédine
Nom chimique : acétate de (1’R,6R,6aR,7R,13S,14S,16R)-8,14-dihydroxy-6’,9-diméthoxy-4,10,23-triméthyl-19-oxo-2’,3’,4’,6,7,9’,12,13,14,16-décahydro-6aH-spiro[7,13-azano-6,16-(épithiopropanooxyméthano) [1,3]dioxolo[7,8]isoquinolino[3,2-b][3]benzazocine-20,1’-pyrido[3,4-b]indol]-5-yle
Formule moléculaire et masse moléculaire : C41H44N4O10S et 784,87 g/mol
Formule développée :
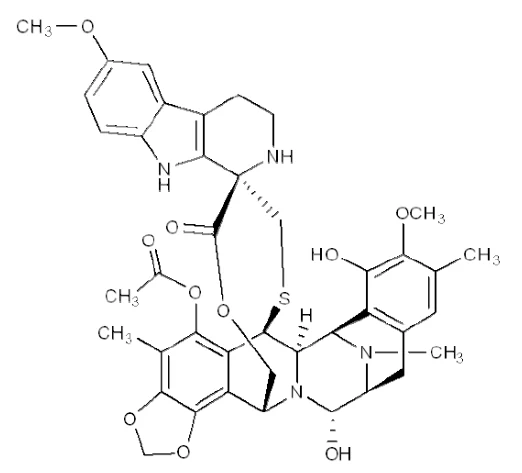
Propriétés physicochimiques : La lurbinectédine est une poudre blanche à blanchâtre.
Caractéristiques du produit : La lurbinectédine n’a pas un point de fusion. Elle est sensible à la chaleur et commence à se décomposer, sans fondre, si la température dépasse 150 °C. La lurbinectédine est insoluble ou pratiquement insoluble dans l’eau, mais la solubilité augmente dans un milieu à pH acide : (très légèrement soluble à un pH de 4, modérément soluble à un pH de 2).
14 Études cliniques
14.1 Études cliniques par indication
Traitement d’entretien des patients atteints d’un cancer pulmonaire à petite cellules de stade étendu
Tableau 11. Résumé des données démographiques des patients dans les études cliniques sur le cancer pulmonaire à petites cellules de stade étendu (étude IMforte)
| Nom de | Plan de | Posologie, voie d’administration | Nombre de | Âge | Sexe | ||||||||||
| l’étude | l’étude | et durée | sujets (n) | (plage) | |||||||||||
| IMforte | Étude de phase III multicentrique ouverte, à répartition aléatoire, à deux groupes de traitement | Phase d’induction (4 cycles) : atézolizumab à raison de 1200 mg par voie i.v. toutes les 3 semaines (jour 1) carboplatine ASC 5 mg/mL/min toutes les 3 semaines (jour 1) étoposide à raison de 100 mg/m2 par voie i.v. toutes les 3 semaines (jours 1, 2, 3) Phase d’entretien : ZEPZELCA à 3,2 mg/m2 par voie i.v. avec l’atézolizumab à 1200 mg par voie i.v. toutes les 3 semaines tant que dure l’absence de progression de la maladie ou jusqu’à la survenue d’une toxicité inacceptable Ou atézolizumab à 1200 mg par voie i.v. toutes les 3 semaines tant que dure l’absence de progression de la maladie ou jusqu’à la survenue d’une toxicité inacceptable | n = 242 n = 241 | Âge médian = 65 ans (38 à 85 ans) Âge médian = 67 ans (35 à 85 ans) | Hommes : 151 (62,4 %) Femmes : 91 (37,6 %) Hommes : 151 (62,7 %) Femmes : 90 (37,3 %) | ||||||||||
L’efficacité de l’association de ZEPZELCA à l’atézolizumab comme traitement d’entretien chez des patients atteints d’un CPPC-SE, à la suite d’un traitement d’induction de première ligne avec l’atézolizumab, le carboplatine et l’étoposide, a été évaluée dans le cadre de l’étude IMforte. Cette étude multicentrique ouverte à répartition aléatoire comportait deux phases : une phase d’induction et une phase d’entretien. Les patients étaient admissibles à la phase d’entretien si leur cancer n’avait pas progressé après 4 cycles d’un traitement d’induction par atézolizumab, carboplatine et étoposide et si leur indice fonctionnel (IF) à l’échelle de l’ECOG (Eastern Cooperative Oncology Group) était de 0 ou 1. Les patients étaient exclus de la randomisation s’ils présentaient ou avaient déjà présenté des métastases dans le SNC et s’ils avaient des antécédents de maladie auto-immune ou de maladie leptoméningée. Les sujets retenus ont été stratifiés en fonction de l’IF ECOG au début de la phase d’entretien (0 vs 1), de la lacticodéshydrogénase (LDH) (≤ LSN vs > LSN) au début de la phase d’entretien, de la présence de métastases hépatiques au début de la phase d’induction (oui vs non), et de la réception antérieure d’une radiothérapie craniospinale prophylactique (oui vs non).
Au total, 483 patients ont été randomisés et admis à la phase d’entretien, 242 étant assignés au groupe recevant ZEPZELCA en association avec l’atézolizumab et 241 au groupe recevant l’atézolizumab. La majorité des patients (81,6 %) étaient de race blanche, 12,8 % étaient des Asiatiques, 6,6 % étaient d’origine hispanique et moins de 1 % étaient de race noire. La plupart des patients étaient de sexe masculin (62,5 %) et 97,5 % des sujets étaient fumeurs ou l’avaient déjà été. L’IF à l’ECOG était de 0 (42,9 % des sujets) ou 1 (57,1 %) au début de la phase d’entretien. Dans le groupe recevant ZEPZELCA et l’atézolizumab, 84 % des patients ont reçu un facteur de stimulation des colonies de granulocytes (G-CSF) à titre de prophylaxie primaire concomitante au moins une fois.
Les principaux paramètres d’efficacité, appliqués aux patients randomisés et admis à la phase d’entretien après avoir reçu 4 cycles d’un traitement d’induction, étaient la survie globale (SG) et la survie sans progression (SSP) constatée par un groupe d’évaluateurs indépendant utilisant la version 1.1 des critères RECIST pour l’évaluation de la réponse tumorale. La durée médiane de la SG pour les deux groupes de traitement combinés a été de 14,95 mois, soit de 14,78 mois dans le groupe sous ZEPZELCA + atézolizumab et de 15,18 mois dans le groupe recevant l’atézolizumab.
ZEPZELCA a été étudié uniquement avec la forme d’atézolizumab qui s’administre par voie intraveineuse. Pour des renseignements sur l’utilisation de l’atézolizumab qui s’administre par voie sous-cutanée, consulter la monographie de l’atézolizumab pour injection sous-cutanée.
Les résultats concernant l’efficacité sont présentés au tableau 12 et dans les figures 1 et 2.
Tableau 12. Résultats pour les paramètres principaux chez les sujets de l’étude IMforte atteints d’un cancer pulmonaire à petites cellules de stade étendu
ZEPZELCA avec l’atézolizumab N = 242 | atézolizumab N = 241 | |
| Survie globale1 | ||
| Décès (%) | 113 (47 %) | 136 (56 %) |
| Médiane, mois | 13,2 | 10,6 |
| (IC à 95 %) | (11,9 à 16,4) | (9,5 à 12,2) |
| Rapport de risques instantanés2 (IC à 95 %) | 0,73 (0,57 à 0,95) | |
| Valeur p3, 6 | 0,0174 | |
| Survie sans progression1,4,5 | ||
| Nombre d’événements (%) | 174 (72 %) | 202 (84 %) |
| Médiane, mois | 5,4 | 2,1 |
| (IC à 95 %) | (4,2 à 5,8) | (1,6 à 2,7) |
| Rapport de risques instantanés2 (IC à 95 %) | 0,54 (0,43 à 0,67) | |
| Valeur p3,7 | < 0,0001 | |
1Mesurée à compter de la randomisation précédant la phase d’entretien 2Stratification selon l’indice fonctionnel à l’échelle de l’ECOG, le taux de LDH, la présence de métastases hépatiques et la réception antérieure d’une radiothérapie craniospinale prophylactique | ||
3Basée sur le test de Mantel-Haenszel stratifié bilatéral
4Déterminée par un groupe d’évaluateurs indépendant
5D’après la version 1.1 des critères RECIST (Response Evaluation Criteria in Solid Tumors, Évaluation de la réponse tumorale)
6Comparée à l’alpha attribué de 0,0313 (bilatéral) pour cette analyse provisoire de la SG 7Comparée à l’alpha attribué de 0,001 (bilatéral) pour cette analyse définitive de la SSP IC = intervalle de confiance
Figure 1 : Courbe de Kaplan-Meier représentant la survie globale pendant l’étude IMforte
Figure 2 : Courbe représentant la survie sans progression pendant l’étude IMforte
Cancer pulmonaire à petites cellules ayant progressé pendant ou après un traitement à base de platine
Tableau 13. Résumé des données démographiques des patients dans les études cliniques sur le cancer pulmonaire à petites cellules (étude B-005)
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (plage) | Sexe | |
| d’administration et | ||||||
| durée | ||||||
| B-005 | Étude de phase II ouverte, multicentrique, avec un seul groupe de traitement et plusieurs cohortes | ZEPZELCA à la dose de 3,2 mg/m2 administrée en perfusion intraveineuse de 60 minutes tous les 21 jours | 105 | 60 ans (40 à 83 ans) | Hommes : 60 % Femmes : 40 % | |
Lors d’une étude de phase II ouverte et multicentrique comportant un seul groupe de traitement et plusieurs cohortes (étude B-005), 105 patients présentant un cancer pulmonaire à petites cellules (CPPC) ont été traités par ZEPZELCA à la dose de 3,2 mg/m2, administrée en perfusion intraveineuse de 60 minutes tous les 21 jours (ce qui correspond à un cycle). Le nombre médian de cycles de ZEPZELCA reçus par les patients a été de 4 (plage de 1 à 24 cycles).
Au total, 105 patients dont le CPPC avait progressé pendant ou après une chimiothérapie à base de platine ont été inscrits à l’étude. Étaient exclus les patients présentant des métastases dans le système nerveux central, les patients présentant une dyspnée de grade ≥ 3, les patients ayant besoin d’une administration intermittente d’oxygène tous les jours, les patients présentant une hépatite ou une AC-C
cirrhose et les patients immunodéprimés. L’âge médian des sujets était de 60 ans (plage de 40 à 83 ans; 35 % des patients avaient 65 ans ou plus), 60 % des sujets étaient de sexe masculin, 75 % étaient de race blanche, 1 % étaient des Asiatiques, 1 % étaient de race noire et la race de 23 % des sujets n’a pas été signalée. Au départ, 92 % des sujets présentaient un indice fonctionnel de 0 ou 1 à l’échelle de l’ECOG (Eastern Cooperative Oncology Group) et 92 % des sujets étaient fumeurs ou l’avaient déjà été. Tous les patients avaient reçu précédemment une chimiothérapie à base de platine, 71 % avaient reçu de la radiothérapie et 8 % avaient reçu une immunothérapie en plus d’une chimiothérapie à base de platine. Au total, 57 % des patients présentaient un CPPC sensible au traitement à base de platine, permettant un intervalle d’au moins 90 jours sans chimiothérapie et 43 % des patients présentaient un CPPC résistant au traitement à base de platine, où l’intervalle sans chimiothérapie (ISCT) était inférieur à 90 jours. Des 105 patients inscrits à l’étude, 103 présentaient des métastases loco-régionales (n = 30 patients) ou à distance (n = 73 patients).
Le principal paramètre d’efficacité était le taux de réponse global, évalué par le chercheur. Les autres paramètres d’efficacité comprenaient la durée de la réponse, évaluée par le chercheur, ainsi que le taux de réponse global et la durée de la réponse évalués par un comité d’évaluation indépendant.
Le Tableau 14 résume les données obtenues par le chercheur et par le comité d’évaluation indépendant pour les principaux paramètres d’efficacité chez l’ensemble des patients, puis dans les sous-groupes de patients résistants et de patients sensibles au traitement à base de platine.
Tableau 14. Résultats de l’étude B-005 dans la cohorte de sujets ayant un CPPC
Réponse déterminée par les chercheurs | Totalité des | Maladie résistante | Maladie sensible | ||||||||
| patients | ISCT < 90 jours | ISCT ≥ 90 jours | |||||||||
| (n = 105) | (n = 45) | (n = 60) | |||||||||
| Taux de réponse global (IC à 95 %) | 36 % (27 à 46 %) | 22 % (11 à 37 %) | 47 % (34 à 60 %) | ||||||||
| Réponse complète | 0 % | 0 % | 0 % | ||||||||
| Réponse partielle | 35 % | 22 % | 45 % | ||||||||
| Durée de la réponse | |||||||||||
| Médiane en mois (IC à 95 %) | 5,3 (4,1 à 6,2) | 4,9 (2,6 à 5,6) | 5,8 (3,5 à 6,4) | ||||||||
| Totalité des | |||||||||||
| Réponse déterminée par le comité | patients | ISCT < 90 jours | ISCT ≥ 90 jours | ||||||||
| d’évaluation indépendant | (n = 105) | (n = 45) | (n = 60) | ||||||||
| Taux de réponse global (IC à 95 %) | 30 % (21 à 39 %) | 13 % (5 à 27 %) | 42 % (29 à 55 %) | ||||||||
| Réponse complète | 0 % | 0 % | 0 % | ||||||||
| Réponse partielle | 30 % | 13 % | 43 % | ||||||||
| Durée de la réponse | |||||||||||
| Médiane en mois (IC à 95 %) | 5,3 (4,9 à 5,9) | 5,0 (2,4 à NE) | 5,5 (4,9 à 6,9) | ||||||||
IC, intervalle de confiance; ISCT, intervalle sans chimiothérapie; NE, non estimable
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale : La lurbinectédine a été administrée par voie intraveineuse à des rats, à des chiens et à des primates, à raison de doses uniques ou de cycles multiples. Le tableau ci-après affiche les doses maximales tolérées chez ces espèces non cliniques.
Tableau 15. Dose maximale tolérée chez les espèces non cliniques
| Espèce (souche) | Sexe | Dose maximale tolérée en mg/kg (mg/m2) | |
| Dose unique | Doses multiples | ||
| Rat (Sprague-Dawley) | M | 0,2 (1,2) | 0,06 (0,36) |
| F | 0,1 (0,6) | 0,03 (0,18) | |
| Chien (beagle) | M/F | 0,03 (0,6) | 0,03 (0,6) |
| Macaque de Buffon | M/F | 0,125 à 0,167 (1,5 à 2,0) | 0,104 à 0,125 (1,25 à 1,5) |
F, femelle; M, mâle
Les principaux effets toxiques de la lurbinectédine observés chez les rats, les chiens et les macaques comprennent l’atrophie importante, mais réversible et non cumulative, de la moelle osseuse, accompagnée d’une leucopénie liée à la dose, ainsi que la thrombopénie et l’anémie. Des anomalies hépatiques ont également été signalées (zones sombres multiples ou enflure du foie, élévation des marqueurs de la fonction hépatique, voies biliaires endommagées avec nécrose et/ou œdème, apoptose/dégénérescence hépatocellulaire et hypertrophie des hépatocytes de la région entourant la veine porte). D’autres effets ont été observés dans le tractus gastro-intestinal (atrophie de la muqueuse), dans les reins (dégénérescence et vacuolisation de la portion corticale des tubules), dans le cœur (dégénérescence focale, légère ou modérée du myocarde et/ou nécrose) et aux points d’injection (réactions inflammatoires périvasculaires/vasculaires). Dans la plupart des cas, il y a eu rétablissement complet après l’arrêt des doses.
Génotoxicité : La lurbinectédine s’est avérée génotoxique in vitro dans des lignées cellulaires de mammifères. Les résultats du test d’Ames (pour la mutation inverse) ont été négatifs, probablement en raison de l’incapacité de la lurbinectédine de traverser la paroi de la bactérie.
Cancérogénicité : La lurbinectédine n’a pas fait l’objet d’études de cancérogénicité.
Toxicité pour la reproduction et le développement : L’administration d’une dose unique de 0,6 mg/m2 de lurbinectédine (à peu près équivalente à 20 % de la dose estimative de 3,2 mg/m2 chez l’humain) à des rates gravides pendant la période d’organogenèse a produit une mortalité embryofœtale et une toxicité maternelle. Cette dernière s’est manifestée par des signes cliniques, par une perte de poids ou une diminution de la prise de poids et par une diminution de la consommation alimentaire.
Toxicologie particulière : D’après l’analyse in vitro, la lurbinectédine n’est pas associée à un risque de phototoxicité. Lors d’un essai de tolérance locale, l’administration de la lurbinectédine à des lapins par voie intraveineuse et par voie périveineuse a provoqué de légères réactions inflammatoires périvasculaires et/ou vasculaires chroniques. Il est peu probable que la lurbinectédine produise des effets pharmacologiques hors cible.