


Monographie de produit - Venclexta
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2026-04 |
| 2 Contre-indications | 2025-07 |
| 3 Encadré sur les mises en garde et précautions importantes | 2025-07 |
| 4 Posologie et administration, 4.1 Considérations posologiques | 2025-07 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-04 |
| 7 Mises en garde et précautions, Système endocrinien et métabolisme | 2025-07 |
| 7 Mises en garde et précautions, Système sanguin et lymphatique | 2026-04 |
| 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique | 2026-04 |
| 7 Mises en garde et précautions, Système immunitaire | 2026-04 |
| 7 Mises en garde et précautions, Fonction rénale | 2025-07 |
| 7 Mises en garde et précautions, 7.1.4 Personnes âgées | 2026-04 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 5
1 Indications ................................................................................................................ 5
1.1 Pédiatrie ................................................................................................................. 5
1.2 Gériatrie ................................................................................................................. 5
2 Contre-indications ..................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ....................................... 6
4 Posologie et administration ....................................................................................... 6
4.1 Considérations posologiques ................................................................................. 6
4.2 Posologie recommandée et ajustement posologique ......................................... 12
4.3 Reconstitution ...................................................................................................... 20
4.4 Administration ..................................................................................................... 20
4.5 Dose oubliée ........................................................................................................ 20
5 Surdose ................................................................................................................... 21
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 21
7 Mises en garde et précautions ................................................................................. 22
Cancérogenèse et génotoxicité ....................................................................................... 22
Système endocrinien et métabolisme ............................................................................. 23
Système sanguin et lymphatique ..................................................................................... 24
Fonctions hépatique, biliaire et pancréatique ................................................................. 25
Système immunitaire ....................................................................................................... 26
Surveillance et examens de laboratoire .......................................................................... 27
Fonction rénale ................................................................................................................ 28
Santé reproductive .......................................................................................................... 28
7.1 Populations particulières ..................................................................................... 28
7.1.1 Grossesse ......................................................................................................... 28
7.1.2 Allaitement ....................................................................................................... 29
7.1.3 Enfants et adolescents ..................................................................................... 29
7.1.4 Personnes âgées .............................................................................................. 29
8 Effets indésirables ................................................................................................... 29
8.1 Aperçu des effets indésirables ............................................................................. 29
8.2 Effets indésirables observés au cours des études cliniques ................................ 36
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 49
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives ................................................ 52
8.5 Effets indésirables observés après la commercialisation .................................... 61
9 Interactions médicamenteuses ................................................................................ 61
9.1 Interactions médicamenteuses graves ................................................................ 61
9.2 Aperçu des interactions médicamenteuses......................................................... 61
9.3 Interactions médicament-comportement ........................................................... 61
9.4 Interactions médicament-médicament ............................................................... 61
9.5 Interactions médicament-aliment ....................................................................... 65
9.6 Interactions médicament-plante médicinale ...................................................... 65
9.7 Interactions médicament-examens de laboratoire ............................................. 65
10 Pharmacologie clinique ........................................................................................... 65
10.1 Mode d’action ...................................................................................................... 65
10.2 Pharmacodynamie ............................................................................................... 66
10.3 Pharmacocinétique .............................................................................................. 66
11 Conservation, stabilité et mise au rebut ................................................................... 69
12 Instructions particulières de manipulation du produit .............................................. 69
Partie 2 : Renseignements scientifiques .............................................................................. 70
13 Renseignements pharmaceutiques .......................................................................... 70
14 Études cliniques ...................................................................................................... 71
14.1 Études cliniques par indication ............................................................................ 71
15 Microbiologie ........................................................................................................ 108
16 Toxicologie non clinique ........................................................................................ 108
Renseignements destinés aux patient·e·s.......................................................................... 111
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
- VENCLEXTA (vénétoclax) en association avec l’obinutuzumab est indiqué pour le traitement des patients atteints de leucémie lymphoïde chronique (LLC) n’ayant jamais été traités.
- VENCLEXTA en association avec l’ibrutinib est indiqué pour le traitement des adultes atteints de leucémie lymphoïde chronique (LLC) n’ayant jamais été traités.
- VENCLEXTA en association avec le rituximab est indiqué pour le traitement des adultes atteints de leucémie lymphoïde chronique (LLC) ayant reçu au moins un traitement antérieur.
VENCLEXTA est indiqué en monothérapie pour le traitement des patients atteints de leucémie lymphoïde chronique (LLC) porteurs d’une délétion 17p ayant reçu au moins un traitement antérieur, ou des patients atteints de LLC qui ne sont pas porteurs d’une délétion 17p, qui ont reçu au moins un traitement antérieur et pour lesquels il n’existe aucune autre option thérapeutique.
L’efficacité clinique de VENCLEXTA en monothérapie est fondée sur les taux de réponse obtenus dans le cadre d’études à groupe unique (voir 14 Études cliniques).
- VENCLEXTA en association avec l’ibrutinib est indiqué pour le traitement des adultes atteints d’un lymphome à cellules du manteau (LCM) récidivant ou réfractaire.
VENCLEXTA en association avec l’azacitidine ou avec la cytarabine à faible dose est indiqué pour le traitement des adultes atteints de leucémie myéloïde aiguë (LMA) nouvellement diagnostiquée qui sont âgés de 75 ans ou plus ou qui présentent des comorbidités qui excluent le recours à une chimiothérapie d’induction intensive.
L’efficacité clinique de VENCLEXTA en association avec la cytarabine à faible dose est fondée sur les taux de réponse et les résultats relatifs à l’indépendance transfusionnelle (voir 14 Études cliniques).
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de VENCLEXTA chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies. Santé Canada n’a donc pas autorisé d’indication pour cette population (voir 7.1.3 Enfants et adolescents).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Aucune différence clinique significative sur le plan de l’innocuité et de l’efficacité n’a été observée entre les patients âgés et les patients plus jeunes dans les études sur VENCLEXTA en association et en monothérapie (voir 7.1.4 Personnes âgées).
2 Contre-indications
- VENCLEXTA (vénétoclax) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à l’un des ingrédients de la préparation, y compris les ingrédients non médicinaux, ou à l’un des composants du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
Chez les patients atteints de LLC ou d’un LCM, l’utilisation concomitante de VENCLEXTA
(vénétoclax) et de puissants inhibiteurs de l’isoenzyme 3A du cytochrome P450 (CYP3A) est contre-indiquée à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose (voir 4 Posologie et administration et 9 Interactions médicamenteuses).
3 Encadré sur les mises en garde et précautions importantes
VENCLEXTA (vénétoclax) ne doit être prescrit que par un médecin qualifié qui a de l’expérience dans l’utilisation d’agents antinéoplasiques.
Les effets indésirables importants suivants associés au médicament ont été déterminés dans le cadre d’études cliniques sur VENCLEXTA.
Syndrome de lyse tumorale (SLT) (voir 7 Mises en garde et précautions).
- La dose doit être augmentée graduellement chaque semaine sur une période de 5 semaines chez les patients atteints de LLC ou d’un LCM et elle doit être augmentée sur une période de 3 ou de 4 jours chez les patients atteints de LMA, et les paramètres biochimiques du sang doivent être surveillés à chaque augmentation de la dose (voir 4 Posologie et administration).
- Il faut prendre des mesures de prophylaxie contre le SLT, notamment le recours à l’hydratation et à des antihyperuricémiques, avant d’instaurer le traitement (voir 4 Posologie et administration).
- Chez les patients atteints de LLC ou d’un LCM, l’utilisation concomitante de puissants inhibiteurs de la CYP3A est contre-indiquée à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose (voir 2 Contre-indications, 4 Posologie et administration et 9 Interactions médicamenteuses).
Chez les patients atteints de LMA, il faut réduire la dose de VENCLEXTA conformément au
Tableau 9 en cas d’utilisation concomitante de puissants inhibiteurs de la CYP3A à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose (voir 4 Posologie et administration et 9 Interactions médicamenteuses).
Infections graves pouvant nécessiter une hospitalisation ou même entraîner la mort (voir
7 Mises en garde et précautions et 4 Posologie et administration).
4 Posologie et administration
4.1 Considérations posologiques
Évaluation du risque et prophylaxie du syndrome de lyse tumorale
Les patients traités par VENCLEXTA (vénétoclax) peuvent développer un syndrome de lyse tumorale (SLT). Consulter la section pertinente ci-dessous pour en savoir plus au sujet de la prise en charge du SLT. Il faut évaluer individuellement les facteurs de risque de SLT, assurer une hydratation adéquate et recourir à des antihyperuricémiques à titre prophylactique avant l’administration de la 1re dose de VENCLEXTA afin de réduire le risque de SLT.
Leucémie lymphoïde chronique ou lymphome à cellules du manteau
VENCLEXTA peut provoquer une réduction rapide de la charge tumorale et comporte donc un risque de SLT au cours de la période initiale d’augmentation graduelle de la dose de 5 semaines. Des changements dans la valeur des paramètres biochimiques du sang indicateurs d’un SLT et commandant une prise en charge rapide peuvent se produire dès les 6 à 8 heures suivant la prise de la 1re dose de VENCLEXTA et à chaque augmentation de la dose. Le SLT peut également survenir lorsque le traitement par VENCLEXTA est repris après une interruption. Voir le Tableau 6 et le Tableau 7 pour connaître les recommandations concernant les modifications de dose après l’interruption du traitement par VENCLEXTA.
Le risque de SLT représente un continuum influencé par de multiples facteurs, y compris les affections concomitantes, en particulier une diminution de la fonction rénale (clairance de la créatinine [ClCr] < 80 mL/min), et la charge tumorale. La splénomégalie peut contribuer au risque global de SLT. Le risque peut s’atténuer à mesure que la charge tumorale diminue pendant le traitement par VENCLEXTA (voir 7 Mises en garde et précautions).
Il faut effectuer des évaluations de la charge tumorale, y compris une évaluation radiographique (p. ex. tomodensitométrie). Il faut évaluer les paramètres biochimiques du sang (potassium, acide urique, phosphore, calcium et créatinine) chez tous les patients et corriger les anomalies préexistantes avant d’instaurer le traitement par VENCLEXTA. Il faut aussi surveiller les paramètres biochimiques du sang chez tous les patients de 6 à 8 heures après l’administration de la dose et 24 heures après l’administration de la dose (pour ce qui est de la 1re dose de 20 mg et de 50 mg), et avant l’administration de la dose lors des augmentations de dose subséquentes. La dose suivante ne doit pas être administrée avant que les résultats d’analyse des paramètres biochimiques du sang de 24 heures n’aient été évalués (voir le Tableau 1 et le Tableau 2).
Le Tableau 1 et le Tableau 2 ci-dessous indiquent les mesures de prophylaxie et de surveillance du SLT recommandées durant le traitement par VENCLEXTA selon la charge tumorale, d’après les données d’études cliniques. Que le patient soit hospitalisé ou non, il faut aussi tenir compte de toutes les affections concomitantes afin de choisir des mesures de prophylaxie et de surveillance adaptées au risque. Il faut réévaluer le risque de SLT lorsque le traitement par VENCLEXTA est repris après une interruption de plus de 1 semaine au cours de la période d’augmentation graduelle de la dose ou de plus de 2 semaines après la période d’augmentation graduelle de la dose. Prendre des mesures de prophylaxie et de surveillance au besoin.
Tableau 1 – Mesures de prophylaxie contre le SLT recommandées selon la charge tumorale chez les patients atteints de LLC, d’après les données d’études cliniques (tenir compte de toutes les affections concomitantes du patient avant d’établir les mesures de prophylaxie et de surveillance finales)
| Charge tumorale | Prophylaxie | Surveillance des | ||||
| paramètres | ||||||
| biochimiques du sangc,d | ||||||
| Hydratationa | Antihyperuricémiquesb | Lieu et fréquence des | ||||
| évaluations | ||||||
| Faible | Tous les GL < 5 cm ET un NAL < 25 x 109/L | Orale (de 1,5 à 2 L) | Allopurinol | En consultation externe
| ||
| Modérée | Au moins 1 GL de 5 cm à < 10 cm OU un NAL ≥ 25 x 109/L | Orale (de 1,5 à 2 L) et envisager une administration intraveineuse en plus | Allopurinol | En consultation externe
| ||
| Charge tumorale | Prophylaxie | Surveillance des | ||||
| paramètres | ||||||
| biochimiques du sangc,d | ||||||
| Hydratationa | Antihyperuricémiquesb | Lieu et fréquence des | ||||
| évaluations | ||||||
les patients présentant une ClCr < 80 mL/min (pour ce qui est de la 1re dose de 20 mg et de 50 mg); voir ci-dessous pour la surveillance en milieu hospitalier | ||||||
| Élevée | Au moins 1 GL ≥ 10 cm OU un NAL ≥ 25 x 109/L ET au moins 1 GL ≥ 5 cm | Orale (de 1,5 à 2 L) et intraveineuse (de 150 à 200 mL/h selon le volume toléré) | Allopurinol; envisager de la rasburicase si le taux d’acide urique est élevé au départ | En milieu hospitalier (pour ce qui est de la 1re dose de 20 mg et de 50 mg)
| ||
SLT = syndrome de lyse tumorale; GL = ganglion lymphatique; NAL = nombre absolu de lymphocytes. a. Il faut dire aux patients de boire de l’eau chaque jour à compter de 2 jours avant la période d’augmentation graduelle de la dose et pendant toute cette période, c’est-à-dire avant l’instauration du traitement et les augmentations de dose subséquentes et le jour de l’instauration du traitement et des augmentations de dose subséquentes. Administrer des liquides par voie intraveineuse chez les patients qui ne tolèrent pas l’hydratation par voie orale. b. Commencer l’administration d’allopurinol ou d’un inhibiteur de la xanthine-oxydase 2 à 3 jours avant d’instaurer le traitement par VENCLEXTA. c. Évaluer les paramètres biochimiques du sang (potassium, acide urique, phosphore, calcium et créatinine); examiner en temps réel. d. Chez les patients exposés à un risque continu de SLT (selon la charge tumorale résiduelle, le changement observé des valeurs de laboratoire indicateur d’une lyse tumorale ou les affections concomitantes, voir 7 Mises en garde et précautions), il faut surveiller les paramètres biochimiques du sang de 6 à 8 heures et 24 heures après chaque augmentation de dose subséquente. | ||||||
Tableau 2 – Mesures de prophylaxie contre le SLT recommandées selon la charge tumorale chez les patients atteints d’un LCM, d’après les données d’études cliniques (tenir compte de toutes les affections concomitantes du patient avant d’établir les mesures de prophylaxie et de surveillance finales)
| Niveau de risque | Prophylaxie | Surveillance des | ||||
| paramètres | ||||||
| biochimiques du sangc,d | ||||||
| Hydratationa | Antihyperuricémiquesb | Lieu et fréquence des | ||||
| évaluations | ||||||
| Faible | ClCr ≥ 60 mL/min ET toutes les lésions ≤ 5 cm OU toutes les lésions ≤ 10 cm et NAL ≤ 25 x 109/L | Orale (de 1,5 à 2 L) et envisager une administration intraveineuse en plus | Allopurinol | En consultation externe
| ||
| Élevé | ClCr < 60 mL/min ET (OU) au moins 1 lésion > 10 cm OU au moins 1 lésion > 5 cm et NAL > 25 x 109/L | Orale (de 1,5 à 2 L) et intraveineuse (de 150 à 200 mL/h selon le volume toléré) | Allopurinol; envisager de la rasburicase si le taux d’acide urique est élevé au départ | En milieu hospitalier (pour ce qui est de la 1re dose de 20 mg et de 50 mg)
| ||
| Niveau de risque | Prophylaxie | Surveillance des | |||
| paramètres | |||||
| biochimiques du sangc,d | |||||
| Hydratationa | Antihyperuricémiquesb | Lieu et fréquence des | |||
| évaluations | |||||
SLT = syndrome de lyse tumorale; ClCr = clairance de la créatinine; NAL = nombre absolu de lymphocytes. a. Il faut dire aux patients de boire de l’eau chaque jour à compter de 2 jours avant la période d’augmentation graduelle de la dose et pendant toute cette période, c’est-à-dire avant l’instauration du traitement et les augmentations de dose subséquentes et le jour de l’instauration du traitement et des augmentations de dose subséquentes. Administrer des liquides par voie intraveineuse chez les patients qui ne tolèrent pas l’hydratation par voie orale. b. Commencer l’administration d’allopurinol ou d’un inhibiteur de la xanthine-oxydase 2 à 3 jours avant d’instaurer le traitement par VENCLEXTA. c. Évaluer les paramètres biochimiques du sang (potassium, acide urique, phosphore, calcium et créatinine); examiner en temps réel. d. Chez les patients exposés à un risque de SLT, il faut surveiller les paramètres biochimiques du sang de 6 à 8 heures et 24 heures après chaque augmentation de dose subséquente. | |||||
Leucémie myéloïde aiguë
La période d’augmentation graduelle de la dose de VENCLEXTA est de 3 jours avec l’azacitidine et de 4 jours avec la cytarabine à faible dose (voir le Tableau 4). Selon l’évaluation du médecin, il faut envisager l’hospitalisation du patient avant ou au moment d’instaurer le traitement par VENCLEXTA, et jusqu’à 24 heures après que le patient a commencé à prendre la dose maximale.
Suivre les mesures de prophylaxie indiquées ci-dessous :
- Chez tous les patients, le nombre de globules blancs doit être inférieur à 25 × 109/L avant l’instauration du traitement par VENCLEXTA. Une cytoréduction peut s’avérer nécessaire avant l’instauration du traitement.
- Il faut assurer une hydratation adéquate et recourir à des antihyperuricémiques chez tous les patients avant l’administration de la 1re dose de VENCLEXTA et pendant la période d’augmentation graduelle de la dose.
- Il faut évaluer les paramètres biochimiques du sang (potassium, acide urique, phosphore, calcium et créatinine) et corriger les anomalies préexistantes avant d’instaurer le traitement par VENCLEXTA.
- Il faut vérifier les paramètres biochimiques du sang pour détecter le SLT avant l’administration de la dose, de 6 à 8 heures après l’administration d’une nouvelle dose pendant la période d’augmentation graduelle de la dose et 24 heures après que le patient a commencé à prendre la dose finale.
- Dans le cas des patients qui présentent des facteurs de risque de SLT (p. ex. cellules blastiques dans le sang circulant, charge leucémique élevée dans la moelle osseuse, taux élevé de lacticodéshydrogénase [LDH] avant le traitement ou diminution de la fonction rénale), il convient d’envisager des mesures additionnelles, notamment des examens de laboratoire plus fréquents et une réduction de la dose de départ de VENCLEXTA.
4.2 Posologie recommandée et ajustement posologique
Leucémie lymphoïde chronique ou lymphome à cellules du manteau
Période d’augmentation graduelle de la dose de VENCLEXTA
La dose de départ de VENCLEXTA est de 20 mg 1 fois par jour pendant 7 jours. Il faut augmenter la dose de VENCLEXTA graduellement chaque semaine sur une période de 5 semaines, pour atteindre la dose quotidienne de 400 mg, comme il est indiqué au Tableau 3. La période d’augmentation graduelle de la dose de 5 semaines vise à réduire progressivement la charge tumorale (réduction tumorale) et à diminuer le risque de SLT.
Tableau 3 – Schéma de la période d’augmentation graduelle de la dose chez les patients atteints de LLC ou d’un LCM
| Semaine | Dose quotidienne de VENCLEXTA | ||||
| 1 | 20 mg (2 x 10 mg) | ||||
| 2 | 50 mg (1 x 50 mg) | ||||
| 3 | 100 mg (1 x 100 mg) | ||||
| 4 | 200 mg (2 x 100 mg) | ||||
| 5 | 400 mg (4 x 100 mg) | ||||
La trousse de départ contient un approvisionnement de VENCLEXTA pour les 4 premières semaines du traitement selon le schéma de la période d’augmentation graduelle de la dose et comprend aussi un guide de démarrage rapide destiné aux patients. La dose de 400 mg est fournie en flacons de comprimés à 100 mg (voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement).
Leucémie lymphoïde chronique
VENCLEXTA en association avec l’obinutuzumab
Le jour 1 du cycle 1, commencer l’administration de l’obinutuzumab à raison de 1 dose de 100 mg, suivie de 1 dose de 900 mg administrée le jour 1 ou le jour 2. Administrer l’obinutuzumab à raison de 1 dose de 1 000 mg les jours 8 et 15 du cycle 1, puis le jour 1 des 5 cycles suivants (pour un total de 6 cycles de 28 jours chacun). Voir la monographie de GAZYVA (obinutuzumab) pour de plus amples renseignements. Le remplacement de GAZYVA par un autre médicament biologique nécessite l’autorisation du médecin prescripteur.
Le jour 22 du cycle 1, commencer l’administration de VENCLEXTA selon le schéma d’augmentation graduelle de la dose (voir le Tableau 3), jusqu’au jour 28 du cycle 2. Après avoir terminé la période d’augmentation graduelle de la dose, le patient doit continuer de recevoir VENCLEXTA à raison de 400 mg 1 fois par jour, et ce, à partir du jour 1 du cycle 3 du traitement par l’obinutuzumab, jusqu’à la fin du cycle 12.
VENCLEXTA doit être administré en traitement à durée déterminée pendant un nombre total de 12 mois, soit pendant 6 cycles de 28 jours en association avec l’obinutuzumab, puis pendant 6 mois en monothérapie.
VENCLEXTA en association avec l’ibrutinib
Commencer l’administration de l’ibrutinib (420 mg 1 fois par jour) en monothérapie pendant 3 cycles (1 cycle compte 28 jours), puis administrer VENCLEXTA en association avec l’ibrutinib pendant 12 cycles. À compter du jour 1 du cycle 4, administrer VENCLEXTA selon le schéma d’augmentation graduelle de la dose (voir le Tableau 3). Après avoir terminé la période d’augmentation graduelle de la dose, les patients doivent poursuivre le traitement par VENCLEXTA à raison de 400 mg 1 fois par jour en association avec l’ibrutinib à raison de 420 mg 1 fois par jour par voie orale pendant 12 cycles jusqu’à la fin du cycle 15.
Pour obtenir des renseignements sur la posologie et l’administration de l’ibrutinib, consulter la monographie de l’ibrutinib.
VENCLEXTA en association avec le rituximab
Commencer l’administration du rituximab une fois que le patient a terminé la période d’augmentation graduelle de la dose de VENCLEXTA de 5 semaines et qu’il a reçu VENCLEXTA à la posologie recommandée de 400 mg par voie orale 1 fois par jour pendant 7 jours (voir le Tableau 3). Administrer le rituximab le jour 1 de chaque cycle de 28 jours pendant 6 cycles, à une dose de 375 mg/m2 par voie intraveineuse le cycle 1 et de 500 mg/m2 par voie intraveineuse les cycles 2 à 6 (voir la monographie de RITUXAN [rituximab] pour de plus amples renseignements).
VENCLEXTA doit être administré au moins 30 minutes avant le début de la perfusion du rituximab.
Les patients doivent continuer de prendre VENCLEXTA à raison de 400 mg par voie orale 1 fois par jour pendant 24 mois à partir du jour 1 du cycle 1 de la période d’administration du rituximab. Au terme des 24 mois, ils doivent cesser de prendre VENCLEXTA.
VENCLEXTA en monothérapie
La dose recommandée de VENCLEXTA est de 400 mg 1 fois par jour après que le patient a terminé la période d’augmentation graduelle de la dose. VENCLEXTA doit être pris par voie orale jusqu’à ce qu’on observe une évolution de la maladie ou l’apparition d’une toxicité inacceptable.
Lymphome à cellules du manteau
VENCLEXTA en association avec l’ibrutinib
Le jour 1, commencer l’administration de VENCLEXTA selon le schéma d’augmentation graduelle de la dose de 5 semaines (voir le Tableau 3) en association avec l’ibrutinib à 560 mg 1 fois par jour. Après avoir terminé la période d’augmentation graduelle de la dose, poursuivre le traitement par VENCLEXTA à raison de 400 mg 1 fois par jour en association avec l’ibrutinib à raison de 560 mg 1 fois par jour pendant 23 mois, suivi de l’ibrutinib en monothérapie à raison de 560 mg 1 fois par jour jusqu’à ce qu’on observe une évolution de la maladie ou l’apparition d’une toxicité inacceptable.
La durée totale du traitement par VENCLEXTA en association avec l’ibrutinib est de 24 mois, en comptant la période d’augmentation graduelle de la dose.
Consulter la monographie de l’ibrutinib pour de plus amples renseignements.
Leucémie myéloïde aiguë
VENCLEXTA en association avec l’azacitidine ou la cytarabine à faible dose
La dose de VENCLEXTA dépend du médicament administré en association. Administrer VENCLEXTA conformément au schéma posologique à suivre durant la période d’augmentation graduelle de la dose
illustré au Tableau 4.
Tableau 4 – Schéma de la période d’augmentation graduelle de la dose chez les patients atteints de LMA
| Jour | Dose quotidienne de VENCLEXTA | |||||
| 1 | 100 mg | |||||
| 2 | 200 mg | |||||
| 3 | 400 mg | |||||
| 4 et par la suite | 400 mg en cas d’administration concomitante avec l’azacitidine | 600 mg en cas d’administration concomitante avec la cytarabine à faible dose | ||||
Entreprendre l’administration de VENCLEXTA le jour 1 du cycle 1, en association avec l’azacitidine (administrée à raison de 75 mg/m2 par voie sous-cutanée les jours 1 à 7 de chaque cycle de 28 jours) ou en association avec la cytarabine (administrée à raison de 20 mg/m2 par voie sous-cutanée, 1 fois par jour les jours 1 à 10 de chaque cycle de 28 jours). Voir la monographie de l’azacitidine ou de la cytarabine pour injection pour de plus amples renseignements.
Le traitement par VENCLEXTA, en association avec l’azacitidine ou la cytarabine à faible dose, doit se poursuivre aussi longtemps que le patient en tire un bienfait clinique ou jusqu’à ce qu’une toxicité inacceptable apparaisse. En l’absence de toxicité inacceptable, il est recommandé de traiter les patients pendant au moins 6 cycles.
Interrompre l’administration de VENCLEXTA au besoin pour prendre en charge les toxicités hématologiques et permettre la reconstitution de la formule sanguine (voir le Tableau 8). Consulter la monographie de l’azacitidine ou de la cytarabine pour injection pour de plus amples renseignements.
Modification de la dose selon la toxicité : Leucémie lymphoïde chronique ou lymphome à cellules du manteau
Une interruption du traitement et (ou) une réduction de la dose peuvent s’avérer nécessaires en cas d’effets toxiques. Voir le Tableau 5 et le Tableau 6 pour connaître les recommandations concernant la modification ou la réduction de la dose en cas d’effets toxiques liés à VENCLEXTA. Chez les patients dont le traitement a été interrompu pendant plus de 1 semaine durant les 5 premières semaines de la période d’augmentation graduelle de la dose ou pendant plus de 2 semaines après avoir terminé la période d’augmentation graduelle de la dose, il faut réévaluer le risque de SLT pour déterminer s’il faut reprendre le traitement à une dose plus faible (p. ex. certaines étapes ou toutes les étapes de la période d’augmentation graduelle de la dose). Les patients qui cessent de prendre VENCLEXTA doivent cesser le traitement par le rituximab.
Consulter la monographie de l’ibrutinib pour de plus amples renseignements.
Tableau 5 – Modifications recommandées de la dose de VENCLEXTA selon la toxicitéa en présence de LLC ou d’un LCM
| Événement | Survenue | Mesure à prendre | ||||||
| Syndrome de lyse tumorale | ||||||||
Changements dans la valeur des paramètres biochimiques du sang ou symptômes évoquant un SLT | Tout épisode | Suspendre l’administration le jour suivant. Si les changements se résorbent dans les 24 à 48 heures suivant la prise de la dernière dose, reprendre le traitement à la même dose. | ||||||
| En cas de changements dans la valeur des paramètres biochimiques du sang qui prennent plus de 48 heures à se résorber, il faut reprendre le traitement à une dose plus faible (voir le Tableau 6 ou le Tableau 7) (voir 4 Posologie et administration). | ||||||||
| Dans tous les cas de SLT cliniqueb, il faut reprendre le traitement à une dose plus faible une fois la toxicité résorbée (voir le Tableau 6 ou le Tableau 7) (voir 4 Posologie et administration). | ||||||||
| Toxicité non hématologique | ||||||||
Toxicité non hématologique de grade 3 ou 4 | 1er épisode | Interrompre le traitement par VENCLEXTA. Une fois que la toxicité s’est atténuée jusqu’à un grade 1 ou qu’elle est revenue à l’intensité initiale, le traitement par VENCLEXTA peut être repris à la même dose. Il n’est pas nécessaire de modifier la dose. | ||||||
2e épisode et épisodes suivants | Interrompre le traitement par VENCLEXTA. Il faut suivre les directives du Tableau 6 ou du Tableau 7 pour la réduction de la dose lors de la reprise du traitement par VENCLEXTA, une fois la toxicité résorbée. Le médecin peut décider d’effectuer une réduction plus importante de la dose. | |||||||
| Événement | Survenue | Mesure à prendre | ||||||
| Toxicité hématologique | ||||||||
Neutropénie de grade 3 accompagnée d’une infection ou de fièvre, ou toxicité hématologique de grade 4 (sauf une lymphopénie) (voir 4 Posologie et administration) | 1er épisode | Interrompre le traitement par VENCLEXTA. Pour réduire les risques d’infection associés à la neutropénie, un facteur de stimulation des colonies de granulocytes (G-CSF) peut être administré avec VENCLEXTA, si cela est indiqué sur le plan clinique. Une fois que la toxicité s’est atténuée jusqu’à un grade 1 ou qu’elle est revenue à l’intensité initiale, le traitement par VENCLEXTA peut être repris à la même dose. | ||||||
2e épisode et épisodes suivants | Interrompre le traitement par VENCLEXTA. Envisager l’administration de G-CSF, si cela est indiqué sur le plan clinique. Il faut suivre les directives du Tableau 6 ou du Tableau 7 pour la réduction de la dose lors de la reprise du traitement par VENCLEXTA, une fois la toxicité résorbée. Le médecin peut décider d’effectuer une réduction plus importante de la dose. | |||||||
Envisager l’arrêt du traitement par VENCLEXTA quand la dose a été réduite à moins de 100 mg pendant plus de 2 semaines. a. Le grade des effets indésirables repose sur les Common Terminology Criteria for Adverse Events (CTCAE) du National Cancer Institute (NCI), version 4.0. b. Le SLT clinique était défini comme un SLT biologique (fondé sur les anomalies aux résultats des examens de laboratoire) ayant des conséquences sur le plan clinique telles qu’une insuffisance rénale aiguë, une arythmie cardiaque ou une mort subite et [ou] des crises convulsives (voir 8 Effets indésirables). | ||||||||
Tableau 6 – Réduction de la dose en raison de toxicité pendant le traitement par VENCLEXTA (LLC)
| Dose au moment de l’interruption, en mg | Dose à la reprise du traitement, en mga | ||||
| 400 | 300 | ||||
| 300 | 200 | ||||
| 200 | 100 | ||||
| 100 | 50 | ||||
| 50 | 20 | ||||
| 20 | 10 | ||||
| a. Continuer l’administration de la dose réduite pendant 1 semaine avant d’augmenter la dose. | |||||
Tableau 3 – Réduction de la dose en raison de toxicité pendant le traitement par VENCLEXTA (LCM)
| Dose au moment de l’interruption, en mg | Dose à la reprise du traitement, en mga,b | ||||
| 400 | 300 | ||||
| 300 | 200 | ||||
| 200 | 100 | ||||
| a. Continuer l’administration de la dose réduite pendant 1 semaine avant d’augmenter la dose. b. Envisager l’arrêt du traitement par VENCLEXTA quand la dose a été réduite à moins de 100 mg pendant plus de 2 semaines chez un patient atteint d’un LCM. | |||||
Modification de la dose selon la toxicité : Leucémie myéloïde aiguë
Modification de la dose en raison du syndrome de lyse tumorale
Si le patient répond aux critères définissant un SLT clinique ou biologique significatif sur le plan clinique, aucune autre dose de vénétoclax ne doit être administrée avant que le SLT ne se soit résolu. Pendant la période d’augmentation graduelle de la dose, il faut surveiller le patient pour déceler tout signe de SLT et corriger rapidement les anomalies des taux de créatinine sérique et d’électrolytes.
Modification de la dose en raison d’autres manifestations de toxicité
Il faut surveiller fréquemment la formule sanguine jusqu’à la résolution des cytopénies. La modification de la dose et l’interruption du traitement en raison d’une cytopénie dépendent de l’état de rémission. Les modifications de la dose de VENCLEXTA à envisager en cas d’effets indésirables sont indiquées au Tableau 8.
Tableau 8 – Modifications de la dose recommandées en cas d’effets indésirables dans le traitement de la LMA
| Effet indésirable | Survenue | Modification de la dose | ||||||
| Effets indésirables hématologiques | ||||||||
Neutropénie de grade 4 accompagnée | Survenue avant la rémissiona | Dans la plupart des cas, il ne faut pas interrompre le traitement par VENCLEXTA et | ||||||
| Effet indésirable | Survenue | Modification de la dose | ||||||
ou non de fièvre ou d’une infection; thrombocytopénie de grade 4 (voir 7 Mises en garde et précautions) | l’azacitidine ou la cytarabine à faible dose en présence de cytopénies avant l’obtention d’une rémission. | |||||||
| Premier épisode après une rémission d’une durée minimale de 7 jours | Retarder le cycle de traitement suivant par VENCLEXTA et l’azacitidine ou la cytarabine à faible dose, et surveiller la formule sanguine. Une fois que la toxicité s’est atténuée jusqu’à un grade 1 ou 2, reprendre le traitement par VENCLEXTA à la même dose, en association avec l’azacitidine ou la cytarabine à faible dose. | |||||||
| Épisodes ultérieurs durant les cycles après une rémission d’une durée minimale de 7 jours | Retarder le cycle de traitement suivant par VENCLEXTA et l’azacitidine ou la cytarabine à faible dose, et surveiller la formule sanguine. Une fois que la toxicité s’est atténuée jusqu’à un grade 1 ou 2, reprendre le traitement par VENCLEXTA à la même dose, en association avec l’azacitidine ou la cytarabine à faible dose, et réduire la durée du traitement par VENCLEXTA de 7 jours durant chaque cycle ultérieur, par exemple 21 jours au lieu de 28 jours. | |||||||
| Effets indésirables non hématologiques | ||||||||
Toxicités non hématologiques de grade 3 ou 4 (voir 8 Effets indésirables) | Tout épisode | Interrompre le traitement par VENCLEXTA si les soins de soutien ne permettent pas la résolution de l’épisode. Une fois que la toxicité s’est atténuée jusqu’à un grade 1 ou qu’elle est revenue à l’intensité initiale, reprendre le traitement par VENCLEXTA à la même dose. | ||||||
| a. Recommander une évaluation médullaire. | ||||||||
Modification de la dose chez les patients atteints d’insuffisance hépatique
Le traitement par l’association VENCLEXTA + ibrutinib ne doit pas être administré aux patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh) ou grave (classe C de Child-Pugh). Si les bienfaits cliniques sont considérés comme supérieurs aux risques chez un patient atteint d’une insuffisance hépatique légère, il n’est pas nécessaire de modifier la dose de VENCLEXTA (voir 7 Mises en garde et précautions et 10.3 Pharmacocinétique). Consulter la monographie de l’ibrutinib pour toute recommandation sur la modification de la dose de ce médicament et d’autres
renseignements.
Pour toutes les autres associations et la monothérapie, aucun ajustement posologique n’est nécessaire pour VENCLEXTA chez les patients présentant une insuffisance hépatique légère ou modérée. Il faut surveiller ces patients étroitement afin de déceler tout signe de toxicité à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose. Chez les patients atteints d’insuffisance hépatique grave, il est recommandé de réduire la dose de VENCLEXTA de 50 % à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose; une réduction de la dose quotidienne de 50 % est aussi recommandée à l’état d’équilibre. Il faut surveiller plus fréquemment ces patients pour déceler tout signe de toxicité (voir 7 Mises en garde et précautions et 10.3 Pharmacocinétique).
Modification de la dose chez les patients atteints d’insuffisance rénale
Aucun ajustement posologique n’est recommandé chez les patients présentant une insuffisance rénale légère ou modérée (ClCr ≥ 30 mL/min). Même si la présence d’une insuffisance rénale grave (ClCr ≥ 15 mL/min et < 30 mL/min) n’a eu aucune incidence sur le comportement pharmacocinétique du vénétoclax chez 6 patients atteints de LMA, l’expérience clinique est limitée, et aucune dose recommandée n’a été établie chez les patients atteints d’insuffisance rénale grave (ClCr < 30 mL/min) ou sous dialyse (voir 7 Mises en garde et précautions, 8 Effets indésirables et10.3 Pharmacocinétique).
Modification de la dose lors de l’utilisation avec des inhibiteurs puissants ou modérés de la CYP3A ou des inhibiteurs de la glycoprotéine P (P-gp)
L’utilisation concomitante de VENCLEXTA et d’un inhibiteur puissant ou modéré de la CYP3A ou d’un inhibiteur de la P-gp accroît l’exposition au vénétoclax (concentration maximale [Cmax] et aire sous la courbe [ASC]) et peut augmenter les toxicités liées à VENCLEXTA, notamment le risque de SLT à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose. Le Tableau 9 décrit les contre-indications et les modifications de la dose de VENCLEXTA en cas d’utilisation concomitante d’un inhibiteur puissant ou modéré de la CYP3A ou d’un inhibiteur de la P-gp à l’instauration du traitement, et pendant et après la période d’augmentation graduelle de la dose. Il faut surveiller plus fréquemment les patients pour déceler tout signe de toxicité (voir 9 Interactions médicamenteuses).
Il faut reprendre le traitement par VENCLEXTA à la dose administrée avant l’utilisation concomitante d’un inhibiteur puissant ou modéré de la CYP3A ou d’un inhibiteur de la P-gp de 2 à 3 jours après l’arrêt de l’administration de l’inhibiteur de la CYP3A ou de la P-gp (voir 9 Interactions médicamenteuses).
Tableau 9 – Prise en charge des interactions possibles entre VENCLEXTA et des inhibiteurs de la CYP3A ou de la P-gp
| Inhibiteurs | À l’instauration du traitement et pendant la période d’augmentation graduelle de la dose | Dose quotidienne stable | |||
| (après la période | |||||
| d’augmentation graduelle de la | |||||
| dose)a | |||||
| Inhibiteur puissant de la CYP3A | LLC, LCM | Contre-indiqué | Réduire la dose de VENCLEXTA à 100 mg ou moinsb | ||
| LMA | Jour 1 – 10 mg | ||||
| Jour 2 – 20 mg | |||||
| Jour 3 – 50 mg | |||||
| Jour 4 – 100 mg ou moins | |||||
| Inhibiteur modéré de la CYP3A | Réduire la dose de VENCLEXTA d’au moins 50 % | ||||
| Inhibiteur de la P-gp | |||||
a. Chez les patients atteints de LLC ou d’un LCM, éviter l’utilisation concomitante de VENCLEXTA et d’inhibiteurs puissants ou modérés de la CYP3A. Il convient d’envisager d’autres traitements ou de réduire la dose de VENCLEXTA tel qu’il est indiqué au Tableau 6 et au Tableau 7. b. Si la dose de VENCLEXTA a déjà été modifiée pour d’autres raisons, il faut réduire la dose de VENCLEXTA d’au moins 75 %. | |||||
Modification de la dose chez les enfants et les adolescents (< 18 ans)
Santé Canada n’a pas autorisé d’indication chez les enfants et les adolescents (voir 1.1 Pédiatrie).
Modification de la dose chez les personnes âgées (≥ 65 ans)
Aucun ajustement posologique n’est nécessaire chez les patients âgés (voir 1.2 Gériatrie).
4.3 Reconstitution
Sans objet.
4.4 Administration
Il faut dire aux patients de prendre les comprimés VENCLEXTA avec un repas et de l’eau à environ la même heure chaque jour. Les comprimés VENCLEXTA doivent être avalés entiers et ne doivent pas être croqués, brisés en morceaux ni broyés.
4.5 Dose oubliée
Si le patient oublie de prendre une dose de VENCLEXTA et qu’il s’est écoulé moins de 8 heures après l’heure à laquelle il la prend habituellement, il doit prendre la dose oubliée dès que possible et continuer le traitement selon le schéma posologique quotidien habituel. Si le patient oublie de prendre une dose et qu’il s’est écoulé plus de 8 heures après l’heure à laquelle il la prend habituellement, la
dose oubliée ne doit pas être prise, et le patient doit reprendre le schéma posologique habituel le lendemain.
Si le patient vomit après la prise du médicament, aucune dose supplémentaire ne doit être prise ce jour-là. La dose prescrite suivante doit être prise à l’heure habituelle.
5 Surdose
Des doses quotidiennes de vénétoclax allant jusqu’à 1 200 mg ont été administrées dans les études cliniques. Sur les 5 patients qui ont reçu une dose de 1 200 mg, 1 est décédé en raison d’un SLT après l’augmentation de la dose jusqu’à une dose de 1 200 mg. Aucune autre augmentation de la toxicité n’a été observée. Si l’on soupçonne un surdosage, le traitement devrait consister en mesures générales de soutien.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 10 – Formes posologiques, teneurs et composition
Description
Les comprimés enrobés VENCLEXTA à 10 mg sont de forme biconvexe et ronde, de couleur jaune pâle, et portent l’inscription « V » gravée sur une face et « 10 » sur l’autre.
Les comprimés enrobés VENCLEXTA à 50 mg sont de forme biconvexe et oblongue, de couleur beige, et portent l’inscription « V » gravée sur une face et « 50 » sur l’autre.
Les comprimés enrobés VENCLEXTA à 100 mg sont de forme biconvexe et oblongue, de couleur jaune pâle, et portent l’inscription « V » gravée sur une face et « 100 » sur l’autre.
| Voie d’administration | Forme posologique/ | Ingrédients non médicinaux | ||
| teneur/composition | ||||
| orale | comprimé / 10 mg et 100 mg de vénétoclax | phosphate de calcium dibasique, dioxyde de silicium colloïdal, copovidone, oxyde de fer jaune, polyéthylèneglycol, polysorbate 80, alcool polyvinylique, stéarylfumarate de sodium, talc, dioxyde de titane | ||
| orale | comprimé / 50 mg de vénétoclax | phosphate de calcium dibasique, dioxyde de silicium colloïdal, copovidone, oxyde de fer noir, oxyde de fer rouge, oxyde de fer jaune, polyéthylèneglycol, polysorbate 80, alcool polyvinylique, stéarylfumarate de sodium, talc, dioxyde de titane | ||
Pour la période d’augmentation graduelle de la dose, VENCLEXTA est offert en trousse de départ pour les 4 premières semaines du traitement. Une trousse de départ contient 4 étuis hebdomadaires renfermant chacun 1 plaquette alvéolée contenant les comprimés :
L’étui de la semaine 1 renferme 1 plaquette alvéolée contenant 14 comprimés (soit 2 comprimés à
10 mg par jour pendant 7 jours).
L’étui de la semaine 2 renferme 1 plaquette alvéolée contenant 7 comprimés (soit 1 comprimé à
50 mg par jour pendant 7 jours).
L’étui de la semaine 3 renferme 1 plaquette alvéolée contenant 7 comprimés (soit 1 comprimé à
100 mg par jour pendant 7 jours).
L’étui de la semaine 4 renferme 1 plaquette alvéolée contenant 14 comprimés (soit 2 comprimés à
100 mg par jour pendant 7 jours).
Les emballages individuels suivants sont également offerts :
- Une plaquette alvéolée à dose unitaire contenant 2 comprimés à 10 mg.
- Une plaquette alvéolée à dose unitaire contenant 1 comprimé à 50 mg.
- Une plaquette alvéolée à dose unitaire contenant 1 comprimé à 100 mg.
- Un flacon contenant 120 comprimés à 100 mg.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Cancérogenèse et génotoxicité
Deuxièmes cancers primitifs
Dans l’étude MURANO, les deuxièmes cancers primitifs ont été rapportés plus fréquemment dans le groupe VENCLEXTA (vénétoclax) + rituximab (11 %) que dans le groupe bendamustine + rituximab (7 %). Ce taux plus élevé dans le groupe VENCLEXTA + rituximab était principalement dû à une fréquence plus élevée de cancers de la peau non mélaniques (7 % vs 3 % dans le groupe bendamustine + rituximab).
Dans la base de données groupées sur l’innocuité de VENCLEXTA administré à raison de 400 mg en monothérapie, d’autres cancers, le plus souvent des cancers de la peau, sont survenus chez 18,8 % des patients traités par VENCLEXTA. Des cancers de la peau autres que des mélanomes (cancers non mélaniques) sont survenus chez 9,4 % des patients, et des cancers autres que des cancers de la peau sont survenus chez 9,4 % des patients. Le lien de causalité avec VENCLEXTA n’a pas été déterminé.
Il faut surveiller les patients pour déceler tout signe de cancer de la peau non mélanique. Aucune étude de cancérogénicité n’a été effectuée sur le vénétoclax.
Système endocrinien et métabolisme
Syndrome de lyse tumorale
Des cas de syndrome de lyse tumorale (SLT), y compris des cas mortels et d’insuffisance rénale nécessitant une dialyse, se sont produits chez des patients traités par VENCLEXTA (voir 8 Effets indésirables).
VENCLEXTA peut provoquer une réduction rapide de la charge tumorale et comporte donc un risque de SLT à l’instauration du traitement, au cours de la période d’augmentation graduelle de la dose et lorsque le traitement est repris après une interruption chez les patients atteints de LLC ou d’un LCM. Des changements dans la valeur des paramètres biochimiques du sang indicateurs d’un SLT et commandant une prise en charge rapide peuvent se produire dès les 6 à 8 heures suivant la prise de la 1re dose de VENCLEXTA et à chaque augmentation de la dose. Il faut informer le patient de ne pas prendre la dose suivante avant que les résultats d’analyse des paramètres biochimiques du sang de 24 heures n’aient été évalués et qu’on ne lui ait dit qu’il est sûr de prendre la dose suivante (voir 7 Mises en garde et précautions et 4 Posologie et administration). Des cas de SLT, y compris des cas mortels, ont été signalés chez des patients ayant reçu une dose unique de 20 mg de VENCLEXTA.
Le risque de SLT réalise un continuum influencé par de multiples facteurs (voir le Tableau 1), y compris les affections concomitantes (en particulier une diminution de la fonction rénale), la charge tumorale et la splénomégalie dans les cas de LLC ou de LCM.
Chez tous les patients, il faut évaluer le risque et prendre des mesures de prophylaxie appropriées contre le SLT, notamment le recours à l’hydratation et à des antihyperuricémiques, avant d’entreprendre le traitement par VENCLEXTA. Il faut surveiller les paramètres biochimiques du sang et corriger les anomalies sans délai (voir 7 Mises en garde et précautions). Enfin, il faut recourir à des mesures plus énergiques (hydratation intraveineuse, surveillance fréquente, hospitalisation) à mesure que le risque augmente (voir 4 Posologie et administration). Il faut au besoin interrompre l’administration du médicament; au moment de reprendre le traitement par VENCLEXTA, suivre les directives pour la modification de la dose (voir 4 Posologie et administration).
Le vénétoclax est un substrat de la CYP3A et de la P-gp. L’utilisation concomitante de VENCLEXTA et d’un inhibiteur puissant ou modéré de la CYP3A ou d’un inhibiteur de la P-gp accroît l’exposition au vénétoclax (Cmax et ASC) et peut augmenter le risque de SLT à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose (voir 4 Posologie et administration et 9 Interactions médicamenteuses). Chez les patients atteints de LLC, l’utilisation concomitante de VENCLEXTA et de puissants inhibiteurs de la CYP3A est contre-indiquée à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose de 5 semaines (voir 2 Contre-indications). Il faut suivre les recommandations relatives à la prise en charge des interactions médicament-médicament résumées au Tableau 9 chez les patients qui doivent prendre VENCLEXTA en même temps que des inhibiteurs puissants ou modérés de la CYP3A ou des inhibiteurs de la P-gp (voir 9 Interactions médicamenteuses et 4 Posologie et administration).
Il faut surveiller plus fréquemment les patients pour déceler tout signe de toxicité de VENCLEXTA (voir 4 Posologie et administration).
Il ne faut pas consommer de produits contenant du pamplemousse, de l’orange de Séville et de la carambole durant la période d’augmentation graduelle de la dose, car ils contiennent des inhibiteurs de la CYP3A.
Système sanguin et lymphatique
Hémorragie
Des épisodes hémorragiques graves et mortels ont été signalés chez des patients atteints de LMA traités par VENCLEXTA en association avec l’azacitidine ou la cytarabine à faible dose. Les épisodes hémorragiques de grade ≥ 3 ont été plus souvent signalés chez les patients traités par VENCLEXTA en association avec l’azacitidine (10,2 %) ou avec la cytarabine à faible dose (10,6 %) que chez ceux ayant reçu le placebo en association avec l’azacitidine ou la cytarabine à faible dose (6,3 % et 7,4 %, respectivement).
Il faut surveiller les patients pour déceler la survenue d’épisodes hémorragiques et interrompre le traitement s’il y a lieu (voir 4 Posologie et administration).
Neutropénie
La neutropénie est un facteur de risque associé au traitement par VENCLEXTA.
Une neutropénie (tous grades confondus) a été signalée chez 58 % des patients du groupe VENCLEXTA + obinutuzumab dans le cadre de l’étude CLL14. Le traitement a dû être interrompu chez 41 % des patients, la dose a dû être réduite chez 13 % des patients, et 2 % des patients ont cessé de prendre VENCLEXTA en raison d’une neutropénie. La neutropénie était de grade 3 chez 25 % des patients et de grade 4 chez 28 % des patients. La durée médiane des épisodes de neutropénie de grade 3 ou 4 était de 22 jours (plage : 2 à 363 jours). Les complications suivantes de la neutropénie ont été signalées dans le groupe VENCLEXTA + obinutuzumab et dans le groupe obinutuzumab + chlorambucil, respectivement : neutropénie fébrile (6 % et 4 %), infections de grade ≥ 3 (19 % et 16 %) et infections graves (19 % et 14 %).
Chez les patients atteints de LCC traités par l’association VENCLEXTA +ibrutinib dans le cadre des études GLOW et CAPTIVATE, une neutropénie (tous grades confondus) a été signalée chez 46 % des patients, et une neutropénie de grade 3 ou 4, chez 36 % d’entre eux.
La durée médiane de la neutropénie de grade 3 ou 4 a été de 18 jours (plage : 1 à 249 jours). Le traitement a dû être interrompu chez 15 % des patients, la dose a dû être réduite chez 5 % des patients, et 0,2 % des patients ont cessé de prendre VENCLEXTA en raison d’une neutropénie. Une neutropénie fébrile a été signalée chez 1,4 % des patients; des infections de grade ≥ 3 ont été rapportées chez 10 % des patients, et des infections graves, chez 9 %.
Une neutropénie a été signalée chez 65 % des patients traités par VENCLEXTA en association avec le rituximab dans le cadre de l’étude MURANO, dont une neutropénie de grade 3 signalée chez 35 % des patients et une neutropénie de grade 4 signalée chez 27 % des patients. En outre, une neutropénie fébrile a été signalée chez 4 % des patients. La durée médiane des épisodes de neutropénie de grade 3 ou 4 était de 8 jours (plage : 1 à 712 jours). L’administration du traitement a dû être interrompue chez 46 % des patients du groupe VENCLEXTA + rituximab, et 3 % des patients ont cessé de prendre VENCLEXTA en raison d’une neutropénie.
Une neutropénie a été signalée chez 51,7 % des patients traités par VENCLEXTA administré à raison de 400 mg dans le cadre des études cliniques sur l’utilisation de VENCLEXTA en monothérapie, dont une neutropénie de grade 3 ou 4 signalée chez 46 % des patients (voir 8 Effets indésirables).
Une neutropénie de grade 3 ou 4 a été signalée chez des patients atteints d’un LCM traités par VENCLEXTA en association avec l’ibrutinib.
Une neutropénie (tous grades confondus) a été signalée chez 34 % des patients ayant reçu l’association VENCLEXTA + ibrutinib dans le cadre de l’étude SYMPATICO, une neutropénie de grade 3 ou plus ayant été observée chez 31 % des patients. Le traitement a dû être interrompu chez 19 % des patients ayant reçu l’association VENCLEXTA + ibrutinib, la dose a dû être réduite chez 10 % des patients, et < 1 % des patients ont cessé de prendre VENCLEXTA en raison d’une neutropénie. Une neutropénie (tous grades confondus) a été signalée chez 17 % des patients ayant reçu le placebo + l’ibrutinib dans le cadre de l’étude SYMPATICO, une neutropénie de grade 3 ou plus ayant été observée chez 13 % des patients. Le traitement a dû être interrompu chez 8 % des patients de ce groupe; aucun patient n’a eu une réduction de la dose et aucun n’a abandonné le placebo en raison d’une neutropénie. Les effets indésirables suivants ont été signalés dans le groupe VENCLEXTA + ibrutinib et dans le groupe placebo + ibrutinib, respectivement : neutropénie fébrile (1 % et 2 %), infections de grade ≥ 3 (29 % et 30 %) et infections graves (28 % et 28 %).
Il est fréquent que les patients atteints de LMA présentent une neutropénie de grade 3 ou 4 avant d’entreprendre le traitement. Dans le cadre des études cliniques, le nombre initial de neutrophiles a diminué chez 95 à 98 % des patients atteints de LMA traités par VENCLEXTA en association avec l’azacitidine ou la cytarabine à faible dose. La neutropénie peut réapparaître aux cycles de traitement ultérieurs.
Dans le cadre de l’étude VIALE-A, une neutropénie de grade ≥ 3 a été signalée chez 45 % des patients traités par l’association VENCLEXTA + azacitidine. Les effets indésirables suivants ont été signalés dans le groupe VENCLEXTA + azacitidine et dans le groupe placebo + azacitidine, respectivement : neutropénie fébrile (42 % et 19 %), infections de grade ≥ 3 (64 % et 51 %) et infections graves (57 % et 44 %).
Dans le cadre de l’étude VIALE-C, une neutropénie de grade ≥ 3 a été signalée chez 51 % des patients traités par l’association VENCLEXTA + cytarabine à faible dose. Les effets indésirables suivants ont été signalés dans le groupe VENCLEXTA + cytarabine à faible dose et dans le groupe placebo + cytarabine à faible dose, respectivement : neutropénie fébrile (32 % et 29 %), infections de grade ≥ 3 (42 % et 50 %) et infections graves (35 % et 35 %).
Il faut surveiller la formule sanguine complète pendant toute la période de traitement. Des interruptions de l’administration ou des réductions de la dose sont recommandées en cas de neutropénie grave. Il convient d’envisager des mesures de soutien, y compris le recours à des antimicrobiens en présence de tout signe d’infection, et l’emploi de facteurs de croissance en prophylaxie (p. ex. G-CSF) (voir 4 Posologie et administration).
Fonctions hépatique, biliaire et pancréatique
Insuffisance hépatique
Le traitement par l’association VENCLEXTA + ibrutinib ne doit pas être administré aux patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh) ou grave (classe C de Child-Pugh). Si les bienfaits cliniques sont considérés comme supérieurs aux risques chez un patient atteint d’une insuffisance hépatique légère, il n’est pas nécessaire de modifier la dose de VENCLEXTA.
Consulter la monographie de l’ibrutinib pour toute recommandation sur la modification de la dose de ce médicament et d’autres renseignements.
Pour toutes les autres associations et la monothérapie, aucun ajustement posologique n’est nécessaire pour VENCLEXTA chez les patients présentant une insuffisance hépatique légère ou modérée. Toutefois, il est recommandé de surveiller ces patients plus étroitement pour déceler tout signe de toxicité à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose. Réduire la dose de VENCLEXTA de 50 % chez les patients atteints d’insuffisance hépatique grave et surveiller plus fréquemment ces patients pour déceler tout signe de toxicité (voir 8 Effets indésirables).
Système immunitaire
Immunisation
Aucune étude n’a été menée sur l’innocuité et l’efficacité de l’immunisation par des vaccins vivants atténués pendant ou après le traitement par VENCLEXTA. Il ne faut pas administrer de vaccins vivants pendant le traitement par VENCLEXTA ni par la suite, avant la reconstitution des lymphocytes B. Il faut informer les patients que les vaccins pourraient être moins efficaces.
Infections
Des infections graves et mortelles, y compris des cas d’état septique, ont été signalées chez des patients traités par VENCLEXTA (voir 8 Effets indésirables). Il faut surveiller les patients traités par VENCLEXTA pour déceler toute fièvre et tout autre signe d’infection, effectuer périodiquement une formule sanguine complète tout au long du traitement et, s’il y a lieu, administrer rapidement le traitement qui s’impose. Le traitement par VENCLEXTA doit être interrompu si l’état du patient l’exige (voir 4 Posologie et administration).
Selon les résultats groupés des études GLOW et CAPTIVATE menées chez des patients atteints de LLC, des infections (tous grades confondus) ont été signalées chez 67,4 % des patients traités par l’association VENCLEXTA + ibrutinib. Les infections les plus fréquentes étaient l’infection de voies respiratoires supérieures (22,8 %), l’infection des voies urinaires (9,3 %), la rhinopharyngite (6,1 %), la cellulite (5,4 %) et la pneumonie (5,4 %). Des infections graves ont été signalées chez 9,1 % des patients traités par l’association VENCLEXTA + ibrutinib, les plus fréquentes étant la pneumonie (2,8 %) et la cellulite (1,2 %).
Dans l’étude MURANO menée chez des patients atteints de LLC, la fréquence des infections (tous grades confondus) a été plus élevée dans le groupe VENCLEXTA + rituximab que dans le groupe bendamustine + rituximab (75 % vs 62 %). Les infections les plus fréquentes dans le groupe VENCLEXTA + rituximab étaient les infections des voies respiratoires inférieures et supérieures (voir le Tableau 14). Des infections graves ont été signalées chez 21 % des patients traités par VENCLEXTA + rituximab, dont 4 cas mortels (3 patients sont décédés à la suite d’une pneumonie et 1 patient est décédé à la suite d’un état septique), comparativement à 24 % des patients du groupe bendamustine + rituximab, dont 4 cas mortels (2 cas d’état septique, 1 cas d’infection à Scedosporium et 1 cas d’état septique à Listeria).
Dans la base de données groupées sur l’innocuité de VENCLEXTA administré à raison de 400 mg en monothérapie à des patients atteints de LLC, des infections ont été signalées chez 80,4 % des patients, dont 23,9 % étaient de grade ≥ 3. Les infections les plus fréquentes considérées comme des effets indésirables liés au médicament étaient l’infection des voies respiratoires supérieures (30,7 %), la pneumonie (12,8 %), la rhinopharyngite (11,1 %) et l’infection des voies urinaires (9,4 %). Des infections graves ont été signalées chez 24,7 % des patients traités par VENCLEXTA en monothérapie, dont 7 cas mortels (4 états septiques, 2 pneumonies et 1 infection par le virus respiratoire syncytial). Les effets indésirables graves les plus courants de la catégorie des infections étaient la pneumonie (7,7 %) et l’infection des voies respiratoires supérieures (1,4 %). Le lien de causalité avec VENCLEXTA ne peut pas être exclu.
Dans l’étude SYMPATICO menée chez des patients atteints d’un LCM, des infections (tous grades confondus) ont été signalées chez 70,9 % des patients du groupe VENCLEXTA + ibrutinib, comparativement à 72,0 % des patients du groupe placebo + ibrutinib. Les infections les plus fréquentes considérées comme des effets indésirables liés au médicament dans le groupe VENCLEXTA + ibrutinib étaient la pneumonie (17,9 %) et l’infection des voies respiratoires supérieures (17,2 %). Des infections graves ont été signalées chez 28,4 % des patients traités par VENCLEXTA + ibrutinib, comparativement à 28,0 % des patients du groupe placebo + ibrutinib.
Chez les patients atteints de LMA, la fréquence des infections (tous grades confondus) a été plus élevée chez ceux traités par l’association VENCLEXTA + azacitidine (84,5 %) que chez ceux traités par l’association placebo + azacitidine (67,4 %). Elle a été similaire entre les patients traités par l’association VENCLEXTA + cytarabine à faible dose (61,3 %) et ceux traités par l’association placebo + cytarabine à faible dose (61,8 %). Les infections graves le plus souvent signalées chez les patients traités par VENCLEXTA en association avec l’azacitidine ou la cytarabine à faible dose ont été la pneumonie et l’état septique, signalés chez 16,6 % et 5,7 % respectivement des patients traités par l’association VENCLEXTA + azacitidine, et chez 12,7 % et 5,6 % respectivement des patients traités par l’association VENCLEXTA + cytarabine à faible dose. La pneumonie et l’état septique ont également été les infections de grade ≥ 3 les plus fréquentes, signalés chez 19,8 % et 6,0 % respectivement des patients traités par l’association VENCLEXTA + azacitidine, et chez 16,9 % et 5,6 % respectivement des patients traités par l’association VENCLEXTA + cytarabine à faible dose.
Surveillance et examens de laboratoire
Il faut effectuer des évaluations de la charge tumorale, y compris une évaluation radiographique, chez tous les patients avant d’instaurer le traitement par VENCLEXTA. Il faut aussi surveiller les paramètres biochimiques du sang (potassium, acide urique, phosphore, calcium et créatinine) chez tous les patients avant d’instaurer le traitement par VENCLEXTA, de 6 à 8 heures après l’administration de la dose et 24 heures après l’administration de la dose (pour ce qui est de la 1re dose de 20 mg et de 50 mg), et avant l’administration de la dose lors des augmentations de dose subséquentes. La dose suivante ne doit pas être administrée avant que les résultats d’analyse des paramètres biochimiques du sang de 24 heures n’aient été évalués. Chez les patients exposés à un risque continu de SLT (selon la charge tumorale résiduelle, le changement observé dans les valeurs de laboratoire indicateur d’une lyse tumorale ou les affections concomitantes; voir 7 Mises en garde et précautions), la même démarche de surveillance doit être suivie au début de chaque augmentation subséquente de la dose. Voir la section 4 Posologie et administration pour de plus amples renseignements.
Il faut surveiller les patients traités par VENCLEXTA pour déceler tout signe d’infection et effectuer périodiquement une formule sanguine complète tout au long du traitement.
Il faut mesurer les fonctions rénale et hépatique des patients au départ, avant d’instaurer le traitement par VENCLEXTA.
Fonction rénale
Insuffisance rénale
En raison du risque accru de SLT, les patients présentant une diminution de la fonction rénale (ClCr < 80 mL/min) pourraient avoir besoin d’une prophylaxie plus énergique et d’une surveillance plus étroite pour réduire le risque de SLT à l’instauration du traitement par VENCLEXTA (voir 4 Posologie et administration).
Aucun ajustement posologique n’est recommandé chez les patients atteints d’une insuffisance rénale légère ou modérée (ClCr ≥ 30 mL/min et < 90 mL/min). Aucune dose recommandée n’a été établie pour les patients atteints d’une insuffisance rénale grave (ClCr < 30 mL/min) ou sous dialyse (8 Effets indésirables et 10.3 Pharmacocinétique).
Santé reproductive
Les femmes aptes à procréer devraient se soumettre à un test de grossesse avant l’instauration du traitement par VENCLEXTA. Il faut aviser les femmes aptes à procréer d’utiliser une méthode de contraception efficace pendant le traitement par VENCLEXTA et pendant au moins 30 jours après la prise de la dernière dose du médicament.
Fertilité
Une perte de cellules germinales testiculaires a été observée chez le chien. On ignore si cet effet est réversible. Selon ces observations, la fertilité masculine peut être altérée par un traitement par VENCLEXTA (voir 16 Toxicologie non clinique).
7.1 Populations particulières
7.1.1 Grossesse
VENCLEXTA ne doit pas être pris pendant la grossesse.
Le vénétoclax peut nuire au fœtus s’il est administré à des femmes enceintes. Aucune étude adéquate et bien contrôlée n’a été effectuée sur l’utilisation de VENCLEXTA chez la femme enceinte. Chez des souris gravides, le traitement par le vénétoclax pendant la période de l’organogenèse a été associé à une augmentation des pertes post-implantation, à une baisse du poids fœtal, et à une augmentation du nombre moyen de résorptions précoces et du pourcentage de produits de conception morts ou résorbés par portée (voir 16 Toxicologie non clinique).
7.1.2 Allaitement
On ignore si le vénétoclax ou ses métabolites sont excrétés dans le lait maternel. Les risques pour le nouveau-né ou le nourrisson ne peuvent être exclus, car de nombreux médicaments sont excrétés dans le lait maternel.
L’allaitement devrait être interrompu durant le traitement par VENCLEXTA.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : L’innocuité de VENCLEXTA a été évaluée chez 434 patients atteints de LLC ayant participé soit à l’étude sur l’association de VENCLEXTA et du rituximab (étude MURANO) soit à l’une de 3 études ouvertes sur VENCLEXTA en monothérapie. De ce nombre, 54 % étaient âgés d’au moins 65 ans et 16 %, d’au moins 75 ans.
Aucun ajustement posologique particulier n’est nécessaire chez les patients âgés (de 65 ans ou plus). Aucune différence clinique significative sur le plan de l’innocuité et de l’efficacité n’a été observée entre les patients de moins de 65 ans et ceux de 65 ans ou plus dans les études sur VENCLEXTA en association et en monothérapie. Dans l’étude MURANO sur le traitement d’association, les cas de diarrhée, d’œdème périphérique, d’étourdissements, d’augmentation de la créatininémie, de constipation, de pyrexie et de chute ont été plus fréquents chez les patients âgés de 65 ans ou plus que chez ceux de moins de 65 ans.
Au total, 106 patients atteints de LLC ont été inclus dans l’évaluation de l’innocuité de l’association VENCLEXTA + ibrutinib dans le cadre de l’étude GLOW. De ce nombre, 33 % étaient âgés de 75 ans ou plus. Une incidence au moins 10 % plus élevée de diarrhée, de vomissements, de pneumonie, de bronchite, d’anémie, de diminution de l’appétit, de fatigue, d’œdème périphérique, de perte de poids et de blessure aux membres a été observée dans ce groupe de patients comparativement au groupe de moins de 75 ans.
Au total, 267 patients atteints d’un LCM ont été inclus dans l’évaluation de l’innocuité de l’association VENCLEXTA + ibrutinib dans le cadre de l’étude SYMPATICO. De ce nombre, 67 % étaient âgés de 65 ans ou plus. Une incidence plus élevée de neutropénie, d’infection des voies urinaires, de chute, d’hypokaliémie et d’hypomagnésémie a été observée dans ce groupe de patients comparativement au groupe de moins de 65 ans.
Consulter la monographie de l’ibrutinib pour de plus amples renseignements.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Leucémie lymphoïde chronique
VENCLEXTA en association avec l’obinutuzumab
L’innocuité de VENCLEXTA administré en association avec l’obinutuzumab (n = 212) et l’innocuité de l’obinutuzumab administré en association avec le chlorambucil (n = 214) ont été évaluées et comparées dans le cadre d’une étude de phase III, ouverte et à répartition aléatoire (1:1) menée chez des patients atteints de LLC n’ayant jamais été traités et présentant des maladies concomitantes; voir la section 14 Études cliniques pour obtenir de plus amples renseignements sur le traitement de l’étude.
Les effets indésirables les plus fréquents (≥ 20 %) (tous grades confondus) signalés chez les patients traités par VENCLEXTA administré en association avec l’obinutuzumab étaient la neutropénie et la diarrhée.
Les effets indésirables de grade 3 ou 4 les plus fréquents (≥ 5 %) signalés dans le groupe VENCLEXTA + obinutuzumab étaient la neutropénie, l’anémie et la neutropénie fébrile.
Des effets indésirables graves ont été signalés chez 49,1 % des patients traités par VENCLEXTA en association avec l’obinutuzumab. Les effets indésirables graves signalés le plus fréquemment (≥ 2 %) dans le groupe VENCLEXTA + obinutuzumab étaient la pneumonie, l’état septique et la neutropénie fébrile. En tout, 16 patients sont décédés en raison d’un effet indésirable dans le groupe VENCLEXTA + obinutuzumab, l’état septique étant la cause de décès la plus fréquente.
Dans le groupe VENCLEXTA + obinutuzumab, les effets indésirables ont entraîné l’arrêt du traitement chez 16 % des patients, une réduction de la dose chez 21 % des patients et une interruption du traitement chez 74 % des patients. L’effet indésirable ayant le plus souvent entraîné une interruption du traitement par VENCLEXTA était la neutropénie.
VENCLEXTA en association avec l’ibrutinib
L’innocuité de VENCLEXTA administré en association avec l’ibrutinib chez des patients atteints de LLC n’ayant jamais été traités a été évaluée dans le cadre de 1 étude clinique comparative à répartition aléatoire (étude GLOW [CLL3011]) et de 1 étude clinique ouverte à groupe unique (étude CAPTIVATE [PCYC-1142-CA]). Voir la section 14 Études cliniques pour obtenir de plus amples renseignements sur le traitement de l’étude.
Les effets indésirables qui sont survenus le plus fréquemment (≥ 20 %) pendant ces études ont été la diarrhée, la neutropénie, les nausées, l’arthralgie, la fatigue, l’infection des voies respiratoires supérieures, les céphalées et les spasmes musculaires. Dans le groupe VENCLEXTA + ibrutinib, les effets indésirables ont entraîné l’arrêt du traitement chez 10 % des patients, une réduction de la dose chez 22 % des patients et une interruption du traitement chez 51 % des patients. L’effet indésirable ayant le plus souvent entraîné l’interruption du traitement par VENCLEXTA était la neutropénie.
Des effets indésirables graves ont été signalés chez 28 % des patients traités par VENCLEXTA en association avec l’ibrutinib. Les effets indésirables graves signalés le plus fréquemment (≥ 2 %) dans le groupe VENCLEXTA + ibrutinib étaient la pneumonie et la fibrillation auriculaire. En tout, 8 patients sont décédés en raison d’un effet indésirable dans le groupe VENCLEXTA + ibrutinib.
VENCLEXTA en association avec le rituximab
L’innocuité de VENCLEXTA administré en association avec le rituximab (n = 194) et l’innocuité de la bendamustine administrée en association avec le rituximab (n = 188) ont été évaluées et comparées dans le cadre d’une étude de phase III, ouverte et à répartition aléatoire menée chez des patients atteints de LLC ayant reçu au moins 1 traitement antérieur (étude MURANO; voir 14 Études cliniques pour obtenir de plus amples renseignements sur le traitement de l’étude). Au moment de l’évaluation
des données, la durée médiane de l’exposition était de 22 mois dans le groupe VENCLEXTA + rituximab, comparativement à 6 mois dans le groupe bendamustine + rituximab.
Les effets indésirables les plus fréquents (≥ 20 %) (tous grades confondus) signalés dans le groupe VENCLEXTA + rituximab à une fréquence dépassant de 5 % celle observée dans le groupe bendamustine + rituximab étaient la neutropénie, la diarrhée et l’infection des voies respiratoires supérieures. Des effets indésirables de grade 3 ou 4 ont été signalés plus fréquemment dans le groupe VENCLEXTA + rituximab que dans le groupe bendamustine + rituximab (64 % vs 48 %), principalement en raison des cas de neutropénie de grade 3 ou 4 (voir le Tableau 14).
Des effets indésirables graves ont été signalés chez 46 % des patients traités par VENCLEXTA en association avec le rituximab. Les effets indésirables graves signalés le plus fréquemment (≥ 2 %) dans le groupe VENCLEXTA + rituximab étaient la pneumonie, la neutropénie fébrile, la pyrexie et le SLT. En tout, 10 patients sont décédés en raison d’un effet indésirable dans le groupe VENCLEXTA + rituximab, la pneumonie étant la plus fréquente cause de décès. On a signalé 2 décès des suites d’une pneumonie après l’évolution de la maladie.
Des abandons dus à des effets indésirables sont survenus chez 16 % des patients du groupe VENCLEXTA + rituximab. Des réductions de doses en raison d’effets indésirables ont été effectuées chez 15 % des patients du groupe VENCLEXTA + rituximab. Le traitement a été interrompu en raison d’effets indésirables chez 71 % des patients du groupe VENCLEXTA + rituximab. L’effet indésirable ayant le plus souvent entraîné une interruption du traitement par VENCLEXTA était la neutropénie.
VENCLEXTA en monothérapie
L’innocuité de VENCLEXTA a été évaluée à partir d’une base de données groupées sur l’innocuité de 352 patients atteints de LLC ayant déjà été traités contre ce cancer et qui ont reçu VENCLEXTA dans le cadre de 2 études de phase II (M13-982 et M14-032) et de 1 étude de phase I (M12-175). Les patients recrutés dans ces études étaient atteints de LLC et avaient déjà été traités contre ce cancer; 212 d’entre eux étaient porteurs d’une délétion 17p et 146 n’avaient pas répondu au traitement par un inhibiteur de la voie de signalisation du récepteur des lymphocytes B. Les patients ont été traités par VENCLEXTA en monothérapie à raison de 400 mg 1 fois par jour après la période d’augmentation graduelle de la dose.
Les effets indésirables les plus fréquents (≥ 20 %) (tous grades confondus) étaient la neutropénie, la diarrhée, les nausées, l’anémie, la thrombocytopénie, la fatigue, l’infection des voies respiratoires supérieures et la toux.
Des effets indésirables graves ont été signalés chez 56,5 % des patients. Les effets indésirables graves le plus fréquemment signalés (≥ 2 %) étaient la pneumonie, la neutropénie fébrile, l’état septique, la pyrexie et l’anémie hémolytique auto-immune. Des décès consécutifs à certains effets indésirables, sans lien avec la progression de la maladie, ont été signalés chez 17 patients. Ces décès ont été le plus souvent (2 patients chacun) attribués à un choc septique et à une insuffisance cardiopulmonaire.
Des abandons du traitement par VENCLEXTA dus à des effets indésirables sont survenus chez 11 % des patients. Les effets indésirables le plus fréquemment signalés (≥ 2 %) étaient la thrombocytopénie, l’anémie hémolytique auto-immune, la fatigue et le syndrome de défaillance multiviscérale.
La posologie a été réduite en raison d’effets indésirables chez 14 % des patients. La neutropénie a été l’effet indésirable le plus fréquemment signalé (≥ 5 patients) ayant entraîné une réduction de la posologie. Le traitement a été interrompu en raison d’effets indésirables chez 40 % des patients. Les effets indésirables ayant entraîné une interruption du traitement le plus fréquemment signalés
(≥ 5 patients) étaient la neutropénie, les nausées, la diarrhée, la pneumonie, les vomissements, la neutropénie fébrile, la thrombocytopénie, l’hyperphosphatémie, la pyrexie, le syndrome de lyse tumorale et l’augmentation de la créatininémie.
Lymphome à cellules du manteau
VENCLEXTA en association avec l’ibrutinib
L’innocuité de VENCLEXTA en association avec l’ibrutinib (n = 134) a été évaluée comparativement à celle d’un placebo en association avec l’ibrutinib (n = 133) dans le cadre de l’étude SYMPATICO, une étude de phase III à double insu et à répartition aléatoire menée chez des patients atteints d’un LCM récidivant ou réfractaire. Voir la section 14 Études cliniques pour obtenir de plus amples renseignements sur le traitement de l’étude.
Les effets indésirables les plus fréquents (≥ 20 %) (tous grades confondus) signalés par un pourcentage plus élevé de patients (≥ 5 %) dans le groupe VENCLEXTA + ibrutinib comparativement au groupe placebo + ibrutinib ont été la diarrhée, la neutropénie, les nausées et l’anémie. Les effets indésirables de grade ≥ 3 le plus fréquemment (≥ 5 %) signalés chez un pourcentage plus élevé de patients (≥ 2 % de plus) du groupe VENCLEXTA + ibrutinib ont été la neutropénie, l’anémie et la diarrhée (voir Tableau 16). Dans le groupe VENCLEXTA + ibrutinib, des effets indésirables graves ont été signalés chez 60 % des patients, les plus fréquents (≥ 2 %) étant la pneumonie, l’aggravation du LCM, le surdosage accidentel (signalé comme un effet indésirable grave selon les exigences du protocole), la fibrillation auriculaire, la COVID-19, l’anémie, le flutter auriculaire, la pneumonie associée à la COVID-19, le syndrome de lyse tumorale, la thrombocytopénie, l’hémorragie gastrointestinale et l’insuffisance rénale aiguë.
Des décès attribuables aux effets indésirables ont été signalés chez 16 % (22/134) des patients traités par l’association VENCLEXTA + ibrutinib comparativement à 14 % (18/132) dans le groupe ayant reçu l’association placebo + ibrutinib, l’aggravation du LCM étant la cause de décès la plus fréquente, signalée chez 3 % et 8 % des patients, respectivement.
Chez les patients présentant une insuffisance rénale (ClCr < 60 mL/min; n = 48) au début de l’étude, 7 participants sur 22 du groupe VENCLEXTA + ibrutinib ont subi des événements mortels (insuffisance respiratoire, colite à Clostridium, accident vasculaire cérébral, arrêt cardiaque [n = 2], aggravation du LCM, et décès); 5 patients sur 26 du groupe placebo + ibrutinib ont subi des événements mortels (ischémie intestinale, aggravation du LCM [n = 2], insuffisance cardiaque et acidose métabolique). Dans ce petit sous-groupe de patients, la majorité des décès étaient causés par l’évolution de la maladie, les affections concomitantes ou les complications qui en découlaient. Le rapport risques-bienfaits de cette association médicamenteuse chez les patients présentant une ClCr < 60 mL/min doit être évalué au cas par cas par le médecin traitant.
Chez les patients dont le score à l’indice fonctionnel de l’ECOG (Eastern Cooperative Oncology Group) était de 2, 4 participants sur 6 du groupe VENCLEXTA + ibrutinib ont eu un événement mortel (colite à Clostridium, hémorragie intracrânienne causée par une chute et aggravation du LCM [n =2]); 1 patient sur 4 du groupe placebo + ibrutinib a subi un événement mortel (aggravation du LCM). Dans ce petit sous-groupe de patients, la majorité des décès étaient causés par l’évolution de la maladie, les affections concomitantes ou les complications qui en découlaient. Le rapport risques-bienfaits de cette association médicamenteuse chez les patients présentant un indice fonctionnel de l’ECOG de 2 doit être évalué au cas par cas par le médecin traitant.
La durée médiane de l’exposition au médicament de l’étude a été de 22,2 mois (plage : 0,5 à 60,4 mois) dans le groupe VENCLEXTA + ibrutinib et de 17,7 mois (plage : 0,1 à 58,9 mois) dans le groupe placebo +
ibrutinib.
Dans le groupe VENCLEXTA + ibrutinib, des effets indésirables sans lien avec la progression de la maladie ont entraîné l’arrêt du traitement chez 16 % des patients, une réduction de la dose chez 36 % des patients et une interruption du traitement chez 77 % des patients. L’effet indésirable ayant le plus souvent entraîné une interruption du traitement par VENCLEXTA était la neutropénie.
Leucémie myéloïde aiguë
VENCLEXTA en association avec l’azacitidine
L’innocuité de VENCLEXTA (dose quotidienne de 400 mg) en association avec l’azacitidine (n = 283) a été évaluée comparativement à celle d’un placebo en association avec l’azacitidine (n = 144) dans le cadre d’une étude de phase III à double insu et à répartition aléatoire menée chez des patients atteints de LMA nouvellement diagnostiquée (voir 14 Études cliniques). Au moment de l’analyse primaire, la durée médiane du traitement était de 7,6 mois (plage : < 0,1 à 30,7 mois) dans le groupe VENCLEXTA + azacitidine et de 4,3 mois (plage : 0,1 à 24,0 mois) dans le groupe placebo + azacitidine.
Les effets indésirables les plus fréquents (≥ 15 %) (tous grades confondus) signalés par un pourcentage plus élevé de patients (≥ 5 % des patients) traités par l’association VENCLEXTA + azacitidine, comparativement à ceux ayant reçu l’association placebo + azacitidine, ont été la thrombocytopénie, la neutropénie, les nausées, la neutropénie fébrile, la diarrhée, les vomissements, l’anémie, la diminution de l’appétit, l’œdème périphérique, la leucopénie et l’asthénie. Les effets indésirables de grade ≥ 3 le plus fréquemment (≥ 5 %) signalés chez un pourcentage plus élevé de patients (≥ 2 % de plus) du groupe VENCLEXTA + azacitidine comparativement au groupe placebo + azacitidine ont été la thrombocytopénie, la neutropénie, la neutropénie fébrile, l’anémie, la leucopénie et la fibrillation auriculaire.
Dans le groupe VENCLEXTA + azacitidine, des effets indésirables graves ont été signalés chez 83 % des patients, les plus fréquents (≥ 5 %) étant la neutropénie fébrile (30 %), la pneumonie (23 %), l’état septique (16 %) et l’hémorragie (9 %). Les effets indésirables ont été la cause du décès chez 23 % des patients ayant reçu l’association VENCLEXTA + azacitidine, les effets indésirables mortels les plus fréquents (≥ 2 %) ayant été la pneumonie (4 %), l’état septique (3 %) et l’hémorragie (2 %).
Les effets indésirables ont entraîné l’arrêt du traitement par VENCLEXTA chez 24 % des patients, une réduction de la dose de VENCLEXTA chez 2 % des patients et une interruption de l’administration du traitement par VENCLEXTA chez 72 % des patients. L’administration du traitement a été interrompue chez 53 % des patients ayant obtenu une disparition de la leucémie dans la moelle osseuse, parce que leur nombre absolu de neutrophiles était < 500/microlitre.
Les effets indésirables les plus fréquents (≥ 5 %) ayant entraîné une interruption de l’administration du traitement par VENCLEXTA dans le groupe VENCLEXTA + azacitidine étaient la neutropénie fébrile (20 %), la neutropénie (20 %), la pneumonie (14 %), la thrombocytopénie (10 %) et l’état septique (8 %).
VENCLEXTA en association avec la cytarabine à faible dose
L’innocuité de VENCLEXTA (dose quotidienne de 600 mg) en association avec la cytarabine à faible dose (n = 142) a été évaluée comparativement à celle d’un placebo en association avec la cytarabine à faible dose (n = 68) dans le cadre d’une étude de phase III à double insu et à répartition aléatoire chez des patients atteints de LMA nouvellement diagnostiquée (voir 14 Études cliniques). Au moment de l’analyse primaire, la durée médiane du traitement était de 3,9 mois (plage : < 0,1 à 17,1 mois) dans le
groupe VENCLEXTA + cytarabine à faible dose et de 1,7 mois (plage : 0,1 à 14,2 mois) dans le groupe placebo + cytarabine à faible dose.
Les effets indésirables les plus fréquents (≥ 15 %) (tous grades confondus) signalés par un pourcentage plus élevé de patients (≥ 5 % des patients) traités par l’association VENCLEXTA + cytarabine à faible dose, comparativement à ceux ayant reçu l’association placebo + cytarabine à faible dose, ont été la neutropénie, la thrombocytopénie, les nausées, la diarrhée, l’hypokaliémie, l’anémie et les vomissements. Les effets indésirables de grade ≥ 3 le plus fréquemment (≥ 5 %) signalés chez un pourcentage plus élevé de patients (≥ 2 % de plus) du groupe VENCLEXTA + cytarabine à faible dose, comparativement au groupe placebo + cytarabine à faible dose, ont été la neutropénie, la thrombocytopénie, la neutropénie fébrile, l’anémie et la leucopénie.
Des effets indésirables graves ont été signalés chez 65 % des patients du groupe VENCLEXTA + cytarabine à faible dose, les plus fréquents (≥ 5 %) étant la pneumonie (18 %), la neutropénie fébrile (16 %), l’état septique (11 %), l’hémorragie (9 %) et la thrombocytopénie (5 %). Les effets indésirables ont été la cause du décès chez 23 % des patients ayant reçu l’association VENCLEXTA + cytarabine à faible dose, les effets indésirables mortels les plus fréquents (≥ 2 %) ayant été la pneumonie (5 %), le choc septique (3 %), l’état septique (3 %) et l’insuffisance cardiaque aiguë (2 %).
Les effets indésirables ont entraîné l’arrêt du traitement chez 25 % des patients, une réduction de la dose de VENCLEXTA chez 9 % des patients et une interruption de l’administration du traitement par VENCLEXTA chez 63 % des patients. Le traitement a été interrompu chez 32 % des patients ayant obtenu une disparition de la leucémie dans la moelle osseuse, parce que leur nombre absolu de neutrophiles était < 500/microlitre.
L’effet indésirable ayant entraîné le plus souvent l’arrêt du traitement par le vénétoclax dans le groupe VENCLEXTA + cytarabine à faible dose était la pneumonie (7 %). L’effet indésirable ayant entraîné le plus souvent (≥ 2 %) une réduction de la dose dans le groupe VENCLEXTA + cytarabine à faible dose était la thrombocytopénie (1 %). Les effets indésirables ayant entraîné le plus souvent (≥ 5%) une interruption de l’administration du traitement dans le groupe VENCLEXTA + cytarabine à faible dose étaient la neutropénie (20 %), la thrombocytopénie (15 %), la pneumonie (8 %), la neutropénie fébrile (6 %) et l’anémie (5 %).
Syndrome de lyse tumorale
Le syndrome de lyse tumorale (SLT) est un facteur de risque important au début du traitement par VENCLEXTA.
Leucémie lymphoïde chronique
VENCLEXTA en association avec l’obinutuzumab
Dans le cadre de l’étude CLL14, le taux d’incidence du SLT biologique a été de 1 % (3/212) chez les patients traités par l’association VENCLEXTA + obinutuzumab (voir 7 Mises en garde et précautions). Les 3 cas de SLT biologique se sont résolus et n’ont pas mené au retrait de ces 3 patients de l’étude. L’administration de l’obinutuzumab a été reportée dans 2 cas en raison du SLT.
VENCLEXTA en association avec l’ibrutinib
Dans le cadre de l’étude GLOW, aucun cas de SLT n’a été signalé chez les patients traités par l’association VENCLEXTA + ibrutinib.
Dans l’étude CAPTIVATE, aucun cas de SLT n’a été signalé chez les patients traités par l’association VENCLEXTA + ibrutinib dans la cohorte ayant reçu le traitement à durée fixe. Dans la cohorte traitée en fonction de la MRM, un SLT biologique de grade 3 a été rapporté chez 1 patient (0,6 %) ayant reçu VENCLEXTA en association avec l’ibrutinib durant les 16 premiers cycles de traitement.
VENCLEXTA en association avec le rituximab
Dans le cadre de l’étude MURANO, le taux d’incidence du SLT a été de 3 % (6/194; 1 cas de SLT clinique, 5 cas de SLT biologique) chez les patients recevant le traitement associant VENCLEXTA et le rituximab. Après le recrutement de 77 des 389 patients, le protocole a été modifié afin d’inclure les mesures de prophylaxie et de surveillance du SLT décrites à la section 4 Posologie et administration. Tous les épisodes de SLT sont survenus pendant la période d’augmentation graduelle de la dose de VENCLEXTA. Les 6 patients ont terminé la période d’augmentation graduelle de la dose pour atteindre la dose quotidienne recommandée de 400 mg de VENCLEXTA. Aucun cas de SLT clinique n’a été observé chez les patients qui ont suivi le schéma actuel d’augmentation graduelle de la dose d’une durée de 5 semaines et chez qui les mesures de prophylaxie et de surveillance du SLT ont été instaurées (voir 4 Posologie et administration). Les taux de résultats anormaux aux examens de laboratoire apparus en cours de traitement durant l’étude MURANO sont présentés au Tableau 23.
VENCLEXTA en monothérapie
Dans les 1res études de phase I de détermination de la dose, dont la période d’augmentation de la dose était plus courte (2 à 3 semaines) et la dose initiale, plus élevée, la fréquence du SLT a été de 13 % (10/77; 5 cas de SLT biologique, 5 cas de SLT clinique), y compris 2 événements mortels et 3 cas d’insuffisance rénale aiguë, dont 1 nécessitant la dialyse. Le risque de SLT a diminué après la révision du schéma posologique et la modification des mesures de prophylaxie et de surveillance (voir 4 Posologie et administration). Chez 168 patients atteints de LLC (163 ayant déjà été traités et 5 n’ayant jamais été traités contre ce cancer) qui ont commencé par recevoir une dose quotidienne de 20 mg qui a été portée à 400 mg sur une période de 5 semaines dans le cadre des études M13-982 et M14-032, le taux de SLT a été de 2,4 %. Tous les cas de SLT ont satisfait aux critères définissant le SLT biologique ou ont été signalés comme étant des cas de SLT par le médecin. Aucun cas de SLT entraînant des conséquences cliniques n’a été observé chez ces patients (voir le Tableau 19).
Lymphome à cellules du manteau
VENCLEXTA en association avec l’ibrutinib
Dans le cadre de l’étude de phase III à double insu et à répartition aléatoire (SYMPATICO), le taux d’incidence du SLT biologique a été de 5 % (7/134) chez les patients traités par l’association VENCLEXTA + ibrutinib (voir 7 Mises en garde et précautions). Aucun cas de SLT clinique n’a été observé chez les patients traités par l’association VENCLEXTA + ibrutinib.
Leucémie myéloïde aiguë
VENCLEXTA en association avec l’azacitidine ou la cytarabine à faible dose
Dans le cadre de l’étude de phase III à répartition aléatoire ayant évalué VENCLEXTA en association avec l’azacitidine (VIALE-A), le taux d’incidence du SLT chez les patients atteints de LMA qui ont suivi le schéma d’augmentation graduelle de la dose sur 3 jours et chez qui les mesures de prophylaxie et de surveillance du SLT ont été instaurées a été de 1,1 % (3/283, 1 cas de SLT clinique). Dans le cadre de l’étude de phase III à répartition aléatoire ayant évalué VENCLEXTA en association avec la cytarabine à
faible dose (VIALE-C), l’incidence du SLT chez les patients atteints de LMA qui ont suivi le schéma d’augmentation graduelle de la dose sur 4 jours et chez qui les mesures de prophylaxie et de surveillance du SLT ont été instaurées a été de 5,6 % (8/142, 4 cas de SLT clinique, dont 2 mortels). Les études exigeaient la réduction du nombre de globules blancs (< 25 × 109/L) avant l’instauration du traitement par VENCLEXTA, en plus du schéma d’augmentation graduelle de la dose et des mesures de prophylaxie et de surveillance du SLT habituelles (voir 4 Posologie et administration). Tous les cas de SLT sont survenus pendant la période d’augmentation graduelle de la dose.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Leucémie lymphoïde chronique
VENCLEXTA en association avec l’obinutuzumab
Le Tableau 11 présente les effets indésirables rapportés dans le cadre de l’étude CLL14, par système organique du MedDRA (Medical Dictionary for Regulatory Activities) (en anglais), qui découlent de l’exposition à VENCLEXTA pendant une durée médiane de 10,5 mois (plage : 1 à 13,5 mois) et de l’exposition à l’obinutuzumab et au chlorambucil pendant 6 et 12 cycles, respectivement.
Tableau 11 – Effets indésirables (tous grades confondus) signalés chez ≥ 10 % des patients traités par l’association VENCLEXTA + obinutuzumab
| VENCLEXTA + obinutuzumab | obinutuzumab + chlorambucil | |||||||||||
| (N = 212) | (N = 214) | |||||||||||
Effets indésirables
| Tous grades | Grade 3 ou 4 % | Tous grades | Grade 3 ou 4 % | |||||||||
| par système | confondus | confondus | ||||||||||
| organique | % | % | ||||||||||
| Troubles des systèmes sanguin et lymphatique | ||||||||||||
| Neutropéniea | 60 | 56 | 62 | 52 | ||||||||
| Anémieb | 17 | 8 | 20 | 7 | ||||||||
| Troubles gastro-intestinaux | ||||||||||||
| Diarrhée | 28 | 4 | 15 | 1 | ||||||||
| Nausées | 19 | 0 | 22 | 1 | ||||||||
| Constipation | 13 | 0 | 9 | 0 | ||||||||
| Vomissements | 10 | 1 | 8 | 1 | ||||||||
| Troubles généraux et affections au point d’administration | ||||||||||||
| Fatiguec | 21 | 2 | 23 | 1 | ||||||||
| Infections et infestations | ||||
Infection des voies respiratoires supérieuresd | 17 | 1 | 17 | 1 |
a. Le terme « neutropénie » comprend les termes privilégiés suivants : neutropénie et diminution du nombre de neutrophiles. b. Le terme « anémie » comprend les termes privilégiés suivants : anémie et baisse de l’hémoglobine. c. Le terme « fatigue » comprend les termes privilégiés suivants : fatigue, asthénie et léthargie. d. Le terme « infection des voies respiratoires supérieures » comprend les termes privilégiés suivants : infection des voies respiratoires supérieures, rhinopharyngite, pharyngite, rhinite, rhinite allergique, laryngite, pharyngite à streptocoque et infection virale des voies respiratoires supérieures. | ||||
VENCLEXTA en association avec l’ibrutinib
Les effets indésirables rapportés dans le cadre de l’étude de phase III à répartition aléatoire GLOW, qui sont présentés au Tableau 12 ci-dessous, découlent de l’exposition à l’association VENCLEXTA + ibrutinib pendant une durée médiane de 13,8 mois et de l’exposition à l’association chlorambucil + obinutuzumab pendant une durée médiane de 5,1 mois. Les anomalies des résultats des examens de laboratoire portant sur les paramètres hématologiques et biochimiques sont décrites au Tableau 21.
Tableau 12 – Effets indésirables (tous grades confondus) signalés chez ≥ 10 % des patients atteints de leucémie lymphoïde chronique (LLC) ou d’un lymphome à petits lymphocytes (LPL) traités par l’association VENCLEXTA + ibrutinib dans le cadre de l’étude GLOW
| VENCLEXTA + ibrutinib | chlorambucil + obinutuzumab | |||||||||||||||
| (N = 106) | (N = 105) | |||||||||||||||
| Effets indésirables par système organique | Tous grades | Grade 3 ou 4 % | Tous grades | Grade 3 ou 4 % | ||||||||||||
| confondus | confondus | |||||||||||||||
| % | % | |||||||||||||||
| Troubles des systèmes sanguin et lymphatique | ||||||||||||||||
| Neutropéniea | 42 | 35 | 59 | 51 | ||||||||||||
| Anémiea | 18 | 3 | 18 | 2 | ||||||||||||
| Thrombocytopéniea | 14 | 7 | 28 | 21 | ||||||||||||
| Troubles cardiaques | ||||||||||||||||
| Fibrillation auriculaire | 14 | 7 | 2 | 0 | ||||||||||||
| Troubles gastro-intestinaux | ||||||||||||||||
| Diarrhée | 51 | 10 | 12 | 1 | ||||||||||||
| Nausées | 26 | 0 | 26 | 0 | ||||||||||||
| Stomatitea | 15 | 0 | 3 | 0 | ||||||||||||
| VENCLEXTA + ibrutinib | chlorambucil + obinutuzumab | |||||||||||||
| (N = 106) | (N = 105) | |||||||||||||
| Effets indésirables par système organique | Tous grades | Grade 3 ou 4 % | Tous grades | Grade 3 ou 4 % | ||||||||||
| confondus | confondus | |||||||||||||
| % | % | |||||||||||||
| Vomissements | 14 | 1 | 13 | 0 | ||||||||||
| Constipation | 10 | 0 | 7 | 0 | ||||||||||
| Troubles généraux et affections au point d’administration | ||||||||||||||
| Fatigue | 15 | 1 | 10 | 0 | ||||||||||
| Œdème périphérique | 15 | 0 | 3 | 0 | ||||||||||
| Infections et infestations | ||||||||||||||
| Infection des voies urinaires | 16 | 2 | 5 | 2 | ||||||||||
| Pneumoniea | 13 | 9b | 10 | 6b | ||||||||||
| Infection des voies respiratoires supérieures | 12 | 0 | 13 | 0 | ||||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||||
| Diminution de l’appétit | 13 | 1 | 6 | 1 | ||||||||||
| Hyperphosphatémie | 10 | 1 | 0 | 0 | ||||||||||
| Troubles musculosquelettiques et du tissu conjonctif | ||||||||||||||
| Douleur musculosquelettiquea | 25 | 3 | 19 | 0 | ||||||||||
| Arthralgie | 11 | 1 | 7 | 0 | ||||||||||
| Troubles de la peau et du tissu sous-cutané | ||||||||||||||
| Éruption cutanéea | 28 | 7 | 14 | 1 | ||||||||||
| Ecchymoses (bleus)a | 23 | 1 | 3 | 0 | ||||||||||
| Troubles vasculaires | ||||||||||||||
| Hémorragiea | 23 | 4 | 5 | 1 | ||||||||||
| Hypertensiona | 14 | 9 | 5 | 2 | ||||||||||
| a. Comprend de multiples termes privilégiés décrivant les effets indésirables. b. Comprend des effets de grade 5. | ||||||||||||||
Les effets indésirables rapportés dans le cadre de l’étude CAPTIVATE, qui sont présentés au Tableau 13 ci-dessous, découlent de l’exposition à VENCLEXTA pendant une durée médiane de 11,5 mois et de l’exposition à l’ibrutinib pendant une durée médiane de 14,1 mois. Les anomalies des résultats des
examens de laboratoire portant sur les paramètres hématologiques et biochimiques sont décrites au Tableau 22.
Tableau 13 – Effets indésirables (tous grades confondus) signalés chez ≥ 10 % des patients atteints de leucémie lymphoïde chronique (LLC) ou d’un lymphome à petits lymphocytes (LPL) dans le cadre de l’étude CAPTIVATEa
| VENCLEXTA + ibrutinib | |||||||
| (N = 323) | |||||||
| Effets indésirables par système organique | Tous grades confondus | Grade ≥ 3 (%) | |||||
| (%) | |||||||
| Troubles des systèmes sanguin et lymphatique | |||||||
| Neutropénieb | 48 | 38 | |||||
| Thrombocytopénieb | 20 | 4 | |||||
| Troubles cardiaques | |||||||
| Palpitations | 11 | 0 | |||||
| Troubles gastro-intestinaux | |||||||
| Diarrhée | 67 | 4 | |||||
| Nausées | 44 | 1 | |||||
| Stomatiteb | 30 | 1 | |||||
| Douleurs abdominalesb | 24 | 1 | |||||
| Vomissements | 22 | 1 | |||||
| Dyspepsie | 18 | 0 | |||||
| Constipation | 16 | 0 | |||||
| Reflux gastro-œsophagien | 13 | 0 | |||||
| Troubles généraux et affections au point d’administration | |||||||
| Fatigue | 26 | 2 | |||||
| Pyrexie | 13 | 0 | |||||
| Infections et infestations | |||||||
| Infection des voies respiratoires supérieures | 26 | 0 | |||||
| Infection cutanéeb | 20 | 2 | |||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||
| Douleur musculosqulettiqueb | 41 | 1 | |||||
| Arthralgie | 34 | 2 | |||||
| VENCLEXTA + ibrutinib | |||||||
| (N = 323) | |||||||
| Effets indésirables par système organique | Tous grades confondus | Grade ≥ 3 (%) | |||||
| (%) | |||||||
| Spasmes musculaires | 25 | 0 | |||||
| Troubles du système nerveux | |||||||
| Céphalées | 27 | 1 | |||||
| Étourdissements | 16 | 0 | |||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||
| Toux | 17 | 0 | |||||
| Douleur oropharyngée | 14 | 0 | |||||
| Troubles de la peau et du tissu sous-cutané | |||||||
| Ecchymoses (bleus)b | 47 | 0 | |||||
| Éruption cutanéeb | 38 | 3 | |||||
| Sécheresse cutanée | 11 | 0 | |||||
| Troubles vasculaires | |||||||
| Hémorragieb | 33 | 1 | |||||
| Hypertensionb | 17 | 7 | |||||
a. Données groupées sur l’innocuité recueillies auprès de la cohorte ayant reçu le traitement à durée fixe et pendant les 16 premiers cycles auprès de la cohorte traitée selon la maladie résiduelle minimale (MRM). Les effets sont classés par système organique et par fréquence décroissante pour chaque terme privilégié décrivant les effets indésirables. b. Comprend de multiples termes privilégiés décrivant les effets indésirables | |||||||
VENCLEXTA en association avec le rituximab
Le Tableau 14 décrit les effets indésirables rapportés dans le cadre de l’étude MURANO.
Tableau 14 – Effets indésirables signalés chez ≥ 10 % des patients et à une fréquence de ≥ 5 % plus élevée (tous grades confondus) ou de ≥ 2 % plus élevée (grade 3 ou 4) chez les patients traités par l’association VENCLEXTA + rituximab que chez ceux recevant l’association bendamustine + rituximab
| VENCLEXTA + rituximab | bendamustine + rituximab | |||||||||||||
| (N = 194) | (N = 188) | |||||||||||||
| Effets indésirables par système organique | Tous grades | Grade 3 ou 4 % | Tous grades | Grade 3 ou 4 % | ||||||||||
| confondus | confondus | |||||||||||||
| % | % | |||||||||||||
| Troubles des systèmes sanguin et lymphatique | ||||||||||||||
| VENCLEXTA + rituximab | bendamustine + rituximab | |||||||||||||
| (N = 194) | (N = 188) | |||||||||||||
| Effets indésirables par système organique | Tous grades | Grade 3 ou 4 % | Tous grades | Grade 3 ou 4 % | ||||||||||
| confondus | confondus | |||||||||||||
| % | % | |||||||||||||
| Neutropéniea | 65 | 62 | 50 | 44 | ||||||||||
| Troubles gastro-intestinaux | ||||||||||||||
| Diarrhée | 40 | 3 | 17 | 1 | ||||||||||
| Infections et infestations | ||||||||||||||
| Infection des voies respiratoires supérieuresb | 39 | 2 | 23 | 2 | ||||||||||
| Infection des voies respiratoires inférieuresc | 18 | 2 | 10 | 2 | ||||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||||
| Syndrome de lyse tumoraled | 3 | 3 | 1 | 1 | ||||||||||
| Troubles musculosquelettiques et du tissu conjonctif | ||||||||||||||
| Douleur musculosquelettiquee | 19 | 1 | 13 | 0 | ||||||||||
a. Le terme « neutropénie » comprend les termes privilégiés suivants : neutropénie et diminution du nombre de neutrophiles. b. Le terme « infection des voies respiratoires supérieures » comprend les termes privilégiés suivants : laryngite, rhinopharyngite, pharyngite, pharyngoamygdalite, rhinite, infection des voies respiratoires supérieures et infection virale des voies respiratoires supérieures. c. Le terme « infection des voies respiratoires inférieures » comprend les termes privilégiés suivants : bronchite, bronchite chronique, infection des voies respiratoires inférieures et infection pulmonaire. d. Comprend 6 patients chez qui un SLT a été signalé; dans 5 cas, il s’agissait d’un SLT biologique et dans 1 cas, d’un SLT clinique (défini comme un SLT biologique ayant des conséquences sur le plan clinique telles qu’une insuffisance rénale aiguë, une arythmie cardiaque ou une mort subite et [ou] des crises convulsives). e. Le terme « douleur musculosquelettique » comprend les termes privilégiés suivants : dorsalgie, douleur osseuse, douleur musculosquelettique thoracique, douleur musculosquelettique, myalgie, douleur cervicale et douleur dans les extrémités. | ||||||||||||||
VENCLEXTA en monothérapie
Le Tableau 15 ci-dessous décrit les effets indésirables qui découlent de l’exposition à VENCLEXTA administré en monothérapie à raison de 400 mg 1 fois par jour à 352 patients atteints de LLC ayant déjà été traités contre ce cancer dans le cadre de 3 études à groupe unique (M13-982, M14-032, M12-175). La durée médiane du traitement était de 17,9 mois (plage : 0 à 50,1 mois).
Tableau 15 – Effets indésirables signalés chez ≥ 10 % (tous grades confondus) ou ≥ 5 % (grade 3 ou 4) des patients atteints de LLC ayant déjà été traités
| VENCLEXTA | ||||||||
| (N = 352) | ||||||||
| Effets indésirables par système organique | Tous grades confondus (%) | Grade 3 ou 4 (%) | ||||||
| Troubles des systèmes sanguin et lymphatique | ||||||||
| Neutropéniea | 51,7 | 46 | ||||||
| Anémieb | 33,5 | 18,8 | ||||||
| Thrombocytopéniec | 31,5 | 20,5 | ||||||
| Lymphopénied | 11,1 | 6,8 | ||||||
| Neutropénie fébrile | 6,8 | 6,8 | ||||||
| Troubles gastro-intestinaux | ||||||||
| Diarrhée | 46 | 2,6 | ||||||
| Nausées | 42,6 | 1,1 | ||||||
| Douleurs abdominalese | 19,6 | 2,8 | ||||||
| Constipation | 17,3 | 0,3 | ||||||
| Vomissements | 16,2 | 1,1 | ||||||
| Mucositef | 14,2 | 0,3 | ||||||
| Troubles généraux et affections au point d’administration | ||||||||
| Fatigueg | 33,8 | 4,0 | ||||||
| Œdèmeh | 22,2 | 1,7 | ||||||
| Pyrexie | 18,8 | 0,6 | ||||||
| Infections et infestations | ||||||||
| Infection des voies respiratoires supérieuresi | 41,5 | 1,4 | ||||||
| Pneumoniej | 14,8 | 7,7 | ||||||
| Infection des voies respiratoires inférieuresk | 13,4 | 2,3 | ||||||
| Troubles du métabolisme et de la nutritionl | ||||||||
| Hyperphosphatémiem | 17,6 | 1,4 | ||||||
| Hypokaliémien | 15,6 | 4,8 | ||||||
| Hypocalcémieo | 12,2 | 2,3 | ||||||
| Hyperkaliémiep | 11,1 | 1,1 | ||||||
VENCLEXTA
(N = 352)
Effets indésirables par système organique Tous grades confondus (%) Grade 3 ou 4 (%)
Hypomagnésémie 10,8 0,3
Troubles musculosquelettiques et du tissu conjonctif
Douleur musculosquelettiqueq 30,7 2,3
Arthralgie 13,6 0,9
Troubles du système nerveux
Céphalées 18,8 0,6
Étourdissementsr 14,8 0
Troubles respiratoires, thoraciques et médiastinaux
Touxs 24,4 0
Dyspnéet 13,6 1,4
Troubles de la peau et du tissu sous-cutané
Éruption cutanéeu 18,5 0,3 a. Neutropénie / diminution du nombre de neutrophiles.
b. Anémie / baisse de l’hémoglobine.
c. Thrombocytopénie / diminution du nombre de plaquettes.
d. Lymphopénie / diminution du nombre de lymphocytes.
e. Comprend : gêne abdominale, douleurs abdominales, douleurs abdominales basses et douleurs abdominales hautes.
f. Comprend : ulcères buccaux, inflammation des muqueuses, douleur buccale, douleur oropharyngée et stomatite.
g. Comprend : asthénie, fatigue et léthargie.
h. Comprend : œdème facial, surcharge liquidienne, œdème périphérique, enflure périphérique et œdème généralisé.
i. Comprend : laryngite, rhinopharyngite, pharyngite, rhinite, infection des voies respiratoires supérieures et infection virale des voies respiratoires supérieures.
j. Comprend : pneumonie atypique, pneumonie à Pneumocystis jirovecii, pneumonie, pneumonie à Legionella, pneumonie fongique, pneumonie à virus respiratoire syncytial, pneumonie virale. k. Comprend : bronchite, bronchite chronique, infection des voies respiratoires inférieures, infection pulmonaire.
l. Les taux reposent sur l’ensemble des patients ayant reçu du vénétoclax à raison de 400 mg 1 fois par jour et diffèrent donc de ceux présentés au Tableau 19 qui ne concernent que les patients ayant suivi le schéma actuel d’augmentation graduelle de la dose et respecté les mesures de prophylaxie contre le SLT. m. Hyperphosphatémie / augmentation de la phosphorémie.
n. Hypokaliémie / diminution de la kaliémie.
o. Hypocalcémie / diminution de la calcémie.
p. Hyperkaliémie / augmentation de la kaliémie.
| VENCLEXTA | ||||||||
| (N = 352) | ||||||||
| Effets indésirables par système organique | Tous grades confondus (%) | Grade 3 ou 4 (%) | ||||||
q. Comprend : dorsalgie, douleur osseuse, douleur musculosquelettique thoracique, douleur musculosquelettique, myalgie, douleur cervicale et douleur dans les extrémités. r. Comprend : étourdissements et vertiges. s. Comprend : toux, toux productive et syndrome de toux touchant les voies respiratoires supérieures. t. Comprend : dyspnée, dyspnée à l’effort et dyspnée au repos. u. Comprend : dermatite, dermatite acnéiforme, dermatite allergique, dermatite de contact, éruption cutanée, éruption cutanée érythémateuse, éruption cutanée généralisée, éruption cutanée maculaire, éruption cutanée maculopapulaire, éruption cutanée papulaire, éruption cutanée vésiculaire et éruption cutanée prurigineuse. | ||||||||
Lymphome à cellules du manteau
VENCLEXTA en association avec l’ibrutinib
Le Tableau 16 présente les effets indésirables rapportés dans le cadre de l’étude SYMPATICO.
Tableau 16 – Effets indésirables fréquents (≥ 10 %) signalés à une fréquence de ≥ 5 % plus élevée (tous grades confondus) ou de ≥ 2 % plus élevée (grade ≥ 3) chez les patients traités par l’association VENCLEXTA + ibrutinib que chez ceux recevant l’association placebo + ibrutinib
| vénétoclax + ibrutinib | placebo + ibrutinib | |||
| (N = 134) | (N = 132) | |||
| Effets indésirables par | ||||
| système organique | ||||
| Tous grades | Tous grades | |||
| Grade ≥ 3 (%) | Grade ≥ 3 (%) | |||
| confondus (%) | confondus (%) | |||
| Troubles des systèmes sanguin et lymphatique | ||||
| Neutropéniea | 34 | 31 | 17 | 13 |
| Anémie | 22 | 10 | 12 | 3 |
| Troubles gastro-intestinaux | ||||
| Diarrhée | 65 | 8 | 34 | 2 |
| Nausées | 31 | 2 | 17 | 3 |
| Vomissements | 19 | 1 | 11 | 2 |
| Infections et infestations | ||||
| Infection des voies respiratoires supérieures | 17 | 1 | 12 | 2 |
| Troubles du métabolisme et de la nutrition | ||||
| Syndrome de lyse tumorale | 5 | 4 | 2 | 2 |
| vénétoclax + ibrutinib | placebo + ibrutinib | |||
| (N = 134) | (N = 132) | |||
| Effets indésirables par | ||||
| système organique | ||||
| Tous grades | Tous grades | |||
| Grade ≥ 3 (%) | Grade ≥ 3 (%) | |||
| confondus (%) | confondus (%) | |||
| Hypomagnésémie | 10 | < 1 | 4 | < 1 |
| Troubles cardiaques | ||||
| Flutter auriculaire | 5 | 4 | < 1 | < 1 |
| a. Comprend : neutropénie et diminution du nombre de neutrophiles. | ||||
Leucémie myéloïde aiguë
VENCLEXTA en association avec l’azacitidine
Le Tableau 17 et le Tableau 26 ci-dessous présentent respectivement les effets indésirables et les anomalies des résultats des examens de laboratoire observés dans le cadre de l’étude VIALE-A (M15-656) qui découlent de l’exposition à l’association VENCLEXTA + azacitidine pendant une durée médiane de 7,6 mois (plage : < 0,1 à 30,7 mois).
Tableau 17 – Effets indésirables fréquents (> 10 %) signalés à une fréquence de ≥ 5 % plus élevée (tous grades confondus) ou de ≥ 2 % plus élevée (grade ≥ 3) chez les patients traités par l’association VENCLEXTA + azacitidine que chez ceux recevant l’association placebo + azacitidine
| Effets indésirables par système organique | VENCLEXTA + azacitidine | placebo + azacitidine | |||||||||||
| (N = 283) | (N = 144) | ||||||||||||
| Tous grades | Grade ≥ 3 (%) | Tous grades | Grade ≥ 3 (%) | ||||||||||
| confondus (%) | confondus (%) | ||||||||||||
| Troubles des systèmes sanguin et lymphatique | |||||||||||||
| Thrombocytopéniea | 51 | 48 | 41 | 38 | |||||||||
| Neutropénieb | 45 | 45 | 30 | 28 | |||||||||
| Neutropénie fébrile | 42 | 42 | 19 | 19 | |||||||||
| Anémiec | 28 | 26 | 21 | 20 | |||||||||
| Troubles gastro-intestinaux | |||||||||||||
| Nausées | 44 | 2 | 35 | < 1 | |||||||||
| Diarrhée | 41 | 5 | 33 | 3 | |||||||||
| Vomissements | 30 | 2 | 23 | < 1 | |||||||||
| Stomatited | 18 | 1 | 13 | 0 | |||||||||
| Effets indésirables par système organique | VENCLEXTA + azacitidine | placebo + azacitidine | |||||||||||
| (N = 283) | (N = 144) | ||||||||||||
| Tous grades | Grade ≥ 3 (%) | Tous grades | Grade ≥ 3 (%) | ||||||||||
| confondus (%) | confondus (%) | ||||||||||||
| Douleurs abdominalese | 18 | < 1 | 13 | 0 | |||||||||
| Troubles généraux et affections au point d’administration | |||||||||||||
| Fatiguef | 31 | 6 | 23 | 2 | |||||||||
| Œdèmeg | 27 | < 1 | 19 | 0 | |||||||||
| Infections et infestations | |||||||||||||
| État septiqueh | 18 | 18 | 14 | 14 | |||||||||
| Infection des voies urinairesi | 16 | 6 | 9 | 6 | |||||||||
| Troubles du métabolisme et de la nutrition | |||||||||||||
| Diminution de l’appétit | 25 | 4 | 17 | < 1 | |||||||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||||||||
| Arthralgie | 12 | < 1 | 5 | 0 | |||||||||
| Troubles du système nerveux | |||||||||||||
| Étourdissements/syncopej | 19 | 4 | 8 | 1 | |||||||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||||||||
| Dyspnée | 13 | 3 | 8 | 2 | |||||||||
| Troubles vasculaires | |||||||||||||
| Hémorragiek | 38 | 10 | 37 | 6 | |||||||||
| Hypotensionl | 12 | 5 | 8 | 3 | |||||||||
a. Comprend : thrombocytopénie et diminution du nombre de plaquettes. b. Comprend : neutropénie et diminution du nombre de neutrophiles. c. Comprend : anémie et baisse de l’hémoglobine. d. Comprend : stomatite, ulcères buccaux, inflammation des muqueuses, chéilite, ulcères aphteux, glossite et ulcères de la langue. e. Comprend : douleurs abdominales, douleurs abdominales hautes, gêne abdominale et douleurs abdominales basses. f. Comprend : fatigue et asthénie. g. Comprend : œdème périphérique, œdème, œdème généralisé, œdème palpébral, œdème facial, œdème pénien, œdème périorbitaire et enflure. h. Comprend : état septique, état septique à Escherichia, choc septique, bactériémie, état septique à staphylocoque, état septique à Klebsiella, état septique à Pseudomonas, sepsis urinaire, sepsis bactérien, état septique à Candida, état septique à Clostridium, état septique à Enterococcus, sepsis fongique, sepsis neutropénique, état septique à streptocoque. | |||||||||||||
| Effets indésirables par système organique | VENCLEXTA + azacitidine | placebo + azacitidine | |||||||||||
| (N = 283) | (N = 144) | ||||||||||||
| Tous grades | Grade ≥ 3 (%) | Tous grades | Grade ≥ 3 (%) | ||||||||||
| confondus (%) | confondus (%) | ||||||||||||
i. Comprend : infection des voies urinaires, infection des voies urinaires à Escherichia, cystite, infection des voies urinaires à Enterococcus, infection bactérienne des voies urinaires, pyélonéphrite aiguë et infection des voies urinaires à Pseudomonas. j. Comprend : vertiges, étourdissements, syncope, présyncope. k. Comprend : épistaxis, pétéchies, hématome, contusion, hématurie, hémorragie conjonctivale, hémoptysie, ecchymose, hémorragie hémorroïdale, méléna, saignement gingival, ecchymose au point d’injection, hémorragie buccale, hémorragie intracrânienne, purpura, hémorragie vaginale, phlyctène hémorragique (cloque de sang), hémorragie cérébrale, hémorragie gastro-intestinale, hémorragie musculaire, hémorragie cutanée, hématome sous-cutané, hémorragie gastro-intestinale haute, hémorragie anale, hématome cérébral, hémorragie oculaire, coagulation intravasculaire disséminée, gastrite hémorragique, hématémèse, hématochézie, hémorragie, hémorragie urinaire, diathèse hémorragique, accident vasculaire cérébral (AVC) hémorragique, vascularite hémorragique, purpura thrombopénique immunologique, hématome au point d’incision, hématome au point d’injection, hémorragie intestinale, hémorragie gastro-intestinale basse, hémorragie muqueuse, hémorragie pénienne, hématome périnéal, hématome périorbitaire, hématome postopératoire, hémorragie postopératoire, hémorragie rectale, hémorragie rétinienne, choc hémorragique, hémorragie des tissus mous, hématome sous-dural, hémorragie sous-durale, hématome lingual, hémorragie linguale, hémorragie urétrale, hémorragie au point de ponction vasculaire, hémorragie vitréenne et hémorragie consécutive à une plaie. l. Comprend : hypotension et hypotension orthostatique. | |||||||||||||
VENCLEXTA en association avec la cytarabine à faible dose
Le Tableau 18 et le Tableau 27 ci-dessous présentent respectivement les effets indésirables et les anomalies des résultats des examens de laboratoire observés dans le cadre de l’étude VIALE-C (M16-043) qui découlent de l’exposition à l’association VENCLEXTA + cytarabine à faible dose pendant une durée médiane de 3,9 mois (plage : < 0,1 à 17,1 mois).
Tableau 18 – Effets indésirables fréquents (≥ 10 %) signalés à une fréquence de ≥ 5 % plus élevée (tous grades confondus) ou de ≥ 2 % plus élevée (grade ≥ 3) chez les patients traités par l’association VENCLEXTA + cytarabine à faible dose que chez ceux recevant l’association placebo + cytarabine à faible dose
| Effets indésirables par système organique | VENCLEXTA + | placebo + | |||||||||||
| cytarabine à faible dose | cytarabine à faible dose | ||||||||||||
| (N = 142) | (N = 68) | ||||||||||||
| Tous grades | Grade ≥ 3 (%) | Tous grades | Grade ≥ 3 (%) | ||||||||||
| confondus (%) | confondus (%) | ||||||||||||
| Troubles des systèmes sanguin et lymphatique | |||||||||||||
| Neutropéniea | 51 | 51 | 21 | 19 | |||||||||
| Thrombocytopénieb | 50 | 49 | 44 | 43 | |||||||||
| Neutropénie fébrile | 32 | 32 | 29 | 29 | |||||||||
| Effets indésirables par système organique | VENCLEXTA + | placebo + | |||||||||||
| cytarabine à faible dose | cytarabine à faible dose | ||||||||||||
| (N = 142) | (N = 68) | ||||||||||||
| Tous grades | Grade ≥ 3 (%) | Tous grades | Grade ≥ 3 (%) | ||||||||||
| confondus (%) | confondus (%) | ||||||||||||
| Anémie | 27 | 25 | 22 | 22 | |||||||||
| Troubles gastro-intestinaux | |||||||||||||
| Nausées | 42 | 1 | 31 | 0 | |||||||||
| Diarrhée | 28 | 3 | 16 | 0 | |||||||||
| Vomissements | 25 | < 1 | 13 | 0 | |||||||||
| Douleurs abdominalesc | 15 | < 1 | 9 | 3 | |||||||||
| Stomatited | 15 | 1 | 6 | 0 | |||||||||
| Troubles généraux et affections au point d’administration | |||||||||||||
| Fatiguee | 22 | 2 | 21 | 0 | |||||||||
| Infections et infestations | |||||||||||||
| Pneumonief | 29 | 24 | 22 | 22 | |||||||||
| Anomalies des résultats des examens | |||||||||||||
| Augmentation du taux sanguin de bilirubine | 11 | 2 | 1 | 0 | |||||||||
| Troubles du métabolisme et de la nutrition | |||||||||||||
| Hypokaliémie | 28 | 11 | 22 | 15 | |||||||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||||||||
Douleur musculosquelettiqueg | 23 | 3 | 18 | 0 | |||||||||
| Troubles du système nerveux | |||||||||||||
| Céphalées | 11 | 0 | 4 | 0 | |||||||||
| Étourdissements/syncopeh | 12 | 1 | 6 | 0 | |||||||||
| Troubles vasculaires | |||||||||||||
| Hémorragiei | 40 | 11 | 28 | 7 | |||||||||
| Hypotensionj | 11 | 5 | 4 | 1 | |||||||||
a. Comprend : neutropénie et diminution du nombre de neutrophiles. b. Comprend : thrombocytopénie et diminution du nombre de plaquettes. c. Comprend : douleurs abdominales, douleurs abdominales hautes, gêne abdominale et douleurs abdominales basses. | |||||||||||||
Effets indésirables par
système organique
VENCLEXTA +
cytarabine à faible dose
(N = 142)
placebo + cytarabine à faible dose
(N = 68)
Tous grades
confondus (%)
Grade ≥ 3 (%) Tous grades
confondus (%)
Grade ≥ 3 (%)
d. Comprend : stomatite, ulcères buccaux, ulcères aphteux, glossite, inflammation des muqueuses et ulcères de la langue.
e. Comprend : fatigue et asthénie.
f. Comprend : pneumonie, infection pulmonaire, pneumonie fongique, mycose pulmonaire, aspergillose bronchopulmonaire, pneumonie à Pneumocystis jirovecii, pneumonie à cytomégalovirus, pneumonie à Pseudomonas.
g. Comprend : dorsalgie, arthralgie, douleur dans les extrémités, douleur musculosquelettique, myalgie, douleur cervicale, douleurs thoraciques non cardiaques, arthrite, douleur osseuse, douleur musculosquelettique thoracique et douleur rachidienne.
h. Comprend : vertiges, étourdissements, syncope, présyncope.
i. Comprend : épistaxis, hémorragie conjonctivale, pétéchies, coagulation intravasculaire disséminée, ecchymose, hémoptysie, contusion, hémorragie gastro-intestinale, saignement gingival, hématome, méléna, hémorragie buccale, angine bulleuse hémorragique, hématochézie, purpura, hémorragie gastro-intestinale haute, hématome palpébral, hématurie, hémorragie rétinienne, hémorragie au point d’insertion d’un cathéter, hémorragie cérébrale, contusion oculaire, hémorragie gastrique, gastrite hémorragique, hémorragie intracrânienne, hémorragie sous-cutanée, susceptibilité accrue aux ecchymoses, ecchymose au point d’injection, hémorragie labiale, hémorragie muqueuse, hémorragie pharyngée, hémorragie postopératoire, hémorragie alvéolaire pulmonaire, hémorragie pulmonaire, purpura thrombopénique, hémorragie de la pulpe dentaire, hémorragie utérine, hémorragie à l’accès vasculaire, ecchymose au point de ponction vasculaire et hématome au point de ponction vasculaire.
j. Comprend : hypotension et hypotension orthostatique.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Leucémie lymphoïde chronique
VENCLEXTA en association avec l’obinutuzumab
Les autres effets indésirables importants sur le plan clinique (tous grades confondus) signalés chez ˂ 10 % des patients du groupe VENCLEXTA + obinutuzumab comprennent les suivants :
Troubles des systèmes sanguin et lymphatique : neutropénie fébrile (6 %), lymphopénie (1 %);
Infections et infestations : pneumonie (9 %), infection des voies urinaires (6 %), état septique (4 %);
Anomalies des résultats des examens : augmentation de la créatininémie (3 %);
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale (1 %).
Pendant le traitement par VENCLEXTA en monothérapie ayant suivi la période de traitement par l’association VENCLEXTA + obinutuzumab, l’effet indésirable (tous grades confondus) le plus souvent observé (chez ≥ 10 % des patients) était la neutropénie (26 %). Les effets indésirables de grade ≥ 3 les plus fréquents (chez ≥ 2 % des patients) étaient la neutropénie (23 %) et l’anémie (2 %).
Les données sur l’innocuité à long terme (plage de 0 à 61,1 mois), qui comprennent environ 3 ans de suivi après la fin du traitement dans le groupe VENCLEXTA + obinutuzumab, indiquent qu’il n’y a généralement aucune toxicité d’apparition tardive unique ou cumulative associée à ce traitement.
VENCLEXTA en association avec l’ibrutinib
Les autres effets indésirables signalés chez des patients traités par l’association VENCLEXTA + ibrutinib dans le cadre des études GLOW et CAPTIVATE comprennent les suivants :
Troubles des systèmes sanguin et lymphatique : neutropénie fébrile (1 %), lymphopénie (< 1 %);
Infections et infestations : état septique (1 %);
Anomalies des résultats des examens : augmentation de la créatininémie (6 %);
Troubles du métabolisme et de la nutrition : hyperkaliémie (7 %), hyperuricémie (7 %), hypocalcémie (3 %), syndrome de lyse tumorale (< 1 %).
VENCLEXTA en association avec le rituximab
Les autres effets indésirables courants associés au médicament (tous grades confondus) qui ont été signalés chez des patients du groupe VENCLEXTA + rituximab participant à l’étude MURANO comprennent les suivants :
Troubles des systèmes sanguin et lymphatique : anémie (16 %), thrombocytopénie (15 %), neutropénie fébrile (4 %);
Troubles gastro-intestinaux : nausées (21 %), constipation (14 %), vomissements (8 %);
Troubles généraux et affections au point d’administration : fatigue (18 %), pyrexie (15 %);
Infections et infestations : pneumonie (9 %), infection des voies urinaires (6 %), état septique (1 %);
Anomalies des résultats des examens : augmentation de la créatininémie (3 %);
Troubles du métabolisme et de la nutrition : hyperkaliémie (6 %), hyperphosphatémie (5 %), hyperuricémie (4 %), hypocalcémie (2 %);
Troubles respiratoires, thoraciques et médiastinaux : toux (18 %).
Pendant le traitement par VENCLEXTA en monothérapie ayant suivi la période de traitement par l’association VENCLEXTA + rituximab, les effets indésirables (tous grades confondus) le plus souvent observés (chez ≥ 10 % des patients) étaient les suivants : infection des voies respiratoires supérieures (21 %), diarrhée (19 %), neutropénie (16 %) et infection des voies respiratoires inférieures (11 %); l’effet indésirable de grade 3 ou 4 le plus fréquemment observé (chez ≥ 2 % des patients) était la neutropénie (11 %).
Les données sur l’innocuité à long terme (plage de 0,3 à 60,1 mois), qui comprennent environ 2 ans de suivi après la fin du traitement dans le groupe VENCLEXTA + rituximab, indiquent qu’il n’y a généralement aucune toxicité d’apparition tardive unique ou cumulative associée à ce traitement.
VENCLEXTA en monothérapie
Les autres effets indésirables courants associés au médicament (tous grades confondus) qui ont été signalés chez les patients traités par VENCLEXTA en monothérapie comprennent les suivants :
Infections et infestations : infection des voies urinaires (9,7 %), état septique (5 %);
Anomalies des résultats des examens : augmentation de la créatininémie (8,2 %);
Troubles du métabolisme et de la nutrition : hyperuricémie (7,4 %), syndrome de lyse tumorale (2,8 %).
Les effets indésirables liés au SLT observés chez 168 patients atteints de LLC ayant participé aux études M13-982 et M14-032, suivi le schéma actuel d’augmentation graduelle de la dose et respecté les mesures de prophylaxie contre le SLT décrites à la section 4 Posologie et administration sont présentés au Tableau 19.
Tableau 4 – Effets indésirables liés au syndrome de lyse tumorale signalés chez des patients atteints de LLC ayant déjà été traités
| VENCLEXTA | |||||||
| (N = 168) | |||||||
| Effet indésirable | Tous grades confondus | Grade ≥ 3 (%) | |||||
| (%) | |||||||
| Syndrome de lyse tumoralea | 2,4 | 2,4 | |||||
| Hyperkaliémieb | 17,3 | 1,2 | |||||
| Hyperphosphatémiec | 14,3 | 1,8 | |||||
| Hypocalcémied | 16,1 | 1,8 | |||||
| Hyperuricémiee | 10,1 | 0,6 | |||||
a. Résultats anormaux aux examens de laboratoire satisfaisant à au moins 2 des critères suivants dans un intervalle de 24 h : kaliémie > 6 millimoles/L, uricémie > 476 micromoles/L, calcémie < 1,75 millimole/L ou phosphorémie > 1,5 millimole/L; ou l’intervention d’un médecin. b. Hyperkaliémie / augmentation de la kaliémie. c. Hyperphosphatémie / augmentation de la phosphorémie. d. Hypocalcémie / diminution de la calcémie. e. Hyperuricémie / augmentation de l’uricémie. | |||||||
Lymphome à cellules du manteau
VENCLEXTA en association avec l’ibrutinib
Les autres effets indésirables associés au médicament (tous grades confondus) qui ont été signalés chez des patients du groupe VENCLEXTA + ibrutinib participant à l’étude SYMPATICO comprennent les suivants :
Troubles des systèmes sanguin et lymphatique : lymphopénie (4 %), neutropénie fébrile (1 %);
Troubles gastro-intestinaux : constipation (14 %);
Troubles généraux et affections au point d’administration : fatigue (29 %);
Infections et infestations : pneumonie (22 %), infection des voies urinaires (10 %), état septique (5 %);
Anomalies des résultats des examens : augmentation de la créatininémie (4 %);
Troubles du métabolisme et de la nutrition : hyperuricémie (7 %), hyperkaliémie (4 %), hyperphosphatémie (2 %), hypocalcémie (2 %).
Leucémie myéloïde aiguë
VENCLEXTA en association avec l’azacitidine
Les autres effets indésirables (tous grades confondus) qui ont été signalés dans le groupe VENCLEXTA + azacitidine comprennent les suivants :
Troubles hépatobiliaires : cholécystite/cholélithiase (4 %);
Infections et infestations : pneumonie (34 %);
Anomalies des résultats des examens : perte de poids (13 %);
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale (1 %).
VENCLEXTA en association avec la cytarabine à faible dose
Les autres effets indésirables (tous grades confondus) qui ont été signalés dans le groupe VENCLEXTA + cytarabine à faible dose comprennent les suivants :
Troubles hépatobiliaires : cholécystite/cholélithiase (1,4 %);
Infections et infestations : état septique (13 %), infection des voies urinaires (7 %);
Anomalies des résultats des examens : perte de poids (9 %);
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale (6 %);
Troubles respiratoires : dyspnée (7 %).
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Leucémie lymphoïde chronique
VENCLEXTA en association avec l’obinutuzumab
Les anomalies des résultats des examens de laboratoire signalées fréquemment dans le cadre de l’étude CLL14 sont présentées au Tableau 20.
Tableau 205 – Anomalies, nouvelles ou aggravées, des résultats des examens de laboratoire importantes sur le plan clinique signalées chez ≥ 10 % des patients traités par l’association VENCLEXTA + obinutuzumab
| VENCLEXTA + obinutuzumab | obinutuzumab + chlorambucil | |||||||||||||||||
| (N = 212) | (N = 214) | |||||||||||||||||
| Anomalies des | Tous grades confondus % | Grade 3 ou 4 % | Tous grades confondus % | Grade 3 ou 4 % | ||||||||||||||
| résultats des | ||||||||||||||||||
| examens de | ||||||||||||||||||
| laboratoirea | ||||||||||||||||||
| Hématologiques | ||||||||||||||||||
| Leucopénie | 90 | 46 | 89 | 41 | ||||||||||||||
| Lymphopénie | 87 | 57 | 87 | 51 | ||||||||||||||
| Neutropénie | 83 | 63 | 79 | 56 | ||||||||||||||
| Thrombocytopénie | 68 | 28 | 71 | 26 | ||||||||||||||
| Anémie | 53 | 15 | 46 | 11 | ||||||||||||||
| Biochimiques | ||||||||||||||||||
| Augmentation de la créatininémie | 80 | 6 | 74 | 2 | ||||||||||||||
| Hypocalcémie | 67 | 9 | 58 | 4 | ||||||||||||||
| Hyperkaliémie | 41 | 4 | 35 | 3 | ||||||||||||||
| Hyperuricémie | 38 | 38 | 38 | 38 | ||||||||||||||
| a. Comprend les anomalies des résultats des examens de laboratoire nouvelles ou aggravées ou aggravées par rapport à une situation initiale inconnue. | ||||||||||||||||||
VENCLEXTA en association avec l’ibrutinib
Tableau 21 – Anomalies des résultats des examens de laboratoire portant sur les paramètres hématologiques (selon les critères de l’IWCLL) et biochimiques (selon les critères CTCAE) dans le cadre de l’étude GLOW
| VENCLEXTA + ibrutinib | chlorambucil + obinituzumab | |||||||||||
| (N = 106) | (N = 105) | |||||||||||
| Paramètres | Tous grades | Grade 3 ou 4 | Tous grades | Grade 3 ou 4 | ||||||||
| confondus (%) | (%) | confondus (%)a | (%) | |||||||||
| Hématologiques | ||||||||||||
| Diminution du nombre de neutrophilesa | 76 | 42 | 90 | 54 | ||||||||
| VENCLEXTA + ibrutinib | chlorambucil + obinituzumab | |||||||||||
| (N = 106) | (N = 105) | |||||||||||
| Paramètres | Tous grades | Grade 3 ou 4 | Tous grades | Grade 3 ou 4 | ||||||||
| confondus (%) | (%) | confondus (%)a | (%) | |||||||||
| Diminution du nombre de plaquettesb | 49 | 13 | 74 | 31 | ||||||||
| Diminution de l’hémoglobinec | 36 | 0 | 40 | 0 | ||||||||
| Biochimiquesd | ||||||||||||
| Augmentation du taux d’ALT | 21 | 3 | 25 | 3 | ||||||||
| Augmentation du taux d’AST | 22 | 2 | 29 | 3 | ||||||||
| Augmentation du taux de bilirubine | 34 | 2 | 24 | 1 | ||||||||
| Diminution de la clairance de la créatinine | 38 | 5 | 16 | 1 | ||||||||
| Augmentation du taux de créatinine | 31 | 1 | 16 | 0 | ||||||||
| Hyperkaliémie | 29 | 2 | 21 | 1 | ||||||||
| Hyperuricémie | 35 | 8 | 18 | 5 | ||||||||
| Hypoalbuminémie | 34 | 0 | 19 | 2 | ||||||||
| Hypocalcémie | 25 | 0 | 29 | 0 | ||||||||
| Hypokaliémie | 24 | 3 | 9 | 0 | ||||||||
| Hyponatrémie | 24 | 8 | 25 | 1 | ||||||||
IWCLL = International Workshop for Chronic Lymphocytic Leukemia (atelier international sur la leucémie lymphoïde chronique); CTCAE = Common Terminology Criteria for Adverse Events (critères terminologiques standards pour les effets indésirables); ALT = alanine transaminase; AST = aspartate transaminase. a. Unités = × 109/L; grade 1 : ≥ 1,5 à < 2; grade 2 : ≥ 1,0 à < 1,5; grade 3 : ≥ 0.5 à < 1,0; grade 4 : < 0,5. b. Grade 1: diminution de ≥ 10,5 % à < 24,5%; grade 2 : diminution de ≥ 24,5 % à < 49,5 % et < limite inférieure de la normale (LIN); grade 3 : diminution de ≥ 49,5 % à < 74,5 % et < LIN; grade 4 : diminution de ≥ 74,5% et < LIN, ou < 20 × 109/L. c. Grade 1 : diminution de ≥ 10,5 % à < 24,5 % et < LIN; grade 2 : diminution de ≥ 24,5 % à < 49,5 % et < LIN; grade 3 : diminution de ≥ 49,5 % à < 74,5 % et < LIN; grade 4 : diminution ≥ 74,5 % et < LIN. d. Selon des mesures de laboratoire d’après la version 4.03 des critères CTCAE. | ||||||||||||
Tableau 22 – Anomalies des résultats des examens de laboratoire portant sur les paramètres hématologiques (selon les critères de l’IWCLL) et biochimiques (selon les critères CTCAE) dans le cadre de l’étude CAPTIVATEa
| VENCLEXTA + ibrutinib | |||||||||
| (N = 323) | |||||||||
| Anomalies des résultats des examens de | Tous grades confondus | Grade 3 ou 4 (%) | |||||||
| laboratoire | (%) | ||||||||
| Hématologiques | |||||||||
| Diminution du nombre de neutrophilesb | 72 | 37 | |||||||
| Diminution du nombre de plaquettesc | 60 | 11 | |||||||
| Diminution de l’hémoglobined | 22 | < 1 | |||||||
| Biochimiquese | |||||||||
| Augmentation du taux de phosphatase alcaline | 22 | < 1 | |||||||
| Augmentation du taux d’ALT | 20 | 2 | |||||||
| Augmentation du taux d’AST | 23 | 2 | |||||||
| Augmentation du taux de bilirubine | 28 | 3 | |||||||
| Augmentation du taux de créatinine | 20 | 0 | |||||||
| Hyperkaliémie | 26 | 2 | |||||||
| Hypernatrémie | 43 | 0 | |||||||
| Hyperuricémie | 26 | 26 | |||||||
| Hypocalcémie | 38 | < 1 | |||||||
| Hypomagnésémie | 32 | 1 | |||||||
IWCLL = International Workshop for Chronic Lymphocytic Leukemia (atelier international sur la leucémie lymphoïde chronique); CTCAE = Common Terminology Criteria for Adverse Events (critères terminologiques standards pour les effets indésirables); ALT = alanine transaminase; AST = aspartate transaminase. a. Données groupées sur l’innocuité recueillies auprès de la cohorte ayant reçu le traitement à durée fixe et pendant les 16 premiers cycles auprès de la cohorte traitée selon la maladie résiduelle minimale (MRM). b. Unités = × 109/L; grade 1 : ≥ 1,5 à < 2,0; grade 2 : ≥ 1,0 à < 1,5; grade 3 : ≥ 0,5 à < 1,0; grade 4 : < 0,5. c. Grade 1 : diminution de ≥ 10,5 % à < 24,5 % et < limite inférieure de la normale (LIN); grade 2 : diminution de ≥ 24,5 % à < 49,5 % et < LIN; grade 3 : diminution de ≥ 49,5 % à < 74,5 % et < LIN; grade 4 : diminution de ≥ 74,5 % et < LIN, ou < 20 × 109/L. d. Grade 1 : diminution de ≥ 10,5 % à < 24,5 % et < LIN; grade 2 : diminution de ≥ 24,5 % à < 49,5 % et < LIN; grade 3 : diminution de ≥ 49,5 % à < 74,5 % et < LIN; grade 4 : diminution de ≥ 74,5 % et < LIN. e. Selon des mesures de laboratoire d’après la version 4.03 des critères CTCAE. < 1 utilisé pour indiquer une fréquence supérieure à 0, mais inférieure à 0,5 %. | |||||||||
VENCLEXTA en association avec le rituximab
Les anomalies des résultats des examens de laboratoire signalées fréquemment dans le cadre de l’étude MURANO sont présentées au Tableau 23.
Tableau 23 – Anomalies, nouvelles ou aggravées, fréquentes (≥ 10 %) des résultats des examens de laboratoirea signalées à une fréquence de ≥ 5 % plus élevée (tous grades confondus) ou de ≥ 2 % plus élevée (grade 3 ou 4) dans le groupe traité par l’association VENCLEXTA + rituximab que dans le groupe recevant l’association bendamustine + rituximab
| VENCLEXTA + rituximab | bendamustine + rituximab | |||||||||||
| (N = 194) | (N = 188) | |||||||||||
| Paramètres | Tous grades | Grade 3 ou 4 | Tous grades | Grade 3 ou 4 | ||||||||
| confondus (%)a | (%) | confondus (%)a | (%) | |||||||||
| Hématologiques | ||||||||||||
| Leucopénie | 89 | 46 | 81 | 35 | ||||||||
| Lymphopénie | 87 | 56 | 79 | 55 | ||||||||
| Neutropénie | 86 | 64 | 84 | 59 | ||||||||
| Biochimiques | ||||||||||||
| Syndrome de lyse tumoraleb | 5 | 5 | 3 | 3 | ||||||||
| Hypocalcémie | 62 | 5 | 51 | 2 | ||||||||
| Hypophosphatémie | 57 | 14 | 35 | 4 | ||||||||
| Augmentation du taux d’AST / de SGOT | 46 | 2 | 31 | 3 | ||||||||
| Hyperuricémie | 36 | 36 | 33 | 33 | ||||||||
| Augmentation du taux de phosphatase alcaline | 35 | 1 | 20 | 1 | ||||||||
| Hyperbilirubinémie | 33 | 4 | 26 | 3 | ||||||||
| Hyponatrémie | 30 | 6 | 20 | 3 | ||||||||
| Hypokaliémie | 29 | 6 | 18 | 3 | ||||||||
| Hyperkaliémie | 24 | 3 | 19 | 2 | ||||||||
| Hypernatrémie | 24 | 1 | 13 | 0 | ||||||||
| Hypoglycémie | 16 | 2 | 7 | 0 | ||||||||
AST = aspartate transaminase; SGOT = sérum glutamo-oxaloacétique transaminase. a. Comprend les anomalies des résultats des examens de laboratoire nouvelles ou aggravées ou aggravées par rapport à une situation initiale inconnue. | ||||||||||||
| VENCLEXTA + rituximab | bendamustine + rituximab | |||||||||||
| (N = 194) | (N = 188) | |||||||||||
| Paramètres | Tous grades | Grade 3 ou 4 | Tous grades | Grade 3 ou 4 | ||||||||
| confondus (%)a | (%) | confondus (%)a | (%) | |||||||||
| b. Résultats d’examens de laboratoire anormaux satisfaisant à au moins 2 des critères suivants dans un intervalle de 24 heures : potassium > 6 millimoles/L, acide urique > 476 micromoles/L, calcium < 1,75 millimole/L ou phosphore > 1,5 millimole/L. | ||||||||||||
VENCLEXTA en monothérapie
Le Tableau 24 indique les anomalies fréquentes des résultats des examens de laboratoire signalées tout au long du traitement qui étaient nouvelles ou aggravées par rapport aux valeurs initiales.
Tableau 24 – Anomalies des résultats des examens de laboratoire nouvelles ou aggravées observées avec VENCLEXTA en monothérapie (≥ 40 % [tous grades confondus] ou ≥ 10 % [grade 3 ou 4])
| VENCLEXTA | |||||||||
| (N = 352) | |||||||||
| Anomalies des résultats des examens de | Tous grades | Grade 3 ou 4 (%) | |||||||
| laboratoire | confondusa (%) | ||||||||
| Hématologiques | |||||||||
| Leucopénie | 89,5 | 44,0 | |||||||
| Neutropénie | 87,5 | 63,4 | |||||||
| Lymphopénie | 76,4 | 41,9 | |||||||
| Anémie | 72,7 | 27,6 | |||||||
| Thrombocytopénie | 66,8 | 33,2 | |||||||
| Biochimiques | |||||||||
| Hypocalcémie | 87,5 | 12,2 | |||||||
| Hyperglycémie | 67,2 | 7,7 | |||||||
| Hyperkaliémie | 60,1 | 4,9 | |||||||
| Augmentation du taux d’AST | 53,4 | 3,4 | |||||||
| Hypoalbuminémie | 48,9 | 2,0 | |||||||
| Hypophosphatémie | 46,4 | 11,4 | |||||||
| Hyponatrémie | 41,5 | 9,1 | |||||||
| a. Comprend les anomalies des résultats des examens de laboratoire nouvelles ou aggravées ou aggravées par rapport à une situation initiale inconnue. | |||||||||
Lymphome à cellules du manteau
VENCLEXTA en association avec l’ibrutinib
Tableau 6 – Anomalies fréquentes (≥ 10 %), nouvelles ou aggravées, des résultats des examens de laboratoire signalées à une fréquence de ≥ 5 % plus élevée (tous grades confondus) ou de ≥ 2 % plus élevée (grade 3 ou 4) chez les patients traités par l’association VENCLEXTA + ibrutinib que chez ceux recevant l’association placebo + ibrutinib
| VENCLEXTA + ibrutinib | placebo + ibrutinib | |||||||||
| (N = 134) | (N = 132) | |||||||||
| Paramètre | Tous grades | Grade 3 ou 4 (%) | Tous grades | Grade 3 ou 4 (%) | ||||||
| confondusa | confondusa | |||||||||
| (%) | (%) | |||||||||
| Hématologiques | ||||||||||
| Neutropénie | 73 | 36 | 39 | 17 | ||||||
| Lymphopénie | 63 | 26 | 30 | 9 | ||||||
| Leucopénie | 61 | 18 | 20 | 4 | ||||||
| Biochimiques | ||||||||||
| Augmentation du taux d’ALT / de SGPT | 22 | < 1 | 15 | < 1 | ||||||
| Augmentation du taux de phosphatase alcaline | 34 | < 1 | 23 | < 1 | ||||||
| Hypocalcémie | 54 | 6 | 48 | 6 | ||||||
| Hypomagnésémie | 61 | 5 | 36 | 2 | ||||||
| Hypophosphatémie | 37 | 13 | 37 | 7 | ||||||
| Hyperkaliémie | 35 | 3 | 28 | 2 | ||||||
| Hypokaliémie | 34 | 7 | 17 | 3 | ||||||
| Hypernatrémie | 40 | 0 | 27 | 0 | ||||||
| Hyponatrémie | 20 | 8 | 18 | 4 | ||||||
| Hyperuricémie | 51 | 51 | 43 | 43 | ||||||
ALT = alanine transaminase; SGPT = sérum glutamopyruvique transaminase. a. Comprend les anomalies des résultats des examens de laboratoire nouvelles ou aggravées ou aggravées par rapport à une situation initiale inconnue. | ||||||||||
Leucémie myéloïde aiguë
VENCLEXTA en association avec l’azacitidine
Tableau 7 – Anomalies fréquentes (≥ 10 %), nouvelles ou aggravées, des résultats des examens de laboratoire signalées à une fréquence de ≥ 5 % plus élevée (tous grades confondus) ou de ≥ 2 % plus élevée (grade 3 ou 4) chez les patients traités par l’association VENCLEXTA + azacitidine que chez ceux recevant l’association placebo + azacitidine
| VENCLEXTA + azacitidine | placebo + azacitidine | |||||||||||||||
| N = 283 | N = 144 | |||||||||||||||
| Anomalies des résultats | Tous grades | Grade 3 ou 4 (%) | Tous grades | Grade 3 ou 4 (%) | ||||||||||||
| des examens de | confondusa | confondusa | ||||||||||||||
| laboratoire | (%) | (%) | ||||||||||||||
| Hématologiques | ||||||||||||||||
| Anémie | 61 | 57 | 56 | 52 | ||||||||||||
| Thrombocytopénie | 94 | 88 | 94 | 80 | ||||||||||||
| Leucopénie | 98 | 96 | 81 | 68 | ||||||||||||
| Neutropénie | 98 | 98 | 88 | 81 | ||||||||||||
| Lymphopénie | 91 | 71 | 72 | 39 | ||||||||||||
| Biochimiques | ||||||||||||||||
| Augmentation du taux de phosphatase alcaline | 42 | 1 | 29 | < 1 | ||||||||||||
| Hyperbilirubinémie | 53 | 7 | 40 | 4 | ||||||||||||
| Baisse du taux sanguin de bicarbonate | 31 | < 1 | 25 | 0 | ||||||||||||
| Hypocalcémie | 51 | 6 | 39 | 9 | ||||||||||||
| Hyponatrémie | 46 | 14 | 47 | 8 | ||||||||||||
| a. Comprend les anomalies des résultats des examens de laboratoire nouvelles ou aggravées ou aggravées par rapport à une situation initiale inconnue | ||||||||||||||||
VENCLEXTA en association avec la cytarabine à faible dose
Tableau 8 – Anomalies fréquentes (≥ 10 %), nouvelles ou aggravées, des résultats des examens de laboratoire signalées à une fréquence de ≥ 5 % plus élevée (tous grades confondus) ou de ≥ 2 % plus élevée (grade 3 ou 4) chez les patients traités par l’association VENCLEXTA + cytarabine à faible dose que chez ceux recevant l’association placebo + cytarabine à faible dose
| VENCLEXTA + | placebo + | |||||||||||||
| cytarabine à faible dose | cytarabine à faible dose | |||||||||||||
| (N = 142) | (N = 68) | |||||||||||||
| Anomalies des résultats | Tous grades | Grade 3 ou 4 (%) | Tous grades | Grade 3 ou 4 (%) | ||||||||||
| des examens de | confondusa | confondusa | ||||||||||||
| laboratoire | (%) | (%) | ||||||||||||
| Hématologiques | ||||||||||||||
| Anémie | 63 | 57 | 57 | 54 | ||||||||||
| Leucopénie | 95 | 90 | 75 | 65 | ||||||||||
| Lymphopénie | 92 | 69 | 65 | 24 | ||||||||||
| Neutropénie | 95 | 92 | 82 | 71 | ||||||||||
| Thrombocytopénie | 97 | 95 | 92 | 90 | ||||||||||
| Biochimiques | ||||||||||||||
| Hypocalcémie | 53 | 8 | 45 | 13 | ||||||||||
| Augmentation du taux d’ALT / de SGPT | 30 | 4 | 26 | 1 | ||||||||||
| Augmentation du taux d’AST / de SGOT | 36 | 6 | 37 | 1 | ||||||||||
| Augmentation du taux de phosphatase alcaline | 34 | 1 | 26 | 1 | ||||||||||
| Hyperbilirubinémie | 61 | 7 | 38 | 7 | ||||||||||
| Hypokaliémie | 56 | 16 | 42 | 14 | ||||||||||
| Hyperglycémie | 52 | 13 | 59 | 9 | ||||||||||
| Augmentation de la créatininémie | 32 | 4 | 35 | 3 | ||||||||||
| Hypoalbuminémie | 61 | 6 | 43 | 4 | ||||||||||
| Hypernatrémie | 11 | 3 | 6 | 1 | ||||||||||
ALT = alanine transaminase; SGPT = sérum glutamopyruvique transaminase; AST = aspartate transaminase; SGOT = sérum glutamo-oxaloacétique transaminase. a. Comprend les anomalies des résultats des examens de laboratoire nouvelles ou aggravées ou aggravées par rapport à une situation initiale inconnue. | ||||||||||||||
8.5 Effets indésirables observés après la commercialisation
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale, y compris des cas mortels et des cas nécessitant une dialyse/hémofiltration.
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
Chez les patients atteints de leucémie lymphoïde chronique (LLC) ou d’un lymphome à cellules du manteau (LCM), l’utilisation concomitante de VENCLEXTA (vénétoclax) et de puissants inhibiteurs de la CYP3A est contre-indiquée à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose (voir 9.4 Interactions médicament-médicament).
9.2 Aperçu des interactions médicamenteuses
Le vénétoclax est principalement métabolisé par l’isoenzyme CYP3A4. Le vénétoclax est un substrat de la glycoprotéine P (P-gp) et de la protéine de résistance au cancer du sein (BCRP) ainsi qu’un inhibiteur de la P-gp et de la BCRP et un faible inhibiteur du polypeptide de transport des anions organiques (OATP) 1B1 in vitro.
9.3 Interactions médicament-comportement
L’interaction de VENCLEXTA avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis et [ou] d’alcool) n’a pas fait l’objet d’études.
9.4 Interactions médicament-médicament
Les médicaments énumérés dans ce tableau le sont sur la base des études menées sur les interactions médicamenteuses ou d’interactions potentielles selon l’importance et la gravité de l’interaction anticipée.
Effets d’autres médicaments sur VENCLEXTA
Le vénétoclax est un substrat de la CYP3A et de la P-gp. L’utilisation concomitante de VENCLEXTA et d’un inhibiteur puissant ou modéré de la CYP3A ou d’un inhibiteur de la P-gp accroît l’exposition au vénétoclax. L’utilisation concomitante de VENCLEXTA et de médicaments qui induisent la CYP3A peut diminuer l’exposition au vénétoclax (voir le Tableau 28).
Tableau 9 – Effets d’autres médicaments sur le comportement pharmacocinétique du vénétoclax
| Médicament concomitant | Posologie du médicament concomitant | Posologie du vénétoclax | Rapport, | Commentaire cliniqueb | |||||
| vénétoclaxa | |||||||||
| (avec/sans le | |||||||||
| médicament | |||||||||
| concomitant) | |||||||||
| Cmax | ASC | ||||||||
| Puissants inhibiteurs de la CYP3A ou inhibiteurs de la P-gp | |||||||||
Kétoconazole (puissant inhibiteur de la CYP3A, inhibiteur de la P-gp et de la BCRP) | 400 mg 1 f.p.j., 7 jours | Dose unique de 50 mg | 2,32 | 6,40 | Dans le cas des patients qui doivent recevoir VENCLEXTA et des inhibiteurs puissants ou modérés de la CYP3A ou des inhibiteurs de la P-gp en concomitance, VENCLEXTA doit être administré conformément au schéma indiqué au Tableau 9. Surveiller plus fréquemment les patients pour déceler tout signe de toxicité de VENCLEXTA (voir 4 Posologie et administration). Reprendre le traitement par VENCLEXTA à la dose utilisée avant l’introduction de l’inhibiteur de la CYP3A ou de la P-gp de 2 à 3 jours après l’arrêt de l’administration de l’inhibiteur de la CYP3A ou de la P-gp (voir 4 Posologie et administration). | ||||
Ritonavir (puissant inhibiteur de la CYP3A, inhibiteur de la P-gp et de l’OATP1B1/B3) | 50 mg 1 f.p.j., 14 jours | Dose unique de 10 mg | 2,42 | 7,91 | |||||
Posaconazole (puissant inhibiteur de la CYP3A et inhibiteur de la P-gp) | 300 mg 1 f.p.j., 7 jours | 50 mg 1 f.p.j. avec le posaconazole, 400 mg 1 f.p.j. sans le posaconazole | 1,61 | 1,90 | |||||
100 mg 1 f.p.j. avec le posaconazole, 400 mg 1 f.p.j. sans le posaconazole | 1,86 | 2,44 | |||||||
Rifampine (puissant inhibiteur de la P-gp) | Dose unique de 600 mg | Dose unique de 200 mg | 2,06 | 1,78 | |||||
| Médicament concomitant | Posologie du médicament concomitant | Posologie du vénétoclax | Rapport, | Commentaire cliniqueb | |||||
| vénétoclaxa | |||||||||
| (avec/sans le | |||||||||
| médicament | |||||||||
| concomitant) | |||||||||
| Cmax | ASC | ||||||||
| Puissants inducteurs de la CYP3A | |||||||||
Rifampine (puissant inducteur de la CYP3A) | 600 mg 1 f.p.j., 13 jours | Dose unique de 200 mg | 0,58 | 0,29 | Éviter l’utilisation concomitante de VENCLEXTA et d’inducteurs puissants ou modérés de la CYP3A. Envisager d’autres médicaments associés à une moins forte induction de la CYP3A. | ||||
| Azithromycine | |||||||||
| Azithromycine | 500 mg au jour 1, puis 250 mg 1 f.p.j. pendant 4 jours | Dose unique de 100 mg | 0,76 | 0,65 | Aucun ajustement de la dose n’est nécessaire lorsque le vénétoclax est administré en concomitance avec l’azithromycine. | ||||
Cmax = concentration plasmatique maximale; ASC = aire sous la courbe de la concentration plasmatique en fonction du temps; CYP3A = isoenzyme 3A du cytochrome P450; P-gp = glycoprotéine P; BCRP = protéine de résistance au cancer du sein; f.p.j. = fois par jour; OATP = polypeptide de transport des anions organiques. a. Les rapports indiquent les valeurs de la Cmax et de l’ASC du vénétoclax administré en concomitance avec le médicament, comparativement au vénétoclax administré seul. Un rapport < 1 correspond à une baisse de l’exposition au vénétoclax, tandis qu’un rapport > 1 correspond à une augmentation de l’exposition au vénétoclax. Les rapports reposent sur des données d’études cliniques. b. Exemples d’inhibiteurs ou d’inducteurs puissants ou modérés de la CYP3A et d’inhibiteurs de la P-gp :
| |||||||||
Agents réducteurs de l’acidité gastrique
Selon une analyse pharmacocinétique de population menée chez des patients atteints de LLC récidivante ou réfractaire ou d’un lymphome non hodgkinien ainsi que chez des sujets sains, les agents réducteurs de l’acidité gastrique (p. ex. inhibiteurs de la pompe à protons, antagonistes des récepteurs H2, antiacides) n’ont pas d’effet sur la biodisponibilité du vénétoclax.
Effets de VENCLEXTA sur d’autres médicaments
Études in vitro
Des études in vitro ont révélé que le vénétoclax n’était ni un inhibiteur ni un inducteur des isoenzymes CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 ou CYP3A4 à des concentrations importantes sur le plan clinique. Le vénétoclax n’est pas un inhibiteur des enzymes uridine glucuronosyltransférases (UGT) UGT1A4, UGT1A6, UGT1A9 ou UGT2B7. On ne s’attend pas à ce que le vénétoclax inhibe le polypeptide de transport des anions organiques (OATP) OATP1B3, les transporteurs de cations organiques (OCT) OCT1 et OCT2, les transporteurs d’anions organiques (OAT) OAT1 et OAT3, et les transporteurs favorisant l’extrusion des médicaments et des toxines (MATE) MATE1 et MATE2K à des concentrations importantes sur le plan clinique.
Le vénétoclax est un inhibiteur de la P-gp et de la BCRP in vitro. Le vénétoclax peut inhiber la P-gp intestinale et la BCRP après l’administration d’une dose thérapeutique et altérer l’absorption de médicaments administrés en concomitance qui sont des substrats de la P-gp ou de la BCRP (voir le Tableau 29).
Tableau 10 – Effets du vénétoclax sur le comportement pharmacocinétique d’autres médicaments
| Médicament concomitant | Posologie du médicament concomitant | Posologie du vénétoclax | Rapport, | Commentaire clinique | |||||
| médicament | |||||||||
| concomitanta | |||||||||
| (avec/sans | |||||||||
| vénétoclax) | |||||||||
| Cmax | ASC | ||||||||
Digoxine (substrat de la P-gp) | Dose unique de 0,5 mg | Dose unique de 100 mg | 1,35 | 1,09 | Pour éviter une interaction possible dans le tube digestif, il faut éviter l’administration de substrats de la P-gp ayant une marge thérapeutique étroite (p. ex. la digoxine, l’évérolimus et le sirolimus). Si un substrat de la P-gp ayant une marge thérapeutique étroite doit être utilisé, il doit être pris au moins 6 heures avant la prise de VENCLEXTA pour éviter toute interaction possible dans le tube digestif. | ||||
Warfarine (anticoagulant) | Dose unique de 5 mg | Dose unique de 400 mg | 1,18 à 1,20 | 1,23 à 1,28 | Étant donné que le vénétoclax n’a pas été administré jusqu’à l’atteinte de l’état d’équilibre, il est recommandé de surveiller de près le rapport international normalisé (RIN) chez les patients recevant de la warfarine. | ||||
| Médicament concomitant | Posologie du médicament concomitant | Posologie du vénétoclax | Rapport, | Commentaire clinique | |||||
| médicament | |||||||||
| concomitanta | |||||||||
| (avec/sans | |||||||||
| vénétoclax) | |||||||||
| Cmax | ASC | ||||||||
Cmax = concentration plasmatique maximale; ASC = aire sous la courbe de la concentration plasmatique en fonction du temps; P-gp = glycoprotéine P. a. Les rapports indiquent les valeurs de la Cmax et de l’ASC du médicament concomitant administré avec le vénétoclax, comparativement au médicament administré seul. Un rapport < 1 correspond à une baisse de l’exposition au médicament, tandis qu’un rapport > 1 correspond à une augmentation de l’exposition au médicament. Les rapports reposent sur des données d’études cliniques. | |||||||||
9.5 Interactions médicament-aliment
Il faut éviter de consommer des produits contenant du pamplemousse, de l’orange de Séville et de la carambole durant le traitement par VENCLEXTA, car ils contiennent des inhibiteurs de la CYP3A.
Les aliments ont un effet sur le vénétoclax. L’administration de VENCLEXTA avec un repas à faible teneur en matières grasses a augmenté l’exposition au vénétoclax d’environ 3,4 fois et l’administration du médicament avec un repas à teneur élevée en matières grasses a augmenté l’exposition au vénétoclax de 5,1 à 5,3 fois, par rapport à l’administration du médicament à jeun (voir10.3 Pharmacocinétique). VENCLEXTA doit être pris avec un repas.
9.6 Interactions médicament-plante médicinale
Il faut éviter d’utiliser le millepertuis (herbe de St-Jean) étant donné que cette plante médicinale est un puissant inducteur de la CYP3A.
9.7 Interactions médicament-examens de laboratoire
Les interactions entre VENCLEXTA et les examens de laboratoire n’ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
Le vénétoclax est un inhibiteur de faible poids moléculaire sélectif et biodisponible par voie orale de la protéine BCL-2, une protéine du lymphome à lymphocytes B qui inhibe les mécanismes de la mort cellulaire programmée (apoptose). La surexpression de la protéine BCL-2 dans divers cancers hématologiques contribue à la survie des cellules cancéreuses en se liant à de grandes quantités de protéines proapoptotiques contenant le motif BH3 et en les séquestrant, et a été associée à une résistance aux agents chimiothérapeutiques.
La surexpression de la protéine BCL-2 a aussi été démontrée dans diverses lignées cellulaires de lymphomes et de leucémie.
Le vénétoclax contribue à rétablir le processus d’apoptose en se liant directement au sillon de liaison du domaine BH3 de BCL-2, déplaçant des protéines proapoptotiques contenant le motif BH3, comme BIM, BAX, BAK, BAD, NOXA et PUMA, pour déclencher la perméabilisation de la membrane mitochondriale externe (MOMP), la libération de cytochrome c et l’activation des caspases, ce qui aboutit à la mort cellulaire programmée des cellules cancéreuses (apoptose). Dans les études non cliniques, le vénétoclax s’est révélé cytotoxique à l’égard d’une variété de cellules cancéreuses dérivées de cancers des lymphocytes B et d’autres cancers hématologiques qui surexpriment BCL-2.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
L’effet de multiples doses de VENCLEXTA (vénétoclax) allant jusqu’à 1 200 mg 1 fois par jour sur l’intervalle QTc a été évalué dans une étude ouverte à groupe unique comprenant 176 patients présentant des cancers hématologiques qui avaient reçu un traitement antérieur. Le vénétoclax n’a eu aucun effet important (c.-à-d. > 20 ms) sur l’intervalle QTc, et aucune relation entre l’exposition au vénétoclax et un changement de l’intervalle QTc n’a été observée.
Dans le cadre d’études non cliniques visant à évaluer l’innocuité cardiovasculaire, le vénétoclax a été soumis à une épreuve in vitro fondée sur le gène humain apparenté au gène éther-à-go-go (hERG — human ether-a-go-go related gene) chez des chiens conscients et anesthésiés. Dans cette épreuve, la concentration inhibitrice médiane (CI50) n’a pu être calculée en raison de la solubilité limitée (1,5 mcg/mL). Chez le chien anesthésié recevant du vénétoclax par perfusion intraveineuse, l’intervalle QT corrigé a augmenté légèrement, mais de façon significative (8 msec) par rapport aux valeurs de départ, comparativement à l’excipient, à la concentration plasmatique maximale atteinte de 46 mcg/mL (22 fois la concentration plasmatique maximale à l’état d’équilibre [Cmax,ss] chez l’humain à la dose de 400 mg/jour). Chez le chien conscient, le vénétoclax n’a produit aucun effet cardiovasculaire jusqu’à la dose orale maximale de 150 mg/kg (Cmax = 16 mcg/mL; 7,6 fois la Cmax,ss chez l’humain à la dose de 400 mg/jour). Chez le chien anesthésié, à des concentrations plasmatiques plus élevées, le vénétoclax a produit de légères baisses de la contractilité myocardique (-6 à -13 %) et du débit cardiaque (-11 à -19 %) à des concentrations plasmatiques ≥ 16 mcg/mL et ≥ 32 mcg/mL, respectivement. Ces concentrations sont plus élevées que la concentration plasmatique du vénétoclax chez l’humain (Cmax moyenne = 6,09 mcg/mL à la dose de 1 200 mg).
10.3 Pharmacocinétique
La valeur des paramètres pharmacocinétiques du vénétoclax à l’état d’équilibre est présentée au Tableau 30. L’ASC du vénétoclax à l’état d’équilibre augmente proportionnellement à la dose dans la plage de doses allant de 150 à 800 mg.
Tableau 11 – Résumé de la valeur des paramètres pharmacocinétiques du vénétoclax (administré à raison de 400 mg) chez des patients présentant des cancers hématologiques
| Cmax (mcg/mL) | t½ (h)a | ASC0-24 | CL/F | VdSS/fa (L) | |||||
| (mcg*h/mL) | (L/h) | ||||||||
Moyenne à l’état d’équilibre (CV en %) | 2,10 (53) | 26 (17) | 32,8 (52) | 16,5 (66) | 256 à 321 (32) | ||||
t1/2 = demi-vie d’élimination terminale; ASC0-24 = aire sous la courbe entre 0 et 24 heures; CL/F : clairance apparente; Vdss/f = volume de distribution apparent à l’état d’équilibre; CV : coefficient de variation.
a. D’après l’estimation de la valeur des paramètres pharmacocinétiques dans la population.
Administration avec l’ibrutinib
Lorsque le vénétoclax a été administré à raison de 400 mg en association avec l’ibrutinib (560 mg) à des patients atteints d’un LCM, la Cmax et l’ASC de la concentration en fonction du temps durant un intervalle posologique de 24 heures (ASC24) du vénétoclax ont augmenté de 92 % et de 120 %, respectivement, comparativement au vénétoclax à 400 mg administré en monothérapie à des patients atteints de LLC.
Absorption
À la suite de l’administration de multiples doses par voie orale, la concentration plasmatique maximale du vénétoclax a été atteinte en 5 à 8 heures.
Effet des aliments
Chez des volontaires sains, l’administration de vénétoclax avec un repas à faible teneur en matières grasses (25 % des calories provenant de matières grasses) a augmenté l’exposition au vénétoclax d’environ 3,4 fois, et l’administration du médicament avec un repas à teneur élevée en matières grasses (55 % des calories provenant de matières grasses) a augmenté l’exposition au vénétoclax de 5,1 à 5,3 fois, par rapport à l’administration du médicament à jeun.
Distribution
Le vénétoclax se lie fortement aux protéines plasmatiques humaines, la fraction libre plasmatique étant < 0,01 dans une fourchette de concentrations allant de 1 à 30 micromolaires (de 0,87 à 26 mcg/mL). Le rapport moyen entre les concentrations sanguine et plasmatique était de 0,57. L’estimation du volume apparent de distribution du vénétoclax à l’état d’équilibre dans la population (Vdss/f) variait entre 256 et 321 L chez les patients.
Métabolisme
Des études in vitro ont montré que le vénétoclax est principalement métabolisé par la CYP3A. Le principal métabolite mis en évidence dans le plasma, M27, est doté d’une activité inhibitrice contre BCL-2 au moins 58 fois inférieure à celle du vénétoclax in vitro.
Élimination
L’estimation de la demi-vie (t1/2) d’élimination terminale du vénétoclax dans la population est d’environ 26 heures. Après l’administration par voie orale d’une dose unique de 200 mg de vénétoclax marqué au 14C à des sujets sains, plus de 99,9 % de la dose a été retrouvée dans les fèces et moins de 0,1 %, dans les urines dans les 9 jours. La forme inchangée du vénétoclax représentait 20,8 % de la dose radioactive administrée excrétée dans les fèces. Le comportement pharmacocinétique du vénétoclax ne varie pas avec le temps.
Populations et états pathologiques particuliers
Enfants et adolescents :
Le comportement pharmacocinétique de VENCLEXTA n’a pas été évalué chez les patients de moins de 18 ans.
Personnes âgées :
Selon les analyses pharmacocinétiques de population, l’âge n’a pas d’effet sur le comportement pharmacocinétique du vénétoclax.
Sexe :
Selon les analyses pharmacocinétiques de population, le sexe n’a pas d’effet sur la clairance du vénétoclax.
Origine ethnique :
Selon les analyses pharmacocinétiques de population réalisées chez 771 sujets atteints de LMA, dont 123 Asiatiques, l’exposition au vénétoclax a été 67 % plus élevée chez les sujets asiatiques, comparativement aux autres sujets. D’après l’analyse des données relatives à l’innocuité et à l’efficacité recueillies dans des populations asiatiques et non asiatiques, aucun ajustement posologique n’est jugé nécessaire chez les personnes de race asiatique.
Selon une comparaison croisée entre les études, l’administration du vénétoclax à raison de 400 mg 1 fois par jour en association avec l’ibrutinib à 560 mg à des sujets japonais atteints d’un LCM a donné lieu à une augmentation des valeurs moyennes de la Cmax et de l’ASC24 du vénétoclax à l’état d’équilibre d’environ 48 % et 35 %, respectivement, comparativement aux valeurs obtenues chez des sujets non japonais traités par la même association dans le cadre de l’étude SYMPATICO. Les valeurs individuelles de la Cmax et de l’ASC24 traduisant l’exposition à l’état d’équilibre chez les sujets japonais atteints d’un LCM se trouvaient dans la fourchette d’exposition observée chez les sujets non japonais atteints d’un LCM. Par conséquent, aucun ajustement posologique n’est nécessaire pour le vénétoclax dans la population japonaise atteinte d’un LCM.
Insuffisance hépatique :
Selon une analyse pharmacocinétique de population portant sur 69 sujets présentant une insuffisance hépatique légère, 7 sujets présentant une insuffisance hépatique modérée et 429 sujets présentant une fonction hépatique normale, l’exposition au vénétoclax était semblable chez les sujets présentant une insuffisance hépatique légère ou modérée et une fonction hépatique normale. Les critères du NCI-ODWG (National Cancer Institute Organ Dysfunction Working Group ou groupe de travail sur le dysfonctionnement organique du National Cancer Institute) de gravité de l’insuffisance hépatique ont été utilisés pour l’analyse. L’insuffisance hépatique légère était définie comme un taux normal de bilirubine totale et un taux d’aspartate transaminase (AST) supérieur à la limite supérieure de la normale (LSN) ou un taux de bilirubine totale de plus de 1,0 à 1,5 fois la LSN, l’insuffisance hépatique modérée, comme un taux de bilirubine totale de plus de 1,5 à 3,0 fois la LSN et l’insuffisance hépatique grave, comme un taux de bilirubine totale de plus de 3,0 fois la LSN. Dans une étude portant expressément sur l’insuffisance hépatique, la Cmax et l’ASC du vénétoclax chez les sujets atteints d’insuffisance hépatique légère (classe A de Child-Pugh; 7 sujets) ou modérée (classe B de
Child-Pugh; 6 sujets) étaient semblables à celles de sujets ayant une fonction hépatique normale (6 sujets) après l’administration d’une seule dose de 50 mg. Chez les sujets atteints d’insuffisance hépatique grave (classe C de Child-Pugh; 5 sujets), la Cmax moyenne du vénétoclax était semblable à celle de sujets ayant une fonction hépatique normale. Cependant, l’ASC du vénétoclax était de 2,3 à 2,7 fois plus élevée que celle des sujets ayant une fonction hépatique normale. La t1/2 du vénétoclax était 2 fois plus longue chez les sujets atteints d’insuffisance hépatique grave (t1/2 médiane de 46 h; plage de 15 à 75 h) que chez les sujets ayant une fonction hépatique normale (t1/2 médiane de 17 h; plage de 13 à 33 h).
Insuffisance rénale :
Selon une analyse pharmacocinétique de population portant sur 321 sujets présentant une insuffisance rénale légère (ClCr ≥ 60 et < 90 mL/min, calculée selon la formule de Cockcroft-Gault), 219 sujets présentant une insuffisance rénale modérée (ClCr ≥ 30 et < 60 mL/min), 6 sujets présentant une insuffisance rénale grave (ClCr ≥ 15 et < 30 mL/min) et 224 sujets présentant une fonction rénale normale (ClCr ≥ 90 mL/min), l’exposition au vénétoclax était semblable chez les sujets présentant une insuffisance rénale légère, modérée ou grave et une fonction rénale normale. Le comportement pharmacocinétique du vénétoclax n’a pas fait l’objet d’études chez des sujets présentant une insuffisance rénale au stade terminal (ClCr < 15 mL/min) ou sous dialyse.
11 Conservation, stabilité et mise au rebut
Garder entre 2 et 30 °C.
12 Instructions particulières de manipulation du produit
Il n’y a pas d’instructions particulières de manipulation du produit.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : vénétoclax
Nom chimique : 4-(4-{[2-(4-chlorophényl)-4,4-diméthylcyclohex-1-en-1-yl]méthyl}pipérazin-1-yl)-N-({3-nitro-4-[(tétrahydro-2H-pyran-4-ylméthyl)amino]phényl}sulfonyl)-2-(1H-pyrrolo[2,3-b]pyridin-5-yloxy)benzamide)
Formule moléculaire et masse moléculaire : C45H50ClN7O7S et 868,44 g/mol
Structure (pour les produits biologiques)/formule développée :
Propriétés physicochimiques : Le vénétoclax est un solide de couleur jaune clair à jaune foncé qui est très peu soluble dans l’eau.
Norme pharmaceutique : Norme reconnue
14 Études cliniques
14.1 Études cliniques par indication
Leucémie lymphoïde chronique (LLC)
Tableau 12 – Résumé des données démographiques des participants aux études cliniques portant sur la LLC
| N° de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (plage) | Sexe |
| CLL14 | Étude de phase III, ouverte, à répartition aléatoire (1:1) | VENCLEXTA par voie orale 1 fois par jour + obinutuzumaba chlorambucil + obinutuzumab | 216 216 Total : N = 432 | 71,1 (41 à 89) | H : 66,9 % F : 33,1 % |
| GLOW (CLL3011) | Étude de phase III ouverte, à répartition aléatoire (1:1) et comparative avec agent actif | VENCLEXTA par voie orale 1 fois par jour + ibrutinib à 420 mg 1 fois par joura (15 cycles au total) chlorambucil + obinutuzumab | 106 105 Total : N = 210 | 71 (47 à 93) | H : 58 % F : 42 % |
| CAPTIVATE (PCYC-1142-CA) | Étude de phase II à 2 cohortes | Cohorte ayant reçu le traitement à durée fixe : VENCLEXTA par voie orale 1 fois par jour + ibrutinib à 420 mg par voie orale 1 fois par joura (15 cycles au total) Cohorte traitée selon la maladie résiduelle minimale (MRM) : VENCLEXTA par voie orale 1 fois par jour + ibrutinib à 420 mg par voie orale 1 fois par joura,b (15 cycles au total) | 159 164 Total : N = 323 | 64,1 (22 à 85) | H : 73,8 % F : 26,2 % |
| MURANO | Étude de phase III, ouverte, à répartition aléatoire (1:1) | VENCLEXTA par voie orale 1 fois par jour + rituximaba bendamustine + rituximab | 194 195 Total :` N = 389 | 64,1 (22 à 85) | H : 73,8 % F : 26,2 % |
| M13-982 | Étude de phase II, ouverte, à groupe unique | VENCLEXTA par voie orale 1 fois par joura | Total : N = 145 | 66,0 (29 à 85) | H : 63,4 % F : 36,6 % |
| M14-032 | Étude de phase II, multicentrique, ouverte | VENCLEXTA par voie orale 1 fois par joura | Total : N = 28 | 64,3 (50 à 75) | H : 78,6 % F : 21,4 % |
| M12-175 | Étude de phase I, ouverte | VENCLEXTA par voie orale 1 fois par joura | Total : N = 116 | 64,5 (36 à 86) | H : 76,7 % F : 23,3 % |
a. L’administration quotidienne du vénétoclax a débuté à une dose initiale de 20 mg par jour pendant 1 semaine, qui passe ensuite à 50 mg, à 100 mg et à 200 mg par palier hebdomadaire, jusqu’à l’atteinte de la dose recommandée de 400 mg 1 fois par jour. b. La cohorte traitée selon la MRM ont continué l’étude pendant 1 cycle additionnel (cycle 16) au cours duquel la MRM a été évaluée. | |||||
VENCLEXTA en association avec l’obinutuzumab
Étude CLL14
L’étude CLL14 est une étude de phase III, multicentrique, ouverte et à répartition aléatoire (1:1) qui a évalué l’efficacité et l’innocuité de VENCLEXTA en association avec l’obinutuzumab, comparativement à celles de l’obinutuzumab en association avec le chlorambucil chez des patients atteints de LLC n’ayant jamais été traités et présentant des maladies concomitantes (score total > 6 à l’échelle CIRS [Cumulative Illness Rating Scale ou échelle de pointage cumulatif de la maladie] ou clairance de la créatinine [ClCr] < 70 mL/min). Les patients qui ont participé à l’étude ont fait l’objet d’une évaluation du risque de syndrome de lyse tumorale (SLT) et, s’il y avait lieu, ont reçu un traitement prophylactique avant de recevoir l’obinutuzumab.
Tous les patients ont reçu une dose d’obinutuzumab de 1 000 mg le jour 1 du cycle 1 (la 1re dose pouvait être administrée en 2 temps, soit 100 mg le jour 1 et 900 mg le jour 1 ou 2), suivie d’une dose de 1 000 mg les jours 8 et 15 du cycle 1, puis le jour 1 de chaque cycle subséquent, pour un total de 6 cycles. Le jour 22 du cycle 1, les patients du groupe VENCLEXTA + obinutuzumab ont commencé à recevoir VENCLEXTA selon le schéma d’augmentation graduelle de la dose d’une durée de 5 semaines (voir 4 Posologie et administration). Après avoir terminé le schéma d’augmentation graduelle de la dose le jour 28 du cycle 2, les patients ont reçu VENCLEXTA à raison de 400 mg 1 fois par jour en traitement à durée déterminée à partir du jour 1 du cycle 3, jusqu’au dernier jour du cycle 12. Après avoir reçu VENCLEXTA pendant 12 mois, les patients ont cessé le traitement et ont fait l’objet d’un suivi visant à surveiller la progression de la maladie et la survie globale (SG). Les patients affectés aléatoirement au groupe obinutuzumab + chlorambucil ont reçu par voie orale du chlorambucil à raison de 0,5 mg/kg le jour 1 et le jour 15 des cycles 1 à 12, en l’absence d’une évolution de la maladie ou d’une toxicité inacceptable. Chaque cycle durait 28 jours.
Les données démographiques et les caractéristiques initiales de la maladie étaient comparables dans les 2 groupes (Tableau 32).
Tableau 32 – Données démographiques et caractéristiques initiales de la maladie des patients de l’étude CLL14
| Données démographiques et caractéristiques | VENCLEXTA + | obinutuzumab + | ||||
| obinutuzumab | chlorambucil | |||||
| (N = 216) | (N = 216) | |||||
| Âge, années; médiane (plage) | 72 (43 à 89) | 71 (41 à 89) | ||||
| Race blanche, % | 89 | 90 | ||||
| Sexe masculin, % | 68 | 66 | ||||
| Score à l’indice fonctionnel de l’ECOG (Eastern Cooperative Oncology Group), % | ||||||
| 0 | 41 | 48 | ||||
| 1 | 46 | 41 | ||||
| 2 | 13 | 12 | ||||
| Score CIRS, médiane (plage) | 9 (0 à 23) | 8 (1 à 28) | ||||
| Clairance de la créatinine < 70 mL/min, % | 60 | 55 | ||||
| Stade de Binet au moment de la sélection, % | ||||||
| A | 21 | 20 | ||||
| B | 36 | 37 | ||||
| C | 43 | 43 | ||||
| Caractéristiques cytogénétiques de la LLC, % | ||||||
| Délétion 17p | 9 | 7 | ||||
| Délétion 11q | 18 | 20 | ||||
| État mutationnel, % | ||||||
| Mutation du gène TP53 | 11 | 9 | ||||
| Absence de mutation du gène IgHV | 56 | 57 | ||||
| CIRS = Cumulative Illness Rating Scale (échelle de pointage cumulatif de la maladie); LLC = leucémie lymphoïde chronique; TP = protéine tumorale; IgHV = immunoglobulin heavy chain variable region gene (région variable du gène des chaînes lourdes des immunoglobulines). | ||||||
Au début de l’étude, le nombre médian de lymphocytes s’établissait à 55 x 109 cellules/L dans les 2 groupes. La durée médiane du suivi au moment de l’analyse était de 28 mois (plage : 0 à 36 mois).
Le paramètre d’évaluation principal était le taux de survie sans progression (SSP) évalué par les chercheurs selon les lignes directrices du NCI-WG (National Cancer Institute-sponsored Working Group ou groupe de travail commandité par le National Cancer Institute) mises à jour par l’IWCLL (International Workshop for Chronic Lymphocytic Leukemia ou atelier international sur la leucémie lymphoïde chronique) en 2008. Les principaux paramètres d’évaluation secondaires de l’efficacité
étaient la SSP évaluée par un comité d’examen indépendant (CEI), le taux de maladie résiduelle minimale (MRM — aussi appelée maladie résiduelle minime) négative (mesuré dans le sang périphérique et dans la moelle osseuse), le taux de réponse complète (TRC), le taux de réponse global (TRG) et la SG.
Le traitement par l’association VENCLEXTA + obinutuzumab a permis d’obtenir une réduction du risque d’évolution de la maladie ou de décès statistiquement significative de 65 % par rapport au traitement par l’association obinutuzumab + chlorambucil (rapport des risques instantanés [RRI] stratifié : 0,35 [intervalle de confiance (IC) à 95 % : 0,23 à 0,53], p < 0,0001, test de Mantel-Haenszel stratifié).
Les résultats de l’évaluation de l’efficacité dans la cadre de l’étude CLL14 sont présentés au Tableau 33. La courbe de Kaplan-Meier pour la SSP est présentée à la Figure 1.
Tableau 33 – Résultats d’efficacité dans l’étude CLL14
| VENCLEXTA + obinutuzumab | obinutuzumab + chlorambucil | |||||
| (N = 216) | (N = 216) | |||||
| SSP évaluée par le chercheura | ||||||
| Nombre d’événements (%) | 30 (13,9) | 77 (36) | ||||
| Évolution de la maladie, % | 14 (6) | 69 (31,9) | ||||
| Décès, % | 16 (7,4) | 8 (4) | ||||
| Médiane, mois | Non atteinte | Non atteinte | ||||
| RRI (IC à 95 %) | 0,35 (0,23 à 0,53) | |||||
| Valeur de p | < 0,0001 | |||||
| Taux de réponse | ||||||
TRG, % (IC à 95 %) | 183 (85) (79,2 à 89,2) | 154 (71) (64,8 à 77,2) | ||||
| Valeur de p | 0,0007 | |||||
| RC, % | 100 (46) | 47 (22) | ||||
| RC + RCi, % | 107 (50) | 50 (23) | ||||
| Valeur de p | < 0,0001 | |||||
| RP, % | 76 (35) | 104 (48) | ||||
| SSP = survie sans progression; RRI = rapport des risques instantanés; IC = intervalle de confiance; TRG = taux de réponse global (RC + RCi + RPn + RP); RC = rémission complète; RCi = rémission complète avec reconstitution médullaire incomplète; RP = rémission partielle; RPn = rémission partielle nodulaire. a. Entre la répartition aléatoire et le 1er signe de progression de la maladie ou le décès toutes causes confondues; estimation selon la méthode de Kaplan-Meier. | ||||||
Figure 1– Courbe de Kaplan-Meier pour la survie sans progression évaluée par le chercheur (population en ITT) dans l’étude CLL14
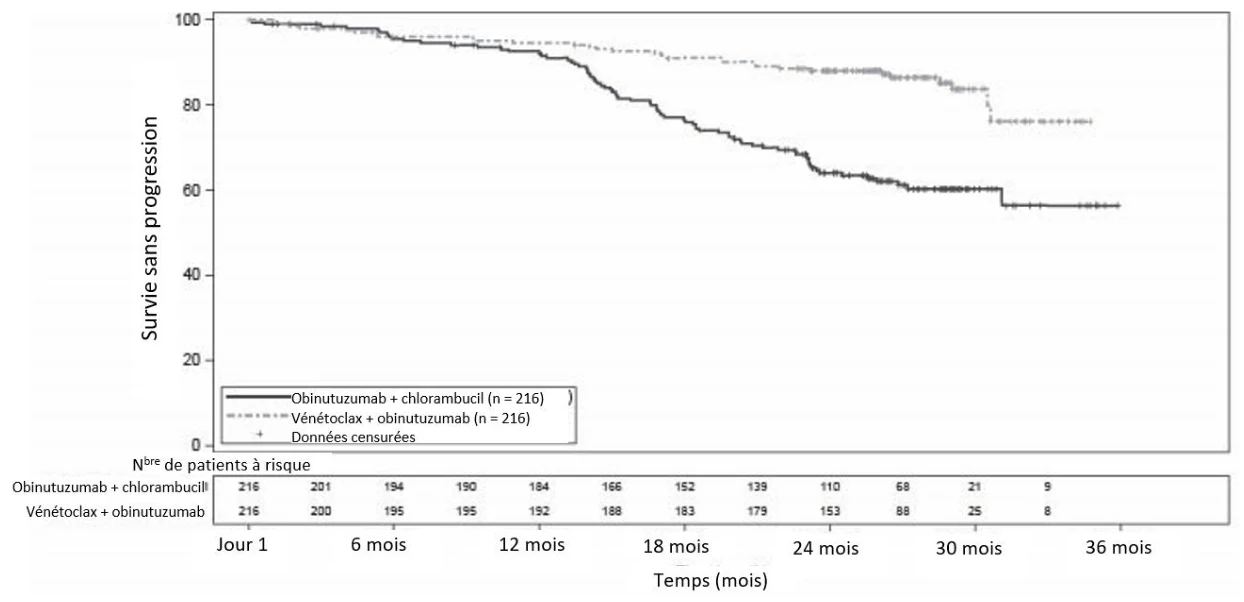
Les résultats relatifs à la SSP évaluée par le chercheur ont été confirmés par un CEI.
La MRM a été évaluée au moyen de la réaction en chaîne par polymérase avec un oligonucléotide spécifique d’allèle (ASO-PCR, allele-specific oligonucleotide polymerase chain reaction). La valeur seuil pour l’absence de maladie (MRM négative) était < 1 cellule de LLC par 104 leucocytes. Les taux de MRM négative sans égard à la réponse et chez les patients présentant une rémission complète (rémission complète [RC] / rémission complète avec reconstitution médullaire incomplète [RCi]) selon l’évaluation par un CEI sont présentés au Tableau 34.
Tableau 34 – Taux de MRM négative 3 mois après la fin du traitement observés dans l’étude CLL14
| VENCLEXTA + | obinutuzumab + | |||||
| obinutuzumab | chlorambucil | |||||
| Taux de MRM négative dans la population en ITT | ||||||
| N | 216 | 216 | ||||
| Moelle osseuse, n (%) | 123 (57) | 37 (17) | ||||
| IC à 95 % | (50 à 64) | (12 à 23) | ||||
| Valeur de pa | < 0,0001 | |||||
| Sang périphérique, n (%) | 163 (76) | 76 (35) | ||||
| IC à 95 % | (69 à 81) | (29 à 42) | ||||
| Valeur de pa | < 0,0001 | |||||
| VENCLEXTA + | obinutuzumab + | |||||
| obinutuzumab | chlorambucil | |||||
| Taux de MRM négative chez les patients présentant une RC | ||||||
| N | 100 | 47 | ||||
| Moelle osseuse, n (%) | 69 (69) | 21 (45) | ||||
| IC à 95 % | (59 à 78) | (30 à 60) | ||||
| Valeur de pa | 0,0048 | |||||
| Sang périphérique, n (%) | 87 (87) | 29 (62) | ||||
| IC à 95 % | (79 à 93) | (46 à 75) | ||||
| Valeur de pa | 0,0005 | |||||
MRM = maladie résiduelle minimale; ITT = intention de traiter; IC = intervalle de confiance; RC = rémission complète. a. Valeur de p calculée selon le test du chi carré. Sur des échantillons appariés, les résultats relatifs à la MRM négative mesurée dans le sang périphérique et dans la moelle osseuse à la fin du traitement concordaient dans 91 % des cas dans le groupe VENCLEXTA + obinutuzumab et dans 58 % des cas dans le groupe obinutuzumab + chlorambucil. | ||||||
Au moment de l’analyse primaire de la SSP, les données relatives à la SG n’étaient pas complètes, 9 et 8 % des patients respectivement du groupe VENCLEXTA + obinutuzumab et du groupe chlorambucil + obinutuzumab étant décédés.
Dans le cadre d’une analyse exploratoire, le bienfait statistiquement et cliniquement significatif du traitement par l’association VENCLEXTA + obinutuzumab par rapport au traitement par l’association obinutuzumab + chlorambucil sur le plan de la SSP a été observé dans les sous-groupes suivants : sexe; âge (< 65 ans, ≥ 65 ans; < 75 ans, ≥ 75 ans); stade de Binet au moment de la sélection (A, B, C); symptômes généraux (fièvre, sueurs nocturnes et perte de poids); ClCr estimée (< 70 mL/min, ≥ 70 mL/min); état quant à la délétion 17p; état mutationnel du gène TP53; état mutationnel du gène IgHV.
Suivi à 52 mois
Après un suivi médian de 52,4 mois, la SSP médiane n’a pas été atteinte (IC à 95 % : 57,3 à non atteinte) dans le groupe VENCLEXTA + obinutuzumab et elle a été de 36,4 mois (IC à 95 % : 34,1 à 41,0) dans le groupe obinutuzumab + chlorambucil.
Étant donné que 15,7 % des patients du groupe VENCLEXTA + obinutuzumab (34/216) et 19,0 % des patients du groupe obinutuzumab + chlorambucil (41/216) sont décédés, un bienfait sur la SG n’a pas été démontré (RRI stratifié : 0,85 [IC à 95 % : 0,54 à 1,35]).
VENCLEXTA en association avec l’ibrutinib
L’efficacité et l’innocuité d’un traitement à durée fixe par VENCLEXTA administré en association avec l’ibrutinib chez des patients atteints de LLC qui n’ont jamais été traités ont été établies dans le cadre de
2 études cliniques : une étude comparative de phase III à répartition aléatoire (étude GLOW [CLL3011]) et une étude de phase II multicentrique à 2 cohortes (étude CAPTIVATE [PCYC-1142-CA]).
Étude GLOW (CLL3011)
L’étude GLOW était une étude de phase III ouverte et à répartition aléatoire visant à comparer VENCLEXTA en association avec l’ibrutinib au chlorambucil en association avec l’obinutuzumab chez des patients atteints de LLC évolutive âgés de 65 ans ou plus et n’ayant jamais été traités et des patients adultes âgés de moins de 65 ans présentant un score >6 à l’échelle CIRS ou une ClCr ≥ 30 mL/min et < 70 mL/min, y compris 14 patients dont le tableau clinique indiquait une leucémie à petits lymphocytes (LPL). Les patients porteurs d’une délétion 17p ou de mutations connues du gène TP53 étaient exclus. Les patients (n =211) ont été répartis de façon aléatoire selon un rapport 1 :1 pour recevoir soit VENCLEXTA en association avec l’ibrutinib, soit le chlorambucil en association avec l’obinutuzumab.
Les patients du groupe VENCLEXTA + ibrutinib ont reçu l’ibrutinib en monothérapie pendant 3 cycles, puis VENCLEXTA en association avec l’ibrutinib pendant 12 cycles (y compris la période d’augmentation graduelle de la dose de VENCLEXTA de 5 semaines). Chaque cycle durait 28 jours. L’ibrutinib a été administré à raison de 420 mg par jour. VENCLEXTA a d’abord été administré conformément au schéma d’augmentation graduelle de la dose de 5 semaines, puis à la dose quotidienne recommandée de 400 mg (voir 4 Posologie et administration).
Les patients affectés aléatoirement au groupe chlorambucil + obinutuzumab ont été traités pendant 6 cycles. L’obinutuzumab a été administré à raison de 1 000 mg le jour 1 (ou à raison de 100 mg le jour 1 et de 900 mg le jour 2), le jour 8 et le jour 15 du cycle 1. Durant les cycles 2 à 6, l’obinutuzumab a été administré à raison de 1 000 mg le jour 1. Le chlorambucil a été administré à raison de 0,5 mg/kg de poids corporel les jours 1 et 15 des cycles 1 à 6. Les patients qui ont présenté une évolution confirmée de la maladie selon les critères de l’IWCLL à la fin de l’un des traitements à durée fixe pouvaient recevoir l’ibrutinib en monothérapie.
L’âge médian des patients était de 71 ans (plage de 47 à 93 ans); 58 % d’entre eux étaient des hommes et 96 %, de race blanche. Tous les patients avaient au départ un score à l’indice fonctionnel de l’Eastern Cooperative Oncology Group (ECOG) de 0 (35 %), de 1 (53 %) ou de 2 (12 %). En début d’étude, 18 % des patients étaient porteurs d’une délétion 11q et 52 %, d’un gène IgHV non muté. Les raisons les plus fréquentes de l’instauration du traitement contre la LLC comprenaient les suivantes : symptômes généraux (59 %), insuffisance médullaire évolutive (48 %), lymphadénopathie (36 %), splénomégalie (28 %) et lymphocytose évolutive (19 %). En début d’étude, l’évaluation du risque de syndrome de lyse tumorale a révélé que 25 % des patients présentaient une charge tumorale élevée, définie comme la présence de tout ganglion lymphatique ≥ 10 cm, ou de tout ganglion lymphatique ≥ 5 cm accompagné d’un nombre absolu de neutrophiles (NAN) ≥ 25 × 109 L.
Le principal paramètre d’évaluation de l’étude GLOW était le taux de SSP évalué par un CEI selon les critères de l’IWCLL. Les paramètres d’évaluation secondaires comprenaient le taux de MRM négative mesuré dans la moelle osseuse et le taux de réponse complète.
Une amélioration cliniquement et statistiquement significative de la SSP a été observée dans le groupe ayant reçu un traitement à durée fixe par l’association VENCLEXTA + ibrutinib, comparativement au groupe chlorambucil + obinutuzumab (RRI = 0,22; IC à 95 % : 0,13 à 0,36; p < 0,0001), ce qui représente
une réduction de 78 % du risque de progression de la maladie ou de décès avec l’association VENCLEXTA + ibrutinib.
Des améliorations au niveau des paramètres d’évaluation secondaires clés, soit le taux de MRM négative mesuré dans la moelle osseuse et le taux de réponse complète, ont également été constatées. Le taux de MRM négative mesuré dans la moelle osseuse évalué par séquençage de nouvelle génération (SNG) était significativement plus élevé dans le groupe VENCLEXTA + ibrutinib que dans le groupe chlorambucil + obinutuzumab (55,7 % vs 21,0 %, respectivement; p < 0,0001). Le traitement à durée fixe par l’association VENCLEXTA + ibrutinib a procuré un taux de réponse complète (c.-à-d. le pourcentage de patients ayant obtenu une réponse complète ou une réponse complète avec reconstitution médullaire incomplète) évalué par un CEI significativement plus élevé que l’association chlorambucil + obinituzumab (38,7 % vs 11,4 %, respectivement; p < 0,0001).
Les résultats de l’évaluation de l’efficacité dans le cadre de l’étude GLOW avec un suivi médian de 28 mois sont présentés au Tableau 35. La courbe de Kaplan-Meier pour la SSP est présentée à la Figure 2, et les taux de MRM négative figurent au Table 36.
Tableau 35 – Résultats d’efficacité dans l’étude CLL3011 (GLOW) chez des patients atteints de LLC n’ayant jamais été traités
| Paramètre d’évaluationa | VENCLEXTA + ibrutinib | chlorambucil + obinituzumab | ||||
| (N = 105) | (N = 105) | |||||
| Survie sans progression (SSP) | ||||||
| Nombre d’événements (%) | 22 (20,8) | 67 (63,8) | ||||
| Médiane (IC à 95 %), mois | NE (31,2 à NE) | 21,0 (16,6 à 24,7) | ||||
| RRI (IC à 95 %) | 0,22 (0,13 à 0,36) | |||||
| Valeur de pb | < 0,0001 | |||||
| Taux de réponse complète, %c | 38,7 | 11,4 | ||||
| IC à 95 % | (29,4 à 48,0) | (5,4 à 17,5) | ||||
| Valeur de pd | < 0,0001 | |||||
| Taux de réponse global, %e | 86,8 | 84,8 | ||||
| IC à 95 % | (80,3 à 93,2) | (77,9 à 91,6) | ||||
| Valeur de p | 0,6991 | |||||
IC = intervalle de confiance; RC = réponse complète; RCi = réponse complète avec reconstitution médullaire incomplète; RRI = rapport des risques instantanés; CEI = comité d’examen; NE = non évaluable; RPn = réponse partielle nodulaire; RP = réponse partielle; LLC = leucémie lymphoïde chronique. a. Selon l’évaluation du CEI. b. La valeur de p est basée sur le test de Mantel-Haenszel stratifié selon l’état mutationnel du gène IgHV (muté vs non muté vs non disponible) et la présence d’une délétion 11q (oui vs non). c. Comprend 3 patients du groupe VENCLEXTA + ibrutinib qui ont obtenu une RCi. d. La valeur de p est basée sur le test du chi carré de Cochran-Mantel-Haenszel. e. Réponse globale = RC + RCi + RPn + RP | ||||||
Figure 2 – Courbe de Kaplan-Meier pour la survie sans progression (population en ITT) dans le cadre de l’étude CLL3011 (GLOW) chez des patients atteints de LLC n’ayant jamais été traités
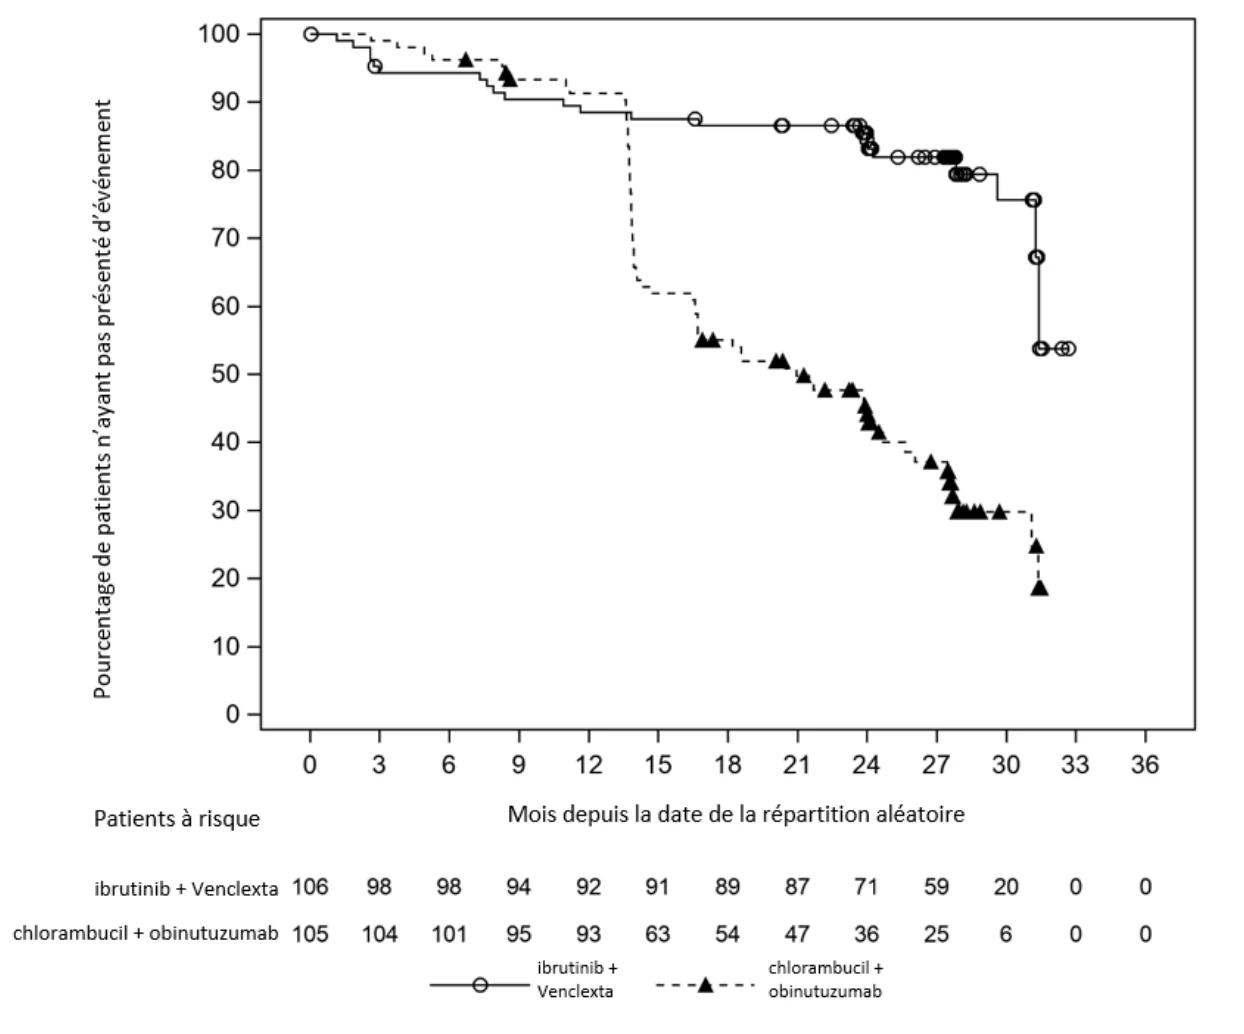
L’effet sur la SSP du traitement par l’association VENCLEXTA + ibrutinib, comparativement à l’association chlorambucil + obinutuzumab, était uniforme dans les sous-groupes prédéfinis, y compris la population à risque élevé (mutation du gène TP53, délétion 11q, ou gène IgHV non muté), le RRI pour la SSP étant de 0,23 [IC à 95 % (0,13 à 0,41)].
Avec un suivi médian de 28 mois, les données de SG n’étaient pas matures, le nombre total de décès étant de 23 : 11 (10 %) dans le groupe VENCLEXTA + ibrutinib et 12 (11 %) dans le groupe chlorambucil + obinutuzumab.
Tableau 36 – Taux de MRM négative dans le cadre de l’étude CLL3011 (GLOW) chez des patients atteints de LLC n’ayant jamais été traités
| Test de SNGa | Cytométrie de fluxb | |||||||||||||
| VENCLEXTA + | chlorambucil + | VENCLEXTA + | chlorambucil + | |||||||||||
| ibrutinib | obinutuzumab | ibrutinib | obinutuzumab | |||||||||||
| N = 106 | N = 105 | N = 106 | N = 105 | |||||||||||
| Taux de MRM négative | ||||||||||||||
| Moelle osseuse, n (%) | 59 (55,7) | 22 (21,0) | 72 (67,9) | 24 (22,9) | ||||||||||
| IC à 95 % | (46,2 à 65,1) | (13,2 à 28,7) | (59,0 à 76,8) | (14,8 à 30,9) | ||||||||||
| Valeur de p | < 0,0001 | < 0,0001 | ||||||||||||
| Sang périphérique, n (%) | 63 (59,4) | 42 (40,0) | 85 (80,2) | 49 (46,7) | ||||||||||
| IC à 95 % | (50,1 à 68,8) | (30,6 à 49,4) | (72,6 à 87,8) | (37,1 à 56,2) | ||||||||||
| Valeur de p | 0,0055 | < 0,0001 | ||||||||||||
IC = intervalle de confiance; SNG = séquençage de nouvelle génération; MRM = maladie résiduelle minimale; LLC = leucémie lymphoïde chronique. Les valeurs de p sont basées sur le test du chi carré de Cochrane-Mantel-Haenszel. À l’exception de la valeur de p pour le taux de MRM négative mesuré dans la moelle osseuse par SNG, soit la principale analyse portant sur la MRM négative et le premier paramètre d’évaluation secondaire clé de l’étude GLOW, toutes les autres valeurs de p sont nominales. Tous les résultats relatifs à la MRM proviennent d’échantillons prélevés chez ≥ 80 % des participants. a. Selon une valeur seuil de 10-4 dans le cadre d’un test de SNG (clonoSEQ). b. La MRM a été évaluée par cytométrie de flux dans le sang périphérique ou la moelle osseuse par un laboratoire central. Une MRM négative était définie comme une valeur < 1 cellule de LLC par 10 000 leucocytes (< 1 × 10⁴). | ||||||||||||||
Trois mois après la fin du traitement, les taux de MRM négative dans le sang périphérique étaient de 55 % (58/106) selon le test de SNG et de 61 % (65/106) selon la cytométrie de flux chez les patients traités par l’association VENCLEXTA + ibrutinib et, au même moment, de 39 % (41/105) selon le test de SNG et de 41 % (43/105) selon la cytométrie de flux chez les patients ayant reçu l’association chlorambucil + obinutuzumab. Trois mois après la fin du traitement, des échantillons de moelle osseuse appariés étaient disponibles pour 56 patients du groupe VENCLEXTA + ibrutinib qui avaient une MRM négative dans le sang périphérique selon le test de SNG; parmi ces patients, 52 (93 %) avaient une MRM négative dans le sang périphérique et dans la moelle osseuse.
Douze mois après la fin du traitement, les taux de MRM négative dans le sang périphérique étaient de 49 % (52/106) selon le test de SNG et de 55 % (58/106) selon la cytométrie de flux chez les patients traités par l’association VENCLEXTA + ibrutinib et, au même moment, de 12 % (13/105) selon le test de SNG et de 16 % (17/105) selon la cytométrie de flux chez les patients ayant reçu l’association chlorambucil + obinutuzumab.
Suivi à 64 mois
Avec un suivi médian de 64 mois, on a observé 20 (18,9 %) décès dans le groupe VENCLEXTA + ibrutinib et 40 (38,1 %) dans le groupe chlorambucil + obinutuzumab, ce qui correspond à une SG à 60 mois estimée selon la méthode de Kaplan-Meier de 81,6 % et de 60,8 %, respectivement, et à un RRI de 0,462 (IC à 95 % : 0,269, 0,791; non significatif sur le plan statistique). La SG médiane n’a été atteinte dans aucun des 2 groupes.
Étude CAPTIVATE (PCYC-1142-CA)
L’étude CAPTIVATE était une étude de phase II multicentrique à 2 cohortes visant à évaluer le traitement par VENCLEXTA en association avec l’ibrutinib administré soit selon une stratégie d’arrêt guidée par la MRM, soit pour une durée fixe, chez des patients adultes atteints de LLC évolutive âgés de 70 ans ou moins et n’ayant jamais été traités. Au total, 323 patients ont été inscrits à l’étude; de ce nombre, 159 ont reçu le traitement à durée fixe dans le cadre duquel ils ont pris l’ibrutinib en monothérapie pendant 3 cycles, puis VENCLEXTA en association avec l’ibrutinib pendant 12 cycles (y compris la période d’augmentation graduelle de la dose de VENCLEXTA de 5 semaines). Chaque cycle durait 28 jours. L’ibrutinib a été administré à raison de 420 mg par jour. VENCLEXTA a été administré chaque jour, d’abord conformément au schéma d’augmentation graduelle de la dose de 5 semaines, puis à la dose quotidienne recommandée de 400 mg (voir 4 Posologie et administration). Les patients qui ont présenté une évolution confirmée de la maladie selon les critères de l’IWCLL à la fin du traitement à durée fixe pouvaient recevoir l’ibrutinib en monothérapie.
Dans la cohorte ayant reçu le traitement à durée fixe, l’âge médian des patients était de 60 ans (plage de 33 à 71 ans); 67 % d’entre eux étaient des hommes et 92 %, de race blanche. Tous les patients avaient au départ un score à l’indice fonctionnel de l’ECOG de 0 (69 %) ou de 1 (31 %). Au total, 146 patients inscrits à l’étude étaient atteints de LLC et 13, de LPL. En début d’étude, 13 % des patients étaient porteurs d’une délétion 17p, 18 %, d’une délétion 11q, 17 %, d’une délétion 17p ou d’une mutation du gène TP53, 56 %, d’un gène IgHV non muté, et 19 %, d’un caryotype complexe. Les raisons les plus fréquentes de l’instauration du traitement contre la LLC comprenaient les suivantes : lymphadénopathie (65 %), lymphocytose évolutive (51 %), splénomégalie (30 %), fatigue (24 %), insuffisance médullaire évolutive se manifestant par une anémie et (ou) une thrombocytopénie (23 %), et sueurs nocturnes (21 %). En début d’étude, l’évaluation du risque de syndrome de lyse tumorale a révélé que 21 % des patients présentaient une charge tumorale élevée, définie comme la présence de tout ganglion lymphatique ≥ 10 cm, ou de tout ganglion lymphatique ≥ 5 cm accompagné d’un NAN ≥ 25 × 109 L. Après 3 cycles de traitement initial par l’ibrutinib en monothérapie, 1 % des patients présentaient une charge tumorale élevée.
Le principal paramètre d’évaluation de la cohorte de patients ayant reçu le traitement à durée fixe était le taux de réponse complète évalué par le chercheur. Il était de 55,3 % (IC à 95 % : 47,6 à 63,1) pour l’ensemble des participants. Le taux de réponse complète évalué par un CEI était de 59,7 % (IC à 95 % : 52,1 à 67,4) pour l’ensemble des patients de la cohorte ayant reçu le traitement à durée fixe et de 61,0 % (IC à 95 % : 52,8 à 69,2) pour les patients qui n’étaient pas porteurs d’une délétion 17p. Selon l’évaluation du chercheur, le taux de réponse global, un paramètre d’évaluation de l’efficacité secondaire, était de 96,2 % pour l’ensemble des participants.
Les résultats de l’évaluation de l’efficacité dans le cadre de l’étude PCYC-1142-CA avec un suivi médian de 28 mois sont présentés au Tableau 37, et les taux de MRM négative figurent au Tableau 38.
Tableau 37 – Résultats d’efficacité dans l’étude PCYC-1142-CA (CAPTIVATE; cohorte ayant reçu le traitement à durée fixe)a chez des patients atteints de LLC n’ayant jamais été traités
| VENCLEXTA + ibrutinib | |||||||||
| Paramètre d’évaluationa | Non-porteurs d’une | Tous les patients (N = 159) | |||||||
| délétion 17p | |||||||||
| (N = 136) | |||||||||
| Taux de réponse complète, n (%) | 76 (55,9) | 88b (55,3) | |||||||
| IC à 95 % | (47,5 à 64,2) | (47,6 à 63,1) | |||||||
| Durée médiane de la réponse complète, mois (plage)c | N.E. (0,03+ à 24,9+) | N.E. (0,03+ à 24,9+) | |||||||
| Taux de réponse global, n (%)d | 130 (95,6) | 153 (96,2) | |||||||
| IC à 95 % | (92,1 à 99,0) | (93,3 à 99,2) | |||||||
| Meilleure réponse globale | |||||||||
| RC | 74 (54,4) | 83 (52,2) | |||||||
| RCi | 2 (1,5) | 5 (3,1) | |||||||
| RPn | 1 (0,7) | 1 (0,6) | |||||||
| RP | 53 (39,0) | 64 (40,3) | |||||||
IC = intervalle de confiance; RC = réponse complète; RCi = réponse complète avec reconstitution médullaire incomplète; N.E. = non évaluable; RPn = réponse partielle nodulaire; RP = réponse partielle; LLC = leucémie lymphoïde chronique. a. Selon l’évaluation du chercheur. b. Comprend 5 patients qui ont obtenu une RCi. c. Un symbole « + » indique une observation censurée. d. Réponse globale = RC + RCi + RPn + RP. | |||||||||
Tableau 38 – Taux de MRM négative dans le cadre de l’étude PCYC-1142-CA (CAPTIVATE; cohorte ayant reçu le traitement à durée fixe) chez des patients atteints de LLC n’ayant jamais été traités
| VENCLEXTA + ibrutinib | ||||||||
| Non-porteurs d’une délétion 17p | Tous les patients | |||||||
| (N = 136) | (N = 159) | |||||||
| Taux de MRM négative | ||||||||
| Moelle osseuse, n (%) | 84 (61,8) | 95 (59,7) | ||||||
| IC à 95 % | (53,6 à 69,9) | (52,1 à 67,4) | ||||||
| Sang périphérique, n (%) | 104 (76,5) | 122 (7776,7) | ||||||
| IC à 95 % | (69,3 à 83,6) | (70,2 à 83,3) | ||||||
| IC = intervalle de confiance; MRM = maladie résiduelle minimale; LLC = leucémie lymphoïde chronique. La MRM a été évaluée par cytométrie de flux dans le sang périphérique ou la moelle osseuse par un laboratoire central. Une MRM négative était définie comme une valeur < 1 cellule de LLC par 10 000 leucocytes (< 1 × 10⁴). Tous les résultats relatifs à la MRM proviennent d’échantillons prélevés chez ≥ 80 % des participants. | ||||||||
Trois mois après la fin du traitement par l’association VENCLEXTA + ibrutinib, le taux de MRM négative pour l’ensemble des patients était de 56,6 % (90/159) dans le sang périphérique et de 52,2 % (83/159) dans la moelle osseuse; pour les patients qui n’étaient pas porteurs d’une délétion 17p, ce taux était de 57,4 % (78/136) dans le sang périphérique et de 54,4 % (74/136) dans la moelle osseuse. Au moment de cette évaluation, des échantillons de moelle osseuse appariés étaient disponibles pour 84 patients qui avaient une MRM négative dans le sang périphérique; parmi ces patients, 76 (90 %) avaient une MRM négative dans le sang périphérique et dans la moelle osseuse.
Patients atteints de LLC et porteurs d’une délétion 17p et (ou) d’une mutation du gène TP53 dans le cadre de l’étude CAPTIVATE (PCYC-1142-CA)
Chez les patients de la cohorte ayant reçu le traitement à durée fixe qui étaient porteurs d’une délétion 17p et (ou) d’une mutation du gène TP53 (n = 27 dont n = 20 pour la délétion 17p), le taux de réponse global selon l’évaluation d’un CEI était de 96,3 %; le taux de réponse complète était de 55,6 %, et la durée médiane de la réponse complète n’a pas été atteinte (plage de 4,3 à 22,6 mois). Trois mois après la fin du traitement, le taux de MRM négative était de 40,7 % dans la moelle osseuse et de 59,3 % dans le sang périphérique chez les patients porteurs d’une délétion 17p et (ou) d’une mutation du gène TP53.
VENCLEXTA en association avec le rituximab
Étude MURANO
L’étude MURANO est une étude de phase III, multicentrique, ouverte, à répartition aléatoire (1:1) et comportant un traitement de durée limitée qui a évalué l’efficacité et l’innocuité de VENCLEXTA (vénétoclax) en association avec le rituximab par rapport à celles de la bendamustine en association avec le rituximab chez des patients atteints de LLC récidivante ou réfractaire ayant reçu au moins 1 traitement antérieur. Les patients qui avaient déjà été traités par VENCLEXTA ont été exclus.
Les patients du groupe VENCLEXTA + rituximab ont d’abord reçu une dose croissante de VENCLEXTA pendant la période d’augmentation graduelle de la dose d’une durée de 5 semaines (voir 4 Posologie et administration) pour ensuite recevoir une dose de 400 mg par jour pendant 24 mois à partir du jour 1 du cycle 1 de la période d’administration du rituximab en l’absence d’une évolution de la maladie ou d’une toxicité inacceptable. Après la période d’augmentation graduelle de la dose d’une durée de 5 semaines, les patients ont commencé à recevoir le rituximab à raison de 375 mg/m2 au cycle 1 et de 500 mg/m2 aux cycles 2 à 6. Chaque cycle durait 28 jours. Les patients du groupe bendamustine + rituximab ont reçu la bendamustine à raison de 70 mg/m2 aux jours 1 et 2 du cycle pendant 6 cycles et le rituximab selon le schéma posologique décrit ci-dessus. Après la période de 24 mois de traitement pour le groupe traité par l’association VENCLEXTA + rituximab ou de 6 cycles de bendamustine + rituximab, les patients ont continué d’être suivis pour évaluer l’évolution de la maladie et la SG.
Au total, 389 patients ont été répartis aléatoirement, d’une part, dans le groupe VENCLEXTA + rituximab (194 patients) et, d’autre part, dans le groupe bendamustine + rituximab (195 patients). Les données démographiques et les caractéristiques initiales de la maladie étaient comparables dans les 2 groupes (Tableau 39).
Tableau 39 – Données démographiques et caractéristiques initiales de la maladie des patients de l’étude MURANO
| Données démographiques et caractéristiques | VENCLEXTA + | bendamustine + | ||||
| rituximab | rituximab | |||||
| (N = 194) | (N = 195) | |||||
| Âge, années; médiane (plage) | 64,5 (28 à 83) | 66 (22 à 85) | ||||
| Race blanche, % | 96,8 | 96,7 | ||||
| Sexe masculin, % | 70,1 | 77,4 | ||||
| Score à l’indice fonctionnel de l’ECOG (Eastern Cooperative Oncology Group), % | ||||||
| 0 | 57,2 | 55,7 | ||||
| 1 | 42,3 | 43,3 | ||||
| 2 | 0,5 | 1,0 | ||||
| Charge tumorale, % | ||||||
| Nombre absolu de lymphocytes ≥ 25 x 109/L | 66,5 | 68,7 | ||||
| 1 ganglion lymphatique ou plus de ≥ 5 cm | 45,7 | 47,6 | ||||
| Nombre de traitements antérieurs, % | ||||||
| Nombre médian (plage) | 1 (1 à 5) | 1 (1 à 4) | ||||
| 1 | 57,2 | 60,0 | ||||
| 2 | 29,4 | 22,1 | ||||
| ≥ 3 | 13,4 | 17,9 | ||||
| Données démographiques et caractéristiques | VENCLEXTA + | bendamustine + | ||||
| rituximab | rituximab | |||||
| (N = 194) | (N = 195) | |||||
| Traitements antérieurs contre la LLC | ||||||
| Nombre médian (plage) | 1 (1 à 5) | 1 (1 à 4) | ||||
| Utilisation antérieure d’agents alkylants, % | 93,3 | 95,4 | ||||
| Utilisation antérieure d’analogues des purines, % | 80,5 | 81,4 | ||||
| Utilisation antérieure d’anticorps anti-CD20, % | 76,3 | 78,6 | ||||
Utilisation antérieure d’inhibiteurs de la voie de signalisation du récepteur des lymphocytes B, % | 1,5 | 2,6 | ||||
| Utilisation antérieure de l’association FCR, % | 54,1 | 55,4 | ||||
| Réfractaire à la fludarabine, % | 14,1 | 15,5 | ||||
| Caractéristiques cytogénétiques de la LLC, % | ||||||
| Délétion 17p | 26,6 | 27,2 | ||||
| Délétion 11q | 35,3 | 37,9 | ||||
| Mutation du gène TP53 | 25,0 | 27,7 | ||||
| Absence de mutation du gène IgHV | 68,3 | 68,3 | ||||
| Temps écoulé depuis le diagnostic, années; médiane (plage) | 6,44 (0,5 à 28,4) | 7,11 (0,3 à 29,5) | ||||
| FCR = fludarabine, cyclophosphamide, rituximab; TP = protéine tumorale. | ||||||
La durée médiane du suivi au moment de l’analyse primaire était de 24,8 mois (plage : 0,3 à 37,4 mois) dans le groupe VENCLEXTA + rituximab et de 22,1 mois (plage : 0 à 33,8 mois) dans le groupe bendamustine + rituximab.
L’évaluation de l’efficacité est fondée sur le paramètre d’évaluation principal, soit la SSP établie par un CEI selon les lignes directrices du NCI-WG mises à jour par l’IWCLL en 2008. Le traitement par VENCLEXTA + rituximab a permis d’obtenir une réduction du risque d’évolution de la maladie ou de décès statistiquement significative de 81 % (RRI : 0,19 [IC à 95 % : 0,13 à 0,28]; p < 0,0001; Tableau 40 et Figure 3).
Les principaux paramètres d’évaluation secondaires étaient le taux de RC/RCi, le meilleur TRG et la SG. Le taux de RC/RCi était de 8 % dans le groupe VENCLEXTA + rituximab et de 4 % dans le groupe bendamustine + rituximab (Tableau 40). La différence entre les taux de RC/RCi n’a pas atteint le seuil de signification statistique.
Le TRG était de 92 % dans le groupe VENCLEXTA + rituximab et de 72 % dans le groupe bendamustine +
rituximab (Tableau 41). Les données sur la SG n’étaient pas complètes au moment de l’analyse primaire de la SSP; 8 % des patients étaient décédés dans le groupe VENCLEXTA + rituximab et 14 %, dans le groupe bendamustine + rituximab. Conformément au plan d’analyse hiérarchique, aucune analyse statistique formelle du TRG et de la SG n’a pu être réalisée.
Tableau 40 – Résultats d’efficacité dans l’étude MURANO selon l’évaluation du CEI (population en ITT)
| VENCLEXTA + rituximab | bendamustine + rituximab | |||||
| (N = 194) | (N = 195) | |||||
| Survie sans progression | ||||||
| Nombre d’événements (%) | 35 (18,0) | 106 (54,4) | ||||
| Évolution de la maladie | 26 (13) | 91 (47) | ||||
| Décès | 9 (5) | 15 (8) | ||||
Médiane, mois (IC à 95 %) | Non atteinte | 18,1 (15,8 à 22,3) | ||||
| RRI (IC à 95 %)a | 0,19 (0,13 à 0,28) | |||||
| Valeur de p | p < 0,0001 | |||||
| Taux de réponse, % | ||||||
TRG (IC à 95 %) | 92,3 (87,6 à 95,6) | 72,3 (65,5 à 78,5) | ||||
| RC + RCi (IC à 95 %) | 8,2 (4,8 à 13,1) | 3,6 (1,5 à 7,3) | ||||
| RPn, % | 1,5 | 0,5 | ||||
| RP, % | 82,5 | 68,2 | ||||
| CEI = comité d’examen indépendant; IC = intervalle de confiance; RRI = rapport des risques instantanés; TRG = taux de réponse global (RC + RCi + RPn + RP); RC = rémission complète; RCi = rémission complète avec reconstitution médullaire incomplète; RPn = rémission partielle nodulaire; RP = rémission partielle. a. RRI = rapport des risques instantanés estimé à l’aide d’un modèle de risques proportionnels de Cox stratifié selon la présence ou l’absence de la délétion 17p, le risque et la région géographique; la valeur de p est basée sur le test de Mantel-Haenszel stratifié selon les mêmes facteurs. | ||||||
Figure 3. Courbe de Kaplan-Meier pour la survie sans progression évaluée par le CEI (population en ITT) dans l’étude MURANO
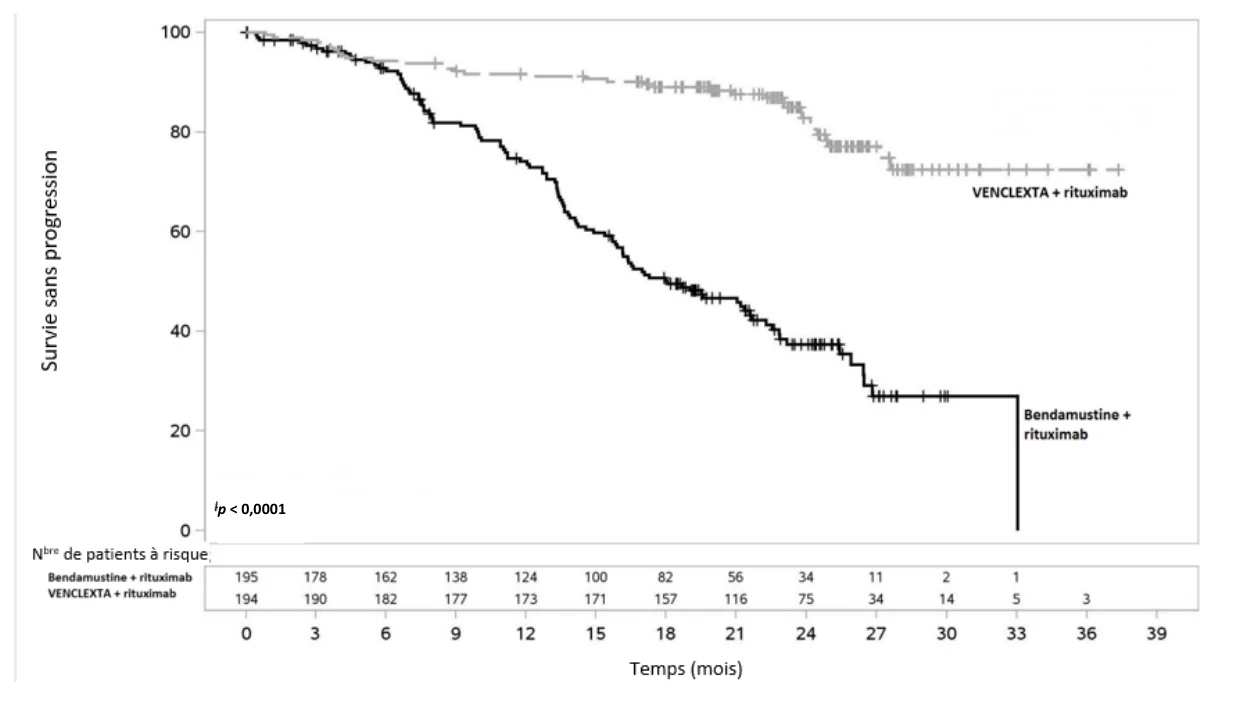
Le bienfait de l’association VENCLEXTA +rituximab par rapport à l’association bendamustine + rituximab sur le plan de la SSP a été constaté dans tous les sous-groupes examinés, y compris les sous-groupes formés selon l’âge (< 65 ans, ≥ 65 ans et < 75 ans, ≥ 75 ans), le nombre de traitements antérieurs (1, > 1), le volume des ganglions (< 5 cm, ≥ 5 cm), l’état quant à la délétion 17p, l’état quant à la délétion 11q, l’état mutationnel du gène TP53, l’état mutationnel du gène IgHV et selon que la maladie était réfractaire ou récidivante à la suite du plus récent traitement.
Au moment de l’analyse primaire (date limite de la collecte des données : 8 mai 2017), 65 patients avaient terminé le traitement de 24 mois par l’association VENCLEXTA + rituximab sans progression de la maladie et 78 patients continuaient de recevoir VENCLEXTA (plus de 18 mois de traitement).
La MRM a été évaluée au moyen de la réaction en chaîne par polymérase avec un oligonucléotide spécifique d’allèle (ASO-PCR, allele-specific oligonucleotide polymerase chain reaction) et de la cytométrie en flux. La valeur seuil pour l’absence de maladie (c.-à-d. pour une MRM négative) était 1 cellule de LLC par 104 leucocytes. Trois mois après l’administration de la dernière dose de rituximab, le taux de MRM négative dans le sang périphérique était de 62,4 % (IC à 95 % : 55,2 à 69,2) dans le groupe VENCLEXTA + rituximab et de 13,3 % (IC à 95 % : 8,9 à 18,9) dans le groupe bendamustine + rituximab.
Suivi à 59 mois
Avec un suivi médian de 59,2 mois (plage : 0 à 71,5 mois), la SSP médiane évaluée par le chercheur s’est chiffrée à 53,6 mois dans le groupe VENCLEXTA + rituximab et à 17,0 mois dans le groupe bendamustine + rituximab (RRI stratifié : 0,19 [IC à 95 % : 0,15 à 0,26]).
p < 0,0001
La SG médiane n’a été atteinte dans aucun des groupes; 16,5 % des patients du groupe VENCLEXTA + rituximab (32/194) et 32,8 % des patients du groupe bendamustine + rituximab (64/195) sont décédés (RRI stratifié : 0,40 [IC à 95 % :0,26 à 0,62]). La courbe de Kaplan-Meier pour la survie globale est présentée à la Figure 4.
Figure 4 – Courbe de Kaplan-Meier pour la survie globale dans l’étude MURANO
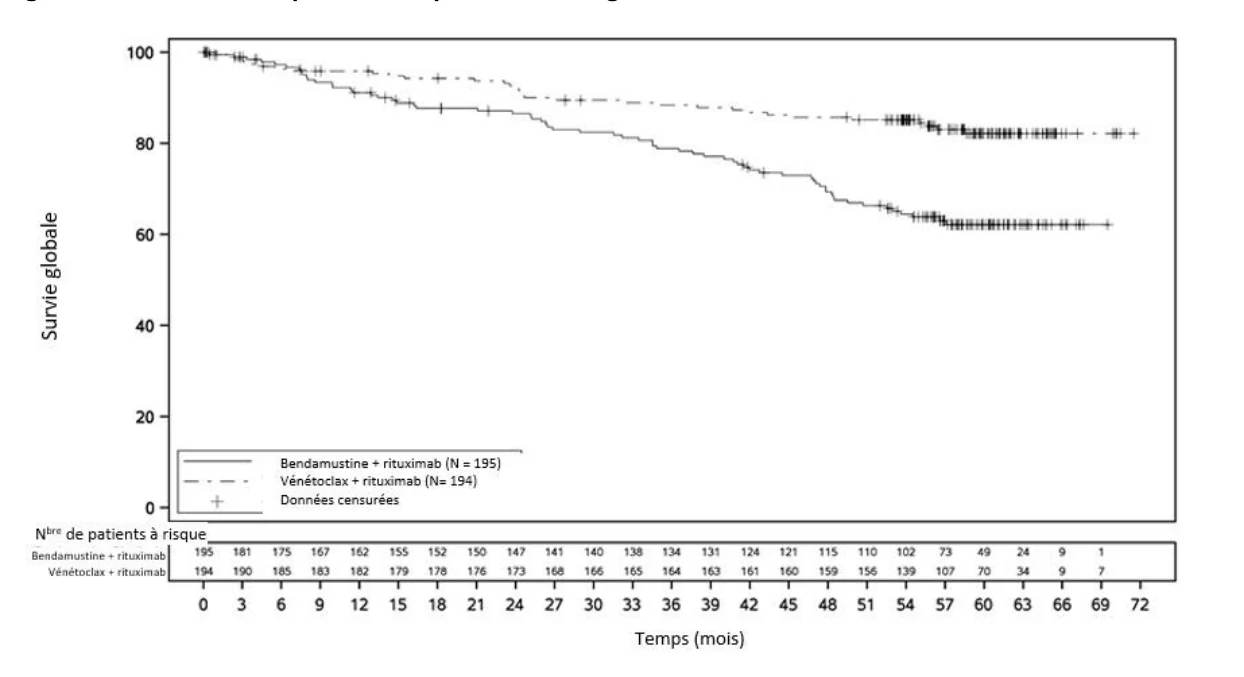
VENCLEXTA en monothérapie
L’innocuité et l’efficacité de VENCLEXTA chez les patients atteints de LLC qui avaient reçu au moins 1 traitement antérieur ont été évaluées dans 3 études cliniques à groupe unique : M13-982, M14-032 et M12-175.
Étude M13-982
L’étude M13-982 de phase II, multicentrique, ouverte et à groupe unique, portait sur 107 patients atteints de LLC porteurs d’une délétion 17p qui avaient déjà été traités contre ce cancer. Les patients étaient inscrits à l’étude s’ils étaient porteurs d’une délétion 17p confirmée et avaient fait une rechute après avoir reçu au moins 1 traitement antérieur ou étaient réfractaires à au moins 1 traitement antérieur. Le Tableau 41 résume les données démographiques et les caractéristiques initiales de la maladie dans la population de l’étude.
Tableau 41 – Données démographiques et caractéristiques initiales de la maladie des patients de l’étude M13-982
| Données démographiques et caractéristiques | M13-982 | ||
| N = 107a | |||
| Âge (années) | |||
| Médiane (plage) | 67 (37 à 85) | ||
| Sexe, n (%) | |||
| Masculin | 70 (65,4) | ||
| Féminin | 37 (34,6) | ||
| Race, n (%) | |||
| Blanche | 103 (97,2) | ||
| Autre | 4 (2,1) | ||
| Score à l’indice fonctionnel de l’ECOG (Eastern Cooperative Oncology Group) | |||
| 0 | 39,3 | ||
| 1 | 52,3 | ||
| 2 | 8,4 | ||
| Charge tumorale, % | |||
| Nombre absolu de lymphocytes ≥ 25 x 109/L | 50,5 | ||
| 1 ganglion lymphatique ou plus de > 5 cm | 53,3 | ||
| Nombre de traitements antérieurs; médiane (plage) | 2 (1 à 10) | ||
| Temps écoulé depuis le diagnostic, mois; médiane (plage) | 81,7 (1,2 à 385,6)b | ||
| a. Un patient n’était pas porteur d’une délétion 17p. b. N = 106. | |||
Parmi les patients, 37,4 % (34/91) étaient réfractaires à la fludarabine, 81,1 % (30/37) étaient porteurs du gène IgHV non muté et 23,8 % (19/80) étaient porteurs d’une délétion 11q.
Les patients ont reçu VENCLEXTA selon un schéma d’augmentation graduelle hebdomadaire de la dose commençant à 20 mg et passant ensuite à 50 mg, à 100 mg, à 200 mg et, enfin, à 400 mg 1 fois par jour. Les patients ont continué à recevoir 400 mg de VENCLEXTA par voie orale 1 fois par jour jusqu’à ce qu’on observe une évolution de la maladie ou l’apparition d’une toxicité inacceptable. La durée médiane du traitement au moment de l’évaluation était de 12,1 mois (plage : 0 à 21,5 mois).
Le principal paramètre d’évaluation de l’efficacité était le TRG évalué par un CEI selon les lignes directrices du NCI-WG mises à jour par l’IWCLL en 2008. Les résultats de l’évaluation de l’efficacité sont présentés au Tableau 42.
Tableau 42 – Résultats de l’évaluation de l’efficacité dans l’étude M13-982
| Paramètre d’évaluation | Évaluation du CEI | ||
| N = 107a | |||
TRG, n (%) (IC à 95 %) | 85 (79,4) (70,5 à 86,6) | ||
| RC + RCi, n (%) | 8 (7,5) | ||
| RPn, n (%) | 3 (2,8) | ||
| RP, n (%) | 74 (69,2) | ||
CEI = comité d’examen indépendant; TRG = taux de réponse global (RC + RCi + RPn + RP); IC = intervalle de confiance; RC = rémission complète; RCi = rémission complète avec reconstitution médullaire incomplète; RPn = rémission partielle nodulaire; RP = rémission partielle. a. Un patient n’était pas porteur d’une délétion 17p. | |||
Le temps médian écoulé avant l’obtention d’une 1re réponse était de 0,8 mois (plage : 0,1 à 8,1 mois). La durée de la réponse (DDR) variait de 2,9 à plus de 19,0 mois.
La DDR a été évaluée chez 80 patients qui avaient obtenu une 1re réponse (RC, RCi, RP ou RPn) au moyen des résultats et des évaluations des chercheurs recueillis à une date limite de collecte des données ultérieure. La DDR médiane était de 35,3 mois (IC à 95 % : 26,5 à valeur non disponible). La DDR estimée par la méthode de Kaplan-Meier était de 83,5 % (IC à 95 % : 73,3 à 90,1 %) à 18 mois et de 64,3 % (IC à 95 % : 52,6 à 73,8 %) à 24 mois.
La MRM a été évaluée chez des patients traités par VENCLEXTA qui ont obtenu une RC, une RCi ou une RP accompagnée d’une maladie résiduelle limitée. La valeur seuil pour l’absence de maladie était 1 cellule de LLC par 104 leucocytes dans l’échantillon (c’est-à-dire, une valeur < 10-4 a été considérée comme une MRM négative). Selon les évaluations des chercheurs recueillies à une date limite de collecte des données ultérieure, 31 % (33/107) des patients avaient une MRM négative dans le sang périphérique et 13 d’entre eux avaient également une MRM négative dans la moelle osseuse.
La qualité de vie a été évaluée au moyen du questionnaire QLQ-C30 (questionnaire sur la qualité de vie liée au cancer à 30 items) de l’Organisation européenne de recherche sur le traitement du cancer (OERTC). En tout, 73 patients ont rempli le questionnaire (échelle) GHS/QoL (Global Health Status / Quality of Life ou état de santé général et qualité de vie) au début de l’étude et à la semaine 24. Les patients traités par VENCLEXTA présentaient une amélioration de 15,9 % du score moyen au questionnaire GHS/QoL à la semaine 24 (67,9), par rapport au début de l’étude (58,6).
Étude M14-032
L’étude M14-032 était une étude de phase II, multicentrique et ouverte visant à évaluer l’efficacité de VENCLEXTA chez des patients atteints de LLC ayant connu une rechute ou ayant été réfractaires à l’ibrutinib ou à l’idélalisib. Les patients ont reçu une dose quotidienne de 400 mg de VENCLEXTA selon
le schéma posologique d’augmentation graduelle de la dose. Les patients ont continué à recevoir 400 mg de VENCLEXTA 1 fois par jour jusqu’à la progression de la maladie ou l’apparition d’une toxicité inacceptable. Au moment de l’analyse, la durée médiane du traitement était de 14,3 mois (plage : 0,1 à 31,4 mois).
Le principal paramètre d’évaluation de l’efficacité était le TRG évalué par un CEI, conformément aux lignes directrices du NCI-WG mises à jour par l’IWCLL (2008). L’évaluation des réponses a été effectuée à la semaine 24 chez les patients de la cohorte principale, tandis que la maladie a été évaluée à la semaine 36 chez les patients inscrits à la cohorte d’expansion.
Au total, 127 patients ont été inscrits à l’étude, soit 64 patients dans la cohorte principale (43 exposés antérieurement à l’ibrutinib et 21, à l’idélalisib) et 63 patients dans une cohorte d’expansion (48 exposés antérieurement à l’ibrutinib et 15, à l’idélalisib). L’âge médian des patients était de 66 ans (plage : 28 à 85 ans), 70 % d’entre eux étaient des hommes et 92 % étaient de race blanche. Le temps médian écoulé depuis le diagnostic était de 8,3 ans (plage : 0,3 à 18,5 ans; N = 96). Le nombre médian de traitements antérieurs contre la LLC était de 4 (plage : 1 à 15 traitements). Sur les 127 patients, 18,9 % avaient reçu de l’ibrutinib et de l’idélalisib. Au départ, 41 % des patients présentaient au moins 1 ganglion de ≥ 5 cm, 31 % avaient un nombre absolu de lymphocytes ≥ 25 x 109/L, 57 % présentaient un gène IgHV non muté documenté et 39 % étaient porteurs d’une délétion 17p documentée.
Les résultats de l’évaluation de l’efficacité chez les 127 patients par le CEI sont présentés au Tableau 43.
Tableau 43 – Résultats de l’évaluation de l’efficacité dans l’étude M14-032
| Évaluation du CEI | |||||||
| Paramètre d’évaluation | Après l’échec de l’ibrutinib N = 91 | Après l’échec de l’idélalisib N = 36 | Tous les patients N = 127 | ||||
| TRG, n (%) [IC à 95 %] | 64 (70,3) [59,8 à 79,5] | 25 (69,4) [51,9 à 83,7] | 89 (70,1) [61,3 à 77,9] | ||||
| RC + RCi, n (%) | 1 (1,1) | 0 | 1 (0,8) | ||||
| RPn, n (%) | 0 (0) | 0 (0) | 0 (0) | ||||
| RP, n (%) | 63 (69,2) | 25 (69,4) | 88 (69,3) | ||||
| DDR, % (IC à 95 %) | n = 64 | n = 25 | N = 89 | ||||
| Estimation à 6 mois | 96,5 (86,6 à 99,1) | 100 (100 à 100) | 97,4 (90,0 à 99,4) | ||||
| Estimation à 12 mois | N. D. | N. D. | N. D. | ||||
| Temps médian écoulé avant la 1re réponse, mois (plage) | 2,6 (1,0 à 8,9) | 2,3 (1,6 à 5,3) | 2,5 (1,0 à 8,9) | ||||
| CEI = comité d’examen indépendant; TRG = taux de réponse global (RC + RCi + RPn + RP); IC = intervalle de confiance; RC = rémission complète; RCi = rémission complète avec reconstitution médullaire incomplète; RPn = rémission partielle nodulaire; RP = rémission partielle; DDR = durée de la réponse; N. D. = non disponible. | |||||||
La DDR médiane n’a pas été atteinte; la DDR de l’ensemble des patients allait de 0 à 11,6 mois (suivi médian de 18,7 mois). Le taux de MRM négative dans le sang périphérique chez les 127 patients était de 25 % (32/127) et 8 patients présentaient une MRM négative dans la moelle osseuse.
Étude M12-175
L’étude M12-175 de phase I, multicentrique et ouverte, a été menée chez des patients atteints de LLC, parmi lesquels certains étaient porteurs d’une délétion 17p, qui avaient déjà été traités contre ce cancer, qui avaient fait une rechute après un traitement standard ou étaient réfractaires à un traitement standard, et qui n’avaient accès à aucun autre traitement. L’efficacité de VENCLEXTA a été évaluée chez 67 patients qui ont reçu VENCLEXTA à raison d’une dose quotidienne finale de 400 mg après une période d’augmentation graduelle de la dose, et qui ont continué à recevoir 400 mg de VENCLEXTA en monothérapie par voie orale 1 fois par jour jusqu’à ce qu’on observe une évolution de la maladie ou l’apparition d’une toxicité inacceptable. La durée médiane du traitement au moment de l’évaluation était de 22,1 mois (plage : 0,5 à 50,1 mois).
L’âge médian des patients était de 66 ans (plage : 42 à 84 ans), 78 % d’entre eux étaient des hommes et 87 % étaient de race blanche. Le nombre médian de traitements antérieurs était de 3 (plage : 1 à 11). Au départ, 67 % des patients présentaient au moins 1 ganglion de ≥ 5 cm, 30 % avaient un nombre absolu de lymphocytes ≥ 25 × 109/L, 33 % avaient un gène IgHV non muté documenté et 21 % étaient porteurs d’une délétion 17p documentée.
Un TRG de 71 % (IC à 95 % : 58 à 82 %), un taux de RC et de RCi de 7 % et un taux de RP de 64 % ont été signalés chez les 59 patients atteints de LLC récidivante ou réfractaire, selon l’évaluation d’un CEI d’après les lignes directrices du NCI-WG mises à jour par l’IWCLL (2008).
La DDR allait de 2,4 à 32,5 mois (suivi médian estimatif de 9,7 mois). La DDR estimative à 12 mois était de 89 % (IC à 95 % : 68 à 98 %).
Lymphome à cellules du manteau (LCM)
Tableau 13 – Résumé des données démographiques des participants aux études cliniques portant sur le LCM récidivant ou réfractaire
| N° de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (plage) | Sexe |
SYMPATICO (PCYC-1143- CA) | Étude de phase III à double insu et à répartition aléatoire (1:1) | VENCLEXTA par voie orale 1 fois par jour + ibrutinib à 560 mg par voie orale 1 fois par joura placebo + ibrutinib à 560 mg par voie orale 1 fois par jour | 134 133 Total : N = 267 | 67 (42 à 88) | H : 79 % F : 21 % |
| a L’administration quotidienne du vénétoclax a débuté à une dose initiale de 20 mg par jour, qui passe ensuite à 50 mg, à 100 mg et à 200 mg par palier hebdomadaire, jusqu’à l’atteinte de la dose recommandée de 400 mg 1 fois par jour. La durée du traitement en association avec l’ibrutinib est de 24 mois, en comptant la période d’augmentation graduelle de la dose. | |||||
VENCLEXTA en association avec l’ibrutinib
L’étude SYMPATICO est une étude de phase III à double insu et à répartition aléatoire (1:1) qui a évalué l’efficacité et l’innocuité de VENCLEXTA en association avec l’ibrutinib, comparativement à celles d’un placebo en association avec l’ibrutinib, chez des patients atteints d’un LCM récidivant ou réfractaire. Les patients évalués dans le cadre de cette étude avaient reçu au moins 1 traitement antérieur, mais pas plus de 5, pour le LCM et avaient subi un échec thérapeutique documenté, c’est-à-dire une absence de réponse, même partielle, au traitement le plus récent ou une progression de la maladie après le plus récent traitement.
Les patients ont reçu une dose de 400 mg de VENCLEXTA 1 fois par jour par voie orale après la période d’augmentation graduelle de la dose d’une durée de 5 semaines (voir 4 Posologie et administration) ou un placebo 1 fois par jour pendant 23 mois. Les patients ont reçu l’ibrutinib à 560 mg en concomitance au début de la période d’augmentation graduelle de la dose de VENCLEXTA ou de l’administration du placebo, et continué de recevoir l’ibrutinib à 560 mg en monothérapie jusqu’à la progression de la maladie ou l’apparition d’une toxicité inacceptable.
Au total, 267 patients ont été répartis aléatoirement : 134 ont été affectés au groupe VENCLEXTA + ibrutinib et 133, au groupe placebo + ibrutinib. Les données démographiques et les caractéristiques initiales de la maladie étaient comparables dans les 2 groupes (Tableau 45).
Tableau 14 – Données démographiques et caractéristiques initiales de la maladie des patients de l’étude SYMPATICO
| Données démographiques et caractéristiques | VENCLEXTA + | placebo + ibrutinib (N = 133) | ||
| ibrutinib | ||||
| (N = 134) | ||||
| Âge | ||||
| Années, médiane (plage) | 69 (42 à 84) | 67 (44 à 88) | ||
| ≥ 65 ans, n (%) | 93 (69) | 86 (65) | ||
| Race, n (%) | ||||
| Blanche | 116 (87) | 115 (86) | ||
| Autre | 18 (13) | 18 (14) | ||
| Sexe, n (%) | ||||
| Homme | 103 (77) | 108 (81) | ||
| Femme | 31 (23) | 25 (19) | ||
| Nombre de traitements antérieurs, n (%) | ||||
| 1 | 80 (60) | 79 (59) | ||
| 2 | 32 (24) | 31 (23) | ||
| ≥ 3 | 22 (16) | 23 (17) | ||
| Temps médian écoulé depuis le diagnostic, mois (plage) | 42,7 (2 à 262) | 39,2 (0 à 203) | ||
| Score à l’indice fonctionnel de l’ECOG (Eastern Cooperative Oncology Group), n (%) | ||
| 0 | 74 (55) | 74 (56) |
| 1 | 54 (40) | 55 (41) |
| 2 | 6 (4) | 4 (3) |
| Fonction rénale | ||
| Clairance de la créatinine (ClCr) ≥ 60 mL/min | 111 (83) | 106 (18) |
| ClCr < 60 mL/min | 22 (16) | 26 (20) |
| Histologie du LCM, n (%) | ||
| Typique | 88 (66) | 95 (71) |
| Blastoïde | 19 (14) | 17 (13) |
| Pléomorphe | 8 (6) | 6 (5) |
| Syndrome de lyse tumorale, n (%) | ||
| Risque faible | 105 (78) | 104 (78) |
| Risque élevé | 29 (22) | 29 (22) |
| Score MIPI simplifié, n (%) | ||
| Risque faible | 18 (13) | 23 (17) |
| Risque intermédiaire | 63 (47) | 68 (51) |
| Risque élevé | 51 (38) | 41 (31) |
| Volume des ganglions lymphatiques, n (%) | ||
| ≥ 5 à < 10 cm | 49 (37) | 43 (32) |
| ≥ 10 cm | 13 (10) | 10 (8) |
| Splénomégalie, n (%)a | 42 (31) | 33 (25) |
| Atteinte extraganglionnaire, n (%) | 64 (48) | 61 (46) |
| Atteinte médullaire, n (%) | 62 (46) | 54 (41) |
| Antécédents de greffe de cellules souches, n (%) | 39 (29) | 50 (38) |
| État mutationnel du gène TP53, n (%) | ||
| Muté | 40 (30) | 37 (28) |
| Non muté | 66 (49) | 57 (43) |
| Non testé / Données manquantes | 28 (21) | 39 (29) |
| Réfractaire au dernier traitement, %b | 24 | 21 |
| LCM = lymphome à cellules du manteau; LLC = leucémie lymphoïde chronique; MIPI = MCL International Prognostic Index (indice pronostique international du LCM). | ||
a Rate palpable ou augmentation du volume de la rate quelle que soit la méthode utilisée, évaluée par le chercheur.
b Statut de maladie réfractaire (maladie stable ou maladie en progression) à la fin du traitement qui précédait la participation du sujet à cette étude.
La durée médiane du suivi a été de 51,2 mois (IC à 95 % : 50,5 à 52,9 mois).
L’évaluation de l’efficacité est fondée sur le paramètre principal de la SSP, déterminée par le chercheur en s’appuyant sur les critères de Lugano de 2014, établis pour le lymphome non hodgkinien. Les résultats de l’évaluation de l’efficacité sont résumés au Tableau 46. La courbe de Kaplan-Meier pour la SSP est présentée à la Figure 5.
Tableau 15 – Résultats de l’évaluation de l’efficacité dans l’étude SYMPATICO
| VENCLEXTA + | placebo + | |
| Paramètre d’évaluation | ibrutinib | ibrutinib |
| N = 134 | N = 133 | |
| Survie sans progression, évaluée par le chercheur | ||
| Nombre d’événements, n (%) | 73 (54) | 94 (71) |
| Maladie en progression, n (%) | 46 (63 %) | 74 (79 %) |
| Décès, n (%) | 27 (37 %) | 20 (21 %) |
| Médiane, mois (IC à 95 %)a | 31,9 (22,8 à 47,0) | 22,1 (16,5 à 29,5) |
| RRI (IC à 95 %)b | 0,65 (0,47 à 0,88) | |
| Valeur de pb | 0,0052 | |
| Taux de réponsec | ||
| TRG, n (%) | 110 (82) | 99 (74) |
| Rapport des taux (IC à 95 %)d | 1,1 (0,97 à 1,25) | |
| Valeur de pd | 0,1279 | |
| RC, n (%) | 72 (54) | 43 (32) |
| Rapport des taux (IC à 95 %)d | 1,66 (1,24 à 2,22) | |
| Valeur de pd | 0,0004 | |
| Temps avant le traitement suivant | ||
| Nombre d’événements, n (%) | 42 (31) | 60 (45) |
| Médiane, mois (IC à 95 %)a | N.E. (48,0 à N.E.) | 35,4 (24,7 à 49,5) |
| RRI (IC à 95 %)b | 0,60 (0,40 à 0,89) | |
| Valeur de pb | 0,0096 | |
IC = intervalle de confiance; RRI = rapport des risques instantanés; TRG = taux de réponse global; RC = rémission complète; RP = rémission partielle; N.E. = non évaluable. a. Estimation de Kaplan-Meier. b. RRI estimé à l’aide d’un modèle de risques proportionnels de Cox stratifié selon les traitements reçus antérieurement et les catégories de SLT; la valeur de p est basée sur le test de Mantel-Haenszel stratifié selon les mêmes facteurs. c. D’après les critères de Lugano de 2014. d. L’estimation et la valeur de p pour le rapport des taux reposent sur un test de Cochran-Mantel-Haenszel ajusté en fonction des traitements reçus antérieurement et des catégories de SLT. | ||
Figure 5 – Courbe de Kaplan-Meier pour la survie sans progression évaluée par le chercheur dans l’étude SYMPATICO
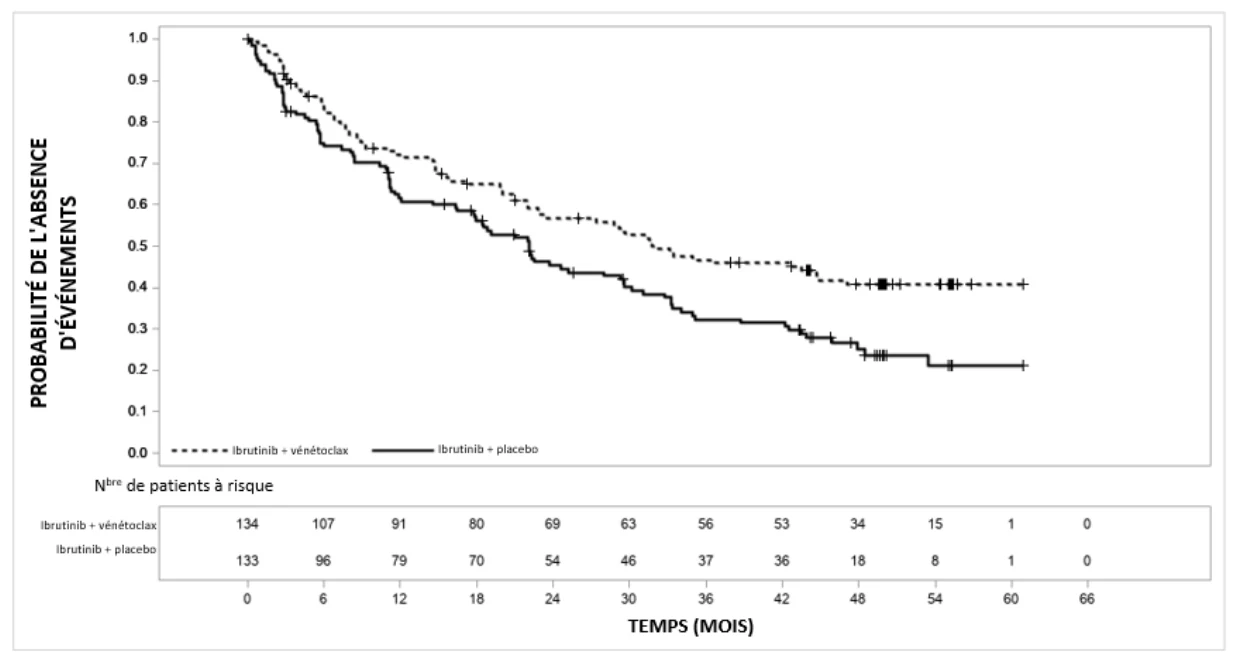
La durée médiane de la réponse (DDR médiane) d’après l’évaluation du chercheur était de 42,1 mois (IC à 95 % : 28,7 à non estimable) dans le groupe VENCLEXTA + ibrutinib et de 27,6 mois (IC à 95 % : 19,4 à 39,5) dans le groupe placebo + ibrutinib.
Le bienfait de l’association VENCLEXTA + ibrutinib par rapport à l’association placebo + ibrutinib sur le plan de la SSP a été constaté dans tous les sous-groupes examinés, à l’exception de certains patients chez qui la présence d’une mutation du gène TP53 n’a pas été testée / les données étaient manquantes (Figure 6).
Figure 6 – Graphique en forêt de la SSP évaluée par le chercheur dans l’étude SYMPATICO
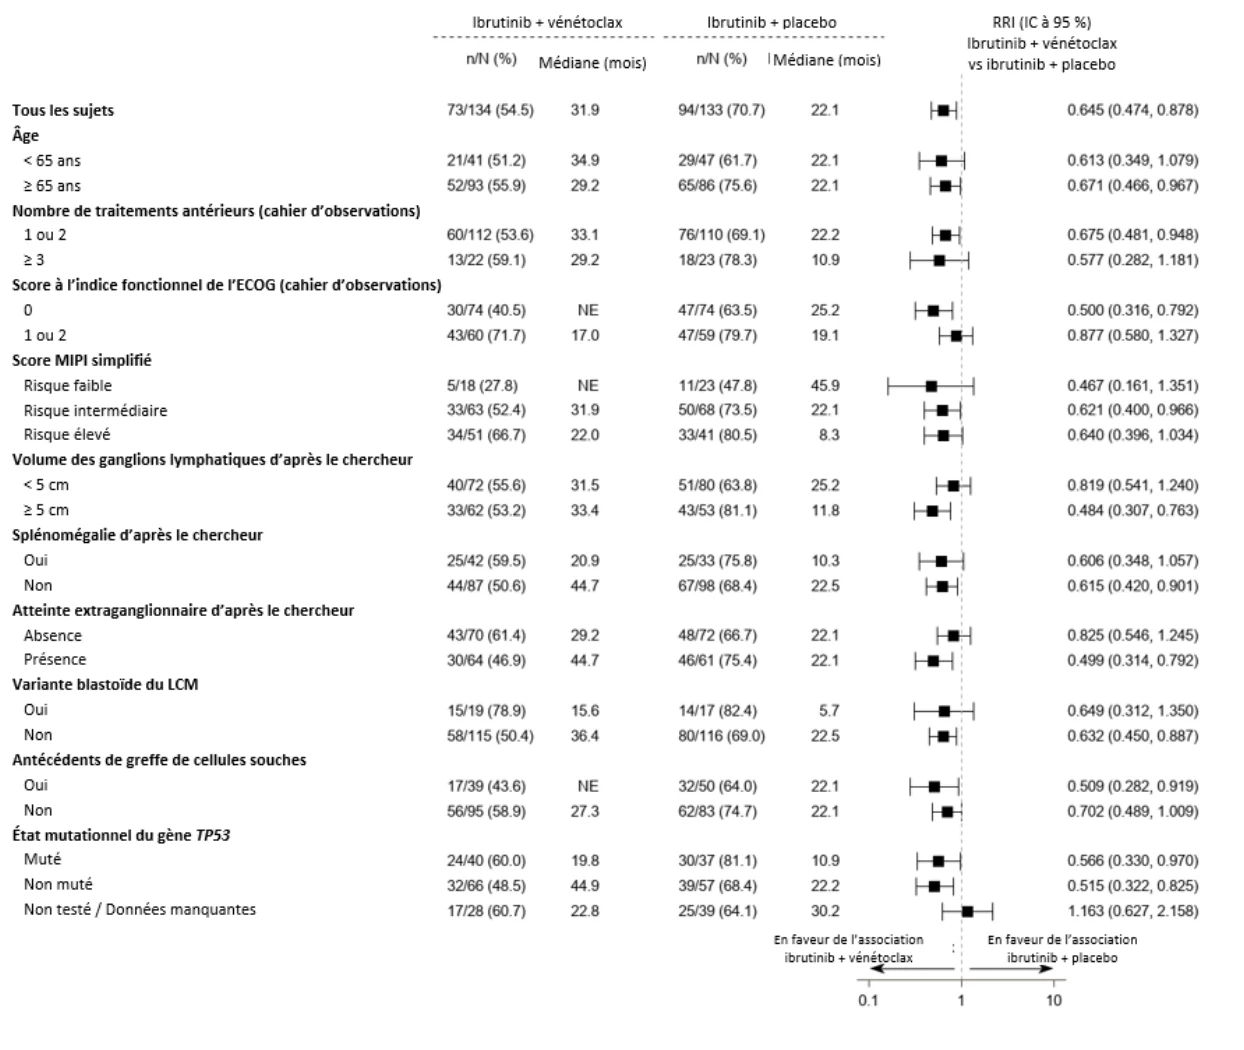
RRI = rapport des risques instantanés; IC = intervalle de confiance; ECOG = Eastern Cooperative Oncology Group; MIPI = MCL International Prognostic Index (indice pronostique international du LCM); LCM = lymphome à cellules du manteau.
Au moment de l’analyse primaire de la SSP, on comptait 69 décès (51,5 %) dans le groupe traité par l’association VENCLEXTA + ibrutinib et 75 décès (56,4 %) dans le groupe placebo + ibrutinib. La SG médiane était de 44,9 mois (IC à 95 % : 31,9 à non estimable) dans le groupe VENCLEXTA + ibrutinib et de 38,6 mois (IC à 95 % : 25,2 à 53,4) dans le groupe placebo + ibrutinib (RRI : 0,85; IC à 95 % : 0,62 à 1,19). Chez les patients présentant une mutation du gène TP53, la SG médiane était de 36,7 mois (IC à 95 % : 11,1 à non estimable) dans le groupe VENCLEXTA + ibrutinib et de 15,4 mois (IC à 95 % : 10,9 à 38,5) dans le groupe placebo + ibrutinib. Chez les patients dont le score à l’indice fonctionnel de l’ECOG était de 0, la SG médiane n’a pas été atteinte (IC à 95 % : 50,5 à non estimable) dans le groupe VENCLEXTA + ibrutinib et de 43,9 mois (IC à 95 % : 28,3 à non estimable) dans le groupe placebo + ibrutinib. Chez les patients dont le score à l’indice fonctionnel de l’ECOG était de 1 ou de 2, la SG médiane était de 29,2 mois (IC à 95 % : 12,4 à 34,9) dans le groupe VENCLEXTA + ibrutinib et de 35,2 mois (IC à 95 % : 18,8 à 52,6) dans le groupe placebo + ibrutinib.
Leucémie myéloïde aiguë (LMA)
Tableau 16 – Résumé des données démographiques des participants aux études cliniques portant sur la LMA
| N° de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (plage) | Sexe |
| VIALE-A (M15-656) | Étude de phase III à double insu, à répartition aléatoire (2:1), comparative avec placebo | VENCLEXTA + azacitidine placebo + azacitidine | 286 145 Total : N = 431 | 75,4 (49 à 91) | H : 60,1 % F : 39,9 % |
| VIALE-C (M16-043) | Étude multicentrique de phase III à double insu, à répartition aléatoire (2:1), comparative avec placebo | VENCLEXTA + cytarabine à faible dose placebo + cytarabine à faible dose | 143 68 Total : N = 211 | 74,8 (36 à 93) | H : 55,5 % F : 44,5 % |
VENCLEXTA en association avec l’azacitidine
Étude VIALE-A
L’étude VIALE-A (M15-656) est une étude de phase III à double insu, à répartition aléatoire (2:1), comparative avec placebo qui a évalué l’efficacité et l’innocuité de VENCLEXTA en association avec l’azacitidine, comparativement à celles d’un placebo en association avec l’azacitidine, chez des patients atteints de LMA nouvellement diagnostiquée âgés d’au moins 75 ans ou présentant des comorbidités qui excluent le recours à une chimiothérapie d’induction intensive, selon la présence d’au moins 1 des critères suivants : score à l’indice fonctionnel de l’ECOG au départ de 2 ou 3, comorbidité cardiaque ou pulmonaire grave, insuffisance hépatique modérée, clairance de la créatinine < 45 mL/min ou autre comorbidité.
Les patients ayant pris part à l’étude VIALE-A ont reçu une dose quotidienne finale de 400 mg de VENCLEXTA après une période d’augmentation graduelle de la dose de 3 jours. Pendant la période d’augmentation graduelle de la dose, les patients ont suivi des mesures de prophylaxie contre le SLT et ont été hospitalisés à des fins de surveillance. Tous les patients ont reçu VENCLEXTA à raison d’une dose quotidienne de 400 mg par voie orale les jours 1 à 28 et l’azacitidine à raison de 75 mg/m2 par voie intraveineuse ou sous-cutanée les jours 1 à 7 de chaque cycle de 28 jours, à compter du jour 1 du cycle 1 (voir 4 Posologie et administration).
Des évaluations médullaires ont été réalisées à la fin du cycle 1 de traitement. Si la rémission était confirmée par la présence d’un taux de cellules blastiques leucémiques inférieur à 5 %, le traitement par VENCLEXTA ou le placebo était interrompu, chez les patients présentant des cytopénies, pendant
une période maximale de 14 jours ou jusqu’à l’obtention d’un nombre absolu de neutrophiles ≥ 500/microlitre et d’un nombre de plaquettes ≥ 50 × 103/microlitre. Les patients dont la maladie était réfractaire à la fin du cycle 1 se sont prêtés à une évaluation médullaire après le cycle 2 ou 3 et tel qu’indiqué sur le plan clinique. Le traitement par l’azacitidine a repris le même jour que le traitement par VENCLEXTA ou le placebo (voir 4 Posologie et administration). La dose d’azacitidine a été réduite dans le cadre de l’étude clinique pour prendre en charge la toxicité hématologique. Les patients ont poursuivi le traitement jusqu’à ce qu’on observe une évolution de la maladie ou l’apparition d’une toxicité inacceptable.
Au total, 431 patients ont été répartis aléatoirement : 286 ont été affectés au groupe VENCLEXTA + azacitidine et 145, au groupe placebo + azacitidine. Les données démographiques et les caractéristiques initiales de la maladie sont décrites au Tableau 48.
Tableau 48 – Données démographiques et caractéristiques initiales de la maladie chez les patients atteints de LMA (étude VIALE-A)
| Données démographiques et | VENCLEXTA + azacitidine | placebo + azacitidine | ||||||
| caractéristiques | N = 286 | N = 145 | ||||||
| Âge, années; médiane (plage) | 76 (49 à 91) | 76 (60 à 90) | ||||||
| Race | ||||||||
| Race blanche, % | 76 | 75 | ||||||
| Noire ou afro-américaine, % | 1,0 | 1,4 | ||||||
| Asiatique, % | 23 | 23 | ||||||
| Sexe masculin, % | 60 | 60 | ||||||
| Score à l’indice fonctionnel de l’ECOG (Eastern Cooperative Oncology Group), % | ||||||||
| 0 ou 1 | 55 | 56 | ||||||
| 2 | 40 | 41 | ||||||
| 3 | 5,6 | 3,4 | ||||||
| Pourcentage de cellules blastiques dans la moelle osseuse, % | ||||||||
| < 30 % | 30 | 28 | ||||||
| ≥ 30 % à < 50 % | 21 | 23 | ||||||
| ≥ 50 % | 49 | 49 | ||||||
| Antériorité de la maladie, % | ||||||||
| LMA de novo (primaire) | 75 | 76 | ||||||
| LMA secondaire | 25 | 24 | ||||||
| Risque cytogénétiquea, % | ||||||||
| Intermédiaire | 64 | 61 | ||||||
| Données démographiques et | VENCLEXTA + azacitidine | placebo + azacitidine | ||||||
| caractéristiques | N = 286 | N = 145 | ||||||
| Défavorable | 36 | 39 | ||||||
| Analyses des mutations (identifiées), n/Nb (%) | ||||||||
| IDH1 ou IDH2 | 61/245 (25) | 28/127 (22) | ||||||
| IDH1 | 23/245 (9,4) | 11/127 (8,7) | ||||||
| IDH2 | 40/245 (16) | 18/127 (14) | ||||||
| FLT3 | 29/206 (14) | 22/108 (20) | ||||||
| NPM1 | 27/163 (17) | 17/86 (20) | ||||||
| TP53 | 38/163 (23) | 14/86 (16) | ||||||
LMA = leucémie myéloïde aiguë; IDH = isocitrate déshydrogénase; FLT = tyrosine kinase de type FMS; NPM = nucléophosmine; TP = protéine tumorale. a. Selon les lignes directrices de 2016 du National Comprehensive Cancer Network (NCCN). b. Nombre d’aspirats de moelle osseuse évaluables reçus au début de l’étude. | ||||||||
Les 2 principaux paramètres d’évaluation de l’étude étaient la SG, mesurée de la date de la répartition aléatoire au décès, toutes causes confondues, et le taux composite de RC (RC + rémission complète avec reconstitution incomplète de la formule sanguine [RCi]) pour les 226 premiers patients répartis aléatoirement, après un suivi de 6 mois. La durée globale du suivi médian au moment de l’analyse était d’environ 20,5 mois (plage : < 0,1 à 30,7 mois).
Le traitement par l’association VENCLEXTA + azacitidine s’est traduit par une réduction de 34 % du risque de décès, comparativement à l’association placebo + azacitidine (p < 0,001). La courbe de Kaplan-Meier pour la SG est présentée à la Figure 7. Les résultats de l’évaluation de l’efficacité sont présentés au Tableau 49.
Tableau 49 – Résultats de l’évaluation de l’efficacité dans l’étude VIALE-A
| Paramètre d’évaluation | VENCLEXTA + azacitidine | placebo + azacitidine |
| SG | (N = 286) | (N = 145) |
| Nombre de décès, n (%) | 161 (56) | 109 (75) |
| Survie médianea, mois (IC à 95 %) | 14,7 (11,9 à 18,7) | 9,6 (7,4 à 12,7) |
| RRIb (IC à 95 %) | 0,66 (0,52 à 0,85) | |
| Valeur de pb | < 0,001 | |
| RC + RCic | (N = 147) | (N = 79) |
| n (%) | 96 (65) | 20 (25) |
| IC à 95 % | (57 à 73) | (16 à 36) |
| Valeur de pd | < 0,001 | |
| RC | (N = 286) | (N = 145) |
| n (%) | 105 (37) | 26 (18) |
| IC à 95 % | (31 à 43) | (12 à 25) |
| Valeur de pd | < 0,001 | |
| DDR médianee, mois (IC à 95 %) | 17,5 (15,3 à N. A.) | 13,3 (8,5 à 17,6) |
SG = survie globale; IC = intervalle de confiance; RRI = rapport des risques instantanés; RC = rémission complète; RCi = rémission complète avec reconstitution incomplète de la formule sanguine; DDR = durée de la réponse; N. A. = non atteint. La RC est définie comme un nombre absolu de neutrophiles > 1 000/microlitre, un nombre de plaquettes > 100 000/microlitre, l’indépendance transfusionnelle relativement aux globules rouges et un taux de cellules blastiques dans la moelle osseuse < 5 %. Absence de cellules blastiques dans le sang circulant et de cellules blastiques avec corps d’Auer; absence de maladie extra-médullaire. a. Estimation de Kaplan-Meier à la 2e analyse provisoire (date limite de collecte des données : 4 janvier 2020). b. Rapport des risques instantanés (vénétoclax + azacitidine vs placebo + azacitidine) estimé à l’aide d’un modèle de risques proportionnels de Cox stratifié selon le profil cytogénétique (risque intermédiaire, risque défavorable) et l’âge (18 à < 75 ans, ≥ 75 ans) conformément à l’affectation au moment de la répartition aléatoire; la valeur de p est basée sur le test de Mantel-Haenszel stratifié selon les mêmes facteurs. c. Le taux de RC + RCi est tiré de l’analyse provisoire planifiée des 226 premiers patients répartis aléatoirement, après un suivi de 6 mois, à la 1re analyse provisoire (date limite de collecte des données : 1er octobre 2018). d. La valeur de p est basée sur un test de Cochran-Mantel-Haenszel stratifié selon le profil cytogénétique (risque intermédiaire, risque défavorable) et l’âge (18 à < 75 ans, ≥ 75 ans) conformément à l’affectation au moment de la répartition aléatoire. e. La DDR était définie comme le temps écoulé entre la RC, dans le cas de la DDR de la RC, et la date de la 1re rechute morphologique confirmée, de la progression confirmée de la maladie ou du décès consécutif à la progression de la maladie, selon la 1re de ces éventualités. DDR médiane d’après une estimation de Kaplan-Meier. | ||
Figure 7 - Courbe de Kaplan-Meier pour la survie globale dans l’étude VIALE-A
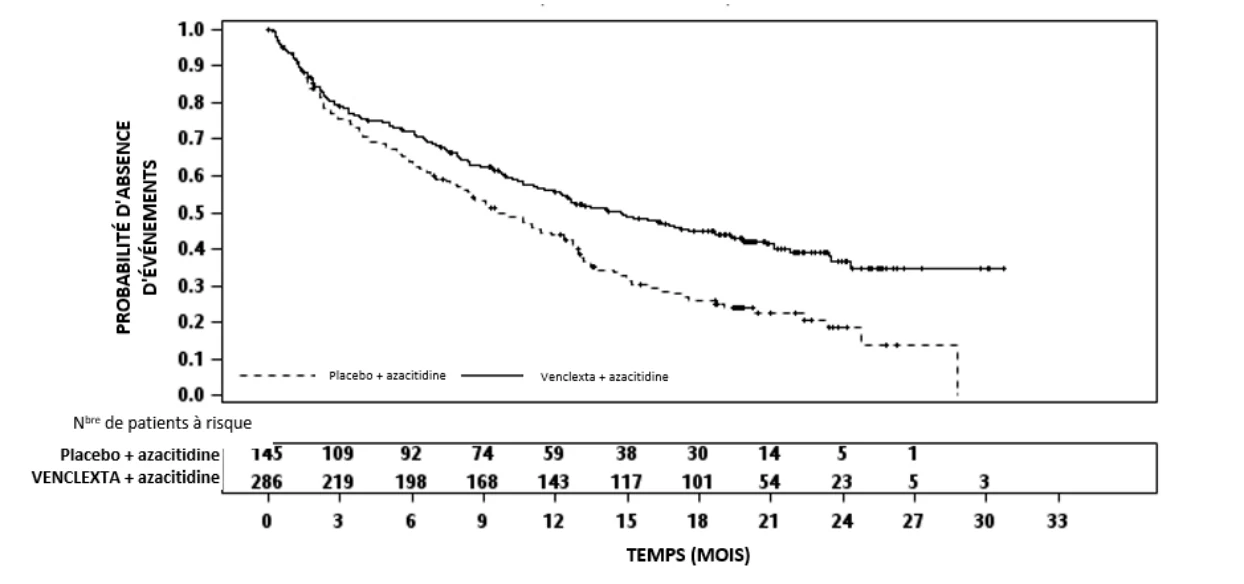
L’indépendance transfusionnelle, définie comme une période d’au moins 56 jours consécutifs sans transfusion après l’administration de la 1re dose du médicament à l’étude, était un paramètre d’évaluation secondaire préétabli. Dans le groupe de traitement VENCLEXTA + azacitidine, 155 patients dépendaient des transfusions de globules rouges et (ou) de plaquettes au début de l’étude; 49 % d’entre eux (76/155) ont cessé de dépendre de ces transfusions pendant une ou plusieurs périodes d’au moins 56 jours consécutifs à n’importe quel moment après le début de l’étude. Dans le groupe VENCLEXTA + azacitidine, 131 patients ne dépendaient pas des transfusions de globules rouges et de plaquettes au début de l’étude; 69 % (90/131) ont maintenu leur indépendance transfusionnelle. Dans le groupe placebo + azacitidine, 81 patients dépendaient des transfusions de globules rouges et (ou) de plaquettes au début de l’étude; 27 % d’entre eux (22/81) ont cessé de dépendre de ces transfusions pendant une ou plusieurs périodes d’au moins 56 jours consécutifs à n’importe quel moment après le début de l’étude. Parmi les patients du groupe placebo + azacitidine, 64 ne dépendaient pas des transfusions de globules rouges et de plaquettes au début de l’étude; 42 % (27/64) ont maintenu leur indépendance transfusionnelle.
Le temps médian écoulé avant la 1re RC ou RCi a été de 1,3 mois (plage : 0,6 à 9,9 mois) avec l’association VENCLEXTA + azacitidine.
Dans les analyses de sous-groupes exploratoires, un bienfait au niveau de la SG a été observé avec l’association VENCLEXTA + azacitidine, comparativement à l’association placebo + azacitidine dans tous les sous-groupes examinés.
Figure 8 - Graphique en forêt de la survie globale par sous-groupe dans l’étude VIALE-A
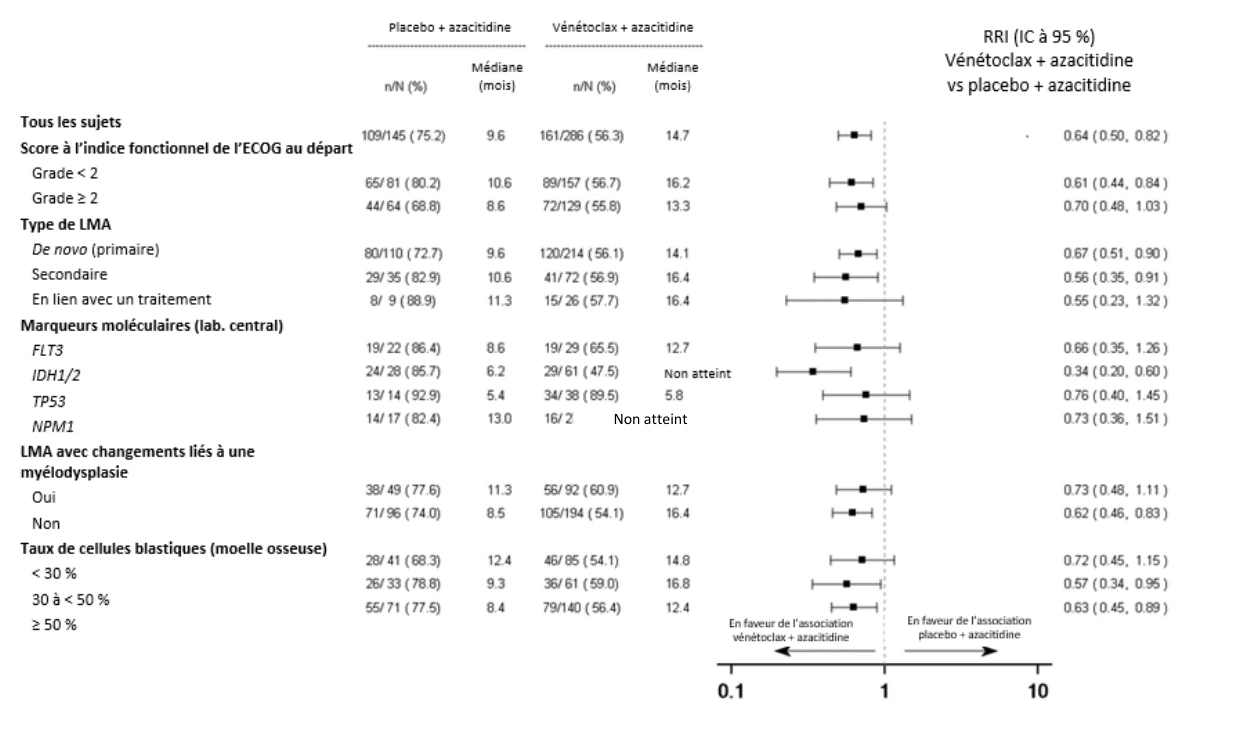
RRI = rapport des risques instantanés; IC = intervalle de confiance; ECOG = Eastern Cooperative Oncology Group; LMA = leucémie myéloïde aiguë.
Le RRI non stratifié est indiqué sur l’axe des abscisses avec une échelle logarithmique.
VENCLEXTA en association avec la cytarabine à faible dose
Étude VIALE-C
L’étude VIALE-C (M16-043) est une étude multicentrique de phase III à double insu, à répartition aléatoire (2:1), comparative avec placebo qui a évalué l’efficacité et l’innocuité de VENCLEXTA en association avec la cytarabine à faible dose chez des patients atteints de LMA nouvellement diagnostiquée âgés d’au moins 75 ans ou présentant des comorbidités qui excluent le recours à une chimiothérapie d’induction intensive, selon la présence d’au moins 1 des critères suivants : score à l’indice fonctionnel de l’ECOG au départ de 2 ou 3, comorbidité cardiaque ou pulmonaire grave, insuffisance hépatique modérée, clairance de la créatinine < 45 mL/min ou autre comorbidité.
Les patients ayant participé à l’étude VIALE-C ont reçu une dose quotidienne finale de 600 mg de VENCLEXTA après une période d’augmentation graduelle de la dose de 4 jours (voir 4 Posologie et administration). Les patients ont suivi des mesures de prophylaxie contre le SLT et ont été hospitalisés à des fins de surveillance durant la période d’augmentation graduelle de la dose et pendant au moins 24 heures après qu’ils ont commencé à prendre la dose finale de VENCLEXTA, le jour 4. Tous les patients ont reçu VENCLEXTA à raison d’une dose quotidienne de 600 mg par voie orale les jours 1 à 28 et la cytarabine à faible dose à raison de 20 mg/m2 par voie sous-cutanée, 1 fois par jour les jours 1 à 10 de chaque cycle. Les patients ont reçu le placebo par voie orale 1 fois par jour les jours 1 à 28 en plus de la cytarabine à faible dose à raison de 20 mg/m2, 1 fois par jour par voie sous-cutanée, les jours 1 à 10.
Non atteint
Des évaluations médullaires ont été réalisées à la fin du cycle 1 de traitement. Si la rémission était confirmée par la présence d’un taux de cellules blastiques leucémiques inférieur à 5 %, le traitement par VENCLEXTA ou le placebo était interrompu, chez les patients présentant des cytopénies, pendant une période maximale de 14 jours ou jusqu’à l’obtention d’un nombre absolu de neutrophiles ≥ 500/microlitre et d’un nombre de plaquettes ≥ 25 × 103/microlitre. Les patients dont la maladie était réfractaire à la fin du cycle 1 se sont prêtés à une évaluation médullaire après le cycle 2 ou 3 et tel qu’indiqué sur le plan clinique. Le traitement par la cytarabine à faible dose a repris le même jour que le traitement par VENCLEXTA ou le placebo. Les patients ont poursuivi le traitement jusqu’à ce qu’on observe une évolution de la maladie ou l’apparition d’une toxicité inacceptable. Cette étude clinique ne prévoyait aucune réduction de la dose de cytarabine à faible dose.
Au total, 211 patients ont été répartis aléatoirement : 143 ont été affectés au groupe VENCLEXTA + cytarabine à faible dose et 68, au groupe placebo + cytarabine à faible dose. Les données démographiques et les caractéristiques initiales de la maladie sont décrites au Tableau 50.
Tableau 50 – Données démographiques et caractéristiques initiales de la maladie chez les patients atteints de LMA
Données démographiques et caractéristiques | VENCLEXTA + cytarabine à | placebo + cytarabine à | ||||
| faible dose | faible dose | |||||
| N = 143 | N = 68 | |||||
| Âge, années; médiane (plage) | 76 (36 à 93) | 76 (41 à 88) | ||||
| Race | ||||||
| Race blanche, % | 71 | 69 | ||||
| Noire ou afro-américaine, % | 1,4 | 1,5 | ||||
| Asiatique, % | 27 | 29 | ||||
| Sexe masculin, % | 55 | 57 | ||||
| Score à l’indice fonctionnel de l’ECOG (Eastern Cooperative Oncology Group), % | ||||||
| 0 ou 1 | 52 | 50 | ||||
| 2 | 44 | 37 | ||||
| 3 | 4,2 | 13 | ||||
| Antériorité de la maladie, % | ||||||
| LMA de novo (primaire) | 59 | 66 | ||||
| LMA secondaire | 41 | 34 | ||||
| Analyses des mutations (identifiées), n/Na (%) | ||||||
| TP53 | 22/112 (20) | 9/52 (17) | ||||
| IDH1 ou IDH2 | 21/112 (19) | 12/52 (23) | ||||
| FLT3 | 20/112 (18) | 9/52 (17) | ||||
Données démographiques et caractéristiques | VENCLEXTA + cytarabine à | placebo + cytarabine à | ||||
| faible dose | faible dose | |||||
| N = 143 | N = 68 | |||||
| NPM1 | 18/112 (16) | 7/52 (13) | ||||
| Risque cytogénétiqueb, % | ||||||
| Favorable | < 1 | 4 | ||||
| Intermédiaire | 63 | 63 | ||||
| Défavorable | 33 | 29 | ||||
| a. Nombre d’aspirats de moelle osseuse évaluables reçus au début de l’étude. b. Selon les lignes directrices de 2016 du National Comprehensive Cancer Network (NCCN). | ||||||
La durée globale du suivi médian au moment de l’analyse primaire était de 12 mois (plage : 0,1 à 17,6 mois). Le bienfait clinique était déterminé en fonction du taux de RC et de la durée de la RC, en plus des données relatives au taux de RC + rémission complète avec reconstitution incomplète de la formule sanguine (RCi), à la durée de la RC + RCi et au taux de conversion de la dépendance transfusionnelle à l’indépendance transfusionnelle.
Tableau 51 – Résultats de l’évaluation de l’efficacité dans l’étude VIALE-C
| Paramètre d’évaluation | VENCLEXTA + | placebo + cytarabine à | ||||
| cytarabine à faible | faible dose | |||||
| dose | ||||||
| N = 143 | N = 68 | |||||
| RC, n (%) | 39 (27) | 5 (7) | ||||
| (IC à 95 %) | (20 à 35) | (2 à 16) | ||||
| DDR médianea, mois (IC à 95 %) | 11,1 (5,9 à N. A.) | 8,3 (3,1 à 8,3) | ||||
| RC + RCi, n (%) | 68 (48) | 9 (13) | ||||
| (IC à 95 %) | (39 à 56) | (6 à 24) | ||||
| DDR médianea, mois (IC à 95 %) | 10,8 (5,9 à N. A.) | 6,2 (1,1 à N. A.) | ||||
IC = intervalle de confiance; DDR = durée de la réponse; N. A. = non atteint; RC = rémission complète; RCi = rémission complète avec reconstitution incomplète de la formule sanguine. a. La DDR était définie comme le temps écoulé entre la 1re RC, dans le cas de la DDR de la RC, ou entre la 1re RC ou RCi, dans le cas de la DDR de la RC + RCi, et la date de la 1re rechute morphologique confirmée ou du décès consécutif à la progression de la maladie, selon la 1re de ces éventualités. DDR médiane d’après une estimation de Kaplan-Meier. | ||||||
Le temps médian écoulé avant la 1re RC + RCi a été de 1,1 mois (plage : 0,8 à 4,7 mois) avec l’association VENCLEXTA + cytarabine à faible dose.
Parmi les patients traités par l’association VENCLEXTA + cytarabine à faible dose, 111 dépendaient des transfusions de globules rouges et (ou) de plaquettes au début de l’étude; 33 % d’entre eux (37/111)
ont cessé de dépendre de ces transfusions pendant une ou plusieurs périodes d’au moins 56 jours consécutifs à n’importe quel moment après le début de l’étude. Dans le groupe VENCLEXTA + cytarabine à faible dose, 32 patients ne dépendaient pas des transfusions de globules rouges et de plaquettes au début de l’étude; 50 % (16/32) ont maintenu leur indépendance transfusionnelle pendant une ou plusieurs périodes d’au moins 56 jours consécutifs à n’importe quel moment après le début de l’étude.
Parmi les patients traités par l’association placebo + cytarabine à faible dose, 55 dépendaient des transfusions de globules rouges et (ou) de plaquettes au début de l’étude; 13 % d’entre eux (7/55) ont cessé de dépendre de ces transfusions pendant une ou plusieurs périodes d’au moins 56 jours consécutifs à n’importe quel moment après le début de l’étude. Dans le groupe placebo + cytarabine à faible dose, 13 patients ne dépendaient pas des transfusions de globules rouges et de plaquettes au début de l’étude; 31 % (4/13) ont maintenu leur indépendance transfusionnelle pendant une ou plusieurs périodes d’au moins 56 jours consécutifs à n’importe quel moment après le début de l’étude.
L’association VENCLEXTA + cytarabine à faible dose n’a pas amélioré de manière significative la SG par rapport à l’association placebo + cytarabine à faible dose. Le RRI pour la SG était de 0,75 (IC à 95 % : 0,52 à 1,07; valeur de p : 0,114). La SG médiane a été de 7,2 mois (IC à 95 % : 5,6 à 10,1) dans le groupe VENCLEXTA + cytarabine à faible dose et de 4,1 mois (IC à 95 % : 3,1 à 8,8) dans le groupe placebo + cytarabine à faible dose.
15 Microbiologie
Sans objet.
16 Toxicologie non clinique
Toxicologie générale
Des études portant sur l’administration de doses répétées ont été réalisées pendant une durée maximale de 26 semaines chez des souris et de 39 semaines chez des chiens. Des réductions dépendantes de la dose de la masse des lymphocytes et des globules rouges ont été observées au cours des études animales sur le vénétoclax. Ces 2 effets étaient réversibles après l’arrêt du traitement par le vénétoclax, la reconstitution lymphocytaire survenant 18 semaines après le traitement. Les lymphocytes B et T ont été touchés, mais les lymphocytes B ont subi les diminutions les plus importantes. Les baisses du nombre de lymphocytes n’ont pas été associées à des infections opportunistes.
Chez le chien, le vénétoclax a aussi causé une nécrose de cellules isolées dans divers tissus, y compris la vésicule biliaire et le pancréas exocrine, sans indication de perturbation de l’intégrité tissulaire ou de dysfonctionnement organique; ces altérations étaient d’intensité minime à légère. Après une période d’administration de 4 semaines et une période de récupération subséquente de 4 semaines, une nécrose minime de cellules isolées était encore présente dans certains tissus, et la réversibilité de cet effet n’a pas été évaluée après des périodes d’administration ou de récupération plus longues. Dans l’étude de 9 mois, ces changements ont été observés à la plus faible dose de 2 mg/kg/jour (0,5 fois l’aire sous la courbe (ASC) chez l’humain à 400 mg/jour).
Après environ 3 mois d’administration quotidienne chez le chien, le vénétoclax a entraîné un blanchissement progressif du pelage en raison de la perte de la mélanine, un pigment, des poils. Dans
l’étude de 9 mois, ces changements sont survenus à des doses ≥ 6 mg/kg/jour (1,5 fois l’ASC chez l’humain à 400 mg/jour). Aucun changement de la qualité du pelage ou de la peau n’a été observé; de même, aucun changement n’a été observé dans les autres tissus pigmentés examinés (p. ex. l’iris et le fond d’œil). La réversibilité des changements du pelage n’a pas été évaluée chez le chien.
Génotoxicité
Le vénétoclax ne s’est pas révélé mutagène dans un test de mutagénicité bactérienne in vitro (Ames), n’a pas provoqué d’aberrations numériques ou structurales dans un test d’aberration chromosomique in vitro dans des lymphocytes de sang périphérique humain et n’a pas eu d’effet clastogène dans le test du micronoyau sur des cellules de moelle osseuse de souris in vivo à des doses pouvant atteindre 835 mg/kg.
Cancérogénicité
Le vénétoclax et son principal métabolite chez l’humain, M27, ne se sont pas révélés cancérogènes dans le cadre d’une étude de cancérogénicité d’une durée de 6 mois menée chez des souris transgéniques (Tg.rasH2), qui ont reçu par voie orale des doses de vénétoclax allant jusqu’à 400 mg/kg/jour ainsi qu’une dose unique de 250 mg/kg/jour de métabolite M27. Selon les ASC et comparativement à l’exposition clinique à 400 mg/jour, ces doses correspondent à une exposition d’environ 2 fois dans le cas du vénétoclax, et d’environ 5,8 fois dans le cas du métabolite M27.
Toxicité pour la reproduction et le développement
Des études sur la fertilité et le développement embryonnaire précoce ont été réalisées chez des souris mâles et femelles. Ces études ont évalué l’accouplement, la fertilisation et le développement embryonnaire jusqu’à l’implantation. Le vénétoclax n’a pas eu d’effet sur le cycle œstral, l’accouplement, la fertilité, les corps jaunes, l’implantation utérine ou le nombre d’embryons vivants par portée à des doses pouvant atteindre 600 mg/kg/jour (chez les souris mâles et femelles, environ 2,8 et 3,2 fois l’exposition chez l’humain selon l’ASC à la dose recommandée de 400 mg/jour, respectivement). Toutefois, selon la toxicité testiculaire (perte de cellules germinales) observée chez le chien à toutes les doses étudiées (0,5 fois l’exposition chez l’humain selon l’ASC à la dose recommandée de 400 mg/jour), il existe un risque pour la fertilité chez les hommes. La perte de cellules germinales testiculaires n’était pas réversible après une période d’administration du médicament par voie orale à raison de 1 fois par jour pendant 4 semaines et une période de récupération sans médicament de 4 semaines. La réversibilité de cet effet après des périodes de récupération plus longues n’a pas été évaluée.
Dans les études sur le développement embryofœtal, VENCLEXTA a été administré à des souris et à des lapines gravides pour évaluer les effets potentiels du médicament après l’implantation et sur le développement embryofœtal ultérieur pendant les périodes de l’organogenèse dans ces 2 espèces. Chez la souris, le vénétoclax a été associé à une augmentation des pertes post-implantation et à une baisse du poids fœtal à une dose de 150 mg/kg/jour (exposition maternelle correspondant à environ 1,2 fois l’exposition chez l’humain selon l’ASC à la dose recommandée de 400 mg/jour). Chez le lapin, VENCLEXTA administré à raison de 300 mg/kg/jour a produit une toxicité maternelle, mais n’a entraîné aucune toxicité fœtale (exposition maternelle correspondant à environ 0,2 fois l’exposition chez l’humain selon l’ASC à la dose recommandée de 400 mg/jour). Aucun effet tératogène n’a été observé chez la souris ou le lapin.
Toxicité juvénile
Dans une étude de toxicologie juvénile chez la souris, VENCLEXTA a été administré à des souriceaux à raison de 10, 30 ou 100 mg/kg/jour par gavage oral du jour 7 au jour 60 après la naissance. Les signes cliniques de toxicité comprenaient une baisse de l’activité, de la déshydratation, une pâleur cutanée, une posture voûtée, une distension abdominale et des taches brunes sur la fourrure aux doses ≥ 30 mg/kg/jour. De plus, des cas de mortalité et des effets sur le poids corporel ont été constatés à la dose de 100 mg/kg/jour. Une baisse réversible du nombre de lymphocytes observée aux doses ≥ 10 mg/kg/jour était un autre effet lié au vénétoclax; cet effet concorde avec ce qui a été observé chez les souris adultes et est considéré comme non nocif.
La dose sans effet nocif observé (DSENO) de vénétoclax de 10 mg/kg/jour chez la souris correspond à environ 0,14 fois la dose clinique de 400 mg exprimée en mg/m2.
Toxicologie particulière
Phototoxicité
Le vénétoclax absorbe la lumière naturelle du soleil. Aucune phototoxicité sous-cutanée n’a été observée chez des souris nues ayant reçu une dose maximale de 825 mg/kg/jour 1 fois par jour pendant 3 jours. L’exposition générale au vénétoclax dans le cadre de cette étude ne peut être confirmée. Chez le rat, aucune donnée probante n’indique que la radioactivité attribuable au vénétoclax marqué au carbone 14 est associée de façon sélective à des tissus contenant de la mélanine.