


Monographie de produit - Kimmtrak
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| Sans objet. |
|---|
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ......................................................................................................................... 4
1.2 Personnes âgées .......................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques ....................................................................................... 4
4.2 Dose recommandée et modification posologique ...................................................... 5
4.3 Reconstitution .............................................................................................................. 9
4.4 Administration ........................................................................................................... 11
4.5 Dose oubliée .............................................................................................................. 12
5 SURDOSAGE ............................................................................................................ 12
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......... 13
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 13
7.1 Populations particulières ........................................................................................... 15
7.1.1 Femmes enceintes ........................................................................................... 15
7.1.2 Allaitement ....................................................................................................... 15
7.1.3 Enfants ............................................................................................................. 15
7.1.4 Personnes âgées .............................................................................................. 15
8 EFFETS INDÉSIRABLES .............................................................................................. 15
8.1 Aperçu des effets indésirables ................................................................................... 15
8.2 Effets indésirables observés dans les essais cliniques ............................................... 16
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants .................... 19
8.3 Effets indésirables peu courants observés au cours des essais cliniques (survenant chez ˂ 10 % et ≥ 1 % des patients atteints d’un mélanome uvéal métastatique dans l’étude 202) ...................................................................................................................... 19
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants ............................................................................................................................. 19
8.4 Résultats de laboratoire anormaux : hématologiques, biochimiques et autres données quantitatives ..................................................................................................... 19
8.5 Effets indésirables observés après la mise sur le marché ......................................... 21
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 21
9.2 Aperçu des interactions médicamenteuses............................................................... 21
9.4 Interaction médicament-médicament ....................................................................... 21
9.5 Interactions médicament-aliment ............................................................................. 21
9.6 Interactions médicament-plante médicinale ............................................................ 21
9.7 Interactions médicament-tests de laboratoire .......................................................... 21
10 PHARMACOLOGIE CLINIQUE .................................................................................... 22
10.1 Mode d’action .......................................................................................................... 22
10.2 Pharmacodynamique ............................................................................................... 22
10.3 Pharmacocinétique .................................................................................................. 22
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 24
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 24
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 25
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 25
14 Essais cliniques ........................................................................................................ 26
14.1 Essais cliniques par indication ................................................................................. 26
14.2 Immunogénicité ....................................................................................................... 28
15 MICROBIOLOGIE ...................................................................................................... 28
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 29
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 30
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
KIMMTRAK (tébentafusp) est indiqué pour :
- le traitement des patients adultes positifs à l’antigène leucocytaire humain (HLA)-A*02:01 atteints d’un mélanome uvéal non résécable ou métastatique.
1.1 Enfants
Enfants (˂ 18 ans) : Santé Canada ne dispose d’aucune donnée ; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : parmi les 410 patients atteints d’un mélanome uvéal métastatique traités par KIMMTRAK, 175 (43 %) étaient âgés de 65 ans et plus et 38 (9 %) étaient âgés de 75 ans et plus. Les données tirées des études cliniques laissent entendre que l’utilisation au sein de la population gériatrique n’est associée à aucune différence globale en matière d’innocuité ou d’efficacité.
2 CONTRE-INDICATIONS
KIMMTRAK est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Un syndrome de libération des cytokines (SRC), qui peut être grave ou menacer le pronostic vital, est survenu chez des patients recevant KIMMTRAK. Surveiller pendant au moins 16 heures après les trois premières perfusions, puis selon les indications cliniques. (Voir POSOLOGIE ET ADMINISTRATION et MISES EN GARDE ET PRÉCAUTIONS.) |
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Un génotype HLA-A*02:01 positif est requis pour la sélection des patients en vue d’un traitement par KIMMTRAK [voir MISES EN GARDE ET PRÉCAUTIONS].
Pour minimiser le risque d’hypotension associé au syndrome de libération des cytokines, administrer des solutés de remplissage intraveineux avant de commencer le traitement par KIMMTRAK en fonction de l’évaluation clinique et du statut volémique du patient [voir MISES EN
- GARDE ET PRÉCAUTIONS].
- Chez les patients présentant une insuffisance surrénalienne préexistante et recevant un traitement de maintien par des corticostéroïdes systémiques, il faut envisager d’ajuster la dose de corticostéroïdes dû au risque d’hypotension [voir MISES EN GARDE ET PRÉCAUTIONS].
4.2 Dose recommandée et modification posologique
Dose recommandée
La posologie recommandée de KIMMTRAK administré par voie intraveineuse est de :
- 20 mcg le jour 1
- 30 mcg le jour 8
- 68 mcg le jour 15
- 68 mcg une fois par semaine par la suite
Traiter les patients jusqu’à l’apparition d’une toxicité inacceptable ou la progression de la maladie.
Administrer les trois premières perfusions de KIMMTRAK dans un établissement de soins approprié par perfusion intraveineuse en 15 à 20 minutes. Surveiller les patients pendant la perfusion et pendant au moins 16 heures après la fin de la perfusion.
Si le patient ne présente pas d’hypotension de grade 2 ou pire (nécessitant une intervention médicale) pendant ou après la troisième perfusion, administrer les doses suivantes dans un établissement de soins ambulatoires approprié, et surveiller les patients pendant au moins 30 minutes après chacune de ces perfusions [voir MISES EN GARDE ET PRÉCAUTIONS].
Ajustement posologique
Syndrome de libération des cytokines (SRC)
Identifier le SRC en fonction de la présentation clinique [voir MISES EN GARDE ET PRÉCAUTIONS]. Rechercher et traiter d’autres causes de fièvre, d’hypoxie et d’hypotension. Si un SRC est suspecté, poursuivre la surveillance jusqu’à la résolution du problème et prendre en charge le patient conformément aux recommandations du Tableau 1.
Tableau 1 : prise en charge et ajustements de dose recommandés pour le syndrome de libération des cytokines (SRC)
| Grade du SRC* | Prise en charge |
|---|---|
Grade 1 Température ≥ 38 °C Pas d’hypotension ou d’hypoxie | Traiter les symptômes comme il convient. Surveiller l’aggravation du SRC |
Grade 2 Température ≥ 38 °C AVEC Hypotension répondant à l’administration de solutés de remplissage et ne nécessitant pas de | Traitement des symptômes conformément au grade 1 en plus des mesures suivantes : Administrer des solutés de remplissage en bolus intraveineux si nécessaire pour l’hypotension Traiter le besoin en oxygène avec un supplément d’oxygène et une assistance respiratoire |
vasopresseurs. OU Oxygénothérapie nécessaire, par canule nasale à bas débit (débit d’oxygène ≤ 6 l/min) ou par administration non invasive d’oxygène | supplémentaire si nécessaire. Augmenter la surveillance pour déterminer la résolution ou l’escalade de la gravité Si les symptômes du SRC de grade 2 ne s’améliorent pas rapidement pour atteindre un grade ≤ 1 dans les 2 à 3 heures, traiter alors selon le grade 3. (Pour la dose suivante, administrer une prémédication corticostéroïde (par exemple, dexaméthasone 4 mg ou équivalent) au moins 30 minutes avant la dose suivante) |
|---|---|
Grade 3 Température ≥ 38 °C ET Nécessité d’un vasopresseur avec ou sans vasopressine OU Nécessité d’une canule nasale à haut débit (débit d’oxygène > 6 l/min), d’un masque facial, d’un masque non respiratoire ou d’un masque Venturi | Prendre en charge selon le grade 2 et inclure les mesures suivantes : Suspendre l’administration de KIMMTRAK jusqu’à la disparition du SRC et de ses séquelles Administrer un corticostéroïde par voie intraveineuse (p. ex. 2 mg/kg/jour de méthylprednisolone ou équivalent) Reprendre KIMMTRAK au même niveau de dose (c.-à-d. ne pas augmenter la dose si un SRC sévère est survenu pendant l’augmentation initiale de la dose ; reprendre l’augmentation une fois la dose tolérée) En cas de SRC de grade 3, administrer une prémédication à base de corticostéroïde (par exemple, dexaméthasone 4 mg ou équivalent) au moins 30 minutes avant la dose suivante Envisager l’administration de tocilizumab |
Grade 4 Température ≥ 38 °C Nécessité de vasopresseurs multiples (à l’exclusion de la vasopressine) Nécessité d’une ventilation en pression positive (p. ex. PPC, pression positive à deux niveaux [BiPAP], intubation et ventilation mécanique) | Arrêter KIMMTRAK Administrer un corticostéroïde par voie intraveineuse (p. ex. 2 mg/kg/jour de méthylprednisolone ou équivalent) Envisager l’administration de tocilizumab |
*Basé sur le consensus de l’American Society for Transplantation and Cellular Therapy (ASTCT) concernant les critères de définition des grades du SRC (Lee et al., 2019)1.
Réactions cutanées aiguës
1 Lee W, Santomasso BD, Locke FL, et al. ASTCT consensus grading for cytokine release Syndrome and neurologic toxicity associated with immune effector cells. Biol Blood Marrow Transplant. 2019;25:625-38.
Le traitement recommandé et les ajustements de dose pour les réactions cutanées aiguës sont indiqués dans le Tableau 2.
Tableau 2 : prise en charge et modifications de dose recommandées en cas de réactions cutanées aiguës
| Effets indésirables | Sévérité de l’effet indésirable | Prise en charge |
|---|---|---|
Réactions cutanées aiguës [Voir MISES EN GARDE ET PRÉCAUTIONS] | Grade 2 ou 3* (Modéré à sévère) | Suspendre le traitement par KIMMTRAK jusqu’à la régression à un grade < 1 ou au niveau initial. Utiliser un traitement local de la peau, un régime antihistaminique systémique et des stéroïdes oraux si nécessaire. Pour les réactions persistantes ne répondant pas aux stéroïdes oraux, envisager un corticostéroïde intraveineux (p. ex. 2 mg/kg/jour de méthylprednisolone ou équivalent). Reprendre KIMMTRAK au même niveau de dose (c.-à-d. ne pas augmenter la dose si des réactions cutanées de grade 3 sont survenues pendant l’augmentation initiale de la dose ; reprendre l’augmentation une fois la dose tolérée). |
Grade 4* (Risque vital) | Arrêter définitivement KIMMTRAK Administrer un corticostéroïde par voie intraveineuse (p. ex. 2 mg/kg/jour de méthylprednisolone ou équivalent). | |
Élévation des enzymes hépatiques [Voir MISES EN GARDE ET PRÉCAUTIONS] | Grade 3 ou 4* | Suspendre le traitement par KIMMTRAK jusqu’à la régression à un grade ≤ 1 ou au niveau initial. Reprendre KIMMTRAK à la même dose si l’élévation des enzymes hépatiques survient dans le cadre d’un SRC de grade 3; reprendre la titration si l’administration suivante est tolérée. Si l’élévation des enzymes hépatiques se produit en dehors du contexte d’un SRC de grade 3 :
|
| Effets indésirables | Sévérité de l’effet indésirable | Prise en charge |
|---|---|---|
| Administrer des corticostéroïdes par voie intraveineuse en l’absence d’amélioration dans les 24 heures. | ||
| Autres effets indésirables | Grade 3* | Suspendre le traitement par KIMMTRAK jusqu’à la régression à un grade ≤ 1 ou au niveau initial. Reprendre KIMMTRAK à la même dose (c.-à-d. ne pas augmenter la dose si un autre effet indésirable de grade 3 est survenu pendant la titration initiale de la dose ; reprendre la titration une fois que la dose est tolérée). |
| Grade 4* | Arrêter définitivement KIMMTRAK. |
*Basé sur le National Cancer Institute Common Terminology Criteria for Adverse Events (CTCAE) version 4.03 (NCI CTCAEv4.03).
4.3 Reconstitution
KIMMTRAK doit être dilué avant d’être administré par voie intraveineuse. Chaque flacon de KIMMTRAK est destiné à être utilisé en dose unique uniquement. Ne pas secouer le flacon.
Vérifier que les éléments suivants sont disponibles avant de préparer KIMMTRAK pour l’administration :
- Seringues stériles de 1 ml avec des graduations de 2 décimales
- Aiguilles stériles
- Albumine (humaine); utiliser la concentration selon la disponibilité locale. Les exemples incluent, sans s’y limiter, les concentrations suivantes : 5 %, 20 % ou 25 %
Une poche de perfusion de 100 ml de chlorure de sodium injectable à 0,9 %, USP
- La poche de perfusion doit être en polyoléfines (PO) [telles que le polyéthylène (PE) et le polypropylène (PP)] ou en polychlorure de vinyle (PVC)
- Un dispositif de perfusion stérile, apyrogène, à faible liaison protéique et à filtre en ligne de 0,2 micron pour l’administration de la poche de perfusion finale.
Les produits pharmaceutiques parentéraux et les poches de perfusion doivent être inspectés visuellement pour vérifier l’absence de particules et de décoloration avant l’administration, chaque fois que la solution et le récipient le permettent. Utiliser une technique aseptique pour la dilution et la préparation des solutions de dosage. Les dispositifs de transfert en système clos (DTSC) ne doivent pas être utilisés pour la préparation des doses de KIMMTRAK solution pour perfusion.
Un processus en deux étapes est nécessaire pour la préparation de la dose finale de KIMMTRAK :
- 1. Étape 1 : Préparation de la poche de perfusion
En utilisant une technique aseptique, préparer la poche de perfusion comme suit :
a. À l’aide d’une seringue de 1 ml et d’une aiguille stérile, prélever le volume calculé
- d’albumine (humaine) dans la seringue (voir Tableau 3 ci-dessous) et le transférer dans 100 ml de chlorure de sodium injectable à 0,9 % USP pour obtenir une concentration finale d’albumine (humaine) comprise entre 225 mcg /ml et 275 mcg /ml.
Tableau 3: Dilution – Exemples de concentration d’albumine (humaine) et de volumes acceptables à prélever
| Taille du flacon | Volume (plage) de diluant à transférer dans le flacon | Volume disponible approximatif (plage) | Concentration par ml |
| 2 ml | 0,50 ml (0,45 ml - 0,55 ml) d’albumine (humaine) à 5 % (50 g/l) | 0,50 ml (0,45 ml – 0,55 ml) | 225 mcg/ml - 275 mcg/ml |
| 0,13 ml (0,12 ml - 0,14 ml) d’albumine (humaine) à 20 % (200 g/l) | 0,13 ml (0,25 ml – 0,14 ml) | ||
| 0,10 ml (0,09 ml - 0,11 ml) d’albumine (humaine) à 25 % (250 g/l) | 0,10 ml (0,09 ml – 0,14 ml) | ||
b. Homogénéiser délicatement la solution diluée en suivant les étapes ci-dessous :
- i. Retourner la poche de perfusion de façon à ce que le port d’entrée soit positionné en haut de la poche et tapoter le côté de la tubulure du port pour que les éventuels résidus de solution tombent dans le reste de la solution.
- ii. Mélanger en faisant délicatement tourner la poche dans le sens de la longueur au moins 5 fois. Ne pas secouer la poche de perfusion.
- iii. Répéter les étapes (i) et (ii) encore trois fois.
- 2. Étape 2 : Préparation de KIMMTRAK solution pour perfusion
- a. À l’aide d’une seringue de 1 ml et d’une aiguille stérile, prélever le volume requis de KIMMTRAK 100 mcg/ 0,5 ml selon la dose requise (indiquée dans le Tableau 4 ci-dessous) et le transférer dans la poche de perfusion de 100 ml préparée contenant du chlorure de sodium injectable à 0,9 % USP et de l’albumine (humaine).
- b. Ne PAS rincer l’aiguille et la seringue lors du transfert. Jeter le flacon contenant la partie non utilisée de KIMMTRAK [voir ENTREPOSAGE, STABILITÉ ET TRAITEMENT et INSTRUCTIONS PARTICULIÈRES DE MANIPULATION]. Ne pas préparer plus d’une dose à partir du flacon.
Tableau 4 : Volumes de KIMMTRAK (tébentafusp) à transférer dans la poche de perfusion
| Jour du traitement | Dose (mcg) de KIMMTRAK | Volume (ml) de KIMMTRAK |
|---|---|---|
| Jour 1 | 20 | 0,10 |
| Jour 8 | 30 | 0,15 |
|---|---|---|
| Jour 15 et chaque semaine par la suite | 68 | 0,34 |
- c. Mélanger la poche de perfusion en suivant la même procédure que celle décrite à l’étape 1b.
Instructions importantes pour la préparation
- KIMMTRAK ne contient pas d’agent de conservation. La poche de perfusion préparée doit être administrée dans un délai de 4 heures à compter du moment de la préparation, y compris la durée de la perfusion. Pendant cette période de 4 heures, la poche de perfusion KIMMTRAK doit être conservée à température ambiante.
- À défaut d’une utilisation immédiate, la poche de perfusion reconstituée KIMMTRAK doit être conservée au réfrigérateur à une température comprise entre 2 °C et 8 °C pendant une durée maximale de 24 heures à compter de l’heure de préparation. Ce délai comprend le temps d’équilibrage de la poche de perfusion à la température ambiante et la durée de la perfusion.
- Une fois sortie du réfrigérateur, la poche de perfusion KIMMTRAK ne doit plus être réfrigérée. Ne pas congeler. Jeter la solution KIMMTRAK non utilisée au-delà de la durée de conservation recommandée [voir ENTREPOSAGE, STABILITÉ ET TRAITEMENT].
4.4 Administration
- Administrer immédiatement la solution diluée par perfusion intraveineuse sur 15 à 20 minutes par une ligne intraveineuse dédiée. Il convient d’utiliser une tubulure de perfusion stérile, apyrogène, à faible liaison protéique et à filtre en ligne de 0,2 micron. Administrer la totalité du contenu de la poche de perfusion KIMMTRAK.
- Administrer la poche de perfusion préparée dans un délai de 4 heures à compter du moment de la préparation, y compris la durée de la perfusion. Pendant cette période de 4 heures, la poche de perfusion KIMMTRAK doit être conservée à température ambiante.
- Si elle n’est pas utilisée immédiatement, conserver la poche de perfusion KIMMTRAK dans un réfrigérateur à une température comprise entre 2 °C et 8 °C et perfuser dans les 24 heures suivant la préparation, ce qui comprend le temps de conservation au réfrigérateur, le temps d’équilibrage de la poche de perfusion à la température ambiante et la durée de la perfusion.
- Une fois sortie du réfrigérateur, ne plus réfrigérer la poche de perfusion KIMMTRAK. Ne pas congeler. Jeter la solution KIMMTRAK non utilisée au-delà de la durée de conservation recommandée.
- Ne pas mélanger KIMMTRAK avec d’autres médicaments ou administrer d’autres médicaments par la même ligne intraveineuse.
- À la fin de la perfusion de KIMMTRAK, rincer la ligne de perfusion avec un volume suffisant de solution injectable de chlorure de sodium à 0,9 %, USP, pour s’assurer que tout le contenu de la poche de perfusion a été administré.
4.5 Dose oubliée
En cas d’oubli d’une dose de KIMMTRAK, il faut reprendre rendez-vous avec le patient pour une administration immédiate. Les doses ultérieures ne doivent pas être administrées à moins d’une semaine d’intervalle.
5 SURDOSAGE
Il n’existe pas d’antidote spécifique connu pour le surdosage de KIMMTRAK. En cas de surdosage suspecté, interrompre KIMMTRAK, instaurer un traitement symptomatique et observer le patient jusqu’à la stabilisation clinique.
| Pour la prise en charge d’une surdose médicamenteuse présumée, contactez le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 5 : Formes posologiques, concentrations, composition et emballage
KIMMTRAK (tébentafusp) est présenté dans un flacon unidose sous forme de solution stérile, sans conservateur, limpide, incolore à légèrement jaunâtre pour une administration intraveineuse par perfusion.
7 MISES EN GARDE ET PRÉCAUTIONS
Immunitaire
Syndrome de libération des cytokines
Le syndrome de libération des cytokines (SRC), pouvant menacer le pronostic vital, est survenu chez des patients recevant KIMMTRAK. Les manifestations du SRC peuvent inclure fièvre, hypotension, hypoxie, frissons, nausées, vomissements, éruption cutanée, élévation des transaminases, fatigue et céphalées. Des SRCs (≥ grade 2) sont survenus chez 77 % des patients de l’étude IMCgp100-202 qui ont reçu KIMMTRAK [voir EFFETS INDÉSIRABLES]. Parmi les patients qui ont reçu KIMMTRAK, 23 % ont reçu des corticostéroïdes systémiques pendant au moins une perfusion, 8 % ont reçu de l’oxygène supplémentaire pendant au moins une perfusion et 0,8 % ont reçu un vasopresseur pendant au moins une perfusion. Le SRC a conduit à l’arrêt définitif du traitement chez 1,2 % des patients.
Dans l’étude IMCg100-202, 60 % des patients ont présenté un SRC de grade ≥ 2 lors de plus d’une perfusion, le nombre médian d’événements étant de 2 (intervalle 1 - 12). La majorité (84 %) des épisodes de SRC ont débuté le jour de la perfusion. Parmi les cas qui se sont résolus, le temps médian de résolution du SRC était de 2 jours.
Vérifier que les professionnels de la santé qui administrent KIMMTRAK ont un accès immédiat aux médicaments et au matériel de réanimation pour gérer le SRC. Vérifier que les patients sont euvolémiques avant d’initier les perfusions. Surveiller étroitement les patients pour déceler tout signe ou symptôme de SRC après les perfusions de KIMMTRAK [voir POSOLOGIE ET ADMINISTRATION]. Surveiller l’état liquidien, les signes vitaux et le niveau d’oxygénation et administrer le traitement approprié. Retenir ou interrompre KIMMTRAK en fonction de la persistance et de la gravité du SRC [voir POSOLOGIE ET ADMINISTRATION].
Surveillance et tests de laboratoire
Les patients traités par KIMMTRAK doivent présenter un génotype HLA-A*02:01 positif à l’aide d’un système de séquençage HLA validé.
Des élévations des enzymes hépatiques sont survenues chez les patients traités par KIMMTRAK. Surveiller l’ALAT, l’ASAT et la bilirubine totale.
| Voie d’administration | Forme posologique / Concentration/Compositi on | Ingrédients non médicinaux |
| Perfusion intraveineuse | 100 mcg /0,5 ml de solution de tébentafusp | Acide citrique monohydraté, hydrogénophosphate disodique, mannitol, polysorbate 20, tréhalose et eau pour injection |
Santé reproductive : Potentiel des femmes et des hommes
On ne dispose pas de données sur l’utilisation de KIMMTRAK chez la femme enceinte [voir 7.1 Populations particulières, Femmes enceintes]
Fertilité
On ne dispose pas de données concernant l’effet de KIMMTRAK sur la fertilité. Conseillez aux femmes en âge de procréer d’utiliser une méthode de contraception efficace pendant le traitement par KIMMTRAK et pendant une semaine après la dernière dose de KIMMTRAK.
Vérifiez l’état de grossesse chez les femmes en âge de procréer avant d’initier le traitement par KIMMTRAK.
Risque tératogène
Aucune étude de toxicité sur la reproduction et le développement chez l’animal n’a été menée avec KIMMTRAK afin d’évaluer s’il peut causer des dommages au fœtus lorsqu’il est administré à une femme enceinte. On ne sait pas si KIMMTRAK peut être transféré au fœtus.
Informer les femmes du risque pour le fœtus.
Réactions cutanées aiguës
Des réactions cutanées, y compris des éruptions, du prurit, de l’érythème et un œdème cutané, sont survenues chez des patients traités par KIMMTRAK. Dans l’étude IMCgp100-202, des réactions cutanées sont survenues chez 91 % des patients traités par KIMMTRAK, y compris des événements de grade 2 (44 %) et de grade 3 (21 %). Les réactions cutanées comprenaient des éruptions (83 %), un prurit (69), un érythème (25 %) et un œdème cutané (27 %) [voir EFFETS INDÉSIRABLES].
Le délai médian d’apparition des réactions cutanées était de 1 jour (intervalle : 1 – 55 jours). Le temps médian d’amélioration jusqu’à un grade ≤ 1 était d’environ 6 jours.
Surveiller l’apparition de réactions cutanées chez les patients. En cas de réactions cutanées, traiter avec un antihistaminique et des corticoïdes topiques ou systémiques en fonction de la persistance et de la sévérité des symptômes. Suspendre ou arrêter définitivement KIMMTRAK en fonction de la sévérité des réactions cutanées [voir POSOLOGIE ET ADMINISTRATION].
Élévation des enzymes hépatiques
Dans l’étude IMCgp100-202, des augmentations de l’alanine aminotransférase ou de l’aspartate aminotransférase ont été observées chez 65 % des patients traités par KIMMTRAK.
Une élévation des taux d’ALAT/ASAT est apparue chez 73 % des patients au cours des trois premières perfusions de KIMMTRAK. La plupart des patients présentant des élévations ALAT/ASAT de grade 3 ou 4 ont connu une amélioration vers un grade ≤ 1 dans les 7 jours. Pour les événements qui ont été observés en dehors du cadre du SRC, le délai médian d’apparition était de 129 jours. Des élévations de grade 3 ou plus des enzymes hépatiques en dehors du cadre du SRC sont survenues chez environ 8 % des patients.
Les élévations des enzymes hépatiques ont entraîné l’arrêt définitif du traitement par KIMMTRAK chez 0,4 % des patients. Il faut surveiller l’alanine aminotransférase (ALAT), l’aspartate aminotransférase (ASAT) et la bilirubine sanguine totale avant le début du traitement par KIMMTRAK et pendant celui-ci. Interrompre le traitement par KIMMTRAK en fonction de la sévérité [voir POSOLOGIE ET ADMINISTRATION].
7.1 Populations particulières
7.1.1 Femmes enceintes
On ne dispose pas de données cliniques sur l’utilisation de KIMMTRAK chez la femme enceinte.
Aucune étude de toxicité sur la reproduction et le développement chez l’animal n’a été menée avec KIMMTRAK afin d’évaluer s’il peut causer des dommages au fœtus lorsqu’il est administré à une femme enceinte. On ne sait pas si KIMMTRAK peut être transféré au fœtus.
Informer les femmes du risque pour le fœtus.
7.1.2 Allaitement
Il n’existe aucune information concernant la présence de KIMMTRAK dans le lait maternel, l’effet sur le nourrisson allaité et les effets sur la production de lait. Les avantages de l’allaitement pour le développement et la santé doivent être pris en compte, ainsi que le besoin clinique de la mère pour KIMMTRAK et tout effet indésirable potentiel de KIMMTRAK ou de l’affection maternelle sous-jacente sur le nourrisson allaité.
On ignore si KIMMTRAK (tébentafusp) est excrété dans le lait maternel chez l’humain. Il convient de prendre des précautions, car de nombreux médicaments peuvent être excrétés dans le lait maternel.
7.1.3 Enfants
Santé Canada ne dispose d’aucune donnée ; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Sur les 245 patients atteints d’un mélanome uvéal métastatique traités par KIMMTRAK lors de l’étude IMCgp100-202, 47 % étaient âgés de 65 ans et plus et 9 % étaient âgés de 75 ans et plus. Aucune différence globale en termes d’innocuité ou d’efficacité n’a été observée entre les patients ≥ 65 ans et les patients adultes plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de KIMMTRAK a été évaluée dans l’étude IMCgp100-202 (étude 202), un essai randomisé, ouvert, contrôlé par un traitement actif chez 378 patients naïfs de tout traitement systémique et atteints d’un mélanome uvéal métastatique [voir Essais cliniques]. Les patients ont été randomisés pour recevoir soit KIMMTRAK, soit le traitement choisi par l’investigateur (pembrolizumab, ipilimumab ou dacarbazine).
Les effets indésirables les plus fréquents (≥ 30 %) chez les patients traités par KIMMTRAK étaient : syndrome de libération des cytokines, éruptions cutanées, pyrexie, prurit, fatigue, nausées, frissons, hypo/hyperpigmentation, douleurs abdominales, œdèmes, hypotension, sécheresse cutanée, céphalées et vomissements.
Des réactions indésirables graves sont survenues chez 28 % des patients ayant reçu KIMMTRAK. Les effets indésirables graves survenus chez ≥ 2 % des patients ont été : syndrome de libération des cytokines
(10 %), éruptions cutanées (4,5 %), pyrexie (2,4 %) et hypotension (2 %). Un patient (0,4 %) a présenté un effet indésirable fatal (embolie pulmonaire).
Les effets indésirables ont conduit à l’arrêt définitif du traitement chez 3,3 % des patients ayant reçu KIMMTRAK et chez 6,3 % des patients ayant reçu le traitement choisi par l’investigateur. Les effets indésirables qui ont mené à l’arrêt définitif du traitement par KIMMTRAK étaient les suivants : réaction anaphylactique, œdème cérébral, syndrome de libération des cytokines, fatigue, hépatotoxicité, hypotension et nausées (0,4 % chacun).
Des effets indésirables ayant entraîné une interruption du traitement sont survenus chez 25 % des patients ayant reçu KIMMTRAK et chez 13,5 % des patients ayant reçu le traitement choisi par l’investigateur (administré toutes les 3 semaines), avec une durée médiane d’interruption de 14 et 21 jours, respectivement. Les effets indésirables ayant nécessité une interruption du traitement chez ≥ 2 % des patients comprenaient : fatigue (3,7 %), augmentation de la lipase (2,9 %), pyrexie (2,4 %), augmentation de l’alanine aminotransférase (2 %) et augmentation de l’aspartate aminotransférase (2 %).
Des effets indésirables ayant entraîné une réduction de la dose sont survenus chez 5 % des patients ayant reçu KIMMTRAK. Les effets indésirables ayant nécessité une réduction de la dose chez ≥ 2 % des patients ont été le syndrome de libération des cytokines (2,4 %), et les éruptions cutanées (2 %).
Les anomalies de laboratoire les plus fréquentes (≥ 50 %) chez les patients ayant reçu KIMMTRAK ont été une diminution du nombre de lymphocytes, une augmentation de la créatinine, une augmentation du glucose, une augmentation de l’ASAT, une augmentation de l’ALAT, une diminution de l’hémoglobine et une diminution du phosphate.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très spécifiques. Les taux d’effets indésirables observés lors des essais cliniques peuvent donc ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés lors des essais cliniques d’un autre médicament. Les informations sur les effets indésirables provenant des essais cliniques peuvent être utiles pour identifier et estimer les taux d’effets indésirables des médicaments dans le monde réel.
L’innocuité de KIMMTRAK a été évaluée dans l’étude IMCgp100-202 (étude 202), un essai randomisé, ouvert, contrôlé par un traitement actif chez 378 patients naïfs de tout traitement systémique et atteints d’un mélanome uvéal métastatique [voir Essais cliniques]. Les patients ont été randomisés (2:1) pour recevoir soit KIMMTRAK chaque semaine en perfusion intraveineuse selon le schéma posologique recommandé, soit le traitement choisi par l’investigateur (pembrolizumab, ipilimumab ou dacarbazine) aux doses approuvées jusqu’à une progression de la maladie ou une toxicité inacceptable [voir POSOLOGIE ET ADMINISTRATION]. La durée médiane d’exposition était de 23 semaines chez les patients traités par KIMMTRAK et de 9 semaines avec le traitement choisi par l’investigateur.
Le Tableau 6 présente les effets indésirables observés dans l’étude IMCgp100-202 (étude 202).
Tableau 6: Effets indésirables rapportés chez ≥ 10 % des patients atteints d’un mélanome uvéal métastatique dans l’étude IMCgp100-202 (étude 202)
KIMMTRAK n = 245 (%) | Choix de l’investigateur a n = 111 (%) | ||||||||||||
Tous les grades % | Grade 3 ou 4 % | Tous les grades % | Grade 3 ou 4 % | ||||||||||
| Affections gastro-intestinales | |||||||||||||
| Douleur abdominale b | 45 | 2,9 | 33 | 3,6 | |||||||||
| Nausée c | 49 | 2 | 26 | 0,9 | |||||||||
| Vomissement c | 30 | 1,2 | 9 | 0 | |||||||||
| Diarrhée | 25 | 1,2 | 20 | 2,7 | |||||||||
| Constipation | 18 | 0 | 11 | 0 | |||||||||
| Troubles généraux et anomalies au site d’administration | |||||||||||||
| Pyrexie c | 76 | 3,7 | 7 | 0,9 | |||||||||
| Fatigue d | 64 | 5,7 | 42 | 0,9 | |||||||||
| Œdème e | 45 | 0 | 10 | 0 | |||||||||
| Frissons c | 48 | 0,4 | 4 | 0 | |||||||||
| Affections du système immunitaire | |||||||||||||
| Syndrome de libération des cytokines f | 89 | 0,8 | 3 | 0 | |||||||||
| Troubles du métabolisme et de la nutrition | |||||||||||||
| Appétit diminué | 18 | 0,8 | 14 | 0 | |||||||||
| Affections musculosquelettiques et du tissu conjonctif | |||||||||||||
| Arthralgie | 22 | 0,8 | 16 | 0 | |||||||||
| Dorsalgie | 18 | 0,4 | 8 | 0 | |||||||||
| Affections respiratoires, thoraciques et médiastinales | |||||||||||||
| Toux | 18 | 0,4 | 9,9 | 0,9 | |||||||||
| Dyspnée | 13 | 0,4 | 6,3 | 0 | |||||||||
| Affections du système nerveux | |||||||||||||
| Céphalées c | 31 | 0,4 | 10 | 0,9 | |||||||||
| Paresthésie | 11 | 0 | 0,9 | 0 | |||||||||
KIMMTRAK n = 245 (%) | Choix de l’investigateur a n = 111 (%) | ||||||||||||
Tous les grades % | Grade 3 ou 4 % | Tous les grades % | Grade 3 ou 4 % | ||||||||||
| Étourdissements | 11 | 0 | 8,1 | 0,9 | |||||||||
| Affections de la peau et du tissu sous-cutané | |||||||||||||
| Éruption cutanée g | 83 | 18,4 | 28 | 0 | |||||||||
| Prurit | 69 | 4,5 | 23 | 0 | |||||||||
Hypopigmentation/ Hyperpigmentation h | 47 | 0,4 | 6 | 0 | |||||||||
| Sécheresse cutanée | 31 | 0 | 4 | 0 | |||||||||
| Érythème | 25 | 0 | 1 | 0 | |||||||||
| Affections vasculaires | |||||||||||||
| Hypotension c | 39 | 3,3 | 3 | 0 | |||||||||
| Hypertension | 16 | 9 | 7 | 2,7 | |||||||||
| Bouffée de chaleur | 10 | 0 | 0,9 | 0 | |||||||||
| Affections musculosquelettiques et du tissu conjonctif | |||||||||||||
| Myalgie | 10 | 0 | 6,3 | 0 | |||||||||
| Douleur dans les membres | 10 | 0 | 2,7 | 0 | |||||||||
| Affections cardiaques | |||||||||||||
| Tachycardie | 10 | 0 | 2,7 | 0 | |||||||||
| Affections hépatobiliaires | |||||||||||||
| Hyperbilirubinémie | 11 | 3,3 | 7,2 | 4,5 | |||||||||
| Affections hématologiques et du système lymphatique | |||||||||||||
| Anémie | 10 | 0,4 | 3,6 | 0 | |||||||||
ALAT = alanine aminotransférase ; ASAT = aspartate aminotransférase
a Choix de l’investigateur :
- i. Dacarbazine : 1000 mg/m2 au jour 1 de chaque cycle de 21 jours.
- ii. Ipilimumab : 3 mg/kg au jour 1 de chaque cycle de 21 jours pour un maximum de 4 doses.
- iii. Pembrolizumab : 2 mg/kg jusqu’à un maximum de 200 mg ou 200 mg IV, si approuvé localement, le jour 1 de chaque cycle de 21 jours.
b Inclut gêne abdominale, douleur abdominale, douleur abdominale inférieure, douleur abdominale supérieure, sensibilité abdominale, gêne épigastrique, douleur au flanc, douleur gastro-intestinale et douleur hépatique.
c Certains des événements peuvent être associés au SRC ou être des événements isolés rapportés.
d Inclut fatigue et asthénie.
e Inclut œdème de l’œil, gonflement de l’œil, œdème de la paupière, gonflement périorbitaire, œdème périorbitaire, gonflement de la paupière, œdème pharyngé, œdème des lèvres, gonflement des lèvres, œdème du visage, œdème généralisé, œdème localisé, œdème, œdème périphérique, gonflement périphérique, gonflement, gonflement du visage.
f Le SRC a été jugé en utilisant les critères de classification du SRC basés sur le consensus de l’ASTCT (Lee et al. 2019). Le SRC jugé est fourni à la place du SRC rapporté par l’investigateur.
g Inclut ampoule, dermatite, dermatite acnéiforme, dermatite allergique, dermatite bulleuse, dermatite de contact, dermatose, éruption médicamenteuse, eczéma, eczéma des paupières, érythème polymorphe, éruption exfoliative, dermatite granulomateuse interstitielle, lichénification, kératose lichénoïde, syndrome d’érythrodysesthésie palmo-plantaire, papule, psoriasis, éruption cutanée, éruption érythémateuse, éruption généralisée, éruption maculaire, éruption maculo-papuleuse, éruption papuleuse, éruption prurigineuse, éruption vésiculaire, séborrhée, dermatite séborrhéique, abrasion cutanée, érosion cutanée, exfoliation cutanée, irritation cutanée, plaque cutanée, dermatite solaire, éruption cutanée toxique, urticaire.
h Inclut achromotrichie acquise, éphélides, décoloration des cils, hypopigmentation des cils, changement de couleur des cheveux, lentigo, trouble de la pigmentation, dépigmentation rétinienne, dépigmentation de la peau, décoloration de la peau, hyperpigmentation de la peau, hypopigmentation de la peau, lentigo solaire, vitiligo.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Sans objet.
8.3 Effets indésirables peu courants observés au cours des essais cliniques (survenant chez ˂ 10 % et ≥ 1 % des patients atteints d’un mélanome uvéal métastatique dans l’étude 202)
Affections oculaires : augmentation du larmoiement (3 %), hyperémie oculaire (1,6 %)
Affections gastro-intestinales : dyspepsie (8 %)
Troubles généraux et anomalies au site d’administration : syndrome grippal (7 %)
Infections et infestations : rhinopharyngite (8 %)
Affections musculosquelettiques et du tissu conjonctif : spasmes musculaires (6 %), douleurs thoraciques musculosquelettiques (4 %)
Affections du système nerveux : trouble du goût (7 %)
Affections psychiatriques : insomnie (9 %), anxiété (5 %)
Affections respiratoires, thoraciques et médiastinales : hypoxie (1,6 %)
Affections de la peau et du tissu sous-cutané : alopécie (9 %), sueurs nocturnes (5 %)
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants
Sans objet.
8.4 Résultats de laboratoire anormaux : hématologique, biochimie et autres données quantitatives
Conclusions de l’essai clinique
Tableau 7 : Anomalies de laboratoire sélectionnées (≥ 10 %); Aggravation par rapport aux valeurs initiales chez les patients ayant reçu KIMMTRAK vs choix de l’investigateur
| KIMMTRAKa (N = 245) | Choix de l’investigateura (pembrolizumab, ou ipilimumab, ou dacarbazine) (N = 111) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Grades 1-4 % | Grades 3-4 % | Grades 1-4 % | Grades 3-4 % | ||||||||
| HEMATOLOGIE | |||||||||||
| Diminution de la numération lymphocytaire | 91 | 56 | 26 | 1,8 | |||||||
| Diminution de l’hémoglobine | 51 | 0,8 | 20 | 0,9 | |||||||
| Diminution du nombre de plaquettes | 16 | 0 | 15 | 0,9 | |||||||
| Diminution du nombre de neutrophiles | 14 | 2 | 8 | 1,8 | |||||||
| BIOCHIMIE | |||||||||||
| Augmentation de la créatinine | 87 | 0,4 | 73 | 0 | |||||||
| Augmentation du glucose | 66 | 3,3 | 39 | 4,6 | |||||||
| Augmentation de l’ASAT | 55 | 13 | 39 | 1,9 | |||||||
| Augmentation de l’ALAT | 52 | 9 | 29 | 1,8 | |||||||
| Diminution du phosphate | 51 | 11 | 20 | 2 | |||||||
| Diminution de l’albumine | 47 | 2,1 | 14 | 0,9 | |||||||
| Diminution du calcium | 45 | 1,6 | 15 | 1,9 | |||||||
| Augmentation de la lipase | 37 | 15 | 28 | 6 | |||||||
| Diminution du magnésium | 34 | 0 | 8 | 0 | |||||||
| Augmentation du phosphatase alcaline | 34 | 2,9 | 36 | 1,8 | |||||||
| Diminution du sodium | 30 | 2,9 | 15 | 0,9 | |||||||
| Augmentation du potassium | 29 | 1,6 | 15 | 0,9 | |||||||
| Augmentation de la bilirubine | 27 | 4,1 | 14 | 7 | |||||||
| Augmentation de l’amylase | 23 | 4,1 | 18 | 1 | |||||||
| KIMMTRAKa (N = 245) | Choix de l’investigateura (pembrolizumab, ou ipilimumab, ou dacarbazine) (N = 111) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
Grades 1-4 % | Grades 3-4 % | Grades 1-4 % | Grades 3-4 % | |||||||||
| Diminution du glucose | 18 | 0,4 | 4,6 | 0 | ||||||||
| Diminution du potassium | 17 | 0,8 | 8 | 0,9 | ||||||||
| Augmentation du calcium | 13 | 0 | 3,7 | 0 | ||||||||
ASAT = aspartate aminotransférase ; ALAT = alanine aminotransférase.
8.5 Effets indésirables observés après la mise sur le marché
Sans objet.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude formelle sur les interactions médicamenteuses n’a été réalisée avec KIMMTRAK. L’instauration du traitement par KIMMTRAK entraîne la libération transitoire de cytokines qui peuvent supprimer les enzymes du CYP450. Le risque d’interaction médicamenteuse le plus élevé se situe pendant les 24 premières heures des trois premières doses de KIMMTRAK chez les patients qui reçoivent des substrats du CYP450 en concomitance, en particulier ceux dont l’index thérapeutique est étroit. Chez ces patients, surveiller la toxicité (p. ex. la warfarine) ou les concentrations du médicament (p. ex. la ciclosporine). Ajuster la dose du médicament concomitant si nécessaire [voir PHARMACOLOGIE CLINIQUE CLINIQUE, 10.2 Pharmacodynamique].
9.4 Interaction médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux tests de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le tébentafusp une molécule bispécifique formée d’un domaine de liaison TCR (récepteur des cellules T) ciblant le complexe peptide(gp100)-HLA-A*02:01 et engageant le complexe protéique CD3 associé aux TCR. L’extrémité TCR se lie au peptide gp100 présenté par l’antigène leucocytaire humain-A*02:01 (HLA-A*02:01) à la surface des cellules tumorales du mélanome uvéal.
In vitro, le tébentafusp s’est lié à des cellules de mélanome uvéal positives au HLA-A*02:01 et a activé des cellules T polyclonales pour libérer des cytokines inflammatoires et des protéines cytolytiques, ce qui a entraîné la lyse directe des cellules tumorales de mélanome uvéal.
10.2 Pharmacodynamique
Le nombre de lymphocytes a diminué le jour suivant les 3 premières doses et est revenue à son niveau initial avant les doses suivantes.
Les taux sériques de cytokines (IFN-γ, TNFα, IL-2, IL-6, IL-10 et IL-1RA) et de chimiokines (CXCL9, CXCL10, CXCL11, facteur de croissance des hépatocytes et protéine-1 chimioattractive des monocytes) ont augmenté au cours des trois premières doses de KIMMTRAK avec des taux maximaux entre 8 et 24 heures après le traitement par KIMMTRAK et les taux sont revenus aux valeurs initiales avant les doses suivantes. Au cours des cycles de traitement suivants, l’augmentation des cytokines s’est produite chez un nombre moins important de patients et avec une intensité moindre par rapport aux 3 premières doses.
La relation exposition-réponse et l’évolution dans le temps de la réponse pharmacodynamique pour l’innocuité et l’efficacité de KIMMTRAK n’ont pas été entièrement caractérisées.
10.3 Pharmacocinétique
La pharmacocinétique du tébentafusp apparaît linéaire et proportionnelle à la dose sur un intervalle de doses allant de 20 mcg à 68 mcg.
Tableau 8 : Résumé des paramètres pharmacocinétiques de KIMMTRAK dans la population atteinte d’un mélanome uvéal métastatique
Cmax {pg/ml} (%CV) | Cmin {pg/ml} (%CV) | Tmax {h} (%CV) | T1/2 {h} (%CV) | ASCa {hr*pg/ml} (%CV) | CLb {ml/h} (%CV) | Vd {ml} (%CV) | |
|---|---|---|---|---|---|---|---|
Moyenne de la dose individuelle (20 mcg) [n=xx] | 3640 (23,3) [6] | ILQ (N/A) [6] | 0,50 (0,50 – 0,50) [6] | 6,273 (5,59 – 10,1) [6] | 33030 (16,5) [6] | 605,5 (18,9) [6] | NC |
Doses multiples (68 mcg) [n=xx] | 11520 (25,8) [6] | ILQ (N/A) [6] | 0,50 (0,50 – 0,50) [6] | 7,488 (5,70 – 11,9) [6] | 109800 (23,3) [6] | 682,9 (24,5) [6] | 7563 (23,9) [6] |
ILQ = inférieur à la limite de quantification ; NC = non calculable ; ASC = aire sous la courbe de concentration en fonction du temps ; ASCinf = aire sous la courbe de concentration en fonction du temps du temps 0 à l’infini ; ASCtau = aire sous la courbe de concentration en fonction du temps sur l’intervalle posologique ; CL ou CL0 = clairance ; CLss = clairance à l’état d’équilibre ; Cmax = concentration maximale observée ; t1/2 = demi-vie en phase terminale ; tmax = temps à la concentration maximale observée ; Vd = volume de distribution en phase terminale.
a Paramètre présenté comme ASCinf pour une dose unique et ASCtau pour des doses multiples.
b Paramètre présenté comme CL0 pour la dose individuelle et CLss pour les doses multiples.
Les statistiques sommaires des paramètres sont présentées sous forme de moyenne géométrique (CV), sauf pour tmax et t1/2 qui sont présentés sous forme de médiane (minimum – maximum).
Absorption
Après une perfusion intraveineuse hebdomadaire chez des patients atteints d’un mélanome uvéal métastatique, les concentrations plasmatiques maximales (Cmax) ont atteint 4,2 ng/ml - 13,7 ng/ml immédiatement à la fin de la perfusion (T= 0,5 h). Aucune accumulation n’a été observée avec un schéma d’administration hebdomadaire aux doses thérapeutiques cibles.
Distribution
La moyenne géométrique (%CV) du volume de distribution du tébentafusp à l’état d’équilibre est de 7,56 l (24 %).
Métabolisme
La voie métabolique du tébentafusp n’a pas été caractérisée. Comme d’autres protéines thérapeutiques, on s’attend à ce que le tébentafusp soit catabolisé en petits peptides et en acides aminés.
Élimination
L’excrétion du tébentafusp n’est pas entièrement caractérisée. La clairance moyenne géométrique du tébentafusp est de 16,4 l/j (CV : 24,5 %) et la demi-vie terminale médiane est de 7,5 heures (intervalle : 6,8-7,5 heures).
Populations et états pathologiques particuliers
- Personnes âgées : une analyse pharmacocinétique de population a indiqué qu’il n’y avait pas d’effet significatif de l’âge (23 à 91 ans) sur la clairance du tébentafusp.
- Sexe : une analyse pharmacocinétique de population a indiqué qu’il n’y avait pas d’effet significatif du sexe sur la clairance du tébentafusp.
- Origine ethnique : une analyse pharmacocinétique de population a indiqué qu’il n’y avait pas d’effet significatif de l’origine ethnique sur la clairance du tébentafusp.
- Insuffisance hépatique : aucune étude pharmacocinétique formelle du tébentafusp n’a été menée chez des patients atteints d’insuffisance hépatique. Les élévations des taux d’ALAT/ASAT à l’inclusion et pendant le traitement n’ont pas eu d’impact sur la pharmacocinétique du tébentafusp. Aucun ajustement de la dose en fonction des taux d’ALAT/ASAT n’est recommandé.
- Insuffisance rénale : aucune étude pharmacocinétique formelle n’a été menée pour étudier l’effet de l’insuffisance rénale. La clairance estimée de KIMMTRAK a légèrement diminué (3,32 l/j) chez les patients présentant une insuffisance rénale modérée (ClCr allant de 30 à 59 ml/min). Une grande variabilité interpatient a été observée (78 %) et les valeurs de clairance chez les patients atteints d’insuffisance rénale se situaient essentiellement dans l’intervalle observé chez les patients ayant une fonction rénale normale. Aucun impact sur les paramètres d’innocuité ou d’efficacité n’a été identifié chez les patients présentant une insuffisance rénale légère à modérée et aucun ajustement de dose n’est recommandé. On ne dispose pas d’informations pour les patients atteints d’insuffisance rénale sévère (CrCL inférieur à 30 ml/min).
- Obésité : une analyse pharmacocinétique de population a indiqué qu’il n’y avait pas d’effet significatif du poids (43 à 163 kg) sur la clairance du tébentafusp.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
- Conserver les flacons de KIMMTRAK dans leur emballage d’origine au réfrigérateur entre 2 °C et 8 °C et à l’abri de la lumière jusqu’au moment de l’utilisation. Ne pas congeler. Ne pas secouer.
- Conserver la poche de perfusion préparée contenant KIMMTRAK solution pour perfusion diluée à température ambiante (15 à 30 °C) pendant 4 heures ou entre 2 °C et 8 °C pendant 24 heures. Ne pas congeler [voir POSOLOGIE ET ADMINISTRATION].
Tenir hors de la vue et de la portée des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Jeter le flacon contenant la partie non utilisée de KIMMTRAK conformément aux exigences locales.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : tébentafusp
Formule moléculaire et masse moléculaire : le tébentafusp a une masse moléculaire estimée à 76145 Da basée sur la séquence d’acides aminés dérivée de la séquence d’ADN excluant la méthionine N-terminale.
Formule de structure : le tébentafusp est un récepteur de cellules T (TCR) humain soluble qui se lie à l’antigène de mélanome gp100 avec haute affinité et est composé d’une sous-unité de chaîne alpha et d’une sous-unité de chaîne bêta. Les sous-unités sont liées par une liaison disulfure inter-chaîne entre les résidus cystéine α157 et β427. La sous-unité bêta du TCR est fusionnée avec un domaine d’anticorps anti-CD3 de fragment variable à chaîne unique (scFv) via un lieur court. La chaîne alpha est composée de 195 résidus d’acides aminés et la chaîne bêta est composée de 500 résidus d’acides aminés.
Propriétés physico-chimiques : le tébentafusp consiste en une protéine de fusion bispécifique recombinante solubilisée à 0,20 mg/ml dans un tampon de formulation composé d’hydrogénophosphate disodique 41 mM, d’acide citrique 9 mM, de tréhalose 5 % (p/v), de mannitol 1 % (p/v), de polysorbate 20 0,02 % (p/v), pH 6,5. La substance pharmaceutique apparaît comme un liquide clair et incolore, essentiellement exempt de particules visibles. En raison de la faible concentration en protéines et de la teneur relativement faible en autres composants, la substance pharmaceutique du tébentafusp a une viscosité proche de celle de l’eau (1 cP).
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Tableau 9 : Résumé des caractéristiques démographiques des patients dans les essais cliniques portant sur le mélanome uvéal métastatique
| N° d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| IMCgp100-202 (étude 202) | Phase 3, ouverte, randomisée, contrôlée, multicentriq ue | Tébentafusp solution pour perfusion intraveineuse : 20 mcg au jour 1, 30 mcg au jour 8, 68 mcg au jour 15, 68 mcg une fois par semaine par la suite jusqu’à progression de la maladie ou toxicité inacceptable Choix de l’investigateurc | 252/245ab 126/111ab | 64 ans (23 to 92 ans) | 190 homm es / 188 femme s |
a Randomisés/traités.
b Mélanome uvéal avancé positif au HLA-A*02:01 non traité auparavant dans un contexte métastatique (1 l).
c Choix de l’investigateur :
- iv. Dacarbazine : 1000 mg/m2 au jour 1 de chaque cycle de 21 jours.
- v. Ipilimumab : 3 mg/kg au jour 1 de chaque cycle de 21 jours pour un maximum de 4 doses.
- vi. Pembrolizumab : 2 mg/kg jusqu’à un maximum de 200 mg ou 200 mg IV, si approuvé localement, le jour 1 de chaque cycle de 21 jours.
Étude IMCgp100-202 (étude 202) : Mélanome uvéal métastatique de première intention
KIMMTRAK a été évalué dans l’étude IMCgp100-202, un essai randomisé, ouvert et multicentrique (NCT03070392) qui a recruté des patients atteints d’un mélanome uvéal métastatique (N= 378). Les patients devaient être porteurs du génotype HLA-A*02:01 identifié par un test central. Les patients étaient exclus s’ils avaient déjà reçu un traitement systémique pour un mélanome uvéal métastatique ou avancé ou un traitement localisé ciblant le foie. Une résection chirurgicale préalable de la maladie oligométastatique était autorisée. Les patients présentant une maladie cardiaque cliniquement significative ou des métastases cérébrales symptomatiques ou non traitées étaient exclus.
Les patients ont été randomisés (2:1) pour recevoir soit KIMMTRAK par perfusion intraveineuse hebdomadaire à raison de 20 mcg par voie intraveineuse le jour 1, 30 mcg par voie intraveineuse le jour 8, 68 mcg par voie intraveineuse le jour 15 et 68 mcg par voie intraveineuse une fois par semaine par la suite (N= 252), soit le traitement choisi par l’investigateur (N= 126) (pembrolizumab (82 %), ipilimumab (12 %) ou dacarbazine (6 %)).
La randomisation a été stratifiée en fonction du taux de lactate déshydrogénase (LDH) à l’inclusion dans l’étude. Dans les deux groupes, les patients ont arrêté le traitement en cas de progression de la maladie, sauf si le patient en tirait un bénéfice, ou en cas de toxicité inacceptable. 43 % des patients ont reçu un traitement au-delà de la progression initiale (selon RECIST 1.1) avec KIMMTRAK.
Le principal critère d’efficacité était la survie globale (SG). Un autre critère d’efficacité était la survie sans progression (SSP) évaluée par l’investigateur selon la norme RECIST 1.1. Voir Tableau 10 et Figure 1 pour les résultats du critère principal.
L’âge médian était de 64 ans (de 23 à 92 ans); 50 % étaient des femmes ; 87 % étaient de race blanche et 12 % n’ont pas été déclarés. Le statut de performance ECOG à l’inclusion était de 0 (73 %), 1 (21 %) ou 2 (0,3 %); 36 % avaient un taux élevé de LDH et 94 % présentaient des métastases hépatiques.
Tableau 10 : Résultats de l’étude 202 (dans le mélanome uvéal avancé positif au HLA A*02:01 non traité auparavant dans un contexte métastatique)
| Critères d’évaluation principal et secondaire | KIMMTRAK (1 l) (N = 252) | Traitement par le choix de l’investigateur (1 l) (N = 126) |
| Survie globale (SG)1 | ||
| Nombre de décès | 87 (35 %) | 63 (50 %) |
| Durée médiane en mois (IC à 95 %) | 21,7 (18,6, 28,6) | 16 (9,7, 18,4) |
| HR (IC à 95 %)2 | 0,51 (0,37, 0,71) | |
| Valeur de p3,4 | < 0,0001 | |
| Survie sans progression (SSP)5 | ||
| Nombre (%) de patients avec événement | 198 (79 %) | 97 (77 %) |
| Durée médiane en mois (IC à 95 %) | 3,3 (3, 5) | 2,8 (2,8, 3) |
| HR (IC à 95 %)2 | 0,73 (0,58, 0,94) | |
| Valeur de p3,6 | 0,00139 | |
1 l= première ligne ; IC= intervalle de confiance ; HR= rapport de risque ;
1 Basé sur une analyse intermédiaire pré-spécifiée.
2 Le rapport de risque est issu d’un modèle à risques proportionnels stratifié de Cox et en fonction du taux de LDH.
3 Valeur de p bilatérale basée sur le test du log-rank stratifié en fonction du taux de LDH.
4 Par rapport à la limite d’efficacité intérimaire de 0,006.
5 Analyse finale de la SSP.
6 Par rapport à la limite d’efficacité de 0,05.
Figure 1 Estimation de Kaplan-Meier de la survie globale dans l’étude 202 (ensemble d’analyse ITT)
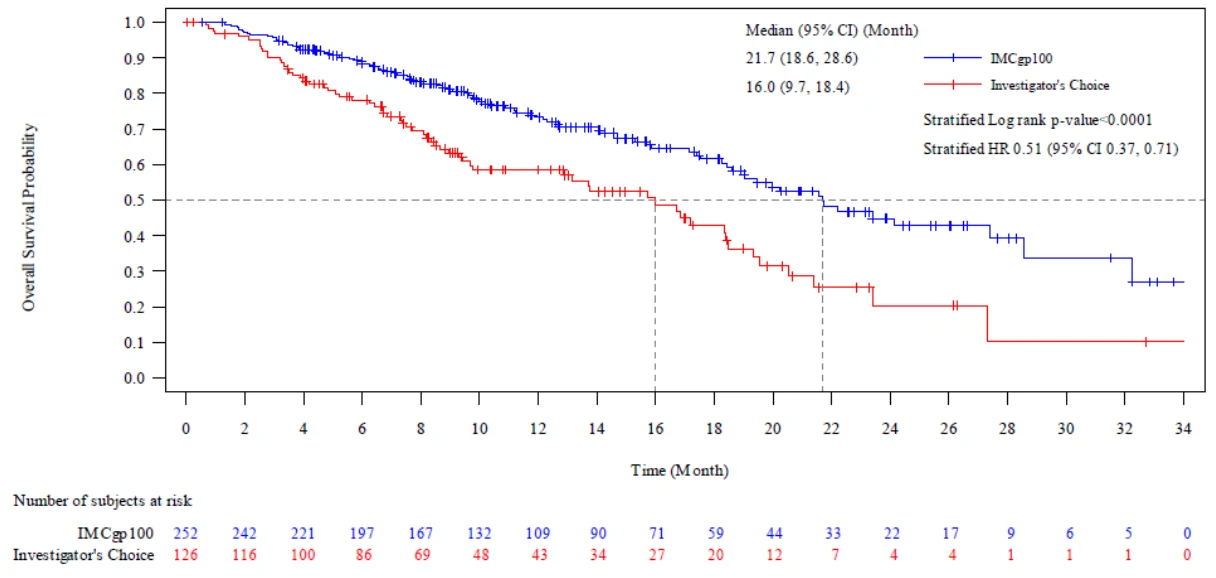
IC = intervalle de confiance ; HR = rapport de risque, IMCgp100 = tébentafusp ; ITT = intention de traiter.
14.2 Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe un risque d’immunogénicité. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse. De plus, l’incidence observée de la positivité des anticorps (y compris des anticorps neutralisants) dans un test peut être influencée par plusieurs facteurs, notamment la méthodologie de l’analyse, la manipulation des échantillons, le moment du prélèvement, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dans les essais décrits ci-dessous avec l’incidence des anticorps dans d’autres essais ou avec d’autres produits peut être trompeuse.
Des anticorps anti-tébentafusp apparus pendant le traitement ont été détectés chez 29 % des patients recevant du tébentafusp, toutes doses confondues, dans l’étude IMCgp100-202. Le délai médian de formation des anticorps anti-médicament (AAM) était de 6 à 9 semaines après le traitement par le tébentafusp. La capacité de ces AAM de liaison à neutraliser le tébentafusp est inconnue.
Le titre médian dans le sous-groupe AAM-positif était de 8192 sur les 67 cycles de traitement. L’exposition (ASC0-7 jours) du tébentafusp a diminué de 97 % et la demi-vie terminale a diminué à 10-14 minutes chez les patients ayant des titres d’AAM supérieurs à 8192.
La clairance du tébentafusp a augmenté chez les patients présentant des titres élevés d’AAM. Des analyses exploratoires avec des données limitées suggèrent que la formation d’AAM ne semble pas avoir d’effet cliniquement significatif sur la fréquence ou la sévérité des réactions indésirables liées à l’hypersensibilité et aucun signe de diminution de la survie globale n’a été observé.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
La tébentafusp est une protéine spécifique à l’homme et il n’existe aucune espèce animale pertinente chez laquelle la toxicologie non clinique de la tébentafusp pourrait être testée.
Cancérogénicité : aucune étude animale de cancérogénicité à long terme n’a été menée avec KIMMTRAK.
Génotoxicité : aucune étude animale de génotoxicité à long terme n’a été menée avec KIMMTRAK.
Toxicologie pour la reproduction et le développement : aucune étude animale à long terme n’a été menée pour évaluer les effets de KIMMTRAK sur la fertilité des mâles ou des femelles.