


Monographie de produit - Mylan-Anagrelide
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux |
| Orale | Capsules 0,5mg | Cellulose microcristalline, crospovidone, dioxyde de silicium, dioxyde de titane, gélatine, lactose anhydre, lactose monohydraté, laurisulfate de sodium, oxyde de fer noir, povidone, stéarate de magnésium |
INDICATIONS ET UTILISATION CLINIQUE
MYLAN-ANAGRELIDE (capsules de chlorhydrate d’anagrélide) est indiqué pour:
- le traitement de la thrombocytémie secondaire à un syndrome myéloprolifératif, l’objectif étant de réduire la numération plaquettaire et le risque de thrombose et d’atténuer les symptômes qui en découlent, y compris les événements thrombo-hémorragiques.
MYLAN-ANAGRELIDE est destiné à un usage chronique et n’a pas fait l’objet d’une évaluation pour le traitement des complications possiblement mortelles de la thrombocytémie aiguë.
Gériatrie (>65 ans):
L’innocuité et l’efficacité MYLAN-ANAGRELIDE n’ont pas été évaluées dans le cadre d’études portant spécifiquement sur les personnes âgées.
Pédiatrie (<16 ans):
L’innocuité et l’efficacité MYLAN-ANAGRELIDE n’ont pas été établies chez les patients âgés de moins de 16 ans.
CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier ou des composants du récipient. (voir Formes posologiques, composition et conditionnement).
- L’emploi de l’anagrélide est contre-indiqué chez les patients atteints d’insuffisance hépatique grave, car il n’a jamais fait l’objet d’études dans cette population de patients. L’anagrélide doit être employé avec prudence chez les patients souffrant d’insuffisance hépatique modérée, étant donné que l’exposition à l’anagrélide est accrue de 8 fois chez ces patients (voir Mode d’action et pharmacologie clinique; Mises en garde et précautions,- Hépatique/biliaire/pancréatique).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
La décision de traiter les jeunes adultes présentant une thrombocytémie asymptomatique secondaire à un syndrome myéloprolifératif doit être individualisée.
L’interruption ou l’arrêt brusque du traitement par capsules de chlorhydrate d’anagrélide entraîne une élévation de la numération plaquettaire. À l’arrêt du traitement, on observe une élévation de la numération plaquettaire dans un délai de 4 jours.
Cardiovasculaire
En raison des effets inotropes et chronotropes positifs de même que des effets indésirables cardiovasculaires MYLAN-ANAGRELIDE (voir Effets indésirables), ce médicament doit être administré avec prudence chez les patients ayant des antécédents connus de maladie cardiaque ou chez qui l’on soupçonne une affection cardiaque uniquement si les bienfaits escomptés justifient les risques potentiels.
On recommande de soumettre tous les patients à un examen cardiovasculaire (comprenant une échocardiographie et une électrocardiographie) avant d’amorcer le traitement. On devra ensuite exercer une surveillance étroite et effectuer des examens complémentaires au besoin tout au long du traitement. Chez l’humain, les doses thérapeutiques de chlorhydrate d’anagrélide peuvent occasionner des troubles cardiovasculaires, dont une vasodilatation, une tachycardie, des palpitations et une insuffisance cardiaque congestive.
L’anagrélide a été associé à une accélération de la fréquence cardiaque, d’où un allongement apparent de l’intervalle QTc à l’électrocardiogramme chez des volontaires sains. La portée clinique de cet effet est inconnue (voir Mode d’action et pharmacologie clinique, Pharmacodynamie – Effets du médicament sur la fréquence cardiaque et l’intervalle QTc).
La prudence s’impose lorsque l’anagrélide est administré à des patients qui présentent des facteurs de risque connus d’allongement de l’intervalle QT (p. ex., un syndrome du QT long congénital, des antécédents confirmés d’allongement de l’intervalle QTc acquis, la prise de médicaments susceptibles d’allonger l’intervalle QTc ou une hypokaliémie).
On doit également surveiller attentivement les patients chez qui la concentration plasmatique maximale (Cmax) d’anagrélide ou de son métabolite actif, le 3-hydroxy-anagrélide, pourrait être particulièrement élevée, p. ex., les patients qui présentent une insuffisance hépatique (voir Mode d’action et pharmacologie clinique, Populations particulières et états pathologiques) ou qui prennent des inhibiteurs de la CYP1A2 (voir Interactions médicamenteuses, Interactions médicament-médicament).
Hépatique/biliaire/pancréatique
Le métabolisme hépatique constitue la principale voie de clairance de l’anagrélide, c’est pourquoi on peut s’attendre à ce que la fonction hépatique puisse influer sur ce processus. Étant donné de chlorhydrate d’anagrélide n’a fait l’objet d’aucune étude chez les patients atteints d’insuffisance hépatique grave, il est contre-indiqué dans cette population de patients (voir Contre-indications). L’exposition à l’anagrélide est accrue de 8 fois chez les patients atteints d’insuffisance hépatique modérée (voir Mode d’action et pharmacologie clinique, Populations particulières et états pathologiques – Insuffisance hépatique). On recommande d’administrer MYLAN-ANAGRELIDE aux patients atteints d’insuffisance hépatique légère ou modérée seulement si, de l’avis du médecin, les bienfaits éventuels du traitement l’emportent sur les risques potentiels. Les patients souffrant d’insuffisance hépatique légère ou modérée doivent faire l’objet d’un suivi étroit et régulier visant à détecter toute manifestation cardiovasculaire ou toxicité hépatique au cours du traitement par MYLAN-ANAGRELIDE (voir Mises en garde et précautions,- Cardiovasculaire; et Effets indésirables). On doit diminuer la posologie du médicament chez les patients atteints d’insuffisance hépatique modérée (voir Posologie et administration,- Posologie recommandée et modification posologique).
Pulmonaire
Maladies pulmonaires interstitielles: Des maladies pulmonaires interstitielles (y compris l’alvéolite allergique, la pneumonie à éosinophiles et la pneumonie interstitielle) ont été signalées chez des patients traités par l’anagrélide après la commercialisation du produit. La plupart des cas comprenaient une dyspnée progressive associée à une infiltration pulmonaire. Ces épisodes sont survenus de 1 semaine à plusieurs années après l’instauration du traitement par l’anagrélide. Dans la plupart des cas, les symptômes se sont atténués après l’arrêt du traitement par l’anagrélide (voir Effets indésirables, Effets indésirables du médicament signalés après la commercialisation du produit).
Rénal
MYLAN-ANAGRELIDE ne doit être administré aux patients souffrant d’insuffisance rénale (créatinine ≥2mg/dL) que si, de l’avis du médecin, les bienfaits éventuels du traitement l’emportent sur les risques potentiels. Ces patients doivent faire l’objet d’un suivi étroit ayant pour objectif de repérer tout signe de néphrotoxicité en cours de traitement par MYLAN-ANAGRELIDE (voir Effets indésirables).
Populations particulières
Femmes enceintes: Il n’existe aucune étude contrôlée appropriée portant sur l’administration de chlorhydrate d'anagrélide à des femmes enceintes. MYLAN-ANAGRELIDE ne doit être administré pendant la grossesse que si les bienfaits éventuels l’emportent sur les risques potentiels pour le fœtus.
Il n’est pas recommandé d’administrer MYLAN-ANAGRELIDE à une femme enceinte ou en âge de procréer. Si ce médicament est utilisé durant la grossesse ou si la patiente devient enceinte au cours du traitement, on doit l’aviser du danger potentiel pour le fœtus. Les femmes en âge de procréer doivent être averties de ne pas devenir enceintes et d’utiliser un moyen de contraception au cours du traitement par MYLAN-ANAGRELIDE. Chlorhydrate d'anagrélide peut entraîner des lésions fœtales lorsqu’on l’administre à une femme enceinte.
Femmes qui allaitent: On ignore si de chlorhydrate d'anagrélide est excrété dans le lait maternel. Toutefois, comme de nombreux médicaments passent dans le lait maternel, il est possible que de chlorhydrate d'anagrélide entraîne des effets indésirables graves chez le nourrisson. On recommande donc d’interrompre l’allaitement ou le traitement en tenant compte de l’importance du médicament pour la mère.
Gériatrie (>65 ans): Des différences sur le plan pharmacocinétique ont été signalées entre les patients âgés et les patients plus jeunes qui sont atteints de thrombocytémie essentielle (TE) (voir Mode d’action et pharmacologie clinique, Populations particulières et états pathologiques –Gériatrie, Posologie et administration).
Pédiatrie (<16 ans): L’innocuité et l’efficacité du chlorhydrate d'anagrélide n’ont pas été établies chez les patients âgés de moins de 16 ans. Les troubles myéloprolifératifs étant peu fréquents chez les enfants, on dispose de données limitées dans cette population. Lors d’une étude ouverte réalisée auprès de patients atteints de thrombocytémie essentielle (17 enfants âgés de 7 à 14 ans et 18 adultes, dont 67% étaient des personnes âgées de 65 ans ou plus), on a constaté que l’exposition normalisée en fonction de la dose et du poids corporel, la Cmax et l’ASC de l’anagrélide étaient moins élevées chez les enfants/adolescents que chez les adultes (Cmax 48%, ASCt 55%) (voir Mode d’action et pharmacologie clinique, Pharmacocinétique). MYLAN-ANAGRELIDE doit être utilisé avec prudence auprès de ce groupe de patients.
Surveillance et épreuves de laboratoire
Le traitement par MYLAN-ANAGRELIDE nécessite un suivi clinique étroit. La numération plaquettaire doit être réalisée tous les 2 jours pendant la première semaine de traitement et au moins 1 fois par semaine par la suite jusqu’à ce que la dose d’entretien soit atteinte, l’objectif étant de surveiller les effets MYLAN-ANAGRELIDE et de prévenir la thrombocytopénie. À une dose thérapeutique, on observe un effet sur la numération plaquettaire dans les 7 à 14 jours après le début du traitement. L’intervalle nécessaire pour atteindre une réponse complète, définie comme une numération plaquettaire ≤600 000/μL, variait entre 4 et 12 semaines. Chez la plupart des patients, on obtient une réponse thérapeutique à une dose variant entre 1,5 et 3,0mg/jour. En cas de surdosage, une surveillance clinique étroite du patient s’impose, notamment le contrôle de la numération plaquettaire afin de repérer tout signe de thrombocytopénie. On doit réduire la dose de chlorhydrate d’anagrélide ou interrompre le traitement, selon le cas, jusqu’à ce que la numération plaquettaire redevienne normale. Toutefois, chez les patients atteints d’insuffisance rénale ou hépatique, des analyses de la fonction rénale et de la fonction hépatique doivent être effectuées au moins 1 fois par mois ou lorsque le médecin le juge nécessaire. Les taux d’électrolytes (potassium, magnésium et calcium) doivent également être mesurés périodiquement.
Comme des cas d’hépatite ont été signalés au cours de la période de surveillance suivant la commercialisation du produit, on recommande de soumettre les patients à des analyses de la fonction hépatique (taux d’ALT et d’AST) avant d’entreprendre un traitement par l’anagrélide et à intervalles réguliers par la suite.
Carcinogenèse et mutagenèse
Au cours d’une étude du pouvoir carcinogène, menée chez le rat durant 2 ans, on a observé, chez les femelles qui recevaient la dose de 30mg/kg/jour (soit au moins 174 fois l’exposition mesurée par l’ASC chez l’être humain, suivant l’administration d’une dose de 1mg, 2 fois par jour), une incidence plus élevée d’adénocarcinome de l’utérus, par rapport à celle qui a été enregistrée chez les rates témoins. Par ailleurs, les cas de phéochromocytomes bénins et malins étaient plus nombreux chez les mâles à toutes les doses (3mg/kg/jour et plus) ainsi que chez les femelles recevant les doses de 10 et 30mg/kg/jour (soit au moins 10 et 18 fois, respectivement, l’exposition mesurée par l’ASC chez l’être humain, suivant l’administration d’une dose de 1mg, 2 fois par jour).
L’anagrélide n’a provoqué aucune augmentation détectable ou reproductible de l’effet mutagène lors du test d’Ames effectué in vitro sur des souches mutantes de Salmonella typhimurium ou lors de l’analyse de la mutagenèse du lymphome de la souris avec ou sans enzymes hépatiques du rat, responsables du métabolisme des médicaments.
De plus, on n’a observé aucune activité clastogène lors d’études in vitro réalisées sur des lymphocytes périphériques humains ou in vivo lors du test du micronoyau de l’érythrocyte de la moelle osseuse de la souris. L’anagrélide ne s’est pas avéré mutagène aux doses et aux concentrations administrées dans le cadre des études avec ou sans activation métabolique.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
L’analyse des effets indésirables effectuée au sein d’une population de 942 patients présentant un syndrome myéloprolifératif d’étiologies diverses a révélé un profil d’effets indésirables similaire pour tous les groupes de maladies. Les patients étaient répartis de la façon suivante: 551 patients souffraient d’une thrombocytémie essentielle (TE), 117, d’une polyglobulie primitive (PP) et 274, d’un autre syndrome myéloprolifératif (SMP). Bien que la plupart des effets indésirables signalés aient été bénins et qu’ils se soient atténués au cours du traitement par capsules de chlorhydrate d’anagrélide, quelques effets indésirables graves ont tout de même été rapportés, notamment: insuffisance cardiaque congestive, infarctus du myocarde, myocardiopathie, cardiomégalie, bloc auriculo-ventriculaire complet, fibrillation auriculaire, accident vasculaire cérébral, péricardite, épanchement péricardique, épanchement pleural, infiltrations pulmonaires, fibrose pulmonaire, hypertension pulmonaire, pancréatite, ulcération duodénale/gastrique et crise d’épilepsie.
La durée moyenne du traitement par chlorhydrate d’anagrélide chez les patients atteints de TE, de PP, de leucémie myéloïde chronique (LMC) et d’autres SMP a été de 65, 67, 40 et 44 semaines, respectivement. Des 942 sujets traités par chlorhydrate d’anagrélide, 161 (17%) ont dû être retirés de l’étude en raison d’effets indésirables ou de résultats anormaux aux épreuves de laboratoire. Parmi les effets indésirables qui ont donné lieu à une interruption du traitement, les suivants étaient les plus fréquents: céphalées, diarrhée, œdème, palpitations et douleurs abdominales. Dans l’ensemble, la fréquence des effets indésirables était de 17,9 pour 1000 jours de traitement. La fréquence des effets indésirables augmentait proportionnellement à la dose de chlorhydrate d’anagrélide.
Effets indésirables d’un médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Les effets indésirables les plus fréquents au cours des études cliniques sur de chlorhydrate d’anagrélide (≥5% des 942 patients atteints d’un syndrome myéloprolifératif) sont inclus dans le Tableau 1:
| Tableau 1. Effets indésirables qui sont survenus chez ≥5% | |
| Capsules de chlorhydrate d’anagrélide | |
| Organisme dans son ensemble | Céphalées (43,5%) Asthénie (23,1%) Douleur abdominale (16,5%) Douleur, autre (15,0%) Fièvre (8,9%) Douleur thoracique (8,0%) Malaise (6,4%) Dorsalgies (5,9%) |
| Appareil cardiovasculaire | Palpitations (26,1%) Tachycardie (7,5%) |
| Appareil digestif | Diarrhée (25,7%) Nausées (17,1%) Flatulence (10,2%) Vomissements (9,7%) Anorexie (7,7%) Dyspepsie (5,2%) |
| Métabolisme | Œdème, autre (20,6%) Œdème périphérique (8,5%) |
| Système nerveux | Étourdissements (15,4%) Paresthésies (5,9%) |
| Appareil respiratoire | Dyspnée (11,9%) Pharyngite (6,8%) Toux (6,3%) |
| Peau et annexes cutanées | Prurit (5,5%) Éruptions cutanées, y compris l’urticaire (8,3%) |
Tableau 2. Effets indésirables qui sont survenus chez 1 à <5%
Capsules de chlorhydrate d’anagrélide
Organisme dans son ensemble Blessure accidentelle, cellulite, cervicalgie, frissons infection, photosensibilité, symptômes de la grippe.
Appareil cardiovasculaire Angine de poitrine, arythmies, insuffisance cardiaque, insuffisance cardiaque congestive, hémorragie, hypertension, hypotension, hypotension orthostatique, maladie cardiovasculaire, migraine, syncope, thrombose, vasodilatation.
Appareil digestif Constipation, douleurs gastro-intestinales, dysphagie, éructation, gastrite, hémorragie gastro-intestinale, mélæna, nausées et vomissements, sécheresse de la bouche.
Système hémato-lymphatique Anémie, ecchymoses, lymphadénome, thrombocytopénie.
On a noté une numération plaquettaire inférieure à 100 000/μL chez 84 patients (TE: 35; PP: 9; autres SMP: 40) et inférieure à 50 000/μL chez 44 patients (TE: 7; PP: 6; autres SMP: 31) au cours du traitement par chlorhydrate d’anagrélide. La thrombocytopénie s’est résorbée rapidement après l’interruption du traitement.
Système hépatique On a relevé une élévation des enzymes hépatiques chez 3 patients
(TE: 2; autres SMP: 1) au cours du traitement par chlorhydrate d’anagrélide.
Appareil locomoteur Arthralgies, arthrite, crampes dans les jambes, douleurs osseuses, myalgies.
Système nerveux Amnésie, confusion, dépression, insomnie, nervosité, somnolence.
Troubles nutritionnels Déshydratation, gain pondéral, œdème, perte pondérale.
Appareil respiratoire Asthme, bronchite, épistaxis, maladie respiratoire, pneumonie, rhinite, sinusite.
Peau et annexes cutanées Alopécie, coloration anormale de la peau, dermatose, sudation, ulcère cutané.
Organes des sens Acouphènes, amblyopie, anomalies du champ visuel, conjonctivite, diplopie, trouble de l’oreille, troubles oculaires, vision anormale.
Appareil génito-urinaire Dysurie, hématurie, incontinence urinaire, infection urinaire, nycturie, pollakiurie, trouble des voies urinaires.
Des anomalies rénales sont survenues chez 15 patients (TE: 10; PP: 4; autres SMP: 1). On a décelé une insuffisance rénale chez approximativement 1% des patients (TE: 6; PP: 4; autres SMP: 1) au cours du traitement par chlorhydrate d’anagrélide. Dans 4 cas, l’insuffisance rénale était possiblement imputable au traitement par MYLAN-ANAGRELIDE. Les 11 autres patients souffraient déjà d’insuffisance rénale et ont pu être traités avec succès par chlorhydrate d’anagrélide. On a administré chlorhydrate d’anagrélide sur une période de 2 à 12 mois à raison de 1,5 à 6,0mg/jour. Aucun ajustement posologique n’a été requis pour cause d’insuffisance rénale.
Effets indésirables du médicament signalés après la commercialisation du produit
Dans certains rapports de cas isolés, on a établi un lien de causalité entre des réactions pulmonaires aiguës (pneumonie d’hypersensibilité grave [alvéolite allergique], infiltrats / fibrose pulmonaires et dyspnée) et l’emploi d’anagrélide. On doit mettre fin au traitement par MYLAN-ANAGRELIDE chez les patients qui présentent des réactions pulmonaires aiguës. Des cas de torsades de pointes et de tachycardie ventriculaire ont été signalés (voir Mises en garde et précautions, Cardiovasculaire). Des cas d’insuffisance cardiaque congestive, de cardiomyopathie, d’infarctus du myocarde et de néphrite tubulo-interstitielle ont été observés chez un petit nombre de patients traités par l’anagrélide. On a également rapporté des cas d’hépatite chez des patients ayant reçu de l’anagrélide. La fréquence de ces manifestations est inconnue.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
L’anagrélide est un inhibiteur de l’AMPc phosphodiestérase III (PDE III). Les effets de médicaments présentant des propriétés similaires, comme la milrinone, un agent à effet inotrope, peuvent être exacerbés par l’anagrélide.
Interactions médicament-médicament
Des études pharmacocinétiques ou pharmacodynamiques limitées ont été menées pour évaluer le risque d’interactions entre l’anagrélide et d’autres médicaments. Des études d’interactions in vivo effectuées chez l’être humain ont démontré que la digoxine et la warfarine n’influent pas sur les propriétés pharmacocinétiques de l’anagrélide et que l’anagrélide n’affecte pas les propriétés pharmacocinétiques de la digoxine et de la warfarine.
À l’exception d’une étude portant sur l’acide acétylsalicylique dont les résultats sont présentés ci-dessous, aucune étude sur les interactions médicamenteuses n’a été réalisée, avec les autres médicaments le plus souvent utilisés en association avec le chlorhydrate d’anagrélide lors des essais cliniques, soit l’acétaminophène, le furosémide, le fer, la ranitidine, l’hydroxyurée et l’allopurinol. La digoxine a été le médicament pour le cœur le plus souvent utilisé en concomitance avec le chlorhydrate d’anagrélide. Il n’existe aucune donnée clinique évoquant un risque d’interaction entre l’anagrélide et ces médicaments couramment utilisés. L’anagrélide est métabolisé du moins en partie par l’isoenzyme CYP1A2. On sait que la CYP1A2 est inhibée par plusieurs médicaments, dont la fluvoxamine, qui pourraient théoriquement avoir des effets défavorables sur la clairance de l’anagrélide et de son métabolite actif BCH24426. L’anagrélide présente une activité inhibitrice limitée envers la CYP1A2, d’où un risque d’interaction possible, en théorie, avec d’autres médicaments administrés conjointement et partageant ce mécanisme de clairance (p. ex., la théophylline). On ne peut exclure le risque d’interactions médicament-médicament entre l’anagrélide et les substrats ou les inhibiteurs de la CYP1A2.
On a signalé un seul cas indiquant que le sucralfate pouvait entraver l’absorption du chlorhydrate d’anagrélide.
Deux études cliniques sur les interactions médicamenteuses ont été réalisées chez des sujets en bonne santé, soit une étude comportant l’administration concomitante de doses uniques d’anagrélide et d’acide acétylsalicylique à raison de 1mg et de 900mg respectivement, de même qu’une étude comportant l’administration concomitante uniquotidienne de doses répétées d’anagrélide et d’acide acétylsalicylique à raison de 1mg et de 75mg respectivement. Ces études ont permis d’établir que l’administration concomitante de ces médicaments a entraîné des effets inhibiteurs plus marqués sur l’agrégation plaquettaire que l’administration d’acide acétylsalicylique seul. Lors de l’étude comportant l’administration de doses répétées, l’anagrélide seule n’a pas produit d’effet sur l’agrégation plaquettaire, mais a accentué légèrement l’inhibition de l’agrégation plaquettaire provoquée par l’acide acétylsalicylique. Au cours des 2 premières heures suivant l’administration, on a constaté une diminution temporaire de l’agrégation plaquettaire surpassant les effets de l’acide acétylsalicylique seul. La pertinence clinique de cette interaction médicamenteuse chez les patients atteints de thrombocytémie essentielle est inconnue.
L’administration concomitante de doses uniques de 1mg d’anagrélide et de 900mg d’acide acétylsalicylique a été en général bien tolérée. On n’a observé aucun effet sur le temps de saignement, sur le temps de prothrombine (TP) ni sur temps de céphaline activée (TCA). Aucune interaction pharmacocinétique cliniquement pertinente n’a été relevée entre l’anagrélide et l’acide acétylsalicylique. Lors de cette même étude, l’administration d’acide acétylsalicylique seul a inhibé, ex vivo, l’agrégation plaquettaire de façon marquée.
Certains patients atteints de thrombocytémie essentielle qui recevaient en concomitance de l’acide acétylsalicylique et de l’anagrélide ont présenté des hémorragies importantes. Par conséquent, on doit évaluer les risques et les bienfaits potentiels de l’administration concomitante d’anagrélide et d’acide acétylsalicylique avant d’instaurer le traitement, surtout chez les patients qui présentent un risque élevé d’hémorragie et/ou une numération plaquettaire supérieure à 1000 x 109/L.
Interactions médicament-aliment
Après l’ingestion d’aliments, la Cmax de l’anagrélide a diminué de 14%, mais son ASC0-∞ a augmenté de 20%. Dans le cas de ces 2 paramètres, l’exposition consécutive à la prise d’aliments n’était pas équivalente à celle qu’on observe à l’état de jeûne. L’ingestion d’aliments a réduit de 29% la Cmax du métabolite actif BCH24426, mais n’a pas eu d’effet sur son ASC0-∞. Les effets les plus marqués des aliments se sont manifestés par un plus long décalage avant l’absorption (ou l’apparition, dans le cas du BCH24426), une réduction de la vitesse d’absorption et une atteinte plus tardive des concentrations plasmatiques maximales de l’anagrélide et du BCH24426.
On a constaté que le jus de pamplemousse inhibe l’isoenzyme CYP1A2 et que, par conséquent, il pourrait réduire la clairance de l’anagrélide.
Interactions médicament-herbe médicinale
Aucune interaction avec des produits à base d’herbes médicinales n’a été établie.
Effets au médicament sur les épreuves de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et modification posologique
Le traitement par MYLAN-ANAGRELIDE (capsules de chlorhydrate d’anagrélide) doit être amorcé sous étroite surveillance médicale. La dose de départ recommandée est de 0,5mg 4 fois/jour ou de 1,0mg 2 fois/jour. Cette posologie doit être maintenue pendant au moins 1 semaine. La posologie doit ensuite être ajustée à la dose minimale efficace nécessaire pour réduire et maintenir une numération plaquettaire inférieure à 600 000/μL et, idéalement, à la normale. La posologie ne doit jamais être augmentée de plus de 0,5mg/jour sur une période de 1 semaine. La dose totale quotidienne ne doit pas dépasser 10mg/jour ou 2,5mg en une dose unique (voir Mises en garde et précautions, Surveillance et épreuves de laboratoire). La décision de traiter les jeunes adultes souffrant d’une thrombocytopénie asymptomatique secondaire à un SMP doit être individualisée.
Chez les patients atteints d’insuffisance hépatique modérée, on recommande d’amorcer le traitement par l’anagrélide à la dose de 0,5mg/jour durant au moins 1 semaine, tout en assurant un suivi étroit et régulier visant à détecter toute manifestation cardiovasculaire ou toxicité hépatique. L’augmentation de la posologie ne doit pas dépasser 0,5mg/jour au cours d’une période de 1 semaine. On doit évaluer les risques et les bienfaits possibles du traitement par l’anagrélide chez les patients atteints d’insuffisance hépatique légère ou modérée avant d’amorcer le traitement. L’emploi de l’anagrélide n’a fait l’objet d’aucune étude chez les patients atteints d’insuffisance hépatique grave; il est contre-indiqué dans cette population de patients (voir Contre-indications).
On ne prévoit pas que les différences observées sur le plan pharmacocinétique entre les patients âgés et les patients plus jeunes atteints de TE nécessiteraient la modification du schéma posologique recommandé dans le traitement par l’anagrélide (voir Mode d’action et pharmacologie clinique, Populations particulières et états pathologiques – Gériatrie).
Pour contrôler les effets MYLAN-ANAGRELIDE et prévenir l’apparition d’une thrombocytopénie, on recommande d’effectuer une numération plaquettaire tous les 2 jours pendant la première semaine de traitement et au moins 1 fois par semaine par la suite, jusqu’à ce que la dose d’entretien soit atteinte.
On observe généralement un effet sur la numération plaquettaire de 7 à 14 jours après le début du traitement (à une dose thérapeutique). On peut s’attendre à obtenir une réponse complète (numération plaquettaire <600 000/μL) après 4 à 12 semaines de traitement. Chez la majorité des patients, on obtient une réponse clinique à des doses de 1,5 à 3,0mg/jour. Les patients chez qui l’on soupçonne une cardiopathie, une insuffisance rénale ou une insuffisance hépatique ou chez qui ces affections sont confirmées doivent faire l’objet d’une étroite surveillance.
SURDOSAGE
Toxicité aiguë et symptômes
Un faible nombre de rapports reçus après la commercialisation du produit ont fait état d’un surdosage intentionnel de capsules de chlorhydrate d’anagrélide. Parmi les symptômes signalés, mentionnons la tachycardie sinusale et les vomissements. Ceux-ci se sont résorbés grâce à un traitement symptomatique. Comme la réduction de la numération plaquettaire est liée à la dose de chlorhydrate d’anagrélide administrée, on peut s’attendre à ce qu’un surdosage entraîne une thrombocytopénie, ce qui pourrait occasionner des saignements. Dans le cas d’un surdosage, il est probable que celui-ci se manifeste par une toxicité cardiaque et une toxicité au niveau du système nerveux central.
Traitement et prise en charge
En cas de surdosage, il faut assurer un suivi étroit du patient. Il faut porter une attention particulière à la numération plaquettaire afin de déceler tout signe de thrombocytopénie. La posologie MYLAN-ANAGRELIDE doit être diminuée ou le traitement interrompu, tel qu’approprié, jusqu’à ce que la numération plaquettaire revienne à la normale.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le mécanisme par lequel capsules de chlorhydrate d’anagrélide diminue la numération plaquettaire fait toujours l’objet de recherches. Des études sur des patients appuient l’hypothèse voulant que la baisse d’hypermaturation des mégacaryocytes menant à une réduction de la production des plaquettes soit liée à la dose. L’analyse de prélèvements sanguins obtenus chez des volontaires sains à qui on avait administré l’anagrélide a mis en évidence une perturbation de la phase postmitotique du développement mégacaryocytaire ainsi qu’une diminution de la taille et de la ploïdie des mégacaryocytes. Lorsque administré à des doses thérapeutiques, l’anagrélide n’influe pas de façon significative sur la numération des leucocytes ni sur les paramètres de la coagulation. L’anagrélide peut exercer un léger effet sur les paramètres érythrocytaires, mais cet effet n’a pas été jugé significatif sur le plan clinique.
On a constaté que l’anagrélide inhibe la PDE III contenue dans les plaquettes, et, par conséquent, accroît le taux d’AMPc, ce qui pourrait expliquer l’effet d’inhibition de l’agrégation plaquettaire. Chez l’être humain, l’agrégation plaquettaire est inhibée à des doses supérieures à celles qui sont requises pour réduire le nombre de plaquettes. Deux principaux métabolites, l’un, actif, et l’autre, inactif, ont été décelés. Le métabolite actif, le BCH24426 ou 3-hydroxy-anagrélide, présente une puissance et une efficacité comparables à celles de l’anagrélide sur le plan de l’effet de réduction de la numération plaquettaire. L’exposition au 3-hydroxy-anagrélide (BCH24426), mesurée par l’ASC des concentrations plasmatiques, est environ 2 fois plus grande que l’exposition à l’anagrélide. Le métabolite inactif, le RL603 ou 5,6-dichloro-3,4-dihydroquinazoline-2-ylamine, ne contribue pas à l’effet global d’ chlorhydrate d’anagrélide.
Pharmacodynamie
L’administration d’anagrélide par voie orale en une dose unique ou en doses multiples à des volontaires sains a entraîné une baisse liée à la dose, de la numération plaquettaire. De plus, ces effets étaient réversibles à l’arrêt du traitement. Aucune variation cliniquement importante n’a été notée en ce qui a trait aux autres variables de l’étude, notamment: temps de saignement, temps de survie des plaquettes, morphologie de la moelle osseuse, tension artérielle, fréquence du pouls, analyse d’urines et électrocardiogramme. L’anagrélide est bien toléré à faible dose. Une dose de 5mg d’anagrélide a occasionné une hypotension orthostatique et des étourdissements chez des volontaires sains. Toutefois, les doses de 1 à 2mg par jour ont été bien tolérées.
Dans la majorité des cas, l’incidence des effets indésirables était liée à la dose. Les effets indésirables étaient bénins et transitoires et n’ont pas nécessité de traitement.
Chez 9 sujets à qui on avait administré 5mg d’anagrélide par voie orale, on a observé une baisse de la tension artérielle en station debout (22/15mm Hg), généralement accompagnée d’étourdissements. On a observé que des variations minimes de la tension artérielle suivant l’administration de 2mg d’anagrélide.
L’évaluation pharmacologique de l’anagrélide et de ses métabolites a révélé que le 3-hydroxy-anagrélide (BCH24426) produit un effet inhibiteur comparable à celui de la molécule mère sur la mégakaryocytopoïèse – et, par conséquent, sur la formation des plaquettes –, alors que le RL603 est inactif. On a également constaté que l’anagrélide et le 3-hydroxy-anagrélide (BCH24426) inhibent la PDEIII, bien que le 3-hydroxy-anagrélide (BCH24426) ait été près de 40 fois plus puissant que la molécule mère, tandis qu’une fois de plus, le RL603 a été pratiquement inactif.
Effets du médicament sur la fréquence cardiaque et l’intervalle QTc
On a évalué l’effet de deux doses uniques d’anagrélide (0,5 mg et 2,5 mg) sur la fréquence cardiaque et l’intervalle QTc dans le cadre d’une étude contrôlée par un placebo et un agent actif, menée à double insu avec répartition aléatoire et permutation chez des hommes et des femmes en bonne santé.
Une accélération de la fréquence cardiaque liée à la dose a été observée durant les 12 premières heures du traitement, les valeurs les plus élevées ayant été enregistrées environ au moment où la concentration plasmatique du médicament était maximale. L’augmentation la plus marquée de la fréquence cardiaque moyenne a été notée deux heures après l’administration et atteignait 7,8 battements par minute (bpm) dans le groupe recevant la dose de 0,5 mg et 29,1 bpm dans le groupe à 2,5 mg.
Les deux doses du médicament ont été associées à un allongement apparent passager de l’intervalle QTc moyen durant les périodes où la fréquence cardiaque était accélérée; l’augmentation maximale de l’intervalle QTcF moyen (corrigé selon la formule de Fridericia) se chiffrait à 5,0 ms deux heures après l’administration de la dose de 0,5 mg et à 10,0 ms une heure après l’administration de la dose de 2,5 mg. Tout indique que cet allongement pourrait être attribuable à l’effet physiologique de la fréquence cardiaque accrue et au phénomène d’hystérésis de l’intervalle QT-RR correspondant, plutôt qu’à un effet direct du médicament sur la repolarisation cardiaque.
Pharmacocinétique
Absorption: La concentration plasmatique maximale (Cmax) a été atteinte environ 1 heure après l’administration orale d’une dose d’anagrélide unique à raison de 1mg ou 2mg et se chiffrait entre 7 et 13ng/mL.
À la suite d’une comparaison des paramètres pharmacocinétiques de l’anagrélide administré à jeun ou non chez des sujets en bonne santé, on a observé une diminution de 14% de la Cmax et une augmentation de 20% de l’ASC après l’administration d’une dose de 1 mg d’anagrélide avec des aliments. Dans le cas de ces 2 paramètres, l’exposition consécutive à la prise d’aliments n’était pas équivalente à celle qu’on observe à l’état de jeûne. L’ingestion d’aliments a réduit de 29% la Cmax du métabolite actif BCH24426, mais n’a pas eu d’effet sur son ASC0-∞. Les effets les plus marqués des aliments se sont manifestés par un plus long décalage avant l’absorption (ou l’apparition, dans le cas du BCH24426), une réduction de la vitesse d’absorption et une atteinte plus tardive des concentrations plasmatiques maximales de l’anagrélide et du BCH24426.
Distribution: Les concentrations plasmatiques en fonction du temps à l’état d’équilibre ne révèlent aucune accumulation dans le plasma après l’administration de doses répétées d’anagrélide. L’administration à long terme (de 2 mois à plus de 5 ans) d’anagrélide par voie orale à raison de 2 à 4mg/jour s’est traduite par des concentrations plasmatiques s’inscrivant dans la plage prévue à la suite de l’administration d’une dose unique.
Métabolisme: L’anagrélide est largement métabolisé; moins de 1% du médicament est excrété sous forme inchangée dans l’urine. Chez des sujets à jeun, on a observé une demi-vie plasmatique de 1,3 heure après l’administration de 0,5mg d’anagrélide.
Excrétion: À la suite de l’administration chez l’humain d’une dose orale d’anagrélide marqué au 14C, plus de 70% du traceur radioactif a été excrété dans l’urine. L’excrétion urinaire de l’anagrélide a été monophasique, alors que la demi-vie plasmatique a été de 1 à 2 heures. Cette demi-vie pharmacocinétique concorde avec la fréquence d’administration clinique de 2 à 4 doses par jour. La demi-vie plasmatique du métabolite actif sur le plan pharmacologique, le 3-hydroxy-anagrélide (BCH24426), a été d’environ 3 heures.
Sur le plan statistique, la quantité de métabolites de l’anagrélide excrétée dans l’urine au cours d’une période de 24 heures a été supérieure à la suite de l’administration du médicament chez les patients à jeun que chez ceux qui ne l’étaient pas. Cependant, ces différences n’ont pas été jugées significatives sur le plan clinique.
L’administration à long terme (de 2 mois à plus de 5 ans) d’anagrélide par voie orale à raison de 2 à 4mg/jour s’est traduite par des taux d’excrétion moyens du métabolite principal dans les échantillons d’urine recueillis au cours d’une période de 24 heures comparables à ceux qui ont été observés à la suite de l’administration par voie orale d’une dose unique de 0,5mg d’anagrélide.
Populations particulières et états pathologiques
Gériatrie: Les données pharmacocinétiques obtenues chez les patients âgés (de 65 à 75 ans) à jeun atteints de TE comparativement aux patients adultes (de 22 à 50 ans) à jeun indiquent que la Cmax et l’ASC de l’anagrélide ont été, respectivement, de 36% et 61% plus élevées chez les patients âgés. En revanche, la Cmax et l’ASC du métabolite actif, le 3-hydroxy-anagrélide, ont été, respectivement, de 42% et 37% plus faibles chez les patients âgés. On croit que ces différences sont attribuables au fait que la biotransformation présystémique de l’anagrélide en 3-hydroxy-anagrélide est plus faible chez les patients âgés.
Pédiatrie: Lors d’une étude ouverte réalisée auprès de patients atteints de thrombocytémie essentielle (17 enfants âgés de 7 à 14 ans et 18 adultes, dont 67% étaient des personnes âgées de 65 ans ou plus), on a constaté que l’exposition normalisée en fonction de la dose et du poids corporel, la Cmax et l’ASC de l’anagrélide étaient moins élevées chez les enfants/adolescents que chez les adultes (Cmax 48%, ASCt 55%).
Résumé des paramètres pharmacocinétiques observés pour l’anagrélide et son métabolite chez des sujets adolescents/adultes et enfants/adolescents traités à raison de 0,5mg, 2 fois par jour
| Anagrélide | BCH24426 | |||
Paramètre pharmacocinétique | AA (n=4) Moyenne (é.-t.) | EA (n=4-6) Moyenne (é.-t.) | AA (n=4) Moyenne (é.-t.) | EA (n=4-6) Moyenne (é.-t.) |
| Tmax (h) | 1,9 (1,5) | 3,9 (3,1) | 2,4 (1,1) | 4,0 (3,1) |
Cmax (ng/mL) | 3,1 (1,3) | 1,9 (0,6) | 4,5 (1,8) | 5,5 (2,8) |
Cmin (ng/mL) | 0 | 0,03 (0,04) | 0,2 (0,1) | 0,4 (0,2) |
ASC (ng.h/mL) | 8,6 (3,3) | 8,2 (3,3) | 19,9 (3,7) | 24,4 (8,3) |
| T1/2z (h) | 1,5 (0,5) | 3,9 (3,7) | 2,8 (0,7) | 4,2 (1,6) |
Cmoy (ng/mL) | 0,7 (0,3) | 0,7 (0,3) | 1,7 (0,3) | 2,0 (1,7) |
| Fluctuation | 4,3 (1,0) | 3,2 (2,2) | 2,5 (0,6) | 1,1 (0,9) |
Clairance orale apparente (mL/min) | 1062 (315) | 1169 (465) | 429 (71) | 1004 (455) |
AA: groupe de sujets adolescents/adultes; EA: groupe de sujets enfants/adolescents
Insuffisance hépatique: Le métabolisme hépatique constitue la principale voie de clairance de l’anagrélide, c’est pourquoi on peut s’attendre à ce que la fonction hépatique puisse influer sur ce processus. À cet effet, on a mené une étude pharmacocinétique ouverte chez des patients atteints d’insuffisance hépatique modérée (et ne présentant aucun autre trouble médical) comparativement à des patients sains. Chaque patient a reçu une dose unique de 1 mg d’anagrélide. Malgré le nombre limité de patients admis à cette étude, les résultats ont révélé que l’ASC0-∞ était près de 8 fois plus élevée chez les patients atteints d’insuffisance hépatique modérée (n=10) que chez les patients sains (n=10). Une forte corrélation a été établie entre les valeurs de l’ASC et les scores sur l’échelle de Child-Pugh (un indicateur de la gravité de l’insuffisance hépatique). Les évaluations pharmacocinétiques réalisées sur le 3-hydroxy-anagrélide (BCH24426, le métabolite actif de l’anagrélide) et sur le RL603 (le métabolite inactif de l’anagrélide) révèlent que l’ASC est environ 2 fois plus élevée chez les patients atteints d’insuffisance hépatique modérée que chez les sujets sains. On ne dispose d’aucune donnée à ce sujet chez les patients atteints d’insuffisance hépatique grave ou légère, car aucune étude n’a été menée chez ce type de patients.
ENTREPOSAGE ET STABILITÉ
Conserver entre 15 et 25°C dans un contenant résistant à la lumière.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
MYLAN-ANAGRELIDE (capsules de chlorhydrate d’anagrélide) se présente en capsules dosées à 0,5mg d’anagrélide sous forme de chlorhydrate d’anagrélide pour administration par voie orale.
MYLAN-ANAGRELIDE en capsules dosées à 0,5mg: capsules blanches opaques sur lesquelles sont inscrits à l’encre noire le logo de Shire "S" et "063". Flacons de 100 capsules.
Une capsule MYLAN-ANAGRELIDE contient 0,5mg d’anagrélide sous forme de chlorhydrate d’anagrélide, ainsi que les ingrédients non médicinaux suivants:
- Cellulose microcristalline, crospovidone, dioxyde de silicium, dioxyde de titane, gélatine, lactose anhydre, lactose monohydraté, laurisulfate de sodium, oxyde de fer noir, povidone, stéarate de magnésium.
PARTIE II: RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune: chlorhydrate d’anagrélide
Nom chimique: monochlorhydrate de 6,7-dichloro-1,5-dihydroimidazo-[2,1-b]
quinazolin-2(3H)-one monohydrate
Formule moléculaire et masse moléculaire: C10H7Cl2N3O•HCl•H2O 310,55
Formule développée: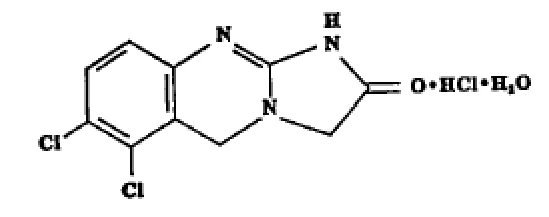
Propriétés physicochimiques:
Le chlorhydrate d’anagrélide est une poudre non volatile de couleur blanc cassé. Il est pratiquement insoluble dans l’eau et très légèrement soluble dans le diméthylsulfoxide et le diméthylformamide.
Dans des solvants aqueux à une température de 25°C et à un pH inférieur à 3, on a observé une augmentation de la solubilité d’anagrélide au fur et à mesure que le pH diminuait. La solubilité à un pH de 0,96 était de 236μg/mL. Lorsque le pH variait entre 4 et 8, la solubilité de l’anagrélide est demeurée constante à 1,2μg/mL. À un pH supérieur à 8, la solubilité de l’anagrélide a augmenté en fonction du pH en raison de l’ionisation de la fraction quinazoline. La solubilité de l’anagrélide à un pH de 11,4 était de 992μg/mL.
Les valeurs de pKa étaient estimées à 2,9 et 9,8, et le point de fusion était supérieur à 300°C.
ESSAIS CLINIQUES
Aspect démographiques de l’étude et organisation de l’essai
Au total, 942 patients atteints d’un SMP dont 551 patients atteints d’une thrombocytémie essentielle (TE), 117 patients d’une polyglobulie primitive (PP), 178 patients d’une leucémie myéloïde chronique (LMC) et 96 atteints d’autres SMP ont été traités par l’anagrélide dans le cadre de 3 études cliniques. Parmi les patients atteints d’autres SMP, 87 souffraient d’une myélofibrose avec métaplasie myéloïde (MMM) et 9 présentaient un SMP idiopathique.
On a retenu les critères suivants pour repérer les patients atteints d’une TE, d’une PP, d’une LMC et d’une MMM:
TE • Numération plaquettaire ≥900 000 à
2 reprises
Hyperplasie importante des mégacaryocytes
dans la moelle osseuse
- Absence du chromosome Philadelphie
- Masse érythrocytaire normale
Taux sériques de fer, férritinémie et
réserves médullaires de fer normales
LMC • Numération granulocytaire ≥50 000/μL soutenue, sans signe d’infection
- Numération absolue des basophiles ≥100/μL • Signes d’hyperplasie de la lignée granulocytaire de la moelle osseuse
- Présence du chromosome Philadelphie
- Phosphatase alcaline leucocytaire ≤ limite inférieure des valeurs de référence
PP†
- A1 augmentation de la masse érythrocytaire
A2 saturation normale du sang artériel en
oxygène
- A3 splénomégalie
B1 numération plaquettaire ≥400 000/μL en
l’absence de carence en fer ou de
saignement
B2 leucocytose (≥12 000/μL en l’absence
d’infection)
B3 élévation de la phosphatase alcaline
leucocytaire
- B4 élévation des taux sériques de B12
† Un diagnostic positif peut être posé en présence
d’A1, A2 et A3. En l’absence de splénomégalie,
un diagnostic positif peut être posé en présence
d’A1, A2 et de 2 des 3 critères suivants: B1, B2
ou B3.
MMM • Myélofibrose de la moelle osseuse (hypocellulaire, fibreuse)
- Métaplasie mégacaryocytaire importante de la moelle osseuse
- Splénomégalie
- Anémie normochrome, normocytaire modérée ou sévère
- Numération leucocytaire variable (80 000 à 100 000/μL)
- Thrombocytose
- Masse érythrocytaire variable; hématies en larmes • Phosphatase alcaline leucocytaire normale à élevée • Absence du chromosome Philadelphie
 Page 22 de 35 Résultats d’étude
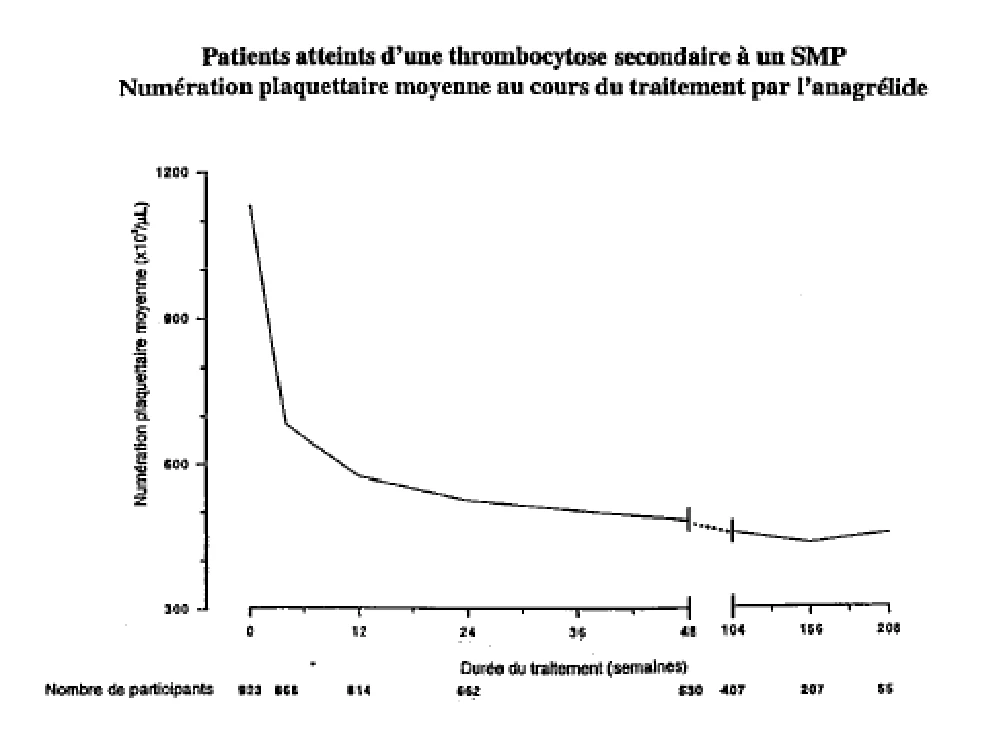
Au fil du temps, on a noté une amélioration cliniquement significative des paramètres utilisés pour évaluer l’efficacité d’anagrélide chez les patients atteints d’une thrombocytémie secondaire à un syndrome myéloprolifératif (SMP). L’anagrélide s’est avéré un traitement efficace pour la thrombocytose puisqu’il entraîne une baisse de la numération plaquettaire et permet ainsi de réduire l’incidence des symptômes associés à la thrombocytose. L’anagrélide est également efficace chez les patients qui ne répondent pas aux autres traitements contre la thrombocytose ou ne les tolèrent pas. Contrairement aux autres agents utilisés pour traiter la thrombocytose, l’anagrélide agit spécifiquement sur les plaquettes et n’exerce aucun effet clinique sur les concentrations plasmatiques des autres éléments figurés du sang.
Pour être admissibles aux études cliniques, les patients devaient avoir une numération plaquettaire ≥900 000/μL à 2 reprises ou ≥650 000/μL à 2 reprises associée à des symptômes de thrombocytémie. La durée moyenne du traitement par l’anagrélide pour la TE, la PP, la LMC et les autres SMP était de 65, 67, 40 et 44 semaines, respectivement. Vingt-trois pour cent (23%) des patients ont été traités pendant 2 ans. Le traitement par l’anagrélide était amorcé à raison de 0,5mg à 2,0mg et administré toutes les 6 heures. Si la numération plaquettaire demeurait élevée, on pouvait augmenter la dose jusqu’à concurrence de 12mg/jour. L’efficacité se définissait comme une baisse de la numération plaquettaire pouvant atteindre ou approcher le taux physiologique (150 000 à 400 000/μL). Les critères de définition de la réponse clinique étaient les suivants: baisse de la numération plaquettaire à ≤600 000/μL ou d’au moins 50% par rapport aux valeurs de départ pendant une période d’au moins 4 semaines. Les sujets ayant fait l’objet d’un traitement de moins de 4 semaines ont été considérés comme « non évaluables ». Les résultats de ces études sont présentés ci-dessous:
Page 23 de 35 Tableau 3. Patients atteints d’une thrombocytose secondaire à un trouble myéloprolifératif – Numération plaquettaire moyenne au cours d’un traitement par l’anagrélide
Valeurs
de
départ
Durée du traitement
Semaines Années
4 12 24 48 2 3 4
Moyenne*
N
1131
923†
683
868
575
814
526
662
484
530
460
407
437
207
457
55
* x 103/μL
† 942 sujets atteints d’un SMP ont participé à 3 études cliniques. On a consigné la numération
plaquettaire chez 923 de ces sujets au cours de ces études.
PHARMACOLOGIE DÉTAILLÉE
Sur le plan clinique, de capsules de chlorhydrate d’anagrélide est un réducteur plaquettaire efficace et hautement spécifique. Les effets de l’anagrélide sur les plaquettes sont entièrement réversibles. De plus, l’anagrélide n’exerce pas d’effet cliniquement significatif sur les autres éléments figurés du sang. Ces résultats ont été observés lors d’études cliniques et précliniques.
Les données de pharmacologie préclinique confirment que l’anagrélide agit spécifiquement sur les plaquettes. Bien que l’anagrélide se soit avéré un puissant inhibiteur de l’agrégation plaquettaire, il n’a exercé aucun effet significatif sur les autres éléments figurés du sang. Parmi les autres effets pharmacologiques importants associés à l’administration de l’anagrélide, citons l’hypotension et un effet inotrope positif.
Mode d’action
L’anagrélide est un antiplaquettaire hautement sélectif. Des études in vitro portant sur la mégakaryocytopoïèse chez l’être humain ont suggéré que l’activité thrombocytopénique in vivo résulte principalement d’un effet inhibiteur sur la phase post-mitotique de la maturation mégakaryotique. L’anagrélide a inhibé la mégakaryocytopoïèse provoquée par la thrombopoïétine de façon proportionnelle à la dose, la CI50 étant d’environ 30nM (= 7,7ng/mL), ce qui concorde avec la Cmax in vivo de 7 à 13ng/mL par suite de l’administration de doses de 0,5 à 1mg. Trois études in vivo chez l’humain, dont les résultats ont été publiés sous forme de résumé, ont confirmé que l’anagrélide réduisait le nombre de plaquettes en circulation chez les sujets atteints d’une thrombocytopénie en inhibant la maturation et la ploïdie des mégacaryocytes.
Page 24 de 35 Effet sur la numération plaquettaire
L’effet de l’anagrélide sur la numération plaquettaire a été démontré dans le cadre d’un nombre restreint d’études chez l’animal. Dans une étude réalisée chez des rats Sprague-Dawley auxquels on avait administré 1000mg/kg d’anagrélide pendant 27 jours, on a noté une baisse de la numération plaquettaire chez les mâles. Dans une autre étude chez le rat, on a observé une baisse de la numération plaquettaire chez toutes les femelles auxquelles on avait administré des doses de 120,5, de 361,5 et de 1205mg/kg/jour de chlorhydrate d’anagrélide pendant 1 an. On a noté une diminution de la numération plaquettaire par rapport aux valeurs de départ de l’ordre de 30 à 54% chez des Beagles mâles auxquels on avait administré l’anagrélide et de 23 à 40% chez des Beagles femelles auxquelles on avait administré pendant 1 an des doses de 10, de 300 et de 600mg/kg/jour.
Études sur l’effet antithrombotique
L’effet antithrombotique de l’anagrélide a été démontré chez 4 espèces animales: le rat, le lapin, le chien et le singe rhésus. L’anagrélide s’est avéré un inhibiteur de l’agrégation plaquettaire puissant et à large spectre dont les effets sont proportionnels à la dose. Son effet anticoagulant est 50 fois plus puissant que celui de l’acide acétylsalicylique. On a également noté que l’administration concomitante de l’anagrélide et de l’héparine produisait un effet synergique sur l’inhibition de l’agrégation plaquettaire.
Pharmacologie cardiovasculaire
Les données de pharmacologie préclinique cardiovasculaire ont été tirées d’études menées chez 4 espèces animales: le rat, le cobaye, le furet et le chien.
Ces études ont révélé que l’anagrélide exerce directement un effet inotrope positif important de même qu’un effet vasodilatateur. De plus, l’anagrélide occasionne une baisse liée à la dose de la tension artérielle moyenne ainsi qu’une hausse réflexe de la fréquence cardiaque. Chez le chien, l’anagrélide s’est avéré un puissant vasodilatateur et un agent cardiotonique. Tous ces effets ont été observés à des doses plus élevées que la dose recommandée, qui est de 2,0mg/jour.
Études de pharmacologie générale
Les effets pharmacologiques généraux de l’anagrélide ont été étudiés chez 5 espèces animales: le rat, le cobaye, le furet, le lapin et le chien. Ces études ont permis de conclure que l’anagrélide exerce les effets suivants:
- antagonisme compétitif simple des récepteurs périphériques de la 5-HT dans les fundus de rats;
- diminution de la natriurèse et de l’élimination du chlore chez les rats normotendus et hyperhydratés;
- prolongation du temps de saignement proportionnel à la dose mise en évidence par un modèle de dérivation extracorporelle chez le cobaye;
- aucune modification comportementale ou neurologique chez le chien conscient;
faible dilatation des voies aériennes observée chez le chien anesthésié;
Page 25 de 35 • inhibition de l’activité de l’AMPc phosphodiestérase et de la GMPc phosphodiestérase mise en évidence par un modèle de sonification et de surnageant;
- inhibition de l’activité de l’AMPc phosphodiestérase mise en évidence par un autre modèle de sonification et de surnageant;
élévation du taux d’AMPc et du ratio des protéines kinases dépendantes de l’AMPc (cA-PK)
objectivée par un modèle de plaquettes humaines lavées;
- inhibition de l’activité de la phosphodiestérase plaquettaire entraînant une élévation du taux d’AMPc mise en évidence par un modèle de plaquettes intactes.
Métabolisme
Des études visant à évaluer l’absorption, la distribution, le métabolisme et l’excrétion (ADME) chez 4 espèces (le rat, le chien, le singe et l’humain) ont révélé que l’anagrélide administré par voie orale est bien absorbé, largement distribué dans les tissus, presque entièrement métabolisé et excrété dans l’urine.
Le singe est l’animal qui ressemble le plus à l’homme en ce qui a trait aux voies, au taux et à l’importance de l’excrétion. Les profils des métabolites urinaires chez l’humain et chez l’animal étaient similaires sur le plan quantitatif. Les 3 principaux métabolites présents dans l’urine chez l’humain ont été retrouvés dans l’urine chez les animaux, mais généralement en quantité moindre chez l’animal.
Après administration d’anagrélide par voie orale à des singes, on a noté une absorption rapide, la concentration plasmatique maximale ayant été atteinte après 4 à 8 heures. Soixante-seize pour cent (76%) de la dose d’anagrélide administrée sous forme de capsule est absorbée par l’intestin. L’anagrélide est principalement éliminé dans l’urine. Six jours après l’administration d’anagrélide marqué, le taux cumulatif moyen d’excrétion urinaire du traceur radioactif était de 61%.
L’anagrélide est éliminé dans une moindre mesure dans les fèces. Le taux moyen d’excrétion fécale, 6 jours après l’administration d’anagrélide, était de 31% chez le singe. Moins de 3% de la molécule mère a été retrouvée sous forme inchangée dans l’urine. On a observé chez les primates une biodisponibilité de 92% ainsi qu’une demi-vie terminale de 2 jours.
Chez l’humain, 61% du traceur radioactif a été excrété au cours des 24 heures suivant l’administration de l’anagrélide marqué, et plus de 90% a été excrété sur une période de 72 heures après la prise. Soixante-dix-neuf pour cent (79%) de la dose absorbée a été récupérée dans l’urine tandis que 21% a été récupérée dans les fèces. Le traceur radioactif a été récupéré en totalité dans l’urine et les fèces au cours des 7 jours (168 heures) qui ont suivi l’administration d’une dose d’anagrélide marqué par voie orale.
Page 26 de 35
TOXICOLOGIE
Toxicité aiguë
L’administration à court terme de doses élevées d’anagrélide par voie orale pouvant atteindre 2500mg/kg chez la souris et 1500mg/kg chez le rat a provoqué une baisse de l’activité immédiatement après l’administration. Tous les animaux se sont rétablis en 1 ou 2 jours. L’administration de 500mg/kg d’anagrélide par voie intrapéritonéale à des souris a causé la mort de tous les animaux en moins de 3 jours. Toutefois, l’administration de 250mg/kg d’anagrélide a entraîné une baisse de l’activité suivie d’un rétablissement en l’espace de 2 jours.
Chez le chien, on a observé une diarrhée de 4 à 5 jours après l’administration par voie orale d’une dose unique de 10mg/kg d’anagrélide et après 1 ou 2 jours lorsque les doses étaient portées à ≥50mg/kg. Des vomissements ont également été signalés 2 jours après l’administration d’une dose de 100mg/kg et le jour même de l’administration lorsque les doses étaient ≥500mg/kg: tous les animaux se sont rétablis.
Après l’administration d’une dose unique par voie orale de 200mg/kg d’anagrélide à des singes rhésus, on a noté des selles molles et une diminution temporaire de la prise de nourriture après 3 jours. Tous les singes se sont rétablis.
Ces résultats indiquent que la DL50 est >2500mg/kg chez la souris, >1500mg/kg chez le rat, >800mg/kg chez le chien et >200mg/kg chez les primates (singe rhésus).
Toxicité à long terme
On a administré l’anagrélide à des rats par gavage pendant 27 jours à raison de 50 à 1000mg/kg/jour. On a noté des rougeurs aux oreilles, aux pattes et aux museaux des rats. Les effets liés à la dose observés à des doses de 1000mg/kg/jour consistaient en une baisse de la numération plaquettaire, un retard du gain pondéral chez les mâles, une fibrose légère, une myocardite et une respiration laborieuse et/ou des râles. On a noté la mort de l’une des femelles. Dans le cadre d’une étude d’une durée de 94 jours, l’administration de 4 à 12mg/kg/jour d’anagrélide a entraîné des lésions intestinales liées à la dose. À la dose la plus élevée, on a également noté une augmentation du poids du foie, des glandes surrénales et de la thyroïde par rapport au poids corporel total de l’animal.
Chez le chien, l’administration de doses croissantes d’anagrélide pouvant atteindre 3200mg/kg sur une période de 7 jours a provoqué une diminution de la prise de nourriture. On a noté une baisse de la prise de nourriture à des doses aussi peu élevées que 100mg/kg chez les femelles et 800mg/kg chez les mâles. On a noté des signes cliniques de troubles digestifs. Tous les chiens ont présenté des selles molles, une diarrhée et, en bout de ligne, des vomissements au fur et à mesure que la dose augmentait. Lors d’une étude dans laquelle on a administré des doses orales répétées d’anagrélide pendant 28 jours chez le chien, les seules anomalies notées ont été la diarrhée et les vomissements à des doses de 500 à 800mg/kg/jour.
Page 27 de 35 Des études portant sur l’administration de doses multiples ont été menées chez les primates. On a administré par voie orale 10mg/kg/jour d’anagrélide pendant 14 jours ou 4 à 12mg/kg/jour pendant un maximum de 92 jours. On a noté les manifestations cliniques suivantes: diarrhée, vomissements, selles molles et/ou liquides et diminution de la prise de nourriture.
Des études de toxicité chronique ont été réalisées pendant une période pouvant aller jusqu’à 12 mois chez le rat et le chien. Chez le rat, on a administré des doses de 120,5, de 361,5 et de 1205mg/kg/jour d’anagrélide dans les aliments. On a noté les manifestations cliniques suivantes: posture voûtée; dilatation du vagin chez les femelles; gain/perte de poids; augmentation de la prise de nourriture; élévations faibles et transitoires du volume globulaire moyen (VGM) et de la concentration globulaire moyenne en hémoglobine, baisse de la numération plaquettaire chez les femelles; variations des paramètres sériques indicatifs d’une atteinte hépatique ou rénale légère ou modérée dans tous les groupes; augmentation de la cholestérolémie, baisse de la triglycéridémie, diminution des taux d’alanine aminotransférase (ALT) et d’aspartate aminotransférase (AST) chez les mâles; élévation du taux de créatinine chez les mâles; légère hausse des taux d’azote uréique sanguin (BUN) et de créatinine chez les femelles; augmentation du volume des urines; augmentation significative du poids du foie et des reins par rapport au poids corporel et/ou au poids du cerveau chez tous les rats et augmentation du poids des surrénales par rapport au poids corporel et/ou au poids du cerveau chez les mâles; hyperplasie focale à la dose maximale et phéochromocytome à des doses ≥361,5mg/kg/jour. On a relevé 24 morts au cours de l’étude (voir Tableau 4). Bien qu’aucune mort n’ait été imputable au traitement par l’anagrélide, les autopsies ont révélé des atteintes hépatiques et rénales.
| Tableau 4. Morts non planifiées | ||||
| Anagrélide (mg/kg/jour) | ||||
| 0 | 120,5 | 361,5 | 1205 | |
| Cause de la mort* | ||||
| Leucémie | 1M | 1M | ||
| Néphropathie | 2M | |||
| Inflammation/infection et/ou hémorragie/thrombus | 1M | 2M | 2M | 2M; 1F |
| Insuffisance cardiaque | 1M | |||
| Accident | 1M | 1F | ||
| Inconnue | 1F | 3M | 5M | |
| Total | 1M | 6M;1F | 6M;1F; | 8M;1F |
* Les résultats d’autopsie peuvent avoir révélé plus d’une pathologie chez un animal.
Page 28 de 35 Dans le cadre d’une étude de toxicité chronique réalisée chez le chien, l’administration de doses répétées d’anagrélide variant entre de 10 et 600mg/kg/jour a entraîné plusieurs manifestations cliniques dont: diarrhée et vomissements, diminution significative de la numération érythrocytaire, du taux d’hémoglobine, de l’hématocrite et de la numération plaquettaire; prédisposition à une augmentation du poids des reins chez les 2 sexes et augmentation du poids du foie chez les femelles. On a également décelé des manifestations cardiaques liées à la dose et se traduisant par des saignements minimes à marqués et une inflammation chronique du myocarde de l’oreillette droite et de la valvule mitrale de même que des modifications prolifératives dans certains vaisseaux cardiaques.
Reproduction et tératologie
On a mené un éventail complet d’études de fécondité, d’organogenèse et de toxicité péri/post natale chez le rat à des doses orales d’anagrélide allant de 60 à 900mg/kg/jour.
On a administré l’anagrélide à des rates gravides du 6e au 15e ou 18e jour de gestation, du 6e jour de gestation au 7e jour de lactation ou du 15e jour de gestation au 21e jour de lactation. On a noté une diminution significative du nombre moyen de petits survivants au jour 1 après la mise bas chez les rates auxquelles on avait administré 60 et 120mg/kg/jour d’anagrélide; aux jours 4 et 21 après la mise bas chez les rates auxquelles on avait administré 120 et 240mg/kg/jour et au jour 7 après la mise bas dans le groupe 120mg/kg/jour. On a noté une réduction significative du poids corporel moyen des petits au jour 1 après la mise bas dans tous les groupes de traitement, aux jours 4 et 7 après la mise bas aux doses de 120 et de 240mg/kg/jour et au jour 14 après la mise bas à la dose de 240mg/kg/jour. L’administration de l’anagrélide n’a toutefois pas altéré les valeurs moyennes suivantes: implantation de l’embryon, nombre de petits vivants par portée, nombre de portées comportant uniquement des ratons mort-nés, nombre de rates ayant perdu tous leurs ratons au cours de la période de lactation, proportion des sexes, observations cliniques et résultats d’autopsie.
À des doses ≥240mg/kg/jour, on a observé une augmentation du taux de mortalité des ratons aux jours 1 à 4 après la mise bas, une baisse du taux de survie jusqu’au jour 7 après la mise bas ainsi qu’une diminution du poids corporel moyen des ratons par portée.
On a noté une diminution du poids des fœtus allant de 5 à 7% dans les groupes auxquels on avait administré 300 et 900mg/kg/jour. On a observé des retards significatifs, mais réversibles de l’ossification fœtale à des doses ≥100mg/kg/jour. On n’a décelé aucune malformation fœtale à des doses allant jusqu’à 900mg/kg/jour. La mort survenait lorsqu’on continuait à administrer l’anagrélide aux rates au cours de la mise bas et au début de la période de lactation.
Dans le cadre d’études menées chez des lapines gravides en phase d’organogenèse, on a administré des doses d’anagrélide allant de 30 à 480mg/kg/jour par voie orale du 6e au 18e jour de gestation. Les doses ≥60mg/kg/jour ont provoqué une perte de poids, une diminution marquée de la prise de nourriture, une diminution du nombre de petits vivants par portée et une augmentation en nombre et en pourcentage des résorptions fœtales par portée. Des animaux sont morts dans tous les groupes de traitement. On a aussi noté 2 malformations fœtales, la première dans le groupe 30mg/kg/jour et l’autre dans le groupe 240mg/kg/jour. Dans le cadre d’une autre étude similaire, on a administré des doses d’anagrélide variant entre 1 et 20mg/kg/jour. On a noté une hausse significative du gain
Page 29 de 35 pondéral aux doses de 10 et de 20mg/kg/jour alors que la prise de nourriture a été substantiellement réduite au cours de la période d’administration de l’anagrélide. Aucun des événements suivants n’a été signalé à des doses orales d’anagrélide ≤20mg/kg/jour: mort, avortement, mise bas prématurée, modification des paramètres de la portée et malformations fœtales.
Carcinogenèse et mutagenèse
(Voir Mises en garde et précautions, Carcinogenèse et mutagenèse).
Page 30 de 35
RÉFÉRENCES
- 1. Anagrelide Study Group. Anagrelide, a therapy for thrombocythemic states: experience in 577 patients. Am J Med 1992;92(1):69-76.
- 2. Barbui T, Finazzi G. Clinical parameters for determining when and when not to treat essential thrombocythemia. Semin Hematol 1999;36(1 Suppl 2):14-8.
- 3. Bennett CL, Weinberg PO, Golub RM. Cost-effectiveness model of a phase II clinical trial of a new pharmaceutical for essential thrombocythemia: Is it helpful to policy makers. Semin Hematol 1999;36(1 Suppl 2):26-9.
- 4. Chintagumpala MM, Kennedy LL, Steuber CP. Treatment of essential thrombocythemia with anagrelide. J Pediatr 1995;127(3):495-598.
- 5. Gilbert H. Historical perspective on the treatment of essential thrombocythemia and polycythemia vera. Semin Hematol 1999;36(1 Suppl 2):19-22.
- 6. Mazur EM, Rosmarin AG, Sohl PA, Newton JL, Narendran A. Analysis of the mechanism of anagrelide-induced thrombocytopenia in humans. Blood 1992 Apr;79(8):1931-7.
- 7. Murphy S. Diagnostic criteria and prognosis in polycythemia vera and essential thrombocythemia. Semin Hematol 1999;36(1 Suppl 2):9-13.
- 8. Murphy S. Therapeutic dilemmas: Balancing the risks of bleeding, thrombosis, and leukemic transformation in myeloproliferative disorders (MPD). FK Schattauer Verlagsgesellschaft mbH (Stuttgart) 1997;78(1):622-6.
- 9. Petitt RM, Silverstein MN, Petrone ME. Anagrelide for control of thrombocythemia in polycythemia and other myeloproliferative disorders. Semin Hematol 1997;34(1):51-4.
- 10.
Silverstein MN, Tefferi A. Treatment of essential thrombocythemia with anagrelide. Semin
Hematol 1999;36(1 Suppl 2):23-5.
- 11.
Silverstein MN. Anagrelide in myeloproliferative diseases. Dans: Wasserman LR, Berk PK,
BBerlin NI. Éditeurs. Polycythemia vera and the myeloproliferative disorders. Philadelphie, (PA). WB Saunders Company; 1995. p. 329-36.
- 12. Silverstein MN, Petitt RM, Solberg LA Jr, Fleming JS, Knight RC, Schacter LP. Anagrelide: A new drug for treating thrombocytosis. N Engl J Med 1988;318(20):1292-4.
- 13.
Solberg LA Jr, Tefferi A, Oles KJ, Tarach JS, Petitt RM, Forstrom LA, Silverstein MN. The effects of anagrelide on human megakaryocytopoiesis. Br J Haematol 1997;99(1):174-80.
Page 31 de 35 14. Spencer CM, Brogden RN. Anagrelide. A review of its pharmacodynamic and pharmacokinetic properties, and therapeutic potential in the treatment of thrombocythaemia. Drugs 1994;47(6):809-22.
- 15. Tefferi A. Pathogenetic mechanisms in chronic myeloproliferative disorders: Polycythemia vera, essential thrombocythemia, agnogenic myeloid metaplasia, and chronic myelogenous leukemia. Semin Hematol 1999;36(1 Suppl 2):3-8.
- 16. Tefferi A, Elliott MA, Solberg LA Jr, Silverstein MN. New drugs in essential thrombocythemia and polycythemia vera. Blood Rev 1997;11(1):1-7.
- 17. Van Genderen PJ, Leenknegt H, Michiels JJ, Budde U. Acquired von Willebrand disease in myeloproliferative disorders. Leukemia and lymphoma 1996;(22 Suppl 1):79-82.
- 18.
Product Monograph PrAgrylin®, manufactured by Shire Canada Inc., Date of Revision
November 08, 2013. Control number: 167013.