


Monographie de produit - Zaltrap
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique et teneur | Ingrédients non médicinaux |
| Intraveineuse | 100 mg aflibercept/4,0 mL (25 mg/mL) 200 mg aflibercept/8,0 mL (25 mg/mL) | acide citrique monohydraté, polysorbate 20, chlorure de sodium, citrate de sodium dihydraté, phosphate de sodium dibasique heptahydraté, phosphate de sodium monobasique monohydraté, saccharose, eau pour injection; hydroxyde de sodium et/ou acide chlorhydrique (pour ajuster le pH) |
DESCRIPTION
ZALTRAPMC (aflibercept, également connu sous le nom de VEGF TRAP dans la littérature scientifique) est une protéine de fusion recombinante composée de fragments qui se lient au facteur de croissance de l’endothélium vasculaire (en anglais, VEGF), issus des domaines extracellulaires des récepteurs VEGF humains 1 et 2, fusionnés au fragment Fc de l’IgG1 humaine. L’aflibercept est produit par la technologie de l’ADN recombinant dans un système d’expression mammalien de cellules ovariennes de hamster chinois (en anglais, CHO) K-1.
INDICATIONS ET USAGE CLINIQUE
ZALTRAPMC, combiné à la chimiothérapie composée d’irinotécan et de fluoropyrimidine est indiqué pour les patients souffrant d’un cancer colorectal métastatique (CCRM) qui est résistant ou qui a progressé après un régime contenant de l’oxaliplatine.
Personnes âgées (> 65 ans) :
Parmi les 611 patients traités par le régime ZALTRAP/FOLFIRI dans l’étude pivot menée auprès de patients atteints d’un CCR métastatique, 172 (28,2 %) avaient ≥ 65 ans et < 75 ans et 33 (5,4 %) avaient ≥ 75 ans. Dans l’analyse de sous-groupe évaluant la survie globale, on a observé un bénéfice cohérent avec celui observé dans la population générale chez les patients < 65 ans et ≥ 65 ans ayant reçu le régime ZALTRAP/FOLFIRI. Les patients âgés (de 65 ans et plus) seraient plus susceptibles de développer des effets indésirables (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Enfants (< 18 ans) :
L’innocuité et l’efficacité de ZALTRAP chez les enfants n’ont pas été établies.
CONTRE-INDICATIONS
ZALTRAP est contre-indiqué chez les patients présentant une grave hypersensibilité connue à l’aflibercept ou à l’un des excipients de ZALTRAP (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles immunitaires).
ZALTRAP est contre-indiqué pour utilisation intravitréenne en raison de ses propriétés hyperosmotiques (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Les contre-indications liées à l’irinotécan, au 5-FU et à la leucovorine s’appliquent également lorsqu’ils sont associés au ZALTRAP. Veuillez vous reporter aux Monographies de produit actuelles respectives.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
|
Généralités
ZALTRAP devrait être prescrit en utilisant tant le nom commercial (ZALTRAP) que le non propre (aflibercept) afin d’assurer que le produit approprié soit distribué.
Non destiné à une injection intravitréenne
ZALTRAP est une solution hyperosmotique, qui n’est pas formulée pour être compatible avec l’environnement intraoculaire. ZALTRAP ne doit pas être administré par injection intravitréenne (voir POSOLOGIE ET ADMINISTRATION, Administration - Précautions particulières pour l’administration; FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT)
Conseils à donner aux patients
Le médecin doit informer les patients de ce qui suit :
- On peut observer une apparition ou une aggravation de l’hypertension. Les patients doivent subir des contrôles réguliers de la tension artérielle et doivent communiquer avec leur médecin généraliste ou leur oncologue en cas d’élévation de la tension artérielle.
- Les patients doivent informer le médecin de toute diarrhée sévère, de tous vomissements, fièvre ou autres signes d’infection, saignements, étourdissements, douleur abdominale sévère ou symptômes neurologiques.
- Il existe un risque de mauvaise cicatrisation des plaies pendant ou après l’administration de ZALTRAP. Les patients doivent être avisés de ne pas subir d’interventions chirurgicales ou autres procédures (y compris des extractions dentaires) sans en avoir discuté au préalable avec leur oncologue.
- Il y a un risque accru d’événements thromboemboliques artériels.
- L’utilisation de ZALTRAP pendant la grossesse ou l’allaitement est associée à un risque potentiel. Les hommes et les femmes doivent utiliser une méthode contraceptive adéquate pendant le traitement et au cours des 6 mois au moins suivant la dernière dose du traitement par ZALTRAP. En cas de grossesse pendant le traitement avec ZALTRAP, il faut immédiatement prévenir l’oncologue.
Capacité à conduire un véhicule ou à effectuer d’autres tâches dangereuses
Aucune étude sur les effets de ZALTRAP sur la capacité à conduire et à utiliser des machines n’a été réalisée. Si les patients présentent des symptômes nuisant à leur vision ou à leur concentration, ou à leur capacité à réagir, on doit leur conseiller de ne pas conduire ni utiliser de machines.
Troubles cardiovasculaires
Hypertension
Un risque accru d’hypertension de grade 3-4 (notamment d’hypertension et un cas d’hypertension essentielle) a été observé chez des patients recevant le régime ZALTRAP/FOLFIRI. Dans l’étude pivot menée auprès de patients atteints d’un CCRM, une hypertension de grade 3 (nécessitant l’ajustement du traitement antihypertenseur existant ou un traitement d’association) a été rapportée chez 1,5 % des patients traités par le régime placebo/FOLFIRI et chez 19,1 % des patients traités par le régime ZALTRAP/FOLFIRI. Une hypertension de grade 4 (crise hypertensive) a été rapportée chez 1 patient (0,2 %) traité par le régime ZALTRAP/FOLFIRI. Parmi les patients traités par le régime ZALTRAP/FOLFIRI ayant développé une hypertension de grade 3-4, 54 % l’ont vu apparaître au cours des deux premiers cycles du traitement.
La tension artérielle devrait être contrôlée toutes les deux semaines ou selon l’état clinique pendant le traitement par ZALTRAP.
En cas d’hypertension, administrer le traitement antihypertenseur approprié et surveiller régulièrement la tension artérielle. Interrompre le traitement par ZALTRAP chez les patients dont l’hypertension n’est pas contrôlée. En cas de récidive d’hypertension sévère, interrompre le traitement jusqu’au contrôle de l’hypertension et réduire la dose de ZALTRAP à 2 mg/kg pour les cycles suivants. Il convient d’arrêter définitivement ZALTRAP en cas de crise hypertensive ou d’encéphalopathie hypertensive (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement).
L’hypertension peut aggraver une maladie cardiovasculaire sous-jacente. Il faut faire preuve de prudence lors du traitement par ZALTRAP chez des patients ayant des antécédents de maladie cardiovasculaire cliniquement significatifs telle qu’une pathologie coronarienne ou une insuffisance cardiaque congestive. Il n’y a aucune expérience dans le cadre d’un essai clinique sur l’administration de ZALTRAP à des patients atteints d’une insuffisance cardiaque de classe NYHA III ou IV.
Insuffisance cardiaque et diminution de la fraction d’éjection
Une insuffisance cardiaque et une diminution de la fraction d’éjection ont été rapportées chez des patients traités par ZALTRAP. Les patients doivent être surveillés pour tout signe et symptôme d’insuffisance cardiaque et de diminution de la fraction d’éjection. Interrompre ZALTRAP chez les patients atteints d’insuffisance cardiaque et de diminution de la fraction d’éjection.
Fistule (y compris fistule gastro-intestinale et non gastro-intestinale)
On a observé la formation d’une fistule touchant des sites gastro-intestinaux (GI) et non gastro-intestinaux chez des patients traités par ZALTRAP. Dans l’étude pivot menée auprès de patients atteints d’un CCRM, des fistules (anales, entérovésicales, entérocutanées, colovaginales, intestinales) ont été rapportées chez 9 des 611 patients (1,5 %) traités par le régime ZALTRAP/FOLFIRI et chez 3 des 605 patients (0,5 %) traités par le régime placebo/FOLFIRI. La formation d’une fistule GI de grade 3 a été observée chez 2 patients traités par ZALTRAP (0,3 %) et chez 1 patient traité par placebo (0,2 %).
Arrêter définitivement le traitement par ZALTRAP chez les patients qui développent une fistule (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement).
Troubles gastro-intestinaux
Diarrhées et déshydratation
On a observé une incidence plus élevée de diarrhées sévères avec le régime ZALTRAP/FOLFIRI. Dans l’étude pivot menée auprès de patients atteints d’un CCRM, la diarrhée de grade 3-4 a été rapportée chez 19,3 % des patients traités par le régime ZALTRAP/FOLFIRI, contre 7,8 % des patients traités par le régime placebo/FOLFIRI. Une déshydratation de grade 3-4 a été rapportée chez 4,3 % des patients traités par le régime
ZALTRAP/FOLFIRI, contre 1,3 % des patients traités par le régime placebo/FOLFIRI (voir EFFETS INDÉSIRABLES).
L’incidence de la diarrhée est augmentée chez les patients qui sont âgés de 65 ans ou plus par rapport aux patients âgés de 65 ans et moins. Surveiller étroitement les patients âgés pour l’apparition d’une diarrhée (voir la section Populations particulières, Personnes âgées ci-dessous).
Il convient d’ajuster la dose du régime FOLFIRI (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement), d’administrer un antidiarrhéique et de réhydrater le patient selon les besoins.
Perforation gastro-intestinale
Une perforation gastro-intestinale (GI) (< 1 %), y compris une perforation GI fatale, peut se produire chez les patients recevant ZALTRAP. Dans l’étude pivot menée auprès de patients atteints d’un CCRM, une perforation GI (tous grades confondus) a été rapportée chez 3 des 611 patients (0,5 %) traités par le régime ZALTRAP/FOLFIRI et chez 3 des 605 patients (0,5 %) traités par le régime placebo/FOLFIRI. Des cas de perforation GI de grade 3-4 ont été observés chez les 3 patients traités par le régime ZALTRAP/FOLFIRI (0,5 %) et chez 2 patients (0,3 %) traités par le régime placebo/FOLFIRI.
Dans les trois études cliniques de phase 3 contrôlées par placebo (patients atteints d’un cancer colorectal, du pancréas et du poumon), l’incidence des perforations GI (tous grades confondus) était de 0,8 % chez les patients traités par ZALTRAP et de 0,3 % chez les patients traités par placebo. Des cas de perforation GI de grade 3-4 ont été observés chez 0,8 % des patients traités par ZALTRAP et chez 0,2 % des patients traités par placebo.
Les patients doivent faire l’objet d’une surveillance visant à détecter les éventuels signes et symptômes de perforation GI. Arrêter définitivement le traitement par ZALTRAP chez les patients qui présentent une perforation GI (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement).
Troubles hématologiques
Neutropénie
Une incidence plus élevée de complications neutropéniques (neutropénie fébrile et infection neutropénique) a été rapportée avec le régime ZALTRAP/FOLFIRI. Dans l’étude pivot menée auprès de patients atteints d’un CCRM, une neutropénie de grade 3-4 a été observée chez 36,7 % des patients traités par le régime ZALTRAP/FOLFIRI, contre 29,5 % des patients traités par le régime placebo/FOLFIRI (voir la section EFFETS INDÉSIRABLES). La complication neutropénique de grade 3-4 la plus fréquente a été l’apparition d’une neutropénie fébrile chez 4,3 % des patients traités par le régime ZALTRAP/FOLFIRI, contre 1,7 % des patients traités par le régime placebo/FOLFIRI. Des cas d’infection/septicémie neutropénique de grade 3-4 ont été observés chez 1,5 % des patients traités par le régime ZALTRAP/FOLFIRI et chez 1,2 % des patients traités par le régime placebo/FOLFIRI.
On devrait contrôler la formule sanguine avec numération différentielle au début du traitement et avant le début de chaque cycle de ZALTRAP.
L’administration du régime ZALTRAP/FOLFIRI doit être retardée jusqu’à ce que le nombre de neutrophiles corresponde à ≥1,5 x 10⁹/l (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement). Il convient d’envisager l’utilisation thérapeutique de G-CSF à la première apparition d’une neutropénie de grade ≥ 3 et un traitement préventif secondaire chez les patients pouvant présenter un risque accru de complications neutropéniques.
Troubles immunitaires
Réactions d’hypersensibilité
Dans l’étude pivot menée auprès de patients atteints d’un CCRM, de réactions d’hypersensibilité graves ont été rapportées chez 0,3 % des patients traités par le régime ZALTRAP/FOLFIRI et chez 0,5 % des patients traités par le régime placebo/FOLFIRI.
En cas de réaction d’hypersensibilité grave (y compris bronchospasme, dyspnée, œdème de Quincke et anaphylaxie), arrêter le traitement par ZALTRAP et administrer un traitement médical approprié (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement; CONTRE-INDICATIONS).
En cas de réaction d’hypersensibilité légère à modérée (y compris bouffées vasomotrices, éruptions cutanées, urticaire et prurit), suspendre provisoirement le traitement jusqu’à ce que la réaction disparaisse. Traiter par corticostéroïdes et/ou antihistaminiques selon l’état clinique. Un traitement préalable par corticostéroïdes et/ou antihistaminiques peut être envisagé au cours des cycles suivants (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement).
La prudence est de rigueur lorsque le traitement sera à nouveau administré à des patients ayant antérieurement présenté des réactions d’hypersensibilité, car des réactions d’hypersensibilité récurrentes ont été observées chez certains patients malgré la prophylaxie.
Infections
Des infections se sont produites à une fréquence plus élevée chez les patients recevant le régime ZALTRAP/FOLFIRI que chez les patients recevant le régime placebo/FOLFIRI (voir EFFETS INDÉSIRABLES, Effets indésirables observés lors des essais cliniques).
Troubles neurologiques
Syndrome de leucoencéphalopathie postérieure réversible (SLPR)
Bien qu’aucun SLPR n’ait été rapporté chez les patients atteints d’un CCR métastatique dans l’étude pivot de phase III, le SLPR a été rapporté chez des patients traités par ZALTRAP en monothérapie (0,5 %) et en combinaison avec d’autres chimiothérapies.
Le SLPR peut se traduire par une altération de l’état mental, des crises d’épilepsie, des nausées, des vomissements, des céphalées ou des troubles de la vision. Le diagnostic de SLPR est confirmé par une imagerie par résonance magnétique (IRM) cérébrale.
Arrêter ZALTRAP chez les patients qui développent un SLPR (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement).
Considérations périopératoires
Mauvaise cicatrisation des plaies
ZALTRAP altère la cicatrisation des plaies chez des modèles animaux (voir TOXICOLOGIE). Le traitement par ZALTRAP est associé à un risque de mauvaise cicatrisation des plaies (déhiscence de la plaie, fuite anastomotique). Dans l’étude pivot menée auprès de patients atteints d’un CCRM, une mauvaise cicatrisation des plaies a été rapportée chez 3 patients (0,5 %) traités par le régime ZALTRAP/FOLFIRI et chez 5 patients (0,8 %) traités par le régime placebo/FOLFIRI. Une mauvaise cicatrisation des plaies de grade 3 a été rapportée chez 2 patients (0,3 %) traités par le régime ZALTRAP/FOLFIRI et chez aucun des patients traités par le régime placebo/FOLFIRI.
ZALTRAP doit être suspendu temporairement pendant au moins 4 semaines précédant une opération chirurgicale non urgente.
Il est recommandé de ne pas commencer le traitement par ZALTRAP avant au moins 4 semaines suivant une opération chirurgicale majeure et d’attendre que la plaie chirurgicale soit totalement cicatrisée. Pour les interventions chirurgicales mineures telles que la mise en place d’un cathéter veineux central, une biopsie et une extraction dentaire, le traitement par ZALTRAP peut être amorcé/repris dès lors que la plaie chirurgicale est totalement cicatrisée. Arrêter ZALTRAP chez les patients dont la mauvaise cicatrisation des plaies nécessite une intervention médicale (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement).
Troubles rénaux
Protéinurie
Des cas de protéinurie graves sont survenus plus fréquemment chez les patients traités par ZALTRAP; un syndrome néphrotique et une microangiopathie thrombotique (MAT) ont été observés chez des patients traités par ZALTRAP. Dans l’étude pivot menée auprès de patients atteints d’un CCRM, des cas de protéinurie (compilés d’après les données cliniques et de laboratoire) ont été rapportés chez 62,2 % des patients traités par le régime ZALTRAP/FOLFIRI, contre 40,7 % des patients traités par le régime placebo/FOLFIRI. Une protéinurie de grade 3-4 a été rapportée chez 7,9 % des patients traités par le régime ZALTRAP/FOLFIRI, contre 1,2 % des patients traités par le régime placebo/FOLFIRI (voir EFFETS INDÉSIRABLES). Un syndrome néphrotique a été observé chez 2 patients (0,5 %) traités par le régime ZALTRAP/FOLFIRI, contre aucun des patients traités par le régime placebo/FOLFIRI. Un patient traité par le régime
ZALTRAP/FOLFIRI présentant des symptômes de protéinurie et d’hypertension a reçu un diagnostic de MAT.
Surveiller la protéinurie au moyen d’une analyse par bandelette urinaire et/ou en mesurant le rapport protéines/créatinine urinaire (RPCU) pour détecter les signes de développement ou d’aggravation d’une protéinurie en cours de traitement par ZALTRAP. Les patients chez lesquels la bandelette urinaire indique une protéinurie ≥ 2+ ou chez lesquels le RPCU ≥ 1 doivent se prêter à une collecte des urines sur 24 heures.
Suspendre l’administration de ZALTRAP lorsque la protéinurie/24 heures est ≥ 2 g et reprendre lorsque la protéinurie est < 2 g/24 heures. En cas de récidive, arrêter jusqu’à ce que la protéinurie soit < 2 g/24 heures, puis réduire la dose de ZALTRAP à 2 mg/kg. Arrêter le traitement par ZALTRAP chez les patients qui développent un syndrome néphrotique ou un MAT (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement).
Troubles vasculaires
Événements thromboemboliques artériels
Les événements thromboemboliques artériels (ETA) se sont produits plus fréquemment chez les patients qui ont reçu ZALTRAP. Dans l’étude pivot menée auprès de patients atteints d’un CCRM, des ETA (y compris les suivants : accident ischémique transitoire, accident vasculaire cérébral, angine de poitrine, thrombus intracardiaque, infarctus du myocarde, embolie artérielle et colite ischémique) ont été rapportés chez 2,6 % des patients traités par le régime ZALTRAP/FOLFIRI et chez 1,5 % des patients traités par le régime placebo/FOLFIRI. Des événements de grade 3-4 ont été observés chez 11 patients (1,8 %) traités par le régime ZALTRAP/FOLFIRI et chez 3 patients (0,5 %) traités par le régime placebo/FOLFIRI.
Arrêter ZALTRAP chez les patients qui développent un ETA (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement).
Hémorragie
Les patients traités par ZALTRAP ont un risque accru d’hémorragie, y compris d’événements hémorragiques graves et parfois mortels. Dans l’étude pivot menée auprès de patients atteints d’un CCRM, des épisodes de saignement/d’hémorragie (tous grades confondus) ont été rapportés chez 37,8 % des patients traités par le régime ZALTRAP/FOLFIRI, contre 19,0 % des patients traités par le régime placebo/FOLFIRI. La forme de saignement la plus fréquente était une épistaxis mineure (grade 1-2), rapportée chez 27,7 % des patients traités par le régime ZALTRAP/FOLFIRI (voir la section EFFETS INDÉSIRABLES). Une hémorragie de grade 3-4, y compris hémorragie gastro-intestinale, hématurie et hémorragie post-interventionnelle, a été rapportée chez 2,9 % des patients recevant le régime ZALTRAP/FOLFIRI, contre 1,7 % des patients recevant le régime placebo/FOLFIRI.
Dans d’autres études, une hémorragie intracrânienne grave et une hémorragie pulmonaire/hémoptysie incluant des événements mortels ont été observées chez des patients recevant ZALTRAP.
Les patients doivent faire l’objet d’une surveillance visant à détecter les éventuels signes et symptômes de saignement GI et autres saignements graves. Ne pas administrer ZALTRAP aux patients qui présentent une hémorragie graves (voir POSOLOGIE ET ADMINISTRATION, Ajustements posologiques et recommandations sur les retards de traitement).
Événements thromboemboliques veineux
Les événements thromboemboliques veineux (ETV) comprennent la thrombose veineuse profonde et l’embolie pulmonaire et sont survenus plus fréquemment chez les patients qui ont reçu le régime ZALTRAP/FOLFIRI que chez les patients recevant le régime placebo/FOLFIRI (voir EFFETS INDÉSIRABLES, Effets indésirables observés lors des essais cliniques).
Le traitement par ZALTRAP doit être interrompu chez les patients souffrant d’événements thromboemboliques mortels (grade 4) (y compris l’embolie pulmonaire). Les patients atteints d’une TVP de grade 3 doivent être traités avec une anticoagulothérapie selon l’état clinique; le traitement par de l’aflibercept devrait être poursuivi. En cas de récidive malgré une anticoagulothérapie adéquate, le traitement par de l’aflibercept doit être interrompu. Les patients atteints d’événements thromboemboliques de grade 3 ou moins doivent faire l’objet d’une surveillance étroite.
Populations particulières
Femmes enceintes :
Aucune étude n’a été menée chez la femme enceinte. L’aflibercept a montré qu’il était embryotoxique et tératogène chez des lapines gravides en administration intraveineuse à des doses environ 1 à 15 fois supérieures à la dose humaine tous les 3 jours durant la période d’organogenèse. Les effets observés incluaient une incidence accrue des malformations fœtales externes, viscérales et squelettiques (voir TOXICOLOGIE).
L’angiogenèse étant un processus indispensable au développement fœtal, son inhibition après l’administration de ZALTRAP peut avoir des effets indésirables sur la grossesse. Par conséquent, ZALTRAP est déconseillé pendant la grossesse ou chez les femmes susceptibles de tomber enceintes. ZALTRAP doit être utilisé pendant la grossesse uniquement si le bénéfice potentiel l’emporte sur le risque potentiel pour le fœtus.
Il convient d’informer les femmes en âge de procréer qu’elles devront éviter toute grossesse en cours de traitement par ZALTRAP, et de leur indiquer le risque potentiel pour le fœtus.
Il se peut que la fertilité masculine et féminine soit compromise au cours du traitement par ZALTRAP basé sur les études menées chez le singe (voir TOXICOLOGIE). Ces résultats étaient réversibles dans les 8 à 18 semaines suivant l’arrêt du traitement.
Les femmes en âge de procréer et les hommes fertiles doivent utiliser une contraception efficace pendant le traitement et au cours des 6 mois au moins suivant la dernière dose du traitement.
Femmes qui allaitent :
Aucune étude n’a été menée pour évaluer l’impact de ZALTRAP sur la production de lait, sa présence dans le lait maternel ou ses effets sur l’enfant allaité.
On ne sait pas si ZALTRAP est excrété dans le lait maternel. Étant donné le nombre important de médicaments excrétés dans le lait maternel et le risque d’effets indésirables graves chez le nourrisson associé à ZALTRAP, il convient de décider d’un arrêt de l’allaitement ou d’un arrêt du traitement, en tenant compte de l’importance du médicament pour la mère.
Enfants (< 18 ans) :
L’innocuité et l’efficacité de ZALTRAP chez les enfants n’ont pas été établies.
Personnes âgées (> 65 ans) :
Parmi les 611 patients traités par le régime ZALTRAP/FOLFIRI dans l’étude pivot menée auprès de patients atteints d’un CCR métastatique, 172 (28,2 %) avaient ≥ 65 ans et < 75 ans et 33 (5,4 %) avaient ≥ 75 ans. Les patients âgés (de 65 ans et plus) seraient plus susceptibles de développer des effets indésirables. L’incidence des diarrhées, vertiges, asthénies, pertes de poids et déshydratations était ≥ 5 % supérieure chez les patients âgés comparés aux patients plus jeunes. Les patients âgés doivent faire l’objet d’une surveillance étroite visant à détecter le développement de la diarrhée et le risque de déshydratation (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles gastro-intestinaux).
L’âge n’a pas eu d’effet sur les paramètres pharmacocinétiques de l’aflibercept.
Aucun ajustement de la dose de ZALTRAP n’est nécessaire chez les patients âgés.
Insuffisance hépatique
Aucune étude n’a été menée avec ZALTRAP chez des patients présentant une insuffisance hépatique.
Dans une analyse pharmacocinétique de population incluant les données de 1507 patients présentant divers types de tumeurs malignes avancées et traités par ZALTRAP avec ou sans chimiothérapie, 63 patients présentant une insuffisance hépatique légère (bilirubine totale > 1,0 x – 1,5 x LSN et ASAT de tout type) et 5 patients présentant une insuffisance hépatique modérée (bilirubine totale > 1,5 x – 3 x LSN et ASAT de tout type) ont été traités par ZALTRAP. Chez ces patients présentant une insuffisance hépatique légère et modérée, il n’y a eu aucun effet sur l’élimination de l’aflibercept.
Il n’y a aucune donnée disponible pour les patients présentant une insuffisance hépatique sévère (bilirubine totale > 3 x LSN et ASAT de tout type) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Insuffisance rénale
Aucune étude n’a été menée avec ZALTRAP chez des patients présentant une insuffisance rénale.
Une analyse pharmacocinétique de population a été réalisée, incluant les données de 1507 patients présentant divers types de tumeurs malignes avancées et traités par ZALTRAP avec ou sans chimiothérapie. Cette population incluait 549 patients souffrant d’une insuffisance rénale légère (CLCR de 50 à 80 ml/min), 96 patients souffrant d’une insuffisance rénale modérée (CLCR de 30 à 50 ml/min) et 5 patients souffrant d’une insuffisance rénale sévère (CLCR < 30 ml/min). Cette analyse pharmacocinétique de population n’a révélé aucune différence en ce qui concerne l’exposition systémique (ASC) d’aflibercept libre chez les patients présentant divers degrés d’insuffisance rénale à la dose de 4 mg/kg de ZALTRAP (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Chez les patients recevant ZALTRAP, les effets indésirables chez les patients présentant une insuffisance rénale légère au début du traitement dans les essais cumulés de phase 3 (N = 352) étaient comparables à ceux recensés auprès des patients ne souffrant pas d’insuffisance rénale (N = 642). Un faible nombre de patients présentant une insuffisance rénale modérée/sévère au début du traitement (N = 49) a été traité par ZALTRAP. Chez ces patients, les événements non rénaux étaient généralement comparables à ceux recensés auprès des patients ne souffrant pas d’insuffisance rénale, à l’exception d’une incidence plus élevée de 10 % de déshydratation.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les réactions indésirables graves au médicament suivantes ont été observées dans les essais cliniques avec ZALTRAP (voir MISES EN GARDE ET PRÉCAUTIONS) :
- Hémorragique
- Perforation gastro-intestinale
- Mauvaise cicatrisation des plaies
- Formation d’une fistule
- Hypertension
- Événements thromboemboliques artériels
- Événements thromboemboliques veineux
- Protéinurie
- Neutropénie et complications neutropéniques
- Diarrhées et déshydratation
- Syndrome de leucoencéphalopathie postérieure réversible (SLPR)
Effets indésirables observés lors des essais cliniques
Étant donné que les essais cliniques sont menés dans des conditions très particulières, les taux d’effets indésirables observés dans les essais cliniques peuvent ne pas refléter les taux observés dans la pratique et ne doivent pas être comparés aux taux constatés dans le cadre d’essais cliniques sur un autre médicament. Les renseignements concernant les effets indésirables observés dans les essais cliniques servent à identifier les événements indésirables liés au médicament et à estimer leur fréquence.
L’innocuité de ZALTRAP en association au FOLFIRI a été évaluée chez 1216 patients préalablement traités présentant un cancer colorectal métastatique et ayant reçu ZALTRAP à raison de 4 mg/kg en IV (N = 611) ou un placebo (N = 605) toutes les deux semaines (un cycle) dans le cadre d’une étude de phase III randomisée (1:1), en double aveugle contre placebo. Les patients ont reçu en moyenne 9 cycles du régime ZALTRAP/FOLFIRI et 8 cycles du régime placebo/FOLFIRI.
Les effets indésirables les plus fréquents (tous grades confondus, incidence ≥ 20 %) rapportés à une incidence au moins 2 % supérieure pour le régime ZALTRAP/FOLFIRI comparé au régime placebo/FOLFIRI par ordre décroissant de fréquence étaient les suivants : leucopénie, diarrhée, neutropénie, protéinurie, élévation des ASAT, stomatite, fatigue, thrombocytopénie, élévation des ALAT, hypertension, perte de poids, diminution de l’appétit, épistaxis, douleur abdominale, dysphonie, élévation de la créatinine sérique et céphalées.
Les effets indésirables de grade 3-4 les plus fréquents (≥ 5 %) rapportés à une incidence au moins 2 % supérieure pour le régime ZALTRAP/FOLFIRI comparé au régime placebo/FOLFIRI par ordre décroissant de fréquence étaient les suivants : neutropénie, diarrhée, hypertension, leucopénie, stomatite, fatigue, protéinurie et asthénie.
Un arrêt permanent du traitement pour cause d’effets indésirables (tous grades confondus) a été rapporté chez 26,8 % contre 12,1 % des patients traités par le régime ZALTRAP/FOLFIRI et par le régime placebo/FOLFIRI, respectivement. Les effets indésirables les plus fréquents entraînant un arrêt définitif du traitement chez ≥ 1 % des patients traités par le régime ZALTRAP/FOLFIRI étaient les suivants : asthénie/fatigue, infections, diarrhée, déshydratation, hypertension, stomatite, événements thromboemboliques veineux, neutropénie et protéinurie.
La dose de ZALTRAP a été modifiée (réductions et/ou oublis) chez 16,7 % des patients, comparé à une modification de la dose de placebo chez 4,8 % des patients. Des retards du cycle de traitement > 7 jours ont été observés chez 59,7 % des patients traités par le régime ZALTRAP/FOLFIRI, contre 42,6 % des patients traités par le régime placebo/FOLFIRI.
Tableau 1 - Événements indésirables liés au traitement – événements indésirables de grade ≥ 3 et anomalies hématologiques rapportées indépendamment de la relation et survenant chez ≥ 1 % des patients du groupe aflibercept dans l’étude CCRM
Placebo/ FOLFIRI (N = 605) | Aflibercept/ FOLFIRI (N = 611) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
Principale classe de systèmes d’organes Terme privilégié n(%) | Tous grades confondus | Grades ≥3 | Tous grades confondus | Grades ≥3 | ||||||||
| Infections et infestations | ||||||||||||
| Septicémie | 5 (0,8%) | 5 (0,8%) | 8 (1,3%) | 8 (1,3%) | ||||||||
| Pneumonie | 9 (1,5%) | 4 (0,7%) | 21 (3,4%) | 11 (1,8%) | ||||||||
| Troubles du système sanguin et lymphatique | ||||||||||||
| Anémie* | 544 (91,1 %) | 26 (4,4%) | 496 (82,3%) | 23 (3,8%) | ||||||||
| Leucopénie* | 432 (72,4 %) | 73 (12,2%) | 472 (78,3%) | 94 (15,6%) | ||||||||
| Neutropénie* | 336 (56,3 %) | 176 (29,5%) | 409 (67,8%) | 221 (36,17%) | ||||||||
| Thrombocytopénie* | 202 (33,8 %) | 10 (1,7%) | 286 (47,4%) | 20 (3,3%) | ||||||||
| Neutropénie fébrile | 10 (1,7%) | 10 (1,7%) | 26 (4,3%) | 26 (4,3%) | ||||||||
| Troubles métaboliques et nutritionnels | ||||||||||||
| Diminution de l’appétit | 144 (23,8%) | 11 (1,8%) | 195 (31,9%) | 21 (3,4%) | ||||||||
| Déshydratation | 18 (3,0%) | 8 (1,3%) | 55 (9,0%) | 26 (4,3%) | ||||||||
| Troubles du système nerveux | ||||||||||||
| Syncope | 9 (1,5%) | 9 (1,5%) | 10 (1,6%) | 10 (1,6%) | ||||||||
| Léthargie | 28 (4,6%) | 5 (0,8%) | 33 (5,4%) | 8 (1,3%) | ||||||||
| Neuropathie périphérique | 30 (5,0%) | 3 (0,5%) | 34 (5,6%) | 7 (1,1%) | ||||||||
| Céphalées | 53 (8,8%) | 2 (0,3%) | 136 (22,3%) | 10 (1,6%) | ||||||||
| Troubles vasculaires | ||||||||||||
| Thrombose veineuse profonde | 13 (2,1%) | 11 (1,8%) | 18 (2,9%) | 13 (2,1%) | ||||||||
| Hypertension | 65 (10,7%) | 9 (1,5%) | 252 (41,2%) | 117 (19,1%) | ||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||
| Embolie pulmonaire | 21 (3,5%) | 21 (3,5%) | 28 (4,6%) | 28 (4,6%) | ||||||||
| Troubles gastro-intestinaux | ||||||||||||
| Diarrhées | 342 (56,5%) | 47 (7,8%) | 423 (69,2%) | 118 (19,3%) | ||||||||
| Stomatite | 199 (32,9%) | 28 (4,6%) | 306 (50,1%) | 78 (12,8%) | ||||||||
| Vomissements | 202 (33,4%) | 21 (3,5%) | 201 (32,9%) | 17 (2,8%) | ||||||||
| Nausées | 327 (54,0%) | 18 (3,0%) | 326 (53,4%) | 11 (1,8%) | ||||||||
| Douleur abdominale | 143 (23.6%) | 14 (2.3%) | 164 (26.8%) | 27 (4.4%) | ||||||||
| Obstruction intestinale | 12 (2,0%) | 12 (2,0%) | 10 (1,6%) | 8 (1,3%) | ||||||||
| Douleur abdominale haute | 48 (7,9%) | 6 (1,0%) | 66 (10,8%) | 7 (1,1%) | ||||||||
| Affections de la peau et du tissu sous-cutané | ||||||||||||
| Syndrome d’érythrodysesthésie palmo-plantaire | 26 (4,3%) | 3 (0,5%) | 67 (11,0%) | 17 (2,8%) | ||||||||
Placebo/ FOLFIRI (N = 605) | Aflibercept/ FOLFIRI (N = 611) | |||||||||||
Principale classe de systèmes d’organes Terme privilégié n(%) | Tous grades confondus | Grades ≥3 | Tous grades confondus | Grades ≥3 | |||||
|---|---|---|---|---|---|---|---|---|---|
| Troubles musculo-squelettiques et du tissu conjonctif | |||||||||
| Douleur dorsale | 72 (11,9%) | 11 (1,8%) | 75 (12,3%) | 7 (1,1%) | |||||
| Troubles rénaux et urinaires | |||||||||
| Protéinurie** | 246 (40,7 %) | 7(1,2%) | 380 (62,2%) | 48 (7,9%) | |||||
| Troubles généraux et anomalies au niveau du site d’administration | |||||||||
| Fatigue | 236 (39,0%) | 47 (7,8%) | 292 (47,8%) | 77 (12,6%) | |||||
| Asthénie | 80 (13,2%) | 18 (3,0%) | 112 (18,3%) | 31 (5,1%) | |||||
| Progression de la maladie | 17 (2,8%) | 16 (2,6%) | 19 (3,1%) | 19 (3,1%) | |||||
| Examens | |||||||||
| Phosphatase alcaline* | 411 (69,8 %) | 38 (6,5%) | 424 (71,1%) | 29 (4,9%) | |||||
| ASAT* | 296 (50,2 %) | 10 (1,7%) | 339 (57,5%) | 18 (3,1%) | |||||
| ALAT* | 221(37,1%) | 13 (2,2%) | 284 (47,3%) | 16 (2,7%) | |||||
| Hyperbilirubinémie* | 138 (23,2 %) | 16 (2,7%) | 137 (22,8%) | 10 (1,7%) | |||||
| Diminution du nombre de neutrophiles | 10 (1,7%) | 5 (0,8%) | 13 (2,1%) | 9 (1,5%) | |||||
| Perte de poids | 87 (14,4%) | 5 (0,8%) | 195 (31,9%) | 16 (2,6%) | |||||
Grades ≥ 3 * d’après les valeurs des analyses de laboratoire (pourcentages calculés chez les patients ayant subi des analyses de laboratoire) ** Comprend le syndrome néphrotique de la page des EI et la protéinurie (sur un échantillon recueilli le matin et/ou les urines de 24 heures) à partir des données de laboratoire | |||||||||
Tableau 2 – Résumé des événements indésirables liés au traitement groupé en catégories préalablement traitées par bévacizumab – Population d’évaluation de l’innocuité
| Aucun traitement antérieur par bévacizumab | Traitement antérieur par bévacizumab | |||||||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Placebo/ FOLFIRI (N = 421) | Aflibercept/ FOLFIRI (N = 424) | Placebo/ FOLFIRI (N = 184) | Aflibercept/ FOLFIRI (N = 187) | |||||||||||||||||||||||||||
| TERMES GROUPÉS* | Tous grades confondus | Grades ≥ 3 | Tous grades confondus | Grades ≥ 3 | Tous grades confondus | Grades ≥ 3 | Tous grades confondus | Grades ≥ 3 | ||||||||||||||||||||||
| ÉVÉNEMENT THROMBO-EMBOLIQUE ARTÉRIEL | 7 (1,7 %) | 2 (0,5 %) | 10 (2,4 %) | 7 (1,7 %) | 2 (1,1 %) | 1 (0,5 %) | 6 (3,2 %) | 4 (2,1 %) | ||||||||||||||||||||||
| DYSFONCTION CARDIAQUE | 0 | 0 | 2 (0,5 %) | 1 (0,2 %) | 0 | 0 | 0 | 0 | ||||||||||||||||||||||
| DÉSHYDRATATIONa | 12 (2,9 %) | 5 (1,2 %) | 34 (8,0 %) | 17 (4,0 %) | 6 (3,3 %) | 3 (1,6 %) | 21 (11,2 %) | 9 (4,8 %) | ||||||||||||||||||||||
| DIARRHÉEa | 249 (59,1 %) | 32 (7,6 %) | 294 (69,3 %) | 81 (19,1 %) | 93 (50,5 %) | 15 (8,2 %) | 129 (69,0 %) | 37 (19,8 %) | ||||||||||||||||||||||
| FISTULE D’ORIGINE GASTRO-INTESTINALE | 2 (0,5 %) | 1 (0,2 %) | 7 (1,7 %) | 2 (0,5 %) | 0 | 0 | 0 | 0 | ||||||||||||||||||||||
| FISTULE D’ORIGINE AUTRE QUE GASTRO-INTESTINALE | 1 (0,2 %) | 0 | 1 (0,2 %) | 0 | 0 | 0 | 1 (0,5 %) | 0 | ||||||||||||||||||||||
| PERFORATION GASTRO-INTESTINALE | 3 (0,7 %) | 2 (0,5 %) | 3 (0,7 %) | 3 (0,7 %) | 0 | 0 | 0 | 0 | ||||||||||||||||||||||
| HÉMORRAGIE | 74 (17,6 %) | 8 (1,9 %) | 158 (37,3 %) | 12 (2,8 %) | 41 (22,3 %) | 2 (1,1 %) | 73 (39,0 %) | 6 (3,2 %) | ||||||||||||||||||||||
| HYPERTENSION | 47 (11,2 %) | 7 (1,7 %) | 179 (42,2 %) | 87 (20,5 %) | 18 (9,8 %) | 2 (1,1 %) | 74 (39,6 %) | 31 (16,6 %) | ||||||||||||||||||||||
| NEUTROPÉNIEb | 242 (58,3 %) | 131 (31,6 %) | 290 (69,4 %) | 156 (37,3 %) | 94 (51,6 %) | 45 (24,7 %) | 119 (64,3 %) | 65 (35,1 %) | ||||||||||||||||||||||
| COMPLICATIONS NEUTROPÉNIQUES | 13 (3,1 %) | 12 (2,9 %) | 29 (6,8 %) | 25 (5,9 %) | 5 (2,7 %) | 5 (2,7 %) | 11 (5,9 %) | 10 (5,3 %) | ||||||||||||||||||||||
| OSTÉONÉCROSE | 0 | 0 | 0 | 0 | 0 | 0 | 2 (1,1 %) | 0 | ||||||||||||||||||||||
| PROTÉINURIE c | 165 (39,2 %) | 6 (1,4 %) | 265 (62,5 %) | 32 (7,5 %) | 81(44,0 %) | 1 (0,5 %) | 115 (61,5 %) | 16 (8,6 %) | ||||||||||||||||||||||
| ÉVÉNEMENT THROMBO-EMBOLIQUE VEINEUX | 33 (7,8 %) | 28 (6,7 %) | 38 (9,0 %) | 33 (7,8 %) | 11 (6,0 %) | 10 (5,4 %) | 19 (10,2 %) | 15 (8,0 %) | ||||||||||||||||||||||
| CICATRISATION DES PLAIES | 4 (1,0 %) | 0 | 1 (0,2 %) | 1 (0,2 %) | 1 (0,5 %) | 0 | 2 (1,1 %) | 1 (0,5 %) | ||||||||||||||||||||||
* Les TERMES GROUPÉS peuvent comprendre plus d’un terme privilégié a : Terme privilégié b : d’après les valeurs des analyses de laboratoire (pourcentages calculés chez les patients ayant subi des analyses de laboratoire) c : Comprend les termes groupés à partir de la page des EI et la protéinurie (sur un échantillon recueilli le matin et/ou les urines de 24 heures) à partir des données de laboratoire | ||||||||||||||||||||||||||||||
L’incidence des infections était supérieure chez les patients recevant le régime ZALTRAP/FOLFIRI (46,2 %, tous grades confondus; 12,3 %, grade 3-4) comparés aux patients recevant le régime placebo/FOLFIRI (32,7 %, tous grades confondus; 6,9 %, grade 3-4), y compris les infections urinaires, les rhinopharyngites, les infections des voies respiratoires supérieures, les pneumonies, les infections au site du cathéter et les infections dentaires.
Les effets indésirables regroupés sous le terme événements thromboemboliques veineux (ETV) incluent les thromboses veineuses profondes et les embolies pulmonaires. Dans l’étude pivot menée auprès de patients atteints d’un CCRM, des ETV tous grades confondus ont été rapportés chez 9,3 % des patients traités par le régime ZALTRAP/FOLFIRI et chez 7,3 % des patients traités par le régime placebo/FOLFIRI. Des ETV de grade 3-4 ont été observés chez 7,9 % des patients traités par le régime ZALTRAP/FOLFIRI et chez 6,3 % des patients traités par le régime placebo/FOLFIRI. Une embolie pulmonaire a été observée chez 4,6 % des patients traités par le régime ZALTRAP/FOLFIRI et chez 3,5 % des patients traités par le régime placebo/FOLFIRI.
Dans l’étude pivot réalisé chez des patients atteints d’un CCRM, les effets indésirables et les anomalies liées aux analyses de laboratoire survenant chez ≥ 20 % des patients et comparables d’un groupe à l’autre (ne dépassant pas une hausse ≥ 2 % de l’incidence pour le régime ZALTRAP/FOLFIRI) incluaient les suivants : anémie, nausées, vomissements, constipation, alopécie, élévation du taux de phosphatase alcaline et hyperbilirubinémie.
Effets indésirables moins fréquents observés lors des essais cliniques
Les effets indésirables liés au traitement indépendamment de la relation et survenant chez < 1 % des patients du groupe aflibercept dans l’étude CCRM ont inclus :
Troubles hématologiques et du système lymphatique : granulocytopénie, coagulopathie, hémoglobinémie, pancytopénie
Troubles cardiaques : angine de poitrine, infarctus aigu du myocarde, insuffisance cardiaque congestive, thrombus intracardiaque, infarctus du myocarde, bradycardie sinusale.
Troubles gastro-intestinaux : iléus, occlusion gastro-intestinale, obstruction de l’intestin grêle, colite, perforation d’un ulcère duodénal, iléus mécanique, péritonite, perforation de l’intestin grêle, colite ischémique, hémorragie d’un ulcère duodénal, entérocolite, fistule entérocutanée, hémorragie gastro-intestinale, inflammation gastro-intestinale, perforation iléale, fistule intestinale, hémorragie du côlon, obstruction du côlon, hémorragie gastro-intestinale inférieure, syndrome de Mallory-Weiss, thrombose veineuse mésentérique, colite neutropénique, maladie parodontale, obstruction rectale, subiléus, volvulus.
Troubles généraux et au site d’administration : pyrexie, la détérioration générale de la santé physique, baisse de l’état des performances, mort, mauvaise cicatrisation, extravasation au site de perfusion, complication des dispositifs médicaux.
Troubles hépatobiliaires : hyperbilirubinémie, cholangite, cholécystite, hépatite cytolytique, anomalie de la fonction hépatique, douleur hépatique.
Infections et infestations : pneumonie lobaire, abcès anal, gastro-entérite, infection, infection pulmonaire, abcès de la paroi abdominale, abcès de la mâchoire, appendicite, septicémie bactérienne, infection à streptocoque bêta hémolytique, cholécystite infectieuse, infection à clostridium, septicémie liée à un appareil, diverticulite, entérocolite infectieuse, infection gastro-intestinale, septicémie neutropénique, candidose œsophagienne, infection fongique orale, abcès pelvien, abcès péri-rectal, péritonite bactérienne, pneumonie à streptocoque, abcès rectal, choc septique, septicémie à staphylocoque, abcès sous-cutané, abcès testiculaire, infection urinaire.
Lésions, intoxications et complications liées aux procédures : complication de la stomie gastro-intestinale, hernie cicatricielle, amputation traumatique, brûlure thermique, complication au niveau de la plaie.
Investigations : augmentation de la phosphatase alcaline sanguine, taux d’aspartate aminotransférase anormal, augmentation du rapport normalisé international, augmentation des transaminases, diminution de la numération des leucocytes, diminution de l’hémoglobine.
Trouble du métabolisme et de la nutrition : hypokaliémie, hyperuricémie, cachexie, diabète sucré, hypoalbuminémie, hypoglycémie, hyponatrémie, hypophagie, hypophosphatémie, malnutrition, diabète de type 2.
Troubles musculosquelettiques et du tissu conjonctif : faiblesse musculaire, arthrose vertébrale.
Tumeurs bénignes, malignes et non précisées (incluant les kystes et les polypes); douleur du cancer, douleur métastatique, cancer de la vessie, métastases au niveau du système nerveux central.
Troubles du système nerveux : présyncope, accident vasculaire cérébral, coma, convulsions, état de conscience altéré, encéphalopathie métabolique, migraine, paralysie du nerf sciatique poplité externe, somnolence, accident ischémique transitoire.
Troubles psychiatriques : humeur altérée.
Troubles rénaux et des voies urinaires : insuffisance rénale, obstruction du col de la vessie, syndrome néphrotique, insuffisance rénale aiguë, altération de la fonction rénale, thrombose de la veine rénale.
Troubles du système reproductif et des seins : douleurs pelviennes, balanite, kyste ovarien.
Troubles respiratoires, thoraciques et médiastinaux : syndrome de détresse respiratoire aiguë, insuffisance respiratoire aiguë, hypoxie, pneumonie par aspiration, pneumonite, thrombose de l’artère pulmonaire, hypertension pulmonaire.
Troubles cutanés et des tissus sous-cutanés : œdème de Quincke, éruption cutanée généralisée, éruption maculo-papuleuse, ulcère de la peau.
Troubles vasculaires : thrombose veineuse pelvienne, thrombose de la veine jugulaire, thrombose veineuse sous-clavière, thrombose de la veine cave, collapsus circulatoire, embolie artérielle, hypertension essentielle, choc hypovolémique, hypotension orthostatique, thrombophlébite superficielle.
Des décès attribués à des causes autres qu’une progression de la maladie survenant dans les 30 jours suivant la dernière administration du traitement à l’étude ont été rapportés chez 16/611 patients (2,6 %) traités par le régime ZALTRAP/FOLFIRI et chez 6/605 patients (1,0 %) traités par le régime placebo/FOLFIRI. Les causes de ces décès chez les patients recevant le régime ZALTRAP/FOLFIRI étaient les suivantes : infection (y compris septicémie neutropénique) chez 4 patients, déshydratation chez 2 patients, hypovolémie chez 1 patient, encéphalopathie métabolique chez 1 patient, événements respiratoires (insuffisance respiratoire aiguë, pneumonie par aspiration et embolie pulmonaire) chez 3 patients, troubles GI (ulcère duodénal hémorragique, inflammation GI et obstruction du côlon) chez 3 patients et décès de cause inconnue chez 2 patients.
Immunogénicité
Comme avec toutes les protéines thérapeutiques, ZALTRAP est associé à un risque d’immunogénicité.
Dans l’ensemble de toutes les études cliniques en oncologie, une incidence similaire des réponses de l’anticorps anti-médicament à faible titre (réponses AAM) (après le début du traitement) dans la bioanalyse des AAM a été observée chez les patients traités par placebo et par ZALTRAP (3,3 % et 3,8 %, respectivement). On n’a détecté aucune réponse des anticorps anti-aflibercept à titre élevé chez aucun des patients. Dix-sept (17) patients traités par ZALTRAP (1,6 %) et deux (2) patients traités par placebo (0,2 %) étaient également positifs dans la bioanalyse des anticorps neutralisants. Dans l’étude pivot menée auprès de patients atteints d’un CCRM, des réponses positives dans la bioanalyse des AAM ont été observées à des taux supérieurs chez les patients traités par le régime placebo/FOLFIRI [18/526 (3,4 %)] comparé au régime ZALTRAP/FOLFIRI [8/521 (1,5 %)]. Les résultats positifs dans la bioanalyse sur les anticorps neutralisants effectuée dans le cadre de l’étude pivot sur le CCRM étaient également supérieurs chez les patients traités par le régime placebo/FOLFIRI [2/526 (0,38 %)] comparé au régime ZALTRAP/FOLFIRI [1/521 (0,19 %)]. On n’a observé aucun effet sur le profil pharmacocinétique de l’aflibercept chez les patients positifs dans les bioanalyses d’immunogénicité.
Étant donné les résultats similaires des bioanalyses AAM chez les patients traités par placebo ou ZALTRAP, il est probable que l’incidence réelle de l’immunogénicité avec ZALTRAP d’après ces analyses soit surestimée.
Les données d’immunogénicité dépendent fortement de la sensibilité et de la spécificité de la bioanalyse. Par ailleurs, l’incidence de la positivité aux anticorps observée dans un essai biologique peut être influencée par plusieurs facteurs, notamment la manipulation des échantillons, le moment du prélèvement de l’échantillon, les médicaments concomitants et les maladies sous-jacentes. Pour ces raisons, comparer l’incidence des anticorps anti- ZALTRAP à l’incidence des anticorps à d’autres produits peut induire en erreur.
Effets indésirables au médicament déterminés à la suite de la surveillance après commercialisation
Troubles cardiaques : insuffisance cardiaque; diminution de la fraction d’éjection.
Troubles musculo-squelettiques et des tissus conjonctifs :
- Ostéonécrose de la mâchoire (ONM) : Des cas d’ONM ont été signalés chez des patients traités avec ZALTRAP principalement chez les patients qui présentaient des facteurs de risque identifiés d’ONM, y compris l’utilisation de bisphosphonate et/ou d’interventions dentaires invasives.
INTERACTIONS MÉDICAMENTEUSES
Aucune étude portant spécifiquement sur les interactions médicamenteuses entre l’aflibercept et d’autres médicaments n’a été menée.
Les concentrations d’aflibercept libre et lié mesurées dans des études en combinaison étaient comparables à celles mesurées dans l’étude en monothérapie, suggérant que ces combinaisons (notamment oxaliplatine, cisplatine, 5-FU, irinotécan, docétaxel, pemetrexed, gemcitabine et erlotinib) n’ont pas d’impact sur les paramètres pharmacocinétiques de l’aflibercept.
D’après les études en combinaison de phase 1 et la comparaison avec les données historiques ou publiées, l’aflibercept n’a pas eu d’impact sur les paramètres pharmacocinétiques de l’irinotécan, du 5-fluorouracile (5-FU), de l’oxaliplatine, du cisplatine, du docétaxel, du pemetrexed, de la gemcitabine et de l’erlotinib.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée
La dose recommandée de ZALTRAP, administrée sous forme de perfusion intraveineuse (IV) durant 1 heure, est de 4 mg/kg de poids corporel, suivie par le régime FOLFIRI.
Le régime FOLFIRI utilisé dans l’étude était de l’irinotécan 180 mg/m2 en perfusion IV durant 90 minutes et de la leucovorine (dl racémique) 400 mg/m² en perfusion IV durant 2 heures à la même heure du jour 1 au moyen d’une ligne Y, suivis d’un bolus IV de 5-fluorouracile (5-FU) 400 mg/m², suivi d’une perfusion IV continue de 5-FU 2 400 mg/m² durant 46 heures.
Les cycles de traitement sont répétés toutes les 2 semaines.
Le traitement par ZALTRAP doit être poursuivi jusqu’à ce que l’on observe une progression de la maladie ou une toxicité inacceptable.
Ajustements posologiques et recommandations sur les retards de traitement
Arrêter ZALTRAP si les effets indésirables suivants apparaissent (voir également MISES EN GARDE ET PRÉCAUTIONS) :
- Hémorragie sévère
- Perforation gastro-intestinale
- Formation d’une fistule
- Crise hypertensive ou encéphalopathie hypertensive
- Événements thromboemboliques artériels
- Événements thromboemboliques veineux (grade 4)
- Syndrome néphrotique ou microangiopathie thrombotique (MAT)
- Réactions d’hypersensibilité grave (y compris bronchospasme, dyspnée, œdème de Quincke et anaphylaxie) (voir également CONTRE-INDICATIONS)
- Mauvaise cicatrisation des plaies nécessitant une intervention médicale
- Syndrome de leucoencéphalopathie postérieure réversible (SLPR)
ZALTRAP doit être suspendu temporairement pendant au moins 4 semaines précédant une intervention chirurgicale non urgente (voir MISES EN GARDE ET PRÉCAUTIONS).
| Retard du traitement ZALTRAP/FOLFIRI | |
| Neutropénie ou thrombocytopénie (voir MISES EN GARDE ET PRÉCAUTIONS) | L’administration du régime ZALTRAP/FOLFIRI doit être retardée jusqu’à ce que le nombre de neutrophiles corresponde à ≥1,5 x 10⁹/l ou jusqu’à ce que le nombre de plaquettes corresponde à ≥75 x 109/l. |
Réaction d’hypersensibilité légère à modérée (y compris bouffées vasomotrices, éruptions cutanées, urticaire et prurit) (voir MISES EN GARDE ET PRÉCAUTIONS) | Suspendre temporairement le traitement jusqu’à ce que la réaction disparaisse. Traiter par corticostéroïdes et/ou antihistaminiques selon l’état clinique. Un traitement préalable par corticostéroïdes et/ou antihistaminiques peut être envisagé pour les cycles suivants. |
Réactions d’hypersensibilité grave (y compris bronchospasme, dyspnée, œdème de Quincke et anaphylaxie) (voir CONTRE-INDICATIONS; MISES EN GARDE ET PRÉCAUTIONS) | Arrêter ZALTRAP et administrer un traitement médical approprié. |
| Retard du traitement ZALTRAP et ajustement posologique | |
Hypertension (voir MISES EN GARDE ET PRÉCAUTIONS) | Suspendre temporairement ZALTRAP jusqu’à ce que l’hypertension soit contrôlée. En cas de récidive d’hypertension sévère, interrompre le traitement jusqu’à ce que l’hypertension soit contrôlée et réduire la dose à 2 mg/kg pour les cycles suivants. |
Protéinurie (voir MISES EN GARDE ET PRÉCAUTIONS) | Arrêter ZALTRAP lorsque la protéinurie est ≥ 2 grammes par 24 heures et reprendre lorsque la protéinurie est < 2 grammes par 24 heures. En cas de récidive, arrêter le traitement jusqu’à ce que la protéinurie soit < 2 grammes par 24 heures, puis réduire la dose à 2 mg/kg. |
| Ajustement de la dose de FOLFIRI utilisé en association au ZALTRAP | |
| Stomatite sévère et syndrome d’érythrodysesthésie palmo-plantaire | Réduire de 20 % la dose de 5-FU par bolus et perfusion. |
| Diarrhée sévère | Réduire de 15% à 20 % la dose d’irinotécan. Si la diarrhée sévère réapparaît au cycle suivant, réduire également de 20 % la dose de 5-FU par bolus et perfusion. |
Si la diarrhée sévère persiste avec ces deux réductions de dose, arrêter FOLFIRI. Traiter par antidiarrhéique et réhydratation suivant les besoins. | |
| Neutropénie fébrile ou septicémie neutropénique | Réduire de 15% à 20 % la dose d’irinotécan pour les cycles suivants. En cas de récidive, réduire également de 20 % la dose de 5-FU par bolus et perfusion dans les cycles suivants. L’utilisation de G-CSF peut être envisagée. |
Pour les autres toxicités liées à l’irinotécan et au 5-FU, veuillez vous reporter aux monographies actuelles de chaque produit.
Reconstitution :
Flacons de concentré pour solution pour perfusion
Inspecter visuellement les flacons avant utilisation. Ne pas utiliser le flacon en présence de particules ou d’une décoloration. ZALTRAP est un flacon à usage unique. Jeter toute partie restante non utilisée du flacon, car le produit ne contient pas d’agents de conservation Ne pas ponctionner le flacon à nouveau après la ponction initiale.
Préparation de la perfusion IV
La solution ZALTRAP pour perfusion IV doit être préparée par un professionnel de la santé en utilisant une technique aseptique et des procédures de manipulation sécuritaires.
Le concentré ZALTRAP doit être dilué. Prélever la quantité nécessaire de concentré de ZALTRAP et la diluer dans le volume d’administration requis avec une solution de chlorure de sodium à 0,9 %, USP ou une solution de dextrose à 5 % pour injection, USP.
La concentration de la solution finale de ZALTRAP pour perfusion IV doit se situer dans une marge de 0,6 à 8,0 mg/ml d’aflibercept.
Il convient d’utiliser des poches de perfusion en polychlorure de vinyle (PVC) contenant du bis(2-éthylhexyle) phtalate (DEHP) ou de la polyoléfine.
Les solutions diluées de ZALTRAP doivent être utilisées immédiatement. Si elles ne sont pas utilisées immédiatement, les solutions diluées de ZALTRAP peuvent être conservées à une température de 2°C à 8°C jusqu’à 24 heures, ou à 25°C jusqu’à 8 heures, car les solutions de ZALTRAP ne contiennent pas d’agents de conservation.
Administration
Précautions particulières pour l’administration
- Pour perfusion intraveineuse (IV) uniquement. En raison d’une hyperosmolalité (1 000 mOsmol/kg) du concentré de ZALTRAP, ne pas administrer le concentré non dilué. Ne pas administrer par injection intraveineuse (IV) directe ou par bolus.
- Non destiné à une injection intravitréenne.
- Seulement une solution de chlorure de sodium à 0,9 % (solution saline normale) ou une solution de dextrose à 5 % sont à utiliser comme diluants.
ZALTRAP doit être administré uniquement par un professionnel de la santé qualifié possédant de l’expérience dans l’emploi des traitements antinéoplasiques.
Les médicaments parentéraux doivent être inspectés visuellement afin de détecter d’éventuelles particules et décolorations avant l’administration, dans la mesure où la solution et le contenant le permettent.
Administrer la solution diluée de ZALTRAP sous forme de perfusion intraveineuse durant 1 heure.
Les solutions diluées de ZALTRAP doivent être administrées au moyen d’un équipement de perfusion constitué de l’une des matières suivantes :
- PVC contenant du DEHP
- PVC sans DEHP contenant du trioctyl-trimellitate (TOTM)
- Polypropylène
- PVC à doublure de polyéthylène
- Polyuréthane
L’équipement de perfusion doit contenir un filtre de polyéthersulfone de 0,2 microns. Ne pas utiliser des filtres constitués de polyfluorure de vinylidène (PVDF) ou de nylon.
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé à d’autres produits médicamenteux.
SURDOSAGE
Aucun cas de surdosage n’a été rapporté avec ZALTRAP.
Il n’y a aucune information sur l’innocuité de ZALTRAP administré à des doses dépassant 7 mg/kg toutes les 2 semaines ou 9 mg/kg toutes les 3 semaines. Les effets indésirables les plus souvent observés à ces doses étaient similaires à ceux observés à la dose thérapeutique.
Il n’y a pas d’antidote spécifique au surdosage de ZALTRAP. Les cas de surdosage doivent être pris en charge par des mesures de soutien appropriées notamment en termes de surveillance et de traitement de l’hypertension et de la protéinurie, et le patient doit rester sous surveillance médicale étroite afin de contrôler les éventuels effets indésirables liés au médicament (voir EFFETS INDÉSIRABLES).
| Pour traiter un surdosage présumé, communiquez avec le centre antipoison de votre région. |
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
Le facteur de croissance de l’endothélium vasculaire A et B (VEGF-A, VEGF-B) et le facteur de croissance placentaire (en anglais PlGF) font partie de la famille VEGF des facteurs angiogéniques qui peuvent agir comme puissants facteurs mitogènes, chimiotactiques et de perméabilité vasculaire pour les cellules endothéliales. Le VEGF-A agit au moyen de deux récepteurs à tyrosine kinase, le VEGFR-1 et le VEGFR-2, présents à la surface des cellules endothéliales. Le PlGF et le VEGF-B se lient uniquement au VEGFR-1, qui est également présent à la surface des leucocytes. Une activation excessive de ces récepteurs par le VEGF-A peut entraîner une néovascularisation pathologique et une perméabilité vasculaire excessive. Le PlGF est également associé à une néovascularisation pathologique et au recrutement des cellules inflammatoires dans les tumeurs.
L’aflibercept agit comme un récepteur leurre soluble qui se lie au VEGF-A, avec une plus haute affinité que ses récepteurs natifs, ainsi qu’aux ligands associés PlGF et VEGF-B. En agissant comme un piège à ligand, l’aflibercept empêche les ligands endogènes de se lier à leurs récepteurs apparentés et bloque donc la signalisation médiée par les récepteurs.
L’aflibercept bloque l’activation des récepteurs VEGF et la prolifération des cellules endothéliales, inhibant ainsi la croissance de nouveaux vaisseaux qui approvisionnent les tumeurs en oxygène et en nutriments.
L’aflibercept se lie au VEGF-A humain (constante de dissociation à l’équilibre KD de 0,5 pM pour le VEGF-A165 et de 0,36 pM pour le VEGF-A121), au PlGF humain (KD de 39 pM pour le PlGF-2) et au VEGF-B humain (KD de 1,92 pM) pour former un complexe inerte stable sans activité biologique détectable.
L’administration d’aflibercept à des souris porteuses de xénogreffes ou d’allogreffes de tumeurs a inhibé la croissance de divers types de cancer.
Paramètres pharmacocinétiques
Les paramètres pharmacocinétiques non cliniques et cliniques de l’aflibercept ont été évalués.
Une analyse pharmacocinétique de population a été réalisée, incluant les données de 1507 patients présentant divers types de tumeurs malignes avancées, ayant reçu de l’aflibercept en monothérapie ou en association à des doses allant de 2 à 9 mg/kg administrées toutes les 2 à 3 semaines en perfusion intraveineuse d’1 heure. On a mesuré les concentrations plasmatiques de l’aflibercept libre et lié au moyen de méthodes spécifiques par dosage immunoenzymatique (en anglais ELISA).
Absorption :
Dans des modèles de tumeurs précliniques, les doses biologiquement actives d’aflibercept étaient corrélées à celles nécessaires pour produire des concentrations circulantes d’aflibercept libre supérieures aux concentrations d’aflibercept lié au VEGF. Les concentrations circulantes d’aflibercept lié au VEGF augmentent avec la dose d’aflibercept jusqu’à ce que la majeure partie du VEGF disponible soit liée. Des augmentations ultérieures de la dose d’aflibercept entraînent des augmentations dépendantes de la dose des concentrations d’aflibercept libre circulant, mais ne causent plus que légères augmentations de la concentration d’aflibercept lié au VEGF.
Distribution :
Chez les patients, ZALTRAP est administré à la dose de 4 mg/kg en IV toutes les deux semaines, pour laquelle on observe un excès d’aflibercept libre circulant comparé à l’aflibercept lié au VEGF. En accord avec la répartition du médicament médiée par la cible, l’aflibercept libre affiche une élimination non linéaire à une dose inférieure à 2 mg/kg, probablement en raison d’une forte affinité de liaison de l’aflibercept au VEGF endogène. L’élimination linéaire observée dans la marge posologique de 2 à 9 mg/kg est probablement due à des mécanismes biologiques d’élimination non saturables, tels que le catabolisme des protéines.
À la dose recommandée de 4 mg/kg toutes les deux semaines, la concentration d’aflibercept libre était proche de l’état d’équilibre jusqu’au deuxième cycle avec pratiquement pas d’accumulation (taux d’accumulation de 1,2 à l’état d’équilibre comparé à la première administration).
Le volume de distribution de l’aflibercept libre à l’état d’équilibre est de 8 L.
Métabolisme :
Aucune étude sur le métabolisme n’a été menée au sujet de l’aflibercept puisqu’il s’agit d’une protéine. L’aflibercept est censé se dégrader en petits peptides et acides aminés individuels.
Excrétion :
L’aflibercept libre est principalement éliminé en se liant au VEGF endogène pour former un complexe inerte stable. Comme c’est le cas avec d’autres grosses protéines, l’aflibercept libre et lié est censé être éliminé plus lentement par d’autres mécanismes biologiques, tels que le catabolisme protéolytique. L’aflibercept lié au VEGF s’élimine sans un degré appréciable de dissociation réversible ni formation d’immunocomplexes de plus haut niveau.
À des doses supérieures à 2 mg/kg, l’élimination de l’aflibercept libre était de 1,0 L/jour avec une demi-vie terminale de 6 jours.
Les protéines de poids moléculaire élevé ne s’éliminent pas par voie rénale. L’élimination rénale de l’aflibercept serait donc minime.
Populations particulières et états pathologiques
Âge :
L’âge n’a pas eu d’effet sur les paramètres pharmacocinétiques de l’aflibercept libre.
Sexe :
Malgré des différences en ce qui concerne l’élimination et le volume de distribution de l’aflibercept libre entre les hommes et les femmes, aucune différence liée au sexe n’a été observée en termes d’exposition médicamenteuse à la dose de 4 mg/kg dans l’étude pivot.
Origine ethnique :
L’origine ethnique n’a pas eu d’effet sur les paramètres pharmacocinétiques de l’aflibercept libre.
Poids :
Le poids a eu un effet sur l’élimination et le volume de distribution de l’aflibercept libre, entraînant une augmentation de 29 % de l’exposition médicamenteuse chez les patients pesant ≥ 100 kg.
Insuffisance hépatique :
Chez les patients souffrant d’une insuffisance hépatique légère (bilirubine totale > 1,0 x – 1,5 x LSN et SGOT/ASAT de tout type) et modérée (bilirubine totale > 1,5 x – 3 x LSN et SGOT/ASAT de tout type), la bilirubine totale, l’aspartate aminotransférase et l’alanine aminotransférase n’ont eu aucun effet sur l’élimination de l’aflibercept libre. Il n’y a aucune donnée disponible pour les patients souffrant d’une insuffisance hépatique sévère (bilirubine totale > 3 x LSN et SGOT/ASAT de tout type) (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Insuffisance rénale :
Aucun essai spécifique n’a été mené sur ZALTRAP chez des patients présentant une insuffisance rénale. D’après une analyse pharmacocinétique de population incluant des patients présentant une insuffisance rénale légère, modérée et sévère, aucun changement significatif de l’exposition systémique (ASC) n’a été observé chez les patients présentant une insuffisance rénale et recevant 4 mg/kg (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
ENTREPOSAGE ET STABILITÉ
Les flacons de ZALTRAP doivent être conservés au réfrigérateur à une température de 2°C à 8°C jusqu’à leur utilisation. Conserver les flacons dans leur carton d’emballage d’origine pour les protéger de la lumière.
ZALTRAP est disponible en flacon à usage unique. Jeter toute partie restante non utilisée du flacon, car ZALTRAP ne contient pas d’agents de conservation. Ne pas ponctionner le flacon à nouveau après la ponction initiale.
Les solutions diluées de ZALTRAP doivent être utilisées immédiatement. Si elles ne sont pas utilisées immédiatement, les solutions diluées de ZALTRAP peuvent être conservées à une température de 2°C à 8 °C jusqu’à 24 heures, ou à 25 °C jusqu’à 8 heures. ZALTRAP est compatible avec des poches de perfusion constituées de PVC avec DEHP ou polyoléfine (sans PVC, sans DEHP).
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
ZALTRAP 25 mg/ml est disponible en :
- flacon de 100 mg/4 ml à usage unique
- flacon de 200 mg/8 ml à usage unique
ZALTRAP a été spécialement formulé pour une administration intraveineuse et ne doit pas être utilisé pour d’autres voies d’administration.
ZALTRAP est fourni en flacons de verre transparent borosilicaté de type I de 5 ml ou 10 ml munis d’un bouchon à rebord avec capsule amovible et disque d’étanchéité enrobé inséré, contenant respectivement 100 mg ou 200 mg d’aflibercept, en tant que solution stérile transparente, apyrogène, sans agents de conservation, incolore à jaune pâle, à une concentration de 25 mg/ml.
Ingrédients non médicinaux : acide citrique monohydraté, polysorbate 20, chlorure de sodium, citrate de sodium dihydraté, phosphate de sodium dibasique heptahydraté, phosphate de sodium monobasique monohydraté, saccharose dans de l’eau pour injection, USP; hydroxyde de sodium et/ou acide chlorhydrique pour ajuster le pH.
ZALTRAP est disponible en cartons contenant un ou trois flacons à usage unique de 4 ml (100 mg) ou un flacon à usage unique de 8 ml (200 mg).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : aflibercept
Nom chimique : Protéine de fusion du récepteur de type 1 du facteur de croissance de l’endothélium vasculaire VEGFR-1 (fragment du domaine 2 d’immunoglobuline humaine synthétique) avec protéine de fusion du récepteur de type 2 du facteur de croissance de l’endothélium vasculaire VEGFR-2 (fragment du domaine 3 d’immunoglobuline humaine synthétique) avec l’immunoglobuline G1 (fragment de Fc synthétique)
Formule moléculaire et masse moléculaire : glycoprotéine dimère dotée d’un poids moléculaire protéique de 97 kilodaltons (kDa); contient du glycosylation, qui constitue un 15 % supplémentaire de la masse moléculaire totale, ce qui donne un poids moléculaire total de 115 kDa
Formule développée :
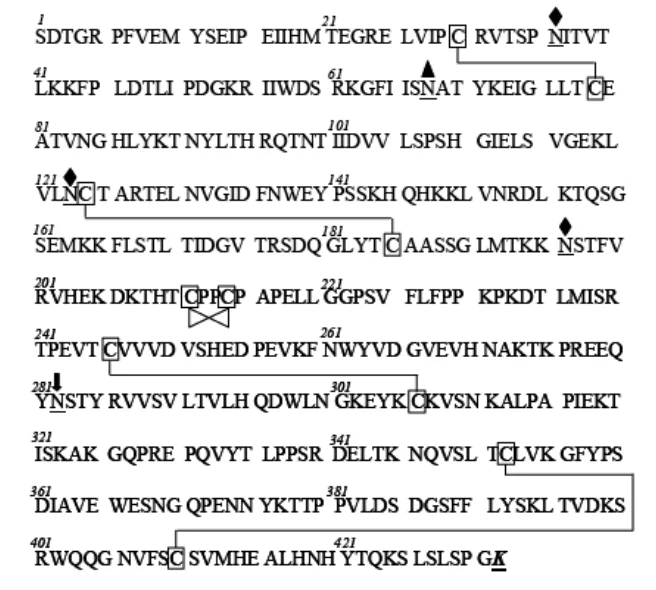
- Les sites putatifs de N-glycosylation sont soulignés
- L’asparagine portant le triangle plein indique que ce site est partiellement glycosylé.
- Les asparagines portant un losange plein sont pleinement glycosylées.
- La flèche pleine représente un site glycosylé manquant de sialylation.
Propriétés physicochimiques : stérile, transparent, incolore à jaune pâle, apyrogène, sans conservateur, pH 6,2
ESSAIS CLINIQUES
Patients préalablement traités pour un cancer colorectal métastatique (CCRM)
L’efficacité et l’innocuité de ZALTRAP ont été évaluées dans une étude de phase III randomisée, en double aveugle, contre placebo, chez des patients atteints d’un cancer colorectal métastatique préalablement traités par un régime à base d’oxaliplatine avec ou sans traitement antérieur par bévacizumab. Au total, 1226 patients ont été randomisés (1:1) pour recevoir soit ZALTRAP (N = 612; 4 mg/kg en perfusion IV de1 heure au jour 1) soit un placebo (N = 614), en association à du 5-fluouracile plus de l’irinotécan [FOLFIRI : irinotécan 180 mg/m2 en perfusion IV durant 90 minutes et leucovorine (dl racémique) 400 mg/m² en perfusion IV durant 2 heures à la même heure du jour 1 au moyen d’une ligne Y, suivis d’un bolus IV de 5-FU 400 mg/m², suivi d’une perfusion IV continue de 5-FU 2 400 mg/m² durant 46 heures]. Les cycles de traitement des deux bras étaient répétés toutes les 2 semaines. Les patients étaient traités jusqu’à ce que l’on ait observé une progression de la maladie ou une toxicité inacceptable.
Le principal critère d’efficacité était la survie globale (SG). La taille de l’échantillon a été calculée pour détecter une réduction de 20 % du taux de risque dans le bras ZALTRAP par rapport au bras comparateur avec une puissance de 90 % à un niveau alpha bilatéral de 5 %, correspondant à une amélioration de la survie globale médiane de 11 mois à 13,75 mois. L’attribution du traitement était stratifiée selon l’indice de performance ECOG (0 versus 1 versus 2) et selon le traitement antérieur par bévacizumab (oui ou non). Les critères d’évaluation secondaires incluaient la survie sans progression (SSP), le taux de réponse globale (TR), le profil d’innocuité, l’immunogénicité et l’évaluation des paramètres pharmacocinétiques (PK) de l’aflibercept administré par voie IV.
Données démographiques de l’étude et conception de l’essai
Tableau 3 - Résumé des données démographiques des patients CCRM pour l’étude EFC10262
| Étude n° | Conception de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n = nombre) | Âge moyen (intervalle) | Sexe |
|---|---|---|---|---|---|
EFC10262 (VELOUR) | Randomisée en double aveugle contre placebo | ZALTRAP (4 mg/kg) ou placebo, en association au FOLFIRI, toutes les 2 semaines. Les patients étaient traités jusqu’à ce que l’on observe une progression de la maladie ou une toxicité inacceptable. | ZALTRAP : n = 612 Placebo : n = 614 | 61 ans (intervalle 19-86) | F : 41,4 % M : 58,6 % |
Les données démographiques étaient bien équilibrées entre les bras de traitement (âge, origine ethnique, indice de performance ECOG et statut antérieur du bévacizumab). Sur les 1226 patients randomisés dans l’étude, l’âge moyen était de 61 ans, 58,6 % étaient des hommes et 97,8 % avaient un indice de performance (IP) ECOG au début du traitement de 0 ou 1 (voir Tableau 4).
Les caractéristiques de la maladie au moment du diagnostic étaient bien équilibrées entre les bras de traitement. Globalement, le site primaire était au niveau du côlon chez 48,2 % des patients. La majorité des patients (56,4 %) avaient plus d’un site métastatique au début du traitement. Globalement, les organes les plus souvent atteints étaient le foie (72,6 %), suivi des poumons (44,7 %), des ganglions lymphatiques (28,9 %) et du péritoine (12,7 %). Pour 24,4 % des patients, le foie était le seul organe métastatique au début du traitement (voir Tableau 4).
Tableau 4 – Résumé des données démographiques, des caractéristiques des patients et des caractéristiques de la maladie au début du traitement – population en ITT
Placebo/Folfiri (N = 614) | Aflibercept/Folfiri (N = 612) | |
|---|---|---|
| IP ECOG [n(%)] | 0 |
350 (57,0 %) 349 (57,0 %)
| 1 | 250 (40,7 %) | 250 (40,8 %) |
| 2 | 14 (2,3 %) | 13 (2,1 %) |
| Traitement antérieur par bévacizumab [n(%)] | ||
| Oui | 187 (30,5 %) | 186 (30,4 %) |
| Non | 427 (69,5 %) | 426 (69,6 %) |
| Sexe [n(%)] | ||
| Hommes | 353 (57,5 %) | 365 (59,6 %) |
| Femmes | 261 (42,5 %) | 247 (40,4 %) |
| Âge (années) | ||
| Médiane | 61,0 | 61,0 |
| Moyenne (ET) | 60,2 (10,8) | 59,5 (10,5) |
| Min : Max | 19 : 86 | 21 : 82 |
| Catégorie d’âge [n(%)] | ||
| < 65 | 376 (61,2 %) | 407 (66,5 %) |
| ≥ 65 mais < 75 | 199 (32,4 %) | 172 (28,1 %) |
| ≥ 75 | 39 (6,4 %) | 33 (5,4 %) |
| Origine ethnique [n(%)] | ||
| Caucasienne/blanche | 523 (85,2 %) | 548 (89,5 %) |
| Noire | 27 (4,4 %) | 16 (2,6 %) |
| Asiatique/orientale | 51 (8,3 %) | 35 (5,7 %) |
| Autre | 13 (2,1 %) | 13 (2,1 %) |
| Site primaire [n(%)] | ||
| Côlon | 302 (49,2 %) | 289 (47,2 %) |
| Recto-sigmoïde | 136 (22,1 %) | 123 (20,1 %) |
| Rectum | 174 (28,3 %) | 197 (32,2 %) |
| Autre | 2 (0,3 %) | 3 (0,5 %) |
Placebo/Folfiri (N = 614) | Aflibercept/Folfiri (N = 612) | |
|---|---|---|
| Nombre d’organes métastatiques affectés au début du traitement (hormis le site primaire) [n(%)] | ||
| 0 | 6 (1,0 %) | 2 (0,3 %) |
| 1 | 271 (44,1 %) | 256 (41,8 %) |
| > 1 | 337 (54,9 %) | 354 (57,8 %) |
| Organes métastatiques affectés au début du traitement* (hormis le site primaire) [n(%)] | 608 (99,0 %) | 610 (99,7 %) |
| Foie | 431 (70,2 %) | 459 (75,0 %) |
| Poumon | 277 (45,1 %) | 271 (44,3 %) |
| Ganglions lymphatiques | 181 (29,5 %) | 173 (28,3 %) |
| Péritoine | 88 (14,3 %) | 68 (11,1 %) |
| Catégorie d’organes métastatiques affectés au début du traitement (hormis le site primaire) [n(%)] | ||
| Aucune métastase hépatique ni métastases hépatiques et autres | 468 (76,2 %) | 459 (75,0 %) |
| Métastase hépatique uniquement | 146 (23,8 %) | 153 (25,0 %) |
| *Seulement les organes rapportés chez plus de 10 % de patients sont présentés. Les pourcentages ne s’additionnent pas (la somme est plus grande que 100 %) | ||
Sur les 1226 patients randomisés, 89,4 % et 90,2 % des patients traités respectivement par les régimes placebo/FOLFIRI et ZALTRAP/FOLFIRI ont préalablement reçu une chimiothérapie d’association à base d’oxaliplatine dans le cadre de leur maladie métastatique/avancée. Environ 10 % des patients (10,4 % et 9,8 % des patients traités par les régimes placebo/FOLFIRI et ZALTRAP/FOLFIRI, respectivement) ont préalablement reçu une chimiothérapie adjuvante à base d’oxaliplatine et ont présenté une progression en cours de chimiothérapie adjuvante ou dans les 6 mois suivants. Les régimes à base d’oxaliplatine ont été administrés en association avec bévacizumab chez 373 patients (30,4 %). La durée médiane du traitement antérieur par oxaliplatine était de 5,16 mois et était comparable dans les deux bras de traitement. Dans la catégorie préalablement traitée par bévacizumab, les patients ont reçu un traitement par bévacizumab pendant une durée médiane de 6,05 mois.
Le nombre médian de cycles était de 9 dans le groupe traité par ZALTRAP/FOLFIRI et de 8 dans le groupe traité par placebo/FOLFIRI. L’intensité de la dose relative médiane de ZALTRAP était de 83 %. La principale raison justifiant l’arrêt du traitement était la progression de la maladie, survenue à une fréquence plus élevée dans le bras traité par placebo (71,2 %) que dans le bras traité par ZALTRAP (49,8 %).
Résultats de l’étude
Les résultats globaux sur l’efficacité du régime ZALTRAP/FOLFIRI comparé au régime placebo/FOLFIRI sont résumés dans la Figure 1 et le Tableau 5.
Globalement, la survie a été nettement plus longue dans le bras ZALTRAP, avec une diminution relative de 18,3 % du risque de décès chez les patients traités par ZALTRAP comparé au placebo [risque relatif = 0,817, IC 95 % (0,714 – 0,935)]. La survie globale médiane dans le groupe aflibercept était de 13,50 mois comparativement à 12,06 mois dans le groupe placebo.
Figure 1 – Survie globale (mois) – Courbes de Kaplan-Meier par groupe de traitement – population en ITT
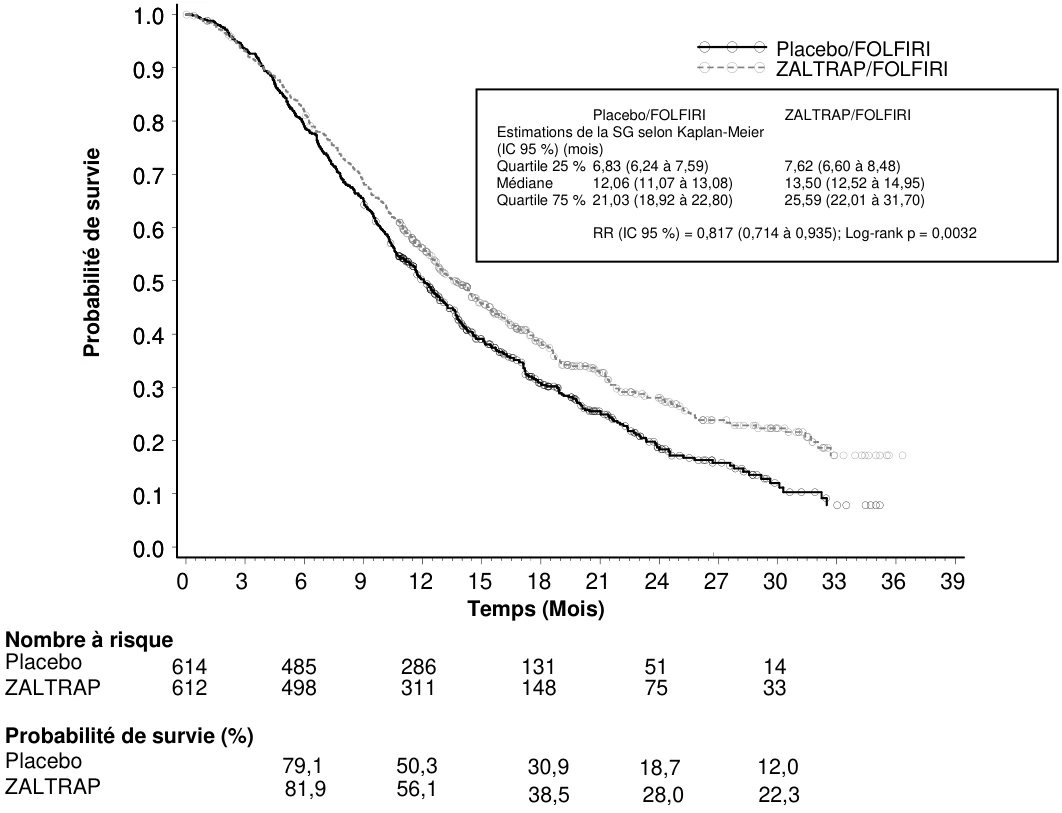
Tableau 5
- Principaux critères d’efficacitéa– Population en ITT
Placebo/FOLFIRI (N = 614) | ZALTRAP/FOLFIRI (N = 612) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Survie globaleb | ||||||||||||
| Nombre de décès, n (%) | 460 (74,9 %) | 403 (65,8 %) | ||||||||||
| Survie globale médiane (IC 95 %) (mois) | 12,06 (11,07 à 13,11) | 13,50 (12,52 à 14,95) | ||||||||||
| Risque relatif stratifié (IC 95 %) | 0,817 (0,714 à 0,935) | |||||||||||
| Valeur p stratifiée selon le test Log-Rank | 0,0032 | |||||||||||
| Survie sans progression (SSP)c | ||||||||||||
| Nombre d’événements, n (%) | 454 (73,9 %) | 393 (64,2 %) | ||||||||||
| SSP médiane (IC 95 %) (mois) | 4,67 (4,21 à 5,36) | 6,90 (6,51 à 7,20) | ||||||||||
| Risque relatif stratifié (IC 95 %) | 0,758 (0,661 à 0,869) | |||||||||||
| Valeur p stratifiée selon le test Log-Rank | 0,00007 | |||||||||||
| Taux de réponse globale (CR+RP) (IC 95 %) (%)d | 11,1 (8,5 à 13,8) | 19,8 (16,4 à 23,2) | ||||||||||
| Valeur p stratifiée selon le test de Cochran-Mantel-Haenszel | 0,0001 | |||||||||||
a Toutes les analyses ont été stratifiées selon l’indice de performance ECOG (0 vs 1 vs 2) et le traitement antérieur par bévacizumab (oui ou non) b Le seuil de signification est fixé à 0,0466 c SSP (d’après l’évaluation tumorale réalisée par le CEI) : Le seuil de signification est fixé à 0,0001. d Taux de réponse objective globale déterminé par le CEI selon les critères RECIST | ||||||||||||
Les analyses de la survie globale par facteurs de stratification ont montré un effet thérapeutique homogène en faveur des patients traités par le régime ZALTRAP/FOLFIRI chez les patients préalablement traités avec bévacizumab [RR (IC 95 %) : 0,862; (0,676 à 1,1)] et chez les patients sans traitement préalable avec bévacizumab [RR : 0,788 (0,671 à 0,925)]. Un effet thérapeutique homogène a également été observé chez les patients avec un indice de performance (IP) ECOG de 0 et 1. Le RR de la SG est de 0,768 (0,637 à 0,925) pour un IP ECOG de 0 et de 0,869 (0,712 à 1,052) pour un IP ECOG de 1 (voir Figure 2).
Dans l’analyse de sous-groupe évaluant la survie globale, on a observé un bénéfice cohérent avec celui observé dans la population générale chez les patients < 65 ans et ≥ 65 ans ayant reçu le régime ZALTRAP/FOLFIRI.
Figure 2 – Survie globale (mois) – Analyses de sous-groupe (forest plot) par facteurs de stratification – population en ITT
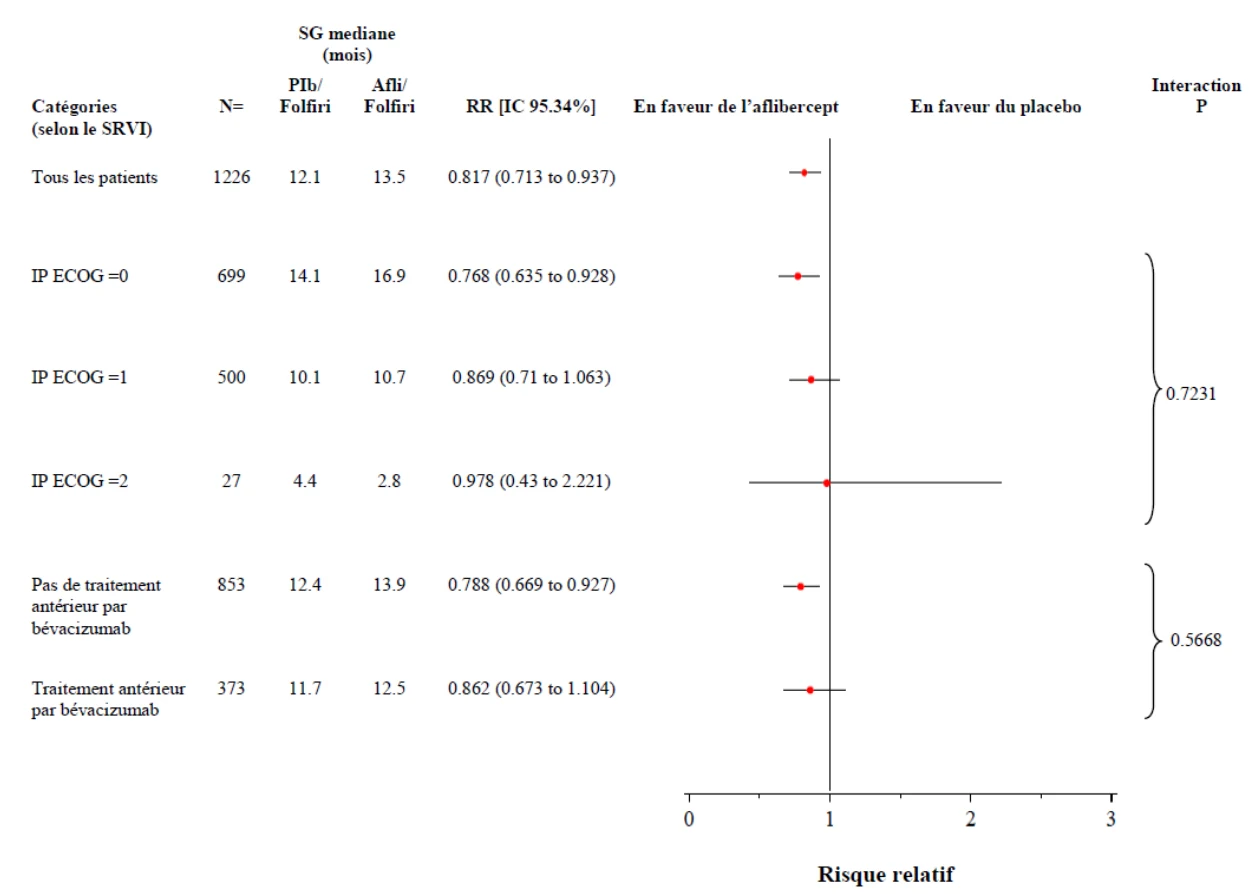
Pour la SSP, le RR (IC 95 %) pour les patients préalablement traités avec bévacizumab est de 0,661 (0,512 à 0,852) et de 0,797 (0,679 à 0,936) pour les patients sans traitement préalable avec bévacizumab. Le RR de la SSP est de 0,761 (0,633 à 0,913) pour un IP ECOG de 0 et de 0,749 (0,607 à 0,923) pour un IP ECOG de 1.
Les analyses de sous-groupes prédéfinis pour la survie globale et la survie sans progression selon l’âge (< 65; ≥ 65), le sexe, le traitement antérieur avec bévacizumab, l’IP ECOG de 0 et 1, la présence d’une métastase hépatique uniquement, les antécédents d’hypertension et le nombre d’organes métastatiques affectés ont montré un effet thérapeutique en faveur du régime ZALTRAP/FOLFIRI par rapport au régime placebo/FOLFIRI dans tous les sous-groupes.
TOXICOLOGIE
Pharmacologie de l’innocuité
La pharmacologie de l’innocuité de l’aflibercept a été évaluée chez les souris, les rats, les lapins et les singes.
Des administrations répétées d’aflibercept n’ont pas eu d’effets significatifs sur le système nerveux central ou les paramètres de l’ECG chez les singes à des doses allant jusqu’à 30 mg/kg/administration.
Les administrations sous-cutanées d’aflibercept ont entraîné une diminution de la densité des microvaisseaux, principalement dans le foie, les îlots pancréatiques et les follicules de la thyroïde chez les souris après 2 à 4 semaines de traitement à des doses ≥ 2,5 mg/kg/administration.
Après une administration sous-cutanée unique d’aflibercept, une augmentation modérée et dépendante à la dose de la tension systolique et de la pression artérielle diastolique ont été observées chez les souris à des doses ≥ 2,5 mg/kg et chez les rats à des doses ≥ 0,5 mg/kg (augmentation maximale de l’ordre de 15 à 20 mmHg). La durée de cet effet était étroitement liée aux taux plasmatiques d’aflibercept libre. Chez les rats, ces augmentations de la pression artérielle peuvent être inversées par l’administration de plusieurs classes de médicaments antihypertenseurs.
L’administration intraveineuse répétée d’aflibercept à des doses allant jusqu’à 30 mg/kg/administration n’a pas induit la formation d’un thrombus veineux ou artériel dans un modèle de lapin de blessure électrolytique. Une perfusion intraveineuse unique d’aflibercept à des doses allant jusqu’à 250 mg/kg n’a pas entraîné de changements biologiquement significatifs des paramètres respiratoires chez le rat.
L’administration sous-cutanée d’aflibercept à une dose de 25 mg/kg/administration deux fois par semaine pendant 4 semaines à des souris C57BL/6 mâles n’a pas provoqué d’effets biologiques pertinents sur la fonction rénale.
L’administration intraveineuse d’aflibercept a produit une inhibition liée à la dose de la réparation et de la guérison des blessures dans les modèles de lapin excisionnels et incisionnels à des doses ≥ 0,3 mg/kg/administration, inférieures à la dose active dans les modèles pharmacologiques. Cependant, l’inhibition maximale de la cicatrisation des plaies a été observée uniquement aux doses de 3 et 30 mg/kg/administration, ce qui est en corrélation avec l’exposition à des taux d’aflibercept libre supérieurs aux limites pour la totalité de l’intervalle de traitement. La réversibilité complète de cet effet n’a pas été évaluée.
Toxicologie animale
Les souris et les rats n’ont pas été considérés comme appropriés pour les tests de toxicité systémique chronique en raison d’une glomérulonéphrite liée à l’aflibercept et associée à une réponse de l’anticorps anti-médicament (AAM) qui a commencé au cours des premières semaines de traitement. Par conséquent, le macaque de Buffon a été utilisé comme la principale espèce pour l’évaluation de l’innocuité systémique.
Chez les singes, la toxicité de l’aflibercept a été évaluée dans plusieurs études de toxicité à doses répétées avec des doses de 1,5 à 30 mg/kg d’aflibercept administrées par voie SC 2 à 3 fois par semaine pendant 4 à 13 semaines ou à des doses de 0,5 à 30 mg/kg administrées par voie IV une fois par semaine ou une fois toutes les deux semaines pendant 4 à 27 semaines.
Les résultats concernant les organes cibles et la toxicité qui ont été obtenus lors de l’évaluation toxicologique de l’aflibercept sont discutés en détail ci-dessous.
Résultats concernant les os :
Dans l’os, les effets induits par l’aflibercept se sont composés d’interférence avec la maturation du cartilage de conjugaison et une exostose ostéocartilagineuse (en corrélation avec une posture voûtée).
Les changements au niveau du cartilage de conjugaison osseux étaient composés d’une diminution de l’invasion métaphysaire capillaire, d’une épaisseur accrue du cartilage épiphysaire, d’une diminution du nombre de trabécules osseux primaire ainsi que d’une désorganisation des colonnes de chondrocytes et de la plaque osseuse sous-chondrale transversale. Chez le singe sexuellement immature, ce retard dans la maturation du cartilage de conjugaison osseux a été noté à des doses ≥ 3 mg/kg/administration après 3 mois de traitement; aucun effet sur le cartilage de conjugaison osseux n’a été noté chez les animaux recevant la dose de 0,5 mg/kg/administration. Les résultats histopathologiques ont été associés à une baisse des marqueurs de la résorption osseuse (CTx et NTx) et des résultats radiographiques comprenant une augmentation de l’épaisseur du cartilage de conjugaison caractérisée par un élargissement minimal et régulier de la plaque cartilagineuse. L’épaississement du cartilage épiphysaire a été noté dans les deux os longs à des doses ≥ 3 mg/kg/administration. L’aflibercept a modifié de façon similaire le cartilage diaphyso-épiphysaire du sternum et des vertèbres, même si les changements étaient moins manifestes, étant limité à un épaississement minimal de chondrocytes hypertrophiques chez les animaux traités à des doses ≥ 3 mg/kg/administration. Les effets sur le cartilage de conjugaison étaient réversibles, aucune augmentation de l’épaisseur du cartilage de conjugaison n’ayant été observée après une période de récupération de 5 mois. Ces résultats étaient attendus chez les singes sexuellement immatures, et seuls des effets mineurs ont été observés chez les singes sexuellement matures traités pendant 6 mois avec de l’aflibercept à des doses allant jusqu’à 30 mg/kg/administration. Chez le singe sexuellement mature, une épaisseur minimale et régulière de la couche de chondrocytes hypertrophiques a été souvent notée dans les os longs des animaux qui avaient un cartilage diaphyso-épiphysaire totalement ou partiellement ouvert avec des doses ≥ 3 mg/kg/administration. Le même résultat a été souvent observé sur d’autres sites du squelette, y compris les trois régions vertébrales et le sternum. Il y avait une réversibilité complète ou presque complète de ces changements squelettiques : une couche de chondrocytes hypertrophiques épaissie et une métaplasie cartilagineuse du corps vertébral thoracique ventral ont été toutes deux vues à la fin de la période de récupération chez une seule femelle traitée avec une dose de 10 mg/kg/administration.
L’exostose ostéocartilagineuse a été le plus fréquemment observée sur les arcs des vertèbres thoraciques et lombaires et était souvent en corrélation avec une déformation macroscopique de type courbure de la colonne vertébrale (cyphose). Ces résultats ont été observés chez les singes sexuellement matures et immatures traités avec des doses ≥ 3 mg/kg/administration d’aflibercept pendant 6 et 3 mois, respectivement. Aucune exostose ostéocartilagineuse n’a été observée chez les jeunes singes traités avec 0,5 mg/kg/administration pendant 3 mois. Une atrophie des fibres musculaires et moins fréquemment une prolifération/dégénérescence vasculaire ont souvent été constatées en même temps. À la radiographie, une cyphose irréversible, une maladie dégénérative des articulations des facettes articulaires vertébrales ainsi qu’une réaction périostée du fémur et de l’os iliaque ont été notées chez les animaux à tous les niveaux de dose d’aflibercept chez les deux sexes.
Résultats concernant la cavité nasale :
Dans l’étude de toxicité par voie intraveineuse de six mois réalisée chez les singes (sexuellement matures) avec une dose de 0, 3, 10 ou 30 mg/kg/administration une fois par semaine pendant 3 mois puis une fois toutes les deux semaines, un mâle recevant la dose de 3 mg/kg/administration a été euthanasié prématurément le jour 182 de l’étude (semaine 26 de l’étude). Les résultats notables ont inclus une anémie marquée liée aux saignements nasaux, une augmentation des décomptes des globules blancs, des réticulocytes et des neutrophiles et une diminution du taux d’hémoglobine et des décomptes de l’hématocrite, des globules rouges et des plaquettes. Les importantes lésions macroscopiques dans les cavités nasales qui ont été observées à l’autopsie comprenaient des caillots de sang, une cloison nasale pliée et l’absence du cornet moyen droit. Ces observations et les lésions microscopiques correspondantes (atrophie/perte de la cloison nasale et/ou des cornets associée à une inflammation nasale nécrosante) étaient semblables à celles observées chez les autres animaux traités par de l’aflibercept dans cette étude et ont été considérées comme liées au composé et comme étant la cause immédiate de la mort. Les résultats microscopiques dans les cavités nasales ont été observés à des doses ≥ 0,5 mg/kg/administration dans l’étude de toxicité de 3 mois menée chez les singes sexuellement immatures. Les modifications touchant les supports osseux et cartilagineux dans les cavités nasales n’étaient pas réversibles. Ces résultats, qui ont été associés à une dégénérescence/régénération de l’épithélium respiratoire et aux résultats vasculaires dans les cavités nasales, sont considérés comme étant responsables de l’épistaxis relevées dans les études de toxicité antérieures avec ce composé chez les singes.
Résultats concernant les reins :
Les résultats histopathologiques au niveau des reins consistaient en une augmentation de la matrice mésangiale glomérulaire et ont été associés chez quelques animaux à une diminution des taux de protéines totales et d’albumine sérique et à une augmentation des taux d’azote uréique du sang, de protéines urinaires et/ou de microalbumine. Des anomalies rénales ont été observées à la suite de l’administration de 2 mg/kg/administration d’aflibercept par voie intraveineuse dans l’étude de toxicité de 4 semaines chez les singes. Aucun effet indésirable n’a cependant été observé au niveau des reins à la suite de l’administration de 0,5 mg/kg/administration chez les singes sexuellement immatures traités par voie intraveineuse pendant 3 mois. Les changements rénaux se sont révélés être réversibles après une période de récupération de 5 mois dans l’étude par voie intraveineuse de 6 mois chez les singes.
Résultats concernant les glandes surrénales :
Dans les glandes surrénales, une diminution de la vacuolisation des cellules de la zone fasciculaire des glandes surrénales avec une éosinophilie cytoplasmique a été observée aux doses de 3 mg/kg/administration et plus. Comme cette constatation n’a pas été associée à des changements dégénératifs ou nécrotiques, elle a été considérée comme ayant une importance biologique au plus limitée. Ces résultats étaient complètement réversibles après une période de récupération de 5 mois.
Résultats concernant le foie :
Une augmentation de l’activité des enzymes hépatiques a été observée chez certains singes traités avec des doses de 3 mg/kg/administration et plus et était en corrélation avec une inflammation et une nécrose portale chez quelques singes avec une dose 30 mg/kg/administration. Ces effets n’étaient pas totalement réversibles après une période de récupération de 5 mois.
Résultats concernant les vaisseaux :
Des changements microvasculaires systémiques décrits comme une prolifération/dégénérescence vasculaire ou une vascularite focale ont été observés dans la sous-muqueuse de l’intestin, la vessie et le cœur de quelques singes traités avec des doses de 3 mg/kg/administration et plus pendant 13 ou 27 semaines. Ces changements ont parfois été notés après la récupération chez les animaux traités par de l’aflibercept, indiquant la persistance de ces effets liés au composé.
Carcinogenèse et mutagenèse
Aucune étude n’a été menée pour évaluer la carcinogénicité ou la mutagénicité de l’aflibercept.
Effets toxiques sur le développement et la reproduction
Fertilité :
Aucune étude spécifique sur l’aflibercept n’a été menée chez l’animal pour évaluer l’effet sur la fertilité. Toutefois, les résultats d’une étude de toxicité à doses répétées suggèrent que l’aflibercept risque d’altérer la fonction reproductrice et la fertilité.
Chez des macaques de Buffon femelles sexuellement matures traitées par IV durant 6 mois, à 3, 10 ou 30 mg/kg/administration, l’aflibercept s’est avéré induire une diminution marquée des niveaux d’inhibine B, une augmentation des taux de FSH et l’abrogation de pics de progestérone après l’administration d’une dose de 3 mg/kg/administration. Ces changements hormonaux ont été associés à l’abrogation des saignements menstruels, une diminution du poids des ovaires, une diminution de la quantité de tissu lutéal, une diminution du nombre de follicules arrivant à maturité, une atrophie de l’endomètre et du myomètre utérin et une atrophie vaginale. Une diminution des taux d’œstradiol a également été notée à des doses d’aflibercept ≥ 10 mg/kg/administration au cours de la période d’administration de la dose. L’inhibition de la fonction ovarienne induite par l’aflibercept était réversible en 3 à 18 semaines après la dernière injection.
Chez les macaques de Buffon mâles sexuellement matures traités par voie IV pendant 6 mois à des doses de 3, 10 ou 30 mg/kg/administration, les principaux effets induits par l’aflibercept consistaient en une diminution de la motilité des spermatozoïdes et une augmentation de l’incidence des anomalies morphologiques des spermatozoïdes à des doses ≥ 3 mg/kg/administration. La nature des anomalies morphologiques suggère un effet qui se produit tard pendant le cycle de la spermatogenèse. Ces effets ont été considérés comme ayant un impact sur la fertilité masculine. Ces effets étaient complètement réversibles après une période de récupération de 13 semaines.
Tératogénicité :
Les effets de l’aflibercept sur le développement embryo-fœtal ont été évalués chez la femelle enceinte des lapins blancs de la Nouvelle-Zélande qui ont été traités par voie intraveineuse (perfusion de 30 minutes) avec des doses de 3, 15 ou 60 mg/kg/administration une fois par jour les jours 6, 9, 12, 15 et 18 de la gestation (total de 5 administrations). L’aflibercept a induit une interruption de la grossesse à une dose de 60 mg/kg/administration seulement, une toxicité maternelle minime à modérée, une augmentation du nombre de résorptions précoces conduisant à une diminution du nombre de fœtus viables à 60 mg/kg/administration seulement et des malformations externes, viscérales et/ou squelettiques à des doses de 3 mg/kg/administration et plus. Les malformations externes ont consisté en une anasarque, un gastroschisis, une imperforation de l’anus et une queue courte à une dose de 60 mg/kg/administration, une ectrodactylie à une dose de 15 mg/kg/administration et une anasarque à une dose de 3 mg/kg/administration. Les malformations viscérales ont été principalement relevées dans le cœur, les gros vaisseaux et les artères des fœtus de mères traitées avec des doses de 3 et 60 mg/kg/administration. Les malformations squelettiques n’ont été observées que chez les fœtus de mères traitées à une dose de 60 mg/kg/administration. De plus, une ossification incomplète de l’os hyoïde, des vertèbres thoraciques et lombaires, du sternum, des côtes, du talus et des phalanges des pattes avant et arrière a été notée aux doses de 3 et 60 mg/kg/administration.
Conclusion
En conclusion, la plupart des effets induits par l’aflibercept noté lors des études de toxicité non cliniques, à savoir les interférences avec la maturation du cartilage de conjugaison, les changements osseux et cartilagineux dans les cavités nasales, l’augmentation de la matrice mésangiale glomérulaire, l’abrogation de la fonction ovarienne et du développement folliculaire et les effets tératogènes ont été rapportés antérieurement avec des antagonistes de la voie du VEGF dans des études non cliniques ou cliniques.
RÉFÉRENCES
- 1. Tabernero J, Van Cutsem E., Lakomy R., Prausova J., Ruff P., Van Hazel G., Moiseyenko V., Ferry D., Mckendrick J., Soussan-Lazard K., Chevalier S, Allegra C . Aflibercept versus placebo in combination with fluorouracil, leucovorin and irinotecan in the treatment of previously treated metastatic colorectal cancer: Prespecified subgroup analyses from the VELOUR trial. Eur J Cancer. 2013 Oct 16. doi:pii: S0959-8049(13)00853-8. 10.1016/j.ejca.2013.09.013. (Epub)
- 2. Van Cutsem E, Tabernero J, Lakomy R, Prenen H, Prausová J, Macarulla T, Ruff P, van Hazel GA, Moiseyenko V, Ferry D, McKendrick J, Polikoff J, Tellier A, Castan R, Allegra C. Addition of aflibercept to fluorouracil, leucovorin, and irinotecan improves survival in a phase III randomized trial in patients with metastatic colorectal cancer previously treated with an oxaliplatin-based regimen. J Clin Oncol. 2012 Oct 1; 30(28):3499-506. Epub 2012 Sep 4.