


Monographie de produit - Welireg
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2024-12; 2026-09 |
| 1 Indications, 1.1 Pédiatrie | 2026-09 |
| 1 Indications, 1.2 Gériatrie | 2024-12 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique (Enfants et adolescents) | 2026-09 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique (Personnes âgées) | 2024-12 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique (Insuffisance rénale, Insuffisance hépatique) | 2026-06 |
| 7 Mises en garde et précautions, Généralités (Anémie, Hypoxie) | 2024-12 |
| 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents | 2026-09 |
| 7 Mises en garde et précautions, 7.1.4 Personnes âgées | 2024-12; 2026-09 |
| 7 Mises en garde et précautions, 7.1.5 Métaboliseurs lents de l’UGT2B17 et du CYP2C19 | 2024-12 |
| 7 Mises en garde et précautions, 7.1.6 Fonctions hépatique, biliaire et pancréatique | 2026-06 |
| 7 Mises en garde et précautions, 7.1.7 Insuffisance rénale | 2026-06 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................................... 2
Table des matières ............................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ...................................................... 5
1 Indications ............................................................................................................................. 5
1.1 Pédiatrie .............................................................................................................................. 5
1.2 Gériatrie .............................................................................................................................. 5
2 Contre-indications ................................................................................................................. 5
3 Encadré sur les mises en garde et précautions importantes ..................................................... 6
4 Posologie et administration .................................................................................................... 6
4.1 Considérations posologiques .............................................................................................. 6
4.2 Posologie recommandée et ajustement posologique ........................................................ 6
4.4 Administration .................................................................................................................... 8 4.5 Dose oubliée ....................................................................................................................... 8
5 Surdose ................................................................................................................................. 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................................... 8
7 Mises en garde et précautions ................................................................................................ 9
Conduite et utilisation de machines ................................................................................................ 9
Système sanguin et lymphatique ..................................................................................................... 9
Surveillance et examens de laboratoire ........................................................................................ 10
Santé reproductive ........................................................................................................................ 10
Appareil respiratoire ...................................................................................................................... 11
7.1 Populations particulières .................................................................................................. 12
7.1.1 Grossesse ...................................................................................................................... 12
7.1.2 Allaitement ................................................................................................................... 12
7.1.3 Enfants et adolescents.................................................................................................. 12
7.1.4 Personnes âgées ........................................................................................................... 12
7.1.5 Métaboliseurs lents de l’UGT2B17 et du CYP2C19 ...................................................... 13
7.1.6 Fonctions hépatique, biliaire et pancréatique ............................................................. 13
7.1.7 Insuffisance rénale ....................................................................................................... 13
8 Effets indésirables ................................................................................................................ 14
8.1 Aperçu des effets indésirables .......................................................................................... 14
8.2 Effets indésirables observés au cours des études cliniques ............................................. 16
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ..................... 21
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ............................................................................. 25
8.5 Effets indésirables observés après la commercialisation ................................................. 27
9 Interactions médicamenteuses ............................................................................................. 27
9.2 Aperçu des interactions médicamenteuses ...................................................................... 27
9.4 Interactions médicament-médicament ............................................................................ 27
9.5 Interactions médicament-aliment .................................................................................... 28
9.6 Interactions médicament-plante médicinale.................................................................... 28
9.7 Interactions médicament-examens de laboratoire .......................................................... 28
10 Pharmacologie clinique ........................................................................................................ 28
10.1 Mode d’action ................................................................................................................... 28
10.2 Pharmacodynamie ............................................................................................................ 29 10.3 Pharmacocinétique ........................................................................................................... 30
11 Conservation, stabilité et mise au rebut ............................................................................... 32
Partie 2 : Renseignements scientifiques ............................................................................................ 33
13 Renseignements pharmaceutiques ....................................................................................... 33
14 Études cliniques ................................................................................................................... 33
14.1 Études cliniques par indication ......................................................................................... 33
Adénocarcinome rénal (AR), hémangioblastomes du système nerveux central (SNC) et tumeurs neuroendocrines pancréatiques (TNEp) associés à la maladie de von Hippel-Lindau (VHL) ........ 33
Adénocarcinome rénal (AR) ........................................................................................................... 35
Phéochromocytome ou paragangliome (PPGL) ............................................................................. 38
15 Microbiologie ...................................................................................................................... 40
16 Toxicologie non clinique ....................................................................................................... 40
Renseignements destinés aux patient·e·s ......................................................................................... 42
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
WELIREG® (belzutifan) est indiqué pour :
Maladie de von Hippel-Lindau (VHL)
WELIREG® est indiqué pour le traitement des patients adultes atteints de la maladie de von Hippel-Lindau (VHL) qui ont besoin d’un traitement contre un adénocarcinome rénal (AR) non métastatique, des hémangioblastomes du système nerveux central (SNC) ou des tumeurs neuroendocrines pancréatiques (TNEp) non métastatiques associés à cette maladie et qui n’ont pas besoin de subir d’intervention chirurgicale pour ces cancers dans l’immédiat.
L’efficacité chez les patients atteints d’un AR, d’hémangioblastomes du SNC ou de TNEp associés à la maladie de VHL s’appuie sur le taux de réponse objective et la durée de la réponse dans une étude menée auprès d’un seul groupe (voir 14 Études cliniques).
Adénocarcinome rénal (AR)
WELIREG® est indiqué pour le traitement des patients adultes atteints d’un adénocarcinome rénal (AR) à un stade avancé à la suite d’un traitement au moyen d’un inhibiteur de la protéine 1 de mort cellulaire programmée (PD-1) ou du ligand 1 de mort cellulaire programmée (PD-L1) et d’un inhibiteur de la tyrosine-kinase du facteur de croissance endothélial vasculaire (ITK du VEGF).
Phéochromocytome ou paragangliome (PPGL)
WELIREG® est indiqué pour le traitement des adultes et des enfants (âgés de 12 ans et plus) atteints d’un phéochromocytome ou d’un paragangliome (PPGL) non résécable, localement avancé ou métastatique.
1.1 Pédiatrie
Pédiatrie (< 12 ans) : Santé Canada ne dispose d’aucune donnée concernant les enfants âgés de moins de 12 ans; par conséquent, l’indication d’utilisation chez les enfants âgés de moins de 12 ans n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Parmi les 372 participants ayant reçu WELIREG® dans le cadre de l’étude LITESPARK-005, 62 % étaient âgés de moins de 65 ans, 28 % avaient entre 65 et 74 ans, et 10 % avaient 75 ans et plus. Aucune différence globale quant à l’innocuité et à l’efficacité n’a été signalée entre les patients âgés (65 ans et plus) et les patients plus jeunes. Des différences ont été observées entre les patients âgés de 65 ans et plus et les patients plus jeunes pour ce qui est du profil de tolérabilité de WELIREG® (voir 7 Mises en garde et précautions, 7.1.4 Personnes âgées).
2 Contre-indications
- WELIREG® est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
Toxicité embryofœtale (voir 7 Mises en garde et précautions et 16 Toxicologie non clinique)
- L’exposition à WELIREG® pendant la grossesse peut être nocive pour l’embryon et le fœtus. • Vérifiez s’il y a présence de grossesse avant l’instauration du traitement avec WELIREG®. • Informez les patients de ces risques et de la nécessité d’utiliser une méthode de contraception non hormonale.
WELIREG® peut compromettre l’efficacité des contraceptifs hormonaux
(voir 9 Interactions médicamenteuses).
4 Posologie et administration
4.1 Considérations posologiques
- Il faut vérifier si les femmes aptes à procréer sont enceintes ou non avant d’instaurer le traitement avec WELIREG® (voir 7 Mises en garde et précautions, 7.1 Populations particulières).
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de WELIREG® est de 120 mg (trois comprimés de 40 mg) administrés par voie orale une fois par jour, avec ou sans aliments (voir 10.3 Pharmacocinétique). Les comprimés doivent être avalés entiers. Le traitement doit être poursuivi jusqu’à la progression de la maladie ou l’apparition d’une toxicité intolérable.
Directives en matière d’ajustement posologique
Le Tableau 1 présente un résumé des ajustements de la posologie de WELIREG® en cas d’effets indésirables. Les réductions de doses recommandées sont les suivantes :
- Première réduction de la dose : WELIREG® à 80 mg par voie orale une fois par jour • Deuxième réduction de la dose : WELIREG® à 40 mg par voie orale une fois par jour • Troisième réduction de la dose : interruption définitive du traitement
Tableau 1 – Ajustements posologiques recommandés en cas d’effets indésirables
| Effet indésirable | Sévérité* | Ajustement posologique |
Anémie (voir 7 Mises en garde et précautions) | Grade 3 ou transfusion indiquée |
|
| Grade 4 |
|
| Effet indésirable | Sévérité* | Ajustement posologique |
Hypoxie (voir 7 Mises en garde et précautions) | Grade 2 |
|
| Grade 3 |
| |
| Grade 4 ou symptomatique récurrente |
| |
Autres effets indésirables (voir 8 Effets indésirables) | Grade 3 |
|
| Grade 4 |
|
* Fondée sur l’échelle CTCAE (Common Terminology Criteria for Adverse Events) du National Cancer Institute (NCI) des États-Unis, version 5.0.
Enfants et adolescents : La dose recommandée de WELIREG® chez les patients âgés de 12 ans et plus atteints d’un PPGL est basée sur le poids corporel (voir 77 MMises en garde et précautions
, , 7.1.3. Enfants et adolescents et 10.3 Pharmacocinétique).
- Patients pesant ≥ 40 kg : 120 mg par voie orale une fois par jour
- Patients pesant < 40 kg : 80 mg par voie orale une fois par jour
Personnes âgées (≥ 65 ans) : Aucun ajustement de la dose n’est nécessaire chez les patients âgés de 65 ans et plus (voir 10 Pharmacologie clinique).
Insuffisance rénale : Aucun ajustement de la dose n’est recommandé chez les patients atteints d’insuffisance rénale (y compris dans les cas de maladie rénale au stade terminal) [voir 10 Pharmacologie clinique]. Chez les patients atteints d’insuffisance rénale grave (débit de filtration glomérulaire estimé [DFGe] de 15 à 29 mL/min, calculé selon l’équation MDRD, de l’anglais Modification of Diet in Renal Disease), il convient de surveiller l’apparition de tout signe d’intensification des effets indésirables et de modifier la posologie selon les recommandations (voir 4 Posologie et administration et 10 Pharmacologie clinique).
Insuffisance hépatique : Aucun ajustement de la dose n’est recommandé chez les patients atteints d’insuffisance hépatique légère (bilirubine totale ≤ limite supérieure de la normale [LSN] et aspartate aminotransférase [ASAT] > LSN ou bilirubine totale > 1 à 1,5 x LSN et tout taux d’ASAT) ou modérée (classe B de Child-Pugh ou bilirubine totale > 1,5 à ≤ 3 x LSN et tout taux d’ASAT). WELIREG® n’a pas été étudié chez les patients atteints d’insuffisance hépatique grave (bilirubine totale > 3 x LSN et tout taux d’ASAT) [voir 10 Pharmacologie clinique]. Chez les patients atteints d’insuffisance hépatique modérée ou grave, il convient de surveiller l’apparition de tout signe d’intensification des effets indésirables et de modifier la posologie selon les recommandations (voir 4 Posologie et administration et 10 Pharmacologie clinique).
Polymorphisme génétique de l’UGT2B17 et du CYP2C19 : Aucun ajustement de la dose n’est recommandé chez les patients qui sont des métaboliseurs lents de l’UGT2B17 et du CYP2C19 (voir 7 Mises en garde et précautions et 10 Pharmacologie clinique).
4.4 Administration
WELIREG® est administré avec ou sans aliments (voir 10.3 Pharmacocinétique). Les comprimés doivent être avalés entiers. Le traitement doit être poursuivi jusqu’à la progression de la maladie ou l’apparition d’une toxicité intolérable.
4.5 Dose oubliée
Si un patient omet de prendre une dose de WELIREG®, il peut la prendre dès que possible, le même jour. Le calendrier d’administration quotidien habituel de WELIREG® doit être repris le jour suivant. Il ne faut pas prendre de comprimé supplémentaire pour compenser la dose omise. Si des vomissements surviennent à tout moment après l’administration de WELIREG®, la dose ne doit pas être reprise. La dose suivante doit être prise le lendemain.
5 Surdose
Il n’existe aucun traitement spécifique en cas de surdosage avec WELIREG®. En cas de surdose soupçonnée, il faut envisager de suspendre le traitement avec WELIREG® et d’instaurer des soins de soutien, si nécessaire. Une dose quotidienne totale de 600 mg (soit 200 mg trois fois par jour) constitue la dose de WELIREG® la plus élevée ayant été étudiée sur le plan clinique. Chez 26 patients recevant des doses variant de 320 mg à 600 mg une fois par jour, les effets indésirables les plus fréquents étaient l’anémie (92 %), la dyspnée (42 %) et la fatigue (42 %).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes posologiques, teneurs et composition
| Voie | Forme | Ingrédients non médicinaux | ||||
| d’administration | posologique/teneur/composition | |||||
| Orale | Comprimés à 40 mg / belzutifan | Alcool polyvinylique, cellulose microcristalline, croscarmellose sodique, dioxyde de titane, laque d’aluminium FD & C bleu no 2, mannitol, polyéthylène glycol, silice colloïdale, stéarate de magnésium, succinate d’acétate d’hypromellose et talc. | ||||
Description
Comprimés de WELIREG® à 40 mg : comprimé enrobé par film de couleur bleue, de forme ovale et portant l’inscription « 177 » sur un côté. Offerts en flacon de 90 comprimés avec un déshydratant et en plaquettes alvéolées de 90 comprimés (boîte grand format renfermant trois boîtes de 30 comprimés).
7 Mises en garde et précautions
Voir la section 3 Encadré sur les mises en garde et précautions importantes.
Conduite et utilisation de machines
Les effets du médicament sur la capacité à conduire un véhicule ou à faire fonctionner une machine n’ont fait l’objet d’aucune étude. Des étourdissements et de la fatigue peuvent survenir après l’administration de WELIREG®, ce qui pourrait influer sur la capacité de conduire un véhicule ou d’utiliser une machine (voir 8 Effets indésirables).
Système sanguin et lymphatique
Anémie :
WELIREG® peut causer une anémie grave pouvant nécessiter une transfusion sanguine et le recours à un médicament stimulant l’érythropoïèse.
Il faut évaluer la présence d’une anémie avant d’instaurer le traitement avec WELIREG®, puis surveiller régulièrement son apparition tout au long du traitement. En cas d’apparition d’une anémie de grade 3, il faut suspendre le traitement avec WELIREG® et traiter l’anémie conformément à la pratique médicale courante jusqu’à ce qu’elle s’atténue et passe au grade 2 ou moins, puis reprendre le traitement à la même dose ou à raison d’une dose réduite. En cas d’anémie récurrente de grade 3, il faut envisager de cesser le traitement avec WELIREG®. Il faut suspendre le traitement avec WELIREG® en cas d’apparition d’une anémie de grade 4, puis le reprendre à raison d’une dose réduite ou le cesser définitivement en cas d’anémie récurrente de grade 4 (voir 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique et 10.2 Pharmacodynamie).
Dans une étude de phase I, on a trouvé un effet de base significatif (≤ 120 g/L) concernant le risque d’anémie de grade 3 ou plus.
Maladie de von Hippel-Lindau (VHL)
Dans une étude clinique (LITESPARK-004) sur l’emploi de WELIREG® dans le traitement de patients atteints d’un AR associé à la maladie de VHL, une anémie a été signalée chez 55 patients (90,2 %). Une anémie de grade 3 est survenue chez 7 patients (11,5 %) [voir 8 Effets indésirables]. Le temps médian écoulé avant l’apparition d’une anémie, peu importe le grade, était de 30 jours (intervalle : 1 jour à 8,38 mois). Parmi les 14 patients qui ont été traités avec un médicament stimulant l’érythropoïèse, 5 ont reçu à la fois ce médicament et des transfusions sanguines, et 9 ont reçu seulement ce médicament.
L’innocuité des médicaments stimulant l’érythropoïèse pour le traitement de l’anémie chez les patients atteints de la maladie de VHL qui ont reçu WELIREG® n’a pas été établie. Des études contrôlées à répartition aléatoire menées auprès de patients atteints de cancer et recevant une chimiothérapie myélosuppressive en concomitance avec des médicaments stimulant l’érythropoïèse ont montré que ces substances augmentaient les risques de décès et de réactions cardiovasculaires graves en plus de réduire la survie sans progression de la maladie et/ou la survie globale. Pour en savoir plus, veuillez consulter les renseignements d’ordonnance des divers agents stimulant l’érythropoïèse.
Adénocarcinome rénal (AR) à un stade avancé
Lors d’une étude clinique (LITESPARK-005) sur l’emploi de WELIREG® dans le traitement de patients atteints d’un AR à un stade avancé, une anémie a été signalée chez 83 % des patients. Au total, 119 patients (32 %) ont présenté une anémie de grade 3 et 2 patients (0,5 %), une anémie de grade 4 (voir 8 Effets indésirables). Le temps médian écoulé avant l’apparition d’une anémie était de 29 jours (intervalle : 1 jour à 28 mois). Parmi les patients ayant présenté une anémie, 22 % ont reçu seulement des transfusions sanguines, 20 % ont reçu seulement un médicament stimulant l’érythropoïèse et 14 % ont reçu à la fois des transfusions sanguines et un médicament stimulant l’érythropoïèse.
Phéochromocytome ou paragangliome (PPGL)
Lors d’une étude clinique (LITESPARK-015) sur l’emploi de WELIREG® dans le traitement de patients atteints d’un PPGL, une anémie a été signalée chez 69 patients (96 %). Au total, 16 patients (22 %) ont présenté une anémie de grade 3. Le temps médian écoulé avant l’apparition d’une anémie était de 29 jours (intervalle : 1 jour à 22 mois). Parmi les 69 patients ayant présenté une anémie, 14 (20 %) ont reçu seulement des transfusions sanguines, 18 (26 %) ont reçu seulement un médicament stimulant l’érythropoïèse et 4 (6 %) ont reçu à la fois des transfusions sanguines et un médicament stimulant l’érythropoïèse. Le nombre médian de doses de médicament stimulant l’érythropoïèse administrées était de 11 (intervalle : 1 à 110 doses). La décision d’administrer un médicament stimulant l’érythropoïèse reposait sur le taux d’hémoglobine des patients et était laissée à la discrétion du médecin.
Surveillance et examens de laboratoire
Il faut mesurer le taux de saturation en oxygène à l’aide de l’oxymétrie de pouls avant d’instaurer le traitement avec WELIREG®, puis l’évaluer de façon périodique tout au long du traitement. Certains patients peuvent présenter une hypoxie asymptomatique; les professionnels de la santé, à leur discrétion, peuvent demander aux patients de surveiller leur taux de saturation en oxygène à leur domicile.
Il faut évaluer la présence d’une anémie avant d’instaurer le traitement avec WELIREG®, puis surveiller régulièrement son apparition tout au long du traitement.
Santé reproductive
Voir 3 Encadré sur les mises en garde et précautions importantes et 7.1.1 Grossesse.
Fertilité
Il n’existe aucune donnée concernant les effets de WELIREG® sur la fertilité chez l’humain. Les résultats obtenus chez les animaux indiquent que WELIREG® peut altérer la fertilité chez les hommes et les femmes aptes à procréer (voir 16 Toxicologie non clinique). Le caractère réversible des effets sur la fertilité est inconnu. Les patients doivent être informés de ce risque potentiel. Il faut discuter de la planification familiale avec les patients, au besoin.
Contraception
Les résultats obtenus chez les animaux indiquent que WELIREG® peut être nocif pour le fœtus, et peut notamment entraîner une perte fœtale, chez l’humain (voir 16 Toxicologie non clinique). En raison du risque potentiel pour le fœtus, il faut recommander aux femmes aptes à procréer d’utiliser une méthode contraceptive sans hormones hautement efficace durant leur traitement avec WELIREG® et pendant au moins une semaine après l’administration de la dernière dose. L’utilisation de WELIREG® peut réduire l’efficacité des contraceptifs non hormonaux (voir 9.4 Interactions médicament-médicament). Il faut vérifier si les femmes aptes à procréer sont enceintes ou non avant d’instaurer le traitement avec WELIREG®.
Il faut également recommander aux hommes dont les partenaires féminines sont aptes à procréer d’utiliser une méthode contraceptive hautement efficace pendant leur traitement avec WELIREG® et durant au moins une semaine après l’administration de la dernière dose (voir 7 Mises en garde et précautions, 7.1 Populations particulières et 16 Toxicologie non clinique).
Appareil respiratoire
Hypoxie :
WELIREG® peut causer une hypoxie grave pouvant nécessiter l’arrêt du traitement, une oxygénothérapie ou une hospitalisation.
Il faut mesurer le taux de saturation en oxygène à l’aide de l’oxymétrie de pouls avant d’instaurer le traitement avec WELIREG®, puis l’évaluer de façon périodique tout au long du traitement. Certains patients peuvent présenter une hypoxie asymptomatique; les professionnels de la santé, à leur discrétion, peuvent demander aux patients de surveiller leur taux de saturation en oxygène à leur domicile. Dans le cas d’une hypoxie de grade 2, traitez conformément à la pratique médicale courante et envisagez de poursuivre ou de suspendre le traitement avec WELIREG®. Si l’on suspend le traitement, il convient de le reprendre à raison d’une dose réduite selon la sévérité de l’hypoxie. En cas d’hypoxie de grade 3, il faut suspendre le traitement avec WELIREG® jusqu’à ce que l’effet indésirable disparaisse et traiter conformément à la pratique médicale courante. Il convient de le reprendre à raison d’une dose réduite ou de le cesser selon la sévérité de l’hypoxie. En cas d’hypoxie récurrente, il faut cesser le traitement. En cas d’hypoxie de grade 4 ou d’hypoxie symptomatique récurrente, il faut cesser définitivement le traitement (voir 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique).
Lors d’une étude clinique (LITESPARK-004) sur l’emploi de WELIREG® dans le traitement de patients atteints d’un AR associé à la maladie de VHL, une hypoxie de grade 3 a été signalée chez un patient (1,6 %) [voir 8 Effets indésirables]. Lors d’une étude clinique (LITESPARK-005) sur l’emploi de WELIREG® dans le traitement de patients atteints d’un AR à un stade avancé, une hypoxie a été signalée chez 15 % des patients. Au total, 38 patients (10 %) ont présenté une hypoxie de grade 3 et 1 patient (0,3 %), une hypoxie de grade 4 (voir 8 Effets indésirables). Parmi les patients ayant présenté une hypoxie, 70 % ont été traités par oxygénothérapie. Le temps médian écoulé avant l’apparition d’une hypoxie était de 1 mois (intervalle : 1 jour à 21 mois). Lors d’une étude clinique (LITESPARK-015) sur l’emploi de WELIREG® dans le traitement de patients atteints d’un PPGL, une hypoxie a été signalée chez 9 patients (13 %). Au total, 7 patients (10 %) ont présenté une hypoxie de grade 3. Parmi les patients ayant présenté une hypoxie, 67 % ont été traités par oxygénothérapie. Le temps médian écoulé avant l’apparition d’une hypoxie était de 35 jours (intervalle : 6 jours à 24 mois).
7.1 Populations particulières
7.1.1 Grossesse
Toxicité embryofœtale :
Les résultats d’études menées chez les animaux indiquent que WELIREG® peut être nocif pour le fœtus, et peut notamment entraîner une perte fœtale, lorsqu’il est administré à une femme enceinte (voir 16 Toxicologie non clinique). Les risques associés au médicament ne peuvent toutefois pas être évalués en raison de l’absence de données sur l’utilisation de WELIREG® chez les femmes enceintes. Les femmes aptes à procréer doivent être informées du risque potentiel pour le fœtus.
Le risque général approximatif d’anomalies congénitales majeures et d’avortement spontané dans la population faisant l’objet de l’indication est inconnu.
Pour plus de renseignements sur la contraception pour les femmes aptes à procréer ou les hommes, veuillez consulter la section 7 Mises en garde et précautions, Santé reproductive.
7.1.2 Allaitement
On ignore si WELIREG® ou ses métabolites sont excrétés dans le lait maternel humain et il n’existe aucune donnée quant à leurs effets sur l’enfant allaité ou sur la production de lait. La prudence est de mise, puisque de nombreux médicaments sont excrétés dans le lait maternel humain. En raison du risque d’effets indésirables graves chez les enfants allaités, il faut conseiller aux femmes de ne pas allaiter pendant leur traitement avec WELIREG® et durant au moins une semaine après l’administration de la dernière dose.
7.1.3 Enfants et adolescents
Enfants (< 12 ans) : L’innocuité et l’efficacité de WELIREG® chez les enfants âgés de moins de 12 ans n’ont pas été établies. L’expérience avec WELIREG® chez les enfants et les adolescents est limitée. Dans l’étude LITESPARK-015, trois adolescents âgés de 15 à 16 ans et pesant > 40 kg, dont un était atteint d’un paragangliome et les deux autres, d’une tumeur stromale gastro-intestinale (TSGI) à un stade avancé, ont reçu 120 mg de WELIREG® une fois par jour. L’innocuité et l’efficacité de WELIREG® n’ont pas été établies chez les enfants et les adolescents (âgés de moins de 18 ans) atteints de la maladie de VHL ou d’un AR, ni chez les enfants âgés de moins de 12 ans atteints d’un PPGL. Les concentrations de belzutifan chez les adolescents étaient comparables à celles observées chez les adultes recevant la même dose, soit 120 mg une fois par jour. Une anémie de grade 2 est survenue chez deux des trois patients. Tous les effets indésirables étaient de grade 1 ou 2; aucun effet indésirable grave ni aucun ajustement posologique en raison d’effets indésirables n’a été signalé. Les données d’efficacité chez les enfants et les adolescents atteints d’un PPGL ont été extrapolées à partir des données obtenues auprès de la population adulte correspondante (voir 10 Pharmacologie clinique et 14 Études cliniques).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : D’après les modélisations pharmacocinétiques de population, aucun ajustement de la posologie de WELIREG® n’est recommandé chez les personnes âgées (voir 10 Pharmacologie clinique). L’étude de phase II (LITESPARK-004) comptait deux (3,3 %) patients atteints d’un AR associé à la maladie de VHL et âgés de 65 ans ou plus (voir 14 Études cliniques). Les études cliniques portant sur WELIREG® dans le traitement de patients atteints de la maladie de VHL ne comprenaient pas un nombre de participants âgés de 65 ans et plus suffisamment élevé pour que l’on puisse déterminer si leur réponse au traitement diffère de celle qui est observée chez les patients plus jeunes.
Parmi les patients atteints d’un AR à un stade avancé qui ont été traités avec WELIREG® dans le cadre de LITESPARK-005, 62 % avaient moins de 65 ans, 28 % avaient entre 65 et 74 ans, et 10 % avaient 75 ans et plus (voir 14 Études cliniques). Le traitement a été interrompu chez 53 % des patients âgés d’au moins
| 65 ans et chez 38 % des patients plus jeunes. La dose a été réduite chez 19 % des patients âgés d’au | |
| moins 65 ans et chez 11 % des patients plus jeunes. | |
Aucune différence globale quant à l’innocuité et à l’efficacité n’a été signalée entre les patients âgés (65 ans et plus) et les patients plus jeunes.
Parmi les 72 patients atteints d’un PPGL qui ont reçu WELIREG® dans le cadre de l’étude LITESPARK-015, 13 % (9 patients) étaient âgés d’au moins 65 ans et 4,2 % (3 patients), d’au moins 75 ans (voir 14 Études cliniques). Les études cliniques portant sur WELIREG® dans le traitement de patients atteints d’un PPGL ne comprenaient pas un nombre de participants âgés de 65 ans et plus suffisamment élevé pour que l’on puisse déterminer si leur réponse au traitement diffère de celle qui est observée chez les patients plus jeunes. Aucune autre expérience clinique n’a mis en évidence de différences dans les réponses entre les patients âgés et les patients plus jeunes.
7.1.5 Métaboliseurs lents de l’UGT2B17 et du CYP2C19
Les patients qui sont soit des métaboliseurs lents de l’UGT2B17, soit des métaboliseurs lents tant de l’UGT2B17 que du CYP2C19 sont plus exposés au belzutifan, ce qui pourrait se traduire par une hausse de la fréquence et de la gravité des effets indésirables de WELIREG chez ces patients. Le nombre estimé de métaboliseurs lents de l’UGT2B17 ou de métaboliseurs lents tant du CYP2C19 que de l’UGT2B17 est plus élevé dans la population asiatique que dans les populations caucasienne et afro-américaine. Il convient de surveiller étroitement l’apparition d’effets indésirables chez les patients qui sont soit des métaboliseurs lents de l’UGT2B17, soit des métaboliseurs lents tant de l’UGT2B17 que du CYP2C19 (voir 4 Posologie et administration, 9 Interactions médicamenteuses, 9.4 Interactions médicament-médicament, 10.2 Pharmacodynamie et 10.3 Pharmacocinétique).
7.1.6 Fonctions hépatique, biliaire et pancréatique
Aucun ajustement de la posologie de WELIREG® n’est recommandé chez les patients atteints d’insuffisance hépatique légère (bilirubine totale ≤ limite supérieure de la normale [LSN] et aspartate aminotransférase [ASAT] > LSN ou bilirubine totale > 1 à 1,5 x LSN et tout taux d’ASAT) ou modérée (classe B de Child-Pugh ou bilirubine totale > 1,5 à ≤ 3 x LSN et tout taux d’ASAT). WELIREG® n’a pas été étudié chez les patients atteints d’insuffisance hépatique grave (voir 4 Posologie et administration, Insuffisance hépatique et 10.3 Pharmacocinétique). Chez les patients atteints d’insuffisance hépatique modérée ou grave, il convient de surveiller l’apparition de tout signe d’intensification des effets indésirables et de modifier la posologie selon les recommandations (voir 4 Posologie et administration et 10 Pharmacologie clinique).
7.1.7 Insuffisance rénale
Aucun ajustement de la posologie de WELIREG® n’est recommandé chez les patients atteints d’insuffisance rénale (y compris dans les cas de maladie rénale au stade terminal) [voir 4 Posologie et administration, Insuffisance rénale et 10.3 Pharmacocinétique]. Chez les patients atteints d’insuffisance rénale grave (DFGe de 15 à 29 mL/min, calculé selon l’équation MDRD), il convient de surveiller l’apparition de tout signe d’intensification des effets indésirables et de modifier la posologie selon les recommandations (voir 4 Posologie et administration et 10 Pharmacologie clinique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables d’importance clinique suivants sont abordés ailleurs dans la monographie (voir 7 Mises en garde et précautions) :
Adénocarcinome rénal (AR) associé à la maladie de maladie de von Hippel-Lindau (VHL), hémangioblastomes du système nerveux central (SNC) et tumeurs neuroendocrines pancréatiques (TNEp)
L’innocuité de WELIREG® a été évaluée dans le cadre d’une étude clinique (LITESPARK-004) ouverte de phase II menée auprès d’un seul groupe chez 61 patients atteints d’un AR associé à la maladie de VHL et qui n’avaient pas besoin de subir d’intervention chirurgicale immédiate. Les patients admis à l’étude présentaient aussi d’autres tumeurs associées à la maladie de VHL, notamment des lésions pancréatiques, des tumeurs neuroendocrines pancréatiques (TNEp), des hémangioblastomes du système nerveux central (SNC) et des hémangioblastomes de la rétine. Les patients étaient traités avec WELIREG® à 120 mg une fois par jour. La durée médiane d’exposition à WELIREG® était de 37,3 mois (intervalle : 1,9 à 46,1 mois), et 90 % des patients y ont été exposés 18 mois ou plus.
Effets indésirables survenus en cours de traitement
Dans le cadre de LITESPARK-004 (étude pivot), un effet indésirable survenu en cours de traitement (EISCT) a été signalé par tous les 61 patients qui ont reçu WELIREG®. Les EISCT les plus fréquemment observés (fréquence de ≥ 20 %) dans le traitement avec WELIREG® étaient l’anémie (90,2 %), la fatigue (73,8 %), les maux de tête (47,5 %), les étourdissements (45,9 %), les nausées (39,3 %), la dyspnée (26,2 %), la myalgie (24,6 %), la constipation (23,0 %), l’arthralgie (21,3 %) et la vision floue (21,3 %).
Des EISCT de grade 3 ou plus se sont produits chez 44,3 % des patients, dont des EISCT de grade 3, de grade 4 et de grade 5 observés chez 36,1 %, 4,9 % et 3,3 % des patients, respectivement. Les EISCT de grade 3 ou plus les plus fréquents étaient l’anémie (11,5 %), l’hypertension (9,8 %) et la fatigue (4,9 %). Trois (4,9 %) EISCT de grade 4 (embolie, décollement de la rétine et occlusion de la veine rétinienne) et deux (3,3 %) EISCT de grade 5 (tentative de suicide et toxicité à différents agents) se sont produits.
Des EISCT graves ont été signalés chez 29,5 % des patients; les seuls effets indésirables graves signalés chez plus d’un participant étaient l’hémorragie intracrânienne et l’embolie (chacun signalé chez 2 participants atteints d’un hémangioblastome du SNC associé à la maladie de VHL [3,3 %]).
Les EISCT menant à l’interruption du traitement les plus fréquemment signalés (≥ 3 %) étaient la fatigue (11,5 %), les nausées (9,8 %), les maux de tête (6,6 %), les étourdissements (4,9 %), le syndrome pseudogrippal (4,9 %), les douleurs abdominales (3,3 %), l’anémie (3,3 %), la COVID-19 (3,3 %), l’hémorragie intracrânienne (3,3 %), la syncope (3,3 %) et les vomissements (3,3 %).
Les EISCT les plus fréquents qui ont entraîné une réduction de la dose de WELIREG® étaient la fatigue (8,2 %) et l’anémie (3,3 %). Aucun autre effet indésirable menant à une réduction de la dose n’a été signalé par plus d’un patient.
Les EISCT ont entraîné des arrêts définitifs du traitement avec WELIREG® chez quatre patients (6,6 %) (étourdissements de grade 1, hémorragie intracrânienne de grade 2, toxicité à différents agents de grade 5 et tentative de suicide de grade 5).
Adénocarcinome rénal (AR)
L’innocuité de WELIREG® a été évaluée dans le cadre d’une étude clinique (LITESPARK-005) ouverte de phase III contrôlée par comparateur actif menée auprès de 732 patients atteints d’un AR à un stade avancé et dont la maladie a progressé après qu’ils aient préalablement reçu un agent anti-PD-1 (protéine 1 de mort cellulaire programmée) ou anti-PD-L1 (ligand 1 de mort cellulaire programmée) et un agent ciblant le facteur de croissance endothélial vasculaire (ou VEGF, de l’anglais vascular endothelial growth factor). Les patients étaient traités avec WELIREG® à 120 mg (n = 372) ou l’évérolimus à 10 mg (n = 360) par voie orale une fois par jour. La durée médiane d’exposition à WELIREG® était de 7,6 mois (intervalle : 0,1 à 36 mois) et la durée médiane d’exposition à l’évérolimus était de 3,9 mois (intervalle : 0 à 33 mois).
Effets indésirables survenus en cours de traitement
Les EISCT le plus fréquemment observés (fréquence de ≥ 20 %) dans le groupe de traitement avec WELIREG® étaient l’anémie (83 %), la fatigue (46 %), la douleur musculosquelettique (38 %) et l’œdème (20 %).
Des EISCT graves se sont produits chez 42 % des patients traités avec WELIREG® et chez 38 % des participants qui ont reçu l’évérolimus. Les effets indésirables graves, observés chez au moins 2 % des patients et signalés plus fréquemment dans le groupe WELIREG® que dans le groupe évérolimus, étaient l’hypoxie (7,5 % vs 0 %), l’anémie (5,4 % vs 2,2 %), la pneumonie (4,8 % vs 5,6 %) et l’hémorragie (3,0 % vs 0,6 %).
Les EISCT ont entraîné l’arrêt définitif du traitement chez 6 % des patients traités avec WELIREG® et chez 15 % de ceux traités avec l’évérolimus. L’EISCT le plus fréquemment signalé ayant mené à un arrêt définitif dans le groupe WELIREG® comparativement au groupe évérolimus était l’hypoxie (0,8 % vs 0,0 %).
Des EISCT menant à l’interruption du traitement avec WELIREG® se sont produits chez 44 % des patients. Les EISCT les plus fréquents ayant nécessité une interruption du traitement chez ≥ 1 % des patients du groupe WELIREG® étaient l’anémie (9 %), l’hypoxie (5,6 %), la COVID-19 (5,1 %), la fatigue (3,2 %), la pneumonie (2,7 %), la diarrhée (2,2 %), l’hémorragie (2,2 %), les étourdissements (1,9 %), la dyspnée (1,9 %), l’épanchement pleural (1,9 %), les nausées (1,3 %), la pyrexie (1,3 %), la compression de la moelle épinière (1,1 %), la douleur abdominale (1,1 %) et l’éruption cutanée (1,1 %). Une interruption du traitement a été observée chez 26 % (13/51) des patients de la population asiatique comparativement à 22 % (64/294) de ceux de la population caucasienne (voir 10.2 Pharmacodynamie et 10.3 Pharmacocinétique).
Les EISCT ont entraîné une réduction de la dose de WELIREG® chez 14 % des patients. Les EISCT menant à une réduction de la dose le plus fréquemment signalés (≥ 1 %) dans le groupe WELIREG® étaient l’hypoxie (5,6 %), l’anémie (3 %) et la fatigue (1,1 %).
Une réduction de la dose a été observée chez 24 % (12/51) des patients de la population asiatique par rapport à 10 % (30/294) de ceux de la population caucasienne (voir 10.2 Pharmacodynamie et 10.3 Pharmacocinétique).
Phéochromocytome ou paragangliome à un stade avancé
L’innocuité du belzutifan a été évaluée dans le cadre d’une étude clinique (LITESPARK-015) ouverte de phase II menée auprès de 72 patients atteints d’un PPGL non résécable, localement avancé ou métastatique. Les patients étaient traités avec le belzutifan à 120 mg une fois par jour jusqu’à la progression de la maladie ou l’apparition d’une toxicité intolérable. La durée médiane d’exposition au belzutifan était de 20 mois (intervalle : 0,3 à 32,5 mois).
Effets indésirables survenus en cours de traitement
Les EISCT le plus fréquemment observés (fréquence de ≥ 20 %) dans le groupe de traitement avec WELIREG® incluaient les suivants : anémie (96 %), fatigue (39 %), dyspnée (31 %), maux de tête (29 %), dorsalgie (26 %), étourdissements (25 %), nausées (25 %), arthralgie (24 %), constipation (24 %) et œdème périphérique (22 %).
Des EISCT graves se sont produits chez 36 % des patients traités avec WELIREG®. Les effets indésirables graves signalés chez plus d’un participant étaient l’anémie (4,2 %), la dyspnée (2,8 %), l’hypertension (2,8 %), l’hypoxie (2,8 %), la pneumonie (2,8 %) et la pyélonéphrite (2,8 %).
Les EISCT ont entraîné l’arrêt définitif du traitement chez 2,8 % des patients. Les deux EISCT ayant entraîné l’arrêt définitif du traitement étaient les suivants : augmentation du taux d’alanine aminotransférase (ALAT) [1,4 %] et paraparésie (1,4 %).
Des EISCT menant à l’interruption du traitement avec WELIREG® se sont produits chez 40 % des patients. Les EISCT les plus fréquents ayant nécessité une interruption du traitement chez ≥ 2 % des patients étaient l’hypoxie (4,2 %), les nausées (4,2 %), l’anémie (2,8 %), l’asthénie (2,8 %), la COVID-19 (2,8 %), la toux (2,8 %), les étourdissements (2,8 %), la pneumonie (2,8 %) et la pyélonéphrite (2,8 %). Les EISCT ont entraîné une réduction de la dose de WELIREG® chez 14 % des patients. Les EISCT menant à une réduction de la dose le plus fréquemment signalés (≥ 2 %) étaient l’hypoxie (4,2 %), l’anémie (2,8 %) et la fatigue (2,8 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Cas d’adénocarcinome rénal (AR) associé à la maladie de von Hippel-Lindau (VHL), d’hémangioblastomes du système nerveux central (SNC) et de tumeurs neuroendocrines pancréatiques (TNEp)
L’innocuité de WELIREG® a été évaluée chez la totalité des 61 patients inscrits à l’étude clinique pivot de phase II (LITESPARK-004) menée dans un seul groupe et atteints d’un AR non métastatique associé à la maladie de VHL qui ont reçu au moins une dose de 120 mg de WELIREG® en monothérapie. Dans le cadre de LITESPARK-004, la durée médiane d’exposition a été de 37,3 mois (intervalle : 1,9 à 46,1 mois). L’âge médian était de 41 ans (intervalle : 19 à 66 ans), et 3,3 % des patients étaient âgés d’au moins 65 ans. Les effets indésirables survenus en cours de traitement signalés chez au moins 10 % des patients sont énumérés au Tableau 3.
Tableau 3 – Effets indésirables survenus en cours de traitement chez ≥ 10 % des patients traités avec WELIREG® (LITESPARK-004)
| WELIREG® | ||||||
| N = 61 | ||||||
| Tous les grades | Grades 3 et 4 | |||||
| n (%) | n (%) | |||||
| Affections hématologiques et du système lymphatique | ||||||
| Anémie | 55 (90) | 7 (11) | ||||
| Affections oculaires | ||||||
| Déficience visuelle† | 17 (28) | 2 (3) | ||||
| Affections gastro-intestinales | ||||||
| Nausées | 24 (39) | 0 | ||||
| Constipation | 14 (23) | 0 | ||||
| Douleur abdominale‡ | 14 (23) | 0 | ||||
| Diarrhée | 11 (18) | 1 (2) | ||||
| Vomissements | 7 (11) | 0 | ||||
| Troubles généraux et anomalies au site d’administration | ||||||
| Fatigue§ | 46 (75) | 3 (5) | ||||
| Œdème périphérique | 9 (15) | 0 | ||||
| Infections | ||||||
| COVID-19a | 8 (13) | 1 (2) | ||||
| Infection des voies respiratoires supérieures¶ | 14 (23) | 0 | ||||
| Infection urinaire | 8 (13) | 1 (2) | ||||
| Investigations | ||||||
| Augmentation de l’alanine aminotransférase | 12 (20) | 0 | ||||
| Gain de poids | 10 (16) | 1 (2) | ||||
| Augmentation de l’aspartate aminotransférase | 7 (11) | 0 | ||||
| Augmentation de la créatininémie | 7 (11) | 0 | ||||
| Affections musculosquelettiques et du tissu conjonctif | ||||||
| Arthralgie | 13 (21) | 0 | ||||
| Dorsalgie | 11 (18) | 0 | ||||
| Myalgie | 15 (25) | 1 (2) | ||||
| Spasmes musculaires | 7 (11) | 0 | ||||
| Affections du système nerveux | ||||||
| Maux de tête# | 30 (49) | 0 | ||||
| ÉtourdissementsÞ | 28 (46) | 0 | ||||
| Trouble de l’attention | 8 (13) | 0 | ||||
| Affections psychiatriques | ||||||
| Insomnie | 9 (15) | 0 | ||||
| Anxiété | 7 (11) | 0 | ||||
| Affections respiratoires, thoraciques et médiastinales | ||||||
| Dyspnée | 16 (26) | 1 (2) | ||||
| Toux | 7 (11) | 0 | ||||
| Affections vasculaires | ||||||
| Hypertension | 9 (15) | 6 (10) | ||||
† Notamment déficience visuelle, vision floue, occlusion de la veine rétinienne et décollement de la rétine ‡ Notamment inconfort abdominal, douleur abdominale, douleur dans le haut de l’abdomen et douleur dans le bas de l’abdomen
§ Notamment fatigue et asthénie
¶ Notamment bronchite, sinusite, infection des voies respiratoires supérieures et infection virale des voies respiratoires supérieures
# Notamment maux de tête et migraine
Þ Notamment étourdissements et vertiges
a Notamment COVID-19, pneumonie causée par la COVID-19 et syndrome post-COVID-19
Dans le cadre d’une étude clinique (LITESPARK-004) visant à évaluer WELIREG® pour le traitement des patients atteints d’un AR associé à la maladie de VHL, on a observé une hypoxie de grade 3 chez un patient (1,6 %). Ce cas d’hypoxie s’est produit dans les deux premiers mois suivant l’instauration du traitement chez un patient atteint d’une maladie pulmonaire restrictive non diagnostiquée et asymptomatique. Ce patient n’a pas reçu d’oxygène supplémentaire et a été pris en charge avec une réduction de dose pour passer à 80 mg une fois par jour sans récidive d’hypoxie. Dans une autre étude clinique (étude 001) visant à évaluer le traitement de tumeurs solides à un stade avancé non associées à la maladie de VHL en administrant la même dose de WELIREG®, on a observé une hypoxie chez 18 patients (31 %), et une hypoxie de grade 3 chez 12 patients (20,7 %).
Adénocarcinome rénal (AR)
Les effets indésirables survenus en cours de traitement le plus fréquemment observés
(fréquence de ≥ 10 %) dans le groupe de traitement avec WELIREG® dans le cadre de l’étude LITESPARK-005 sont énumérés dans le Tableau 4.
Tableau 4 – Effets indésirables survenus en cours de traitement chez ≥ 10 % des patients traités avec WELIREG® dans le cadre de LITESPARK-005
| WELIREG® | Évérolimus | |||||||||||
| n = 372 | n = 360 | |||||||||||
| Tous les grades | Grades 3 et 4 | Tous les grades | Grades 3 et 4 | |||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| Affections hématologiques et du système lymphatique | ||||||||||||
| Anémie* | 309 (83) | 121 (33) | 205 (57) | 65 (18) | ||||||||
| Affections gastro-intestinales | ||||||||||||
| Nausées | 67 (18) | 2 (1) | 41 (11) | 1 (0) | ||||||||
| Constipation | 62 (17) | 0 (0) | 29 (8) | 0 (0) | ||||||||
| Vomissements | 48 (13) | 3 (1) | 32 (9) | 3 (1) | ||||||||
| Diarrhée† | 45 (12) | 5 (1) | 71 (20) | 6 (2) | ||||||||
| Douleur abdominale‡ | 40 (11) | 4 (1) | 30 (8) | 1 (0) | ||||||||
| Troubles généraux et anomalies au site d’administration | ||||||||||||
| Fatigue§ | 171 (46) | 13 (3) | 151 (42) | 17 (5) | ||||||||
| WELIREG® | Évérolimus | |||||||
| n = 372 | n = 360 | |||||||
| Œdème¶ | 76 (20) | 2 (1) | 83 (21) | 2 (1) | ||||
| Infections et infestations | ||||||||
| COVID-19# | 41 (11) | 7 (2) | 42 (12) | 17 (5) | ||||
| Troubles du métabolisme et de la nutrition | ||||||||
| Diminution de l’appétit | 54 (15) | 4 (1) | 57 (16) | 0 (0) | ||||
Affections musculosquelettiques et du tissu conjonctif | ||||||||
| Douleur musculosquelettiqueÞ | 140 (38) | 6 (2) | 103 (29) | 8 (2) | ||||
| Affections du système nerveux | ||||||||
| Étourdissementsa | 51 (14) | 0 (0) | 9 (3) | 0 (0) | ||||
| Maux de têteè | 46 (12) | 2 (1) | 27 (8) | 1 (0) | ||||
| Affections respiratoires, thoraciques et médiastinales | ||||||||
| Dyspnéeð | 63 (17) | 6 (2) | 59 (16) | 10 (3) | ||||
| Hypoxie | 54 (15) | 39 (11) | 4 (1) | 4 (1) | ||||
| Affections vasculaires | ||||||||
| Hémorragieβ | 39 (10) | 10 (3) | 39 (11) | 2 (1) | ||||
* Notamment anémie et diminution du taux d’hémoglobine
† Notamment diarrhée, colite et entérocolite
‡ Notamment douleur abdominale, douleur dans le bas de l’abdomen et douleur dans le haut de l’abdomen, inconfort abdominal, malaise épigastrique et douleur gastro-intestinale
§ Notamment fatigue, asthénie et léthargie
¶ Notamment œdème périphérique, œdème du visage, œdème généralisé, œdème, œdème périorbitaire, œdème palpébral, œdème localisé, œdème des organes génitaux, œdème oculaire et enflure
# Notamment COVID-19 et pneumonie causée par la COVID-19
Þ Notamment douleur musculosquelettique thoracique, dorsalgie, douleur osseuse, douleur aux extrémités, rachialgie, arthralgie, myalgie, douleur musculosquelettique, douleur thoracique non cardiaque, douleur cervicale, arthrite, malaise musculosquelettique et raideur musculosquelettique
a Notamment étourdissements et vertiges
è Notamment maux de tête et migraine
ð Notamment dyspnée et dyspnée à l’effort
β Notamment hématurie, hémoptysie, épistaxis, saignement gingival, hémorragie gastro-intestinale, hémorragie intracrânienne, hémorragie rectale, hémorragie digestive haute, hémorragie cérébrale, hémorragie de l’intestin grêle, hémorragie anale, hémorragie intra-abdominale, hémorragie péricardique, hémorragie pulmonaire et hémorragie du vitré
Grades établis selon les critères CTCAE (Common Terminology Criteria for Adverse Events) du National Cancer Institute (NCI), version 5.0.
Phéochromocytome ou paragangliome à un stade avancé
Les effets indésirables survenus en cours de traitement le plus fréquemment observés (fréquence de ≥ 10 %) chez les patients atteints d’un PPGL dans le cadre de l’étude LITESPARK-015 sont énumérés dans le Tableau 1.
Tableau 1 – Effets indésirables survenus en cours de traitement chez ≥ 10 % des patients atteints d’un PPGL traités avec WELIREG® dans le cadre de LITESPARK-015
| Effet indésirable | WELIREG® (n = 72) | |
Tous les grades* n (%) | Grades 3 et 4 n (%) | |
| Affections hématologiques et du système lymphatique | ||
| Anémie | 69 (96) | 16 (22) |
| Troubles généraux et anomalies au site d’administration | ||
| Fatigue† | 40 (56) | 7 (10) |
| Œdème† | 17 (24) | 0 |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Douleur musculosquelettique† | 40 (56) | 4 (6) |
| Spasmes musculaires | 9 (13) | 0 |
| Faiblesse musculaire | 9 (13) | 2 (2,8) |
| Affections respiratoires, thoraciques et médiastinales | ||
| Dyspnée† | 24 (33) | 1 (1,4) |
| Toux | 11 (15) | 0 |
| Hypoxie | 9 (13) | 7 (10) |
| Congestion nasale | 7 (10) | 0 |
| Affections du système nerveux | ||
| Maux de tête | 21 (29) | 1 (1,4) |
| Étourdissements† | 19 (26) | 2 (2,8) |
| Neuropathie périphérique† | 9 (13) | 0 |
| Affections gastro-intestinales | ||
| Nausées | 18 (25) | 1 (1,4) |
| Constipation | 17 (24) | 1 (1,4) |
| Diarrhée | 11 (15) | 0 |
| Douleur abdominale† | 9 (13) | 1 (1,4) |
| Vomissements | 7 (10) | 1 (1,4) |
| Affections vasculaires | ||
| Hypertension† | 15 (21) | 9 (13) |
| Hypotension† | 7 (10) | 2 (2,8) |
| Hémorragie† | 7 (10) | 2 (2,8) |
| Infections | ||
| COVID-19 | 12 (17) | 2 (2,8) |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 10 (14) | 2 (2,8) |
| Investigations | ||
| Gain de poids | 9 (13) | 5 (7) |
| Affections cardiaques | ||
| Arythmie† | 8 (11) | 2 (2,8) |
| Effet indésirable | WELIREG® (n = 72) | |
Tous les grades* n (%) | Grades 3 et 4 n (%) | |
| Palpitations | 7 (10) | 0 |
* Selon la version 5.0 des critères CTCAE du NCI. † Incluant d’autres termes connexes
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Cas d’adénocarcinome rénal (AR) associé à la maladie de maladie de von Hippel-Lindau (VHL), d’hémangioblastomes du système nerveux central (SNC) et de tumeurs neuroendocrines pancréatiques (TNEp)
Voici une liste de termes désignant des effets indésirables survenus en cours de traitement à une fréquence de ≥ 1 % et de < 10 % dans LITESPARK-004.
Affections hématologiques et du système lymphatique : hypotransferrinémie, lymphadénopathie Affections cardiaques : bradycardie sinusale, épanchement péricardique, tachycardie sinusale, angine
| de poitrine, dissection d’une artère coronaire, dysfonctionnement du ventricule gauche, tachycardie, | |
| palpitations, hypertrophie atriale | |
Affections de l’oreille et du labyrinthe : acouphènes, douleur à l’oreille externe, douleur auriculaire, dysfonction de la trompe d’Eustache, production excessive de cérumen, hypoacousie, épanchement dans la région mastoïdienne, épanchement dans l’oreille moyenne, gêne à l’oreille, inflammation de l’oreille externe, inflammation de l’oreille moyenne
Affections endocriniennes : hypothyroïdie, insuffisance surrénalienne
Affections oculaires : sécheresse oculaire, larmoiement accru, diplopie, hémorragie conjonctivale, irritation oculaire, photophobie, corps flottants vitréens, blépharite, myopie, gêne oculaire, œdème périorbitaire, presbytie, hémorragie rétinienne, trouble vasculaire rétinien, douleur oculaire, hémorragie du vitré
Affections gastro-intestinales : stomatite, distension abdominale, gastrite, douleur buccale, ulcère aphteux, colite, kyste buccal, sécheresse buccale, dyspepsie, reflux gastro-œsophagien, hémorragie hémorroïdaire, hémorroïdes, œdème des lèvres
Troubles généraux et anomalies au site d’administration : douleur thoracique non cardiaque, frissons, malaise, trouble de la démarche, complication associée au dispositif, œdème localisé, interaction médicamenteuse, sensation anormale, œdème généralisé, enflure périphérique, sensation de corps étranger, intolérance à la chaleur, gêne thoracique, douleur, nodule, pyrexie, douleur thoracique, syndrome pseudogrippal
Affections hépatobiliaires : colique biliaire
Affections du système immunitaire : allergies saisonnières, allergie au produit de contraste, hypersensibilité, réaction anaphylactique
Infections et infestations : conjonctivite, otite moyenne, grippe, cystite, diverticulite, rhinite, infection virale, orgelet, zona, teigne du corps, infection à Borrelia, infection oculaire, folliculite, gastro-entérite virale, infection par Helicobacter, réactivation du virus de l’herpès (herpès simplex), infection unguéale, rhinopharyngite, infection des voies respiratoires, infection scrotale, amygdalite streptococcique, infection à entérocoques des voies urinaires, cellulite, otite moyenne chronique, pneumonie, éruption cutanée pustuleuse
Lésions, intoxications et complications d’interventions : chute, contusion, piqûre d’arthropode, exposition à des maladies transmissibles, blessure au visage, douleur au site d’incision, déchirure musculaire, complications associées à une intervention oculaire, fracture des côtes, lacération cutanée, brûlure thermique, toxicité à différents agents, entorse d’un ligament, douleur lors d’une intervention, fracture rachidienne
Investigations : diminution du nombre de globules blancs, diminution du nombre de neutrophiles, augmentation du taux sanguin de cholestérol, diminution du nombre de réticulocytes, diminution du nombre de lymphocytes, diminution du nombre de plaquettes, augmentation du taux sanguin de bilirubine, augmentation du taux d’amylase, diminution du fer sanguin, augmentation de la concentration d’adrénaline, diminution du débit de filtration glomérulaire, présence de nitrites dans les urines, augmentation de la pression systolique au ventricule droit, perte de poids, augmentation du taux sanguin de phosphatase alcaline, augmentation de la pression intraoculaire, augmentation du taux de lipase, résultat positif au test de dépistage du SRAS-CoV-2
Troubles du métabolisme et de la nutrition : diminution de l’appétit, hyperglycémie, hypermagnésémie, hypoglycémie, déshydratation, hyperkaliémie, hypophosphatémie, hyponatrémie, carence en vitamine D, hypokaliémie, diabète sucré, carence en fer
Affections musculosquelettiques et du tissu conjonctif : douleur cervicale, faiblesse musculaire, douleur thoracique musculosquelettique, douleur musculosquelettique, douleur à la mâchoire, épanchement articulaire, douleur au flanc, douleur aux extrémités
Tumeurs bénignes, malignes et non précisées : cancer de la vulve, cancer du poumon non à petites cellules
Affections du système nerveux : dysgueusie, syncope, tremblement, hyperesthésie, hypoesthésie, neuropathie sensorielle périphérique, somnolence, présyncope, baisse du niveau de conscience, convulsion, trouble cognitif, dysesthésie, troubles de la mémoire, hémorragie intracrânienne, perte de conscience, névralgie, sciatique, paresthésie, aphasie, dysarthrie, hémiparesthésie, paralysie du nerf sciatique poplité externe, syndrome des jambes sans repos
Problèmes de produit : perturbations liées au dispositif
Affections psychiatriques : humeur dépressive, dysphorie, dépression majeure, altération de l’humeur, dépression, trouble d’hyperactivité avec déficit de l’attention, hallucinations hypnopompiques, tentative de suicide
Affections du rein et des voies urinaires : pollakiurie, urgence mictionnelle, douleur dans la région rénale, atteinte rénale aiguë, nycturie, hématurie, incontinence urinaire, spasmes de la vessie, néphrolithiase, diminution du débit d’urine
Affections des organes de reproduction et du sein : douleur pelvienne, dysménorrhée, symptômes ménopausiques, lésion vaginale, sécheresse vulvo-vaginale, azoospermie, saignement menstruel abondant, saignement utérin anormal, masse du sein, dysfonctionnement érectile, gynécomastie, règles irrégulières, kyste de l’ovaire, atrophie testiculaire
Affections respiratoires, thoraciques et médiastinales : syndrome de toux provenant des voies aériennes supérieures, hypoxie, dysphonie, épistaxis, hypertrophie des amygdales, douleur oropharyngée, congestion nasale, rhinite allergique
Affections de la peau et du tissu sous-cutané : prurit, éruption maculopapuleuse, éruption cutanée, ulcère de décubitus, dermatite acnéiforme, trouble cutané, exfoliation de la peau, alopécie, ampoule, dermatite de contact, éruption cutanéo-muqueuse, strie unguéale, onycholyse, éruption prurigineuse, décoloration de la peau, odeur corporelle anormale, trouble des glandes sudoripares, urticaire, xérodermie, sécheresse de la peau, pétéchie
Actes médicaux et chirurgicaux : cholécystectomie
Affections vasculaires : hypotension, hypotension orthostatique, bouffées de chaleur, embolie Adénocarcinome rénal (AR)
Voici une liste de termes désignant des effets indésirables survenus en cours de traitement avec WELIREG® à une fréquence de ≥ 1 % et de < 10 % dans LITESPARK-005. Les EISCT pertinents sur le plan clinique (différence de plus de 5 % entre les groupes) ont été répertoriés selon leur fréquence observée dans les groupes de traitement.
Affections hématologiques et du système lymphatique : thrombopénie, neutropénie Affections cardiaques : palpitations, tachycardie, fibrillation auriculaire, insuffisance cardiaque Affections de l’oreille et du labyrinthe : acouphènes, vertiges
Affections endocriniennes : hypothyroïdie
Affections oculaires : déficience visuelle (7,5 % dans le groupe WELIREG® vs 1,7 % dans le groupe évérolimus; ce qui inclut : vision floue, cataracte, baisse de l’acuité visuelle, troubles visuels, décollement rétinien), sécheresse oculaire
Affections gastro-intestinales : stomatite, distension abdominale, dyspepsie, sécheresse buccale, reflux gastro-œsophagien, dysphagie, douleur buccale
Troubles généraux et anomalies au site d’administration : pyrexie, douleur thoracique, malaise, gêne thoracique, maladie pseudogrippale, œdème périphérique, douleur, xérose, frissons Investigations : gain de poids (5,9 % dans le groupe WELIREG® vs 0,8 % dans le groupe évérolimus), perte de poids
Infections et infestations : pneumonie (ce qui inclut : pneumonie, pneumonie atypique et infection des voies respiratoires inférieures), infection urinaire, zona, infection des voies respiratoires supérieures, infection, rhinopharyngite
Lésions, intoxications et complications d’interventions : chute, fracture rachidienne par compression Affections hépatobiliaires : hypertransaminasémie
Troubles du métabolisme et de la nutrition : acidose, diabète sucré
Affections musculosquelettiques et du tissu conjonctif : spasmes musculaires, faiblesse musculaire, douleur au flanc, douleur à l’aine, enflure des articulations, arthrose, syndrome de la coiffe des rotateurs Affections du système nerveux : paresthésie, neuropathie périphérique, convulsions, compression de la moelle épinière, tremblements, hémiparésie, trouble de la mémoire, somnolence, syncope Tumeurs bénignes, malignes et non précisées : douleur cancéreuse, douleur tumorale Affections psychiatriques : insomnie, anxiété, état confusionnel, dépression, irritabilité Affections du rein et des voies urinaires : protéinurie, dysurie, pollakiurie, insuffisance rénale, rétention urinaire
Affections respiratoires, thoraciques et médiastinales : toux, épanchement pleural, embolie pulmonaire, dysphonie, congestion nasale, syndrome d’apnée du sommeil
Affections de la peau et du tissu sous-cutané : prurit, sécheresse de la peau, érythrodysesthésie palmoplantaire, hyperhidrose, ulcère cutané
Affections vasculaires : hypertension, hypotension
Phéochromocytome ou paragangliome à un stade avancé
Voici une liste de termes désignant des effets indésirables survenus en cours de traitement à une fréquence de ≥ 1 % et de < 10 % chez des patients atteints d’un PPGL dans LITESPARK-015. Affections hématologiques et du système lymphatique : lymphopénie, neutropénie, thrombopénie Affections cardiaques : fibrillation auriculaire, bloc auriculoventriculaire, insuffisance cardiaque, palpitations, bradycardie sinusale, tachycardie sinusale, tachycardie
Affections de l’oreille et du labyrinthe : douleur auriculaire, inflammation de l’oreille externe, hypoacousie, épanchement dans l’oreille moyenne, acouphènes, vertiges
Affections oculaires : sécheresse oculaire, prurit oculaire, larmoiement accru, œdème maculaire, photophobie, photopsie, vision trouble
Affections gastro-intestinales : distension abdominale, douleur abdominale, douleur dans le bas de l’abdomen, douleur dans le haut de l’abdomen, sécheresse buccale, dyspepsie, dysphagie, fécalome, flatulences, intoxication alimentaire, gastrite, polype gastro-intestinal, reflux gastro-œsophagien, hématochézie, hémorroïdes, hernie inguinale, œsophagite, hémorragie rectale, stomatite, douleur dentaire, vomissements
Troubles généraux et anomalies au site d’administration : douleur thoracique, frissons, œdème facial, douleur faciale, œdème généralisé, hyperthermie, maladie pseudogrippale, œdème localisé, malaise, sécheresse des muqueuses, œdème, douleur, pyrexie, xérose
Affections hépatobiliaires : obstruction des voies biliaires
Affections du système immunitaire : allergie au produit de contraste, réaction au produit de contraste, allergie alimentaire
Infections et infestations : bactériémie, bronchite, pneumonie causée par la COVID-19, cellulite, conjonctivite, cystite, furoncle, gastro-entérite, gastro-entérite virale, infection virale gastro-intestinale, réactivation du virus de l’herpès (herpès simplex), zona, infection, grippe, labyrinthite, rhinopharyngite, zona ophtalmique, otite externe, parodontite, pharyngite à streptocoque, pneumonie, pyélonéphrite, infection des voies respiratoires, infection virale des voies respiratoires, abcès scrotal, sinusite, syphilis, infection dentaire, infection des voies respiratoires supérieures, infection urinaire Lésions, intoxications et complications d’interventions : chute, fracture de la main, réaction liée à la perfusion, accident de la circulation
Investigations : augmentation du taux d’amylase, augmentation du taux sanguin d’albumine, augmentation du taux sanguin de phosphatase alcaline, augmentation du taux sanguin de créatinine, diminution du taux sanguin de phosphore, augmentation de la tension artérielle, hausse de la thyréostimuline sanguine, diminution de la fraction d’éjection, allongement de l’intervalle QT à l’électrocardiogramme, onde T anormale à l’électrocardiogramme, augmentation du taux de gamma-glutamyltransférase, état physique général anormal, augmentation de la fréquence cardiaque, augmentation du rapport international normalisé, augmentation du taux de lipase, diminution du nombre de lymphocytes, diminution du nombre de monocytes, diminution du nombre de neutrophiles, diminution du nombre de plaquettes, baisse du taux de protéines totales, résultat positif au test de dépistage du SRAS-CoV-2, perte de poids, diminution du nombre de globules blancs Troubles du métabolisme et de la nutrition : déshydratation, diabète, hyperalbuminémie, hypercalcémie, hyperglycémie, hyperkaliémie, hypermagnésémie, hyperphosphatémie, hypoalbuminémie, hypocalcémie, hypokaliémie, hypomagnésémie, hyponatrémie, hypophosphatémie, carence en fer, syndrome de lyse tumorale, carence en vitamine B12
Affections musculosquelettiques et du tissu conjonctif : douleur osseuse, exostose, douleur au flanc, diminution de l’amplitude des mouvements articulaires, raideur articulaire, enflure des articulations, rétraction musculaire, tension musculaire, contractions fasciculaires, douleur thoracique musculosquelettique, douleur musculosquelettique, raideur musculosquelettique, myalgie, douleur au cou, douleur aux extrémités, douleur au sacrum, douleur à la colonne vertébrale, torticolis Tumeurs bénignes, malignes et non précisées (y compris les kystes et les polypes) : carcinome basocellulaire, histiocytome fibreux, tumeur bénigne du follicule pileux, nævus mélanocytaire, douleur tumorale
Affections du système nerveux : anosmie, syndrome cervico-brachial, trouble de l’attention, vertiges orthostatiques, dysesthésie, dysgueusie, dyskinésie, hypoesthésie, hypertension intracrânienne, syndrome de compression médullaire, troubles de la mémoire, névralgie, neuropathie périphérique, paresthésie, paraparésie, parosmie, neuropathie sensorielle périphérique, présyncope, tremblement de repos, sciatique, syncope, tremblement
WELIREG® (belzutifan) Page 25 de 48 Affections psychiatriques : anxiété, état confusionnel, dépression, découragement, dysphorie, insomnie, ralentissement psychomoteur
Affections du rein et des voies urinaires : néphropathie chronique, hématurie, pollakiurie, protéinurie, obstruction des voies urinaires
Affections des organes de reproduction et du sein : douleur mammaire, dysménorrhée, saignements menstruels importants, polype utérin, prurit vulvo-vaginal
Affections respiratoires, thoraciques et médiastinales : œdème pulmonaire aigu, insuffisance respiratoire aiguë, dyspnée à l’effort, épistaxis, hémoptysie, hoquet, congestion nasale, syndrome d’apnée obstructive du sommeil, douleur oropharyngée, affection pharyngée, hémorragie pharyngée, effusion pleurale, embolie pulmonaire, rhinite allergique, rhinorrhée, syndrome d’apnée du sommeil, éternuements, irritation de la gorge
Affections de la peau et du tissu sous-cutané : alopécie, sécheresse de la peau, érythème, dermatite des mains, hidradénite, hyperhidrose, urticaire mécanique, décoloration des ongles, papule, prurit, éruption cutanée, séborrhée, dermatite séborrhéique
Affections vasculaires : embolie, bouffées vasomotrices, crise hypertensive, hypotension, hypotension orthostatique, thrombose veineuse
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Cas d’adénocarcinome rénal (AR) associé à la maladie de maladie de von Hippel-Lindau (VHL), d’hémangioblastomes du système nerveux central (SNC) et de tumeurs neuroendocrines pancréatiques (TNEp)
Le Tableau 6 présente les résultats de laboratoire anormaux pertinents sur le plan clinique.
Tableau 6 – Aggravation de certaines anomalies dans les résultats d’analyses de laboratoire (> 10 %) par rapport aux valeurs initiales chez des patients qui ont reçu WELIREG® dans LITESPARK-004
Anomalies observées dans les résultats d’analyses de laboratoire* | WELIREG® | |||||||||||
| (N = 61) | ||||||||||||
| Grades 1 à 4 | Grades 3 et 4 | |||||||||||
| (%) | (%) | |||||||||||
| Biochimiques | ||||||||||||
| Augmentation de la créatinine | 67 | 0 | ||||||||||
| Augmentation du taux de glucose | 56 | 7 | ||||||||||
| Augmentation du taux de potassium | 13 | 0 | ||||||||||
| Augmentation du taux d’ALAT | 21 | 0 | ||||||||||
| Augmentation du taux d’ASAT | 18 | 0 | ||||||||||
| Diminution de la calcémie (corrigée) | 11 | 0 | ||||||||||
| Diminution de la phosphatémie | 11 | 2 | ||||||||||
| Augmentation du taux de magnésium | 31 | 2 | ||||||||||
| Augmentation du taux de sodium | 11 | 0 | ||||||||||
| Hématologiques | ||||||||||||
| Diminution du taux d’hémoglobine | 93 | 10 | ||||||||||
| Diminution du nombre de leucocytes | 13 | 0 | ||||||||||
| Diminution du nombre de plaquettes | 11 | 0 | ||||||||||
Anomalies observées dans les résultats d’analyses de laboratoire* | WELIREG® | ||||||||
| (N = 61) | |||||||||
| Grades 1 à 4 | Grades 3 et 4 | ||||||||
| (%) | (%) | ||||||||
| Diminution du nombre de lymphocytes | 38 | 2 | |||||||
| (diminution de la numération de lymphocytes) | |||||||||
* Le dénominateur utilisé pour calculer le taux est basé sur tous les patients de la population dans l’analyse de l’innocuité.
Adénocarcinome rénal (AR) à un stade avancé à la suite de traitements au moyen d’inhibiteurs de points de contrôle immunitaires et d’agents antiangiogéniques
Le Tableau 7 présente les anomalies observées dans les résultats d’analyses de laboratoire pertinentes sur le plan clinique (aggravation par rapport aux valeurs initiales dans ≥ 20 % des cas) chez les patients ayant reçu WELIREG® dans le cadre de LITESPARK-005.
Tableau 7 – Aggravation de certaines anomalies dans les résultats d’analyses de laboratoire (≥ 20 %) par rapport aux valeurs initiales chez des patients qui ont reçu WELIREG® dans LITESPARK-005
| Analyses de laboratoire* | WELIREG® | Évérolimus | |||||||||||||
| Tous les grades† | Grades 3 et 4 | Tous les grades† | Grades 3 et 4 | ||||||||||||
| % | % | % | % | ||||||||||||
| Biochimie | |||||||||||||||
| Augmentation de la créatinine | 35,2 | 1,9 | 43,9 | 3,4 | |||||||||||
| Augmentation du taux d’ALAT | 34,3 | 3,0 | 40,5 | 1,1 | |||||||||||
| Diminution de l’albumine | 20,8 | 1,1 | 24,2 | 0,6 | |||||||||||
| Diminution | du taux de sodium | 33,2 | 1,4 | 36,9 | 0,6 | ||||||||||
| Augmentation du taux | 31,3 | 3,0 | 20,6 | 2,8 | |||||||||||
| de potassium | |||||||||||||||
| Augmentation du taux d’ASAT | 29,4 | 3,0 | 38,4 | 2,0 | |||||||||||
| Diminution de la calcémie | 24,2 | 1,1 | 45,4 | 3,1 | |||||||||||
| Diminution | du taux de glucose | 22,4 | 1,1 | 18,9 | 1,1 | ||||||||||
| Hématologie | |||||||||||||||
| Diminution du taux | 88,0 | 28,3 | 76,1 | 17,1 | |||||||||||
| d’hémoglobine | |||||||||||||||
| Diminution du nombre | 35,7 | 7,8 | 53,0 | 19,7 | |||||||||||
| de lymphocytes | |||||||||||||||
* La fréquence de chaque résultat est fondée sur le nombre de patients pour qui l’on disposait d’une valeur au départ et d’au moins une valeur mesurée au cours de l’étude : WELIREG® (intervalle : 361 à 367 patients) et évérolimus (intervalle : 351 à 356 patients) † Selon la version 5.0 des critères CTCAE du NCI
Phéochromocytome ou paragangliome à un stade avancé
Le Tableau 8 présente les anomalies observées dans les résultats d’analyses de laboratoire pertinentes sur le plan clinique (aggravation par rapport aux valeurs initiales dans ≥ 20 % des cas) chez les patients atteints d’un PPGL ayant reçu WELIREG® dans le cadre de LITESPARK-015.
Tableau 8 – Aggravation de certaines anomalies dans les résultats d’analyses de laboratoire (≥ 20 %) par rapport aux valeurs initiales chez des patients atteints d’un PPGL qui ont reçu WELIREG® dans LITESPARK-015
Anomalies observées dans les résultats d’analyses de laboratoire | WELIREG® (n = 72) | ||||||||
Tous les grades % | Grade 3 ou 4 % | ||||||||
| Hématologiques | |||||||||
| Diminution du taux d’hémoglobine | 90 | 21 | |||||||
| Diminution du nombre de lymphocytes | 54 | 14 | |||||||
| Diminution du nombre de leucocytes | 30 | 0 | |||||||
| Diminution du nombre de | neutrophiles | 24 | 1,4 | ||||||
| Diminution du nombre de plaquettes | 21 | 1,4 | |||||||
| Biochimiques | |||||||||
| Augmentation du taux d’ALAT | 51 | 4,2 | |||||||
| Augmentation du taux d’ASAT | 42 | 4,2 | |||||||
| Augmentation du taux de | calcium | 34 | 0 | ||||||
| Augmentation du taux de potassium | 31 | 2,8 | |||||||
| Augmentation de la phosphatase alcaline | 25 | 0 | |||||||
| Augmentation de la créatinine | 24 | 1,4 | |||||||
| Diminution du taux de sodium | 21 | 0 | |||||||
8.5 Effets indésirables observés après la commercialisation
Sans objet.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Des études in vitro et pharmacogénomiques indiquent que WELIREG® est métabolisé par l’UGT2B17 et par le CYP2C19.
Évaluation in vitro des interactions médicamenteuses
WELIREG® est un substrat de l’UGT2B17, du CYP2C19 et du CYP3A4. WELIREG® n’est pas un inhibiteur des enzymes du CYP (CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 ou CYP3A4). WELIREG® est un faible substrat des transporteurs P-gp, OATP1B1 et OATP1B3. WELIREG® n’est pas un inducteur du CYP1A2; cependant, il induit le CYP3A4 et le CYP2B6 de manière proportionnelle à la concentration. WELIREG® n’inhibe pas les transporteurs P-gp, BCRP, OATP1B1, OATP1B3, OAT1, OAT3, OCT2 ou MATE1, mais inhibe le transporteur MATE2K. L’inhibition du transporteur OCT1 ne peut être exclue.
9.4 Interactions médicament-médicament
Effets de WELIREG® sur d’autres médicaments
Substrats sensibles du CYP3A4
L’administration de WELIREG® avec des substrats du CYP3A4 entraîne une diminution des concentrations de ces derniers (voir 10 Pharmacologie clinique), avec pour conséquence une réduction possible de leur efficacité. Il se peut que cette diminution soit plus prononcée chez les patients qui sont des métaboliseurs lents tant de l’UGT2B17 que du CYP2C19 (voir 10 Pharmacologie clinique). Éviter l’administration concomitante de WELIREG® et de substrats sensibles du CYP3A4 pour lesquels des réductions minimes de concentration peuvent entraîner des échecs thérapeutiques du substrat. Si l’administration concomitante ne peut pas être évitée, augmenter la posologie du substrat sensible du CYP3A4 conformément aux renseignements d’ordonnance du produit.
Contraceptifs hormonaux
L’administration concomitante de WELIREG® et de contraceptifs hormonaux peut entraîner une réduction de l’efficacité de ces derniers ou un risque accru de métrorragie (voir 7 Mises en garde et précautions, Santé reproductive et 7.1.1 Grossesse).
Effets d’autres médicaments sur WELIREG®
Inhibiteurs de l’UGT2B17 ou du CYP2C19
L’administration concomitante de WELIREG® et d’inhibiteurs de l’UGT2B17 ou du CYP2C19 entraîne une augmentation de l’exposition plasmatique au belzutifan (voir 10 Pharmacologie clinique), ce qui pourrait accroître la fréquence et la gravité des effets indésirables de WELIREG®. Il faut surveiller la manifestation de signes et de symptômes d’anémie ou d’hypoxie et réduire la dose de WELIREG® selon les recommandations (voir 4 Posologie et administration et 7 Mises en garde et précautions).
D’après les modélisations pharmacocinétiques à base physiologique portant sur des patients présentant une activité réduite de l’UGT2B17 et du CYP2C19, l’administration concomitante de WELIREG® et d’inhibiteurs du CYP3A4 devrait entraîner une augmentation de l’exposition plasmatique au belzutifan, ce qui pourrait accroître le risque de survenue des effets indésirables de WELIREG®. Il faut surveiller la manifestation de signes et de symptômes d’anémie ou d’hypoxie et réduire la dose de WELIREG® selon les recommandations (voir 4 Posologie et administration et 4.2 Posologie recommandée et ajustement posologique).
9.5 Interactions médicament-aliment
Un repas riche en matières grasses et en calories prolonge le Tmax (temps écoulé avant d’atteindre la concentration maximale [Cmax]) de WELIREG®, mais n’a pas d’effet clinique significatif sur l’exposition (voir 10.3 Pharmacocinétique, Absorption). Aucune interaction avec d’autres aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le belzutifan est un inhibiteur du facteur induit par l’hypoxie 2 alpha (HIF-2α), un facteur de transcription qui joue un rôle dans la détection de l’oxygène en régulant les gènes qui favorisent l’adaptation à l’hypoxie. Sous des taux d’oxygène normaux, la protéine VHL cible le HIF-2α pour la dégradation dans le système ubiquitine-protéasome. Une situation d’hypoxie ou une altération génétique de la protéine VHL entraîne la stabilisation et l’accumulation du HIF-2α. Après la stabilisation, le facteur de transcription HIF-2α intègre le noyau par translocation et interagit avec le facteur induit par l’hypoxie 1 bêta (HIF-1β) pour former un complexe transcriptionnel qui régule l’expression des gènes en aval, dont des gènes impliqués dans la prolifération cellulaire, l’angiogenèse et la croissance tumorale. Le belzutifan se lie au HIF-2α et, sous des conditions d’hypoxie ou de détérioration de la fonction de la protéine VHL, bloque l’interaction du HIF-2α et du HIF-1β, entraînant une réduction de l’expression des gènes cibles du HIF-1β. In vivo, le belzutifan a exercé une activité antitumorale dans des modèles de xénogreffe d’adénocarcinome rénal chez la souris.
10.2 Pharmacodynamie
Le traitement avec WELIREG® chez des patients atteints d’un AR associé à la maladie de VHL et chez des patients qui présentaient des tumeurs solides à un stade avancé non associées à la maladie de VHL a entraîné une réduction de la concentration plasmatique d’érythropoïétine (EPO) qui s’est avérée proportionnelle à la dose et à l’exposition lors de l’administration de doses allant jusqu’à 120 mg une fois par jour. La suppression maximale de la concentration d’EPO a été observée après 2 semaines de traitement (diminution moyenne d’environ 60 % par rapport aux valeurs initiales). La concentration moyenne d’EPO observée chez les patients atteints d’un AR associé à la maladie de VHL est graduellement revenue à son niveau initial après 12 semaines de traitement. La fréquence d’anémie de grade 3 a augmenté avec l’exposition accrue chez les patients dont la valeur initiale du taux d’hémoglobine était plus petite que 120 g/L (voir 7 Mises en garde et précautions).
Électrophysiologie cardiaque
À la dose recommandée (120 mg une fois par jour) de WELIREG®, aucun effet pertinent sur le plan clinique n’a été observé sur l’intervalle QTc. D’après les modèles concentration-QTc de l’étude LITESPARK-004, la variation moyenne prévue par rapport aux valeurs initiales de l’intervalle QTcF était de 2,6 ms (IC à 90 % : 0,67 à 4,43) pour la dose de 120 mg une fois par jour (moyenne géométrique de la Cmax de 1,39 mcg/mL). Ces résultats étaient conformes avec l’analyse par point d’évaluation qui montre la moyenne de l’intervalle QTcF entre -5,3 ms à la semaine 9, avant l’administration de la dose, et à 5,7 ms à la semaine 1, deux heures après l’administration de la dose. La limite supérieure de l’intervalle de confiance bilatéral à 90 % pour l’intervalle QTcF était sous 10 ms à tous les points d’évaluation.
Polymorphisme génétique de l’UGT2B17 et du CYP2C19
WELIREG® est principalement métabolisé par l’UGT2B17 et le CYP2C19. On prévoit que l’exposition à WELIREG® des patients qui sont des métaboliseurs lents de l’UGT2B17 devrait être 2,7 fois plus élevée (aire sous la courbe entre 0 et 24 heures [ASC0-24 h] à l’état d’équilibre) que chez des métaboliseurs rapides de l’UGT2B17 et des métaboliseurs rapides/intermédiaires du CYP2C19 en ce qui concerne la dose recommandée. On s’attend également à ce que l’exposition à WELIREG® des patients qui sont des métaboliseurs lents tant de l’UGT2B17 que du CYP2C19 soit 3,3 fois plus élevée (ASC0-24 h à l’état d’équilibre) que chez des métaboliseurs rapides de l’UGT2B17 et des métaboliseurs rapides/intermédiaires du CYP2C19 en ce qui concerne la dose recommandée. Aucun ajustement de la dose n’est recommandé, mais une surveillance étroite est préconisée (voir 7.1.5 Métaboliseurs lents de l’UGT2B17 et du CYP2C19 et 10.3 Pharmacocinétique).
Selon les bases de données pharmacogénomiques accessibles au public, les Asiatiques affichent la fréquence estimative la plus élevée des métaboliseurs lents de l’UGT2B17 et des métaboliseurs lents tant de l’UGT2B17 que du CYP2C19, par rapport aux autres groupes raciaux.
Selon les bases de données pharmacogénomiques accessibles au public, la fréquence estimative des métaboliseurs lents du CYP2C19 et de l’UGT2B17 chez certaines populations est décrite ci-dessous : Métaboliseurs lents de l’UGT2B17 : 15 % des Blancs, 11 % des Latino-Américains, 6 % des Afro-Américains, 38 % des Asiatiques du Sud et 69 % des Asiatiques de l’Est
Métaboliseurs lents du CYP2C19 : 2 % des Blancs, 1 % des Latino-Américains, 5 % des Afro-Américains, 8 % des Asiatiques du Sud et 13 % des Asiatiques de l’Est
Métaboliseurs lents tant de l’UGT2B17 que du CYP2C19 : 0,4 % des Blancs, 0,1 % des Latino-Américains, 0,3 % des Afro-Américains, 3 % des Asiatiques du Sud et 9 % des Asiatiques de l’Est
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques du belzutifan sont similaires chez les patients en santé et chez ceux atteints de tumeurs solides, y compris un AR à un stade avancé. La Cmax et l’ASC ont augmenté de façon proportionnelle dans l’intervalle de doses variant de 20 mg à 120 mg.
Tableau 9 – Paramètres de l’état d’équilibre estimés à l’aide du modèle pharmacocinétique de population
| Cmax | ASC0-24 h | |||||
| (mcg/mL) | (mcg•h/mL) | |||||
| Moyenne géométrique estimée à l’état d’équilibre (CV en %) | 1,5 (46 %) | 20,8 (64 %) | ||||
Absorption
La concentration plasmatique maximale de WELIREG® a été atteinte 1 ou 2 heures après l’administration d’une dose de 120 mg par voie orale (Tmax médian).
Un repas riche en matières grasses et en calories a prolongé le temps écoulé avant l’atteinte de la concentration maximale de WELIREG® d’environ 2 heures et n’a eu aucun effet significatif sur le plan clinique sur la Cmax (diminution de 24 %) ou sur l’ASC. Par conséquent, WELIREG® peut être pris avec ou sans aliments.
Distribution
Selon une analyse pharmacocinétique de population, le volume de distribution moyen (CV en %) est de 120 L (28,2 %). Le taux de liaison aux protéines plasmatiques de WELIREG® est de 45 %. Le rapport entre les concentrations sanguines et plasmatiques de WELIREG® est de 0,88.
Métabolisme
WELIREG® est principalement métabolisé par l’UGT2B17 et par le CYP2C19 ainsi que par le CYP3A4, dans une moindre mesure. Le glucoroconjugué de WELIREG®, un métabolite humain principal, n’inhibe pas le HIF-2α et a un faible risque de causer des interactions médicamenteuses. Tant l’UGT2B17 que le CYP2C19 présentent des polymorphismes génétiques (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
Élimination
Selon l’analyse pharmacocinétique de population, la clairance moyenne (CV en %) est de5,89 L/h (60,6 %) et la demi-vie d’élimination moyenne est d’environ 14 heures.
Excrétion
Après l’administration par voie orale d’une dose radiomarquée de belzutifan à des sujets en santé, environ 49,6 % de la dose a été excrété dans l’urine et 51,7 %, dans les fèces (principalement en métabolites inactifs). Environ 6 % de la dose a été récupéré dans l’urine sous forme de molécule mère.
Populations et états pathologiques particuliers
D’après les modélisations pharmacocinétiques de population, l’âge (19 à 84 ans), le sexe, l’origine ethnique, le poids corporel (42 kg à 166 kg), les aliments, l’insuffisance rénale légère (DFGe de 60 à 89 mL/min/1,73 m2) ou modérée (DFGe de 30 à 59 mL/min/1,73 m2) et l’insuffisance hépatique légère (bilirubine totale ≤ limite supérieure de la normale [LSN] et aspartate aminotransférase [ASAT] > LSN ou bilirubine totale > 1 à 1,5 x LSN et tout taux d’ASAT) n’ont pas d’effet significatif sur le plan clinique sur la pharmacocinétique de WELIREG®. Des différences d’exposition d’une race à l’autre sont possibles en raison des fréquences variables des enzymes métabolisantes, de l’UGT2B17 et du CYP2C19.
Sexe : Selon l’analyse pharmacocinétique de population (n = 807), l’exposition à WELIREG®
(ASC0-24 h à l’état d’équilibre) était 1,6 fois plus élevée chez les femmes (n = 278) que chez les hommes (n = 529).
Race : Selon l’analyse pharmacocinétique de population (n = 807), l’exposition à WELIREG®
(ASC0-24 h à l’état d’équilibre) était 2,3 fois plus élevée chez les patients asiatiques (n = 118) que chez les patients de race blanche (n = 611). Cette différence d’exposition d’une race à l’autre peut être attribuable à des fréquences variables des enzymes métabolisantes, de l’UGT2B17 et du CYP2C19 (voir 8 Effets indésirables).
Enfants et adolescents : Des données étaient disponibles pour trois adolescents âgés de 15 à
16 ans dont le poids corporel était supérieur à 40 kg. Les concentrations de belzutifan chez les adolescents étaient comparables à celles observées chez les adultes recevant la même dose, soit 120 mg une fois par jour.
Personnes âgées : D’après les modélisations pharmacocinétiques de population, l’âge (19 à
84 ans) n’a pas d’effet significatif sur le plan clinique sur les propriétés pharmacocinétiques de WELIREG®.
- Insuffisance rénale : D’après une analyse pharmacocinétique de population sur le belzutifan portant sur des sujets en bonne santé et des sujets atteints de cancer, aucune différence d’importance clinique sur le plan de l’exposition moyenne au belzutifan n’a été observée entre les patients présentant une fonction rénale normale et ceux atteints d’insuffisance rénale légère ou modérée (déterminée par le DFGe). Dans une étude portant spécifiquement sur les paramètres pharmacocinétiques, l’exposition au belzutifan (ASC0-inf) a diminué de 6 % et augmenté de 14 % chez les patients atteints de maladie rénale au stade terminal avant et après l’hémodialyse, respectivement (voir 4 Posologie et administration et 7.1.7 Insuffisance rénale).
- Insuffisance hépatique : D’après une analyse pharmacocinétique de population sur le belzutifan portant sur des sujets en bonne santé et des sujets atteints de cancer, aucune différence d’importance clinique sur le plan de l’exposition moyenne au belzutifan n’a été observée entre les patients présentant une fonction hépatique normale (bilirubine totale et aspartate aminotransférase [ASAT] ≤ limite supérieure de la normale [LSN]) et ceux atteints d’insuffisance hépatique légère (bilirubine totale ≤ LSN et ASAT > LSN ou bilirubine totale > 1 à 1,5 x LSN et tout taux d’ASAT). Dans une étude portant spécifiquement sur les paramètres pharmacocinétiques, l’exposition au belzutifan (ASC0-inf) a augmenté de 52 % chez les patients atteints d’insuffisance hépatique modérée (classe B de Child-Pugh). Les propriétés pharmacocinétiques de WELIREG® n’ont pas été étudiées chez les patients atteints d’insuffisance hépatique grave (voir 4 Posologie et administration).
Polymorphisme génétique de l’UGT2B17 et du CYP2C19 : WELIREG® est principalement métabolisé par l’UGT2B17 et le CYP2C19. On considère que les métaboliseurs lents sont des personnes qui présentent une activité enzymatique absente ou diminuée.
D’après les modélisations pharmacocinétique de population, on prévoit que l’exposition à WELIREG® des patients qui sont des métaboliseurs lents du CYP2C19, de l’UGT2B17 ou des deux devrait être 1,3, 2,7 et 3,3 fois plus élevée (ASC0-24 h à l’état d’équilibre), respectivement, que chez des métaboliseurs rapides de l’UGT2B17 ou des métaboliseurs rapides/intermédiaires du CYP2C19 en ce qui concerne la dose recommandée. Aucun ajustement de la dose n’est recommandé selon les analyses de la relation exposition-réponse en matière d’efficacité et d’innocuité.
11 Conservation, stabilité et mise au rebut
Conserver WELIREG® à la température ambiante, entre 15 °C à 30 °C.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Belzutifan
Nom chimique : 3-[[(1S,2S,3R)-2,3-difluoro-2,3-dihydro-1-hydroxy-7-(méthylsulfonyl)-1H-indène-4-yl]oxy]-5-fluorobenzonitrile
Formule moléculaire et masse moléculaire : C17H12F3NO4S; 383,34 daltons
Formule développée :
Propriétés physicochimiques : Le belzutifan est une poudre blanche ou brun pâle soluble dans l’acétonitrile, le diméthoxyéthane et l’acétone, modérément soluble dans l’acétate d’éthyle, très légèrement soluble dans l’isopropanol et le toluène, et insoluble dans l’eau.
14 Études cliniques
14.1 Études cliniques par indication
Adénocarcinome rénal (AR), hémangioblastomes du système nerveux central (SNC) et tumeurs neuroendocrines pancréatiques (TNEp) associés à la maladie de von Hippel-Lindau (VHL)
L’efficacité de WELIREG® a été évaluée dans le cadre de LITESPARK-004 (NCT03401788), une étude clinique ouverte de phase II menée auprès de 61 patients atteints de la maladie de VHL qui présentaient au moins une tumeur solide mesurable (selon les critères RECIST, v. 1.1) localisée dans le rein et qui n’avaient pas besoin de subir d’intervention chirurgicale immédiate. Les patients admis à l’étude présentaient aussi d’autres tumeurs associées à la maladie de VHL, notamment des lésions pancréatiques, des tumeurs neuroendocrines pancréatiques (TNEp), des hémangioblastomes du SNC et des hémangioblastomes de la rétine, tels que déterminés par un comité d’examen central indépendant. Parmi les 61 participants, 50 présentaient des hémangioblastomes du SNC et 22, des TNEp. Les patients ont reçu WELIREG® à raison d’une dose de 120 mg une fois par jour. Les patients ont subi un examen radiologique environ 12 semaines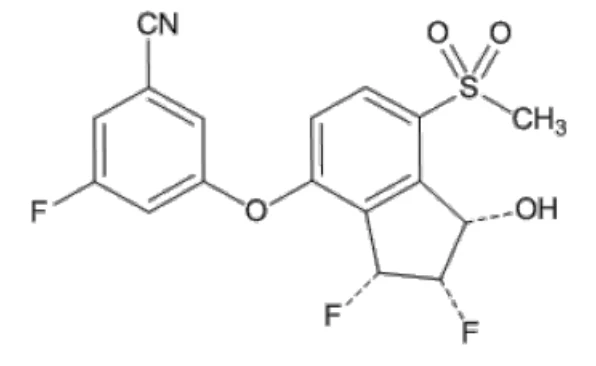 après l’instauration du traitement, puis toutes les 12 semaines par la suite. Le traitement s’est poursuivi jusqu’à la progression de la maladie ou l’apparition d’une toxicité intolérable. L’étude a exclu les patients qui présentaient des signes d’une maladie métastatique, qu’il s’agisse d’un AR ou d’une autre tumeur associée à la maladie de VHL, ceux qui avaient besoin de subir une intervention chirurgicale immédiate pour traiter une tumeur ou qui avaient subi une intervention chirurgicale lourde dans les 4 semaines précédant leur inscription à l’étude, ceux qui avaient présenté un événement cardiovasculaire majeur dans les 6 mois précédant l’administration du médicament à l’étude et ceux qui avaient reçu des traitements à action générale antérieurs contre un AR associé à la maladie de VHL.
Les caractéristiques de la population à l’étude étaient les suivantes : l’âge médian était de 41 ans, 3,3 % avaient 65 ans ou plus, 52,5 % étaient des hommes, 90,2 % étaient de race blanche, 82,0 % avaient un indice fonctionnel de l’ECOG (Eastern Cooperative Oncology Group) de 0 et 16,4 % avaient un indice fonctionnel de l’ECOG de 1. Soixante-dix-sept pour cent des patients avaient déjà subi des interventions chirurgicales en lien avec l’AR.
Le principal paramètre d’évaluation de l’efficacité du traitement contre l’AR associé à la maladie de VHL était le taux de réponse objective (TRO), mesuré au moyen d’une évaluation radiologique et oncologique intégrée (ROI) réalisée par le comité d’examen indépendant, conformément aux critères RECIST 1.1. Les autres paramètres d’évaluation de l’efficacité incluaient la durée de la réponse (DR) et le temps écoulé avant l’obtention d’une réponse. Les paramètres radiographiques ont été évalués par le comité d’examen indépendant selon les critères RECIST 1.1.
Tableau 10 – Résumé du protocole et des données démographiques de l’étude (LITESPARK-004)
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre de | Âge moyen | Sexe | ||||||
| d’administration | sujets (n) | (tranche) | |||||||||
MK-6482-004 (LITESPARK- 004) | Au su | 120 mg par voie orale | 61 | 41 (19 à 66) | Hommes : 32 (52,5 %) Femmes : 29 (47,5 %) | ||||||
Le Tableau 11 présente les résultats d’efficacité chez les patients atteints d’un AR associé à la maladie de VHL dans le cadre de LITESPARK-004 après un suivi médian de 37,7 mois (intervalle : 4,2 à 46,1).
Tableau 11 – Résultats quant à l’efficacité de WELIREG® dans le traitement de tumeurs d’AR associé à la maladie de VHL (LITESPARK-004)
| Paramètres principaux | WELIREG® | ||
| 120 mg une fois par jour | |||
| N = 61 | |||
| Taux de réponse objective* n (%) (IC à 95 %) | 39 (63,9 %) (50,6 % à 75,8 %) | ||
| Réponse complète | 4 (6,6 %) | ||
| Réponse partielle | 35 (57,4 %) | ||
| Durée de la réponse‡ | |||
| Durée médiane en mois (intervalle) | Non atteinte (5,4+ à 35,8+) | ||
| % (n) de patients présentant une réponse ≥ 12 mois | 35 (100,0 %) | ||
| Temps écoulé avant l’obtention d’une réponse | |||
| Paramètres principaux | WELIREG® | ||
| 120 mg une fois par jour | |||
| N = 61 | |||
| Temps médian en mois (intervalle) | 11,1 (2,7 à 30,5) | ||
* Réponse : meilleure réponse objective, soit une réponse complète ou partielle confirmée
‡ Basées sur la méthode de Kaplan-Meier
+ Indique une réponse soutenue
Les résultats figurant dans ce tableau montrent un suivi médian de 37,7 mois (intervalle : 4,2 à 46,1).
Les paramètres d’évaluation de l’efficacité du traitement contre d’autres tumeurs associées à la maladie de VHL comprenaient le TRO et la durée de la réponse, évalués par le comité d’examen indépendant selon les critères RECIST 1.1. Le Tableau 12 présente ces résultats.
Tableau 12 – Résultats quant à l’efficacité de WELIREG® dans le traitement d’autres tumeurs associées à la maladie de VHL
| WELIREG® | ||||
| 120 mg une fois par jour | ||||
| N = 61 | ||||
| Paramètre d’évaluation | Patients présentant des TNEp évaluables N = 22 | Patients présentant des hémangioblastomes du SNC évaluables¥ N = 50 | ||
| Taux de réponse objective* n (%) (IC à 95 %) | 20 (90,9 %) (70,8 % à 98,9 %) | 22 (44 %) (30,0 % à 58,7 %) | ||
| Réponse complète | 7 (31,8 %) | 4 (8,0 %) | ||
| Réponse partielle | 13 (59,1 %) | 18 (36,0 %) | ||
| Durée de la réponse‡ | ||||
| Durée médiane en mois (intervalle) | Non atteinte (11+ à 37,3+) | Non atteinte (3,7+ à 38,7+) | ||
| % (n) de patients présentant une réponse ≥ 12 mois | 19 (100 %) | 16 (90 %) | ||
| Temps écoulé avant l’obtention d’une réponse | ||||
| Temps médian en mois (intervalle) | 8,2 (2,5 à 16,4) | 5,4 (2,3 à 33,1) | ||
* Réponse : meilleure réponse objective, soit une réponse complète ou partielle confirmée
‡ Basées sur la méthode de Kaplan-Meier
+ Indique une réponse soutenue
¥ D’après l’analyse englobant la mesure de la tumeur solide et des éventuels composants kystiques associés. Les résultats figurant dans ce tableau montrent un suivi médian de 37,7 mois (intervalle : 4,2 à 46,1).
Adénocarcinome rénal (AR)
L’efficacité du belzutifan a été évaluée dans le cadre de LITESPARK-005, une étude clinique ouverte de phase III à répartition aléatoire et contrôlée par comparateur actif visant à comparer le belzutifan à l’évérolimus chez 746 patients atteints d’un AR à cellules claires non résécable localement avancé ou métastatique qui s’est propagé à d’autres parties du corps à la suite de traitements, séquentiels ou concomitants, au moyen d’inhibiteurs de points de contrôle immunitaires PD-1/PD-L1 et d’agents anti-VEGF. Les patients pouvaient avoir reçu jusqu’à trois traitements antérieurs et devaient présenter une maladie mesurable selon les critères RECIST v1.1. Les patients ont été répartis au hasard pour recevoir, selon un rapport de 1:1, soit 120 mg de belzutifan, soit 10 mg d’évérolimus par voie orale une fois par jour. La répartition aléatoire a été stratifiée par catégorie de risque (favorable vs intermédiaire vs défavorable) de l’International Metastatic RCC Database Consortium (IMDC) et selon le nombre de traitements antérieurs ciblant le récepteur du VEGF (1 vs 2-3).
Tableau 13 – Résumé du protocole et des données démographiques de l’étude (LITESPARK-005)
| Nº de l’essai | Plan de l’essai | Posologie, | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| voie d’administration | |||||||
| et durée | |||||||
| MK-6482-005 (LITESPARK-005) | Au su | 120 mg de belzutifan, par voie orale 10 mg d’évérolimus, par voie orale | 746 | 63 (22 à 90) | Hommes : 581 (77,9 %) Femmes : 165 (22,1 %) | ||
Les patients ont subi un examen radiologique à 9 semaines suivant la répartition aléatoire, puis toutes les 8 semaines jusqu’à la semaine 49 et enfin, toutes les 12 semaines par la suite.
Les caractéristiques initiales des 746 patients de LITESPARK-005 étaient les suivantes : l’âge médian était de 63 ans (intervalle : 22 à 90 ans), 42 % des patients étaient âgés d’au moins 65 ans, 78 % étaient des hommes, 79 % étaient de race blanche, 12 % étaient asiatiques, 1,1 % de race noire ou afro-américaine, 43 % et 55 % présentaient un indice fonctionnel de l’ECOG de 0 et 1, respectivement. Avant les traitements : 13 % des patients avaient reçu 1 traitement antérieur, 43 % en avaient reçu 2 et 43 % en avaient reçu 3; 49 % des patients avaient déjà reçu 2 ou 3 traitements au moyen d’agents anti-VEGF. Selon les catégories de risque établies par l’IMDC, 22 % des patients étaient dans la catégorie favorable, 66 %, intermédiaire, et 12 %, défavorable.
Les paramètres d’efficacité principaux étaient la survie sans progression (SSP) obtenue au moyen d’une évaluation centralisée indépendante menée à l’insu (ECII), conformément aux critères RECIST 1.1, et la survie globale (SG). Les paramètres d’efficacité secondaires mesurés comprenaient le taux de réponse objective (TRO) et la durée de la réponse (DR), déterminés en fonction d’une ECII, utilisant les critères RECIST 1.1.
Les résultats de l’étude clinique ont montré que le traitement au moyen de WELIEG® a entraîné une amélioration statistiquement significative de la SSP par rapport au traitement avec l’évérolimus. Le Tableau 14 présente un sommaire des résultats d’efficacité chez les patients atteints d’un AR à un stade avancé lors de l’étude LITESPARK-005.
Tableau 14 – Résultats quant à l’efficacité (obtenus au moyen d’une ECII) du belzutifan (étude LITESPARK-005)
| Paramètre d’efficacité | Belzutifan n = 374 | Évérolimus n = 372 |
| Survie sans progression (SSP), % (n)* | ||
| Nombre de patients présentant un événement | 69 % (257) | 70 % (262) |
| Progression de la maladie | 63 % (234) | 60 % (222) |
| SSP médiane en mois (IC à 95 %)† | 5,6 (3,9 à 7,0) | 5,6 (4,8 à 5,8) |
| Rapport de risque‡ (IC à 95 %) | 0,75 (0,63 à 0,90) | |
| Valeur de p | 0,00077 | |
| Paramètre d’efficacité | Belzutifan n = 374 | Évérolimus n = 372 |
| Survie globale (SG), % (n)¥ | ||
| Nombre de patients présentant un événement | 68 % (254) | 70 % (259) |
| SG médiane en mois (IC à 95 %) | 21 (18 à 24) | 18 (16 à 22) |
| Rapport de risque (IC à 95 %) | 0,92 (0,77 à 1,10) | |
| Valeur de p | N.S.¶ | |
| Taux de réponse objective (TRO), % (n) (IC à 95 %)§ | 22 % (82) (17,8 % à 26,5 %) | 3,5 % (13) (1,9 % à 5,9 %) |
| Réponse complète | 2,7 % (10) | 0 % (0) |
| Réponse partielle | 19 % (72) | 3,5 % (13) |
| Valeur de p | < 0,00001 | |
* D’après une première analyse provisoire prédéterminée de la SSP, avec une durée médiane de suivi de 14 mois (intervalle : 0,2 à 31,8 mois). † Méthode de limite de produits (Kaplan-Meier) pour les données censurées.
‡ Basé sur le modèle de régression de Cox stratifié.
¥ D’après l’analyse définitive prédéterminée de la SG, avec une durée médiane de suivi de 20 mois.
¶ Valeur non significative sur le plan statistique après ajustement pour la multiplicité.
+ Indique que la maladie ne progressait pas au moment de la dernière évaluation.
§ Selon les estimations effectuées par la méthode de Kaplan-Meier.
Lors d’une analyse subséquente prédéterminée réalisée après une période de suivi médiane de 17,8 mois (intervalle : 0,2 à 39,1 mois), 289 et 276 événements associés à une SSP avaient été constatés dans le groupe WELIREG® et dans le groupe évérolimus, respectivement. La SSP médiane était de 5,6 mois (IC à 95 % : 3,8 à 6,5) dans le groupe WELIREG® et de 5,6 mois (IC à 95 % : 4,8 à 5,8) dans le groupe évérolimus. Le rapport de risque de la SSP était de 0,74 (IC à 95 % : 0,63 à 0,88) [Figure 1]. La durée médiane de la réponse était de 19,5 mois (intervalle : 1,9 à 31,6+) dans le groupe WELIREG®. Selon les estimations effectuées par la méthode de Kaplan-Meier, la durée de la réponse était de 12 mois ou plus chez 73 % des patients sous WELIREG®. Au moment de l’analyse subséquente prédéterminée, 59 % des patients étaient décédés parmi les participants répartis au hasard (213 patients dans le groupe WELIREG® et 228 patients dans le groupe évérolimus).
Le temps médian écoulé avant l’obtention d’une réponse était de 3,8 mois (intervalle : 1,7 à 22,0) dans le groupe belzutifan et de 3,7 mois (intervalle : 1,8 à 5,4) dans le groupe évérolimus. Les résultats quant au TRO étaient de 22,7 % au sein du groupe WELIREG® comparativement à 3,5 % au sein du groupe évérolimus. Figure 1 – Courbe de Kaplan-Meier de la survie sans progression radiologique par groupe de traitement dans le cadre de LITESPARK-005*
* D’après la deuxième analyse provisoire prédéterminée.
Phéochromocytome ou paragangliome (PPGL)
L’efficacité du belzutifan a été évaluée dans le cadre de LITESPARK-015, une étude clinique ouverte multicohorte à laquelle ont participé 72 patients d’une cohorte unique (cohorte A1) présentant une maladie métastatique ou localement avancée mesurable ne se prêtant pas à une intervention chirurgicale ou à un traitement curatif, confirmée par évaluation centralisée indépendante menée à l’insu (ECII) conformément aux critères RECIST 1.1. Les participants devaient avoir reçu un diagnostic histopathologique avéré de PPGL et présenter une tension artérielle adéquatement maîtrisée, définie par des valeurs inférieures à 150/90 mmHg (et < 135/85 mmHg pour les adolescents) stables sous traitement antihypertenseur depuis au moins 2 semaines avant le début du traitement de l’étude. Les patients ont reçu 120 mg de belzutifan par voie orale une fois par jour jusqu’à la progression de la maladie ou l’apparition d’une toxicité intolérable. Par ailleurs, ils ont subi un examen radiologique toutes les 8 semaines, du début du traitement jusqu’à la semaine 49, puis toutes les 12 semaines par la suite. L’étude a exclu les patients qui présentaient des signes de méningite carcinomateuse, ainsi que ceux qui présentaient une maladie cardiaque cliniquement significative ou une hypertension concomitante non maîtrisée.
Les caractéristiques de la population à l’étude étaient les suivantes : l’âge médian des patients était de 52 ans (intervalle : 22 à 77 ans), 13 % avaient 65 ans ou plus, 58 % étaient des hommes, 93 % étaient de race blanche, 4,2 % étaient de race noire ou d’origine afro-américaine, 1,4 % étaient asiatiques, 54 % et 46 % présentaient un indice fonctionnel de l’ECOG de 0 et 1, respectivement. En ce qui concerne les traitements antérieurs, 25 % des patients n’avaient encore jamais été traités, 28 % des patients avaient reçu 1 traitement antérieur, 15 % en avaient reçu 2 et 32 % en avaient reçu au moins 3. Les traitements antérieurs les plus fréquents étaient la chimiothérapie (50 %), les produits radiopharmaceutiques (44 %)
Groupe de traitement Belzutifan
Évérolimus
Nombre de patients à risque
Belzutifan
Évérolimus
Temps (mois) et les traitements au moyen d’agents anti-VEGF (25 %). Aucun des patients n’avait d’antécédents de maladie de VHL.
Tableau 15 – Résumé du protocole et des données démographiques de l’étude (LITESPARK-015)
| Nº de l’essai | Plan de l’essai | Posologie, voie | Nombre de | Âge moyen | Sexe | ||||||
| d’administration | sujets (n) | (tranche) | |||||||||
MK-6482-015 (LITESPARK- 015) | Au su | 120 mg, par voie orale | 72 | 51,1 | Hommes : 42 (58 %) Femmes : 30 (42 %) | ||||||
Le paramètre d’efficacité principal était le taux de réponse objective (TRO), déterminé en fonction d’une ECII, utilisant les critères RECIST 1.1. Les paramètres d’efficacité secondaires incluaient la durée de la réponse (DR) et le temps écoulé avant l’obtention d’une réponse. Un autre paramètre d’évaluation clé visait la réduction, par rapport aux valeurs initiales, de la dose quotidienne totale de médicaments antihypertenseurs. La durée médiane du suivi était de 27,7 mois (intervalle : 2,1 à 37,6 mois).
Le Tableau 16 présente un sommaire des résultats d’efficacité lors de l’étude LITESPARK-015.
Tableau 16 – Résultats quant à l’efficacité dans le traitement du PPGL (étude LITESPARK-015)
| Paramètre d’évaluation | WELIREG® 120 mg une fois par jour n = 72 |
| Taux de réponse objective | |
| TRO, % (n) (IC à 95 %) | 26 % (19) (16,7 % à 38,1 %) |
| Réponse complète | 0 % (0) |
| Réponse partielle | 26 % (19) |
| Durée de la réponse* | |
| Durée médiane en mois (IC à 95 %) | 20,4 (8,3 % à non atteinte) |
| Intervalle | 5,6+ à 29,6+ |
| % de patients présentant une réponse ≥ 12 mois | 64,2 % |
| Temps écoulé avant l’obtention d’une réponse | |
| Temps médian en mois (intervalle) | 11,0 (1,7 à 24,8) |
| Réduction ≥ 50 % d’au moins un antihypertenseur, maintenue pendant une période minimale de 6 mois, n (%)† | |
| Nombre de patients | 19‡ |
| Proportion de patients (IC à 95 %)§ | 32 % (20 % à 45 %) |
* Selon les estimations effectuées par la méthode de Kaplan-Meier.
† Sur la base du nombre de patients sous traitement antihypertenseur au début de l’étude (N = 60). ‡ Sur la base du nombre de patients sous traitement antihypertenseur au début de l’étude (N = 60). § Calculée à l’aide de la méthode de Clopper-Pearson.
+ Indique une réponse soutenue.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale
Le potentiel toxicologique du belzutifan a été évalué dans le cadre d’un traitement par voie orale chez le rat Sprague-Dawley et le chien (beagle). Une réduction des paramètres des globules rouges (nombre de globules rouges, hémoglobine et hématocrite) et des réticulocytes a été observée dans les deux modèles animaux après une exposition inférieure à celle qui est associée à la dose recommandée de 120 mg par jour chez l’humain.
Dans le cadre d’une étude de toxicité à doses répétées dans laquelle on a administré à des rats des doses de 2, 6, 20 ou 200 mg/kg/jour pendant 91 jours, le belzutifan a causé une atrophie/dégénérescence testiculaire irréversible d’au moins 0,2 fois plus élevée que l’exposition observée chez les humains (selon l’ASC) à la dose cliniquement recommandée de 120 mg par jour (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement). On a aussi observé une augmentation de nécrose des hépatocytes pour toutes les doses, ce qui a toutefois été considéré comme accessoire. On a considéré que la DSENO était de 2 mg/kg/jour (environ 0,1 fois l’exposition chez l’humain) chez les rats et de 200 mg/kg/jour (environ 1 fois l’exposition chez l’humain selon l’ASC) chez les rates.
Dans une étude de 13 semaines, des chiens ont reçu 1, 5 ou 30 mg/kg/jour de belzutifan. Aucune toxicité testiculaire n’a été observée pour toutes les doses. Des diminutions de la masse du thymus qui corrélaient avec les résultats d’examen microscopique concernant une hypocellularité lymphoïde dans le thymus ont été signalées chez les femelles et les mâles qui recevaient une dose élevée, ce qui a toutefois été considéré comme accessoire. On a déterminé que la DSENO était de 30 mg/kg/jour, l’équivalent de 2 fois l’exposition prévue chez les patients recevant une dose de 120 mg par jour.
Génotoxicité
Le belzutifan n’a pas entraîné d’effet mutagène lors de l’épreuve de mutagenèse bactérienne in vitro (Ames) ou de l’épreuve du micronoyau in vitro. Le belzutifan ne s’est pas révélé génotoxique lors d’une épreuve du micronoyau in vivo sur la moelle osseuse chez le rat.
Cancérogénicité
Aucune étude de cancérogénicité n’a été réalisée avec le belzutifan.
Toxicité pour la reproduction et le développement
Aucune étude sur la fertilité n’a été réalisée avec le belzutifan. Dans le cadre d’une étude de toxicité à doses répétées d’une durée de 3 mois, les résultats liés à WELIREG® comprennent une dégénérescence/atrophie des organes reproducteurs chez les rats mâles chez qui on a administré une dose d’au moins 2 mg/kg/jour (environ 0,1 fois l’exposition associée à la dose recommandée de 120 mg par jour chez l’humain). Certains de ces résultats n’étaient pas réversibles et étaient associés à une diminution du nombre de spermatozoïdes et de leur motilité et à une morphologie anormale des spermatozoïdes; par conséquent, on s’attend à une altération de la fertilité chez les rats mâles.
Aucun résultat n’a été observé dans les organes reproducteurs femelles lors d’études de 3 mois menées chez le rat et le chien. Cependant, dans une étude sur le développement embryofœtal, l’administration par voie orale de WELIREG® à des rates gravides pendant la période de l’organogenèse, à des doses de 6, 60 ou 200 mg/kg/jour (exposition systémique plasmatique maternelle d’au moins 0,2 fois l’exposition associée à la dose recommandée de 120 mg par jour chez l’humain, selon l’aire sous la courbe [ASC]), a entraîné une létalité embryofœtale (pertes post-implantatoires), une réduction du poids corporel et des malformations costales chez le fœtus, ainsi qu’une diminution de l’ossification du squelette.