


Monographie de produit - Jamp Abacavir / Lamivudine
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 3 Encadré « Mises en garde et précautions importantes » | 09/2022 |
|---|---|
| 4 Posologie et administration, 4.1 Considérations posologiques | 09/2022 |
7 Mises en garde et précautions, Prise en charge clinique des réactions d’hypersensibilité à l’abacavir | 09/2022 |
| 7 Mises en garde et précautions, Immunitaire | 09/2022 |
| 7 Mises en garde et précautions, Généralités | 02/2024 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ............... 2
TABLE DES MATIÈRES ........................................................................................................ 2
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées. .............................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ................................ 4
1 INDICATIONS ......................................................................................................... 4
1.1 Enfants (< 18 ans) ............................................................................................ 4
1.2 Personnes âgées (≥ 65 ans) ............................................................................. 4
2 CONTRE-INDICATIONS ............................................................................................ 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................ 4
4 POSOLOGIE ET ADMINISTRATION ........................................................................... 5
4.1 Considérations posologiques .......................................................................... 5
4.2 Posologie recommandée et ajustement posologique ........................................... 6
4.5 Dose omise ...................................................................................................... 6
5 SURDOSAGE ........................................................................................................... 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........ 7
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................ 8
7.1 Populations particulières .............................................................................. 13
7.1.1 Femmes enceintes ........................................................................................ 13
7.1.2 Femmes qui allaitent .................................................................................... 14
7.1.3 Enfants (< 18 ans) .......................................................................................... 14
7.1.4 Personnes âgées (≥ 65 ans) ........................................................................... 14
8 EFFETS INDÉSIRABLES ............................................................................................ 15
8.1 Aperçu des effets indésirables ...................................................................... 15
8.2 Effets indésirables observés dans les études cliniques ................................ 15
8.2.1 Effets indésirables observés au cours des études cliniques – enfants ......... 16
8.3 Effets indésirables peu fréquents observés au cours des études cliniques . 16
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives ............................................ 16
8.5 Effets indésirables observés après la mise en marché ................................. 17
9 INTERACTIONS MÉDICAMENTEUSES ...................................................................... 19
9.2 Aperçu des interactions médicamenteuses.................................................. 19
9.4 Interactions médicament-médicament ........................................................ 21
9.5 Interactions médicament-aliment ................................................................ 24
9.6 Interactions médicament-plante médicinale ............................................... 24
9.7 Interactions médicament-examens de laboratoire ...................................... 24
10 PHARMACOLOGIE CLINIQUE.................................................................................. 24
10.1 Mode d’action ............................................................................................... 24
10.3 Pharmacocinétique .............................................................................................. 25
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ...................................................... 28
PARTIE II : INFORMATIONS SCIENTIFIQUES ....................................................................... 29
13 INFORMATIONS PHARMACEUTIQUES .................................................................... 29
14 ÉTUDES CLINIQUES ................................................................................................ 30
14.1 Essais cliniques par indication ...................................................................... 30
14.2 Études de biodisponibilité comparatives .............................................................. 33
15 MICROBIOLOGIE ................................................................................................... 34
16 TOXICOLOGIE NON CLINIQUE ................................................................................ 37
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ........................................................... 42
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................................. 44
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
JAMP Abacavir / Lamivudine (abacavir-lamivudine) est indiqué pour le traitement antirétroviral d’association de l’infection par le virus de l’immunodéficience humaine (VIH).
1.1 Enfants (< 18 ans)
L’innocuité et l’efficacité des comprimés d’abacavir et de lamivudine ont été établies chez les adolescents et les enfants pesant au moins 25 kg (voir 4 POSOLOGIE ET ADMINISTRATION).
L’innocuité et l’efficacité des comprimés d’abacavir et de lamivudine n’ont pas été établies chez les enfants pesant moins de 25 kg. Santé Canada n’a pas autorisé d’indication d’utilisation des comprimés d’abacavir et de lamivudine chez les enfants pesant moins de 25 kg.
1.2 Personnes âgées (≥ 65 ans)
En raison du nombre insuffisant de sujets âgés de 65 ans ou plus ayant participé aux études cliniques sur les comprimés d’abacavir et de lamivudine, il est impossible de déterminer s’ils répondent différemment des sujets plus jeunes. En général, on doit faire preuve de prudence lorsqu’on administre JAMP Abacavir / Lamivudine à des patients âgés, car l’altération de la fonction hépatique, rénale ou cardiaque et les affections ou les médications concomitantes sont plus fréquentes dans cette population.
2 CONTRE-INDICATIONS
JAMP Abacavir / Lamivudine est contre-indiqué chez les patients :
- qui présentent une hypersensibilité au produit, à un ingrédient de la formulation ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE de la monographie du produit;
qui sont porteurs de l’allèle HLA-B*5701 et les patients qui ont déjà eu une réaction
d’hypersensibilité à l’abacavir ou à des produits renfermant de l’abacavir, qu’ils soient porteurs ou non de l’allèle HLA-B*5701. Des réactions d’hypersensibilité fatales ont été associées à la reprise du traitement par l’abacavir (voir 7 MISES EN GARDE ET PRÉCAUTIONS);
- présentant une atteinte hépatique, étant donné que JAMP Abacavir / Lamivudine est une association à dose fixe et que la posologie de chaque composant ne peut être modifiée (voir 4 POSOLOGIE ET ADMINISTRATION).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
|
|---|
Des réactions d’hypersensibilité graves et parfois mortelles, avec atteinte de plusieurs organes, sont survenues avec l’abacavir, un composant des comprimés d’abacavir et de lamivudine. Les patients qui sont porteurs de l’allèle HLA-B*5701 sont exposés à un risque accru de réaction d’hypersensibilité à l’abacavir; toutefois, des réactions d’hypersensibilité ont été observées chez des patients qui ne sont pas porteurs de l’allèle HLA-B*5701 (voir 7 MISES EN GARDE ET PRÉCAUTIONS). JAMP Abacavir / Lamivudine est contre-indiqué chez les patients ayant déjà présenté une réaction d’hypersensibilité à l’abacavir et chez les patients porteurs de l’allèle HLA-B*5701 (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS). Il convient de procéder au dépistage de l’allèle HLA-B*5701 chez tous les patients avant la mise en route ou la reprise d’un traitement par JAMP Abacavir / Lamivudine, à moins que les patients aient auparavant subi un dépistage documenté de cet allèle. Arrêter immédiatement le traitement par JAMP Abacavir / Lamivudine si une réaction d’hypersensibilité est soupçonnée, que le patient soit ou non porteur de l’allèle HLA-B*5701 et même si d’autres diagnostics sont possibles (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS). Après une réaction d’hypersensibilité à JAMP Abacavir / Lamivudine, ne JAMAIS reprendre le traitement par JAMP Abacavir / Lamivudine ni par tout autre produit contenant de l’abacavir, car des symptômes plus sévères, voire la mort, pourraient survenir en l’espace de quelques heures. Des réactions sévères similaires ont aussi été signalées dans de rares cas après la reprise d’un traitement par des produits contenant de l’abacavir chez des patients qui n’avaient pas d’antécédents d’hypersensibilité à l’abacavir (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Une exacerbation aiguë sévère de l’hépatite B a été signalée chez des patients co-infectés par le virus de l’hépatite B (VHB) et le virus de l’immunodéficience humaine (VIH-1) qui ont cessé le traitement par la lamivudine, un des composants des comprimés d’abacavir et de lamivudine. La fonction hépatique doit être étroitement surveillée par des suivis cliniques et de laboratoire pendant au moins plusieurs mois chez les patients qui ont interrompu leur traitement par JAMP Abacavir / Lamivudine. L’instauration d’un traitement anti- hépatite B pourrait être justifiée s’il y a lieu (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique). |
|---|
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Dépistage de l’allèle HLA-B*5701 avant la mise en route ou la reprise d’un traitement par JAMP Abacavir / Lamivudine
Il convient de procéder au dépistage de l’allèle HLA-B*5701 chez tous les patients avant la mise en route ou la reprise d’un traitement par JAMP Abacavir / Lamivudine, à moins que les patients aient auparavant subi un dépistage documenté de cet allèle (voir 2
CONTRE-INDICATIONS et 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »).
- JAMP Abacavir / Lamivudine peut être pris avec ou sans nourriture.
- Avant de prescrire des comprimés de JAMP Abacavir / Lamivudine, on doit évaluer la capacité des enfants à avaler des comprimés.
JAMP Abacavir / Lamivudine étant un comprimé à dose fixe, il ne doit pas être prescrit à des patients chez qui il faut procéder à un ajustement posologique, par exemple :
- enfants pesant moins de 40 kg et ayant une insuffisance rénale (clairance de la créatinine < 50 mL/min)
- patients pesant moins de 25 kg
- patients ayant une atteinte rénale (clairance de la créatinine < 30 mL/min) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Insuffisance rénale)
- patients ayant une atteinte hépatique légère
- patients présentant des effets indésirables limitant la dose
- Des préparations séparées d’abacavir (ZIAGEN) ou de lamivudine (3TC) doivent être administrées dans les cas où une interruption du traitement ou un ajustement posologique est indiqué.
4.2 Posologie recommandée et ajustement posologique
Adultes, adolescents et enfants pesant au moins 25 kg
La dose recommandée de JAMP Abacavir / Lamivudine chez les adultes, les adolescents et les enfants pesant au moins 25 kg est d’un comprimé une fois par jour. Un comprimé contient 600 mg d’abacavir (sous forme de sulfate d’abacavir) et 300 mg de lamivudine.
Enfants (< 18 ans et pesant moins de 25 kg)
JAMP Abacavir / Lamivudine n’est pas recommandé chez les enfants et les adolescents pesant moins de 25 kg, car l’ajustement posologique nécessaire ne peut être effectué.
Personnes âgées (≥ 65 ans)
On ne dispose que de peu de données sur l’emploi de l’abacavir et la lamivudine chez les patients âgés de 65 ans et plus. Cependant, rien ne démontre que les personnes âgées répondraient différemment que les plus jeunes. Dans le traitement des patients âgés, on doit tenir compte de l’altération de la fonction hépatique, rénale ou cardiaque et les affections ou les médications concomitantes qui sont plus fréquentes dans cette population.
4.5 Dose omise
Il est important de prendre JAMP Abacavir / Lamivudine selon les directives du professionnel de la santé afin que le patient en retire le maximum de bienfaits. Si le patient oublie de prendre une dose, il doit la prendre aussitôt qu’il s’en aperçoit et poursuivre ensuite son traitement comme d’habitude. Il ne faut pas prendre plus d’un comprimé pour remplacer une dose oubliée.
5 SURDOSAGE
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
En cas de surdose, on doit surveiller le patient et instaurer un traitement de soutien standard s’il y a lieu.
L’administration de charbon activé peut être utilisée pour éliminer le médicament non absorbé. Des mesures générales de soutien sont recommandées.
On ignore s’il est possible d’éliminer l’abacavir par dialyse péritonéale ou par hémodialyse.
Étant donné que la lamivudine est dialysable, l’hémodialyse continue pourrait être utilisée dans le traitement du surdosage bien que son application dans ce contexte n’ait pas été étudiée.
Il y a peu de données sur les conséquences de l’ingestion d’une surdose aiguë chez les humains. Il n’y a eu aucun décès, et les patients se sont rétablis.
Au cours des essais cliniques, des doses uniques et des doses quotidiennes de sulfate d’abacavir pouvant atteindre respectivement 1 200 mg et 1 800 mg ont été administrées à des patients. Aucun effet indésirable inattendu n’a été signalé. On ne connaît pas les effets de doses plus élevées. Aucun signe ou symptôme particulier n’a été établi après de telles surdoses.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimés/ 600 mg d’abacavir (sous | cellulose microcristalline, dioxyde de silicium colloïdal, dioxyde de titane, glycolate d’amidon sodique, hydroxypropylcellulose, hypromellose, laque d’aluminium jaune FD&C No. 6, poly(éthylène glycol), poly(sorbate) 80, povidone et stéarate de magnésium. |
| forme de sulfate | ||
| d’abacavir) et 300 mg de | ||
| lamivudine | ||
Un comprimé JAMP Abacavir / Lamivudine contient 600 mg d’abacavir (sous forme de sulfate d’abacavir à 702,78 mg) et 300 mg de lamivudine.
Formes posologiques
Les comprimés JAMP Abacavir / Lamivudine sont de couleur orange, pelliculés, biconvexes, en forme de capsule modifiée, et portant l’inscription « 600 » d’un côté et « 300 » de l’autre.
Conditionnement
Disponible en blisters de 3 x 10 comprimés et en bouteille PEHD de 30 comprimés.
7
MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » au début de la Partie I : Renseignements pour le professionnel de la santé.
Généralités
Les patients qui reçoivent JAMP Abacavir / Lamivudine ou tout autre traitement antirétroviral peuvent tout de même contracter des infections opportunistes ou présenter d’autres complications liées à l’infection par le VIH. Ils doivent, par conséquent, demeurer sous l’étroite surveillance clinique de professionnels de la santé expérimentés dans le traitement de ces affections associées au VIH.
JAMP Abacavir / Lamivudine est une association à dose fixe de deux analogues nucléosidiques, le sulfate d’abacavir et la lamivudine et ne doit pas être administré en concomitance avec d’autres produits contenant de l’abacavir ou de la lamivudine (3TC (lamivudine), COMBIVIR (lamivudine / zidovudine), DELSTRIGO (doravirine / lamivudine / fumarate de ténofovir disoproxil), DOVATO (dolutégravir / lamivudine), ZIAGEN (abacavir) ou TRIUMEQ (dolutégravir / abacavir / lamivudine)) ou d’autres produits contenant de l’emtricitabine (ATRIPLA (éfavirenz / emtricitabine / fumarate de ténofovir disoproxil), BIKTARVY (bictégravir / emtricitabine / ténofovir alafénamide), COMPLERA (emtricitabine / rilpivirine / fumarate de ténofovir disoproxil), DESCOVY (emtricitabine / ténofovir alafénamide), GENVOYA (elvitégravir / cobicistat / emtricitabine / ténofovir alafénamide), ODEFSEY (emtricitabine / rilpivirine / ténofovir alafénamide), SYMTUZA (darunavir / cobicistat / emtricitabine / ténofovir alafénamide), EMTRIVA (emtricitabine), STRIBILD (elvitégravir / cobicistat / emtricitabine / fumarate de ténofovir disoproxil) ou TRUVADA (emtricitabine / fumarate de ténofovir disoproxil)).
Les comprimés JAMP Abacavir / Lamivudine contiennent de la laque d’aluminium jaune soleil, laquelle peut causer des réactions de type allergique.
Réactions d’hypersensibilité à l’abacavir
L’abacavir est associé à un risque de réaction d’hypersensibilité qui se caractérise par une fièvre et/ou une éruption cutanée et d’autres symptômes indiquant une atteinte de plusieurs organes. Des réactions d’hypersensibilité peuvent menacer le pronostic vital et même entraîner la mort dans de rares cas, en l’absence d’une prise en charge adéquate. Les patients porteurs de l’allèle HLA-B*5701 présentent un risque significativement plus élevé de réaction d’hypersensibilité à l’abacavir. Par contre, les réactions d’hypersensibilité à l’abacavir sont moins fréquentes chez les patients qui ne sont pas porteurs de cet allèle (voir Prise en charge clinique des réactions d’hypersensibilité à l’abacavir ci-après pour plus de détails).
Cancérogenèse et mutagenèse
Des études sur la cancérogénicité portant sur l’administration d’abacavir à des souris et à des rats ont révélé une augmentation des tumeurs malignes survenues à la glande de Tyson des mâles et à la glande clitoridienne des femelles des deux espèces ainsi qu’au foie, à la vessie, aux ganglions lymphatiques et à l’hypoderme des rates. La majorité de ces tumeurs sont apparues à des expositions correspondant à 24 à 33 fois l’exposition générale prévue chez les humains (voir
16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité et mutagénicité).
L’abacavir n’a pas eu d’effet mutagène lors d’essais réalisés sur des bactéries mais a provoqué des aberrations chromosomiques in vitro et a exercé un effet mutagène en l’absence d’une activation métabolique dans le dosage des cellules du lymphome de la souris L5178Y. Lors du test du micronoyau effectué in vivo sur de la moelle osseuse de souris, l’abacavir a eu un effet clastogène chez les mâles à une exposition générale environ neuf fois plus élevée que celle qui a lieu chez l’humain après la prise d’une dose thérapeutique (voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité et mutagénicité).
Cardiovasculaire
Plusieurs études épidémiologiques et d’observation ont fait état d’une association entre l’administration de l’abacavir et un risque d’infarctus du myocarde. Des méta-analyses d’essais contrôlés à répartition aléatoire n’ont pas révélé de risque additionnel d’infarctus du myocarde lié à l’emploi de l’abacavir. À ce jour, aucun mécanisme biologique établi ne permet d’expliquer une augmentation possible du risque. Dans leur ensemble, les données disponibles, issues des études d’observation et des essais cliniques contrôlés démontrent une incohérence et, par conséquent, la preuve d’une relation causale entre le traitement par l’abacavir et le risque d’infarctus du myocarde est peu concluante.
Par mesure de précaution, le risque sous-jacent de coronaropathie doit être pris en considération lorsqu’on prescrit un traitement antirétroviral, y compris l’abacavir, et des mesures doivent être prises afin de réduire au minimum tous les facteurs de risque modifiables (p. ex., hypertension, hyperlipidémie, diabète de type 2 et tabagisme).
Endocrinien/métabolisme
Lipides sériques et glycémie
Les taux de lipides sériques et la glycémie peuvent augmenter durant un traitement antirétroviral. La maîtrise de la maladie et les changements apportés au mode de vie peuvent également être des facteurs contributifs. Le dosage des lipides sériques et de la glycémie doit être envisagé. La dyslipidémie et les hausses de la glycémie doivent être traitées si l’état clinique le justifie.
Hématologique
De très rares cas d’érythroblastopénie chronique acquise ont été signalés lors du traitement par la lamivudine. L’arrêt du traitement par cet agent s’est traduit par la normalisation des paramètres hématologiques chez les patients chez lesquels on soupçonnait une érythroblastopénie chronique acquise induite par la lamivudine.
Hépatique/biliaire/pancréatique
Acidose lactique et hépatomégalie sévère avec stéatose
On a signalé des cas, parfois mortels, d’acidose lactique et d’hépatomégalie sévère avec stéatose pendant l’administration d’analogues nucléosidiques seuls ou en association, y compris l’abacavir et le lamivudine et autres antirétroviraux. La majorité de ces cas sont survenus chez des femmes.
L’acidose lactique peut se manifester par les signes cliniques suivants : faiblesse généralisée, anorexie et perte de poids soudaine et inexpliquée, symptômes gastro-intestinaux et symptômes respiratoires (dyspnée et tachypnée).
Le sexe féminin et l’obésité peuvent constituer des facteurs de risque. La prudence est de mise lorsqu’on administre JAMP Abacavir / Lamivudine ou d’autres analogues nucléosidiques, notamment chez les patients qui présentent des facteurs de risque connus d’affection hépatique. Toutefois, des cas ont également été signalés chez des patients pour lesquels on ne connaissait aucun facteur de risque. Le traitement par JAMP Abacavir / Lamivudine doit être interrompu chez tout patient qui accuse des signes cliniques ou biologiques évocateurs d’une acidose lactique accompagnée ou non d’hépatite pouvant comprendre l’hépatomégalie et la stéatose même en l’absence d’élévations marquées des taux de transaminases.
Insuffisance hépatique
JAMP Abacavir / Lamivudine est contre-indiqué chez les patients présentant une atteinte hépatique étant donné que JAMP Abacavir / Lamivudine est une association à dose fixe et qu’il est impossible d’ajuster la dose des composants individuels. Si une réduction de la dose est nécessaire en raison d’une atteinte hépatique, des préparations distinctes d’abacavir et de lamivudine doivent être administrées (voir 2 CONTRE-INDICATIONS et Considérations posologiques).
Exacerbation de l’hépatite B postérieure au traitement
D’après les données recueillies lors des études cliniques et depuis la mise en marché de la lamivudine, il peut arriver que certains patients atteints d’une infection chronique par le virus de l’hépatite B (VHB) présentent des signes cliniques ou biologiques d’hépatite récurrente à l’arrêt du traitement par la lamivudine; cette situation pourrait avoir des conséquences plus graves chez les patients souffrant d’une hépatopathie décompensée. Quand on arrête le traitement par JAMP Abacavir / Lamivudine chez un patient souffrant d’une infection concomitante par le VHB, on doit envisager d’assurer une surveillance périodique de la fonction hépatique et des marqueurs de la réplication du VHB.
Patients co-infectés par le VHB et/ou le VHC
L’innocuité et l’efficacité des comprimés d’abacavir et de lamivudine n’ont pas été établies chez des sujets co-infectés par le virus de l’hépatite B et/ou le virus de l’hépatite C.
Pancréatite
Il y a eu quelques cas de pancréatite chez des patients recevant des analogues nucléosidiques, y compris l’abacavir et la lamivudine. Il n’a pas été clairement établi si ces cas sont attribuables au traitement médicamenteux ou à l’infection par le VIH sous-jacente. Il faut envisager une pancréatite si un patient présente des douleurs abdominales, des nausées, des vomissements ou une élévation des marqueurs biochimiques. L’utilisation de JAMP Abacavir / Lamivudine doit être interrompue jusqu’à ce que le diagnostic de pancréatite ait été écarté (voir 8.5 Effets indésirables observés après la mise en marché).
Prise en charge clinique des réactions d’hypersensibilité à l’abacavir
Il convient de procéder au dépistage de l’allèle HLA-B*5701 chez tous les patients avant la mise en route ou la reprise d’un traitement par JAMP Abacavir / Lamivudine, à moins que les patients aient auparavant subi un dépistage documenté de cet allèle.
Ne pas utiliser JAMP Abacavir / Lamivudine chez les patients porteurs de l’allèle HLA-B*5701 ni chez les patients qui ne sont pas porteurs de cet allèle mais chez qui une réaction d’hypersensibilité à l’abacavir a été soupçonnée lors d’un traitement antérieur.
Les patients qui ne sont pas porteurs de l’allèle HLA-B*5701 peuvent avoir une réaction d’hypersensibilité à l’abacavir, toutefois cela survient beaucoup moins fréquemment que chez les patients porteurs de l’allèle HLA-B*5701. Que le patient soit porteur de l’allèle HLA-B*5701 ou non, on doit définitivement mettre fin au traitement par JAMP Abacavir / Lamivudine si l’on ne peut écarter l’existence d’une réaction d’hypersensibilité et ce, même si d’autres diagnostics sont possibles (p. ex. une affection des voies respiratoires d’apparition soudaine telle pneumonie, bronchite, pharyngite ou grippe, une gastro- entérite ou des réactions provoquées par d’autres médicaments).
La reprise du traitement par des produits contenant de l’abacavir après une réaction soupçonnée d’hypersensibilité à l’abacavir peut provoquer une prompte réapparition des symptômes, en l’espace de quelques heures. La récidive de la réaction d’hypersensibilité est habituellement plus sévère que sa manifestation initiale et peut entraîner une hypotension menaçant le pronostic vital, voire la mort.
Ne JAMAIS reprendre le traitement par JAMP Abacavir / Lamivudine ou par tout autre produit contenant de l’abacavir chez un patient ayant déjà arrêté de prendre JAMP Abacavir / Lamivudine en raison d’une réaction d’hypersensibilité.
Si le traitement par comprimés d’abacavir et de lamivudine a déjà été abandonné pour une raison autre que l’apparition de symptômes d’une réaction d’hypersensibilité, et si la reprise du traitement par comprimés d’abacavir et de lamivudine ou par tout autre produit contenant de l’abacavir est envisagée, évaluer soigneusement la raison invoquée pour l’arrêt du traitement par comprimés d’abacavir et de lamivudine afin de s’assurer que le patient n’a pas eu de symptômes d’une réaction d’hypersensibilité.
Si la possibilité d’une hypersensibilité ne peut être écartée, NE PAS reprendre le traitement par JAMP Abacavir / Lamivudine ou par tout autre produit contenant de l’abacavir.
Si des symptômes d’hypersensibilité à l’abacavir n’ont pas été détectés, on peut reprendre le traitement en assurant une surveillance continue du patient afin de déceler l’apparition des symptômes d’une réaction d’hypersensibilité. On doit informer le patient qu’une réaction d’hypersensibilité peut survenir lors de la reprise du traitement par JAMP Abacavir / Lamivudine ou par tout autre produit contenant de l’abacavir. Une tentative de reprise du traitement convient seulement si les bienfaits escomptés l’emportent sur les risques et si le patient ou son entourage peut facilement accéder aux soins médicaux requis en cas de réaction indésirable.
Description clinique des réactions d’hypersensibilité à l’abacavir
Les réactions d’hypersensibilité à l’abacavir ont été bien décrites dans le cadre des études cliniques et du suivi post-commercialisation. Les symptômes se sont généralement manifestés au cours des six premières semaines de traitement par l’abacavir (délai d’apparition médian : 11 jours), mais ils peuvent survenir à n’importe quel moment durant le traitement.
Dans presque tous les cas de réaction d’hypersensibilité à l’abacavir, on observe de la fièvre et/ou des éruptions cutanées. Les autres signes et symptômes observés lors d’une réaction d’hypersensibilité à l’abacavir peuvent être de nature respiratoire (soit, entre autres, pharyngite, dyspnée ou toux) ou gastro-intestinale (soit, entre autres, nausées, vomissements, diarrhée et douleurs abdominales). Il importe de souligner que ces symptômes peuvent conduire à un diagnostic erroné de maladie respiratoire (pneumonie, bronchite, pharyngite) ou de gastro-entérite. Malaise général, fatigue et courbatures comptent parmi les autres signes et symptômes de réaction d’hypersensibilité fréquemment observés (voir 8.5 Effets indésirables observés après la mise en marché, Description des réactions d’hypersensibilité à l’abacavir). Les symptômes liés à cette réaction d’hypersensibilité s’aggravent si on poursuit le traitement et peuvent mettre la vie du patient en danger. Ces symptômes disparaissent généralement lorsque le patient cesse de prendre le produit contenant de l’abacavir. L’emballage de JAMP Abacavir / Lamivudine contient une carte de mise en garde destinée au patient, qui donne des renseignements sur cette réaction d’hypersensibilité (une copie de cette carte se trouve à la dernière page de la présente monographie).
Immunitaire
Syndrome inflammatoire de reconstitution immunitaire (SIRI)
Le syndrome inflammatoire de reconstitution immunitaire a été signalé chez des patients infectés par le VIH traités par une association d’antirétroviraux, y compris les comprimés d’abacavir et de lamivudine. Durant la phase initiale du traitement, les patients répondant à un traitement antirétroviral peuvent manifester une réponse inflammatoire à des infections opportunistes peu évolutives ou résiduelles (p. ex. complexe Mycobacterium avium [CMA], cytomégalovirose [CMV], pneumonie à Pneumocystis jirovecii [PPC] et tuberculose [TB]) pouvant commander une évaluation plus approfondie et la mise en route d’un traitement.
On a également fait état de troubles auto-immuns (comme la maladie de Basedow, la polymyosite, l’hépatite auto-immune et le syndrome de Guillain-Barré) dans le contexte de la reconstitution immunitaire, cependant le moment de leur installation est plus variable. En effet, ils peuvent survenir plusieurs mois après le début du traitement et leur présentation peut parfois être atypique.
Insuffisance rénale
JAMP Abacavir / Lamivudine n’est pas recommandé chez les patients ayant une clairance de la créatinine inférieure à 30 mL/min étant donné que JAMP Abacavir / Lamivudine est une association à dose fixe et qu’il est impossible d’ajuster la dose des composants individuels. Si une réduction de la dose est nécessaire en raison d’une atteinte rénale, des préparations distinctes d’abacavir et de lamivudine doivent être administrées (voir 4.1 Considérations posologiques et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Patients ayant une insuffisance rénale (clairance de la créatinine de 30 à 49 mL/min)
L’exposition à la lamivudine (ASC) peut être de 1,6 à 3,3 fois plus importante chez les patients adultes traités par comprimés d’abacavir et de lamivudine dont la clairance de la créatinine est de 30 à 49 mL/min, comparativement aux patients ayant une clairance de la créatinine supérieure ou égale à 50 mL/min. On ne dispose d’aucune donnée sur l’innocuité tirée d’études contrôlées, avec répartition aléatoire, comparant les comprimés d’abacavir et de lamivudine à ses composants individuels, menées chez des patients ayant une clairance de la créatinine de 30 à 49 mL/min ayant reçu une dose ajustée de lamivudine. Au cours des études d’homologation initiales sur l’administration de lamivudine en association avec la zidovudine, des degrés plus élevés d’exposition à la lamivudine ont été associés à des taux plus élevés d’effets toxiques hématologiques (neutropénie et anémie), bien que le taux d’abandon en raison d’une neutropénie ou d’une anémie ait été de moins de 1 % dans les deux cas. Il faut surveiller l’apparition d’effets toxiques hématologiques chez les patients traités par JAMP Abacavir / Lamivudine dont la clairance de la créatinine se maintient dans la plage de valeurs de 30 à 49 mL/min. Il est recommandé de procéder à un ajustement de la dose de lamivudine, conformément aux indications formulées dans les renseignements posologiques, si une neutropénie ou une anémie apparaît ou s’aggrave. Si un ajustement de la dose de lamivudine est indiqué, le traitement par JAMP Abacavir / Lamivudine doit être arrêté, et les composants individuels utilisés pour obtenir le schéma posologique voulu.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les comprimés d’abacavir et de lamivudine n’ont pas fait l’objet d’études chez les femmes enceintes. Par conséquent, on ne doit pas utiliser JAMP Abacavir / Lamivudine chez la femme enceinte à moins que les bienfaits escomptés pour la mère l’emportent sur les risques possibles auxquels est exposé le fœtus.
Des cas de retard de développement, de convulsions et d’autres atteintes neurologiques ont été signalés. Le lien de causalité entre ces observations et l’exposition in utero ou en période périnatale aux inhibiteurs nucléosidiques de la transcriptase inverse (INTI) n’a toutefois pas été établi. Des signes de toxicité au stade du développement ont également été observés dans des études de toxicologie sur les animaux (voir 16 TOXICOLOGIE NON CLINIQUE).
Des cas d’hyperlactatémie légère et transitoire, pouvant être attribuables à un dysfonctionnement mitochondrial, ont aussi été signalés chez des nouveau-nés et des nourrissons exposés in utero ou en période périnatale aux inhibiteurs nucléosidiques de la transcriptase inverse (INTI). On ignore la pertinence clinique de l’hyperlactatémie transitoire.
Registre de l’emploi des antirétroviraux chez la femme enceinte
On a établi un registre de l’utilisation des antirétroviraux durant la grossesse afin de surveiller les résultats de l’exposition aux antirétroviraux, y compris JAMP Abacavir / Lamivudine, autant chez la mère que chez l’enfant.
On encourage les professionnels de la santé à inscrire leurs patientes enceintes :
medinfo@jamppharma.com.
Téléphone : 1-866-399-9091
À ce jour, le Registre compte plus de 2 000 cas d’exposition à l’abacavir pendant la grossesse ayant entraîné des naissances vivantes. De ce nombre, plus de 800 cas concernent une exposition pendant le premier trimestre (qui ont donné lieu à 27 anomalies congénitales), et plus de 1 100 une exposition pendant le deuxième ou le troisième trimestre (qui ont donné lieu à 32 anomalies congénitales). La prévalence (IC à 95 %) des anomalies au premier trimestre était de 3,1 % (2,0; 4,4 %), et au deuxième ou au troisième trimestre, de 2,7 % (1,9; 3,9 %). Chez les femmes enceintes de la population de référence, le taux habituel d’anomalies congénitales est de 2,7 %. Il semble n’y avoir aucun lien entre l’abacavir et les anomalies congénitales globales observées dans le Registre.
Plus de 11 000 cas d’exposition à la lamivudine pendant la grossesse ayant entraîné des naissances vivantes ont été signalés au Registre. De ce nombre, on distingue plus de 4200 cas d’exposition durant le premier trimestre (qui ont donné lieu à 135 anomalies congénitales) et plus de 6900 cas d’exposition durant le deuxième ou le troisième trimestre (qui ont donné lieu à 198 anomalies congénitales). La prévalence (IC à 95 %) des anomalies au premier trimestre était de 3,2 % (2,6; 3,7 %), et au deuxième ou au troisième trimestre, de 2,8 % (2,4; 3,2 %). Chez les femmes enceintes de la population de référence, le taux habituel d’anomalies congénitales est de 2,7 %. Les données du Registre ne révèlent aucune hausse du risque d’anomalies congénitales majeures chez les utilisatrices de lamivudine comparativement au taux habituel.
7.1.2 Femmes qui allaitent
Les mères infectées par le VIH-1 ne doivent pas allaiter leur enfant pour éviter le risque de transmission postnatale du VIH. La lamivudine est excrétée dans le lait maternel à des concentrations semblables à celles que l’on trouve dans le sérum. L’abacavir est aussi sécrété dans le lait maternel humain à des concentrations semblables aux concentrations plasmatiques. On doit aviser les mères traitées par JAMP Abacavir / Lamivudine de ne pas allaiter, afin de prévenir la transmission du VIH à leur nourrisson et l’apparition de tout effet indésirable grave possible chez ce dernier.
7.1.3 Enfants (< 18 ans)
JAMP Abacavir / Lamivudine n’est pas recommandé chez les adolescents et les enfants pesant moins de 25 kg, car l’ajustement posologique nécessaire ne peut être effectué.
L’innocuité et l’efficacité des comprimés d’abacavir et de lamivudine n’ont pas été établies chez les enfants pesant moins de 25 kg.
7.1.4 Personnes âgées (≥ 65 ans)
En raison du nombre insuffisant de sujets âgés de 65 ans ou plus ayant participé aux études cliniques sur les comprimés d’abacavir et de lamivudine, il est impossible de déterminer s’ils répondent différemment des sujets plus jeunes. En général, on doit faire preuve de prudence lorsqu’on administre JAMP Abacavir / Lamivudine à des patients âgés car l’altération de la fonction cardiaque, hépatique ou rénale et les affections ou les médications concomitantes sont plus fréquentes dans cette population.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables suivants sont traités plus en détail dans les sections 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et 7
MISES EN GARDE ET PRÉCAUTIONS :
- Réactions d’hypersensibilité graves et parfois fatales (voir Réactions d’hypersensibilité à l’abacavir)
- Acidose lactique et hépatomégalie sévère (voir Acidose lactique et hépatomégalie sévère avec stéatose)
- Exacerbation de l’hépatite postérieure au traitement (voir Exacerbation de l’hépatite B postérieure au traitement)
- Infarctus du myocarde (voir Cardiovasculaire)
- Lipides sériques et glycémie (voir Endocrinien/métabolisme)
- Syndrome inflammatoire de reconstitution immunitaire (voir Immunitaire)
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Adultes n’ayant jamais été traités
Les effets indésirables cliniques survenus en cours de traitement (jugés par l’investigateur comme étant d’intensité modérée ou sévère) à une fréquence ≥ 5 % durant le traitement par l’abacavir à 600 mg une fois par jour ou l’abacavir à 300 mg deux fois par jour, tous deux en association avec la lamivudine à 300 mg une fois par jour et l’éfavirenz à 600 mg une fois par jour, font l’objet du tableau 2.
Tableau 2 Effets indésirables survenus en cours de traitement d’intensité au moins modérée (grades 2-4) et d’une fréquence d’au moins 5 % chez des adultes n’ayant jamais été traités (CNA30021) au cours des 48 semaines de traitement
| Effet indésirable | Abacavir à 600 mg 1 f.p.j. plus lamivudine plus éfavirenz (n = 384) | Abacavir à 300 mg 2 f.p.j. plus lamivudine plus éfavirenz (n = 386) |
|---|---|---|
| Hypersensibilité médicamenteusea | 9 % | 7 % |
| Insomnie | 7 % | 9 % |
|---|---|---|
| Dépression/humeur dépressive | 7 % | 7 % |
| Céphalée/migraine | 5 % | 5 % |
| Fatigue/malaise | 5 % | 8 % |
| Étourdissement/vertige | 5 % | 5 % |
| Nausées | 5 % | 6 % |
| Diarrhéea | 5 % | 6 % |
| Éruption cutanée | 5 % | 5 % |
| Pyrexie | 5 % | 3 % |
| Rêves anormaux | 4 % | 5 % |
| Anxiété | 3 % | 5 % |
a La fréquence des réactions d’hypersensibilité sévères et de diarrhée sévère était significativement plus élevée chez les patients recevant 600 mg d’abacavir une fois par jour que chez les patients recevant 300 mg d’abacavir deux fois par jour. Cinq pour cent (5 %) des patients traités par l’abacavir à 600 mg une fois par jour ont eu des réactions d’hypersensibilité sévères comparativement à 2 % des patients traités par l’abacavir à 300 mg deux fois par jour. Deux pour cent (2 %) des patients recevant l’abacavir à 600 mg une fois par jour ont eu une diarrhée sévère, un événement qui n’a touché aucun des patients recevant l’abacavir à 300 mg deux fois par jour.
D’autres effets indésirables observés dans le cadre des études cliniques comprenaient la neutropénie, l’anémie, la thrombocytopénie, l’anorexie, l’hyperlactatémie, l’acidose lactique, les vomissements, la pancréatite, l’érythème polymorphe, la douleur dans le haut de l’abdomen, l’élévation passagère des enzymes hépatiques (AST, ALT, GGT), le syndrome de Stevens-Johnson et l’épidermolyse bulleuse toxique (EBT).
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
L’innocuité de l’administration uniquotidienne par rapport à biquotidienne de l’association abacavir et lamivudine a été évaluée dans le cadre de l’étude ARROW (COL105677). Aucun nouveau problème d’innocuité n’a été mis en évidence chez les sujets pédiatriques (n = 669) recevant la dose une (n = 336) ou deux fois par jour par rapport aux patients adultes. Dans cette population, 104 patients pédiatriques pesant au moins 25 kg ont reçu l’abacavir et la lamivudine 1 fois par jour sous forme de comprimés d’abacavir et de lamivudine.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Un cas d’hépatite de grade 4 dans la cohorte traitée une fois par jour a été considéré par l’investigateur comme ayant une causalité incertaine, et tous les autres effets indésirables de grade 3 ou 4 ont été considérés par l’investigateur comme n’étant pas reliés.
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Le tableau 3 énumère les anomalies de laboratoire (de grade 3 ou 4) observées pendant le traitement dans l’étude CNA30024 chez des adultes n’ayant jamais été traités auparavant et recevant l’une des deux associations suivantes : ZIAGEN à 300 mg deux fois par jour, lamivudine à 150 mg deux fois par jour et éfavirenz à 600 mg par jour, ou zidovudine à 300 mg deux fois par jour, lamivudine à 150 mg deux fois par jour et éfavirenz à 600 mg par jour. D’autres résultats anormaux de laboratoire ont été observés au cours des essais cliniques sur 3TC, soit la thrombocytopénie et des taux élevés de
bilirubine, d’amylase et de lipase.
Tableau 1 – Anomalies de laboratoire (grades 3 ou 4) observées chez des adultes jamais traités auparavant (CNA30024) pendant 48 semaines de traitement
| Anomalies de laboratoire de grade 3 ou 4 | ZIAGEN plus lamivudine plus éfavirenz (n = 324) | Zidovudine plus lamivudine plus éfavirenz (n = 325) |
|---|---|---|
| Élévation de la CPK (> 4 X LSN) | 8 % | 8 % |
| Élévation de l’ALT (> 5 X LSN) | 6 % | 6 % |
| Élévation de l’AST (> 5 X LSN) | 6 % | 5 % |
| Hypertriglycéridémie (> 750 mg/dL) | 6 % | 5 % |
| Hyperamylasémie (> 2 X LSN) | 4 % | 5 % |
| Neutropénie (NAN < 750/mm3) | 2 % | 4 % |
| Anémie (Hb ≤ 6,9 g/dL) | < 1 % | 2 % |
| Thrombocytopénie (plaquettes | 1 % | < 1 % |
| < 50 000/mm3) | ||
| Leucopénie (leucocytes ≤ 1500/mm3) | < 1 % | 2 % |
LSN = limite supérieure de la normale
NAN = nombre absolu de neutrophiles
n = nombre de sujets évalués
Outre les effets indésirables signalés lors des essais cliniques, les effets énumérés dans le tableau ci-après ont été rapportés lors de l’utilisation de l’abacavir et de la lamivudine et/ou des comprimés d’abacavir et de lamivudine après leur commercialisation.
8.5 Effets indésirables observés après la mise en marché
Ces effets ont été retenus en raison de leur gravité, de leur fréquence de signalement et du lien de causalité possible avec l’abacavir et la lamivudine ou d’une combinaison de ces facteurs. Comme ces effets ont été signalés volontairement par une population dont la taille est inconnue, il n’est pas toujours possible d’estimer de façon fiable leur fréquence ou d’établir un rapport de causalité avec l’exposition au médicament.
Abacavir
Système endocrinien/métabolisme : acidose lactique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique), stéatose hépatique
Appareil digestif : pancréatite
Système immunitaire : syndrome inflammatoire de reconstitution immunitaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire)
Peau : éruption cutanée, érythème polymorphe, syndrome de Stevens-Johnson (SSJ) et épidermolyse bulleuse toxique (EBT) (principalement avec des médicaments connus pour être associés au SSJ et à l’EBT, respectivement). En raison des signes et symptômes cliniques communs de l’hypersensibilité à l’abacavir, du SSJ et de l’EBT, et de la possibilité que certains patients puissent avoir une hypersensibilité à de multiples médicaments, ces cas commandent l’arrêt définitif du traitement par l’abacavir, qui ne doit plus jamais leur être réadministré.
Lamivudine
Organisme entier : anaphylaxie, faiblesse Hématologique : érythroblastopénie chronique acquise Sang et système lymphatique : anémie, lymphadénopathie, splénomégalie
Système endocrinien/métabolisme : acidose lactique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique), hyperlactatémie, stéatose hépatique, hyperglycémie
Système nerveux : paresthésie, neuropathie périphérique
Appareil digestif : augmentations des taux d’amylase sérique, pancréatite, stomatite
Système immunitaire : syndrome inflammatoire de reconstitution immunitaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire)
Peau : alopécie, prurit, urticaire
Appareil locomoteur : troubles musculaires, y compris rarement rhabdomyolyse, arthralgie
Description des réactions d’hypersensibilité à l’abacavir
Hypersensibilité
Les signes et les symptômes de réaction d’hypersensibilité à l’abacavir sont énumérés ci-dessous. Ces signes et symptômes ont été signalés dans le cadre des études cliniques ou du suivi post- commercialisation. Ceux qui ont été observés chez au moins 10 % des patients ayant eu une réaction d’hypersensibilité figurent en caractères gras.
Tel qu’il est mentionné dans la section Mises en garde et précautions, presque tous les patients qui présentent une réaction d’hypersensibilité auront de la fièvre et/ou une éruption cutanée (habituellement maculopapuleuse ou de type urticaire) dans le cadre du syndrome, mais des réactions se sont également produites en l’absence d’une éruption cutanée ou de fièvre. Les autres principaux symptômes peuvent être de nature gastro-intestinale, respiratoire ou constitutionnelle (p. ex. léthargie et malaise).
Peau : Éruption cutanée (habituellement de type maculopapuleux ou de type urticaire)
Appareil digestif : Nausées, vomissements, diarrhée, douleur abdominale, ulcération buccale
Appareil respiratoire : Dyspnée, toux, mal de gorge, syndrome de détresse respiratoire aiguë de l’adulte, insuffisance respiratoire
Divers : Fièvre, fatigue, malaise, œdème, ymphadénopathie, hypotension, conjonctivite, anaphylaxie
Système nerveux/psychiatrie : Céphalées, paresthésie
Hématologique : Lymphopénie
Foie/pancréas : Élévations des résultats des tests d’exploration de la fonction hépatique, insuffisance hépatique
Appareil locomoteur : Myalgie, rarement myolyse, arthralgie, taux élevé de créatine-phosphokinase
Appareil urinaire : Taux élevé de créatinine, insuffisance rénale
La reprise du traitement par l’abacavir à la suite d’une réaction d’hypersensibilité à l’abacavir provoque une prompte réapparition des symptômes en quelques heures. La récidive de la réaction d’hypersensibilité est habituellement plus sévère que sa manifestation initiale et peut entraîner une hypotension menaçant le pronostic vital, voire la mort. Des réactions se sont également produites de manière peu fréquente après la remise en route du traitement par l’abacavir chez des patients qui avaient présenté un seul des symptômes clés d’hypersensibilité (voir ci-dessus) avant l’interruption du traitement par l’abacavir et, dans de très rares cas, chez des patients n’ayant présenté auparavant aucun symptôme de réaction d’hypersensibilité (c.-à-d. qui toléraient auparavant l’abacavir) qui ont repris le traitement.
Pour avoir des détails au sujet de la prise en charge clinique d’une réaction soupçonnée d’hypersensibilité à l’abacavir (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Prise en charge clinique des réactions d’hypersensibilité à l’abacavir).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Étant donné que JAMP Abacavir / Lamivudine contient de l’abacavir et de la lamivudine, toutes les interactions qui ont été signalées pour chacun de ces agents administrés seuls peuvent survenir avec JAMP Abacavir / Lamivudine. On a constaté durant des essais cliniques qu’il n’existait pas d’interactions cliniquement significatives entre l’abacavir et la lamivudine. L’abacavir et la lamivudine ne sont pas métabolisés dans une large mesure par les enzymes du cytochrome P450 (CYP) (tels que CYP 2C9 ou CYP 2D6) et ils n’exercent pas d’effet inducteur sur ce système enzymatique. La lamivudine n’inhibe pas les enzymes CYP. Des études in vitro ont montré que l’abacavir inhibe l’enzyme CYP 1A1 et a une capacité limitée à inhiber les processus métaboliques médiés par l’enzyme CYP 3A4. Par ailleurs, l’absence d’effet inhibiteur de l’abacavir sur les enzymes CYP 2C9 et CYP 2D6 a été démontrée in vitro. Par conséquent, le risque d’interaction avec des inhibiteurs de la protéase antirétroviraux, des agents non nucléosidiques ou d’autres produits médicinaux métabolisés par les enzymes CYP majeures est faible.
Avec la lamivudine, le risque d’interactions métaboliques est peu probable en raison de son métabolisme limité, de sa faible fixation aux protéines plasmatiques et de la clairance rénale presque totale. La lamivudine est principalement éliminée par sécrétion active de cations organiques. La possibilité d’interactions avec d’autres produits médicinaux administrés conjointement doit être envisagée, surtout lorsque la voie principale d’élimination est le rein.
Effet de l’abacavir sur la pharmacocinétique d’autres agents
Des études in vitro ont montré que l’abacavir inhibe l’isoenzyme CYP 1A1 et, dans une certaine mesure, l’isoenzyme CYP 3A4. En cas d’administration concomitante avec l’abacavir ou avec des médicaments contenant de l’abacavir, les expositions aux médicaments qui sont des substrats de l’isoenzyme CYP 1A1 pourraient augmenter.
In vitro, l’abacavir n’a pas inhibé, ou n’a inhibé que faiblement, les transporteurs d’anion organique 1B1 (OATP1B1), OATP1B3, protéine de résistance du cancer du sein (BCRP) ou glycoprotéine P (Pgp) et de façon minimale le transporteur-1 de cations organiques (OCT1), OCT2 ainsi que les transporteurs d’efflux de toxine et de médicaments de type MATE2-K. Par conséquent, on ne s’attend pas à ce que l’abacavir modifie les concentrations plasmatiques des médicaments qui sont des substrats de ces transporteurs.
L’abacavir est un inhibiteur de MATE1 in vitro, toutefois son potentiel à influer sur les concentrations plasmatiques des substrats de MATE1 à des doses thérapeutiques (jusqu’à 600 mg) est faible.
Effet d’autres agents sur la pharmacocinétique de l’abacavir
In vitro, l’abacavir n’est pas un substrat des transporteurs OATP1B1, OATP1B3, OCT1, OCT2, OAT1, MATE1, MATE2-K, protéine associée à la multirésistance médicamenteuse de type 2 (MRP2) ou MRP4, par conséquent on ne s’attend pas à ce que les médicaments qui modulent ces transporteurs modifient les concentrations plasmatiques de l’abacavir.
Bien que l’abacavir soit un substrat de la protéine BCRP et de la glycoprotéine P in vitro, des études cliniques ne révèlent aucun changement cliniquement significatif de la pharmacocinétique de l’abacavir lorsqu’il est administré en association avec le lopinavir ou le ritonovir (inhibiteurs de la Pgp et de la BCRP).
Effet de la lamivudine sur la pharmacocinétique d’autres agents
In vitro, la lamivudine n’a pas inhibé, ou n’a inhibé que faiblement, les transporteurs OATP1B1, OATP1B3, BCRP ou Pgp, MATE-1, MATE2-K ou OCT3. Par conséquent, on ne s’attend pas à ce que la lamivudine modifie les concentrations plasmatiques des médicaments qui sont des substrats de ces transporteurs.
La lamivudine est un inhibiteur des transporteurs OCT1 et OCT2 in vitro avec des valeurs de CI50 de 17 et 33 mcM, respectivement, toutefois son potentiel à influer sur les concentrations plasmatiques des substrats de OCT1 et OCT2 à des doses thérapeutiques (jusqu’à 300 mg) est faible.
Effet d’autres agents sur la pharmacocinétique de la lamivudine
In vitro, la lamivudine est un substrat des transporteurs MATE1, MATE2 et OCT2. Il a été démontré que le triméthoprime (un inhibiteur de ces transporteurs) a fait augmenter les concentrations plasmatiques de la lamivudine, toutefois cette interaction n’est pas jugée cliniquement significative étant donné qu’aucun ajustement de la dose de lamivudine n’est nécessaire.
La lamivudine est un substrat de transporteur de captage hépatique (OCT1). Comme l’élimination hépatique joue un rôle mineur dans la clairance de la lamivudine, il est peu probable que les interactions médicamenteuses attribuables à l’inhibition d’OCTI soit importante sur le plan clinique.
La lamivudine est un substrat de la glycoprotéine P et de la protéine BCRP, toutefois en raison de sa grande biodisponibilité, il est peu probable que ces transporteurs jouent un rôle important dans l’absorption de la lamivudine. Par conséquent, l’administration de médicaments de la classe des inhibiteurs de ces transporteurs d’efflux est peu susceptible d’affecter la disposition et l’élimination de la lamivudine.
9.4 Interactions médicament-médicament
Aucune étude d’interaction médicamenteuse n’a été menée avec les comprimés d’abacavir et de lamivudine. Les médicaments apparaissant dans le tableau ci-dessous sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 4 Interactions médicament-médicament établies ou potentielles
| Interactions médicamenteuses en rapport avec l’abacavir | ||
|---|---|---|
| Nom propre | Effet | Commentaire clinique |
| Éthanol | Chez les hommes, la prise concomitante d’éthanol a pour effet d’altérer le métabolisme du sulfate d’abacavir, faisant augmenter l’ASC de ce dernier d’environ 41 %. | La portée clinique de cette observation est inconnue. Chez les hommes, le sulfate d’abacavir n’a aucun effet sur le métabolisme de l’éthanol. Cette interaction n’a pas été étudiée chez les femmes. |
| Méthadone | Durant une étude de pharmacocinétique, l’administration concomitante de 600 mg d’abacavir deux fois par jour et de méthadone a donné lieu à une diminution de 35 % de la Cmax de l’abacavir et à un retard de 1 heure du tmax, mais l’ASC est demeurée la même. | Les changements touchant les propriétés pharmacocinétiques de l’abacavir ne sont pas considérés comme pertinents sur le plan clinique. Au cours de l’étude, l’abacavir a augmenté de 22 % la clairance corporelle moyenne de la méthadone. Cette modification n’est pas jugée importante sur le plan clinique chez la plupart des patients; toutefois, il peut s’avérer nécessaire d’ajuster la dose de la méthadone à l’occasion. |
|---|---|---|
| Rétinoïdes | L’alcool-déshydrogénase catalyse l’élimination des composés rétinoïdes comme l’isotrétinoïne. Des interactions entre ces substances et l’abacavir sont possibles, mais elles n’ont fait l’objet d’aucune étude. | |
| Riociguat | L’abacavir inhibe l’enzyme CYP 1A1 in vitro. Après l’administration concomitante d’une dose unique de riociguat (0,5 mg) à des sujets infectés par le VIH-1 recevant TRIUMEQ (abacavir-dolutégravir-lamivudine une fois par jour), l’ASC(0-∞) du riociguat s’est révélée 3 fois supérieure à celle observée précédemment chez des sujets en bonne santé, ce qui pourrait faire augmenter le risque de réactions indésirables associées au riociguat. | La prudence s’impose si JAMP Abacavir / Lamivudine et ADEMPAS (riociguat) doivent être administrés en concomitance. Il pourrait être nécessaire de réduire la dose du riociguat; consulter la monographie du riociguat pour connaître les recommandations posologiques. |
| Interactions en rapport avec la lamivudine | ||
|---|---|---|
| Nom propre | Effet | Commentaire clinique |
| Sorbitol | L’administration concomitante d’une solution de sorbitol (à 3,2 g, 10,2 g ou 13,4 g) et d’une dose unique de solution buvable de lamivudine à 300 mg s’est traduite par des réductions proportionnelles à la dose de 14 %, 32 % et 36 % de l’exposition à la lamivudine (ASC∞) et de 28 %, 52 % et 55 % de la Cmax de la lamivudine chez les adultes. | Dans la mesure du possible, éviter l’administration concomitante chronique de médicaments contenant du sorbitol et la lamivudine. Envisager une surveillance plus fréquente de la charge virale VIH-1 lorsque l’administration concomitante chronique ne peut être évitée. |
| Triméthoprime | L’administration de triméthoprime/sulfamétho xazole à raison de 160 mg/800 mg (co-trimoxazole) cause une augmentation de 40 % de l’exposition à la lamivudine, attribuable au triméthoprime. | À moins que le patient ne souffre d’atteinte rénale, aucun ajustement posologique de la lamivudine n’est nécessaire (voir 4 POSOLOGIE ET ADMINISTRATION). La lamivudine n’a pas d’effet sur la pharmacocinétique du triméthoprime ou du sulfaméthoxazole. L’effet de l’administration concomitante de lamivudine et des doses plus élevées de co-trimoxazole utilisées dans le traitement de la pneumonie à Pneumocystis jiroveci (souvent appelée PPC) et de la toxoplasmose n’a pas été étudié. |
| Emtricitabine | La lamivudine pourrait inhiber la phosphorylation intracellulaire de l’emtricitabine en cas d’administration concomitante des deux médicaments. De plus, pour la lamivudine ainsi que l’emtricitabine, le mécanisme de résistance virale se développe par la mutation du même gène de la transcriptase inverse virale (M184V); par | L’emploi concomitant de JAMP Abacavir / Lamivudine et de l’emtricitabine ou avec des associations à dose fixe contenant de l’emtricitabine n’est pas recommandé. |
conséquent, l’efficacité thérapeutique de ces médicaments pris en association pourrait être limitée. |
9.5 Interactions médicament-aliment
JAMP Abacavir / Lamivudine peut être pris avec ou sans nourriture (voir 10 PHARMACOLOGIE CLINIQUE).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
JAMP Abacavir / Lamivudine est une association à dose fixe de deux analogues nucléosidiques (abacavir et lamivudine). L’abacavir est un analogue nucléosidique synthétique et carbocyclique de la désoxyguanosine-5’- triphosphate et la lamivudine est également un analogue nucléosidique synthétique, un énantiomère (-) d’un analogue didéoxy de la cytidine. L’abacavir et la lamivudine sont tous deux métabolisés de manière séquentielle par des kinases intracellulaires en leurs dérivés triphosphate (TP) respectifs qui sont les formes actives des médicaments, soit le carbovir-triphosphate (CBV-TP) pour l’abacavir et la lamivudine-triphosphate (L-TP) pour la lamivudine. L’abacavir et la lamivudine sont des inhibiteurs nucléosidiques de la transcriptase inverse (INTI) et de puissants inhibiteurs sélectifs de la réplication du VIH-1 et du VIH-2 in vitro. In vitro, la demi-vie intracellulaire de la L-TP est d’environ 10,5 à 15,5 heures. La L-TP et le CBV-TP sont des substrats et des inhibiteurs compétitifs de la transcriptase inverse du VIH. L’inhibition de la transcriptase inverse se produit par l’interruption de l’élongation de la chaîne d’ADN viral après l’incorporation de l’analogue nucléosidique. Le CBV-TP et la L-TP ont beaucoup moins d’affinité pour les ADN polymérases de la cellule hôte et sont de faibles inhibiteurs des ADN polymérases α, ß et γ des mammifères.
Dans une étude réalisée chez 20 patients infectés par le VIH et traités par l’abacavir (300 mg, 2 fois par jour) avec une seule dose d’abacavir de 300 mg administrée avant la période de prélèvement de 24 heures, la valeur de la moyenne géométrique de la demi-vie intracellulaire terminale du carbovir-TP était à l’état d’équilibre de 20,6 heures, alors que dans la même étude la valeur de la moyenne géométrique de la demi-vie plasmatique de l’abacavir était de 2,6 heures.
Dans un essai croisé réalisé chez 27 patients infectés par le VIH, l’abacavir a été administré à raison de 600 mg, 1 fois par jour, ou de 300 mg, 2 fois par jour, afin de comparer les propriétés pharmacocinétiques à l’équilibre des deux schémas posologiques. Les concentrations intracellulaires du carbovir-TP dans les cellules mononucléaires du sang périphérique étaient plus élevées à la posologie de 600 mg d’abacavir une fois par jour (+ 32 % pour l’ASC24,éq, + 99 % pour la Cmax 24, éq et + 18 % pour la Cmin) comparativement à la posologie de 300 mg deux fois par jour.
Pour les patients traités par la lamivudine (300 mg, une fois/jour), la demi-vie intracellulaire terminale de la lamivudine-TP était prolongée jusqu’à 16-19 heures, alors que la valeur moyenne de la demi-vie plasmatique de la lamivudine était de 5 à 7 heures.
Dans un essai croisé réalisé chez 60 volontaires sains, on a évalué les paramètres pharmacocinétiques à l’équilibre de la lamivudine selon deux schémas posologiques : 300 mg, 1 fois par jour, et 150 mg, 2 fois par jour, pendant 7 jours. Les concentrations intracellulaires de la lamivudine-TP dans les cellules mononucléaires du sang périphérique étaient similaires à l’égard de l’ASC24,éq et la Cmax24,éq; par contre, les valeurs de la concentration minimale étaient inférieures lorsque la lamivudine était administrée à raison de 300 mg, 1 fois par jour. La variabilité interindividuelle était plus marquée pour les concentrations intracellulaires de lamivudine-TP que pour les concentrations plasmatiques minimales de lamivudine. Dans l’ensemble, ces données sont en faveur de l’utilisation de la lamivudine (300 mg)
et de l’abacavir (600 mg) administrés une fois par jour pour le traitement des patients infectés par le VIH. De plus, l’efficacité et la sécurité d’emploi de cette association administrée une fois par jour ont été démontrées dans une étude clinique pivot (voir 14 ÉTUDES CLINIQUES).
10.3 Pharmacocinétique
Le comprimé d’abacavir et de lamivudine s’est révélé bioéquivalent à l’abacavir et à la lamivudine administrés séparément. La bioéquivalence a été démontrée dans une étude à triple permutation comparant l’administration d’une dose de comprimé d’abacavir et de lamivudine (sujets à jeun) à celle de 2 comprimés de 300 mg d’abacavir plus 2 comprimés de 150 mg de lamivudine (sujets à jeun) ainsi qu’à l’administration de comprimé d’abacavir et de lamivudine en même temps qu’un repas riche en gras, chez des volontaires en bonne santé (n = 25).
Absorption
Après administration par voie orale, l’abacavir et la lamivudine sont largement et rapidement absorbés. Chez l’adulte, la biodisponibilité absolue de l’abacavir et de la lamivudine par voie orale est de 83 % et de 80-85 %, respectivement. Le délai d’obtention moyen de la concentration sérique maximale (tmax) est d’environ 1,5 heure et 1,0 heure pour l’abacavir et la lamivudine, respectivement. Après une dose orale unique de 600 mg d’abacavir, la Cmax moyenne est de 4,26 mcg/mL et l’ASC∞ moyenne est de 11,95 mcg·h/mL. Après l’administration par voie orale de multiples doses de lamivudine à raison de 300 mg 1 f.p.j. pendant 7 jours, la Cmax moyenne à l’équilibre est de 2,04 mcg/mL et l’ASC24 moyenne, de 8,87 mcg·h/mL.
Effet de la nourriture sur l’absorption
À jeun, il n’y avait pas de différence significative dans le degré d’absorption mesuré par l’aire sous la courbe (ASC) de la concentration plasmatique en fonction du temps et la concentration maximale (Cmax) de chaque composant. De plus, la nourriture n’a eu aucun effet d’importance clinique sur l’absorption des comprimés d’abacavir et de lamivudine. Ces résultats indiquent que JAMP Abacavir / Lamivudine peut être pris avec ou sans aliments.
Distribution
Les études sur l’administration d’abacavir et de lamivudine par voie intraveineuse ont montré que le volume de distribution apparent moyen est de 0,8 et de 1,3 L/kg, respectivement. Selon des études menées in vitro, la liaison de l’abacavir aux protéines plasmatiques humaines est, aux concentrations thérapeutiques, faible ou modérée (~ 49 %). La lamivudine présente des propriétés pharmacocinétiques linéaires sur toute la gamme des doses thérapeutiques et affiche un faible taux de liaison aux protéines plasmatiques (< 36 %). Il est donc peu probable qu’il y ait interaction avec d’autres produits médicinaux par déplacement de la liaison aux protéines plasmatiques.
Les données montrent que l’abacavir et la lamivudine pénètrent dans le système nerveux central (SNC) et atteignent le liquide céphalorachidien (LCR). Les études sur l’abacavir révèlent que le rapport des ASC de l’abacavir LCR/plasma se situe entre 30 et 44 %. Les concentrations maximales observées sont 9 fois plus élevées que la CI50 de l’abacavir (0,08 mcg/mL ou
0,26 mcM) lorsque celui-ci est administré à raison de 600 mg 2 f.p.j. Deux à 4 heures après l’administration orale, le rapport moyen des concentrations LCR/sérum de la lamivudine était de 12 % environ. Le degré réel de pénétration de la lamivudine dans le SNC et le lien entre ce phénomène et l’efficacité clinique du médicament ne sont pas connus.
Métabolisme
L’abacavir est principalement métabolisé dans le foie, et moins de 2 % de la dose administrée est excrétée par voie rénale sous forme inchangée. Chez l’humain, les principales voies métaboliques font intervenir l’alcool-déshydrogénase et une glucuroconjugaison produisant un acide 5’-carboxylique et un 5’-glucuroconjugué, lesquels représentent environ 66 % de la dose administrée. Ces métabolites sont excrétés dans l’urine.
Le métabolisme de la lamivudine constitue une voie mineure d’élimination. La lamivudine est principalement éliminée sous forme inchangée par voie rénale. La probabilité d’interactions métaboliques avec la lamivudine est faible en raison d’un métabolisme hépatique limité
(< 10 %).
Élimination
La demi-vie moyenne de l’abacavir est de 1,5 heure environ. Après administration orale de doses multiples d’abacavir à raison de 300 mg 2 f.p.j., aucune accumulation significative d’abacavir n’a été constatée. L’élimination de l’abacavir se fait par métabolisme hépatique suivi de l’excrétion des métabolites, principalement dans l’urine. Au niveau urinaire, l’abacavir sous forme inchangée et les différents métabolites représentent environ 83 % de la dose administrée, le reste étant éliminé dans les fèces.
La demi-vie d’élimination observée de la lamivudine est de 18 à 19 heures. La clairance systémique moyenne de la lamivudine est d’environ 0,32 L/h/kg et se fait essentiellement par voie rénale (> 70 %) par le système de transport cationique.
Populations et états pathologiques particuliers
Enfants :
Lorsque la solution buvable ou le comprimé sont administrés à des enfants, l’absorption de l’abacavir est rapide et étendue. À posologie égale, les deux formulations permettent d’obtenir une exposition plasmatique à l’abacavir identique. Chez les enfants traités par la solution buvable d’abacavir selon le schéma posologique recommandé, l’exposition plasmatique à l’abacavir était semblable à celle observée chez les adultes. Chez les enfants traités par les comprimés d’abacavir selon le schéma posologique recommandé, l’exposition plasmatique à l’abacavir était supérieure à celle observée chez les enfants recevant la solution buvable, les doses administrées sous forme de comprimé étant plus élevées en mg/kg. Les études de pharmacocinétique menées chez les enfants ont montré que l’ASC0-24 après l’administration uniquotidienne était équivalente à celle observée après l’administration biquotidienne de la même dose totale quotidienne, pour la solution buvable ou le comprimé.
La biodisponibilité absolue de la lamivudine (environ 58 à 66 %) était inférieure et plus variable chez les patients pédiatriques de moins de 12 ans. Chez les enfants, l’administration de comprimés a produit une ASC∞ et une Cmax plasmatique de la lamivudine supérieure à celles de la solution buvable. Chez les enfants traités par la solution buvable de lamivudine selon le schéma posologique recommandé, l’exposition plasmatique à la lamivudine était semblable à celle observée chez les adultes. Chez les enfants traités par les comprimés de lamivudine selon le schéma posologique recommandé, l’exposition plasmatique à la lamivudine était supérieure à celle observée chez les enfants recevant la solution buvable, les doses administrées sous forme de comprimé étant plus élevées en mg/kg et la préparation en comprimés présentant une plus grande biodisponibilité (voir 4 POSOLOGIE ET ADMINISTRATION). Les études de pharmacocinétique menées chez les enfants ont montré que l’ASC0-24 après l’administration uniquotidienne pour la solution buvable ou le comprimé était équivalente à celle observée après l’administration biquotidienne de la même dose totale quotidienne.
Insuffisance hépatique :
Les données pharmacocinétiques ont été obtenues pour l’abacavir et la lamivudine administrés séparément. L’abacavir est principalement métabolisé par le foie. La pharmacocinétique de l’abacavir a été étudiée chez des patients présentant une atteinte hépatique légère (score de Child-Pugh de 5 ou 6) et souffrant d’une cirrhose diagnostiquée.
Les résultats ont révélé que l’ASC et la demi-vie de l’abacavir étaient respectivement de 1,89 fois et 1,58 fois plus élevées en moyenne. La maladie hépatique n’a pas modifié l’ASC des métabolites.
Cependant, les taux de formation et d’élimination de ces derniers ont diminué. Une réduction de la dose sera probablement nécessaire chez les patients souffrant d’une atteinte hépatique légère. Une préparation séparée d’abacavir (ZIAGEN) doit donc être utilisée pour traiter ces patients. La pharmacocinétique de l’abacavir n’a pas été étudiée chez des patients présentant une atteinte hépatique modérée ou sévère. On s’attend à ce que les concentrations plasmatiques de l’abacavir soient variables et considérablement accrues chez ces patients. JAMP Abacavir / Lamivudine est donc contre-indiqué chez les patients ayant une atteinte hépatique.
Les données obtenues chez des patients souffrant d’une atteinte hépatique modérée ou sévère montrent que les propriétés pharmacocinétiques de la lamivudine sont peu affectées par le dysfonctionnement hépatique.
Insuffisance rénale :
Les données pharmacocinétiques ont été obtenues pour l’abacavir et la lamivudine administrés séparément. L’abacavir est principalement métabolisé par le foie, environ 2 % de la dose d’abacavir étant excrétée sous forme inchangée dans l’urine. La pharmacocinétique de l’abacavir chez des patients souffrant d’insuffisance rénale terminale est semblable à celle observée chez des patients dont la fonction rénale est normale. Par ailleurs, les études sur la lamivudine montrent que chez les patients présentant un dysfonctionnement rénal, les concentrations plasmatiques (ASC) sont accrues en raison d’une diminution de la clairance. Une réduction de la dose est nécessaire en présence d’une clairance de la créatinine inférieure à 30 mL/min; par conséquent, une préparation séparée de lamivudine (3TC) doit être utilisée pour traiter ces patients.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver les comprimés JAMP Abacavir / Lamivudine entre 15-30 °C.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : sulfate d’abacavir
Nom chimique : sulfate de
2-cyclopentène-1-méthanol-(1S,cis)-4-[2-amino-6-(cyclopropylamino)-9H-purin-9-yl] (sel) (2 :1) Formule moléculaire et masse moléculaire : (C14H18N6O)2·H2SO4 670,76 g/mol
Formule de structure :
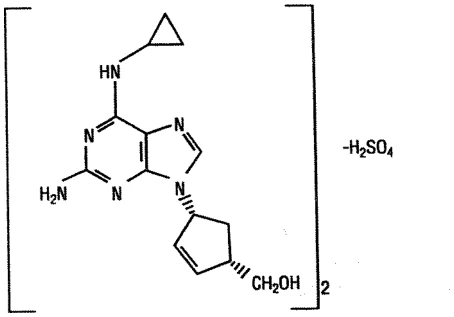
Propriétés physicochimiques :
Le sulfate d’abacavir est une poudre blanche ou blanc cassé. Son point de fusion est d’environ 219 °C, puis la substance se décompose.
La solubilité et le pH du sulfate d’abacavir, établis à 25 °C, figurent ci-après :
| Solvant | Solubilité (mg/mL) | pH |
|---|---|---|
| Eau distillée | 77 | 3,1 |
| 0,1 M HCl | 110 | 1,6 |
| 0,1 M NaOH | 22 | 12,2 |
pKa : Les valeurs pKa de l’abacavir, déterminées par spectroscopie UV à 25 °C, sont les suivantes : pK1 = 0,4 et pK2 = 5,06.
Substance pharmaceutique
Nom propre : lamivudine
Nom chimique : 2(1H)-pyrimidinone, 4-amino-1[2-(hydroxyméthyl)-1,3-oxathiolane-5-yl]-(2R-cis)-
Formule moléculaire et masse moléculaire : C8H11N3O3S 229,3 g/mol
Formule de structure :
NH2
N
O
HO
* *
S * centre chiral
Propriétés physicochimiques :
La lamivudine est un solide cristallin blanc à blanc cassé dont le point de fusion est de 176 °C.
| Solvant | Température (°C) | Solubilité (mg/mL) |
|---|---|---|
| Eau | 15 | 61, 3 |
| Eau | 25 | 98, 1 |
| Méthanol | 25 | 33, 4 |
| Éthanol | 25 | 11, 4 |
| Acétone | 25 | 0,9 4 |
pKa et pH : Le pH d’une solution à 1 % p/v dans l’eau est d’environ 6,9. Le pKa déterminé par UV est de 4,30.
14 ÉTUDES CLINIQUES
14.1 Essais cliniques par indication
L’abacavir et la lamivudine ont été utilisés dans le cadre de traitements antirétroviraux d’association chez des patients prétraités et non préalablement traités. Les traitements d’association comportaient d’autres antirétroviraux de la même classe ou d’autres classes, telles que des IP et des INNTI. L’abacavir et la lamivudine contenus dans le comprimé d’abacavir et de lamivudine se sont révélés bioéquivalents à l’abacavir et à la lamivudine administrés séparément (voir 10.3 Pharmacocinétique). L’efficacité clinique du traitement d’association antirétroviral constitué d’abacavir et de lamivudine, administrés une ou deux fois par jour, a été confirmée dans l’étude décrite ci-dessous.
Résultats de l’étude
Adultes n’ayant jamais été traités
L’administration de l’association d’abacavir et de lamivudine une fois par jour a fait l’objet d’une étude contrôlée, multicentrique et à double insu (CNA30021) auprès de 770 adultes infectés par le VIH qui n’avaient jamais reçu de traitement. Les sujets ont été répartis au hasard en deux groupes recevant de l’abacavir soit à raison de 600 mg 1 f.p.j. soit à raison de 300 mg 2 f.p.j. en association avec 300 mg de lamivudine 1 f.p.j. et 600 mg d’éfavirenz 1 f.p.j. Les patients ont été stratifiés au départ en fonction de la concentration plasmatique d’ARN du VIH-1 (≤ 100 000 copies/mL ou > 100 000 copies/mL). Le traitement à double insu a duré au moins 48 semaines. Les résultats de l’étude sont résumés dans le tableau 5.
Tableau 5 Réponse virologique définie par une concentration plasmatique d’ARN du VIH-1 inférieure à 50 copies/mL à la semaine 48 dans la population exposée selon l’analyse en intention de traiter (protocole CNA30021)
| Populations | Abacavir 1 f.p.j. + lamivudine + EFV (N = 384) | Abacavir 2 f.p.j. + lamivudine + EFV (N = 386) |
|---|---|---|
Sous-groupe selon l’ARN au départ ≤ 100 000 copies/mL > 100 000 copies/mL | 141/217 (65 %) 112/167 (67 %) | 145/217 (67 %) 116/169 (69 %) |
| Population totale | 253/384 (66 %) | 261/386 (68 %) |
Les résultats du groupe recevant l’abacavir 1 f.p.j. se sont révélés non inférieurs à ceux du groupe recevant le médicament 2 f.p.j. dans l’analyse de l’ensemble de la population et des sous-groupes stratifiés selon la charge virale initiale.
Pédiatrie
ARROW (COL105677) est un essai multicentrique à répartition aléatoire d’une durée de cinq ans au cours duquel on a évalué de multiples aspects de la prise en charge clinique de l’infection par le VIH-1 chez les enfants. Des sujets âgés de 3 mois à 17 ans infectés par le VIH-1 n’ayant jamais été traités ont été inscrits et ont reçu un traitement de première intention contenant du 3TC et de l’abacavir, administré deux fois par jour, selon les recommandations de l’Organisation mondiale de la Santé. Après 36 semaines de traitement, les sujets avaient eu l’option de participer à la troisième répartition aléatoire de l’essai ARROW, comparant l’innocuité et l’efficacité de l’administration uniquotidienne par rapport à biquotidienne de 3TC et d’abacavir, en association avec un troisième médicament antirétroviral pendant 96 semaines supplémentaires. Les sujets répartis aléatoirement pour recevoir une administration uniquotidienne (n = 336) et pesant au moins 25 kg ont reçu de l’abacavir à raison de 600 mg et de la lamivudine à raison de 300 mg, en préparations distinctes sous forme de comprimé d’abacavir et de lamivudine. Au cours de la période de traitement, 104 sujets ont pris les comprimés d’abacavir et de lamivudine pendant une durée médiane de 596 jours.
Sur les 1 206 sujets initialement inscrits à l’étude, 669 ont participé à la troisième répartition aléatoire. La suppression virologique n’était pas une exigence pour la participation : au départ (après un minimum de 36 semaines d’administration biquotidienne), 76 % des sujets de la cohorte recevant une administration biquotidienne présentaient une suppression virologique, comparativement à 71 % des sujets de la cohorte recevant une dose par jour.
La proportion de sujets présentant un taux d’ARN du VIH-1 inférieur à 80 copies/mL au cours des 96 semaines figure au tableau 6. Les différences entre les réponses virologiques dans les deux groupes de traitement étaient comparables dans tous les sous-groupes définis selon les caractéristiques initiales de sexe et d’âge.
Tableau 6 Réponse virologique par copies d’ARN du VIH-1, pendant les 96 semaines (répartition aléatoire d’abacavir et de lamivudine – administration uniquotidienne et biquotidienne – analyse ponctuelle)
Posologie biquotidienne N = 333 n (%) | Posologie uniquotidienne N = 336 n (%) | ||||||
|---|---|---|---|---|---|---|---|
| Semaine 0 (après ≥ 36 semaines de traitement) | |||||||
| Réponse virologique (< 80 copies/mL) | 250 (75) | 237 (71) | |||||
| Différence de risque | -4,5 % (IC à 95 % : de -11,3 % à +2,2 %) | ||||||
| Semaine 48 | |||||||
| Réponse virologique (< 80 copies/mL) | 242 (73) | 233 (69) | |||||
| Différence de risque | -3,3 % (IC à 95 % : de -10,2 % à +3,5 %) | ||||||
| Semaine 96 | |||||||
| Réponse virologique (< 80 copies/mL) | 232 (70) | 226 (67) | |||||
| Différence de risque | -2,4 % (IC à 95 % : de -9,4 % à +4,6 %) | ||||||
Les résultats du groupe recevant l’association d’abacavir et la lamivudine une fois par jour se sont révélés non inférieurs à ceux du groupe la recevant deux fois par jour, selon la marge de non-infériorité prédéfinie de -12 % pour le paramètre principal de < 80 copies/mL à la semaine 48, y compris à la semaine 96 (le paramètre secondaire) et tous les autres seuils testés (< 200 c/mL, < 400 c/mL et
< 1 000 c/mL). Les résultats virologiques entre les groupes de traitement étaient comparables lorsqu’on prenait en compte les caractéristiques initiales (sexe, âge ou charge virale au moment de la répartition au hasard).
14.2 Études de biodisponibilité comparatives
Une étude de biodisponibilité comparatives, randomisée, en deux phases, à dose unique
(1 x 600 mg / 300 mg), croisée de JAMP Abacavir / Lamivudine (JAMP Pharma Corporation) et PrKIVEXA® (ViiV Healthcare ULC) a été menée chez des hommes, adultes, asiatiques, en bonne santé (âgés de 22 à 42 ans) et dans des conditions à jeun. Un résumé des résultats des données comparatives de biodisponibilité des 30 sujets inclus dans les analyses pharmacocinétiques et statistiques est présenté dans le tableau.
TABLEAU RÉCUPITULATIF DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Abacavir (1 x 600 mg / 300 mg) Moyenne géométrique Moyenne arithmétique (CV%) | ||||
|---|---|---|---|---|
| Paramètre | Test1 | Référence2 | % Ratio des moyennes géométriques | 90% Intervalle de confiance |
AUCT (ng.h/mL) | 19250,9 | 18906,7 | 101,8 | 97,8-106,0 |
| 19665,1 (21,6%) | 19306,9 (20,4) | |||
AUCI (ng.h/mL) | 19502,3 | 19207,1 | 101,5 | 97,6-105,7 |
| 19912,5 (21,3) | 19602,6 (20,1) | |||
Cmax (ng/mL) | 7212,2 | 6838,7 | 105,5 | 97,2-114,5 |
| 7432,0 (24,2) | 7017,3 (22,6) | |||
Tmax3 (h) | 1,25 (0,33 – 1,75) | 1,25 (0,33 – 3,67) | ||
| t1/2 4(h) | 1,67 (16,7) | 1,62 (13,9) | ||
1 Comprimés de JAMP Abacavir / Lamivudine (abacavir (sous forme de sulfate d’abacavir) / lamivudine), 600 mg / 300 mg ( JAMP Pharma Corporation).
2 Comprimés de PrKIVEXA® (abacavir (sous forme de sulfate d’abacavir) / lamivudine), 600 mg/300 mg (ViiV Healthcare ULC).
3 Exprimé sous forme de médiane (étendue) seulement.
4 Exprimé sous forme de moyenne arithmétique (%CV) seulement.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES DE LA BIODISPONIBILITÉ
Lamivudine (1 x 600 mg / 300 mg) Moyenne géométrique Moyenne arithmétique (CV%) | ||||
|---|---|---|---|---|
| Paramètre | Test1 | Référence2 | % Ratio des moyennes géométriques | 90% Intervalle de confiance |
AUCT (ng.h/mL) | 11985,7 12193,1 (19,2) | 12673,5 12924,6 (19,9) | 94,6 | 88,5-101,1 |
|---|---|---|---|---|
AUCI (ng.h/mL) | 12262,5 12465,2 (18,7) | 12908,5 13158,9 (19,7) | 95,0 | 89,0-101,4 |
Cmax (ng/mL) | 2156,4 2221,7 (24,8) | 2282,0 2329,1 (20,2) | 94,5 | 87,2-102,4 |
Tmax3 (h) | 1,75 (0,67 – 5,00) | 1,75 (0,67 – 5,00) | ||
t1/2 4 (h) | 4,22 (23,4) | 3,74 (12,3) |
1 Comprimés de JAMP Abacavir / Lamivudine (abacavir (sous forme de sulfate d’abacavir) / lamivudine), 600 mg / 300 mg ( JAMP Pharma Corporation).
2 Comprimés de PrKIVEXA® (abacavir (sous forme de sulfate d’abacavir) / lamivudine), 600 mg / 300 mg (ViiV Healthcare ULC).
3 Exprimé sous forme de médiane (étendue) seulement.
4 Exprimé sous forme de moyenne géométrique (%CV) seulement.
15 MICROBIOLOGIE
Activité in vitro
Abacavir
On a évalué, in vitro, l’activité anti-VIH-1 de l’abacavir dans des lignées lymphoblastiques porteuses d’une souche expérimentale lymphocytotrope (CD4) du VIH-1 IIIB, dans des monocytes (macrophages) primaires infectés par une souche expérimentale monocytotrope (macrophages) du VIH-1 BaL et dans des cellules mononucléaires du sang périphérique porteuses d’isolats cliniques. La concentration de médicament nécessaire à une inhibition de 50 p. 100 de la réplication virale (CI50) a varié de 3,7 à 5,8 mcM dans le cas de la souche IIIB et s’est établie à 0,26 ± 0,18 mcM (1 mcM = 0,28 mcg/mL) pour ce qui est des 8 isolats cliniques. Quant à la CI50 de l’abacavir en présence de la souche BaL du VIH-1, elle a été de 0,07 à 1,0 mcM. L’activité antivirale de l’abacavir dans des cultures cellulaires n’a pas été neutralisée lorsqu’il a été associé aux inhibiteurs nucléosidiques de la transcriptase inverse (INTI) didanosine, emtricitabine, lamivudine, stavudine, ténofovir, zalcitabine ou zidovudine; à l’inhibiteur non nucléosidique de la transcriptase inverse (INNTI) névirapine ou à l’inhibiteur de la protéase (IP) amprénavir.
Lamivudine
L’activité antivirale de la lamivudine a été étudiée en association avec d’autres substances antirétrovirales en utilisant des cellules MT-4 infectées par le VIH-1 comme méthode d’essai. Aucun effet neutralisant n’a été observé in vitro entre la lamivudine et d’autres antirétroviraux (agents mis à l’essai : abacavir, didanosine, névirapine, zalcitabine et zidovudine).
Abacavir et lamivudine
L’activité antivirale d’un mélange équimolaire d’abacavir et de lamivudine dans des cultures cellulaires n’a pas été neutralisée lorsqu’il a été associé aux inhibiteurs nucléosidiques de la transcriptase inverse (INTI) didanosine, emtricitabine, lamivudine, stavudine, ténofovir, zalcitabine ou zidovudine; aux inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) névirapine, délavirdine ou l’efavirenz ou aux inhibiteurs de la protéase (IP) indinavir, ritonavir, lopinavir, nelfinavir ou saquinavir.
Résistance
Abacavir
Des isolats du VIH-1 résistants à l’abacavir ont été sélectionnés in vitro. Ils ont été associés à des modifications génotypiques spécifiques touchant la région codante de la transcriptase inverse (codons M184V, K65R, L74V et Y115F). La résistance virale à l’abacavir apparaît relativement lentement in vitro et in vivo, de multiples mutations étant nécessaires pour que la CI50 atteigne 8 fois celle du virus de type sauvage, une concentration qui pourrait être d’importance clinique. Les mutations sélectionnées in vitro ont également été observées dans des isolats prélevés chez des participants à des essais cliniques; les mutations touchant les codons L74V et M184V sont les plus courantes. En associant ZIAGEN (sulfate d’abacavir) à la zidovudine plutôt qu’en administrant ZIAGEN en monothérapie, on retarde l’apparition des mutations entraînant une résistance à ZIAGEN.
Lamivudine
Lors d’études non cliniques, des isolats lamivudino-résistants du VIH ont été sélectionnés in vitro.
Un mécanisme connu de résistance à la lamivudine est la transformation, à partir de la méthionine, de l’acide aminé 184 de la TI en isoleucine ou en valine. Des études in vitro indiquent que les isolats viraux zidovudino-résistants peuvent devenir sensibles à la zidovudine lorsqu’ils subissent la mutation 184. La pertinence clinique de ces observations n’est cependant pas bien définie.
En ce qui concerne les isolats prélevés lors d’études cliniques, les données sur la résistance phénotypique ont révélé qu’une résistance à la lamivudine en monothérapie s’est manifestée dans les semaines. Les isolats prélevés chez les patients traités pour la première fois par un agent antirétroviral semblent indiquer que l’association de lamivudine et de zidovudine retarde l’apparition de mutations qui confèrent au virus une résistance à la zidovudine. La thérapeutique combinée à l’aide de la lamivudine et de la zidovudine n’a pas prévenu la résistance phénotypique à la lamivudine. Cependant, la résistance phénotypique à la lamivudine n’a pas limité l’activité antirétrovirale du traitement par association lamivudine-zidovudine. Chez les patients soumis pour la première fois à un traitement antirétroviral, la résistance phénotypique à la lamivudine s’est manifestée plus lentement lors du traitement par association qu’avec la lamivudine administrée seule. Chez les patients déjà traités par la zidovudine et recevant la lamivudine et la zidovudine, aucune altération constante dans la
résistance phénotypique à la lamivudine ni à la zidovudine n’a été observée.
Résistance croisée
Il est peu probable qu’apparaisse une résistance croisée entre l’abacavir ou la lamivudine et des antirétroviraux d’autres classes, par exemple des inhibiteurs de la protéase (IP) ou des inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI). On a montré que la sensibilité à l’abacavir était moindre dans des isolats cliniques de patients chez qui la réplication virale n’était pas maîtrisée et qui avaient déjà été traités par d’autres inhibiteurs nucléosidiques et leur étaient résistants.
Il est peu probable que des isolats cliniques présentant au moins trois mutations associées aux INTI soient sensibles à l’abacavir. Les résistances croisées induites par la mutation M184V de la transcriptase inverse se limitent aux agents antirétroviraux de la classe des inhibiteurs nucléosidiques. La zidovudine, la stavudine, l’abacavir et le ténofovir maintiennent leur activité antirétrovirale contre le VIH-1 lamivudino-résistant et présentant seulement la mutation M184V.
Les isolats résistants à l’abacavir peuvent aussi afficher, in vitro, une sensibilité moindre pour la lamivudine, la zalcitabine, le ténofovir, l’emtricitabine et/ou la didanosine, tout en demeurant sensibles à la zidovudine et à la stavudine.
Résistance observée au cours des essais cliniques
L’administration d’abacavir et de lamivudine une fois par jour a fait l’objet d’une étude multicentrique, à double insu et contrôlée (CNA30021) chez 770 adultes infectés par le VIH n’ayant jamais reçu de traitement. Les sujets ont été répartis au hasard en deux groupes recevant de l’abacavir à raison de 600 mg 1 f.p.j. ou de 300 mg 2 f.p.j. en association avec 300 mg de lamivudine 1 f.p.j. et 600 mg d’éfavirenz 1 f.p.j. Les patients ont été stratifiés au départ en fonction de la concentration plasmatique d’ARN du VIH-1 (≤ 100 000 copies/mL ou > 100 000 copies/mL). Le traitement à double insu a duré au moins 48 semaines.
Une analyse génotypique a été tentée pour tous les sujets ayant connu un échec virologique (nombre de copies confirmé d’ARN du VIH > 50/mL). La fréquence globale des échecs virologiques a été faible, que le médicament ait été administré en une ou deux prises par jour (10 % et 8 %, respectivement). De plus, pour des raisons techniques, le génotypage a été limité aux échantillons de plasma contenant plus de 500 copies/mL d’ARN du VIH-1. En raison de ces facteurs, la taille de l’échantillon était faible. Par conséquent, aucune conclusion définitive n’a pu être tirée en ce qui a trait aux différences entre les mutations apparaissant en cours de traitement dans les deux groupes. La position 184 de la transcriptase inverse a été la cible la plus fréquente des mutations associées à la résistance aux INTI (M184V ou M184I). La deuxième en fréquence était la mutation L74V. Les mutations Y115F et K65R ont été peu fréquentes.
Cytotoxicité
Les résultats des études sur la cytotoxicité effectuées à l’aide de diverses méthodes de dosage ont montré une faible toxicité de la lamivudine. La cytotoxicité de la lamivudine a été comparée à celle de la zidovudine, de la zalcitabine et de la didanosine dans 4 lignées de cellules T-lymphoblastoïdes, une lignée cellulaire de type monocyte-macrophage, une lignée cellulaire B-lymphoblastoïde et dans les lymphocytes du sang périphérique (LSP), en utilisant les dosages de la prolifération cellulaire (PC) et de la captation de [3H]-thymidine. Dans le dosage de la PC, la lamivudine a été le moins toxique des quatre produits.
Les résultats de la captation de [3H]-thymidine ont démontré une tendance similaire à ceux des dosages de la PC. La lamivudine n’a pas eu d’effet cytotoxique lorsqu’elle est incubée pendant 10 jours avec des lymphocytes humains activés à l’aide de la phytohémagglutinine (PHA) ou des macrophages humains. La cytotoxicité des associations lamivudine-zidovudine, lamivudine-zalcitabine et lamivudine-didanosine a été évaluée sur les LSP et les cellules CEM activées à l’aide de la PHA, en mesurant la captation cellulaire de la [3H]-thymidine. La lamivudine a réduit considérablement la cytotoxicité de la zalcitabine, légèrement la cytotoxicité de la zidovudine dans certains cas, et n’a eu aucun effet sur la cytotoxicité de la didanosine.
Lors d’études in vitro sur la myélotoxicité, la lamivudine n’a pas entraîné d’effets toxiques sur les cellules souches érythrocytaires, granulocytaires/monocytaires, pluripotentes ou du stroma prélevées chez des donneurs humains en bonne santé. La lamivudine n’est pas toxique pour les cellules hématopoïétiques non adhérentes, pour les cellules hématopoïétiques soutenant le stroma chez l’humain, ou pour les fibroblastes du stroma, et n’a entraîné que des altérations minimales sur la production de cytokine (GM-CSF) à partir des cellules du stroma de la moelle osseuse stimulées par des mitogènes. La lamivudine s’est révélée moins toxique que la zidovudine, la zalcitabine, l’ara-C, le 3FT et la stavudine dans ces études. Dans une autre étude, la lamivudine n’a montré aucune toxicité sur les lymphocytes T humains activés.
16 TOXICOLOGIE NON CLINIQUE
À l’exception d’un résultat négatif au test du micronoyau effectué in vivo chez le rat, il n’existe aucune donnée sur les effets de l’association abacavir-lamivudine chez les animaux.
Toxicité aiguë
Des études sur la toxicité aiguë de l’abacavir et de la lamivudine ont été effectuées sur la souris et le rat.
Abacavir
L’administration orale ou intraveineuse d’une dose unique d’abacavir n’a pas donné lieu à des effets significatifs chez la souris ni chez le rat. La dose orale maximale non létale d’abacavir chez la souris et le rat était au moins 100 et 115 fois plus élevée, respectivement, que la dose thérapeutique maximale prévue chez l’humain compte tenu d’une posologie de 300 mg 2 fois par jour (12 mg [base]/kg/jour pour une personne de 50 kg).
Lamivudine
L’administration orale de très fortes doses de lamivudine (deux doses de 2 000 mg/kg) chez la souris a provoqué une augmentation transitoire de l’activité sexuelle chez les mâles et de l’activité générale chez les mâles et les femelles. Il n’y a pas eu de décès, et aucun signe de toxicité sur les organes cibles n’a été observé. Par conséquent, la dose orale maximale non létale de lamivudine chez la souris est supérieure à deux doses de 2000 mg/kg.
L’administration intraveineuse d’une dose massive de lamivudine (2000 mg/kg) a été bien tolérée par la souris et le rat et n’a pas entraîné de toxicité sur les organes cibles. Un certain nombre de signes cliniques non spécifiques ont été observés; ils étaient plus sévères chez le rat, mais étaient tous d’une durée relativement courte.
Toxicité à long terme
Abacavir
L’administration orale répétée de succinate d’abacavir à des souris (330 mg/kg/jour pendant une période maximale de 6 mois) et à des singes (300 mg/kg/jour pendant une période pouvant atteindre 52 semaines) ainsi que de sulfate d’abacavir à des rats (530 mg/kg/jour pendant au plus 3 mois) a provoqué quelques rares altérations, réversibles pour la plupart.
Les seuls changements constants observés tant chez les rongeurs que chez les singes touchaient le foie. L’accroissement du poids du foie semblait lié à la dose chez le singe. De légères hausses de l’alanine aminotransférase et des triglycérides sériques ont également été observées chez le singe. Un examen microscopique a mis en évidence, chez ces espèces, une légère hypertrophie hépatocellulaire centrolobulaire. Chez les singes ayant reçu une dose élevée, la microscopie électronique a révélé une légère augmentation du volume des mitochondries, une diminution de la quantité de réticulum endoplasmique granuleux ainsi qu’une augmentation du nombre de lysosomes. On a également relevé chez la souris et le rat, à l’occasion, une nécrose cellulaire isolée ainsi que des dépôts pigmentaires dans les hépatocytes centrolobulaires et les cellules de Kupffer. Les autres changements observés lors des études de toxicité comprenaient de légères variations du cholestérol, de l’albumine et/ou des protéines totales chez la souris et/ou le rat, ainsi que des réductions transitoires des paramètres hématologiques chez le singe. Des signes cliniques de toxicité (notamment vomissements, posture voûtée, hypoactivité, diminution de l’appétit et fèces anormales) ont été observés chez les singes ayant reçu des doses élevées d’abacavir quotidiennement pendant 12 mois.
Lamivudine
Lors d’études sur la toxicité de doses répétées, la lamivudine a été très bien tolérée chez le rat à des doses orales atteignant 2000 mg/kg administrées 2 f.p.j. pendant 6 mois. Les effets liés au traitement se limitaient à des modifications mineures des paramètres hématologiques (surtout des paramètres érythrocytaires), de la chimie clinique, des résultats des analyses d’urine, ainsi qu’à de l’hyperplasie de la muqueuse du cæcum (au cours de l’étude de 6 mois). L’effet zéro (quant à l’importance sur le plan toxicologique) correspondait à la dose de 450 mg/kg 2 f.p.j.
Chez le chien, des doses orales de 1500 mg/kg 2 f.p.j. chez les mâles et de 1000 mg/kg 2 f.p.j. chez les femelles, pendant 12 mois, ont été bien tolérées. Les anomalies liées au traitement comprenaient une diminution du nombre des hématies à toutes les doses étudiées, diminution liée à un accroissement du volume globulaire moyen et de la teneur moyenne des hématies en hémoglobine, ainsi qu’une réduction du nombre de leucocytes totaux, de neutrophiles et de lymphocytes chez les animaux traités à fortes doses, mais sans effet sur la cytologie de la moelle osseuse. Des décès ont été signalés chez des femelles recevant 1500 mg/kg 2 f.p.j. au cours d’une étude de 3 mois, mais pas dans une étude de 12 mois portant sur une dose de 1000 mg/kg 2 f.p.j.
Administrée par voie orale pendant un mois, à raison de 1000 mg/kg 2 f.p.j., la lamivudine s’est révélée peu hématotoxique chez la souris et n’a pas augmenté de façon significative l’hématotoxicité de la zidovudine ni de l’interféron α.
Cancérogénicité et mutagénicité
L’abacavir et la lamivudine ne se sont pas avérés mutagènes dans les tests bactériologiques, mais comme avec beaucoup d’analogues nucléosidiques, une activité mutagène a été observée dans les tests in vitro faisant appel à des cellules de mammifères tels que dans le test du lymphome de souris. Ces résultats concordent avec les observations faites sur d’autres analogues nucléosidiques.
À l’occasion d’une étude de cytogénétique menée in vitro sur des lymphocytes humains, l’abacavir a provoqué des aberrations chromosomiques tant en présence qu’en l’absence d’activation métabolique.
Lors d’un test du lymphome de souris L5178Y, l’abacavir a eu un effet mutagène en l’absence d’activation métabolique mais n’a pas eu d’effet mutagène en présence d’activation métabolique. Lors d’un test du micronoyau effectué in vivo sur de la moelle osseuse de souris, l’abacavir a eu un effet clastogène chez les mâles à une exposition générale environ neuf fois plus élevée que celle qui a lieu chez l’humain après la prise d’une dose thérapeutique, mais n’a pas eu cet effet chez les femelles.
Lors d’essais réalisés sur des bactéries, l’abacavir n’a pas eu d’effet mutagène tant en présence qu’en l’absence d’activation métabolique.
Abacavir et lamivudine en association
Les résultats d’un test du micronoyau effectué in vivo chez le rat avec l’abacavir et la lamivudine en association se sont révélés négatifs. Pour chaque agent administré à la dose maximale (2 000 mg/kg), les expositions générales moyennes ont été les suivantes : Cmax 75 et 28 mcg/mL et ASC 1 185 et 377 mcg.h/mL pour l’abacavir et la lamivudine, respectivement.
Abacavir
Des études sur la cancérogénicité portant sur l’administration orale d’abacavir à des souris et à des rats ont révélé une augmentation de la fréquence des tumeurs malignes et bénignes. Les tumeurs malignes sont survenues à la glande de Tyson des mâles et à la glande clitoridienne des femelles des deux espèces ainsi qu’au foie, à la vessie, aux ganglions lymphatiques et à l’hypoderme des rates.
La majorité de ces tumeurs sont apparues chez les souris et les rats ayant reçu la dose la plus élevée d’abacavir, soit 330 mg/kg/jour et 600 mg/kg/jour, respectivement. Ces doses correspondaient à 24 à 33 fois l’exposition générale prévue chez les humains. La seule exception a été la tumeur à la glande de Tyson qui s’est manifestée à la dose de 110 mg/kg, exposition équivalant à six fois celle prévue chez les humains. Fait à noter, l’être humain ne possède pas de glandes véritablement comparables à ces organes chez les rongeurs.
La diminution du poids corporel et la réduction de la survie chez les rats soumis à la dose de 600 mg/kg/jour ont commandé l’arrêt précoce du traitement à la semaine 84 (mâles) et à la semaine 100 (femelles). Chez les souris qui recevaient la dose de 330 mg/kg/jour, la survie a également été réduite, ce qui a entraîné, chez les mâles, l’interruption précoce du traitement à la semaine 98.
Bien que l’effet carcinogène de l’abacavir chez l’humain soit inconnu, ces données semblent indiquer que les bienfaits cliniques possibles l’emportent sur le risque.
On a observé une légère déchéance myocardique chez la souris et le rat à la suite de l’administration de l’abacavir pendant deux ans. Les expositions générales étaient d’environ 7 à 24 fois celles prévues chez les humains. La pertinence clinique de ces données est inconnue.
À l’occasion d’une étude de cytogénétique menée in vitro sur des lymphocytes humains, l’abacavir a provoqué des aberrations chromosomiques par suite d’une exposition de 3 heures à des concentrations de 2 800 et de 3 200 mcg/mL à la suite d’une activation métabolique, et par suite d’une exposition de 50,3 heures à des concentrations de 100 et de 125 mcg/mL sans activation métabolique. Les signes de génotoxicité sont apparus, in vitro, à une concentration d’abacavir au moins 33 fois supérieure à la concentration sanguine maximale prévue chez l’humain.
La réalisation in vivo du test du micronoyau sur des cellules de la moelle osseuse de souris a mis en évidence une légère augmentation (de l’ordre de 2,3 fois) du nombre d’érythrocytes polychromatiques micronucléés chez les mâles ayant reçu une dose de 1 000 mg/kg; on n’a pas noté d’augmentation significative chez les femelles. Ces constatations sont liées à une exposition générale (ASC) environ 9 fois plus élevée que celle observée chez l’humain à la suite de l’administration de la dose thérapeutique, et à des valeurs de Cmax environ 14 fois plus élevées que la concentration maximale obtenue chez l’humain à la dose thérapeutique.
Aucun signe de mutagénicité (avec et sans activation métabolique) n’a été relevé lors d’essais réalisés sur des bactéries à des concentrations pouvant atteindre environ 5 000 mcg/plaque. Dans une analyse de mutagénicité portant sur des cellules de lymphome de souris L5178Y, l’abacavir a affiché un faible potentiel mutagène par suite d’une exposition à une concentration de 250 mcg/mL pendant 24 heures, sans activation métabolique. Par ailleurs, l’abacavir n’a pas eu d’effet mutagène sur les cellules de lymphome précitées lors d’une exposition de 3 heures, avec et sans activation métabolique.
Lamivudine
Des études de cancérogénicité classiques d’une durée de 24 mois ont été menées au cours desquelles on a administré de la lamivudine à des souris et à des rats, à des doses ayant donné lieu à des expositions atteignant 10 fois (souris) et 58 fois (rats) celles observées chez les humains aux doses thérapeutiques recommandées. Les données qui suivent doivent être prises en considération. Chez les souris, la lamivudine a semblé entraîner une fréquence plus élevée de sarcomes histiocytaires parmi les femelles traitées aux posologies de 180 mg/kg/jour (6 souris sur 60) et de 2 000 mg/kg/jour (5 souris sur 60) que ce qu’on avait observé chez des souris témoins (1 souris sur 60 et 2 souris sur 60 pour les groupes témoins). La même constatation ne s’appliquait pas aux souris femelles traitées à la posologie de 600 mg/kg/jour (3 cas de sarcome histiocytaire sur 60 souris traitées). Fait à noter, la fréquence de ce type de tumeur chez les souris de la lignée employée peut atteindre 10 %, soit un taux similaire à ce qui a été observé chez les souris traitées à raison de 180 mg/kg/jour et de 2 000 mg/kg/jour. Pour ce qui est des rats, la lamivudine a semblé provoquer une plus grande fréquence de tumeurs de l’épithélium endométrial chez les rates traitées à la posologie de 3 000 mg/kg/jour (5 rates sur 55) que ce qu’on avait observé chez les rates de groupes témoins (2 rates sur 55 dans chacun des deux groupes témoins). Pour leur part, les posologies de 1 000 mg/kg/jour et de 300 mg/kg/jour n’ont pas été associées à un accroissement de la fréquence des tumeurs endométriales (2 rates sur 55, et 1 rate sur 55, respectivement). À noter que la lamivudine n’a pas semblé entraîner d’accroissement de la fréquence pour aucun type de lésion épithéliale proliférative non néoplasique chez les rates traitées par rapport aux rates témoins, et que la fréquence d’adénocarcinome dans le groupe de traitement (5 cas sur 55, soit 9 %) n’était que légèrement plus élevée que la fréquence enregistrée dans le groupe témoin pour le laboratoire où le paramètre en question a été mesuré (4 cas sur 50, soit 8 %). La signification statistique des résultats obtenus chez les souris et chez les rats variait selon le type d’analyse statistique effectuée; par conséquent, la signification statistique et, de fait, la représentativité clinique des résultats groupés sont incertaines.
Cependant, étant donné la similarité des données recueillies avec celles d’études antérieures, il a été conclu que les résultats des études sur la cancérogénicité à long terme de la lamivudine chez les souris et les rats ne semblaient pas dénoter l’existence d’un potentiel cancérigène pour les humains.
La lamivudine ne s’est pas révélée active lors d’un dépistage de la mutagénicité microbienne ou lors d’un dosage de la transformation cellulaire in vitro, mais elle a démontré une faible activité mutagène in vitro dans un dosage cytogénétique à l’aide de lymphocytes humains cultivés et dans le dosage des cellules de lymphome chez la souris. Cependant, la lamivudine n’a pas exercé d’activité génotoxique in vivo chez le rat à des doses orales atteignant 2000 mg/kg (environ 65 fois la dose recommandée chez l’humain compte tenu de la surface corporelle).
Reproduction et tératologie
Dans les études de toxicité sur la reproduction animale, il a été démontré que l’abacavir et la lamivudine traversaient la barrière placentaire. Les études sur la fertilité chez le rat ont montré que l’abacavir et la lamivudine n’avaient pas d’effets sur la fertilité du mâle ou de la femelle.
Abacavir
L’abacavir n’a pas eu d’effet délétère sur la capacité d’accouplement ni sur la fertilité de rats mâles et femelles ayant reçu des doses atteignant 500 mg/kg/jour.
Des études sur la reproduction des rats et des lapins ayant reçu des doses orales allant jusqu’à 1 000 et 700 mg/kg/jour, respectivement, ont été réalisées. Ces doses ont amené une exposition qui représente environ 35 et 8,5 fois, respectivement, l’exposition associée à la dose recommandée chez l’humain.
Chez le rat, on a observé à la dose la plus élevée des effets toxiques sur le développement (diminution du poids corporel fœtal et de la distance vertex-coccyx) et une fréquence accrue d’anasarques et de malformations squelettiques fœtales. On a constaté, lors d’études menées chez des rates gravides, que l’abacavir était transmis au fœtus par voie placentaire. Au cours d’une étude de fertilité, on n’a observé des effets embryotoxiques et fœtotoxiques (augmentation du nombre de résorptions et diminution du poids corporel fœtal) qu’à la dose de
500 mg/kg/jour, laquelle s’est révélée toxique pour les parents également. On a constaté chez les petits des rates traitées par l’abacavir à raison de 500 mg/kg (depuis l’implantation de l’embryon jusqu’au sevrage) une fréquence accrue de mortinatalité et de plus petit poids corporel tout au long de leur vie.
Administrée au rat, cette dose a amené une exposition environ 33 fois plus élevée que celle à laquelle est soumis un être humain traité par la dose usuelle. Chez le lapin ayant reçu des doses atteignant 700 mg/kg (soit 8,5 fois l’exposition à laquelle est soumis l’être humain traité par la dose recommandée, selon l’ASC), on n’a pas décelé d’effet médicamenteux toxique sur le développement ni d’augmentation des malformations fœtales.
Lamivudine
Une série d’études a été effectuée pour évaluer les effets de l’administration orale répétée de la lamivudine sur la reproduction et le développement des mammifères.
Dans une étude sur la fertilité du rat, à l’exception de quelques altérations mineures chez les animaux traités à fortes doses (2 000 mg/kg 2 f.p.j.), la performance globale de reproduction des animaux de génération F0 et F1, ainsi que le développement de la génération F1 et F2, n’ont pas été altérés par le traitement par la lamivudine.
La lamivudine n’a pas été tératogène chez le rat ni chez le lapin à des doses atteignant respectivement 2 000 mg/kg 2 f.p.j. et 500 mg/kg 2 f.p.j. Chez le lapin, une légère augmentation de la fréquence des avortements spontanés avant l’implantation a été observée à des doses de 20 mg/kg 2 f.p.j. et plus, ce qui indique un effet embryolétal précoce possible. On n’a pas observé ce genre d’effet chez le rat. Ces effets, peu marqués, se sont produits à des doses relativement faibles, qui produisent des taux plasmatiques comparables à ceux obtenus chez les patients.
Dans une étude sur la toxicité périnatale, postnatale et juvénile chez le rat, certaines altérations histologiques de nature inflammatoire à la jonction anorectale et une légère hyperplasie épithéliale diffuse du cæcum ont été observées, chez les femelles et les petits, à fortes doses. Une fréquence accrue des mictions à la manipulation a été également observée chez quelques petits recevant 450 ou 2 000 mg/kg. En outre, une réduction du poids des testicules a été constatée chez des mâles juvéniles à des doses de 2000 mg/kg, et a été attribuée à une dilatation légère ou modérée des tubes séminifères.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. 3TC (lamivudine; comprimés à 300 mg et à 150 mg; solution buvable à 10 mg/mL), numéro de contrôle de la présentation 226212, Monographie de produit, ViiV Healthcare ULC (3 juillet 2019).
- 2. ZIAGEN (abacavir; comprimés à 300 mg; solution buvable à 20 mg/mL), numéro de contrôle de la présentation 243476, Monographie de produit, ViiV Healthcare ULC (20 janvier 2021).
- 3.
PrKIVEXA (comprimés d’abacavir et de lamivudine, abacavir à 600 mg (sous forme de sulfate d’abacavir) et lamivudine à 300 mg), numéro de contrôle de la présentation
- 271805, Monographie de produit, ViiV Healthcare ULC (18 mai 2023).