


Monographie de produit - Kesimpta
1 Indications
KESIMPTAMD (injection d’ofatumumab) est indiqué pour :
le traitement des patients adultes atteints de sclérose en plaques récurrente-rémittente
(SPRR) évolutive, définie par des caractéristiques cliniques et des résultats d’imagerie (voir la section 14 Études cliniques).
Le traitement par KESIMPTA doit être instauré et supervisé par des professionnels de la santé qui ont de l’expérience dans le traitement des patients atteints de SP et qui sont au fait de l’efficacité et du profil d’innocuité de KESIMPTA (voir la section 7 Mises en garde et précautions).
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de KESIMPTA n’ont pas été évaluées chez les patients de moins de 18 ans atteints de SP. L’emploi de ce produit n’est pas autorisé chez ce type de patients.
1.2 Gériatrie
Gériatrie : L’ofatumumab n’a pas été étudié chez les patients âgés de 55 ans ou plus.
2 Contre-indications
KESIMPTA est contre-indiqué chez les patients :
- qui présentent une hypersensibilité à ce médicament ou à tout ingrédient de la préparation, y compris les ingrédients non médicinaux, ou constituants du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement;
- qui sont atteints d’une infection par le virus de l’hépatite B (VHB) évolutive (voir les sections 4.1 Considérations posologiques et 7 Mises en garde et précautions);
- qui sont affligés d’infections évolutives graves (voir la section 7 Mises en garde et précautions, Infections);
- qui souffrent de leucoencéphalopathie multifocale progressive (LEMP) documentée ou en ont déjà souffert (voir la section 7 Mises en garde et précautions, Infections);
qui sont gravement immunodéprimés (voir la section 7 Mises en garde et précautions,
Généralités);
- qui sont atteints d’un cancer évolutif documenté.
4 Posologie et administration
4.1 Considérations posologiques
KESIMPTA est destiné à l’auto-administration par voie sous-cutanée. Ce médicament doit être injecté par une personne ayant reçu une formation sur son mode d’administration.
La première injection de KESIMPTA doit se faire selon les conseils d’un professionnel de la santé expérimenté (voir la section 7 Mises en garde et précautions, Généralités).
Évaluation préalable à l’administration de la première dose de KESIMPTA
Dépistage du virus de l’hépatite B
Il faut réaliser une épreuve de dépistage du virus de l’hépatite B (VHB) avant d’entreprendre un traitement par KESIMPTA, car ce médicament est contre-indiqué chez les patients atteints d’une infection par le VHB évolutive confirmée par l’obtention d’un résultat positif à la recherche d’AgHBs et d’anticorps anti-VHB. Advenant qu’un patient obtienne un résultat négatif au dépistage de l’antigène de surface du VHB (AgHBs-) et un résultat positif à celui des anticorps dirigés contre l’antigène de la nucléocapside de ce virus (anti-HBc+) ou qu’il soit porteur du VHB (AgHBs+), il faut consulter un hépatologue avant et pendant le traitement par KESIMPTA (voir la section 7 Mises en garde et précautions, Infections).
Immunoglobulinémie sérique
Avant d’amorcer un traitement par KESIMPTA, il faut procéder à un dosage sérique des immunoglobulines (voir la section 7 Mises en garde et précautions, Généralités). Il convient de consulter un immunologue avant d’entreprendre le traitement par KESIMPTA chez tout patient dont l’immunoglobulinémie sérique est faible.
Vaccination
Comme il est déconseillé d’administrer des vaccins vivants, atténués ou non, durant le traitement et jusqu’à la reconstitution des lymphocytes B, tous les vaccins dont un patient a besoin doivent lui être administrés conformément aux lignes directrices sur la vaccination au moins 4 semaines avant qu’il commence son traitement par KESIMPTA dans le cas des vaccins vivants, atténués ou non, et, dans la mesure du possible, au moins 2 semaines avant dans le cas de tout vaccin inactivé (voir les sections 7 Mises en garde et précautions, Système immunitaire et 10 Pharmacologie clinique).
Épreuves de la fonction hépatique
Avant d’instaurer un traitement par KESIMPTA, il faut mesurer les taux d’aminotransférases sériques (alanine aminotransférase [ALT] et aspartate aminotransférase [AST]), de phosphatase alcaline et de bilirubine (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
Évaluation préalable à toute injection de KESIMPTA
Évaluation des infections
Dans les cas d’infection évolutive, il faut envisager de reporter l’injection de KESIMPTA jusqu’à ce que l’infection soit guérie (voir la section 7 Mises en garde et précautions, Infections).
Prémédication
La décision d’administrer une prémédication ou de la poursuivre doit être prise en fonction de la situation de chaque patient (voir la section 7 Mises en garde et précautions, Généralités).
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée pour KESIMPTA est la suivante :
- dose initiale de 20 mg administrée par injection sous-cutanée aux semaines 0, 1 et 2, puis
doses mensuelles de 20 mg administrées par injection sous-cutanée à compter de la
4e semaine.
Populations particulières
Les caractéristiques pharmacocinétiques de l’ofatumumab n’ont pas été étudiées chez les patients atteints d’insuffisance rénale ou hépatique, ni chez les enfants et les personnes âgées (voir la section 10 Pharmacologie clinique, Populations et états pathologiques particuliers).
4.4 Administration
Les parties du corps à privilégier pour les injections sous-cutanées sont l’abdomen, la cuisse et la face externe du haut du bras.
KESIMPTA doit reposer à la température ambiante durant environ 15 à 30 minutes avant d’être injecté.
Avant de l’administrer, inspecter visuellement la solution afin d’y déceler la présence de particules. Ne pas utiliser si la solution est trouble ou contient des particules visibles.
Ne pas congeler. Ne pas agiter.
Des instructions détaillées sur l’administration de KESIMPTA sont fournies dans les Renseignements pour le patient sur le médicament.
4.5 Dose oubliée
En cas d’oubli d’une dose de KESIMPTA, celle-ci doit être administrée le plus tôt possible, sans attendre la prochaine dose prévue au calendrier. Il faut ensuite modifier le calendrier de façon que les doses suivantes soient administrées à la fréquence recommandée, c’est-à-dire une fois par mois.
5 Surdose
Aucun cas de surdosage n’a été signalé au cours des études cliniques sur la SP rémittente.
Dans le cadre des études cliniques menées chez des patients atteints de SP, des doses pouvant atteindre 700 mg ont été administrées par voie intraveineuse sans provoquer d’effet toxique limitant la dose. En cas de surdosage, on recommande de surveiller l’état du patient afin de déceler d’éventuels signes ou symptômes d’effets indésirables et d’instaurer le traitement symptomatique qui s’impose.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes posologiques, teneurs et composition
Description
La solution pour injection à usage unique est un liquide clair à légèrement opalescent, incolore ou légèrement brunâtre-jaune, sans agent de conservation, stérile.
KESIMPTA est offert dans les présentations suivantes :
- Solution pour injection dans une seringue préremplie* de 20 mg/0,4 mL
- Solution pour injection dans un stylo Sensoready prérempli de 20 mg/0,4 mL
Chaque seringue préremplie et stylo Sensoready prérempli renferme 20 mg de solution d’ofatumumab pour injection (0,4 mL de solution à 50 mg/mL).
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/ | ||||
| composition | ||||
| Injection sous-cutanée | Solution injectable Seringue préremplie et stylo SensoreadyMD prérempli 20 mg/0,4 mL | acétate de sodium trihydraté; acide chlorhydrique; chlorure de sodium; eau pour injection; édétate disodique dihydraté; L-arginine et polysorbate 80. | ||
* Les seringues préremplies ne sont pas offertes au Canada.
7 Mises en garde et précautions
Généralités
Réactions liées à l’injection
Les réactions au point d’injection (locales) observées durant les études cliniques étaient notamment l’érythème, l’enflure, les démangeaisons et la douleur.
Les réactions liées à l’injection se manifestant par des symptômes généraux observées au cours des études cliniques sont principalement survenues dans les 24 heures suivant la première injection et parfois lors des injections subséquentes. Les symptômes rapportés – fièvre, céphalées, myalgie, frissons et fatigue – étaient généralement (à 99,8 %) d’intensité légère ou modérée. Aucune réaction pouvant mettre la vie en danger n’a été recensée dans le cadre des études cliniques sur la SP rémittente.
Les autres réactions générales liées à l’injection signalées après la mise en marché comprennent l’éruption cutanée, l’urticaire, la dyspnée, l’angiœdème (p. ex. enflure de la langue, du pharynx ou du larynx) et de rares cas déclarés comme étant une anaphylaxie. La majorité des cas n’étaient pas graves et sont survenus à la première injection. Bien que certains cas étaient graves et ont mené à l’abandon du traitement par KESIMPTA, on a aussi observé des cas au cours desquels le traitement par KESIMPTA a été poursuivi.
Certains symptômes des réactions générales liées à l’injection peuvent être impossibles à différencier cliniquement des réactions d’hypersensibilité de type 1 aiguës (induites par les IgE). Il faut aviser les patients que des réactions générales liées à l’injection peuvent survenir, généralement dans les 24 heures suivant l’injection (le plus souvent la première injection), et que celles-ci peuvent être prises en charge par un traitement symptomatique.
Une réaction d’hypersensibilité peut apparaître lors de n’importe quelle injection, mais généralement pas la première. L’apparition de symptômes plus graves que ceux présentés auparavant ou de nouveaux symptômes graves lors d’injections subséquentes doit faire envisager une réaction d’hypersensibilité potentielle. On ne doit pas administrer KESIMPTA aux patients qui présentent une hypersensibilité à KESIMPTA induite par les IgE connue (voir la section 2 Contre-indications).
Les symptômes tels que la fièvre, la myalgie, les frissons et les nausées ont été moins fréquents chez les patients traités par l’ofatumumab qui avaient reçu de la méthylprednisolone [ou un corticostéroïde équivalent] avant l’injection. Par ailleurs, chez certains patients, l’administration préalable de stéroïdes a augmenté l’incidence de bouffées vasomotrices, de malaise thoracique, d’hypertension, de tachycardie et de douleur abdominale, même s’ils n’avaient pas reçu d’ofatumumab (c.-à-d. les patients qui recevaient des injections d’un placebo). C’est pourquoi la décision d’administrer une prémédication ou de la poursuivre doit être prise en fonction de la situation de chaque patient (voir la section 4.1 Considérations posologiques).
La première injection de KESIMPTA doit se faire sous la supervision d’un professionnel de la santé qualifié.
Augmentation possible du risque d’effets immunosuppresseurs imputable à d’autres agents immunosuppresseurs
Lorsqu’un traitement par KESIMPTA est amorcé après un traitement immunosuppresseur ou vice versa, il faut envisager la possibilité d’une amplification de l’effet immunosuppresseur exercé (voir les sections 9.2 Aperçu des interactions médicamenteuses et 10 Pharmacologie clinique).
Fonctions hépatique, biliaire et pancréatique
Lésion hépatique
Une lésion hépatique importante sur le plan clinique, sans signe d’hépatite virale, a été observée après la commercialisation chez des patients traités par KESIMPTA. Des signes de lésion hépatique, y compris des taux d’enzymes hépatiques sériques sensiblement élevés s’accompagnant d’une hausse du taux de bilirubine totale, se sont manifestés quelques jours à quelques mois suivant l’instauration du traitement.
Des épreuves de la fonction hépatique doivent être effectuées avant le début du traitement par KESIMPTA, et les patients doivent faire l’objet d’un suivi pour déceler les signes et symptômes d’une lésion hépatique, quelle qu’elle soit, pendant le traitement. Les taux d’aminotransférases sériques, de phosphatase alcaline et de bilirubine doivent être mesurés chez les patients qui signalent des symptômes évocateurs d’une lésion hépatique, notamment de la fatigue (nouvelle ou exacerbée), une anorexie, des nausées, des vomissements, un malaise dans la partie supérieure droite de l’abdomen, des urines foncées ou un ictère.
Si une lésion hépatique est confirmée, il faut mettre fin au traitement par KESIMPTA. S’il est établi que la cause est autre, il est possible de remettre le traitement par KESIMPTA en route, mais seulement après la résolution totale de l’événement.
Infections
Il faut différer le début du traitement par KESIMPTA chez les patients présentant une infection évolutive jusqu’à ce qu’elle soit guérie.
Il est recommandé d’évaluer le statut immunitaire du patient avant d’amorcer le traitement (voir la section 4.1 Considérations posologiques).
Une hausse du risque d’infections a été objectivée avec d’autres traitements anti-CD20 entraînant une déplétion en lymphocytes B. KESIMPTA est susceptible d’accroître le risque d’infections, notamment des infections bactériennes ou fongiques graves, ainsi que des infections virales de novo ou réactivées. Des patients traités par d’autres anticorps anti-CD20 ont succombé à certaines de ces infections.
Dans le cadre des études G2301 et G2302, la proportion de patients ayant contracté des infections ou des infections graves était comparable dans le groupe ofatumumab et le groupe tériflunomide (51,6 % vs 52,7 %, et 2,5 vs 1,8 %, respectivement).
Leucoencéphalopathie multifocale progressive
La leucoencéphalopathie multifocale progressive (LEMP) est une infection cérébrale opportuniste causée par le virus John Cunningham (JC) qui ne survient habituellement que chez les patients immunodéprimés et qui se solde généralement par le décès ou par une invalidité grave.
Aucun cas de LEMP n’a été signalé lors de l’emploi de KESIMPTA au cours des études sur la SP rémittente. Cela dit, une LEMP mortelle a été rapportée chez des patients recevant de l’ofatumumab pour traiter une leucémie lymphoïde chronique (à des doses administrées par voie intraveineuse considérablement plus élevées que celle recommandée pour le traitement de la SP, mais pendant moins longtemps). En outre, une infection par le virus JC entraînant une LEMP a également été observée chez des patients recevant d’autres anticorps anti-CD20 et d’autres traitements de la SP. Au moindre signe ou symptôme évoquant une LEMP, il faut interrompre le traitement par KESIMPTA et réaliser les examens à visée diagnostique qui s’imposent. Il se peut que les manifestations de la LEMP se voient à l’IRM avant que cette maladie ne s’exprime par des signes et des symptômes cliniques. Les symptômes classiques de la LEMP varient; ils évoluent sur plusieurs jours ou semaines et comprennent, entre autres, un affaiblissement graduel d’un côté du corps ou une maladresse des membres, des troubles de la vision ainsi que des troubles de la pensée, de la mémoire et de l’orientation se soldant par de la confusion mentale et une modification de la personnalité.
Si la LEMP est confirmée, il faut mettre fin au traitement par KESIMPTA.
Réactivation du virus de l’hépatite B
Aucun cas de réactivation du virus de l’hépatite B (VHB) n’a été recensé lors des études sur la SP rémittente ayant porté sur l’emploi de KESIMPTA. Une réactivation du VHB ayant donné lieu dans certains cas à une hépatite fulminante, à une insuffisance hépatique et à un décès, a été signalée chez des patients recevant des anticorps anti-CD20.
On ne doit pas administrer KESIMPTA à des patients présentant une infection évolutive par le VHB (voir la section 2 Contre-indications). Un dépistage du VHB doit être effectué chez tous les patients avant l’instauration du traitement par KESIMPTA (voir la section 4.1 Considérations posologiques). Les tests devraient au moins inclure un bilan viral quant au portage de l’antigène de surface du virus de l’hépatite B [AgHBs] et de l’anticorps nucléocapsidique du virus de l’hépatite B [anti-HBc]. Ces épreuves peuvent s’accompagner du dépistage d’autres marqueurs, selon les lignes directrices locales. Il faut consulter un hépatologue avant et pendant le traitement par KESIMPTA au sujet des patients séronégatifs pour l’AgHBs et séropositifs pour l’anti-HBc (anti-HBc+) ou qui sont porteurs du VHB (AgHBs+). Ils devront être suivis et pris en charge conformément aux normes médicales locales pour prévenir la réactivation du virus de l’hépatite B.
En cas de réactivation du VHB, il faut mettre un terme à l’administration de KESIMPTA et des autres médicaments utilisés en concomitance jusqu’à ce que l’infection évolutive disparaisse.
Santé reproductive
Les patientes aptes à procréer doivent utiliser une méthode contraceptive efficace (c.-à-d. associée à un taux de grossesse inférieur à 1 %) pendant le traitement par KESIMPTA et durant au moins 6 mois après avoir reçu leur dernière dose.
Système immunitaire
Vaccination
Le médecin doit vérifier le dossier vaccinal des patients avant d’entreprendre un traitement par KESIMPTA. Tous les vaccins requis doivent être administrés selon les lignes directrices sur l’immunisation au moins 4 semaines avant le début du traitement par KESIMPTA dans le cas de vaccins vivants ou vivants atténués et, si possible, au moins 2 semaines avant le début du traitement par KESIMPTA dans le cas de tout vaccin inactivé.
KESIMPTA peut nuire à l’efficacité des vaccins inactivés (voir la section 9.2 Aperçu des interactions médicamenteuses).
L’innocuité de l’immunisation au moyen de vaccins vivants ou vivants atténués après un traitement par KESIMPTA n’a pas fait l’objet d’études; une telle vaccination n’est pas recommandée pendant le traitement et jusqu’à la reconstitution des lymphocytes B (voir la section 10.1 Mode d’action).
Vaccination des nourrissons nés de mères traitées par KESIMPTA durant la grossesse
Compte tenu d’une déplétion possible en lymphocytes B chez les nourrissons nés de mères traitées par KESIMPTA durant la grossesse, il est recommandé de retarder l’administration de vaccins vivants ou vivants atténués jusqu’à ce qu’un dosage des lymphocytes B exprimant la protéine CD19 confirme la reconstitution des lymphocytes B. La déplétion des lymphocytes B chez ces nourrissons peut augmenter les risques associés aux vaccins vivants ou vivants atténués (voir les sections 16 Toxicologie non clinique et 10 Pharmacologie clinique)
Au besoin, il est possible d’administrer des vaccins inactivés conformément au calendrier de vaccination en vigueur dans la région, mais le médecin doit d’abord vérifier si une réponse immunitaire protectrice s’est développée; il pourra notamment envisager de consulter un expert en vaccination pour s’en assurer, car la vaccination d’un nourrisson exposé à KESIMPTA peut être moins efficace (voir les sections 9.2 Aperçu des interactions médicamenteuses et 7.1.1 Grossesse).
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude n’a porté sur l’utilisation de KESIMPTA chez la femme enceinte. C’est un fait reconnu que l’IgG humaine traverse la barrière placentaire. KESIMPTA pourrait donc être transmis par la mère au fœtus en développement. Les études menées chez l’animal ont révélé que l’ofatumumab peut traverser la barrière placentaire et causer une déplétion des lymphocytes B chez le singe. De plus, une déplétion en lymphocytes B, des infections et des décès ont été recensés chez les petits qui avaient été exposés à l’ofatumumab in utero. En outre, de l’ofatumumab a été détecté dans le sang des petits (voir la section 16 Toxicologie non clinique).
Une déplétion transitoire en lymphocytes B périphériques et une lymphopénie ont été signalées chez certains nourrissons nés de mères exposées à d’autres anticorps anti-CD20 pendant leur grossesse. La durée potentielle d’une déplétion en lymphocytes B chez les nourrissons exposés à l’ofatumumab in utero, de même que l’effet d’une telle déplétion sur l’innocuité et l’efficacité des vaccins, est inconnue (voir les sections 7 Mises en garde et précautions, Système immunitaire et 10 Pharmacologie clinique).
7.1.2 Allaitement
Il n’existe pas de données sur la présence de KESIMPTA dans le lait maternel humain ni sur les effets de ce médicament chez l’enfant nourri au sein ou sur la lactation. Les bienfaits de l’allaitement pour le développement et la santé doivent être évalués par rapport au besoin clinique de KESIMPTA pour la mère et à tout effet indésirable éventuel dû à KESIMPTA sur l’enfant nourri au sein.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de KESIMPTA n’ont pas été évaluées chez les patients de moins de 18 ans atteints de SP. L’emploi de ce produit n’est pas autorisé chez ce type de patient.
7.1.4 Personnes âgées
L’emploi de l’ofatumumab a été étudié chez des patients atteints de SP rémittente âgés de 18 à 55 ans; aucune étude n’a été réalisée chez des patients âgés atteints de SP.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Environ 1500 patients atteints de SP rémittente (n = 1420 à la date de la présentation) ont reçu l’ofatumumab dans le cadre d’études cliniques. Durant les deux études pivots de phase III, 1882 patients atteints de SP rémittente ont été répartis de façon aléatoire. Au total, 946 participants ont été traités par l’ofatumumab pour une durée médiane de 85 semaines, 33 % (n = 312) d’entre eux ayant reçu le médicament pendant plus de 96 semaines (voir la section 14 Études cliniques).
La proportion de patients qui ont présenté des effets indésirables (EI) a été similaire dans les groupes ofatumumab et tériflunomide (83,6 % et 84,2 %, respectivement). Les EI ayant mené à l’abandon du traitement sont également survenus à une fréquence comparable entre les deux groupes (5,7 % et 5,2 %, respectivement).
Les effets indésirables les plus fréquents survenus chez plus de 10 % des sujets traités par KESIMPTA et plus fréquemment que chez ceux traités par le tériflunomide ont été les suivants : infections des voies respiratoires supérieures, réactions (générales) liées aux injections, céphalées et réactions au point d’injection (locales). L’abandon du traitement par KESIMPTA a le plus souvent été motivé par un taux faible d’immunoglobuline M (IgM; 3,3 %), celui-ci ayant été fixé à 10 % sous la limite inférieure de la normale (LIN) dans les protocoles d’étude.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Tableau 2 – Effets indésirables observés chez au moins 1 % des sujets traités par KESIMPTA et plus souvent que chez les témoins ayant reçu du tériflunomide
| Effets indésirables | Ofatumumab à 20 mg | Tériflunomide à 14 mg | ||||
| n = 946 | n = 936 | |||||
| (%) | (%) | |||||
| Troubles digestifs | ||||||
| Constipation | 24 (2,5) | 14 (1,5) | ||||
| Troubles généraux et anomalies au point d’injection | ||||||
| Réaction au point d’injection (locale) | 103 (10,9) | 52 (5,6)2 | ||||
| Pyrexie | 37 (3,9) | 26 (2,8) | ||||
| Affection pseudo-grippale | 21 (2,2) | 10 (1,1) | ||||
| Infections et infestations | ||||||
| Rhinopharyngite | 170 (18,0) | 156 (16,7) | ||||
| Infection urinaire | 97 (10,3) | 78 (8,3) | ||||
| Lésions, intoxications et complications liées aux injections | ||||||
| Réaction liée à l’injection (générale) | 195 (20,6) | 143 (15,3)2 | ||||
| Examens et analyses | ||||||
Baisse du taux d’immunoglobuline M | 56 (5,9) | 21 (2,2) | ||||
| Effets indésirables | Ofatumumab à 20 mg | Tériflunomide à 14 mg | ||||
| n = 946 | n = 936 | |||||
| (%) | (%) | |||||
Baisse de l’immunoglobulinémie | 15 (1,6) | 2 (0,2) | ||||
| Troubles locomoteurs et du tissu conjonctif | ||||||
| Dorsalgie | 72 (7,6) | 58 (6,2) | ||||
| Faiblesse musculaire | 23 (2,4) | 13 (1,4) | ||||
| Troubles psychiatriques | ||||||
| Anxiété | 43 (4,5) | 33 (3,5) | ||||
| ||||||
Description de certains effets indésirables
Infections des voies respiratoires supérieures
La proportion de patients ayant présenté des infections des voies respiratoires supérieures a été plus élevée dans le groupe ofatumumab que dans le groupe tériflunomide. Au cours des études sur la SP rémittente, des infections des voies respiratoires supérieures* sont survenues chez 39,4 % des patients traités par l’ofatumumab contre 37,8 % de ceux traités par le tériflunomide. Les infections étaient d’intensité légère ou modérée dans la plupart des cas, et consistaient surtout en des rhinopharyngites, des infections des voies respiratoires supérieures et des grippes.
* Les groupes de termes privilégiés ont été pris en considération pour déterminer la fréquence des effets indésirables; le groupe des infections des voies respiratoires supérieures comprend ce qui suit : rhinopharyngite, infection des voies respiratoires supérieures, grippe, sinusite, pharyngite, rhinite, infection virale des voies respiratoires supérieures, amygdalite, sinusite aiguë, pharyngoamygdalite, laryngite, pharyngite streptococcique, rhinite virale, sinusite bactérienne, amygdalite bactérienne, pharyngite virale, amygdalite virale, sinusite chronique, herpès nasal, trachéite.
Réactions liées à l’injection et réactions au point d’injection
Chez les patients traités par l’ofatumumab dans le cadre des études de phase III sur la SP rémittente, des réactions liées à l’injection (générales) et des réactions au point d’injection (locales) ont respectivement été rapportées chez 20,6 % et 10,9 % des patients traités par l’ofatumumab.
L’incidence des réactions liées à l’injection a été la plus élevée lors de la première injection (14,4 %) et a diminué de façon significative lors des injections subséquentes (4,4 % à la deuxième, puis < 3 % à partir de la troisième injection). Les réactions au point d’injection étaient d’intensité légère ou modérée pour la plupart (99,8 %). Seuls 2 patients (0,2 %) atteints de SP traités par l’ofatumumab ont signalé des réactions graves liées à l’injection. Aucune réaction liée à l’injection menaçant le pronostic vital n’a été recensée. Les symptômes rapportés le plus souvent (≥ 2 %) étaient notamment la fièvre, les céphalées, la myalgie, les frissons et la fatigue.
Les réactions locales apparues au point d’injection ont été très courantes, mais bénignes et d’intensité légère ou modérée dans tous les cas. Les symptômes rapportés le plus souvent (≥ 2 %) étaient notamment l’érythème, la douleur, les démangeaisons et l’enflure (voir la section 7 Mises en garde et précautions, Généralités).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Au cours des essais cliniques sur la SP rémittente, aucun effet indésirable n’est survenu à un taux d’incidence inférieur à 1 %.
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Immunoglobulines
Au cours des études G2301 et G2302, une diminution de la concentration moyenne d’immunoglobulines M (IgM) a été observée chez les sujets traités par KESIMPTA, mais elle n’a été associée à aucun risque d’infection. Chez 14,3 % des patients qui ont participé à ces études, le traitement par KESIMPTA a entraîné une baisse du nombre d’IgM sériques, lequel a chuté sous la barre de 0,34 g/L. KESIMPTA a été relié à une baisse de 4,3 % des concentrations moyennes d’IgG après 48 semaines de traitement ainsi qu’à une hausse de 2,2 % au bout de 96 semaines.
Neutropénie
Dans l’ensemble, les effets indésirables liés à une neutropénie ont été peu fréquents chez les patients traités par l’ofatumumab (9 patients, 1,0 %) comparativement aux sujets ayant reçu du tériflunomide (32 patients, 3,4 %). Il s’agissait surtout de réactions passagères de grade 1 ou 2. Aucun lien de cause à effet avec KESIMPTA n’a été établi.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants sont issus de l’expérience acquise avec KESIMPTA après sa mise en marché et ont été signalés spontanément ou rapportés dans la littérature. Comme ils ont été signalés de façon volontaire par une population de taille inconnue, il est impossible d’en estimer précisément la fréquence; ils sont donc considérés comme étant de fréquence inconnue.
Troubles du système immunitaire : réactions d’hypersensibilité (voir la section 7 Mises en garde et précautions, Généralités.
Troubles hépatobiliaires : Lésion hépatique (voir la section 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique)
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
L’ofatumumab ne partage aucune voie d’élimination avec les agents chimiques métabolisés par les enzymes hépatiques du cytochrome P450 ou par d’autres enzymes intervenant dans le métabolisme des médicaments. De plus, rien ne prouve que les anticorps monoclonaux anti-CD20 participent à la régulation de l’expression des enzymes intervenant dans le métabolisme des médicaments. Les interactions entre KESIMPTA et d’autres médicaments n’ont pas fait l’objet d’études formelles.
Vaccination
Aucune étude n’a été menée en vue de déterminer l’innocuité d’une immunisation au moyen de vaccins vivants, vivants atténués ou inactivés durant le traitement par l’ofatumumab ni la capacité de cette immunisation de générer une réponse immunitaire primaire ou anamnestique. La réponse immunitaire à la vaccination pourrait être perturbée si le nombre de lymphocytes B est faible. Tous les vaccins requis doivent être administrés avant le début du traitement par KESIMPTA (voir la section 7 Mises en garde et précautions, Système immunitaire).
Autres traitements immunomodulateurs ou immunosuppresseurs
L’usage concomitant de KESIMPTA et d’agents immunosuppresseurs, y compris les corticostéroïdes à action générale, peut accroître le risque d’infection. Il faut donc tenir compte du risque d’effets additifs sur le système immunitaire lorsque des traitements immunosuppresseurs sont administrés en concomitance avec KESIMPTA. Lors d’un passage à KESIMPTA chez des patients traités par des médicaments ayant des effets immunitaires de longue durée, tels que l’ocrélizumab, la cladribine, le fingolimod, le natalizumab, le tériflunomide, la mitoxantrone ou le fumarate de diméthyle, il faut considérer la durée et le mode d’action de ces médicaments en raison de la possibilité d’effets immunosuppresseurs additifs.
Les patients gravement immunodéprimés ne doivent pas être traités par KESIMPTA tant que leur état ne s’est pas amélioré (voir la section 2 Contre-indications).
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas été étudiées.
9.7 Interactions médicament-examens de laboratoire
L’effet de KESIMPTA sur les résultats d’épreuves de laboratoire et/ou d’épreuves diagnostiques n’a pas été étudié.
10 Pharmacologie clinique
10.1 Mode d’action
Les lymphocytes B jouent un rôle important dans la pathogenèse de la SP en raison de la production de cytokines pro-inflammatoires, de la libération d’anticorps autoréactifs et de l’activation de lymphocytes T pathogènes. L’ofatumumab est un anticorps monoclonal humain (IgG1κ) qui se lie spécifiquement à un épitope distinct incluant à la fois la petite et la grande boucle extracellulaire de l’antigène CD20. L’antigène CD20 est une phosphoprotéine transmembranaire exprimée sur les lymphocytes B depuis le stade des prélymphocytes B jusqu’aux lymphocytes B matures. Il est également présent sur une faible fraction des lymphocytes T activés.
La liaison de l’ofatumumab à l’antigène CD20 entraîne la lyse des lymphocytes B CD20+, principalement par cytotoxicité dépendante du complément et, dans une moindre mesure, par cytotoxicité à médiation cellulaire dépendante des anticorps. L’ofatumumab a également démontré sa capacité à provoquer la lyse cellulaire dans les cellules à expression élevée et basse de CD20. L’ofatumumab entraîne aussi une déplétion des lymphocytes T exprimant l’antigène CD20.
10.2 Pharmacodynamie
Déplétion des lymphocytes B
On utilise des dosages des lymphocytes B exprimant la protéine CD19 pour dénombrer les lymphocytes B parce que la présence de KESIMPTA nuit au dosage de la CD20. Au cours des études G2301 et G2302, l’administration de KESIMPTA conformément aux recommandations a fait chuter le nombre de lymphocytes B exprimant la protéine CD19 sous la LIN chez 77 % et 78,8 % des patients, respectivement, une semaine après le début du traitement, et chez 95 % et 95,8 % des patients deux semaines après le début du traitement (voir les sections 4 Posologie et administration et 14 Études cliniques). À la 12e semaine des études G2301 et G2302, le nombre de lymphocytes B exprimant la protéine CD19 se situait sous la LIN chez de 99,3 à 99,5 % des patients et il l’est resté jusqu’à la 120e semaine de traitement par KESIMPTA chez environ 97 % des patients de l’étude G2301 et chez 92 % de ceux de l’étude G2302.
Il est ressorti d’une étude de bioéquivalence ayant porté sur le même schéma posologique que celui utilisé lors des études G2301 et G2302 qu’avant le début de la phase d’entretien, les concentrations totales de lymphocytes B exprimant la protéine CD19 étaient inférieures au seuil fixé à 10 lymphocytes/µL chez 94 % des patients à compter de la 4e semaine et chez 98 % des patients à la 12e semaine.
Reconstitution des lymphocytes B
Les données issues de deux études de phase III menées sur la SP rémittente indiquent que le nombre de lymphocytes B revient à la limite inférieure de la normale ou à la valeur initiale dans un délai médian de 24,6 semaines suivant l’arrêt du traitement. Un exercice de modélisation et de simulation de la pharmacocinétique et de la pharmacodynamie a permis de corroborer cette observation en prévoyant un délai médian de 23 semaines pour le retour du nombre de lymphocytes B à la limite inférieure de la normale après la fin du traitement.
10.3 Pharmacocinétique
À l’instar des autres anticorps monoclonaux, l’ofatumumab présente une longue demi-vie et un faible volume de distribution. L’ofatumumab est éliminé par une voie non linéaire influencée par la cible ainsi que par une voie indépendante de la cible médiée par une endocytose non spécifique suivie d’un catabolisme intracellulaire. La présence d’un nombre de lymphocytes B élevé au départ se traduit par une clairance influencée par la cible dans une proportion plus importante de même que par une plus courte demi-vie de l’ofatumumab au début du traitement. Les doses subséquentes d’ofatumumab provoquent une forte déplétion des lymphocytes B, ce qui contribue à réduire sa clairance globale.
Absorption
L’administration mensuelle de 20 mg par voie sous-cutanée produit une ASCtau moyenne de 483 µg·h/mL et une Cmax moyenne de 1,43 µg/mL à l’état d’équilibre.
Après son administration sous-cutanée, l’ofatumumab serait principalement absorbé par le système lymphatique, tout comme les autres anticorps monoclonaux thérapeutiques.
Distribution
Selon les estimations, le volume de distribution à l’état d’équilibre se chiffrerait à 5,42 L après l’administration répétée de doses de 20 mg de KESIMPTA par voie sous-cutanée.
Métabolisme
L’ofatumumab est une protéine pour laquelle la voie métabolique passe par la dégradation en peptides de petite taille et en acides aminés à l’aide d’enzymes protéolytiques ubiquitaires.
Élimination
L’ofatumumab est éliminé par une voie catabolique indépendante de la cible, ainsi que par une voie influencée par la cible (c.-à-d. les lymphocytes B). La présence d’un nombre de lymphocytes B élevé au départ se traduit par une clairance influencée par les lymphocytes B dans une proportion plus importante au début du traitement par l’ofatumumab. Les doses subséquentes d’ofatumumab provoquent une déplétion des lymphocytes B, ce qui contribue à réduire sa clairance totale, puisqu’il est principalement éliminé par la voie catabolique. Suivant l’administration répétée de KESIMPTA à 20 mg par voie sous-cutanée, la demi-vie de l’ofatumumab à l’état d’équilibre est estimée à environ 16 jours.
Populations et états pathologiques particuliers
- Enfants et adolescents : Aucune étude visant à déterminer les caractéristiques pharmacocinétiques de KESIMPTA n’a été menée chez les patients de moins de 18 ans.
Personnes âgées : L’emploi de l’ofatumumab a été étudié chez des patients atteints de
SP rémittente âgés de 18 à 55 ans; aucune étude n’a été réalisée chez des patients âgés atteints de SP.
Sexe : Une analyse de population interétudes a montré que le sexe a un effet modeste
(12 %) sur le volume central de distribution de l’ofatumumab, des valeurs plus élevées de la Cmax et de l’ASC ayant été observées chez les femmes (48 % des patients inclus dans cette analyse étaient des hommes, et 52 %, des femmes); cet effet ne devrait pas avoir d’incidence significative sur les caractéristiques pharmacocinétiques de l’ofatumumab.
- Insuffisance hépatique : Aucune étude pharmacocinétique en bonne et due forme n’a été réalisée. Comme le foie joue un rôle négligeable dans le métabolisme des anticorps monoclonaux comme l’ofatumumab, l’existence d’une insuffisance hépatique ne devrait pas altérer les propriétés pharmacocinétiques de ce médicament.
- Insuffisance rénale : Aucune étude pharmacocinétique en bonne et due forme n’a été réalisée. L’ofatumumab n’est pas excrété dans l’urine; il est donc improbable que les caractéristiques pharmacocinétiques de KESIMPTA soient significativement différentes chez les patients atteints d’insuffisance rénale.
10.4 Immunogénicité
Toutes les protéines thérapeutiques sont potentiellement immunogènes.
Étant donné que l’ofatumumab est un anticorps monoclonal entièrement humain, il y a peu de risque qu’il produise des anticorps anti-médicament (AAM). Dans le cadre des études de phase III sur la SP rémittente, l’incidence globale d’AAM associés à l’ofatumumab a été très faible : des AAM associés au traitement ont été détectés chez 2 des 914 patients traités par l’ofatumumab, et aucun AAM facilitant ou neutralisant n’est apparu durant le traitement. Chez aucun patient les titres positifs d’AAM n’ont exercé d’effet sur la pharmacocinétique ou le profil d’innocuité du médicament, ni sur la cinétique des lymphocytes B.
11 Conservation, stabilité et mise au rebut
Conserver le produit à une température se situant entre 2 et 8 °C.
Ne pas congeler. Ne pas agiter.
Conserver le produit dans son emballage d’origine afin de le protéger de la lumière.
KESIMPTA doit être gardé hors de la portée et de la vue des enfants.
Au besoin, KESIMPTA peut être conservé sans réfrigération durant une période unique allant jusqu’à 7 jours à la température ambiante (ne dépassant pas 30 °C). S’il n’est pas utilisé durant cette période, KESIMPTA peut ensuite être réfrigéré pendant 7 jours tout au plus.
12 Instructions particulières de manipulation du produit
Tout produit inutilisé ou déchet doit être éliminé conformément à la réglementation locale en vigueur.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la
substance médicamenteuse :
Ofatumumab
Nom chimique : Anticorps monoclonal entièrement humain de type immunoglobuline G1 (IgG1 kappa) dirigé contre l’antigène CD20 humain
Formule moléculaire et masse
moléculaire :
C6480H10022N1742O2020S44
146 062 daltons
Formule de structure : L’ofatumumab est constitué de deux chaînes lourdes
IgG1 et de deux chaînes légères kappa. Les deux chaînes lourdes de l’ofatumumab portent des chaînes d’oligosaccharides liées au squelette de la protéine à l’Asn-302.
Propriétés physicochimiques : L’ofatumumab est une solution aqueuse claire à opalescente, incolore ou jaune pâle. Le pH de la solution aqueuse se situe entre 5,3 et 5,7.
Caractéristiques du produit :
L’ofatumumab est un anticorps monoclonal recombinant entièrement humain de type immunoglobuline G1 (IgG1) dirigé contre l’antigène CD20 humain exprimé à la surface des lymphocytes B. L’ofatumumab est fabriqué à partir d’une lignée de cellules murines (NS0) au moyen de la technique de l’ADN recombinant
14 Études cliniques
L’efficacité et l’innocuité de KESIMPTA ont été évaluées au cours de 2 études pivots de phase III menées à double insu, avec double placebo, répartition aléatoire et agent de comparaison actif selon des plans identiques (G2301 [ASCLEPIOS I] et G2302 [ASCLEPIOS II]) chez des patients âgés de 18 à 55 ans atteints de formes rémittentes de la SP. Au moment de la sélection, les participants devaient présenter une incapacité déterminée par un score de 0 à 5,5 sur l’échelle EDSS (Expanded Disability Status Scale [échelle étendue d’incapacité]); ils devaient également avoir connu au moins 1 poussée documentée au cours de l’année précédente ou 2 poussées au cours des 2 années précédentes, ou présenté au moins 1 lésion rehaussée par le gadolinium (Gd+) à l’IRM au cours de l’année précédente.
14.1 Études cliniques par indication
Tableau 3 – Résumé des caractéristiques démographiques des patients dans les essais cliniques pour la SP rémittente
| Étude COMB157G2301 | Étude COMB157G2302 | ||||||||||
| (ASCLEPIOS I) | (ASCLEPIOS II) | ||||||||||
| Résumé des études | |||||||||||
| Plan de l’étude | Étude multicentrique à double insu, avec double placebo, groupes parallèles et agent de comparaison actif visant à évaluer l’efficacité et l’innocuité de l’ofatumumab par rapport à celles du tériflunomide chez des patients atteints de SP rémittente | ||||||||||
| Posologie et voie d’administration | Ofatumumab à 20 mg/0,4 mL administré par injections sous-cutanées les 1er, 7e et 14e jours (schéma d’attaque), puis toutes les 4 semaines à compter de la 4e semaine (schéma d’entretien) Agent de comparaison : capsule de tériflunomide à 14 mg administrée par voie orale 1 fois par jour | ||||||||||
| Durée de l’étude | Jusqu’à 30 mois | ||||||||||
| Nbre de sujets | Ofatumumab : n = 465 Tériflunomide : n = 462 | Ofatumumab : n = 481 Tériflunomide : n = 474 | |||||||||
| Caractéristiques | Ofatumumab (N = 465) | Tériflunomide (N = 462) | Ofatumumab (N = 481) | Tériflunomide (N = 474) | |||||||
| initiales | |||||||||||
| Âge moyen (ans) | 38,9 | 37,8 | 38,0 | 38,2 | |||||||
| Tranche d’âge (ans) | 19 - 55 | 18 - 55 | 18 - 55 | 18 - 55 | |||||||
| Femmes (%) | 68,4 | 68,6 | 66,3 | 67,3 | ||
| Durée | 8,36 / 6,41 | 8,18 / 6,69 | 8,20 / 5,70 | 8,19 / 6,30 | ||
| moyenne/médiane de la | ||||||
| SP depuis l’apparition | ||||||
| des premiers | ||||||
| symptômes (ans) | ||||||
| Durée | 5,77 / 3,94 | 5,64 / 3,49 | 5,59 / 3,15 | 5,48 / 3,10 | ||
| moyenne/médiane de la | ||||||
| SP depuis le diagnostic | ||||||
| (ans) | ||||||
| Patients déjà traités par | 58,9 | 60,6 | 59,5 | 61,8 | ||
| un agent modificateur | ||||||
| de la maladie (%) | ||||||
| Nbre de poussées au | 1,2 | 1,3 | 1,3 | 1,3 | ||
| cours des 12 derniers | ||||||
| mois | ||||||
| Score EDSS | 2,97 / 3,00 | 2,94 / 3,00 | 2,90 / 3,00 | 2,86 / 2,50 | ||
| moyen / médian | ||||||
| Volume total moyen des | 13,2 | 13,1 | 14,3 | 12,0 | ||
| lésions en T2 (cm3) | ||||||
| Patients exempts de | 62,6 | 63,4 | 56,1 | 61,4 | ||
| lésions Gd+ en T1 (%) | ||||||
| Nbre moyen de lésions | 1,7 | 1,2 | 1,6 | 1,5 | ||
| Gd+ en T1 |
Dans le cadre des 2 études, respectivement 927 et 955 patients atteints de SP rémittente ont été répartis de façon aléatoire selon un rapport 1:1 pour recevoir 1) des injections sous-cutanées de KESIMPTA à 20 mg toutes les 4 semaines à compter de la 4e semaine de l’étude, après un premier schéma comportant l’administration de 3 doses hebdomadaires de 20 mg durant les 14 premiers jours (les 1er, 7e et 14e jours) ou 2) des capsules de tériflunomide à 14 mg par voie orale à raison de 1 fois par jour. Les patients recevaient également un placebo ayant l’apparence du médicament reçu par l’autre groupe afin d’assurer l’insu du traitement (méthodologie à double placebo).
La durée du traitement variait en fonction du moment où les critères de fin d’étude étaient satisfaits pour chaque patient. La durée maximale du traitement pour chaque patient était de 120 semaines. Des examens neurologiques ont été réalisés au début de l’étude, puis tous les 3 mois pendant la phase de traitement menée à l’insu et dès qu’une poussée était soupçonnée. Des clichés du cerveau ont été pris par IRM au début de l’étude, puis à 1 et à 2 ans.
Pendant l’étude G2301, 927 patients ont été répartis aléatoirement de façon à recevoir KESIMPTA (n = 465) ou du tériflunomide (n = 462). Dans le groupe KESIMPTA, 89,5 % des patients ont participé à l’étude jusqu’à la fin, alors qu’ils ont été 81,4 % dans le groupe tériflunomide. Au cours de l’étude G2302, 955 patients ont été répartis aléatoirement de façon à recevoir KESIMPTA (n = 481) ou du tériflunomide (n = 474). Dans le groupe KESIMPTA, 82,5 % ont participé à l’étude jusqu’à la fin, alors qu’ils ont été 82,1 % dans le groupe tériflunomide.
Les patients recrutés dans les études étaient atteints d’une maladie évolutive. Certains avaient reçu leur diagnostic depuis peu, les autres abandonnaient le traitement qu’ils suivaient alors pour une question d’efficacité, d’innocuité ou de tolérabilité insuffisantes. Les données démographiques et les caractéristiques initiales des patients étaient bien équilibrées entre les groupes de traitement et entre les études (Tableau 3).
Le taux annualisé de poussées (TAP) confirmées selon le score EDSS constituait le principal critère d’évaluation de l’efficacité dans l’une et l’autre des études. Les critères d’évaluation secondaires clés comprenaient le délai de survenue d’une aggravation de l’incapacité selon le score EDSS (confirmée après 3 et 6 mois), définie par une augmentation ≥ 1,5, ≥ 1 ou ≥ 0,5 point sur l’échelle EDSS chez les patients dont le score initial était de 0, de 1 à 5 ou ≥ 5,5, respectivement. Les autres critères d’évaluation secondaires clés étaient le nombre de lésions Gd+ en T1 par examen d’IRM et le taux annualisé de lésions nouvelles ou élargies en T2. Les critères secondaires liés à l’incapacité ont été évalués après groupement des données issues des études G3201 et G2302, conformément au protocole établi.
Dans les deux études, KESIMPTA a significativement abaissé le TAP comparativement au tériflunomide.
D’après une analyse des données groupées des deux études, KESIMPTA a significativement réduit le risque d’aggravation de l’incapacité confirmée à 3 mois et l’aggravation de l’incapacité confirmée à 6 mois par rapport au tériflunomide.
Lors des deux études, KESIMPTA a significativement réduit le nombre de lésions Gd+ en T1 ainsi que le taux de lésions nouvelles ou élargies en T2.
Le Tableau 4 et la Figure 1 rendent compte des résultats relatifs à l’efficacité enregistrés pendant les deux études.
Tableau 4 – Résultats relatifs aux principaux paramètres cliniques et paramètres d’IRM des études de phase III sur la SP rémittente
| Critères | Étude G2301 | Étude G2302 | ||||||||||||||
| (ASCLEPIOS I) | (ASCLEPIOS II) | |||||||||||||||
Ofatumumab à 20 mg (n = 465) | Tériflunomide | Ofatumumab | Tériflunomide | |||||||||||||
| à 14 mg | à 20 mg | à 14 mg | ||||||||||||||
| (n = 462) | (n = 481) | (n = 474) | ||||||||||||||
| Critères en fonction des études distinctes | ||||||||||||||||
| Taux annualisé de poussées (TAP) – | 0,11 | 0,22 | 0,10 | 0,25 | ||||||||||||
| critère d’évaluation principal1 | ||||||||||||||||
| Rapport des TAP (IC à 95 %)2 | 0,495 (de 0,375 à 0,655) | 0,416 (de 0,309 à 0,560) | ||||||||||||||
| Réduction du taux | 50,5 % (p < 0,001) | 58,4 % (p < 0,001) | ||||||||||||||
| Nbre moyen de lésions Gb+ en T1 | 0,0115 | 0,4555 | 0,0317 | 0,5172 | ||||||||||||
| par examen d’IRM | ||||||||||||||||
| Rapport des taux (IC à 95 %)3 | 0,025 (de 0,013 à 0,049) | 0,061 (de 0,037 à 0,101) | ||||||||||||||
| Réduction relative | 97,5 % (p < 0,001) | 93,9 % (p < 0,001) | ||||||||||||||
| Nbre de lésions nouvelles ou élargies | 0,72 | 4,00 | 0,64 | 4,16 | ||||||||||||
| en T2 par année | ||||||||||||||||
| Rapport des taux (IC à 95 %)4 | 0,18 (de 0,15 à 0,22) | 0,15 (de 0,13 à 0,19) | ||||||||||||||
| Réduction relative | 81,9 % (p < 0,001) | 84,6 % (p < 0,001) | ||||||||||||||
| Critères en | fonction des analyses groupées prédéterminées | |||||||||||||||
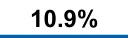
Proportion de patients ayant connu une aggravation confirmée de l’incapacité après 3 mois5 Rapport des risques instantanés (IC à 95 %)6 Réduction du risque | 10,9 % ofatumumab vs 15,0 % tériflunomide 0,657 (de 0,500 à 0,863) 34,3 % (p = 0,003) | |||||||||||||||
Proportion de patients ayant connu une aggravation confirmée de l’incapacité après 6 mois5 Rapport des risques instantanés (IC à 95 %)6 Réduction du risque | 8,1 % ofatumumab vs 12,0 % tériflunomide 0,676 (de 0,498 à 0,917) 32,4 % (p = 0,012) | |||||||||||||||
1 Poussées confirmées (s’accompagnant d’un changement d’importance clinique du score EDSS) 2 Estimé à partir d’un modèle de régression binomial négatif avec lien logarithmique appliqué au nombre de poussées et ajusté en fonction du traitement et de la région à titre de facteurs, et en fonction du nombre de poussées au cours de l’année précédente, du score EDSS initial, du nombre initial de lésions Gd+ et de l’âge du patient au début de l’étude à titre de covariables. Le logarithme naturel de la durée de la participation à l’étude a servi de variable offset dans le calcul du taux de poussées annualisé.
| Critères | Étude G2301 | Étude G2302 | ||||||||||
| (ASCLEPIOS I) | (ASCLEPIOS II) | |||||||||||
Ofatumumab à 20 mg (n = 465) | Tériflunomide | Ofatumumab | Tériflunomide | |||||||||
| à 14 mg | à 20 mg | à 14 mg | ||||||||||
| (n = 462) | (n = 481) | (n = 474) | ||||||||||
3 Estimé à partir d’un modèle de régression binomial négatif avec lien logarithmique appliqué au nombre total de lésions Gd+, ajusté en fonction du traitement et de la région à titre de facteurs, et en fonction du nombre initial de lésions Gd+ et de l’âge du patient au début de l’étude à titre de covariables. Le logarithme naturel du nombre de clichés d’IRM montrant un nombre évaluable de lésions Gd+ a servi de variable offset dans le calcul du pourcentage de lésions par cliché.
4 Estimé à partir d’un modèle de régression binomial négatif avec lien logarithmique appliqué au nombre de lésions nouvelles ou élargies en T2, ajusté en fonction du traitement et de la région à titre de facteurs, et en fonction du volume initial des lésions en T2 et de l’âge des patients au début de l’étude à titre de covariables. Le logarithme naturel du temps (en années) écoulé entre le cliché réalisé au moment de la sélection des sujets et le dernier prévu au protocole a servi de variable offset.
5 Estimations à 24 mois selon la méthode de Kaplan-Meier. Il y avait aggravation de l’incapacité lorsque le score EDSS augmentait de 1,5, de 1 ou de 0,5 points au moins chez les patients ayant obtenu un score EDSS initial de 0, de 1 à 5, ou de 5,5 ou plus, respectivement.
6 Estimé d’après un modèle de régression de Cox ajusté en fonction des strates, du traitement et de la région à titre de facteurs, et en fonction du score EDSS initial à titre de covariable continue.
Le taux d’erreurs de type 1 a été vérifié au moyen d’une méthode graphique comportant des processus pour chaque étude et pour les deux études à la fois.
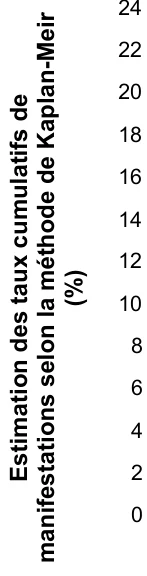
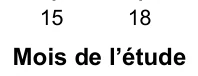
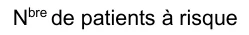
Figure 1. Délai de survenue de la première manifestation d’une aggravation confirmée de l’incapacité après 3 mois, par traitement (études G2301 et G2302 groupées, ensemble d’analyse intégral)
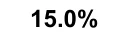




15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale : L’administration par voie intraveineuse de multiples doses de 20 et de 100 mg/kg d’ofatumumab à des singes cynomolgus sur une période de 7 mois (administrées une fois par semaine pendant les 2 premiers mois et une fois par mois par la suite) a entraîné une déplétion en lymphocytes B exprimant la protéine CD20, une atténuation de la réaction immunitaire humorale envers l’hémocyanine de patelle et une atrophie des organes lymphoïdes qui cadraient avec les effets pharmacologiques de l’ofatumumab. Un rétablissement partiel ou total a été observé dans les 6 mois qui ont suivi l’arrêt des injections. Pendant cette étude, le décès de deux singes a été imputé à une infection gastro-intestinale possiblement exacerbée par l’immunosuppression, alors qu’une réponse immunogène (anémie hémolytique et maladie des complexes immuns) a été incriminée dans celui de trois autres de ces animaux. La dose de 100 mg/kg a été considérée comme la dose sans effet nocif observable (DSENO) et a été reliée à une marge d’innocuité fondée sur l’ASC correspondant à 118 fois l’exposition atteinte chez les humains consécutivement à l’administration par voie sous-cutanée de la dose thérapeutique établie à 20 mg une fois par mois.
Chez les singes cynomolgus ayant reçu de l’ofatumumab à 20 ou à 100 mg/kg par voie sous-cutanée ou à 100 mg/kg par voie intraveineuse les 1er et 15e jours d’une étude portant sur ces deux doses, l’effet pharmacologique escompté, soit la déplétion en lymphocytes B, de même que le taux de reconstitution des lymphocytes B pendant la phase sans traitement étaient similaires, que le médicament ait été administré par voie sous-cutanée ou intraveineuse. Aucun effet local d’importance n’a été observé au point d’injection sous-cutanée ou intraveineuse.
Cancérogénicité : Aucune étude n’a été menée en vue d’établir le pouvoir carcinogène de l’ofatumumab.
Génotoxicité : Aucune étude de génotoxicité n’a été réalisée pour déterminer le pouvoir génotoxique de l’ofatumumab. Comme l’ofatumumab est un anticorps monoclonal, et on ne s’attend pas à ce qu’il interagisse directement avec l’ADN.
Toxicité pour la reproduction et le développement : Des études sur la fertilité, le développement embryofœtal et le développement prénatal et postnatal amélioré ont été menées en administrant le médicament par voie intraveineuse à des singes cynomolgus.
Le schéma posologique utilisé pendant l’étude de 13 semaines sur la fertilité comportait une dose initiale de 10 ou de 100 mg/kg administrée une fois par semaine pendant les 5 premières semaines, suivie de doses de 3 ou de 20 mg/kg administrées toutes les 2 semaines. L’administration d’ofatumumab n’a eu aucun effet sur les paramètres d’évaluation de la fertilité chez les mâles et les femelles. La DSENO établie pour les paramètres d’évaluation de la fertilité a donc été de 100/20 mg/kg, d’où des marges d’innocuité chez les mâles et les femelles fondées sur l’ASC correspondant respectivement à 335 et à 257 fois l’exposition enregistrée chez les humains après l’administration par voie sous-cutanée de la dose thérapeutique de 20 mg une fois par mois.
Lors de l’étude sur le développement embryofœtal, l’administration hebdomadaire d’ofatumumab à 20 ou à 100 mg/kg à des guenons gestantes pendant l’organogenèse (du 20e au 50e jour de gestation [jdg], soit 5 doses au total) n’a exercé aucun effet toxique ou tératogène chez les guenons ni aucun effet indésirable sur le développement embryofœtal. Comme prévu, une déplétion pharmacologique en lymphocytes B exprimant la protéine CD20 a été objectivée chez les guenons et leurs fœtus, ainsi qu’une diminution du poids de la rate de ces derniers à la dose de 100 mg/kg (sans corrélation histologique). La dose de 100 mg/kg ayant été considérée comme la DSENO, la marge d’innocuité maternelle fondée sur l’ASC correspond donc à 1288 fois l’exposition enregistrée chez les humains après l’injection par voie sous-cutanée de la dose thérapeutique de 20 mg une fois par mois.
Lors de l’étude sur le développement prénatal et postnatal amélioré, des guenons gestantes ont reçu de l’ofatumumab à partir du 20e jdg à raison d’une dose initiale de 10 ou de 100 mg/kg une fois par semaine pendant les 5 premières semaines, suivie d’une dose d’entretien de 3 ou de 20 mg/kg administrée toutes les 2 semaines jusqu’à la mise bas. Leur exposition à l’ofatumumab durant leur gestation n’a eu aucun effet toxique chez elles. Comme prévu, une déplétion en lymphocytes B exprimant la protéine CD20 a été objectivée chez les guenons et leurs petits, de même qu’un affaiblissement de la réponse immunitaire humorale à l’hémocyanine de patelle chez ces derniers aux doses de 100 et de 20 mg/kg. Tous ces effets se sont révélés réversibles pendant les 6 mois ayant suivi la mise bas. Une mortalité néonatale probablement imputable à des infections secondaires à l’immunomodulation a été observée chez les petits aux doses de 100 et de 20 mg/kg. Aucun autre effet indésirable n’a été relevé chez les survivants. La dose de 10/3 mg/kg ayant été considérée comme la DSENO chez les petits, il en résulte une marge d’innocuité maternelle fondée sur l’ASC correspondant à 22 fois l’exposition enregistrée chez les humains après l’injection par voie sous-cutanée de la dose thérapeutique de 20 mg une fois par mois.
De l’ofatumumab a été détecté dans le sang de cordon ombilical (étude sur le développement embryofœtal) et dans le sang des petits (étude sur le développement prénatal et postnatal amélioré), ce qui confirme que cet agent traverse la barrière placentaire.