


Monographie de produit - Benlysta (Glaxosmithkline, 200 mg)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et concentration | Ingrédients non médicinaux |
Perfusion intraveineuse | Poudre lyophilisée pour perfusion intraveineuse 120 mg, flacon de 5 mL 400 mg, flacon de 20 mL (80 mg/mL après reconstitution) | acide citrique monohydraté, citrate de sodium dihydraté, saccharose et polysorbate 80 |
| Injection sous-cutanée | Solution pour injection sous-cutanée 200 mg dans 1 mL | chlorhydrate de L-arginine, L-histidine, monochlorhydrate de L-histidine, polysorbate 80, chlorure de sodium, eau pour injection |
DESCRIPTION
| BENLYSTA (belimumab) est un anticorps monoclonal IgG1λ entièrement humain qui | ||||
| cible la protéine BLyS humaine soluble (B Lymphocyte Stimulator ou facteur stimulateur | ||||
| des lymphocytes B; cette protéine est aussi appelée BAFF et TNFSF13B). Le poids | ||||
| moléculaire du belimumab est d’environ 147 kDa. Le belimumab est produit par la | ||||
| technologie de l’ADN recombinant, à l’aide d’un vecteur d’expression dans des cellules | ||||
| de mammifères. | ||||
INDICATIONS ET UTILISATION CLINIQUE
BENLYSTA est indiqué en appoint au traitement standard pour réduire l’activité pathologique chez les patients adultes atteints de lupus érythémateux disséminé (LED) évolutif avec expression d’autoanticorps.
L’innocuité et l’efficacité de BENLYSTA n’ont pas fait l’objet d’évaluations auprès de patients atteints d’une sévère néphrite lupique évolutive ou d’un sévère lupus évolutif touchant le système nerveux central.
L’efficacité de BENLYSTA n’a pas été clairement établie chez les personnes d’origine africaine noire.
Gériatrie (> 65 ans) :
Bien que les données soient limitées, il n’est pas recommandé d’ajuster la posologie de ce médicament chez les patients âgés de plus de 65 ans (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Pédiatrie :
L’innocuité et l’efficacité du médicament n’ont pas été établies chez les enfants.
CONTRE-INDICATIONS
BENLYSTA est contre-indiqué chez les patients qui présentent une hypersensibilité au belimumab (par exemple, qui ont déjà manifesté une réaction anaphylactique) ou à l’un des composants de la préparation ou du contenant. Pour connaître la liste complète des ingrédients, veuillez consulter la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le traitement par BENLYSTA doit être amorcé et supervisé par un médecin qualifié qui possède de l’expérience dans le diagnostic et le traitement du LED.
Décès
Dans une analyse groupée des essais cliniques sur l’administration par voies sous-cutanée et intraveineuse, on a enregistré davantage de décès chez les patients traités par BENLYSTA que chez ceux recevant un placebo. L’infection a été l’étiologie prédominante (voir la section MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Infections).
Réactions générales liées à la perfusion/l’injection et réactions d’hypersensibilité L’administration de BENLYSTA peut entraîner des réactions générales liées à la perfusion ou à l’injection et des réactions d’hypersensibilité pouvant se révéler sévères, voire mortelles. En cas de réaction sévère, il faut interrompre l’administration de BENLYSTA et amorcer le traitement médical approprié. Le risque de telles réactions peut être plus élevé chez les patients qui ont des antécédents d’allergies à plusieurs médicaments ou d’hypersensibilité importante (voir la section EFFETS INDÉSIRABLES).
Mises en garde et précautions importantes
Réactions générales liées à la perfusion/l’injection et réactions d’hypersensibilité, y compris l’anaphylaxie
L’administration de BENLYSTA peut entraîner des réactions générales liées à la perfusion ou à l’injection et des réactions d’hypersensibilité pouvant se révéler sévères, voire mortelles. De graves réactions liées à la perfusion et de graves réactions d’anaphylaxie/d’hypersensibilité ont été observées, quoique peu fréquemment (voir la section MISES EN GARDE ET PRÉCAUTIONS, Généralités, Réactions générales liées à la perfusion/l’injection et réactions d’hypersensibilité).
Infections sévères et parfois mortelles, y compris leucoencéphalopathie multifocale progressive (LEMP)
Des infections sévères, y compris des cas de LEMP, ont été signalées chez des patients ayant reçu BENLYSTA et d’autres agents immunomodulateurs pour le traitement du LED. Certains cas ont été mortels (voir la section MISES EN GARDE ET PRÉCAUTIONS, Immunitaire et EFFETS INDÉSIRABLES, Infections et Effets indésirables du médicament signalés après la commercialisation du produit).
Troubles psychiatriques : On a fait état de dépression et de suicidabilité dans des essais sur BENLYSTA. Les patients doivent être avisés de communiquer avec leur professionnel de la santé s’ils présentent une dépression nouvelle ou qui s’aggrave, des idées ou des comportements suicidaires (voir les sections MISES EN GARDE ET PRÉCAUTIONS, Troubles psychiatriques et EFFETS INDÉSIRABLES, Troubles psychiatriques).
Les réactions générales liées à la perfusion ou à l’injection et les réactions d’hypersensibilité sont survenues plus fréquemment lors des deux premières doses et ont eu tendance à diminuer lors des doses subséquentes (voir la section EFFETS INDÉSIRABLES). Le déclenchement tardif des réactions d’hypersensibilité aiguës et la récurrence de réactions significatives sur le plan clinique après la résolution initiale des symptômes à la suite du traitement approprié ont été observés. Les patients traités par BENLYSTA doivent être informés des risques possibles, des signes et symptômes de ces réactions, de même que de l’importance d’obtenir immédiatement des soins médicaux lorsque surviennent de telles réactions. Les symptômes peuvent comprendre une réaction anaphylactique, la bradycardie, l’hypotension, l’œdème de Quincke et la dyspnée. Des réactions d’hypersensibilité tardive non aiguës peuvent également être observées et prendre notamment la forme d’éruptions cutanées, de nausées, de fatigue, de myalgie, de céphalée et d’œdème du visage.
Renseignements supplémentaires pour la perfusion intraveineuse
L’administration de BENLYSTA par voie intraveineuse, le cas échéant, doit se faire dans un cadre approprié par des professionnels de la santé qualifiés qui ont été formés pour administrer des traitements par perfusion et qui sont préparés à traiter des réactions d’hypersensibilité, y compris l’anaphylaxie. Au cours des essais cliniques, des réactions liées à la perfusion et des réactions d’hypersensibilité graves sont survenues chez moins de 1 % des patients. Une apparition tardive des réactions d’hypersensibilité a été observée. Par conséquent, les patients doivent être surveillés pendant la perfusion intraveineuse de BENLYSTA et pendant une période suffisante après celle-ci. Une prémédication par un antihistaminique oral, associé ou non à un antipyrétique, peut être administrée avant la perfusion de belimumab. On ne dispose pas de suffisamment de données probantes pour déterminer si la prémédication diminue la fréquence ou la gravité des réactions liées à la perfusion (voir la section POSOLOGIE ET ADMINISTRATION, Recommandations relatives à la prémédication).
Le PROGRAMME MONARQUE DE BENLYSTA a été créé pour faciliter l’administration du médicament. Le personnel des cliniques du PROGRAMME MONARQUE DE BENLYSTA est composé de professionnels de la santé qualifiés qui ont suivi une formation sur l’administration de BENLYSTA. Ces cliniques sont offertes partout au Canada. Vous pouvez obtenir de l’information au sujet de ces cliniques et leur adresse en téléphonant à l’Information médicale de GSK, au 1-800-387-7374.
Immunisation
On ne doit pas administrer de vaccins à virus vivant 30 jours avant ou pendant le traitement par BENLYSTA étant donné que l’innocuité clinique n’a pas été établie. Il n’existe aucune donnée sur la transmission secondaire d’une infection par une personne ayant reçu un vaccin à virus vivant à un patient traité par BENLYSTA.
En raison de son mode d’action, BENLYSTA peut modifier la réponse aux vaccins. Cela dit, dans le cadre d’une étude sur la réponse à un vaccin antipneumococcique 23-valent, les réponses immunitaires globales aux différents sérotypes chez les patients atteints de LED traités par BENLYSTA ont été à peu près les mêmes que chez les patients non traités au moment de la vaccination. Le peu de données disponibles donne à penser que BENLYSTA ne modifie pas de façon importante la capacité des vaccins administrés antérieurement à maintenir une réponse immunoprotectrice.
Emploi concomitant avec d’autres traitements biologiques ou le cyclophosphamide administré par voie intraveineuse
On n’a pas étudié l’emploi de BENLYSTA en association avec d’autres traitements biologiques, y compris ceux ciblant les lymphocytes B, ou avec le cyclophosphamide administré par voie intraveineuse. Conséquemment, l’emploi de BENLYSTA n’est pas recommandé en association avec des traitements biologiques ou le cyclophosphamide administré par voie intraveineuse.
Carcinogenèse et mutagenèse
Risque de formation de tumeurs malignes
Le mode d’action de BENLYSTA, comme celui des autres agents immunomodulateurs, pourrait accroître le risque de formation d’une tumeur maligne. L’effet du traitement par BENLYSTA sur la formation d’une tumeur maligne est inconnu (voir la section EFFETS INDÉSIRABLES, Formation de tumeurs malignes).
Immunitaire
Infections
Le mode d’action du belimumab, comme celui des autres agents immunomodulateurs, peut accroître le risque d’infection. Des infections sévères, y compris des cas mortels, ont été signalées chez des patients atteints de LED traités par un agent immunosuppresseur, dont BENLYSTA (voir la section EFFETS INDÉSIRABLES, Infections). Le nombre de décès a été plus élevé avec BENLYSTA qu’avec le placebo dans une analyse des données groupées d’essais cliniques sur l’administration par voies sous-cutanée et intraveineuse; l’infection a été la principale cause de mortalité. Il convient donc de surveiller de près l’état des patients qui manifestent une nouvelle infection pendant le traitement par le belimumab et d’envisager l’abandon du traitement immunosuppresseur. Les médecins doivent faire preuve de prudence quand ils envisagent d’employer BENLYSTA chez des patients atteints d’infections sévères ou chroniques.
Leucoencéphalopathie multifocale progressive (LEMP)
Des cas de leucoencéphalopathie multifocale progressive (LEMP) ayant entraîné des troubles neurologiques, y compris des cas mortels, ont été signalés chez des patients atteints de LED ayant reçu des médicaments immunosuppresseurs, y compris le belimumab. Un diagnostic de LEMP doit être envisagé chez tout patient qui présente de nouveaux troubles ou une détérioration de la fonction cognitive, du langage ou de la vision, et/ou de la fonction motrice et de la démarche, et/ou des convulsions. Si l’on soupçonne la présence de LEMP, un neurologue ou autre spécialiste approprié devra effectuer de toute urgence les examens qui s’imposent, envisageant également un diagnostic différentiel de lupus touchant le système nerveux central. Le cas échéant, on interrompra l’administration des médicaments immunosuppresseurs y compris BENLYSTA jusqu’à ce que la LEMP soit écartée.
Troubles neurologiques
L’innocuité et l’efficacité de BENLYSTA n’ont pas été évaluées chez des patients atteints d’un sévère lupus évolutif touchant le système nerveux central.
Troubles psychiatriques
Au cours des études cliniques contrôlées portant sur l’administration par voies intraveineuse et sous-cutanée, des troubles psychiatriques (dépression, idées et comportements suicidaires et automutilation) ont été signalés plus fréquemment chez les patients recevant BENLYSTA, et comprenaient 1 suicide chez un patient du groupe recevant 10 mg/kg et 1 suicide chez un patient du groupe recevant 1 mg/kg (voir la section EFFETS INDÉSIRABLES, Troubles psychiatriques).
Les médecins doivent évaluer soigneusement le risque de dépression, de suicide et d’automutilation en tenant compte des antécédents médicaux et de l’état psychiatrique actuel du patient avant d’instaurer un traitement par BENLYSTA, et doivent surveiller le patient pendant le traitement. Les patients (et les aidants, s’il y a lieu) doivent être avisés de communiquer avec leur professionnel de la santé sans tarder si des symptômes psychiatriques apparaissent ou s’aggravent. Les risques et bienfaits de la poursuite du traitement par BENLYSTA doivent être soupesés avec soin chez les patients qui présentent de tels symptômes.
Troubles rénaux
L’innocuité et l’efficacité de BENLYSTA n’ont pas été évaluées chez des patients atteints d’une sévère néphrite lupique évolutive.
Fonction sexuelle/reproduction
Voir les sections Femmes enceintes et Femmes qui allaitent.
Populations particulières
Pédiatrie : BENLYSTA n’a pas été étudié chez les patients de moins de 18 ans. On ne dispose d’aucune donnée sur l’innocuité et l’efficacité de BENLYSTA chez les patients de ce groupe d’âge.
Gériatrie (> 65 ans) : Bien que les données soient limitées, il n’est pas recommandé d’ajuster la posologie de BENLYSTA chez les patients de plus de 65 ans (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Femmes enceintes : Il existe peu de données sur l’utilisation de BENLYSTA chez la femme enceinte. Aucune étude en bonne et due forme n’a été effectuée. Les anticorps de type immunoglobuline G (IgG), incluant le belimumab, peuvent traverser le placenta. BENLYSTA ne doit pas être employé durant la grossesse à moins que les bienfaits escomptés justifient les risques possibles pour le fœtus.
Si la prévention de la grossesse est justifiée, les femmes en âge de procréer doivent recourir à une méthode de contraception efficace pendant le traitement par BENLYSTA et pendant au moins 4 mois suivant la fin du traitement.
Les études effectuées sur des animaux n’ont pas révélé d’effets nocifs directs ou indirects au regard de la toxicité maternelle, de la gestation ou du développement embryofœtal, à l’exception de réductions du nombre de lymphocytes B et des taux d’IgM chez les bébés singes exposés in utero (voir la section TOXICOLOGIE).
Surveiller les nourrissons de mères traitées pour une réduction du nombre des lymphocytes B et selon les résultats, envisagez de retarder la vaccination des nourrissons par des vaccins à virus vivants. La réduction du nombre des lymphocytes B chez les nourrissons peut aussi modifier la réponse aux vaccins (voir MISES EN GARDE ET PRÉCAUTIONS).
Registre des grossesses : Un registre a été créé afin de surveiller les effets de BENLYSTA chez les femmes enceintes et les fœtus. On encourage les professionnels de la santé à inscrire leurs patientes et, également, les femmes enceintes à s’inscrire elles-mêmes en composant le 1-877-681-6296.
Femmes qui allaitent : L’innocuité de BENLYSTA pendant l’allaitement n’a pas été établie. Il n’existe aucune donnée concernant l’excrétion du belimumab dans le lait maternel humain ou l’absorption générale du belimumab après ingestion. Bien que le belimumab a été excrété dans le lait des femelles de singes cynomolgus, les données publiées laissent croire en l’absence d’absorption substantielle des anticorps IgG maternels dans la circulation du nouveau-né et du bébé nourris au sein. Des réductions du nombre de lymphocytes B et des taux d’IgM liées au traitement ont été observées chez des bébés singes exposés in utero. Ces réductions ont persisté pendant trois à six mois après la mise bas (voir la section TOXICOLOGIE).
On recommande qu’une décision soit prise à propos du traitement par BENLYSTA chez les mères qui allaitent en tenant compte de l’importance de l’allaitement pour le nourrisson, de l’importance du médicament pour la mère et de tout effet indésirable de BENLYSTA ou d’un trouble maternel sous-jacent pouvant survenir chez l’enfant nourri au sein.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Des essais cliniques ont été menés chez des patients atteints de LED recevant BENLYSTA par voie intraveineuse ou sous-cutanée en plus du traitement standard. Le profil d’innocuité global de BENLYSTA administré par voie intraveineuse et sous-cutanée a été similaire, sauf pour les réactions au point d’injection.
Les effets indésirables graves les plus fréquents étaient les infections graves (5,7 % et 5,2 % dans les groupes recevant BENLSYTA par voie intraveineuse et le placebo, respectivement; 4,1 % et 5,4 % dans les groupes recevant BENLYSTA par voie sous-cutanée et le placebo, respectivement). Des infections opportunistes graves ont été signalées chez moins de 1 % des patients recevant BENLYSTA par voie intraveineuse ou sous-cutanée, et chez aucun patient sous placebo. Certaines infections ont été sévères ou mortelles (voir Infections).
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’estimation des taux.
Les données décrites ci-dessous reflètent l’exposition à BENLYSTA administré par voie intraveineuse ou sous-cutanée en plus du traitement standard chez des patients atteints de LED.
Dans le cadre de trois études cliniques contrôlées par placebo sur l’administration par voie intraveineuse, menées avant l’homologation du produit, 674 patients ont reçu BENLYSTA (10 mg/kg, pendant une période d’une heure les jours 0, 14 et 28, puis tous les 28 jours, pendant au plus 52 semaines) en plus du traitement standard, et 675 patients ont reçu le placebo en plus du traitement standard. Chez les 674 patients ayant reçu BENLYSTA, 401 ont été traités pendant au plus 52 semaines et 273, pendant au plus 76 semaines.
Au cours des essais sur l’administration par voie intraveineuse, la population ayant reçu BENLYSTA était âgée de 18 à 71 ans, 96 % étaient des femmes et la répartition selon la race (ou l’origine ethnique) était la suivante : 50 % de Blancs, 19 % d’Asiatiques, 19 % d’autochtones d’Alaska ou d’Amérindiens et 12 % de Noirs ou d’Afro-Américains; 32 % des sujets étaient d’origine hispanique/latine. La majorité des patients ont également reçu au moins un des traitements concomitants suivants contre le LED : corticostéroïdes (83 %), antipaludéens (66 %), immunosuppresseurs (49 %), anti-inflammatoires non stéroïdiens (AINS, 34 %) et antihypertenseurs ciblant la voie de l’angiotensine (24 %). Plus de la moitié des patients recevaient des corticostéroïdes par voie générale à des doses équivalant à plus de 7,5 mg/jour de prednisone (54 % des patients sous BENLYSTA à 10 mg/kg et 55 % des patients sous placebo). La proportion de patients qui ont abandonné le traitement en raison d’effets indésirables était de 6,7 % dans le groupe recevant BENLYSTA à 10 mg/kg et de 7,1 % dans le groupe placebo. Les événements indésirables les plus fréquents ayant entraîné l’abandon du traitement (plus de 2 sujets dans l’un et l’autre groupe de traitement) étaient la néphrite lupique (0,9 % dans le groupe sous BENLYSTA et 1,2 % dans le groupe sous placebo), les infections (0,6 % dans le groupe sous BENLYSTA et 1,0 % dans le groupe sous placebo) et les réactions liées à la perfusion (1 % dans le groupe sous BENLYSTA et 0,3 % dans le groupe sous placebo).
Au cours de l’essai contrôlé par placebo sur l’administration par voie sous-cutanée, mené avant l’homologation du produit, 556 patients ont reçu BENLYSTA à 200 mg en plus du traitement standard une fois par semaine pendant au plus 52 semaines, et 280 patients ont reçu le placebo en plus du traitement standard (voir la section ESSAIS CLINIQUES). La population globale avait un âge moyen de 39 ans (extrêmes : 18 à 77) et était composée à 94 % de femmes et à 60 % de sujets de race blanche. La majorité des patients recevaient aussi en concomitance au moins l’un des traitements suivants contre le LED : corticostéroïdes (87 %), antipaludéens (70 %), immunosuppresseurs (46 %), acide acétylsalicylique (17 %) et AINS (23 %). La dose moyenne de prednisone a été supérieure à 7,5 mg/jour chez 60,2 % des sujets traités par des corticostéroïdes. Au cours de l’essai clinique contrôlé, la proportion de patients ayant abandonné le traitement en raison d’un effet indésirable a été de 7,2 % dans le groupe BENLYSTA et de 8,9 % dans le groupe placebo. Les effets indésirables ayant entraîné le plus d’abandons du traitement (> 2 sujets dans l’un ou l’autre des groupes) ont été la néphrite lupique (0,7 % dans les deux groupes) et la thrombocytopénie (0 % avec BENLYSTA et 1,1 % avec le placebo).
Le Tableau 1 et le Tableau 2 énumèrent les événements indésirables, sans égard à la causalité, qui sont survenus chez au moins 1 % des patients ayant reçu BENLYSTA et à une fréquence d’au moins 1 % supérieure à celle observée avec le placebo dans le cadre des trois études cliniques sur l’administration par voie intraveineuse et d’une étude clinique contrôlée sur l’administration par voie sous-cutanée pour le traitement du LED, respectivement.
Tableau 1 Fréquence des événements indésirables survenus chez au moins 1 % des patients traités par BENLYSTA par voie intraveineuse en plus du traitement standard, et à une fréquence d’au moins 1 % supérieure à celle observée chez les patients recevant le placebo et le traitement standard, au cours de trois études contrôlées portant sur l’administration par voie intraveineuse pour le LED*
| Perfusion intraveineuse | ||
| Terme privilégié | BENLYSTA IV à 10 mg/kg et traitement standard n = 674 (%) | Placebo IV et traitement standard n = 675 (%) |
| Nausées | 15 | 12 |
| Diarrhée | 12 | 9 |
| Pyrexie | 10 | 8 |
| Rhinopharyngite | 9 | 7 |
| Bronchite | 9 | 5 |
| Insomnie | 7 | 5 |
| Douleurs dans les membres | 6 | 4 |
| Dépression | 5 | 4 |
| Migraine | 5 | 4 |
| Pharyngite | 5 | 3 |
| Cystite | 4 | 3 |
| Leucopénie | 4 | 2 |
| Gastro-entérite | 3 | 1 |
| Hypokaliémie | 3 | 2 |
| Dysurie | 3 | 1 |
| Neutropénie | 3 | 1 |
| Odontalgie | 3 | 1 |
| Douleur | 2 | 1 |
| Réaction liée à la perfusion | 2 | 1 |
| Crise hypertensive | 1 | < 1 |
| Dysphonie | 1 | 0 |
* Durée maximale de 76 semaines
Dans les prolongations ouvertes de longue durée comportant un seul groupe de traitement des trois études énumérées ci-dessus portant sur l’administration par voie intraveineuse (voir aussi le Tableau 5), les fréquences des effets indésirables, des effets indésirables liés, des effets indésirables graves, des effets indésirables sévères, des effets indésirables d’intérêt particulier et des effets indésirables ayant mené à l’arrêt du médicament à l’étude ont, dans l’ensemble, diminué ou sont demeurées généralement stables de l’année 0-1 à l’année 10 et après.
Tableau 2 Fréquence des événements indésirables survenus chez au moins 1 % des patients traités par BENLYSTA par voie sous-cutanée en plus du traitement standard, et à une fréquence d’au moins 1 % supérieure à celle observée chez les patients recevant le placebo et le traitement standard, au cours d’une étude contrôlée sur l’administration par voie sous-cutanée*
| Injection sous-cutanée | ||
| Terme privilégié | BENLYSTA s.-c. à 200 mg et traitement standard n = 556 (%) | Placebo s.-c. et traitement standard n = 280 (%) |
| Céphalée | 10 | 9 |
| Infection (bactérienne) urinaire | 8 | 6 |
| Arthralgie | 6 | 4 |
| Mycose vulvovaginale | 3 | 1 |
| Leucopénie | 2 | 0 |
| Leucocyturie | 1 | 0 |
| Palpitations | 1 | 0 |
| Douleur abdominale | 3 | 2 |
| Douleur abdominale haute | 3 | 2 |
| Stéatose hépatique | 1 | 0 |
| Dyspepsie | 2 | 1 |
| Douleur au point d’injection | 2 | < 1 |
| Érythème au point d’injection | 2 | 0 |
| Contusion | 2 | < 1 |
| Gain pondéral | 2 | < 1 |
| Sécheresse oculaire | 2 | 1 |
* Durée maximale de 52 semaines
Décès
On a enregistré davantage de décès chez les patients traités par BENLYSTA que chez ceux recevant un placebo pendant la phase contrôlée des essais cliniques sur l’administration par voies intraveineuse et sous-cutanée (données groupées). Parmi les 2 969 patients ayant participé à 4 essais cliniques, 19 décès sont survenus pendant les périodes de traitement à double insu et contrôlé par placebo, le taux de mortalité ayant été de 0,7 % (14/2 014) chez les patients recevant BENLYSTA par voie intraveineuse ou sous-cutanée (toutes les doses) et de 0,5 % (5/955) chez les patients recevant le placebo. Si l’on s’arrête à chaque groupe de dose administrée par voie intraveineuse, on a recensé 3 décès sur 675 patients (0,4 %), 5 décès sur 673 patients (0,7 %), aucun décès sur 111 patients (0 %) et 6 décès sur 674 patients (0,9 %) dans les groupes placebo, BENLYSTA à 1 mg/kg, BENLYSTA à 4 mg/kg et BENLYSTA à 10 mg/kg, respectivement. Avec l’administration par voie sous-cutanée, 3 des 556 patients (0,5 %) du groupe BENLYSTA et 2 des 280 patients (0,7 %) du groupe placebo sont décédés. Dans l’ensemble, les infections ont été l’étiologie prédominante. Des infections mortelles sont survenues chez 0,3 % (7/2 014) des patients sous BENLYSTA et 0,1 % (1/955) des patients recevant le placebo en plus du traitement standard (voir la section EFFETS INDÉSIRABLES, Infections).
Infections
Des infections graves et parfois mortelles ont été signalées chez des patients prenant des agents immunosuppresseurs, y compris BENLYSTA. Les médecins doivent user de prudence lorsqu’ils envisagent de prescrire BENLYSTA à des patients atteints d’une infection sévère ou chronique. On doit envisager d’interrompre le traitement par BENLYSTA chez les patients qui contractent une nouvelle infection pendant le traitement par cet agent et les surveiller étroitement.
Dans une analyse des données groupées des essais cliniques contrôlés sur BENLYSTA administré par voie intraveineuse (1 mg/kg, 4 mg/kg, 10 mg/kg) ou sous-cutanée (200 mg) pendant 52 semaines, la fréquence globale d’infections a été de 67 % chez les patients sous BENLYSTA contre 63 % chez les patients sous placebo. Les infections les plus fréquentes (≥ 5 % des patients sous BENLYSTA) étaient l’infection des voies respiratoires supérieures, l’infection urinaire, la rhinopharyngite, la sinusite, la bronchite et la grippe.
Des infections graves se sont déclarées chez 5,3 % des patients traités par BENLYSTA et 5,2 % des patients qui ont reçu le placebo; les infections opportunistes graves représentaient moins de 1 % et 0 % de ces infections, respectivement. Certaines infections ont été sévères ou mortelles. Les infections graves les plus fréquentes (> 0,1 % des patients recevant BENLYSTA) ont été, entre autres, la pneumonie, l’infection urinaire comprenant l’urosepsie, la cellulite, le zona et la bronchite. Des infections menant à l’abandon du traitement sont survenues chez 0,7 % des patients sous BENLYSTA et 1,5 % des patients sous placebo.
Réactions générales liées à la perfusion/l’injection et réactions d’hypersensibilité
Durant les études cliniques, on a observé des réactions d’hypersensibilité et des réactions générales liées à la perfusion ou à l’injection. L’expression « réaction d’hypersensibilité » englobe plusieurs termes, dont l’anaphylaxie, et cette réaction peut se manifester par une variété de symptômes tels que l’hypotension, l’œdème de Quincke, l’urticaire ou autre éruption cutanée, le prurit et la dyspnée. L’expression « réaction générale liée à la perfusion ou à l’injection » englobe aussi plusieurs termes et cette réaction peut se manifester par divers symptômes, dont la bradycardie, la myalgie, les céphalées, l’éruption cutanée, l’urticaire, la pyrexie, l’hypotension, l’hypertension, les étourdissements et l’arthralgie. Étant donné que les signes et symptômes se recoupent, il n’est pas toujours possible de faire la distinction entre les réactions d’hypersensibilité et les réactions générales liées à la perfusion ou à l’injection.
Perfusion intraveineuse
La fréquence des réactions liées à la perfusion, incluant les réactions d’hypersensibilité, a été de 17 % et de 15 % dans les groupes recevant BENLYSTA à 10 mg/kg par voie intraveineuse et le placebo, respectivement. Les réactions liées à la perfusion les plus fréquentes (≥ 1 % des patients recevant BENLYSTA à 10 mg/kg par voie intraveineuse) étaient les céphalées, les nausées, une réaction liée à la perfusion (sans précision), l’arthralgie, l’hypotension, l’hypertension et la pyrexie. Des manifestations dermatologiques ont été signalées chez 1,8 % des patients recevant BENLYSTA par voie intraveineuse et 1,5 % de ceux sous placebo et comprenaient des réactions telles que l’urticaire, d’autres éruptions cutanées et le prurit. Des réactions liées à la perfusion ou des réactions d’hypersensibilité sévères et/ou graves ont été signalées chez 1,2 % et chez 0,6 % des sujets recevant BENLYSTA à 10 mg/kg par voie intraveineuse et le placebo, respectivement. De plus, des réactions ayant entraîné l’abandon du traitement sont survenues chez 1 % et 0,3 % des sujets recevant BENLYSTA à 10 mg/kg par voie intraveineuse et le placebo, respectivement. Les réactions liées à la perfusion ont généralement été observées le jour même de la perfusion et sont survenues plus fréquemment lors des deux premières perfusions et ont eu tendance à diminuer lors des perfusions subséquentes. Des réactions d’hypersensibilité tardive ne se manifestant pas rapidement ont également été observées et prenaient notamment la forme d’éruptions cutanées, de nausées, de fatigue, de myalgie, de céphalée et d’œdème du visage. Le risque de telles réactions peut être plus élevé chez les patients qui ont des antécédents d’allergies à plusieurs médicaments ou d’hypersensibilité importante. Les réactions d’hypersensibilité graves et/ou sévères comprenaient l’hypersensibilité médicamenteuse (sans autre précision), les réactions anaphylactiques et l’œdème de Quincke (voir la section MISES EN GARDE ET PRÉCAUTIONS). On ne dispose pas de suffisamment de données probantes pour déterminer si la prémédication diminue la fréquence ou la gravité des réactions liées à la perfusion. Plus de 15 000 perfusions de belimumab ont été administrées dans le cadre des études cliniques de phase III, dont environ 800 à des patients qui avaient reçu une prémédication par un antihistaminique et un antipyrétique selon le jugement du chercheur. Dans ces études, les sujets qui avaient des antécédents d’allergies étaient plus susceptibles de recevoir une prémédication (22 %) que ceux n’en ayant pas (9 %). La proportion des perfusions ayant entraîné des réactions liées à la perfusion était quantitativement supérieure chez les sujets ayant reçu une prémédication par rapport à ceux n’en ayant pas reçu (3 % vs 2 %, respectivement). Cependant, la fréquence des réactions graves et/ou sévères liées à la perfusion a été de 0,1 % chez les sujets n’ayant pas reçu de prémédication, alors qu’aucun cas n’a été signalé chez ceux ayant reçu la prémédication.
Injection sous-cutanée
Au cours de l’étude clinique sur l’administration par voie sous-cutanée, la fréquence de réactions au point d’injection a été de 6,1 % (34/556) et de 2,5 % (7/280) chez les patients recevant BENLYSTA et le placebo, respectivement. Ces réactions au point d’injection (douleur, érythème, hématome, prurit et induration, entre autres) ont été d’intensité légère ou modérée. Dans la majorité des cas, l’abandon du médicament n’a pas été nécessaire. Des réactions d’hypersensibilité cliniquement importantes associées à BENLYSTA administré par voie sous-cutanée ont commandé un arrêt définitif du traitement chez 0,2 % (1/556) des patients.
Formation de tumeurs malignes
L’effet du traitement par BENLYSTA sur la formation de tumeurs malignes est inconnu. Dans les essais cliniques contrôlés (N = 2 969) sur BENLYSTA administré par voie intraveineuse (1 mg/kg, 4 mg/kg, 10 mg/kg) ou sous-cutanée (200 mg) pendant 52 semaines), on a fait état de tumeurs malignes (y compris des cancers de la peau sans présence de mélanome) chez 0,3 % (7/2 014) des patients recevant BENLYSTA et chez 0,3 % (3/955) des patients recevant le placebo. Dans les essais cliniques contrôlés, des tumeurs malignes, à l’exception des cancers de la peau sans présence de mélanome, ont été signalées chez 0,2 % (4/2 014) et 0,2 % (2/955) des patients assignés à BENLYSTA et au placebo, respectivement. Le mode d’action de BENLYSTA, comme celui des autres agents immunomodulateurs, pourrait accroître le risque de formation d’une tumeur maligne.
Immunogénicité
Au cours des deux études cliniques contrôlées de phase III sur l’administration par voie intraveineuse, on a détecté la présence d’anticorps anti-belimumab chez 4 des 563 (0,7 %) patients recevant BENLYSTA à 10 mg/kg et chez 27 des 559 (4,8 %) patients recevant BENLYSTA à 1 mg/kg. La fréquence signalée pour le groupe recevant la dose de 10 mg/kg peut sous-estimer la fréquence réelle en raison de la sensibilité plus faible du test de dosage en présence de concentrations élevées du médicament. Des anticorps neutralisants ont été détectés chez trois patients recevant BENLYSTA à 1 mg/kg. Trois patients porteurs d’anticorps anti-belimumab ont manifesté de légères réactions liées à la perfusion telles que nausées, éruptions érythémateuses, prurit, œdème de la paupière, céphalées et dyspnée; aucune de ces réactions n’a été grave. La pertinence clinique de la présence des anticorps anti-belimumab est inconnue.
Au cours de l’étude sur l’administration par voie sous-cutanée (étude 4), il n’y a pas eu de formation d’anticorps anti-belimumab chez 553 patients qui ont reçu BENLYSTA à 200 mg par voie sous-cutanée, 1 fois par semaine, pendant la période contrôlée par placebo de 52 semaines.
Les données recueillies reflètent le pourcentage de patients dont les résultats obtenus aux dosages spécifiques des anticorps anti-belimumab ont été positifs. La fréquence observée de résultats positifs quant à la présence d’anticorps est fortement dépendante de plusieurs facteurs, notamment la sensibilité et la spécificité du test, la méthodologie utilisée, la manipulation des échantillons, le moment du prélèvement des échantillons, les médicaments concomitants et la présence de maladies sous-jacentes. C’est pourquoi il est difficile de tirer des conclusions valides en comparant la fréquence des anticorps anti-belimumab à celle des anticorps dirigés contre d’autres produits.
Troubles psychiatriques
Au cours des études cliniques sur l’administration par voie intraveineuse, menées avant l’homologation du produit, des manifestations psychiatriques graves ont été signalées chez 1,2 % (8/674) des patients recevant le belimumab à 10 mg/kg et 0,4 % (3/675) des patients recevant le placebo. Une dépression grave est survenue chez 0,6 % (4/674) des patients recevant le belimumab à 10 mg/kg et 0,3 % (2/675) des patients recevant le placebo. Un suicide a été enregistré chez un patient recevant le belimumab à 10 mg/kg (et un autre chez un patient recevant le belimumab à 1 mg/kg); il n’y a eu aucun suicide chez les patients recevant le placebo.
Dans le cadre d’une étude à double insu avec répartition aléatoire et contrôle par placebo menée après la commercialisation et portant sur le belimumab à 10 mg/kg administré par voie intraveineuse, des manifestations psychiatriques graves ont été signalées chez 1,0 % (20/2 002) des patients recevant le belimumab et 0,3 % (6/2 001) des patients recevant le placebo. Une dépression grave est survenue chez 0,3 % (7/2 002) des patients recevant le belimumab et moins de 0,1 % (1/2 001) des patients recevant le placebo. La fréquence globale d’idées ou de comportements suicidaires graves ou d’automutilation sans intention de suicide a été de 0,7 % (15/2 002) dans le groupe belimumab et de 0,2 % (5/2 001) dans le groupe placebo. À l’échelle Columbia d’évaluation de la gravité du risque de suicide C-SSRS (Columbia Suicide Severity Rating Scale), 2,4 % (48/1 974) des patients traités par le belimumab ont dit avoir eu des idées ou des comportements suicidaires comparativement à 2,0 % (39/1 988) des patients recevant le placebo. Il n’y a eu aucun suicide dans l’un ou l’autre des groupes.
Les patients ayant des antécédents de troubles psychiatriques n’étaient pas exclus des études portant sur l’administration par voie intraveineuse.
Au cours de l’étude clinique sur l’administration par voie sous-cutanée, menée avant l’homologation du produit et dans laquelle les antécédents de troubles psychiatriques étaient un critère d’exclusion, 0,2 % (1/556) des patients recevant le belimumab ont présenté des manifestations psychiatriques graves contre aucun patient du groupe placebo. Aucun cas de manifestations graves liées à la dépression ou de suicide n’a été signalé dans l’un ou l’autre des groupes. À l’échelle C-SSRS, 1,3 % (7/554) des patients traités par le belimumab ont dit avoir eu des idées ou des comportements suicidaires comparativement à 0,7 % (2/277) des patients recevant le placebo.
Résultats anormaux aux épreuves de laboratoire
Voir la section EFFETS INDÉSIRABLES, Immunogénicité.
Effets indésirables peu courants du médicament observés au cours des essais cliniques (< 1 %)
Les effets indésirables peu courants sont les réactions liées à la perfusion, y compris les réactions anaphylactiques, l’œdème de Quincke, les éruptions cutanées et l’urticaire.
Voir la section Effets indésirables du médicament observés au cours des essais cliniques, Réactions générales liées à la perfusion/l’injection et réactions d’hypersensibilité.
Effets indésirables du médicament signalés après la commercialisation du produit
Les effets indésirables suivants ont été signalés après l’homologation de BENLYSTA administré par voie intraveineuse. Comme ces effets sont signalés volontairement à partir d’une population de taille inconnue, il n’est pas toujours possible d’estimer avec exactitude leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Anaphylaxie mortelle (voir la section MISES EN GARDE ET PRÉCAUTIONS, Réactions générales liées à la perfusion/l’injection et réactions d’hypersensibilité).
Leucoencéphalopathie multifocale progressive mortelle (voir la section MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Aucune étude en bonne et due forme n’a été menée sur les interactions que pourraient avoir certains médicaments avec BENLYSTA. Lorsque des corticostéroïdes et des inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) ont été utilisés en concomitance, la clairance moyenne de BENLYSTA a augmenté, mais cette hausse s’inscrivait dans la plage des valeurs normales de variabilité de la clairance.
Dans les essais cliniques réalisés auprès de patients atteints de LED, l’utilisation concomitante de mycophénolate, d’azathioprine, de méthotrexate, d’antipaludéens, d’AINS, d’aspirine et d’inhibiteurs de l’HMG-CoA réductase n’a pas influé de manière importante sur les paramètres pharmacocinétiques de BENLYSTA.
L’effet d’autres traitements biologiques, y compris ceux ciblant les lymphocytes B, ou du cyclophosphamide administré par voie intraveineuse sur les paramètres pharmacocinétiques de BENLYSTA n’a pas été évalué.
POSOLOGIE ET ADMINISTRATION
On doit envisager l’arrêt du traitement par BENLYSTA si aucune amélioration n’est observée dans la maîtrise de la maladie après 6 mois.
Les instructions pour la perfusion intraveineuse et l’injection sous-cutanée sont présentées de façon séquentielle ci-dessous.
Administration intraveineuse
Considérations posologiques
Il faut reconstituer et diluer le contenu des flacons de BENLYSTA destinés à la perfusion intraveineuse avant leur administration (voir la section Préparation des solutions). Ne pas administrer ce médicament par injection i.v. directe ou sous forme de bolus intraveineux.
Recommandations relatives à la prémédication
Une prémédication par un antihistaminique oral, associé ou non à un antipyrétique, peut être administrée avant la perfusion de belimumab (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Posologie recommandée et modification posologique
Le schéma posologique recommandé est de 10 mg/kg à intervalles de deux semaines pour les trois premières doses et à intervalles de quatre semaines, par la suite. BENLYSTA doit être perfusé pendant une heure. On peut ralentir la vitesse de perfusion ou interrompre la perfusion si le patient manifeste une réaction liée à la perfusion. Il faut cesser immédiatement la perfusion si le patient manifeste une réaction liée à la perfusion pouvant mettre sa vie en danger (voir les sections CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Oubli d’une dose
Si l’administration d’une dose est oubliée ou si le patient ne peut pas se présenter à un rendez-vous pour une des perfusions, cette dose manquée doit être administrée le plus tôt possible.
Administration
BENLYSTA doit être administré dans un cadre approprié par des professionnels de la santé qualifiés qui ont été formés pour administrer des traitements par perfusion et qui sont préparés à traiter des réactions d’hypersensibilité, y compris l’anaphylaxie. Il convient de surveiller les patients pendant l’administration de BENLYSTA et une période suffisante après la perfusion (voir la section MISES EN GARDE ET PRÉCAUTIONS).
La perfusion intraveineuse de la solution diluée de BENLYSTA doit être administrée pendant une heure.
On recommande d’utiliser une aiguille de calibre 21-25 pour percer le bouchon du flacon aux fins de reconstitution et de dilution.
BENLYSTA ne doit pas être perfusé en même temps que d’autres agents par la même tubulure intraveineuse. Aucune étude n’a été effectuée sur la compatibilité physique ou biochimique afin d’évaluer l’administration concomitante de BENLYSTA et d’autres agents.
Tableau 3 Reconstitution
| Taille du flacon | Volume de diluant à ajouter au flacon | Concentration nominale par mL obtenue après reconstitution | Volume approximatif disponible après dilution finale |
120 mg sous forme de poudre lyophilisée dans un flacon de 5 mL | 1,5 mL d’eau stérile pour injection, USP | 80 mg/mL* | 250 mL |
400 mg sous forme de poudre lyophilisée dans un flacon de 20 mL | 4,8 mL d’eau stérile pour injection, USP |
* Pour obtenir un volume de 250 mL, il faut ensuite diluer la solution reconstituée dans une solution de chlorure de sodium à 0,9 % pour injection, USP (solution physiologique salée).
Préparation des solutions
BENLYSTA est présenté sous forme de poudre lyophilisée dans un flacon uniservice et destiné à une perfusion intraveineuse après reconstitution et dilution. BENLYSTA ne contient aucun agent de conservation; par conséquent, il faut effectuer la reconstitution et la dilution dans des conditions aseptiques comme suit :
- 1. Laisser le flacon à la température ambiante pendant 10 à 15 minutes.
- 2.
Reconstituer la poudre de BENLYSTA avec de l’eau stérile pour injection, USP
(eau stérile) en suivant les étapes suivantes. La solution reconstituée contiendra une concentration de 80 mg/mL de belimumab.
- Reconstituer 120 mg en ajoutant 1,5 mL d’eau stérile au flacon de 5 mL.
- Reconstituer 400 mg en ajoutant 4,8 mL d’eau stérile au flacon de 20 mL.
- 3. Le jet d’eau stérile doit être dirigé vers les parois du flacon afin de réduire au minimum la formation de mousse. Faire tournoyer doucement le flacon pendant 60 secondes. Laisser reposer le flacon à la température ambiante pendant la reconstitution, faire tournoyer doucement le flacon pendant 60 secondes toutes les 5 minutes jusqu’à ce que la poudre soit dissoute. NE PAS AGITER LE FLACON. La reconstitution est habituellement totale de 10 à 15 minutes après que l’eau stérile a été ajoutée, mais cela peut prendre jusqu’à 30 minutes. Garder la solution reconstituée à l’abri des rayons directs du soleil.
- 4. Si un dispositif mécanique (mélangeur) est utilisé pour reconstituer BENLYSTA, la vitesse de rotation ne doit pas dépasser 500 rpm; on ne doit pas faire tourner le flacon pendant plus de 30 minutes.
- 5. Une fois la reconstitution terminée, la solution doit être opalescente et incolore ou jaune pâle et ne contenir aucune particule. La présence de petites bulles d’air est cependant prévisible et acceptable.
- 6. Diluer le produit reconstitué jusqu’à 250 mL avec une solution de chlorure de sodium à 0,9 % pour injection, USP (solution physiologique salée) destinée à la perfusion i.v. Les solutions i.v. de dextrose à 5 % sont incompatibles avec BENLYSTA et ne doivent pas être utilisées. D’un sac de perfusion ou d’une bouteille de solution physiologique salée de 250 mL, retirer et jeter un volume équivalent au volume de la solution reconstituée de BENLYSTA nécessaire pour la dose à administrer au patient. Puis ajouter le volume nécessaire de la solution reconstituée de BENLYSTA dans le sac ou la bouteille de perfusion. Inverser délicatement le sac ou la bouteille pour bien mélanger la solution. Toute solution inutilisée restant dans le flacon doit être jetée.
- 7. Avant l’administration, inspecter visuellement la solution de BENLYSTA pour déceler la présence de particules et la décoloration dans la mesure où la solution et le contenant le permettent. Jeter la solution si elle contient des particules ou si elle s’est décolorée.
- 8. Si elle n’est pas utilisée immédiatement, la solution reconstituée de BENLYSTA doit être gardée à l’abri de la lumière directe du soleil et réfrigérée (de 2 à 8 °C). Les solutions de BENLYSTA diluées dans une solution physiologique salée peuvent être conservées à une température de 2 à 8 °C ou à la température ambiante. Le temps écoulé à partir de la reconstitution de BENLYSTA jusqu’à la fin de la perfusion ne doit pas dépasser 8 heures.
- 9. On n’a pas observé d’incompatibilités entre BENLYSTA et les sacs de polychlorure de vinyle ou de polyoléfine.
Injection sous-cutanée
Posologie recommandée et modification posologique
La posologie recommandée est de une dose de 200 mg administrée une fois par semaine en injection sous-cutanée dans l’abdomen ou la cuisse, de préférence le même jour chaque semaine. La dose n’est pas basée sur le poids.
Si un patient passe d’un traitement par BENLYSTA en perfusion intraveineuse au traitement par BENLYSTA en injection sous-cutanée, administrer la première dose en sous-cutané de 1 à 4 semaines après la dernière dose en intraveineuse (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Oubli d’une dose
| Si une dose est oubliée, elle doit être administrée le plus tôt possible. Par la suite, les | ||
| patients peuvent reprendre l’administration hebdomadaire le même jour que d’habitude, | ||
| ou commencer un nouvel horaire à partir du jour de l’administration de la dose manquée. | ||
Administration
Les seringues préremplies et les auto-injecteurs NE doivent PAS être utilisés pour l’administration par voie intraveineuse.
La supervision d’un professionnel de la santé est recommandée pour la première injection sous-cutanée de BENLYSTA. Après une formation initiale sur la technique appropriée d’injection sous-cutanée et un enseignement sur les signes et symptômes des réactions d’hypersensibilité (voir la section MISES EN GARDE ET PRÉCAUTIONS), l’administration de BENLYSTA peut être effectuée par le patient atteint de LED lui-même (ou par son aidant) si un médecin estime qu’elle convient, avec un suivi médical, au besoin. Voir aussi les sections RENSEIGNEMENTS POUR LE CONSOMMATEUR et MODE D’EMPLOI.
- Recommander au patient ou à son aidant de suivre les instructions fournies dans les sections RENSEIGNEMENTS POUR LE CONSOMMATEUR et MODE D’EMPLOI.
- Aviser le patient que l’auto-injecteur ou la seringue préremplie doit être sorti du réfrigérateur et laissé à la température ambiante 30 minutes avant l’injection sous-cutanée. BENLYSTA ne doit être réchauffé d’aucune autre façon.
- Indiquer au patient ou à l’aidant d’inspecter visuellement, avant l’administration, la fenêtre de l’auto-injecteur ou la seringue préremplie pour déceler la présence de particules et la décoloration dans la mesure où la solution et le contenant le permettent. BENLYSTA doit être une solution claire ou opalescente et incolore ou jaune pâle. La solution BENLYSTA ne doit pas être utilisée si elle a changé de couleur ou si elle contient des particules.
- BENLYSTA peut s’administrer en injection sous-cutanée dans l’abdomen ou la cuisse
| . Si BENLYSTA est administré dans la même partie du corps, le patient doit |
| utiliser un |
point d’injection différent chaque semaine;
| BENLYSTA ne doit jamais |
| être injecté dans des régions |
où la peau est sensible, meurtrie, rouge ou dure.
- Dire au patient d’administrer BENLYSTA à 200 mg une fois par semaine, de préférence le même jour chaque semaine.
SURDOSAGE
Pour traiter une surdose soupçonnée, communiquez avec le centre antipoison de votre région.
L’expérience liée au surdosage de BENLYSTA est limitée. Les effets indésirables signalés, associés à des cas de surdosage, correspondaient à ceux attendus avec BENLYSTA. Toutefois, on a administré à des sujets humains deux doses atteignant 20 mg/kg à 21 jours d’intervalle par perfusion intraveineuse; on n’a observé aucune augmentation de la fréquence ou de la gravité des effets indésirables comparativement aux doses de 1, de 4 ou de 10 mg/kg.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le belimumab est un inhibiteur spécifique du facteur stimulateur des lymphocytes B (BLyS) qui bloque la liaison de la protéine soluble BLyS, un facteur de survie des lymphocytes B, à ses récepteurs à la surface des lymphocytes B. Le belimumab ne se lie pas directement aux lymphocytes B, mais en se liant à BLyS, il inhibe la survie des lymphocytes B, incluant les lymphocytes B autoréactifs, et réduit la différenciation des lymphocytes B en plasmocytes producteurs d’immunoglobulines.
Pharmacodynamie
Au cours des études cliniques contrôlées, le traitement par BENLYSTA, qu’il ait été administré par voie intraveineuse ou par voie sous-cutanée, a entraîné des résultats similaires, notamment une réduction du nombre de CD19+, de CD20+, de lymphocytes B naïfs, transitionnels et activés, de plasmocytes, de cellules plasmocytoïdes et le sous-ensemble de lymphocytes B liés au LED en circulation, à la 52e semaine. On a observé des réductions du nombre de cellules naïves, de plasmocytes et de plasmocytes à courte durée de vie ainsi que du sous-ensemble des lymphocytes B liés au LED dès la 8e semaine, lesquelles se sont maintenues jusqu’à la 52e semaine. Le nombre des cellules mémoires a initialement augmenté puis a diminué lentement jusqu’au nombre initial à la 52e semaine. La pertinence clinique de ces effets n’a pas été établie.
Le traitement par BENLYSTA a également entraîné des réductions des concentrations d’IgG et de la quantité d’anticorps anti-ADN double brin d’une part, et des augmentations des taux du complément (C3 et C4) d’autre part. Ces changements ont été observés dès la 8e semaine et se sont maintenus jusqu’à la 52e semaine. La pertinence clinique de ces effets n’a pas été établie.
Dans le cadre d’un essai de prolongation à long terme non contrôlé, les lymphocytes B (dont les naïfs, activés, plasmocytes et le sous-ensemble de lymphocytes B liés au LED) ainsi que les concentrations d’IgG ont été surveillés durant plus de 7 ans. On a observé une diminution importante et soutenue des divers sous-ensembles de lymphocytes B. On a également observé une réduction des concentrations d’IgG. Au cours de l’essai, la fréquence d’effets indésirables signalés est restée stable ou a diminué, en général (voir PHARMACOLOGIE DÉTAILLÉE).
Pharmacocinétique
Les paramètres pharmacocinétiques présentés au Tableau 4 sont basés sur des paramètres de population estimés à partir des données de 1 122 patients atteints de LED ayant reçu le belimumab sous forme de perfusion intraveineuse à raison de 1 mg/kg (N = 559) ou de 10 mg/kg (N = 563) et de 661 sujets (554 patients atteints de LED et 107 sujets en santé) ayant reçu le belimumab par injection sous-cutanée (voir les sections ESSAIS CLINIQUES et PHARMACOLOGIE DÉTAILLÉE).
Tableau 4 Paramètres de pharmacocinétique de population après une perfusion intraveineuse de BENLYSTA à 1 mg/kg ou à 10 mg/kg, ou l’administration par voie sous-cutanée de BENLYSTA à 200 mg par semaine
| Paramètre pharmacocinétique | Perfusion intraveineusea,b de BENLYSTA à 1 mg/kgc (n = 559) | Perfusion intraveineusea,b de BENLYSTA à 10 mg/kg (n = 563) | Injection sous-cutanéea de BENLYSTA à 200 mg par semaine (n = 661) |
| Concentration maximale (Cmax, μg/mL) | 30,1 | 313 | 108 |
| Aire sous la courbe (ASC0-∞, jour●μg/mL) | 308 | 3 083 | 726 |
| Demi-vie de distribution (t½, jours) | 1,14 | 1,75 | 1,1 |
| Demi-vie terminale (t½, jours) | 12,5 | 19,4 | 18,3 |
| Clairance générale (Cl, mL/jour) | 215 | 215 | 204 |
| Volume de distribution à l’état d’équilibre (Véq, L) | 3,70 | 5,29 | 4.95 |
a Population traitée par perfusion intraveineuse : patients atteints de LED. Population traitée par injection sous-cutanée : 554 patients atteints de LED, 107 sujets en santé.
b Les perfusions intraveineuses ont été administrées à intervalles de deux semaines pour les trois premières doses et à intervalles de quatre semaines par la suite.
c La dose de 1 mg/kg n’est pas recommandée.
Absorption
Après la perfusion intraveineuse de belimumab sur une période d’une heure, les concentrations sériques maximales (Cmax) ont été atteintes peu de temps après la fin de la perfusion. La Cmax était de 30,1 µg/mL et de 313 µg/mL pour les doses de 1 mg/kg et de 10 mg/kg, respectivement. L’ASC0-∞ (aire sous la courbe de la concentration sérique du médicament en fonction du temps, de l’administration [temps 0] à l’infini) était de 308 jour•µg/mL et de 3 083 jour•µg/mL pour les doses de 1 mg/kg et de 10 mg/kg, respectivement.
Après l’administration par voie sous-cutanée de belimumab toutes les semaines, le temps nécessaire (Tmax) pour atteindre les concentrations sériques maximales (Cmax) à l’état d’équilibre a été de 2,6 jours après l’administration. On a observé de légères fluctuations de la concentration moyenne (Cmoy de 104 µg/mL), la Cmax se chiffrant à 108 µg/mL et Cmin à 97 µg/mL à l’état d’équilibre. La biodisponibilité du belimumab a été d’environ 74 %.
Distribution
En qualité de macromolécule, le belimumab est censé se répartir dans le plasma et les compartiments intracellulaires, et se diffuser dans les tissus de façon limitée. À l’instar des paramètres pharmacocinétiques des autres anticorps monoclonaux, le volume de distribution du belimumab à l’état d’équilibre est de 56 à 80 mL/kg d’après le poids corporel médian de la population [66,3 kg]).
Métabolisme
Le belimumab est une protéine pour laquelle la voie métabolique prévue est la dégradation en petits peptides et en acides aminés individuels produite par des enzymes protéolytiques largement distribuées. On n’a pas mené d’études de biotransformation classiques.
Élimination
On a observé que les concentrations sériques du belimumab diminuaient d’une manière bi-exponentielle. De façon générale, l’élimination des anticorps monoclonaux par les reins est relativement négligeable, puisque la taille importante de ces anticorps les empêche d’être filtrés efficacement par les glomérules sains. Par conséquent, aucune étude sur l’élimination rénale du belimumab n’a été effectuée. Bien que les hausses de la clairance de la créatinine et de la protéinurie (> 2 g/jour) aient augmenté l’élimination du belimumab, ces effets se situaient dans l’intervalle prévu de variabilité. L’effet de la néphropathie sur l’élimination du belimumab est par ailleurs inconnu.
Passage de la voie intraveineuse à la voie sous-cutanée
Les patients atteints de LED qui sont passés, pendant un intervalle de 1 à 4 semaines, d’une dose de 10 mg/kg administrée par voie intraveineuse toutes les 4 semaines à une dose de 200 mg administrée par voie sous-cutanée 1 fois par semaine présentaient en moyenne, avant leur première injection sous-cutanée, des concentrations sériques de belimumab qui se rapprochaient étroitement de la concentration minimale obtenue 7 semaines après l’administration de la première dose par voie sous-cutanée.
Populations particulières et états pathologiques
Les renseignements suivants sont fondés sur les analyses de pharmacocinétique de population pour l’administration de BENLYSTA par voies intraveineuse et sous-cutanée.
Pédiatrie : Il n’y a aucune donnée pharmacocinétique disponible chez les enfants.
Gériatrie : L’âge n’a pas eu d’incidence sur l’exposition au belimumab chez l’ensemble des patients atteints de LED ayant été étudiés. Étant donné que la majorité des sujets étaient âgés de 18 à 45 ans (70 % ayant reçu le médicament par voie intraveineuse et 74 % par voie sous-cutanée), on dispose de données pharmacocinétiques limitées sur les personnes âgées. Dans les analyses pharmacocinétiques, moins de 2 % des sujets étaient âgés de 65 ans ou plus.
Sexe : Le sexe du sujet n’a pas eu d’influence significative sur la pharmacocinétique du belimumab dans la population majoritairement composée de femmes ayant participé aux études (94 % dans le groupe ayant reçu le médicament par voie intraveineuse et 85 % dans le groupe ayant reçu le médicament par voie sous-cutanée).
Race : La race n’a pas eu d’influence significative sur la pharmacocinétique du belimumab. La distribution selon la race (ou l’origine ethnique) chez les patients qui avaient reçu le médicament par voie intraveineuse était la suivante : 53 % de Blancs, 16 % d’Asiatiques, 16 % d’autochtones d’Alaska ou d’Amérindiens et 14 % de Noirs ou d’Afro-Américains. Chez les patients qui avaient reçu le médicament par voie sous-cutanée, la distribution selon la race était la suivante : 61 % de Blancs, 20 % d’Asiatiques, 11 % de Noirs ou d’Afro-Américains et 6 % d’autochtones d’Alaska ou d’Amérindiens.
Insuffisance hépatique : Aucune étude en bonne et due forme n’a été effectuée pour examiner les effets d’une atteinte hépatique sur la pharmacocinétique du belimumab. On n’a pas étudié le belimumab chez des patients accusant une insuffisance hépatique sévère. Les taux initiaux d’ALT et d’AST n’ont pas eu d’influence significative sur la pharmacocinétique du belimumab.
Insuffisance rénale : Aucune étude en bonne et due forme n’a été réalisée pour examiner les effets d’une atteinte rénale sur la pharmacocinétique du belimumab. Au cours de sa mise au point clinique, on a étudié le belimumab administré par voie intraveineuse ou sous-cutanée chez un nombre restreint de patients atteints de LED et accusant une insuffisance rénale légère (clairance de la créatinine ≥ 60 et < 90 mL/min), modérée (clairance de la créatinine ≥ 30 et < 60 mL/min) ou sévère (clairance de la créatinine ≥ 15 et < 30 mL/min) : 770, 261 et 14 patients, respectivement, ont reçu le belimumab par voie intraveineuse, tandis que 121 patients présentant une insuffisance rénale légère et 30 patients présentant une insuffisance rénale modérée ont reçu le belimumab par voie sous-cutanée.
Poids corporel : Après l’administration du belimumab par voie sous-cutanée à une dose fixe de 200 mg, 1 fois par semaine, les sujets dont le poids était plus élevé présentaient une exposition générale au belimumab plus faible. Cependant, on n’a observé aucun effet cliniquement pertinent du poids corporel ou de l’indice de masse corporelle sur la pharmacocinétique du belimumab. Par conséquent, aucun ajustement posologique n’est recommandé en fonction du poids ou de l’indice de masse corporelle pour l’administration du médicament par voie sous-cutanée.
ENTREPOSAGE ET STABILITÉ
Poudre lyophilisée pour perfusion intraveineuse
Conserver les flacons de BENLYSTA au réfrigérateur, à une température de 2 à 8 °C. Les flacons doivent être gardés à l’abri des rayons directs du soleil dans leur boîte d’origine jusqu’à leur utilisation. Ne pas congeler le produit. Éviter toute exposition à la chaleur. Ne pas utiliser au-delà de la date de péremption.
Solution reconstituée
Après reconstitution avec de l’eau stérile pour injection, la solution reconstituée, si elle n’est pas utilisée immédiatement, doit être gardée à l’abri de la lumière directe du soleil et réfrigérée à une température de 2 à 8 °C.
Solution reconstituée et diluée pour perfusion
Les solutions de BENLYSTA diluées dans de la solution physiologique salée peuvent être conservées à une température de 2 à 8 °C ou à la température ambiante.
Le temps total écoulé à partir de la reconstitution de BENLYSTA jusqu’à la fin de la perfusion ne doit pas dépasser 8 heures.
Solution pour injection sous-cutanée en seringue préremplie et en auto-injecteur
Conserver à une température de 2 à 8 °C.
Ne pas congeler.
Protéger de la lumière. Garder dans la boîte d’origine jusqu’au moment d’utiliser.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Formes posologiques
BENLYSTA pour perfusion intraveineuse est présenté sous forme de poudre lyophilisée stérile, blanche à blanc cassé, sans agent de conservation, pour reconstitution, dilution et perfusion intraveineuse. Chaque flacon de 5 mL renferme 120 mg de belimumab et chaque flacon de 20 mL, 400 mg de belimumab.
BENLYSTA pour injection sous-cutanée est présenté sous forme de solution claire ou opalescente, incolore ou jaune pâle dans une seringue préremplie ou un auto-injecteur unidose. Chaque seringue préremplie ou auto-injecteur renferme 200 mg de belimumab dans 1 mL (200 mg/mL).
Composition
Après reconstitution avec de l’eau stérile pour injection, USP (voir la section POSOLOGIE ET ADMINISTRATION, Préparation des solutions), chaque flacon uniservice pour perfusion intraveineuse contient 80 mg/mL de belimumab en solution avec de l’acide citrique, du polysorbate 80, du citrate de sodium et du saccharose; le pH de la solution est de 6,5.
Chaque seringue préremplie ou auto-injecteur pour injection sous-cutanée renferme 200 mg de belimumab en solution avec du chlorhydrate de L-arginine, de la L-histidine, du monochlorhydrate de L-histidine, du polysorbate 80, du chlorure de sodium et de l’eau pour injection.
Conditionnement
BENLYSTA pour perfusion intraveineuse est présenté dans des flacons de verre uniservice, munis d’un bouchon en caoutchouc siliconé sans latex et d’un sceau d’aluminium amovible, en deux formats :
- flacon uniservice de 5 mL contenant 120 mg de belimumab
- flacon uniservice de 20 mL contenant 400 mg de belimumab
BENLYSTA pour injection sous-cutanée est présenté comme suit :
- auto-injecteur unidose contenant 200 mg de belimumab dans 1 mL, avec aiguille de 13 mm de calibre 27, offert en emballage de 4.
- seringue préremplie unidose contenant 200 mg de belimumab dans 1 mL, avec aiguille de 13 mm de calibre 27 et protège-aiguille, offerte en emballage de 4.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : belimumab
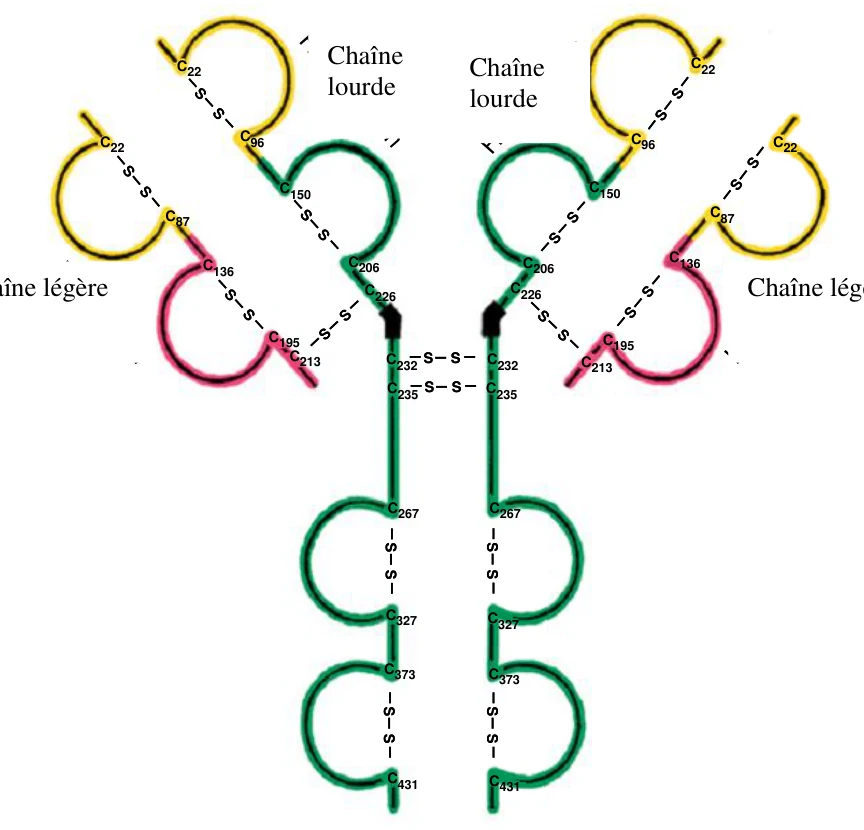
Nom chimique : immunoglobuline G1, anti-(cytokine BAFF humaine); dimère du disulfure entre la chaîne lourde et la chaîne légère de l’anticorps monoclonal humain LymphoStat-B
Formule moléculaire et masse moléculaire : La formule moléculaire du belimumab est C6358H9904N1728O2010S44 avant les modifications post-translationnelles et la formation d’un lien disulfure. La molécule comprend 1 332 résidus d’acides aminés et a un poids moléculaire approximatif de 147 kilodaltons.
Formule développée : Le belimumab est une immunoglobuline IgG1λ entièrement humaine constituée de deux chaînes lourdes de 452 acides aminés et de deux chaînes légères de 214 acides aminés.
C22
C87
C136
C195
C213 C232
C235
C267
C327
C373
C431
C22
C96
C150
C206
C226
S
S
S
S
S S
S S
S
S
S
S
S
S
S
S
S
S
S
S
S
S
S
S
S
S
Heavy Chain
Light Chain
C226
C206
C150
C96
C22
C213
C195
C136
C87
C22
S S
C232
C235
C267
S
S
C327
C373
C431
S
S
Light Chain Heavy Chain
Chaîne légère Chaîne légère
Chaîne
lourde
Chaîne
lourde
Propriétés physicochimiques : La substance médicamenteuse en vrac de belimumab est une solution claire ou opalescente, incolore ou jaune pâle, ayant une concentration d’environ 105 mg/mL (perfusion intraveineuse) / 225 mg/mL (injection sous-cutanée) et une osmolalité d’environ 333 mOsm/kg (perfusion intraveineuse) / 307 mOsm/kg (injection sous-cutanée) dans une solution tampon de pH 6,5 (perfusion intraveineuse) / pH 6 (injection sous-cutanée).
Caractéristiques du produit
Le belimumab est produit par les cellules de mammifères (myélome de souris NS0) dans un milieu de production de culture cellulaire sans sérum. Le belimumab est sécrété dans un milieu de culture cellulaire au cours de la production cellulaire; il est ensuite prélevé du milieu et purifié par une série d’étapes de chromatographie et de filtration.
BENLYSTA pour perfusion intraveineuse consiste en une préparation lyophilisée stérile, présentée dans des flacons uniservices pour reconstitution avec de l’eau stérile pour injection (non fournie) et destinée à l’administration par perfusion intraveineuse. Après la reconstitution du médicament avec de l’eau stérile pour injection, la concentration du belimumab de chaque flacon est de 80 mg/mL dans une solution tampon (acide citrique, citrate de sodium, saccharose, polysorbate 80), soit 120 mg dans le flacon uniservice de 5 mL et 400 mg dans le flacon uniservice de 20 mL.
BENLYSTA pour injection sous-cutanée consiste en une solution claire ou opalescente, incolore ou jaune pâle, présentée dans une seringue de verre préremplie ou un auto-injecteur uniservice avec aiguille en acier inoxydable de 13 mm de calibre 27. Chaque seringue préremplie ou auto-injecteur fournit 200 mg de belimumab (avec du chlorhydrate de L-arginine, de la L-histidine, du monochlorhydrate de L-histidine, du polysorbate 80, du chlorure de sodium et de l’eau pour injection) dans 1 mL (200 mg/mL).
ESSAIS CLINIQUES
Perfusion intraveineuse
L’innocuité et l’efficacité de BENLYSTA administré par voie intraveineuse ont été évaluées dans le cadre de trois études à double insu, avec répartition aléatoire et contrôle par placebo, auxquelles ont participé 2 133 patients atteints de LED selon les critères de l’American College of Rheumatology (études 1, 2 et 3; voir le Tableau 5); les patients atteints d’une sévère néphrite lupique évolutive ou d’un sévère lupus évolutif touchant le système nerveux central ont été exclus. Les sujets suivaient un schéma thérapeutique stable répondant aux normes de soins du LED et composé de l’un ou l’autre des médicaments suivants (en monothérapie ou en association) : corticostéroïdes, antipaludéens, AINS et immunosuppresseurs. L’administration d’autres agents biologiques ou de cyclophosphamide par voie intraveineuse n’était pas autorisée. Tableau 5 Résumé des données démographiques des patients atteints de LED ayant participé aux essais cliniques sur l’administration par voie intraveineuse
No de
l’étude
| Plan de l’étude | Posologie, voie d’administration et durée du traitement | Participants à l’étude (n = nombre) | Âge moyen ± É.-T. (plage) |
Sexe
Étude 1 (LBSL02)
Étude multicentrique, à double insu et à répartition aléatoire, contrôlée par placebo, avec groupes parallèles, visant à déterminer la dose | Période de traitement (52 semaines) : Belimumab (i.v.) – 1 mg/kg 4 mg/kg 10 mg/kg ou placebo (i.v.) Phase de prolongation (24 semaines) : Du placebo à 10 mg/kg De 1 à 1 mg/kg De 1 à 10 mg/kg De 4 à 4 mg/kg De 4 à 10 mg/kg De 10 à 10 mg/kg (tous les 28 jours) | Période de traitement n = 114 n = 111 n = 111 n = 113 Phase de prolongation n = 88 n = 19 n = 65 n = 24 n = 64 n = 85 | 42,2 ± 11,2 (20-75) |
Femmes : 419
(93,3 %)
Étude de prolon-
gation 1
(BEL11262 6/LBSL99)
Essai de prolongation multicentrique mené en mode ouvert | Belimumab à 10 mg/kg par voie i.v. (tous les 28 jours); jusqu’à 3 970 jours (durée médiane de 3 303 jours) | n = 298 10 mg/kg | 43 ± 11,6 (20-75) |
Femmes : 276
(93,2 %)
Étude 2
(HGS1006-C1056)*
Étude multicentrique, à double insu et à répartition aléatoire, contrôlée par placebo | Belimumab à raison de 1 mg/kg ou de 10 mg/kg ou placebo par voie i.v.; le principal paramètre d’évaluation a été mesuré à la 52e semaine. L’essai s’est poursuivi jusqu’à 76 semaines. | 1 mg/kg : n = 271 10 mg/kg : n = 273 Placebo : n = 275 | 40,2 ± 11,5 (18-73) |
Femmes : 764
(93,3 %) Étude de
prolon-
gation 2
(BEL11223 3/HGS1006-C1066
Essai de prolongation multicentrique mené en mode ouvert | Belimumab à raison de 1 mg/kg et/ou de 10 mg/kg par voie i.v. (tous les 28 jours); jusqu’à 2 908 jours (durée médiane de 2 167 jours) | N = 268 1 mg/kg ou 10 mg/kg | 43 ± 11,33 (21-72) |
Femmes : 250 (93 %)
Étude 3
(HGS1006-C1057)*
Étude multicentrique, à double insu et à répartition aléatoire, contrôlée par placebo | 52 semaines | 1 mg/kg : n = 288 10 mg/kg : n = 290 Placebo : n = 287 | 35,5 ± 11,1 (18-71) |
Femmes : 821
(94,9 %)
Étude de
prolon-
gation 3
(BEL11223 4/HGS1006-C1074)
Essai de prolongation multicentrique mené en mode ouvert | Belimumab à 1 mg/kg et/ou à 10 mg/kg par voie i.v. (tous les 28 jours); jusqu’à 2 674 jours (durée médiane de 1 740 jours) | n = 504, 1 mg/kg et/ou à 10 mg/kg | 37,2 ± 11,2 (18-75) |
Femmes : 695
(94,6 %)
* Les études HGS1006-C1056 et HGS1006-C1057 sont aussi désignées par BLISS-76 et BLISS-52, respectivement.
Étude 1 : BENLYSTA à 1 mg/kg, à 4 mg/kg et à 10 mg/kg
L’étude 1, menée pendant 52 semaines auprès de 499 patients atteints de LED, a comparé les doses de 1, 4 et 10 mg/kg de BENLYSTA associées au traitement standard d’une part et un placebo également associé au traitement standard d’autre part. Les sujets devaient avoir obtenu un indice SELENA-SLEDAI (Safety of Estrogens in Lupus Erythematosus National Assessment-Systemic Lupus Erythematosus Disease Activity Index) > 4 au début de l’étude et compter parmi leurs antécédents l’expression d’autoanticorps (anticorps antinucléaires [AAN] et/ou anticorps anti-ADN double brin), bien que dans une proportion de 28 % la population n’avait pas d’autoanticorps au début de l’étude. Les co-paramètres d’évaluation principaux étaient le pourcentage de variation de l’indice SELENA-SLEDAI à la 24e semaine et le délai avant la première poussée évolutive sur une période de 52 semaines. Aucune différence significative n’a été observée entre les divers groupes traités par BENLYSTA et le groupe placebo. Une analyse exploratoire de cette étude a permis de repérer un groupe de patients (72 %) ayant un titre positif au dosage des autoanticorps et chez qui BENLYSTA a semblé être bénéfique. Les résultats de cette étude ont permis de guider la méthodologie des études 2 et 3, de choisir une population cible et de limiter le traitement aux patients atteints de LED ayant un titre positif d’autoanticorps.
Études 2 et 3 : BENLYSTA à 1 mg/kg et à 10 mg/kg
Les patients admissibles souffraient d’un LED évolutif, défini par un indice SELENA-SLEDAI ≥ 6 et un titre positif au dosage des anticorps antinucléaires (AAN ou anti-ADN double brin) (titre AAN ≥ 1:80 et/ou résultat positif pour les anti-ADN double brin [≥ 30 unités/mL]) au moment de la sélection. Les patients recevaient un traitement standard stable contre le LED comprenant l’un ou l’autre des médicaments suivants (administré seul ou en association) : corticostéroïdes, antipaludéens, AINS et/ou immunosuppresseurs. Au cours des études, les patients n’avaient pas besoin d’être traités
| par chacun de ces médicaments; le choix de l’agent ou des agents était fondé sur le | ||
| jugement clinique du médecin. Les patients étaient exclus de l’étude s’ils avaient déjà | ||
| reçu un traitement par des agents ciblant les lymphocytes B | ||
, s’ils avaient reçu un autre agent biologique expérimental au cours de la dernière année ou s’ils avaient obtenu un résultat positif au dosage des anticorps anti-VIH, de l’antigène de surface de l’hépatite B ou des anticorps dirigés contre l’hépatite C. Les deux études étaient similaires sur le plan de la méthodologie, sauf que l’étude 2 a duré 76 semaines et l’étude 3, 52 semaines, mais, dans les deux études, le principal paramètre d’évaluation de l’efficacité a été déterminé à la 52e semaine. Une proportion de 268 sujets de l’étude 2 ont participé à une étude de prolongation menée en mode ouvert durant une période médiane de 2167 jours, recevant en moyenne 67 (± 26,4) perfusions de BENLYSTA.
L’étude 2 (HGS1006-C1056) a été menée principalement en Amérique du Nord et en Europe occidentale. La répartition des participants selon la race (ou l’origine ethnique) était la suivante : 70 % de Blancs, 14 % de Noirs ou d’Afro-Américains, 13 % d’autochtones d’Alaska ou d’Amérindiens et 3 % d’Asiatiques; 21 % des sujets étaient d’origine hispanique/latine.
L’étude 3 (HGS1006-C1057) a été menée en Amérique du Sud, en Europe orientale, en Asie et en Australie. La répartition des participants selon la race (ou l’origine ethnique) était la suivante : 38 % d’Asiatiques, 26 % de Blancs, 32 % d’autochtones d’Alaska ou d’Amérindiens et 4 % de Noirs ou d’Afro-Américains; 49 % des sujets étaient d’origine hispanique/latine.
L’administration concomitante des autres médicaments autorisés contre le LED était régie par une disposition qui permettait de procéder à des ajustements au début de l’étude; le protocole comportait des restrictions ou des interdictions après certaines visites précises de l’étude pour chacune des classes de médicaments. Cette disposition donnait la possibilité aux sujets de maîtriser l’activité de leur maladie grâce à un ajustement optimal de leur schéma thérapeutique, tout en réduisant au minimum les demandes évitables d’abandon de l’étude en raison d’un manque d’efficacité ou de poussées évolutives légères de la maladie.
L’âge moyen des patients inscrits aux deux études était de 38 ans (plage de 18 à 73 ans) et la majorité (94 %) était des femmes. Les médicaments pris concurremment au début de l’étude comprenaient des corticostéroïdes (étude 2 : 76 %; étude 3 : 96 %), des immunosuppresseurs (étude 2 : 56 %; étude 3 : 42 %; y compris l’azathioprine, le méthotrexate et le mycophénolate) et des antipaludéens (étude 2 : 63 %; étude 3 : 67 %). La majorité des patients (> 70 %) prenaient des médicaments contre le LED issus d’au moins deux classes médicamenteuses.
Au début des études 2 et 3, le LED s’était attaqué à au moins 3 structures organiques chez plus de 50 % des patients. D’après l’indice SELENA-SLEDAI, les structures organiques le plus couramment touchées au début de ces études étaient le système cutanéo-muqueux (82 % dans les deux études), le système immunitaire (étude 2 : 74 %; étude 3 : 85 %) et l’appareil locomoteur (étude 2 : 73 %; étude 3 : 59 %). Moins de 16 % des patients accusaient une atteinte rénale et moins de 7 % une atteinte du système vasculaire, de l’appareil cardiorespiratoire ou du système nerveux central.
À la visite de sélection, les patients ont été stratifiés selon la gravité de leur maladie, objectivée par l’indice SELENA-SLEDAI (< 9 vs ≥ 10), le degré de protéinurie (< 2 g/24 h vs ≥ 2 g/24 h) et la race (les sujets d’origine africaine ou amérindienne comparativement à ceux des autres races). Les patients ont ensuite été répartis de façon aléatoire pour recevoir BENLYSTA à 1 mg/kg, BENLYSTA à 10 mg/kg ou le placebo en plus du traitement standard. On a administré le médicament à l’étude par voie intraveineuse pendant une période d’une heure les jours 0, 14 et 28 et, par la suite, tous les 28 jours pendant 48 semaines dans le cas de l’étude 3 et pendant 72 semaines dans le cas de l’étude 2.
Le principal paramètre d’évaluation de l’efficacité était un critère composé (SLE Responder Index ou indice de réponse LED) qui définissait la réponse par l’atteinte de chaque critère pertinent sur le plan clinique à la 52e semaine comparativement aux valeurs initiales :
- une diminution d’au moins 4 points de l’indice SELENA-SLEDAI;
- l’absence d’un nouveau score BILAG A (British Isles Lupus Assessment Group – échelle qui mesure l’activité de la maladie) pour une catégorie organique cible ou l’attribution de deux nouveaux scores BILAG B pour une catégorie organique cible;
l’absence d’aggravation (augmentation < 0,30 point) selon l’échelle PGA
(Physician’s Global Assessment).
L’indice de réponse LED utilise l’indice SELENA-SLEDAI qui donne une mesure objective de la réduction de l’activité générale de la maladie, l’indice BILAG qui permet de s’assurer qu’il n’y a pas d’aggravation importante de la maladie au niveau d’une catégorie organique en particulier et l’échelle PGA qui permet de vérifier si les améliorations au chapitre de l’activité de la maladie ne sont pas accompagnées d’une aggravation de l’état de santé général du sujet.
Dans les études 2 et 3, la proportion de patients atteints de LED qui a obtenu une réponse selon l’indice SRI (Systemic Lupus Erythematosus Responder Index), telle que définie pour l’évaluation du paramètre principal, était significativement supérieure dans le groupe BENLYSTA à 10 mg/kg que dans le groupe placebo. Dans les deux études, l’effet de BENLYSTA à 1 mg/kg sur le taux de réponse selon l’indice SRI n’a pas systématiquement différé de façon significative de celui du placebo. La dose de 1 mg/kg n’est pas recommandée. Pour ce qui est des taux de réponse au regard de chacun des composants du paramètre d’évaluation, les tendances des comparaisons entre les groupes de traitement concordaient généralement avec celle du taux de réponse selon l’indice SRI (voir le Tableau 6). À la 76e semaine de l’étude 2, le taux de réponse obtenu dans le groupe sous BENLYSTA à 10 mg/kg selon l’indice SRI ne différait pas significativement de celui obtenu avec le placebo (39 % et 32 %, respectivement).
Le ralentissement de l’activité de la maladie révélé par l’indice SRI était principalement attribuable à l’amélioration des structures organiques le plus fréquemment touchées, c’est-à-dire le système cutanéo-muqueux, l’appareil locomoteur et le système immunitaire.
Tableau 6 Taux de réponse clinique chez les patients atteints de LED après 52 semaines de traitement
| Réponse1 | Étude 2 | Étude 3 | ||||
| Placebo et traitement standard (n = 275) | BENLYSTA à 1 mg/kg associé au traitement standard2 (n = 271) | BENLYSTA à 10 mg/kg associé au traitement standard (n = 273) | Placebo et traitement standard (n = 287) | BENLYSTA à 1 mg/kg associé au traitement standard2 (n = 288) | BENLYSTA à 10 mg/kg associé au traitement standard (n = 290) | |
| Selon l’indice de réponse LED | 34 % | 41 % (p = 0,104) | 43 % (p = 0,021) | 44 % | 51 % (p = 0,013) | 58 % (p < 0,001) |
Rapport de cotes (intervalle de confiance à 95 %) vs placebo | 1,3 (0,9, 1,9) | 1,5 (1,1, 2,2) | 1,6 (1,1, 2,2) | 1,8 (1,3, 2,6) | ||
| Éléments de l’indice de réponse LED | ||||||
Pourcentage de patients avec une réduction de l’indice SELENA- SLEDAI ≥ 4 | 36 % | 43 % | 47 % | 46 % | 53 % | 58 % |
| Pourcentage de patients ne présentant pas d’aggravation selon l’indice BILAG | 65 % | 75 % | 69 % | 73 % | 79 % | 81 % |
| Pourcentage de patients ne présentant pas d’aggravation selon l’échelle PGA | 63 % | 73 % | 69 % | 69 % | 79 % | 80 % |
1 Dans ces analyses, l’abandon du traitement tôt durant l’étude ou l’augmentation dans une certaine mesure de la posologie des médicaments de fond étaient considérés comme des échecs thérapeutiques. C’est pourquoi, dans les deux études, les échecs thérapeutiques étaient plus nombreux chez les patients ayant reçu un placebo que chez ceux ayant été assignés à l’une ou l’autre des posologies de BENLYSTA. 2 La dose de 1 mg/kg n’est pas recommandée.
Il n’y avait pas assez de patients de sexe masculin ou de patients âgés de plus de 65 ans inscrits aux essais cliniques contrôlés pour qu’on puisse tirer des conclusions pertinentes quant aux effets du sexe ou de l’âge sur les résultats cliniques.
Effet chez les patients de race noire/d’origine africaine
On a procédé à des analyses exploratoires du taux de réponse selon l’indice SRI chez des sous-groupes composés de sujets de race noire. Dans les études 2 et 3 combinées, le taux de réponse selon l’indice SRI enregistré chez les sujets de race noire (n = 148) assignés aux différents groupes BENLYSTA était inférieur à celui observé dans le groupe placebo (22 sujets sur 50, ou 44 % pour le placebo; 15 sujets sur 48, ou 31 % pour BENLYSTA à 1 mg/kg; et 18 sujets sur 50, ou 36 % pour BENLYSTA à 10 mg/kg). Dans l’étude 1, la réponse des sujets noirs (n = 106) assignés aux différents groupes BENLYSTA n’a pas semblé différer de celle du reste de la cohorte. Bien qu’aucune conclusion formelle ne puisse être tirée des analyses de ces sous-groupes, les médecins doivent user de prudence lorsqu’ils envisagent de prescrire BENLYSTA à des patients d’origine africaine noire atteints de LED puisque l’efficacité du traitement chez cette population n’a pas été clairement établie.
Effet sur le traitement concomitant par des stéroïdes
Dans les études 2 et 3, 46 % et 69 % des patients, respectivement, prenaient de la prednisone à une dose > 7,5 mg par jour au début des études. Dans les deux études, la proportion de patients ayant pu réduire leur dose moyenne de prednisone d’au moins 25 %, c’est-à-dire à une dose ≤ 7,5 mg par jour, de la 40e à la 52e semaine n’a pas systématiquement différé de façon significative entre BENLYSTA et le placebo. Dans l’étude 2, 17 % des patients assignés à BENLYSTA à 10 mg/kg et 19 % de ceux assignés à BENLYSTA à 1 mg/kg ont réussi à diminuer leur dose de stéroïdes à ce niveau, comparativement à 13 % des sujets ayant reçu le placebo. Dans l’étude 3, 19 %, 21 % et 12 % des patients assignés à BENLYSTA à 10 mg/kg, à BENLYSTA à 1 mg/kg et au placebo, respectivement, ont été en mesure de réduire leur dose de stéroïdes sous ce seuil.
Effet sur les poussées sévères du LED
On a calculé la probabilité de survenue d’une poussée sévère du LED dans les études 2 et 3. Les poussées sévères étaient définies selon le critère d’évaluation modifié des poussées de l’étude SELENA, qui excluait les poussées sévères déterminées uniquement par une élévation de l’indice SELENA-SLEDAI à > 12. Dans les deux études, la proportion de patients ayant présenté au moins une poussée sévère sur 52 semaines n’a pas systématiquement différé de façon significative entre BENLYSTA et le placebo. Dans l’étude 2, 18 % des patients sous BENLYSTA à 10 mg/kg et 16 % de ceux sous BENLYSTA à 1 mg/kg ont eu une poussée sévère, comparativement à 24 % des patients sous placebo. Dans l’étude 3, 14 %, 18 % et 23 % des patients assignés à BENLYSTA à 10 mg/kg, à BENLYSTA à 1 mg/kg et au placebo, respectivement, ont présenté une poussée sévère.
Effet en présence d’une forte activité de la maladie
Dans les sous-groupes définis au préalable, les analyses à une variable et à plusieurs variables du paramètre d’évaluation principal ont révélé que les plus grands bienfaits ont été observés chez les patients dont l’activité de la maladie était la plus intense, y compris les sujets ayant obtenu un indice SELENA-SLEDAI ≥ 10, ceux ayant dû prendre des stéroïdes pour maîtriser leur maladie et ceux affichant de faibles taux du complément.
L’analyse a posteriori a permis de mettre au jour des sous-groupes ayant obtenu une forte réponse, par exemple les patients présentant un faible taux du complément et un titre positif d’anti-ADN double brin au début de l’étude (voir le Tableau 7). Parmi ces patients, 64,5 % avaient obtenu un indice SELENA-SLEDAI ≥ 10 au départ.
Tableau 7 Patients présentant un faible taux du complément et un titre positif d’anti-
ADN double brin au début de l’étude
| Sous-groupe | Titre positif d’anti-ADN double brin ET faible taux du complément | |
| Données regroupées des études BLISS-76 et BLISS-52 | Placebo (n = 287) | BENLYSTA à 10 mg/kg (n = 305) |
Taux de réponse selon l’indice SRI à la 52e semaine (%) Écart thérapeutique observé par rapport au placebo (%) | 31,7 | 51,5 (p < 0,0001) 19,8 |
Taux de réponse selon l’indice SRI (à l’exclusion des variations du taux du complément et du titre d’anti-ADN double brin) à la 52e semaine (%) Écart thérapeutique observé par rapport au placebo (%) | 28,9 | 46,2 (p < 0,0001) 17,3 |
Poussées sévères sur 52 semaines Patients ayant présenté une poussée sévère (%) Écart thérapeutique observé par rapport au placebo (%) Délai avant la manifestation de la poussée sévère (rapport des risques instantanés [IC à 95 %]) | 29,6 | 19,0 10,6 0,61 (0,44, 0,85) (p = 0,0038) |
Amélioration du score FACIT-fatigue entre le début de l’étude et la 52e semaine (moyenne) Écart thérapeutique observé par rapport au placebo (différence moyenne) | 1,99 | 4,21 (p = 0,0048) 2,21 |
| Étude BLISS-76 seulement | Placebo (n = 131) | BENLYSTA à 10 mg/kg (n = 134) |
Taux de réponse selon l’indice SRI à la 76e semaine (%) Écart thérapeutique observé par rapport au placebo (%) | 27,5 | 39,6 (p = 0,0160) 12,1 |
* Parmi les patients dont la dose initiale de prednisone était > 7,5 mg/jour.
SRI = Systemic Lupus Erythematosus Responder Index
Injection sous-cutanée
L’innocuité et l’efficacité de BENLYSTA administré par voie sous-cutanée ont été évaluées dans le cadre d’une étude à double insu, avec répartition aléatoire et contrôle par placebo, à laquelle ont participé 836 patients atteints de LED selon les critères de l’American College of Rheumatology. Les patients ont été répartis au hasard, dans un rapport 2:1, pour recevoir BENLYSTA à 200 mg ou un placebo administré par voie sous-cutanée 1 fois par semaine pendant 52 semaines (étude 4, voir le Tableau 8).
Tableau 8 Résumé des données démographiques des patients atteints de LED ayant participé à l’essai clinique sur l’administration par voie sous-cutanée
No de
l’étude
| Plan de l’étude | Posologie, voie d’administration et durée du traitement | Participants à l’étude (n = nombre) | Âge moyen ± É.-T. (plage) |
Sexe
Étude 4
(HGS1006-C1115;
BEL11234)
Étude multicentrique, à double insu et à répartition aléatoire, contrôlée par placebo | Seringue préremplie renfermant 200 mg dans 1 mL, injection sous-cutanée 1 fois par semaine, 52 semaines | n = 836 BENLYSTA : n = 556 Placebo : n = 280 | 39 ± (12,29) (18-77) |
Femmes : 789
(94,4 %)
L’étude a été menée aux États-Unis, en Amérique du Sud, en Europe et en Asie.
Les sujets suivaient un schéma thérapeutique stable répondant aux normes de soins du LED et composé de l’un ou l’autre des médicaments suivants (en monothérapie ou en association) : corticostéroïdes (86 %), antipaludéens (69 %), AINS et immunosuppresseurs (46 %; y compris l’azathioprine, le méthotrexate et le mycophénolate). Dans certains pays, le traitement par un agent ciblant les lymphocytes B était permis s’il avait été reçu au moins 1 an avant le début de l’étude, sinon, aucun traitement par un agent ciblant les lymphocytes B n’était permis. Un traitement en cours par d’autres agents biologiques était un motif d’exclusion de l’essai. L’administration d’un inhibiteur du facteur de nécrose tumorale, de cyclophosphamide intraveineux, d’un antagoniste du récepteur de l’interleukine 1, d’immunoglobulines intraveineuses (IgIV) ou de prednisone à une dose supérieure à 100 mg/jour et la plasmaphérèse n’étaient pas permises dans les 3 mois précédant l’essai ni pendant celui-ci.
Les patients devaient avoir obtenu un indice SELENA-SLEDAI ≥ 8 et un résultat positif au dosage des autoanticorps (anticorps antinucléaires [AAN] et/ou anticorps anti-ADN double brin) au moment de la sélection.
Les patients étaient exclus de l’étude s’ils souffraient d’un sévère lupus évolutif touchant le système nerveux central ou d’une sévère néphrite lupique évolutive, ou s’ils avaient obtenu un résultat positif au dépistage des anticorps anti-VIH, de l’antigène de surface de l’hépatite B ou des anticorps contre le virus de l’hépatite C. Le principal paramètre d’évaluation de l’efficacité était l’indice composé SRI (SLE Responder Index ou indice de réponse LED) qui définissait la réponse par l’atteinte de trois critères (SELENA-SLEDAI, PGA, BILAG) à la 52e semaine comparativement aux valeurs initiales (voir les détails ci-dessus, dans la section sur l’administration par voie intraveineuse).
Les paramètres d’évaluation secondaires de l’efficacité étaient le délai avant la première poussée sévère (mesuré selon l’indice modifié de poussées de LED) et la proportion de sujets dont la dose moyenne de prednisone avait été, par rapport à la dose initiale, réduite d’au moins 25 % jusqu’à une valeur ≤ 7,5 mg/jour entre la 40e et la 52e semaine. L’étude comptait un paramètre d’évaluation des résultats sur la santé, soit la variation moyenne du score à l’échelle FACIT-fatigue (Functional Assessment of Chronic Illness Therapy-Fatigue) à la 52e semaine.
L’âge médian était de 37 ans (plage : 18 à 77 ans), et les femmes représentaient la majorité des sujets (94,4 %). Au début de l’étude, le LED s’était attaqué à au moins 3 structures organiques chez plus de 50 % des patients. D’après l’indice SELENA-SLEDAI, les structures organiques le plus couramment touchées au départ étaient le système cutanéo-muqueux (87,9 %), l’appareil locomoteur (78,5 %) et le système immunitaire (75,7 %). Dans l’ensemble, 11,8 % des patients avaient un certain degré d’activité rénale, et moins de 15 % des patients présentaient une atteinte du système vasculaire (7,7 %), de l’appareil cardiorespiratoire (5,6 %) ou du système nerveux central (1,1 %). Les patients ont été stratifiés selon la gravité de leur maladie, objectivée par l’indice SELENA-SLEDAI (≤ 9 et ≥ 10), les taux du complément (faibles taux C3 et/ou C4 vs autres taux) et la race (noire vs autres races), et ont ensuite été affectés au hasard à l’administration de BENLYSTA à 200 mg par voie sous-cutanée 1 fois par semaine ou à un placebo en plus du traitement standard. Les médicaments utilisés en concomitance au début de l’étude étaient notamment des corticostéroïdes (86 %), des antipaludéens (69 %) et des immunosuppresseurs (46 %; y compris l’azathioprine, le méthotrexate et le mycophénolate). La plupart des patients (environ 80 %) recevaient des médicaments d’au moins 2 classes pour le LED.
La proportion de patients ayant obtenu une réponse selon l’indice SRI a été plus forte et ce, de manière statistiquement significative, dans le groupe recevant BENLYSTA par voie sous-cutanée que dans le groupe placebo. Les taux de réponse pour chaque élément du paramètre d’évaluation ont concordé avec le taux de réponse selon l’indice SRI, et tous trois ont été plus élevés (de manière statistiquement significative) chez les patients traités par BENLYSTA (voir le Tableau 9).
Tableau 9 Taux de réponse clinique chez les patients atteints de LED après 52 semaines de traitement
| Réponse | Placebo + traitement standard (n = 279) | BENLYSTA + traitement standard (n = 554) |
| Réponse selon l’indice SRIa | 48,4 | 61,4 p = 0,0006 |
Rapport de cotes (intervalle de confiance à 95 %) vs placebo | 1,68 (1,25 à 2,25) | |
| Éléments de l’indice SRI | ||
| Pourcentage de patients dont l’indice SELENA-SLEDAI a diminué d’au moins 4 points | 49,1 % | 62,3 % p = 0,0005 |
Rapport de cotes (intervalle de confiance à 95 %) vs placebo | 1,69 (1,26 à 2,27) | |
| Pourcentage de patients n’ayant pas eu d’aggravation selon l’indice PGA | 72,8 % | 81,2 % p = 0,0061 |
Rapport de cotes (intervalle de confiance à 95 %) vs placebo | 1,61 (1,15 à 2,27) | |
| Pourcentage de patients n’ayant pas eu d’aggravation selon l’indice BILAG | 74,2 % | 80,9 % p = 0,0305 |
Rapport de cotes (intervalle de confiance à 95 %) vs placebo | 1,46 (1,04 à 2,07) | |
a Dans ces analyses, l’abandon du traitement tôt durant l’étude ou l’augmentation dans une certaine mesure des médicaments de fond étaient considérés comme des échecs thérapeutiques. C’est pourquoi la proportion de cas considérés comme des échecs thérapeutiques a été plus élevée dans le groupe placebo que dans les groupes BENLYSTA.
Le ralentissement de l’activité de la maladie révélé par l’indice SRI était principalement attribuable à l’amélioration des structures organiques le plus fréquemment touchées, c’est-à-dire le système cutanéo-muqueux, l’appareil locomoteur, le système immunitaire et le système vasculaire. Des différences statistiquement significatives ont été notées pour la réponse selon l’indice SRI à partir de la 16e semaine et se sont maintenues jusqu’à la 52e semaine (Figure 1).
Figure 1 Proportion de patients ayant obtenu une réponse selon l’indice SRI par visite
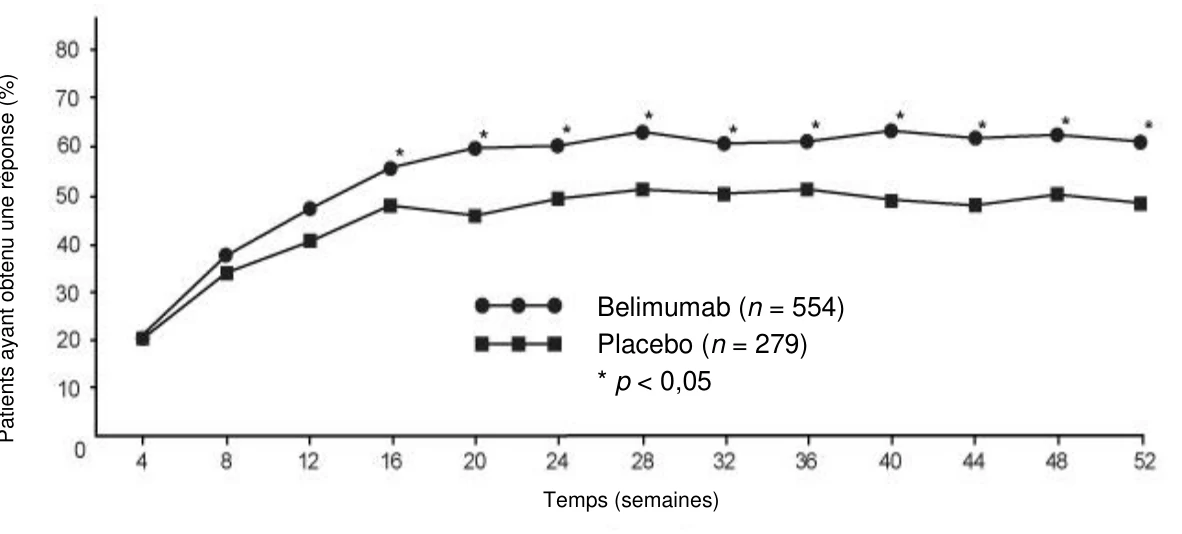
Effet sur les poussées sévères de LED
Une poussée sévère de LED a été définie selon l’indice SELENA-SLEDAI modifié de façon à exclure les poussées sévères déterminées uniquement par une élévation de l’indice SELENA-SLEDAI à > 12. La proportion de patients ayant signalé au moins 1 poussée sévère durant l’étude a été plus faible dans le groupe BENLYSTA (10,6 %) que dans le groupe placebo (18,2 %). Le risque de présenter au moins 1 poussée sévère pendant les 52 semaines d’observation a été 49 % plus faible chez les patients sous BENLYSTA que chez les patients sous placebo (rapport des risques instantanés = 0,51; IC à 95 % : 0,35 à 0,74; p = 0,0004). Chez les patients ayant connu une poussée sévère, le délai médian avant la première poussée sévère a été plus long avec BENLYSTA qu’avec le placebo (171 jours vs 118 jours).
Effet sur la corticothérapie concomitante
Au début de l’étude, 60 % des patients dans les deux groupes recevaient la prednisone à des doses supérieures à 7,5 mg/jour (ou l’équivalent). La proportion de ces patients qui ont pu abaisser leur dose moyenne de prednisone d’au moins 25 % jusqu’à une dose ≤ 7,5 mg/jour entre la 40e et la 52e semaine a été de 18,2 % dans le groupe BENLYSTA comparativement à 11,9 % dans le groupe placebo (rapport de cotes = 1,65; IC à 95 % : 0,95 à 2,84; p = 0,0732). Sans égard à la dose initiale de prednisone, le nombre de sujets dont la dose de prednisone avait augmenté à la 52e semaine a été plus faible dans le groupe BENLYSTA que dans le groupe placebo (RC = 0,55 [IC à 95 % : de 0,34 à 0,87]; p = 0,0117); cette différence était significative sur le plan statistique de la 20e à la 52e semaine, sauf à la 32e semaine.
Effet sur la fatigue
BENLYSTA a réduit la fatigue par rapport au placebo, comme l’indique la mesure du score FACIT-fatigue. L’amélioration moyenne du score FACIT-fatigue entre le début de Pati
ents
ay
ant obtenu
une
répon
s
e (%)
Temps (semaines)
Belimumab (n = 554) Placebo (n = 279) * p < 0,05
l’étude et la 52e semaine a été significativement plus marquée avec BENLYSTA (4,4) qu’avec le placebo (2,7); (p = 0,0130). L’amélioration du score FACIT-fatigue a dépassé la différence minimale cliniquement importante (amélioration supérieure ou égale à 4) à la 52e semaine chez 44,4 % des patients du groupe BENLYSTA comparativement à 36,1 % des patients dans le groupe placebo (p = 0,0245).
Effet en présence d’une forte activité de la maladie
L’analyse du principal paramètre d’évaluation dans les sous-groupes a révélé que les plus grands bienfaits ont été obtenus par les patients chez qui l’activité de la maladie était la plus intense au départ, y compris les sujets qui avaient un indice SELENA-SLEDAI supérieur ou égal à 10, qui avaient eu besoin de corticostéroïdes pour maîtriser leur maladie ou qui avaient de faibles taux du complément.
Un autre groupe atteint d’une maladie sérologiquement active déjà défini, soit celui des patients ayant au départ de faibles taux du complément et un résultat positif au dosage des anticorps anti-ADN double brin, a aussi obtenu une meilleure réponse relative à BENLYSTA (voir le Tableau 10).
Tableau 10 Patients ayant au départ de faibles taux du complément et un résultat positif au dosage des anticorps anti-ADN double brin
| Sous-groupe | Présence d’anticorps anti-ADN double brin et faibles taux du complément | |
| Données issues de l’étude sur l’administration par voie sous-cutanée | Placebo | BENLYSTA à 200 mg par voie sous-cutanée, 1 fois par semaine |
Taux de réponse selon l’indice SRI à la 52e semaine, % Écart thérapeutique observé par rapport au placebo, % | n = 108 47,2 | n = 246 64,6 (p = 0,0014) 17,41 |
Poussées sévères pendant la période d’étude de 52 semaines : Patients ayant présenté une poussée sévère, % Écart thérapeutique observé par rapport au placebo, % Délai avant une poussée sévère, rapport des risques instantanés (IC à 95 %) | (n = 108) 31,5 | (n = 248) 14,1 17.4 0,38 (0,24 à 0,61) (p ≤ 0,0001) |
Amélioration du score FACIT-fatigue entre le début de l’étude et la 52e semaine (moyenne) : Écart thérapeutique observé par rapport au placebo, différence médiane | (n = 108) 2,4 | (n = 248) 4,6 (p = 0,0324) 2,1 |
PHARMACOLOGIE DÉTAILLÉE
Facteur stimulateur des lymphocytes B (BLyS)
Le belimumab se lie de façon spécifique à la protéine soluble BLyS, facteur stimulateur des lymphocytes B, et bloque la liaison de la protéine BLyS soluble à ses récepteurs qui sont exprimés à la surface des lymphocytes B. L’administration du facteur BLyS humain recombinant à des souris a entraîné une augmentation du nombre des lymphocytes B dans la rate et une élévation des concentrations des immunoglobulines (Ig), particulièrement les IgA, les IgG et les IgM. Des phénotypes autoimmuns, notamment des titres élevés d’anticorps anti-ADN double brin, une protéinurie et une glomérulonéphrite sont apparus chez les souris transgéniques porteuses du facteur BLyS. De façon similaire, les taux de BLyS se sont révélés élevés dans le sérum des patients atteints de maladies autoimmunes telles que le lupus érythémateux disséminé (LED).
La pharmacologie détaillée du belimumab administré par perfusion intraveineuse ou par injection sous-cutanée est similaire lorsqu’on tient compte des différentes voies d’administration.
Pharmacodynamie
On a observé que le belimumab peut se lier à la protéine BLyS soluble avec une affinité d’environ 250 pM, mais qu’il ne reconnaît pas la protéine BLyS si elle est fixée à la surface d’une membrane. De plus, le belimumab se lie à la protéine BLyS chez les singes cynomolgus et chez les humains avec des affinités presque identiques et exerce des effets pharmacologiques similaires chez les singes et les humains.
Au cours des études de toxicologie portant sur l’administration de doses répétées du médicament à des singes cynomolgus, la réduction du nombre de lymphocytes B a été le principal effet pharmacologique du belimumab. Chez les singes, on a observé des réductions de la quantité de lymphocytes B dans les tissus lymphoïdes à la 4e semaine de traitement et de lymphocytes B dans le sang périphérique à la 13e semaine de traitement. On a généralement observé un rétablissement du nombre de lymphocytes B dans le sang périphérique environ 13 semaines après l’arrêt du traitement, lequel a été presque total ou total après 32 ou 52 semaines (voir le Tableau 15).
Dans le cadre d’un essai de prolongation à long terme non contrôlé, les lymphocytes B (dont les naïfs, activés, plasmocytes et le sous-ensemble de lymphocytes B liés au LED) ainsi que les concentrations d’IgG ont été surveillés durant plus de 7 ans au cours du traitement. On a observé une diminution importante et soutenue des divers sous-ensembles de lymphocytes B menant à des réductions médianes de 87 % des lymphocytes B naïfs, 67 % des lymphocytes B mémoires, 99 % des lymphocytes B activés et 92 % des plasmocytes après plus de 7 ans de traitement. Au bout d’environ 7 ans, on a observé une réduction médiane de 28 % des concentrations d’IgG et 1,6 % des sujets présentaient une réduction des concentrations d’IgG inférieure à 400 mg/dL. Au cours de l’essai, la fréquence d’effets indésirables signalés est restée stable ou a diminué, en général.
Pharmacologie de l’innocuité
Le belimumab a démontré une spécificité élevée pour sa cible. On n’a détecté aucune liaison du belimumab dans les tissus des humains ou des singes cynomolgus lors des analyses réalisées dans le cadre d’une étude de réactivité croisée tissulaire menée selon les bonnes pratiques de laboratoire. Les paramètres d’évaluation de pharmacologie de l’innocuité ont été inclus dans des études de toxicologie d’une durée de quatre semaines et de six mois menées chez des singes cynomolgus ainsi que des évaluations neurocomportementales des rejetons dans le cadre d’une étude de toxicologie sur la reproduction portant sur les mères, les fœtus et les nouveau-nés. On n’a observé aucun effet indésirable lié au belimumab sur les paramètres cardiovasculaires ou rénaux à des doses atteignant 50 mg/kg. Bien qu’aucune évaluation en bonne et due forme des effets sur le système nerveux central ou l’appareil respiratoire n’ait été réalisée, on n’a noté aucun changement lié au traitement de ces paramètres dans le cadre des études de toxicologie portant sur l’administration de doses répétées pouvant atteindre 50 mg/kg ni de changements neurocomportementaux chez les petits des singes lors d’une étude de toxicologie sur la reproduction (voir le Tableau 15).
Pharmacocinétique
Études non cliniques
Les études non cliniques ont montré que les paramètres pharmacocinétiques du belimumab variaient proportionnellement à la dose pour l’éventail des doses évaluées (de 5 à 150 mg/kg) et qu’ils sont restés constants après l’administration de plusieurs doses par voie intraveineuse. Chez les singes, les volumes de distribution moyens à l’état d’équilibre (Véq) variaient de 66 à 126 mL/kg, ce qui est inférieur au volume du liquide extracellulaire (~ 170-210 mL/kg incluant le plasma), indiquant ainsi que le belimumab se trouve principalement dans le milieu plasmatique et les espaces interstitiels des tissus plus perméables. Des résultats similaires ont été observés dans l’étude pharmacocinétique menée chez des sujets atteints de LED. Les valeurs de la clairance chez les humains et les singes étaient similaires, variant de 5,5 à 7,2 mL/kg/jour chez les singes comparativement à 5,6 à 7,3 mL/kg/jour chez les humains. Ces valeurs sont beaucoup plus faibles que le taux de filtration glomérulaire (~ 3 000 mL/kg/jour), ce qui indique une faible élimination du belimumab par les voies rénales. Chez les singes, la demi-vie terminale du belimumab se situait entre 7 et 16 jours, laquelle était similaire à la demi-vie terminale de 8,5 à 14 jours observée chez les sujets atteints de LED. Dans l’ensemble, la pharmacocinétique du belimumab était caractéristique de celle prévue pour un anticorps monoclonal humain.
La pharmacocinétique du belimumab a été également évaluée dans une étude de toxicologie sur la reproduction chez des singes cynomolgus, laquelle a démontré que l’exposition au belimumab était équivalente à celle prévue, selon des études effectuées sur des singes non gravides.
Études cliniques
Perfusion intraveineuse
La pharmacocinétique de BENLYSTA administré par voie intraveineuse à des patients atteints de LED a été évaluée dans quatre études. La pharmacocinétique du belimumab après l’administration d’une dose simple ou double (intervalle de 21 jours) à des sujets humains a été déterminée dans l’étude de phase I LBSL01, au moyen de prélèvements en série. Les études subséquentes de phase II (LBSL02) et III (HGS1006-C1056 et HGS1006-C1057) comprenaient aussi une évaluation des concentrations sériques de belimumab à partir d’un faible volume d’échantillons. Dans les études de phase I et II, BENLYSTA a été administré par perfusion sur une période de 2 heures. Dans les études de phase III, la préparation commerciale a été administrée par perfusion sur une période de 1 heure. Conséquemment, les données générées par ces études ont été considérées comme pertinentes pour l’établissement de la posologie et des modalités d’administration recommandées (voir la partie I de la monographie, section POSOLOGIE ET ADMINISTRATION). Le Tableau 11 et la Figure 2 et le Tableau 12 et la Figure 3 résument les paramètres pharmacocinétiques tels que mesurés par l’analyse compartimentale de l’étude LBSL01 chez les cohortes ayant reçu une dose simple et double, respectivement. Le Tableau 13 présente en bref les données sur les concentrations maximales et minimales enregistrées dans les études de phase II et III.
Tableau 11 Paramètres pharmacocinétiques moyens (± écart-type) à la suite de l’administration d’une dose simple de belimumab à 1, 4, 10 et 20 mg/kg sous forme de perfusion intraveineuse de 2 heures, dans l’étude de phase I
Cohorte 1
1 mg/kg (n = 7)
Cohorte 2 4 mg/kg (n = 7)
Cohorte 3 10 mg/kg (n = 7)
Cohorte 4 20 mg/kg (n = 6)
Cmax (µg/mL) 22,3 ± 4,2 81,2 ± 24,6 192,4 ± 34,9 523,9 ± 293,7
ASC0-∞ (jour•µg/mL) 156 ± 46 629 ± 258 1 510 ± 315 3 384 ± 1 424 t1/2,α (jours) 0,96 ± 0,61 1,49 ± 0,76 1,84 ± 0,89 1,27 ± 0,43 t1/2,β (jours) 8,46 ± 2,21 9,88 ± 2,18 10,63 ± 2,89 11,34 ± 3,02
V1 (mL/kg) 44,90 ± 7,12 52,69 ± 18,59 52,91 ± 10,20 53,17 ± 40,89
Véq (mL/kg) 73,29 ± 13,64 82,33 ± 22,31 86,30 ± 16,77 111,67 ± 95,72
Cl (mL/jour/kg) 7,15 ± 3,18 7,20 ± 2,48 6,90 ± 1,57 7,33 ± 4,38
TSM (jour) 11,13 ± 3,08 12,18 ± 3,22 13,03 ± 3,59 14,01 ± 4,17
Abréviations – Cmax : concentration sérique maximale du médicament; ASC0-∞ : aire sous la courbe de la concentration sérique du médicament en fonction du temps, de l’administration (temps 0) à l’infini; t1/2,α : temps de demi-vie à la phase de distribution; t1/2,β : temps de demi-vie de l’élimination à la phase terminale; V1 : volume de distribution pour le compartiment central; Véq : volume de distribution à l’état d’équilibre; Cl : clairance; TSM : temps de séjour moyen. Les paramètres ont été déterminés à l’aide d’une analyse compartimentale.
Figure 2 Concentrations sériques moyennes (± écart-type) chez les sujets ayant reçu une dose simple de belimumab à 1, 4, 10 ou 20 mg/kg sous forme de perfusion intraveineuse de 2 heures
Temps écoulé depuis le début de la perfusion (jours)
1 mg/kg, dose simple
4 mg/kg, dose simple
10 mg/kg, dose simple
20 mg/kg, dose simple Administration de la dose
Co ncentration sé riq ue d e belimu ma b (µg /mL )
Temps écoulé depuis le début de la perfusion (jours) Tableau 12 Paramètres pharmacocinétiques moyens (± écart-type) à la suite de l’administration de 2 doses de belimumab à 1, 4, 10 et 20 mg/kg sous forme de perfusion intraveineuse de 2 heures, à 21 jours d’intervalle, dans l’étude de phase I
Cohorte 5
1 mg/kg (n = 6)
Cohorte 6 4 mg/kg (n = 7)
Cohorte 7 10 mg/kg (n = 7)
Cohorte 8 20 mg/kg (n = 6)
Cmax (µg/mL) 20,6 ± 3,0 105,4 ± 28,0 240,7 ± 41,7 368,1 ± 93,5
ASC0-∞ (jour•µg/mL) 148 ± 30 729 ± 145 1 849 ± 355 3 221 ± 781 t1/2,α (jours) 1,87 ± 0,99 1,23 ± 0,65 1,03 ± 0,48 2,21 ± 1,84 t1/2,β (jours) 9,67 ± 1,33 9,91 ± 2,99 9,64 ± 2,20 14,13 ± 5,31
V1 (mL/kg) 48,95 ± 8,26 39,61 ± 11,00 41,83 ± 7,63 56,60 ± 15,02
Véq (mL/kg) 76,45 ± 19,64 69,82 ± 22,72 69,21 ± 13,59 102,11 ± 30,40
Cl (mL/jour/kg) 7,00 ± 1,38 5,68 ± 1,11 5,57 ± 1,02 6,52 ± 1,54
TSM (jour) 10,97 ± 1,86 12,47 ± 4,07 12,65 ± 2,66 16,06 ± 4,15
Abréviations – Cmax : concentration sérique maximale du médicament; ASC0-∞ : aire sous la courbe de la concentration sérique du médicament en fonction du temps, de l’administration (temps 0) à l’infini; t1/2,α : temps de demi-vie à la phase de distribution; t1/2,β : temps de demi-vie de l’élimination à la phase terminale; V1 : volume de distribution pour le compartiment central; Véq : volume de distribution à l’état d’équilibre; Cl : clairance; TSM : temps de séjour moyen. Les paramètres ont été déterminés à l’aide d’une analyse compartimentale.
Figure 3 Concentrations sériques moyennes (± écart-type) chez les sujets ayant reçu deux doses de belimumab à 1, 4, 10 ou 20 mg/kg sous forme de perfusion intraveineuse de 2 heures, à 21 jours d’intervalle
1 mg/kg, dose double
4 mg/kg, dose double
10 mg/kg, dose double
20 mg/kg, dose double Administration de la dose
Temps écoulé depuis le début de la perfusion (jours) Co ncentration sé riqu e de belimum a b (µg /mL )
Tableau 13 Concentrations maximales et minimales moyennes de belimumab observées dans les études de phase II et III sur l’administration par voie intraveineuse chez des patients atteints de LED (% du CV, nombre de sujets indiqué entre parenthèses)
Groupe posologique Paramètre pharmacocinétique 1 mg/kg 10 mg/kg
Concentration maximale au 14e jour (µg/mL) Phase II (LBSL02) 27,2 (35,0 %, n = 106) 246 (30,5 %, n = 103) Phase III (C1056) 32,6 (38,0 %, n = 222) 335 (38,4 %, n = 221) Phase III (C1057) 32,9 (63,5 %, n = 256) 342 (31,3 %, n = 265) Concentration maximale à l’état d’équilibre
(µg/mL)
Phase II (LBSL02) n.é. n.é. Phase III (C1056) 30,0 (36,8 %, n = 207) 335 (36,6 %, n = 205) Phase III (C1057) 31,5 (111,5 %, n = 248) 333 (33,3 %, n = 253) Concentration minimale au 56e jour (µg/mL) Phase II (LBSL02) 2,45 (73,9 %, n = 74) 34,9 (95,4 %, n = 83) Phase III (C1056) 6,27 (91,0 %, n = 204) 70,07 (74,5 %, n = 196) Phase III (C1057) 4,72 (86,8 %, n = 231) 56,0 (70,4 %, n = 228) Concentration minimale à l’état d’équilibre
(µg/mL)
Phase II (LBSL02) 2,26 (78,1 %, n = 84) 29,3 (57,3 %, n = 87) Phase III (C1056) 5,47 (71,2 %, n = 189) 72,0 (59,4 %, n = 199) Phase III (C1057) 3,75 (80,3 %, n = 186) 54,8 (52,4 %, n = 187) Abréviations – n.é. : non évaluée; CV : coefficient de variation (rapport entre l’écart-type et la moyenne).
Dans l’analyse pharmacocinétique de population, qui a inclus les données provenant de ces 4 études et qui a été menée chez 1 603 sujets au total, la pharmacocinétique du belimumab a été bien définie à l’aide d’un modèle linéaire à 2 compartiments, la clairance s’effectuant à partir du compartiment central (voir le Tableau 4 pour connaître les paramètres évalués chez cette population).
Dans les études de phase III sur l’administration par voie intraveineuse, les paramètres pharmacocinétiques individuels chez les sujets ayant reçu la dose de 10 mg/kg ont été estimés par une analyse pharmacocinétique de population. Ils sont résumés au Tableau 14.
Tableau 14 Résumé des paramètres pharmacocinétiques individuels du belimumab
(n = 563) dans les études de phase III sur l’administration par voie intraveineuse
Paramètre
pharmacocinétique Moyenne géométrique (% du coefficient de variation, plage)
Cl (mL/jour) 232 (34,4 %, 68,82-622,64) Cmin (µg/mL) 46,1 (63,9 %, 3,86-222)
Cmax (µg/mL) 311 (21,3 %, 173-573)
ASC0-∞ (jour•µg/mL) 2 811 (38,7 %, 954-8 627)
t1/2,α (jours) 1,68 (12,9 %, 0,75-2,57)
t1/2,β (jours) 18,0 (28,1 %, 6,3-39,6)
Véq (mL) 5 216 (12,5 %, 2 163-8 653)
Abréviations – CV : coefficient de variation (rapport entre l’écart-type non modifié et la moyenne géométrique); Cl : clairance générale; Cmin : concentration sérique minimale du médicament; Cmax : concentration sérique maximale du médicament; ASC0-∞ : aire sous la courbe de la concentration sérique du médicament en fonction du temps, de l’administration (temps 0) à l’infini; t1/2,α : temps de demi-vie à la phase de distribution (phase α); t1/2,β : temps de demi-vie de l’élimination à la phase terminale (phase ß); Véq : volume de distribution à l’état d’équilibre.
TOXICOLOGIE
Les données non cliniques n’ont révélé aucun risque particulier pour les humains, selon des études portant sur la toxicité de l’administration de doses répétées et des études de toxicologie sur la reproduction.
L’administration par voies intraveineuse et sous-cutanée du médicament à des singes a entraîné une réduction prévue du nombre de lymphocytes B dans les tissus périphériques et lymphoïdes sans aucun effet toxicologique associé (voir le Tableau 15).
On a réalisé des études sur la reproduction en administrant à des guenons gravides (singes cynomolgus) une dose de 150 mg/kg de belimumab par perfusion intraveineuse (soit approximativement neuf fois l’exposition clinique maximale prévue chez l’humain), toutes les deux semaines, pendant une période atteignant 21 semaines; le traitement par le belimumab n’a pas été associé à des effets nocifs directs ou indirects relativement à la toxicité maternelle, à la toxicité du développement ou à la tératogénicité. Les résultats liés au traitement étaient limités à une réduction réversible prévue du nombre de lymphocytes B à la fois chez les mères et les rejetons et une réduction réversible des taux d’IgM chez les bébés singes. Le nombre de lymphocytes B s’est rétabli après l’arrêt du traitement par le belimumab, soit environ un an après délivrance chez les guenons adultes et trois mois après la naissance chez les bébés; de plus, les taux d’IgM des petits exposés au belimumab in utero se sont rétablis vers l’âge de six mois (voir le Tableau 15).
Aucune étude de génotoxicité n’a été réalisée. BENLYSTA est un anticorps monoclonal, et on ne s’attend pas à ce qu’il interagisse directement avec l’ADN ou d’autres composants chromosomiques.
Aucune étude de cancérogénicité n’a été menée sur BENLYSTA. En fait, on ne peut effectuer d’étude de cancérogénicité classique auprès de rongeurs puisque chez cette espèce, des anticorps anti-médicament se forment rapidement à la fois contre BENLYSTA et un homologue de la protéine BLyS anti-souris. Pour réaliser une étude des altérations pré-néoplasiques, des souris dont le facteur BLyS aurait été inactivé ne constitueraient pas un modèle représentatif. En effet, les souris présentant un déficit en protéine BLyS, ou en récepteur principal B3 de la protéine BLyS, présentent une numération de lymphocytes B dans le sang périphérique gravement appauvrie. Or, chez l’humain, le traitement par BENLYSTA affaiblit les populations de lymphocytes B dans le sang périphérique de 50 %, mais ne les épuise pas. Aucune altération pré-néoplasique ni aucun signe de prolifération n’a été détecté dans l’étude sur l’administration de doses répétées de BENLYSTA à des singes pendant six mois.
Aucune étude de fertilité classique n’a été réalisée sur BENLYSTA. On sait qu’il est difficile de mener une étude de fertilité classique chez les singes (la seule espèce pertinente). Les effets possibles du traitement sur la fertilité mâle et femelle ont toutefois été évalués grâce à un examen de l’appareil reproducteur (poids des organes et évaluation histopathologique) effectué dans le cadre de l’étude portant sur l’administration répétée de BENLYSTA durant 6 mois chez des singes cynomolgus mâles et femelles. Cet examen n’a révélé aucun signe visible à l’œil nu ou au microscope qui évoquerait un effet quelconque de BENLYSTA sur l’appareil reproducteur.
Tableau 15 Résumé des données toxicologiques sur BENLYSTA
| Description de l’étude | Espèces/dose (mg/kg)/voie d’administration | Plan de l’étude | Résultats/conclusions |
| Études de courte durée portant sur l’administration répétée du médicament | |||
Étude visant à déterminer la dose toxique de BENLYSTA administré par injection intraveineuse (i.v.) chez des guenons cynomolgus non gravides | Singes cynomolgus Doses : 121 mg/kg, 97 mg/kg et 125 mg/kg Voie d’administration : i.v. (bolus) | Trois femelles seulement Durée de l’étude : 15 jours Jour 1 : 121 mg/kg Jour 4 : 97 mg/kg Jour 15 : 125 mg/kg | Rien n’indique que BENLYSTA cause des effets indésirables. La dose sans effet nocif observé était > 125mg/kg. |
Étude visant à déterminer la toxicité de doses répétées de BENLYSTA administrées pendant 4 semaines par injection intraveineuse (i.v.) chez des singes cynomolgus, suivie d’une période de rétablissement de 4 semaines | Singes cynomolgus Doses : 0 (excipient [groupe témoin]), 5, 15 et 50 mg/kg Fréquence : hebdomadaire Voie d’administration : i.v. (bolus) | Groupes de 5 sujets/sexe/dose Autopsie pratiquée sur 3 sujets/sexe/groupe 4 semaines après le traitement; autopsie pratiquée sur les 2 autres sujets/sexe/groupe après la période de rétablissement de 4 semaines ayant suivi le traitement de 4 semaines | Dans tous les groupes ayant reçu un traitement par BENLYSTA : On a enregistré une baisse de la numération des lymphocytes B dans la rate et/ou les ganglions mésentériques, un effet pharmacologique attendu du traitement par BENLYSTA. On n’a signalé aucune différence significative dans la numération absolue des populations de cellules mononuclées du sang périphérique (PBMC, pour peripheral blood mononuclear cell) (numération totale des lymphocytes, sous-population des lymphocytes B, sous-population des lymphocytes T ou monocytes) à la fin du traitement ni au terme de la période de rétablissement. Une augmentation de la numération des lymphocytes T a été observée; elle a été jugée secondaire à la baisse de la population des lymphocytes B. Une dégénérescence minime à légère de l’épithélium des follicules thyroïdiens a été notée chez 1 singe sur 10 ayant reçu la dose de 5 mg/kg de BENLYSTA et 5 singes sur 10 ayant reçu la dose de 50 mg/kg de BENLYSTA. L’hypothèse d’un lien possible avec le traitement n’a pu être écartée; cependant, l’étude portant sur l’administration répétée du médicament pendant 6 mois n’a pas produit de résultats comparables. Groupe ayant reçu la dose de 50 mg/kg de BENLYSTA : Des abcès de la rate (1 sujet sur 10) et une granulomatose de Wegener (granulomes nécrosants) (1 sujet sur 10) ont été notés. Il est possible que ces complications découlent d’une infection, et l’hypothèse d’un lien possible avec le traitement n’a pu être écartée. L’étude subséquente portant sur l’administration répétée du médicament pendant 6 mois n’a pas produit de résultats comparables, confirmant ainsi l’impression que les cas observés dans l’étude de 4 semaines n’avaient aucun lien avec le traitement. La dose sans effet nocif observé était > 50 mg/kg. |
Étude de longue durée portant sur l’administration répétée du médicament
Étude de toxicité de
6 mois sur BENLYSTA
administré toutes les
2 semaines par injection
intraveineuse (i.v.) à des
singes cynomolgus,
suivie d’une période de
rétablissement de 8 mois
Singes cynomolgus Doses : 0 (excipient [groupe témoin]), 5, 15 et 50 mg/kg Fréquence : tous les 14 jours
Voie
d’administration : i.v. (bolus)
Six sujets/sexe chez le groupe recevant 0 mg/kg et
8 sujets/sexe/groupe
posologique pour tous les groupes recevant une dose de BENLYSTA
Autopsie 13 semaines après l’amorce du traitement : 2 sujets/sexe chez le groupe recevant 0 mg/kg et
3 sujets/sexe/groupe
posologique pour tous les groupes recevant une dose de BENLYSTA
Autopsie 26 semaines après l’amorce du traitement : 2 sujets/sexe chez le groupe recevant 0 mg/kg et
3 sujets/sexe/groupe
posologique pour tous les groupes recevant une dose de BENLYSTA
Autopsie après le traitement de 26 semaines et la période de rétablissement de 8 mois (60e semaine) : 2 sujets/sexe chez le groupe recevant 0 mg/kg et
3 sujets/sexe/groupe
posologique pour tous les groupes recevant une dose de BENLYSTA
Chez tous les groupes ayant reçu un traitement par BENLYSTA :
On a enregistré, aux 13e et 26e semaines, une baisse de la numération des lymphocytes B dans la rate et/ou les ganglions mésentériques, un effet pharmacologique attendu du traitement par BENLYSTA. La numération des lymphocytes B dans la rate et les ganglions mésentériques s’est rétablie au terme de la période de rétablissement. De plus, on a signalé une diminution du nombre de lymphocytes B dans le sang périphérique après 13 semaines de traitement chez les groupes assignés aux doses de 15 mg/kg et de 50 mg/kg, et chez tous les groupes à la 26e semaine. La diminution du nombre de lymphocytes B a persisté pendant la période de rétablissement, jusqu’à la 39e semaine, puis une tendance vers un retour aux valeurs de départ du nombre de lymphocytes B dans le sang périphérique a été observée à la 45e semaine. Cette tendance a persisté jusqu’à la fin de la période de rétablissement. Conformément à l’effet pharmacologique de BENLYSTA, on a noté une baisse du poids de la rate à la 26e semaine. De plus, à la 13e semaine, les changements microscopiques attribués à l’administration de BENLYSTA comprenaient une baisse de la taille et/ou du nombre des follicules lymphoïdes dans la rate. Une diminution de la taille ou du nombre des follicules lymphoïdes dans la rate et les ganglions mésentériques était également observable à la 26e semaine chez les animaux traités par BENLYSTA. Ces effets concordent avec la baisse du nombre de lymphocytes B dans la rate et les ganglions mésentériques observée aux 13e et 26e semaines, ainsi qu’avec la diminution du poids de la rate notée à la 26e semaine.
Ces effets, de même que la baisse du nombre de lymphocytes B dans la rate et les ganglions mésentériques, se sont résorbés avant la fin de la période de rétablissement.
La dose sans effet nocif observé était > 50 mg/kg.
| Étude de toxicologie sur la reproduction et le développement | |||
| Étude de toxicologie chez les mères, les fœtus et les nouveau-nés sur BENLYSTA administré toutes les 2 semaines par injection intraveineuse (bolus) à des guenons cynomolgus gravides, avec un suivi d’un an après la mise bas | Singes cynomolgus Doses : 0 (excipient [groupe témoin]), 5 et 150 mg/kg Fréquence : dans les 2 jours suivant la confirmation de la gestation par échographie (du jour de gestation 20 [JG20] au JG22), au JG34, puis tous les 14 jours pour le reste de la gestation (JG150) Voie d’administration : i.v. (bolus) | 0 mg/kg (excipient [groupe témoin]) : 21 femelles au total parmi lesquelles 11 ont subi une césarienne au JG150 et 10 ont été suivies jusqu’à un an après la mise bas 5 mg/kg : 25 femelles au total parmi lesquelles 13 ont subi une césarienne au JG150 et 12 ont été suivies jusqu’à un an après la mise bas 150 mg/kg : 20 femelles au total parmi lesquelles 9 ont subi une césarienne au JG150 et 11 ont été suivies jusqu’à un an après la mise bas | Chez tous les groupes ayant reçu un traitement par BENLYSTA : On n’a signalé aucune toxicité maternelle, ni effets indésirables sur le développement embryofœtal, ni tératogénicité. Comme prévu, le nombre total de lymphocytes B et le nombre de lymphocytes B matures ont baissé dans le sang périphérique maternel pendant l’administration du médicament ainsi que dans les tissus lymphoïdes des fœtus. Un rétablissement des numérations de lymphocytes B totaux et matures a été noté dans le sang des mères de même que dans le sang et les tissus des rejetons après l’arrêt du traitement. Chez les bébés singes, le taux sérique d’immunoglobuline M (IgM) était inférieur à la normale au cours des 3 premiers mois de vie, mais avait rattrapé celui des bébés du groupe témoin 6 mois après la mise bas. En outre, il a été confirmé que BENLYSTA, tout comme d’autres anticorps de la sous-classe de l’immunoglobuline G1 (IgG1), est capable de traverser la barrière du placenta et peut être sécrété dans le lait maternel. Après l’arrêt du traitement et l’élimination de BENLYSTA de l’organisme, et juste avant (ou en même temps que) le rétablissement des lymphocytes B, le taux de protéine BLyS, qui était très faible chez les femelles adultes avant l’administration du médicament, a temporairement augmenté chez les mères et leurs rejetons avant de revenir aux valeurs de départ. Au total, 12 pertes fœtales sont survenues (12 cas sur 66, ou 18,2 %); la fréquence globale des pertes fœtales et des mortinaissances était de 3 cas sur 21 (14,3 %) chez le groupe ayant reçu 0 mg/kg de BENLYSTA (excipient [groupe témoin]), de 6 cas sur 25 (24,0 %) chez le groupe assigné à la dose de 5 mg/kg de BENLYSTA et de 3 cas sur 20 (15,0 %) chez le groupe assigné à la dose de 150 mg/kg de BENLYSTA. Au total, 3 décès néonataux se sont produits (3 cas sur 43, ou 7,0 %); la fréquence globale était de 0 cas sur 10 chez le groupe ayant reçu 0 mg/kg de BENLYSTA (excipient [groupe témoin]), de 2 cas sur 12 (16,7 %) chez le groupe assigné à la dose de 5 mg/kg de BENLYSTA et de 1 cas sur 11 (9,0 %) chez le groupe assigné à la dose de 150 mg/kg de BENLYSTA. Aucun effet indésirable lié à BENLYSTA n’a été observé sur le développement embryofœtal des fœtus examinés à la suite d’une césarienne (JG150) ni chez les fœtus avortés ou mort-nés. Aucune anomalie n’a été notée chez les 3 nouveau-nés morts durant leurs premières semaines de vie, ce qui confirme que ces décès n’avaient pas de lien avec le traitement par BENLYSTA. L’échec de la reproduction en raison de mortinaissances et d’avortements survenus au début et en fin de gestation ainsi que le nombre de décès néonataux au cours des quelques premières semaines de vie sont significatifs et courants chez les primates non humains. Dans cette étude, les nombres de pertes fœtales, de mortinaissances et de décès néonataux ou infantiles concordaient avec les statistiques historiques chez les singes cynomolgus, soit 17,8 % et 21,9 %, respectivement (Hendrie et al., 1996; Small, 1982; Gardin, 1989; Hird, 1975). La dose sans effet nocif observé était > 150 mg/kg. |
| Autre étude – pharmacologie de l’innocuité | |||
| Aucune étude ayant pour unique objectif d’établir la pharmacologie de l’innocuité de BENLYSTA n’a été entreprise. Les paramètres d’évaluation de la pharmacologie de l’innocuité ont plutôt été évalués dans le cadre des études portant sur l’administration répétée du médicament d’une durée de 4 semaines et de 6 mois. On n’a observé aucun effet indésirable lié à BENLYSTA au regard des paramètres d’évaluation de l’innocuité cardiovasculaire et rénale à des doses atteignant 50 mg/kg. Bien qu’aucune évaluation en bonne et due forme des effets du médicament sur le système nerveux central ou l’appareil respiratoire n’ait été réalisée, on n’a noté aucun changement lié au traitement de ces paramètres dans le cadre des études de toxicologie portant sur l’administration de doses répétées pouvant atteindre 50 mg/kg ni de changements neurocomportementaux chez les bébés singes lors d’une étude de toxicologie sur la reproduction à des doses atteignant 150 mg/kg. | |||
| Autre étude – tolérance locale | |||
| Étude de tolérance locale sur l’administration sous-cutanée (s.-c.) de BENLYSTA chez des singes cynomolgus | Singes cynomolgus Doses : 25 mg/kg dans une préparation lyophilisée de saccharose (06-B) ou 25 mg/kg dans une préparation liquide (06-C) Fréquence : dose unique ou doses répétées (jours 1, 3, 5 et 7) Voie d’administration : s.-c. | Trois sujets/sexe/groupe Administration unique ou répétée par voie s.-c. pour évaluer l’irritation localisée au point d’injection | L’administration unique ou répétée par voie s.-c. de la préparation lyophilisée (06-B) ou de la préparation liquide (06-C) de BENLYSTA à 25 mg/kg chez des singes cynomolgus a entraîné une irritation cutanée minime; les découvertes microscopiques n’ont pas été attribuées à BENLYSTA. La dose sans effet nocif observé était > 25 mg/kg. |
| Autre étude – immunogénicité | |||
Étude de toxicocinétique et d’immunogénicité sur l’injection sous-cutanée (s.-c.) de BENLYSTA pendant 22 semaines chez des singes cynomolgus | Singes cynomolgus Doses : 0 (excipient [groupe témoin]); 1 mg/kg, 2 fois par semaine; 1 mg/kg, 4 fois par semaine Voie d’administration : s.-c. | Cinq sujets/sexe/groupe Injections s.-c. de BENLYSTA pendant 13 semaines, suivies d’une période de rétablissement de 9 semaines | Les injections s.-c. de BENLYSTA pendant 13 semaines, suivies d’une période de rétablissement de 9 semaines, ont été bien tolérées. Aucun effet lié à BENLYSTA n’a été observé sur les signes cliniques, le poids corporel ou la consommation alimentaire. BENLYSTA a significativement réduit la numération des lymphocytes B dans le sang périphérique (CD20+) dans les deux groupes posologiques (un effet pharmacologique attendu). La dose sans effet nocif observé était > 1 mg/kg. |
| Autre étude – réactivité tissulaire croisée | |||
| Réactivité croisée de BENLYSTA avec des tissus ex vivo prélevés chez des humains et des singes cynomolgus | Tissus humains, tissus prélevés chez des singes et cultures cellulaires : de 2 à 10 μg/mL et de 50 à 225 μg/mL | In vitro | Aucune coloration spécifique n’a été observée lorsque des anticorps anti-BENLYSTA ont été appliqués sur des tissus humains, à l’une ou l’autre des 4 concentrations testées. Les tissus thyroïdiens prélevés chez 2 singes cynomolgus n’ont présenté aucune coloration à l’une ou l’autre des 4 concentrations testées. Une forte coloration positive des grains de zymogène a été observée dans les cellules acineuses du pancréas prélevées chez 1 des 4 singes cynomolgus, ainsi qu’une légère coloration positive de l’épithélium cervical prélevé chez 1 des 3 singes cynomolgus. Aucune autre coloration spécifique des tissus prélevés chez les singes cynomolgus n’a été observée. |