


Monographie de produit - Tyruko
1 Indications
TYRUKO (natalizumab pour injection) est indiqué :
- en monothérapie (c’est-à-dire comme agent d’un traitement de fond utilisé seul) pour le traitement de la forme rémittente de la sclérose en plaques (SEP) afin de diminuer la fréquence des poussées cliniques, de réduire le nombre et le volume des lésions cérébrales actives décelées aux examens d’imagerie par résonance magnétique (IRM) et de ralentir la progression de l’incapacité. TYRUKO est généralement recommandé chez les patients atteints de SEP qui ne répondent pas bien aux autres traitements de la SEP ou ne peuvent les tolérer.
On n’a pas établi l’innocuité et l’efficacité du produit chez les patients atteints de sclérose en plaques chronique progressive, ni chez les patients en pédiatrie et en gériatrie.
On n’a pas déterminé l’efficacité de natalizumab dans un traitement durant plus de deux ans.
Seuls les médecins qui connaissent suffisamment la sclérose en plaques et qui se sont familiarisés avec l’efficacité et l’innocuité du médicament peuvent utiliser TYRUKO.
TYRUKO s’obtient uniquement par l’entremise d’un programme de distribution contrôlée, soit le programme de soutien Sandoz PLUS. En vertu de ce programme, seuls les prescripteurs et les pharmacies qui y sont inscrits peuvent prescrire et distribuer le produit. De plus, pour recevoir TYRUKO, les patients doivent être inscrits au programme de soutien Sandoz PLUS et doivent satisfaire à tous les critères d’admissibilité au programme. Veuillez composer le numéro sans frais 1 888 449-7673 ou visiter le site web www.mon-sandoz-plus.ca.
1.1 Enfants
Enfants (moins de 18 ans) : L’innocuité et l’efficacité de natalizumab chez les enfants atteints de sclérose en plaques n’ont pas été établies. Par conséquent, Santé Canada n’a pas autorisé d’indication pour l’usage pédiatrique.
1.2 Personnes âgées
Personnes âgées (plus de 65 ans) : Les études cliniques sur natalizumab ne comptaient pas suffisamment de patients de 65 ans et plus pour que l’on puisse déterminer s’ils répondent différemment des patients plus jeunes.
2 Contre-indications
- TYRUKO est contre-indiqué chez les patients qui présentent une hypersensibilité à ce traitement ou à l’un des ingrédients de la formulation, y compris tout ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- TYRUKO est contre-indiqué chez les patients qui sont ou ont déjà été atteints de leucoencéphalopathie multifocale progressive (LMP) [voir la section 7 Mises en garde et précautions].
- TYRUKO est contre-indiqué chez les patients immunodéprimés, y compris ceux qui le sont par suite de l’administration d’immunosuppresseurs ou d’agents antinéoplasiques et ceux qui sont atteints d’immunodéficience (infection par le VIH, leucémies, lymphomes, etc.) [voir la section 7 Mises en garde et précautions].
3 Encadré sur les mises en garde et précautions importantes
4 Posologie et administration
4.1 Considérations posologiques
Seul un professionnel de la santé peut administrer TYRUKO (natalizumab pour injection).
- Il convient de surveiller les patients durant la perfusion et une heure après la fin de la perfusion pour s’assurer qu’ils ne présentent pas de signes ni de symptômes de réactions à la perfusion. Il faut interrompre la perfusion dès les premiers signes ou symptômes d’une réaction d’hypersensibilité (voir 7 Mises en garde et précautions, Réactions immunitaires et d’hypersensibilité).
- Diluer uniquement avec une solution de chlorure de sodium à 0,9 % injectable USP.
- Chaque fiole de TYRUKO contient 52 mg de sodium. Une fois dilué dans 100 mL de chlorure de sodium à 0,9 % injectable USP, TYRUKO contient 406 mg de sodium par dose. Les patients qui suivent un régime hyposodé doivent en tenir compte.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de TYRUKO est de 300 mg en perfusion intraveineuse toutes les quatre semaines. Ne pas administrer TYRUKO par injection intraveineuse rapide ni par bolus.
Santé Canada n’a autorisé aucune indication d’utilisation dans la population pédiatrique (voir
2 Contre-indications 7 Mises en garde et précautions Effets indésirables
1.1 Enfants).
La pharmacocinétique du natalizumab chez les patients atteints d’insuffisance rénale ou hépatique n’a pas été étudiée.
4.3 Reconstitution
Produits parentéraux :
Tableau 1 – Reconstitution
| Volume | |||
| Format de | Concentration par | ||
| Volume de diluant | approximatif | ||
| la fiole | mL | ||
| à perfuser | |||
| 15 mL | 100 mL de chlorure de sodium à 0,9 % injectable USP | 115 mL | 2,6 mg |
Perfusion intraveineuse : Si l’on n’utilise pas immédiatement la solution TYRUKO pour perfusion, la conserver à la température de 2 à 8 °C. Il faut terminer l’administration de la Solution TYRUKO pour la perfusion dans les 24 heures suivant la dilution. CRAINT LE GEL (voir la section 11 Conservation, stabilité et mise au rebut).
4.4 Administration
Dilution :
Produits parentéraux :
Observer l’asepsie en préparant la solution TYRUKO pour la perfusion intraveineuse. Chaque fiole ne contient qu’une dose et est réservée à un seul patient.
TYRUKO est un concentré incolore, clair ou légèrement opalescent. Avant la dilution et l’administration de TYRUKO, vérifier si la fiole contient des particules; si oui, ou si le liquide dans la fiole a changé de couleur, ne pas l’utiliser. Ne pas utiliser TYRUKO après la date de péremption figurant sur la boîte ou sur la fiole.
Pour préparer la solution, retirer, à l’aide d’une aiguille et d’une seringue stériles, 15 mL du concentré TYRUKO de la fiole. Injecter le concentré dans 100 mL de chlorure de sodium à 0,9 % injectable USP. On ne doit utiliser aucun autre diluant pour préparer la solution TYRUKO.
Inverser doucement la solution TYRUKO pour bien mélanger. Ne pas agiter. S’assurer qu’il n’y a pas de particules dans la solution avant l’administration.
Perfuser la solution pendant approximativement une heure. Surveiller les patients durant la perfusion et une heure après la fin de la perfusion pour s’assurer qu’ils ne présentent pas de signes ni de symptômes de réactions à la perfusion. Après les 12 premières doses de TYRUKO, les patients doivent continuer à être surveillés pendant la perfusion. Si les patients n’ont pas présenté de réactions à la perfusion, y compris d’hypersensibilité, la durée d’observation après l’administration de la dose peut être ajustée en fonction de la 13e perfusion et des suivantes, en fonction du jugement clinique.
Quand la perfusion est terminée, rincer le dispositif d’administration intraveineuse avec du chlorure de sodium à 0,9 % injectable USP. On ne doit pas administrer d’autres médicaments dans les Y de dérivation du dispositif ni mélanger d’autres médicaments avec TYRUKO.
4.5 Dose omise
Si une dose est omise, il faut administrer TYRUKO le plus tôt possible et poursuivre le traitement à la fréquence d’administration prescrite.
5 Surdosage
On n’a pas évalué suffisamment l’innocuité des doses supérieures à 300 mg. On n’a pas non plus déterminé la quantité maximale de TYRUKO (natalizumab pour injection) que l’on pouvait administrer sans danger.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois le nom de marque et la dénomination commune (ingrédient actif) ainsi que d’autres identifiants spécifiques au produit comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 2 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie | Forme pharmaceutique / | Ingrédients non médicinaux |
| d’administration | Concentration | |
| / Composition | ||
| Perfusion intraveineuse | Concentré à 300 mg par 15 mL | L-histidine, chlorhydrate de L-histidine monohydraté, polysorbate 80, chlorure de sodium, eau pour injection |
Le concentré TYRUKO (natalizumab pour injection) est offert dans une fiole stérile à usage unique renfermant 300 mg de natalizumab sans agent de conservation.
On trouve une fiole par boîte.
Une dose de 15 mL renferme également (pH 5,7):
131,49 mg de chlorure de sodium USP/Ph.Eur
6,36 mg de L-histidine USP/Ph.Eur
22,86 mg de chlorhydrate de L-histidine,
monohydraté, Ph.Eur
3,0 mg de polysorbate 80 USP /Ph.Eur
Eau pour préparations injectables USP/Ph.Eur
7 Mises en garde et précautions
Veuillez consulter l’Encadré sur les mises en garde et précautions importantes à la section 3.
Généralités
Il faut posséder un récent cliché d’imagerie par résonance magnétique (IRM) avant d’entreprendre le traitement par TYRUKO (natalizumab pour injection). Cette image peut être utile lorsqu’il s’agira de distinguer les futurs symptômes de la SEP de ceux de la LMP. Pour diagnostiquer la LMP, il faut procéder à une évaluation comprenant un examen IRM du cerveau; si cela est indiqué, on recommande une analyse du liquide céphalorachidien à la recherche d’ADN du virus JC (voir la section 7 Mises en garde et précautions, Infections).
Les patients à qui on a prescrit TYRUKO doivent être admis au programme de soutien Sandoz PLUS - qui est un registre des patients canadiens. Pour inscrire leurs patients au programme, les médecins doivent envoyer le formulaire d’inscription par télécopieur au 1 888 449-7673. Le programme de soutien Sandoz PLUS est un programme complet associant la prescription et l’administration de TYRUKO et le suivi des patients traités par ce médicament.
Formation pertinente : Les médecins qui prescrivent TYRUKO ainsi que les professionnels des soins de santé du programme de soutien Sandoz PLUS ont reçu une formation sur l’utilisation appropriée de TYRUKO, et les renseignements à leur intention sont mis à jour régulièrement. On s’attend à ce que les médecins informent leurs patients des risques et des bienfaits de ce médicament, et particulièrement des risques de LMP. Pendant leur traitement par TYRUKO, les patients doivent demeurer sous surveillance médicale, et le médecin qui prescrit le traitement doit les évaluer tous les six mois.
Après 24 mois de traitement, les médecins doivent renseigner les patients à nouveau sur les risques de TYRUKO, leur rappelant notamment que le risque de LMP augmente avec la durée du traitement. Les médecins doivent alors obtenir le consentement des patients à la poursuite du traitement. Après 24 mois de traitement, le patient, son ou sa partenaire ou son aidant(e) doivent recevoir de nouveau une formation sur la façon de reconnaître les premiers signes et symptômes de la LMP.
Cancérogenèse et mutagenèse
On n’a noté aucun effet clastogène ni mutagène du natalizumab dans le test d’Ames sur la détection d’aberrations chromosomiques chez l’humain. Le natalizumab n’a eu aucun effet sur les essais in vitro de prolifération des lignées tumorales humaines intégrine α4-positives et n’a entraîné aucune cytotoxicité. La transplantation de xénogreffes chez des modèles de souris SCID et de souris nude possédant deux lignées tumorales humaines intégrine α4-positives (leucémie, mélanome) n’a mis en évidence aucune accélération du rythme de croissance des tumeurs ni métastase par suite du traitement par le natalizumab (Voir 16 Toxicologie non clinique).
Sur une période de traitement de deux ans, on n’a observé aucune différence entre les patients sous natalizumab et ceux sous placebo dans la fréquence et la nature des tumeurs malignes. Cependant, il faudra avoir observé les patients pendant des périodes de traitement plus longues avant d’exclure la possibilité que TYRUKO soit tumorigène. Advenant une tumeur maligne, il faut interrompre le traitement par TYRUKO jusqu’à ce qu’un traitement antitumoral approprié ait été instauré. Le médecin traitant jugera alors si la reprise du traitement par TYRUKO présente un rapport avantages-risques acceptable.
Conduite de véhicules et utilisation de machines
Aucune étude n’a été effectuée pour évaluer les effets de natalizumab sur la capacité de conduire un véhicule et d’utiliser des machines. Toutefois, étant donné que des étourdissements ont très souvent été signalés pendant un traitement par natalizumab, il faut conseiller aux patients qui présentent cet effet d’éviter de conduire ou d’utiliser des machines jusqu’à la résolution des étourdissements.
Hématologique
Lors des essais cliniques, natalizumab a provoqué une augmentation des lymphocytes, des monocytes, des éosinophiles et des globules rouges nucléés en circulation. Au cours des essais cliniques de phase III, on a procédé à une numération globulaire toutes les 12 semaines. L’augmentation la plus importante touchait les lymphocytes, dont le nombre continuait à être élevé pendant 12 semaines après le début du traitement par natalizumab et atteignait un plateau vers la semaine 24. Malgré cette augmentation, le nombre moyen de cellules demeurait dans la normale. Les augmentations se sont maintenues durant toute la durée du traitement par natalizumab, mais elles étaient réversibles, les valeurs initiales étant habituellement rétablies dans les 16 semaines suivant l’administration de la dernière dose. On n’a observé aucune augmentation des neutrophiles. Natalizumab entraînerait de faibles diminutions de l’hémoglobinémie (baisse moyenne de 6,0 g/L), qui sont souvent passagères. Le taux d’hémoglobine est retourné à la valeur pré thérapeutique, habituellement dans les 16 semaines suivant l’administration de la dernière dose de natalizumab, et le changement n’était pas associé à des symptômes cliniques.
Des cas peu fréquents de thrombocytopénie et de purpura thrombocytopénique immunitaire (PTI) ont été signalés après la commercialisation du produit, dont certains étaient graves. Les symptômes de la thrombocytopénie peuvent comprendre des ecchymoses spontanées, des saignements anormaux et des pétéchies. Un retard dans le diagnostic et le traitement de la thrombocytopénie peut entraîner des séquelles graves et potentiellement mortelles. Si une thrombocytopénie est identifiée, l’arrêt du natalizumab doit être envisagé.
Hépatique
Dans le cadre de la pharmacovigilance, il y a eu de rares rapports faisant état d’une lésion hépatique cliniquement significative, y compris des élévations marquées de la concentration sérique des enzymes hépatiques et des élévations de la bilirubine totale, dès le sixième jour après la première dose; on a aussi signalé des cas où des signes de lésion hépatique sont apparus pour la première fois après l’administration de plusieurs doses. Chez certains patients, la lésion est réapparue après la reprise du traitement. Certains cas sont survenus en présence d’un trouble hépatique existant ou de l’administration d’autres médicaments associés à une lésion hépatique. Il convient donc de bien examiner les patients présentant des antécédents de troubles hépatiques ou d’alcoolisme ou suivant un traitement connu pour causer des lésions hépatiques avant d’entreprendre le traitement par natalizumab et de les suivre étroitement pour déceler l’apparition de lésions pendant ou après le traitement. L’élévation des transaminases et de la bilirubine en l’absence d’obstruction est généralement reconnue comme un prédicteur important de lésion hépatique grave pouvant entraîner la nécessité d’une transplantation hépatique ou le décès chez certains patients.
On doit interrompre l’administration de TYRUKO en présence d’ictère ou d’autres signes de lésion hépatique cliniquement significative, comme une élévation d’au moins 5 fois la norme de la concentration sérique des enzymes hépatiques, et évaluer soigneusement le patient. On arrêtera le traitement par TYRUKO de façon permanente si l’on ne peut identifier la cause de la lésion.
Immunitaire
Réactions d’hypersensibilité :
On a associé TYRUKO à des réactions d’hypersensibilité, qui sont apparues à la fréquence de 4 %, y compris des réactions généralisées graves (comme l’anaphylaxie) qui sont apparues chez < 1 % des patients. Ces réactions sont survenues généralement dans les deux heures qui ont suivi le début de la perfusion. Parmi les symptômes associés à ces réactions, notons : urticaire, étourdissements, fièvre, éruption cutanée, frissons, prurit, nausées, bouffées vasomotrices, hypotension, dyspnée et douleurs thoraciques. En général, ces réactions sont associées à la présence d’anticorps dirigés contre natalizumab. Le risque d’hypersensibilité était le plus élevé dans les cas suivants : premières perfusions, réexposition à natalizumab après une exposition initiale courte (maximum de trois perfusions) et longue période (trois mois ou plus) sans traitement.
En présence d’une réaction d’hypersensibilité, il y a lieu d’interrompre sans tarder l’administration de ce médicament et de mettre en place le traitement qui convient.
Les médecins doivent dire à leurs patients qu’il est très important de ne pas interrompre le traitement, surtout au cours des premiers mois.
Expérience post-commercialisation : On a signalé des réactions d’hypersensibilité associées à un ou plusieurs des signes et symptômes suivants : hypotension, hypertension, douleurs thoraciques, malaise pulmonaire et dyspnée.
Immunosuppression :
L’innocuité et l’efficacité de natalizumab en association avec des antinéoplasiques ou des immunosuppresseurs n’ont pas été établies. L’administration concomitante de ces médicaments avec natalizumab peut faire augmenter le risque d’infections, y compris d’infections opportunistes, comparativement au risque observé lors de l’administration de natalizumab seul. On a constaté aussi que le risque de LMP est plus élevé chez les patients ayant suivi un traitement immunosuppresseur avant de commencer à recevoir natalizumab (voir la section 2 Contre-indications).
Aucune étude n’a été réalisée pour évaluer l’efficacité et la sécurité de natalizumab lorsque les patients passent d’un traitement de fond ayant un effet immunosuppresseur à natalizumab. On ignore si les patients qui passent de ces traitements au TYRUKO présentent un risque accru de LEMP. Par conséquent, ces patients doivent être surveillés plus fréquemment, de la même manière que les patients qui passent d’un traitement immunosuppresseur à un traitement par TYRUKO (voir 7 Mises en garde et precautions, Infections, Dépistage de la LEMP par imagerie par résonance magnétique).
Dans des études cliniques portant sur d’autres affections que la SEP, des infections opportunistes (p. ex., pneumonie à Pneumocystis carinii, infections pulmonaires à Mycobacterium avium intracellulare, aspergillose bronchopulmonaire et infections à Burkholderia cepacia) ont été observées peu fréquemment chez les patients qui ont reçu natalizumab; certains de ces patients ont reçu des immunosuppresseurs en même temps (voir la section 8 Effets indésirables). Dans les études cliniques pivots (1801 et 1802), le traitement concomitant des poussées par l’administration de corticostéroïdes pendant une courte période n’a pas été associé à une augmentation de la fréquence des infections chez les patients traités par natalizumab comparativement à ceux qui ont reçu le placebo.
Vaccinations :
Lors d’une étude ouverte à répartition aléatoire, menée auprès de 60 patients atteints d’une SEP rémittente pour vérifier la réponse immunitaire au tétanos, les titres d’anticorps post- vaccination étaient moins élevés chez les patients traités par natalizumab que chez les sujets témoins (analyse fondée sur les 40 sujets [67 %] disponibles pour l’analyse de la réponse primaire) et on a observé une réponse immunitaire humorale moindre et plus lente au néoantigène (hémocyanine de patelle) [analyse fondée sur les 42 sujets (70 %) disponibles pour l’analyse de la réponse primaire]. La signification clinique de ces observations demeure inconnue. Aucune étude sur des vaccins vivants n’a été réalisée.
Infections
Leucoencéphalopathie multifocale progressive :
L’emploi de natalizumab a été associé à une augmentation du risque de leucoencéphalopathie multifocale progressive (LMP), infection opportuniste causée par le virus de virus JC. La LMP peut entraîner une incapacité grave ou le décès.
Risque de LMP
On a repéré trois facteurs qui accroissent le risque de LMP chez les patients traités par TYRUKO:
- la présence d’anticorps anti-VJC (seul un test validé pour VJC peut être utilisé pour la détection des anticorps anti-VJC, voir Test de détection des anticorps anti-VJC);
- la durée prolongée du traitement, surtout au-delà de 24 mois; et
- un traitement immunosuppresseur antérieur, indépendamment de la durée du traitement par TYRUKO.
L’algorithme d’estimation du risque de LMP (Figure 1) illustre l’incidence de LMP selon la présence ou l’absence d’anticorps anti-VJC, la prise antérieure ou non d’immunosuppresseurs et la durée du traitement (par année de traitement) et stratifiée en fonction de l’index d’anticorps anti-VJC (voir Test de détection des anticorps anti-VJC). Les taux estimatifs sont prospectifs par intervalles d’un an (c’est-à-dire que le risque correspondant à une durée d’exposition à natalizumab de 25 à 36 mois est le risque de LMP estimé pour l’année suivante pour les patients traités pendant 24 mois par natalizumab). La durée du traitement pour chaque patient est prise en considération et tient compte des abandons.
Le risque de LMP est significativement plus faible chez les sujets qui n’ont pas d’anticorps anti-VJC. Les sujets qui présentent les trois facteurs de risque (séropositivité des anticorps anti-VJC plus prise antérieure d’immunosuppresseurs plus durée de traitement supérieure à deux ans) sont plus susceptibles de contracter une LMP. Chez les patients qui n’ont pas pris d’immunosuppresseurs, l’index d’anticorps anti-VJC définit davantage le risque de LMP. Un index inférieur ou égal à 0,9 est associé à une incidence de LMP inférieure à 1/1 000; l’incidence augmente de façon substantielle au-delà de 1,5. Il faut peser soigneusement les risques et les avantages de poursuivre le traitement chez les patients qui présentent les trois facteurs de risque de LMP ou chez les patients qui n’ont pas pris
d’immunosuppresseurs auparavant dont l’index d’anticorps dépasse 1,5 et qui sont traités par natalizumab depuis plus de deux ans.
Figure 1 – Algorithme d’estimation du risque de LMP
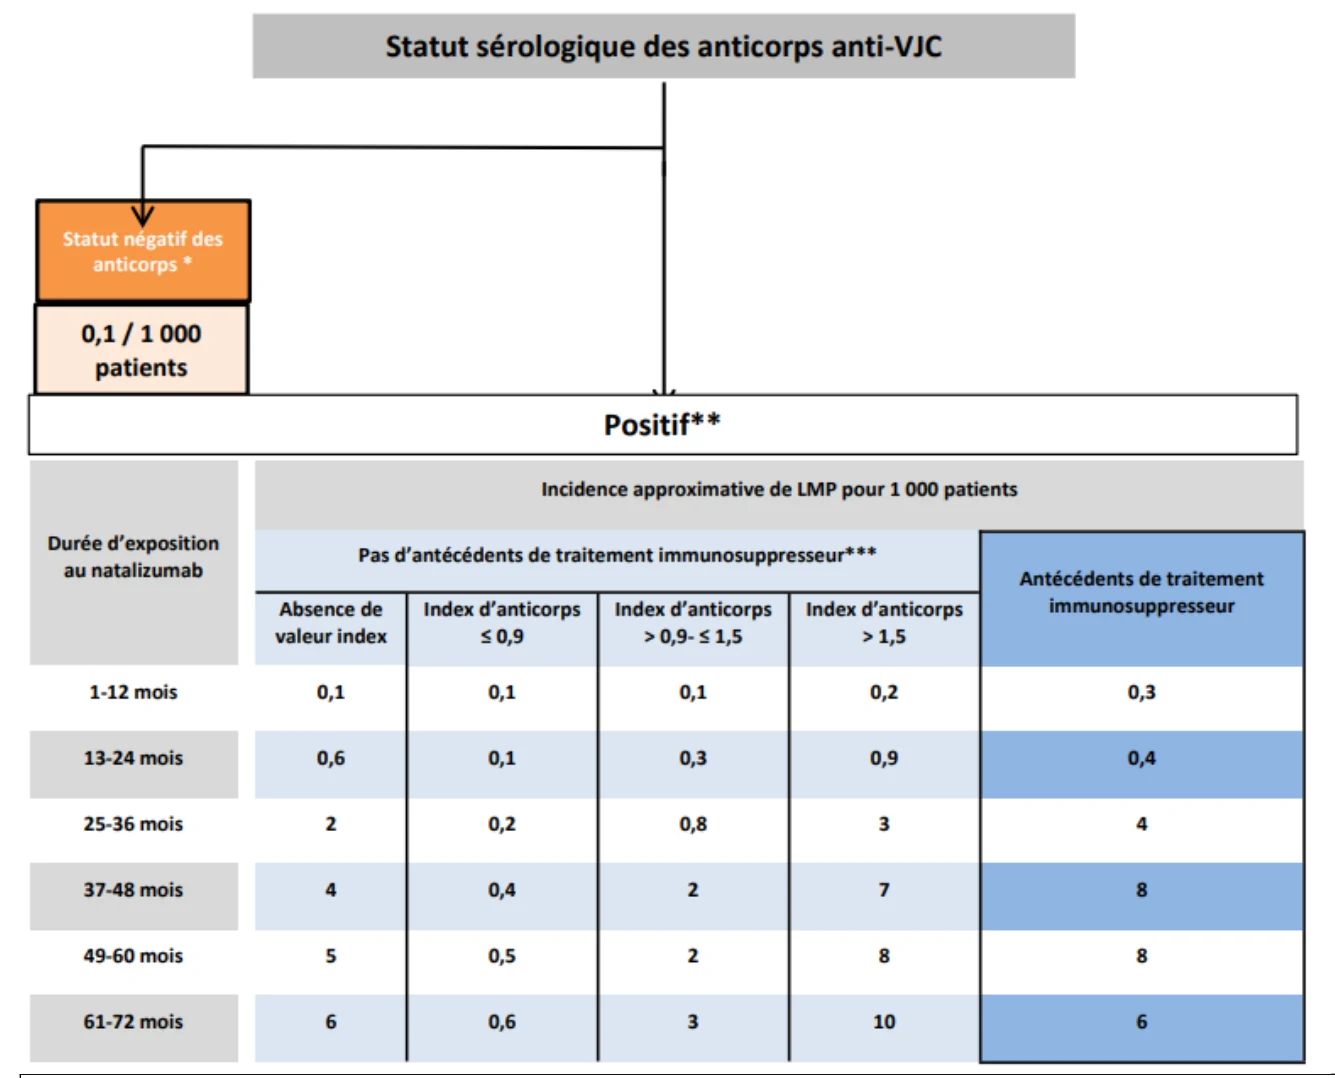
* Les taux d’incidence de LMP en l’absence d’anticorps anti-VJC sont basés sur les données de pharmacovigilance pour environ 125 000 patients exposés à natalizumab.
** Les taux d’incidence approximatifs en présence d’anticorps anti-VJC sont basés sur la cohorte de 21 696 patients qui ont participé à trois études observationnelles (STRATIFY-2, TOP et TYGRIS) et à une étude clinique (STRATA). *** Dans la plupart des cas, les antécédents de traitement immunosuppresseur dans ces études concernaient les cinq produits suivants : mitoxantrone, méthotrexate, azathioprine, cyclophosphamide et mycophénolate.
Les chiffres provenant des études d’observation et de l’étude clinique concordaient avec ceux issus des données post-commercialisation.
Test de détection des anticorps anti-VJC
Une infection par le virus JC est nécessaire pour qu’il y ait survenue d’une LMP. Un résultat négatif au test de détection des anticorps anti-VJC indique qu’aucune exposition au virus JC n’a été décelée; le risque de LMP demeure présent chez ces patients en raison de la possibilité d’une nouvelle infection par le VJC, d’une fluctuation du statut des anticorps ou d’un résultat faussement négatif. Aux fins de l’évaluation du risque, un patient dont le résultat au test de détection des anticorps anti-VJC est positif à n’importe quel moment est considéré comme séropositif, indépendamment du résultat des analyses antérieures ou subséquentes.
Il est recommandé de vérifier la concentration sérique d’anticorps anti-VJC (à l’aide d’un test validé pour VJC ; voir les détails ci-dessous) avant d’instaurer un traitement par natalizumab ou chez les patients sous natalizumab n’ayant pas fait l’objet d’une analyse d’anticorps et de répéter le test chez les patients séronégatifs et chez les patients séropositifs qui ont un index d’anticorps plus faible, car le statut sérologique ou l’index peuvent changer. On recommande également de faire repasser le test tous les six mois aux patients séronégatifs ainsi qu’aux patients qui ont un index plus bas et qui n’ont pas pris d’immunosuppresseurs au préalable. Le risque de LMP demeure présent chez les sujets séronégatifs en raison de la possibilité d’une nouvelle infection par le virus JC, de séroconversion ou de faux négatifs. Lors d’une étude longitudinale menée après la commercialisation du produit, où on a surveillé la présence d’anticorps anti-VJC sur une période de 18 mois, le taux de séroconversion (passage de séronégativité à séropositivité) était de 11 % par année. L’analyse doit se faire uniquement à l’aide d’un test ELISA validé pour l’utilisation dans le contexte de la sclérose en plaques.
Veuillez vous connecter à l’aide de ce lien : https://immunowell-jcv-portal.com pour plus de détails sur le service de détection des anticorps anti-JCV destiné aux patients qui envisagent ou suivent un traitement par Tyruko.
Le test de détection des anticorps anti-VJC (ELISA) ne doit pas servir à diagnostiquer la LMP. La plasmaphérèse (PLEX) ou l’injection intraveineuse d’immunoglobulines (Ig) peut fausser l’interprétation du test de détection des anticorps anti-VJC. Il faut éviter d’effectuer la recherche d’anticorps anti-VJC pendant la plasmaphérèse ou au cours des deux semaines suivant la plasmaphérèse, à cause du retrait des anticorps du sérum, ou dans les six mois qui suivent l’injection d’Ig, intervalle correspondant à cinq fois la demi-vie des immunoglobulines.
Détection d’une LMP au moyen de l’imagerie par résonance magnétique (IRM)
Il faut disposer d’un récent cliché IRM avant de prescrire TYRUKO. Les examens préthérapeutiques (p. ex., IRM) peuvent s’avérer utiles dans l’évaluation des patients qui affichent des signes ou des symptômes évoquant une LMP. Une surveillance plus fréquente (à intervalles de trois à six mois) est à envisager pour les sujets à plus haut risque, soit :
- les patients qui présentent les trois facteurs de risque de LMP (séropositivité pour les anticorps anti-VJC plus exposition à natalizumab pendant plus de deux ans plus prise antérieure d’immunosuppresseurs);
- les patients qui ont un index d’anticorps anti-VJC supérieur à 1,5, sans antécédents de traitement immunosuppresseur, et une durée de traitement dépassant deux ans.
Une LMP en l’absence de symptômes peut être décelée sur un cliché IRM et doit être confirmée par la présence d’ADN du VJC dans le LCR ou par biopsie cérébrale.
Dépistage d’une LMP
Les symptômes typiques de la LMP sont variés, évoluent sur une période de quelques jours ou semaines et peuvent inclure une faiblesse progressive unilatérale, la maladresse des membres, une perturbation de la vue et des changements au niveau de la pensée, de la mémoire et de l’orientation entraînant de la confusion et des changements de personnalité. Il faut cesser immédiatement l’administration de TYRUKO au premier signe ou symptôme évoquant une LMP.
Les professionnels de la santé doivent être particulièrement à l’affût de symptômes propres à la LMP mais dont le patient ne s’aperçoit pas (symptômes cognitifs ou psychiatriques, par exemple). Il faut aussi conseiller au patient de renseigner son ou sa partenaire ou son aidant(e) sur son traitement, car ces personnes peuvent remarquer des symptômes dont le patient n’est pas conscient.
Il faut continuer à surveiller l’apparition d’une LMP tant que le patient continue à recevoir TYRUKO et pendant une période de six mois suivant l’arrêt du traitement. Des cas de LMP ont été signalés après l’arrêt du traitement par natalizumab chez des patients dont les résultats d’examens et d’analyses n’avaient pas évoqué la présence d’une LMP au moment de l’arrêt du traitement. Les patients et les professionnels de la santé doivent continuer à surveiller l’apparition de tout nouveau signe ou symptôme évoquant une LMP possible pendant environ six mois après l’arrêt du traitement par TYRUKO (voir 7 Mises en garde et précautions, Arrêt du traitement par TYRUKO ci-dessous).
Après deux ans de traitement, le médecin doit renseigner le patient à nouveau sur les risques de TYRUKO, surtout en ce qui a trait à l’augmentation du risque de LMP dans le cadre d’un traitement de plus longue durée. Le médecin doit obtenir le consentement du patient à la poursuite du traitement. Après deux ans de traitement, le patient, son ou sa partenaire ou l’aidant(e) doivent recevoir de nouveau une formation sur la façon de reconnaître les premiers signes et symptômes de la LMP.
On doit interrompre le traitement par TYRUKO dès l’apparition de tout signe ou symptôme évoquant une LMP et procéder sans tarder à une évaluation du patient qui comprend notamment un examen d’imagerie par résonance magnétique (IRM) du cerveau. Lorsque cela est indiqué, on recommande de procéder à une analyse du liquide céphalorachidien à la recherche d’ADN du virus JC pour confirmer le diagnostic de LMP. Si les résultats des premiers examens sont négatifs et qu’on continue de soupçonner la présence de LMP, on ne doit pas reprendre le traitement; il convient aussi de refaire les examens.
Il faut demander aux patients qui reçoivent TYRUKO de signaler tout nouveau signe ou symptôme neurologique à leur médecin.
On ne sait pas quelles interventions pourraient prévenir la LMP de façon fiable ou la traiter adéquatement. On ne sait pas non plus si le dépistage précoce de la LMP et l’arrêt du traitement par TYRUKO atténuent l’impact de cette maladie. En période post-commercialisation, la détection précoce de la LMP et l’arrêt immédiat du traitement par natalizumab peuvent avoir joué un rôle dans l’amélioration des taux de survie par suite de LMP par rapport à ce que l’on a observé en présence de LMP dans les essais cliniques de natalizumab effectués avant l’approbation de ce médicament. On a eu recours à la plasmaphérèse thérapeutique pour réduire les concentrations sériques de natalizumab. Veuillez vous reporter à la section LMP et SIRI (syndrome inflammatoire de restauration immunitaire) ci-dessous.
On ne sait pas avec certitude si le risque de LMP est plus élevé chez les patients atteints de SEP qui reçoivent natalizumab en association avec l’interféron bêta que chez ceux qui prennent natalizumab seulement. TYRUKO ne doit pas s’employer en association avec d’autres immunosuppresseurs ou immunomodulateurs, peu importe la classe à laquelle ces derniers médicaments appartiennent.
LMP et SIRI (syndrome inflammatoire de restauration immunitaire)
Chez les patients traités par natalizumab et atteints de LMP, on a constaté l’apparition du syndrome inflammatoire de restauration immunitaire (SIRI) après l’arrêt du traitement ou le retrait de natalizumab de l’organisme par plasmaphérèse thérapeutique; ce syndrome peut entraîner des complications neurologiques graves. Chez les patients ayant subi une plasmaphérèse, on
a signalé ce syndrome dans les jours, voire les semaines qui ont suivi. Le SIRI se présente comme une détérioration, qui peut être rapide, de l’état neurologique du patient après le rétablissement soudain de sa fonction immunitaire. Il peut entraîner des complications neurologiques graves et même la mort du patient. Il convient donc de surveiller l’apparition du syndrome inflammatoire de restauration immunitaire et d’entreprendre le traitement approprié de la réaction inflammatoire associée touchant le cerveau.
Neuronopathie des cellules granulaires (NCG) due au VJC :
Le VJC provoque également une neuronopathie des cellules granulaires (NCG), qui a été signalée chez des sujets traités par natalizumab. Les symptômes de la NCG due au VJC comprennent l’incoordination, une démarche progressivement instable (ataxie), ainsi qu’un empâtement et un ralentissement de la parole joints à la perturbation du rythme de l’élocution (dysarthrie). La marche à suivre pour le diagnostic et la prise en charge de la NCG due au VJC est la même que pour la LMP (voir la section 8 Effets indésirables, 8.5 Effets indésirables observés après la commercialisation, Infections).
Infections herpétiques :
Natalizumab accroît le risque d’encéphalite et de méningite causées par le virus de l’herpès ou le virus varicelle-zona. Depuis la commercialisation du produit, des cas graves, menaçant le pronostic vital et entraînant parfois le décès, ont été signalés chez des patients atteints de la sclérose en plaques et recevant natalizumab. Dans ces cas, la confirmation obtenue au laboratoire était basée sur la détection de l’ADN viral dans le liquide céphalorachidien lors du test d’amplification par la polymérase (PCR). La durée du traitement par natalizumab avant la survenue de la méningo-encéphalite variait, allant de quelques mois à plusieurs années. Il faut surveiller l’apparition de signes et symptômes de méningo-encéphalite chez les patients recevant TYRUKO. Advenant la survenue d’une encéphalite ou méningite herpétique, il faut interrompre le traitement par TYRUKO et administrer un traitement approprié pour la méningo-encéphalite herpétique.
La nécrose rétinienne aiguë (NRA) est une infection virale fulminante de la rétine causée par la famille des herpès-virus (p. ex., le virus varicelle-zona). Une NRA a été observée chez des patients traités par natalizumab; cette infection peut provoquer la cécité. Les sujets qui ont des symptômes oculaires comme une baisse de l’acuité visuelle, une rougeur ou une douleur aux yeux doivent être soumis à un examen de la rétine à la recherche d’une NRA. On envisagera l’arrêt de TYRUKO chez les sujets qui reçoivent un diagnostic clinique de NRA (voir la section 8 Effets indésirables, 8.5 Effets indésirables observés après la commercialisation, Herpès).
Autres infections opportunistes :
Les médecins doivent être conscients de la possibilité que d’autres infections opportunistes surviennent pendant le traitement par TYRUKO (y compris chez les patients sans comorbidité ou en l’absence d’un traitement concomitant) et doivent en tenir compte lors du diagnostic différentiel des infections apparaissant chez les patients sous natalizumab. Des cas graves, menaçant le pronostic vital et menant parfois au décès, ont été signalés. Si l’on soupçonne la présence d’une infection opportuniste, il faut cesser temporairement l’administration de TYRUKO jusqu’à ce que des évaluations supplémentaires permettent d’exclure ce type d’infection. Si une infection opportuniste est diagnostiquée chez un patient recevant TYRUKO, il faut attendre que l’infection soit guérie avant de recommencer l’administration de TYRUKO, et le médecin traitant devra juger que le rapport avantages-risques associé à la reprise du traitement par TYRUKO est acceptable.
Arrêt du traitement par TYRUKO:
Le médecin qui décide d’interrompre le traitement par natalizumab doit savoir que le natalizumab demeure dans le sang et qu’il a des effets pharmacodynamiques (p. ex., augmentation des lymphocytes) qui se prolongent sur environ 12 semaines après la dernière dose. L’instauration d’autres traitements pendant cette période donnera lieu à une exposition concomitante au natalizumab. Dans le cas de médicaments comme l’interféron et l’acétate de glatiramère, une exposition concomitante de cette durée n’a pas compromis l’innocuité lors des essais cliniques. On ne possède pas de données concernant l’exposition concomitante au natalizumab chez des patients atteints de SEP entreprenant un traitement immunosuppresseur. L’utilisation de médicaments de cette catégorie peu après l’arrêt du traitement par natalizumab pourrait provoquer un effet immunosuppresseur additif. Il faut évaluer chaque cas individuellement et envisager une période d’épuration au besoin. Lors des essais cliniques, les corticothérapies de courte durée utilisées pour traiter les poussées n’ont pas été associées à une fréquence accrue d’infections.
Santé reproductive : Potentiel des femmes et des hommes
On ignore si TYRUKO peut nuire au potentiel de reproduction (voir la section 7.1.1 Femmes enceintes.
Fertilité
Voir 16 Toxicologie non clinique.
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude comparative rigoureuse n’a évalué le traitement par natalizumab chez la femme enceinte. Dans les études cliniques avant commercialisation, l’ampleur de l’exposition est très limitée.
Des cas de thrombocytopénie et d’anémie chez des nourrissons nés de femmes exposées au natalizumab pendant la grossesse ont été signalés après la commercialisation. Il est recommandé de surveiller la numération plaquettaire, l’hémoglobine et l’hématocrite chez les nouveau-nés de femmes exposées au natalizumab pendant la grossesse.
Comme les études de reproduction chez l’animal ne permettent pas toujours de prédire les effets chez l’humain, on ne doit utiliser ce médicament chez une femme enceinte que si elle en a clairement besoin. Si une femme devient enceinte pendant qu’elle prend TYRUKO, il faut songer à interrompre le traitement par TYRUKO.
Les études de reproduction chez le singe et le cobaye n’ont donné aucune indication d’effets tératogènes ni d’effets sur la survie et la croissance de la progéniture à des doses pouvant atteindre 30 mg/kg (soit sept fois la dose clinique administrée à l’humain, compte tenu du poids respectif). Dans l’une des cinq études où des guenons et des cobayes femelles ont reçu le médicament pendant la gestation, le pourcentage d’avortements chez les guenons traitées (30 mg/kg) était de 33 % comparativement à 17 % chez les animaux témoins. On n’a pas noté d’effets sur le taux d’avortements dans les autres études. Une étude réalisée sur des guenons macaques gravides qui ont reçu 2,3 fois la dose clinique a mis en évidence des modifications chez le fœtus liées au natalizumab : anémie légère, baisse de la numération plaquettaire, augmentation du poids de la rate et diminution du poids du foie et du thymus liée à une augmentation de l’hématopoïèse extramédullaire dans la rate, à l’atrophie du thymus et à la diminution de l’hématopoïèse dans le foie. On a aussi constaté une réduction de la numération plaquettaire chez les petits de mères qui avaient reçu du natalizumab à raison de sept fois la dose clinique. Cet effet s’est cependant annulé après la clairance du natalizumab. On n’a pas noté de signes d’anémie chez ces petits.
7.1.2 Femmes qui allaitent
On a détecté la présence de natalizumab dans le lait maternel. Pour cette raison et vu le risque d’effets indésirables graves chez le nourrisson, il faut décider soit d’interrompre l’allaitement soit d’arrêter le traitement par natalizumab en tenant compte de l’importance du médicament pour la mère.
7.1.3 Enfants
Enfants (moins de 18 ans) : L’innocuité et l’efficacité de natalizumab chez les enfants atteints de SEP n’ont pas été établies. Par conséquent, Santé Canada n’a pas autorisé d’indication pour l’usage pédiatrique (voir 1.1 Enfants).
7.1.4 Personnes âgées
Personnes âgées (plus de 65 ans) : Les études cliniques sur natalizumab ne comptaient pas suffisamment de patients âgés pour que l’on puisse déterminer s’ils répondent différemment des patients plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables graves le plus souvent signalés durant le traitement par natalizumab (natalizumab) au cours des études cliniques étaient les suivants : infections (3,2 % c. 2,6 % pour le placebo, y compris infections urinaires [0,8 % c. 0,3 %] et pneumonie [0,6 % c. 0 %]); réactions d’hypersensibilité aiguës (1,1 % c. 0,3 %, y compris anaphylaxie et réactions anaphylactoïdes [0,8 % c. 0 %]); dépression (1,0 % c. 1,0 %, y compris idées suicidaires [0,6 % c. 0,3 %]); et cholélithiase (1,0 % c. 0,3 %) [voir la section 7 Mises en garde et précautions, Immunitaire, Réactions d’hypersensibilité].
Les effets indésirables le plus souvent signalés et ayant mené à l’interruption du traitement par natalizumab étaient l’urticaire (1 %) et d’autres réactions d’hypersensibilité (1 %) [voir la section 7 Mises en garde et précautions, Immunitaire, Réactions d’hypersensibilité].
On a signalé des cas de LMP dans les études cliniques. La LMP peut entraîner une incapacité grave ou le décès (voir la section 7 Mises en garde et précautions, Infections, Leucoencéphalopathie multifocale progressive).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Dans les essais comparatifs (placebo) menés auprès de 1 617 patients atteints de sclérose en plaques traités par natalizumab, la fréquence des effets courants était semblable chez les patients traités par natalizumab et chez ceux qui ont reçu le placebo. Des effets indésirables menant à l’interruption du traitement sont survenus chez 5,8 % des patients qui ont reçu natalizumab et chez 4,8 % de ceux qui ont reçu le placebo. On trouvera au Tableau 3 la liste des effets, par système et appareil, et leur fréquence dans le groupe de patients ayant reçu natalizumab.
Tableau 3 – Totalité des effets indésirables observés dans des études contrôlées par placebo sur la SEP survenant à une fréquence ≥ 1,0 % dans le groupe ayant reçu natalizumab et à une fréquence dans le groupe ayant reçu natalizumab supérieure de 0,5 % à la fréquence observée dans le groupe sous placebo
| natalizumab | Placebo | |
| n = 1 617 | n = 1 135 | |
| (%) | (%) | |
Troubles des systèmes sanguin et lymphatique Anémie | 30 (1,9 %) | 14 (1,2 %) |
Cardiopathies Tachycardie | 23 (1,4 %) | 9 (0,8 %) |
Troubles gastro-intestinaux Douleurs abdominales | 75 (4,6 %) | 43 (3,8 %) |
Troubles généralisés et affections au point d’administration Fatigue Œdème périphérique Douleurs thoraciques Frissons Perte de poids | 445 (27,5 %) 62 (3,8 %) 58 (3,6 %) 55 (3,4 %) 27 (1,7 %) | 305 (26,9 %) 25 (2,2 %) 35 (3,1 %) 12 (1,1 %) 11 (1,0 %) |
Lésions, empoisonnement et complications de la procédure d’administration Lésions aux membres Brûlures thermiques | 38 (2,4 %) 29 (1,8 %) | 20 (1,8 %) 12 (1,1 %) |
Troubles du système immunitaire Allergies saisonnières | 58 (3,6 %) | 35 (3,1 %) |
Infections et infestations Influenza Sinusite Infection virale des voies respiratoires supérieures Pharyngite Gastroentérite Amygdalite Infection de la vessie Herpes zoster Infection des voies respiratoires Gingivite | 225 (13,9 %) 184 (11,4 %) 134 (8,3 %) 125 (7,7 %) 56 (3,5 %) 51 (3,2 %) 38 (2,4 %) 33 (2,0 %) 30 (1,9 %) 18 (1,1 %) | 146 (12,9 %) 122 (10,7 %) 88 (7,8 %) 59 (5,2 %) 21 (1,9 %) 23 (2,0 %) 16 (1,4 %) 16 (1,4 %) 15 (1,3 %) 6 (0,5 %) |
Troubles de l’appareil locomoteur et du tissu conjonctif Crampes musculaires Œdème des articulations | 82 (5,1 %) 32 (2,0 %) | 42 (3,7 %) 13 (1,1 %) |
Troubles du système nerveux Céphalées Dysesthésie Céphalées dues à la sinusite | 634 (39,2 %) 42 (2,6 %) 38 (2,4 %) | 436 (38,4 %) 23 (2,0 %) 19 (1,7 %) |
Troubles psychiatriques Humeur dépressive | 37 (2,3 %) | 16 (1,4 %) |
Troubles de l’appareil reproducteur et des seins Irrégularité des règles | 37 (2,3 %) | 12 (1,1 %) |
Troubles respiratoires, thoraciques et du médiastin Toux Congestion des sinus Épistaxis | 130 (8,0 %) 51 (3,2 %) 28 (1,7 %) | 81 (7,1 %) 22 (1,9 %) 13 (1,1 %) |
Troubles vasculaires Hématomes | 17 (1,1 %) | 6 (0,5 %) |
Information supplémentaire :
Hypersensibilité :
Depuis la commercialisation du produit, on a signalé des réactions d’hypersensibilité, notamment des cas d’hypotension, d’hypertension, de douleurs thoraciques, de malaise pulmonaire, de dyspnée et d’œdème de Quincke, ainsi que des symptômes plus courants tels qu’une éruption cutanée et l’urticaire.
C’est le chercheur qui a établi la fréquence des réactions d’hypersensibilité en déterminant si l’effet secondaire était en fait de l’urticaire ou une réaction allergique et en utilisant des termes tels que : urticaire, démangeaisons, bouffées vasomotrices, réactions d’hypersensibilité ou réactions anaphylactoïdes. Dans des études cliniques comparatives menées auprès de patients atteints de SEP, les réactions d’hypersensibilité ont pu toucher jusqu’à 4 % des patients. On a noté des réactions graves d’hypersensibilité généralisée (p. ex., anaphylaxie et réactions anaphylactoïdes) chez < 1 % (étude 1801 : 5/627) des patients atteints de SEP. Les réactions d’hypersensibilité sont habituellement survenues dans les deux heures qui ont suivi le début de la perfusion.
Immunogénicité :
On a associé les anticorps anti-natalizumab persistants (détectés en deux occasions distantes d’au moins six semaines) à une diminution de l’efficacité de natalizumab et à une augmentation de la fréquence des réactions d’hypersensibilité. Chez la majorité des patients qui ont présenté des anticorps persistants, ces anticorps ont commencé à apparaître vers la semaine 12.
Dans les études cliniques comparatives sur des patients atteints de SEP, environ 6 % des patients ont présenté des anticorps anti-natalizumab persistants. On a constaté la présence d’anticorps en une seule occasion chez 4 % des patients. Les autres réactions liées à la perfusion et associées aux anticorps persistants étaient les frissons, les nausées, les vomissements et les bouffées vasomotrices. Chez environ 90 % des patients qui ont présenté des anticorps persistants dans les études cliniques d’une durée de deux ans, ces anticorps sont apparus vers la semaine 12.
Si, après trois mois de traitement par natalizumab, on soupçonne la présence d’anticorps persistants, ou si l’on traite un patient qui a déjà subi une courte exposition à natalizumab et qui a passé de longues périodes sans traitement, on doit faire faire des épreuves de dépistage de ces anticorps. On peut déceler et confirmer la présence d’anticorps par des essais séquentiels. Les anticorps décelés au début du traitement (p. ex., dans les six premiers mois) peuvent être passagers et disparaître avec la poursuite du traitement. On recommande de répéter l’épreuve de dépistage dans les six semaines à trois mois après les premiers résultats positifs afin de confirmer la persistance des anticorps et, si c’est le cas, d’interrompre le traitement par natalizumab (voir Figure 2).
Les patients ayant reçu seulement une ou deux doses de natalizumab avant une période prolongée sans traitement sont plus susceptibles de présenter des anticorps anti-natalizumab et des réactions d’hypersensibilité lors de la réexposition au produit. Étant donné qu’on a observé une réduction de l’efficacité de natalizumab et une fréquence accrue de réactions d’hypersensibilité chez les patients présentant des anticorps persistants contre natalizumab, il est conseillé d’envisager des épreuves de dépistage pour vérifier si des anticorps persistants sont présents avant de réinstaurer le traitement à la suite d’un congé thérapeutique prolongé.
Pour obtenir de l’information sur la disponibilité et le lieu des laboratoires où l’on fait ces épreuves de dépistage, on peut communiquer avec Sandoz PLUS au 1 888 449-7673.
Figure 2 – Fréquence des poussées chez un sujet avant et après la détection d’anticorps persistants – Étude 1801
Infections :
Dans les études cliniques comparatives chez des patients atteints de SEP, le taux d’infections était d’environ 1,5 par année-patient, tant chez les patients qui ont reçu natalizumab que chez ceux qui ont pris le placebo. La nature des infections était généralement semblable dans les deux groupes. La majorité des patients n’ont pas interrompu leur traitement par natalizumab durant ces infections, et un traitement approprié en a permis la guérison.
On a signalé des cas de LMP dans des études cliniques (voir les sections 7 Mises en garde et précautions, Infections, et 8.1 Aperçu des effets indésirables).
Dans d’autres études cliniques, on a signalé des infections opportunistes, dont certaines ont été mortelles. Bien que l’on ne puisse exclure un lien causal avec le natalizumab, il est raisonnable de conclure que les affections associées et les médicaments administrés en concomitance ont pu jouer un rôle important dans l’apparition de ces infections. Si une infection opportuniste grave apparaît, il faut interrompre le traitement par natalizumab jusqu’à la guérison de l’infection.
Il faut attendre que l’infection soit guérie avant de recommencer l’administration de natalizumab et le médecin traitant devra juger que le rapport avantages-risques associé à la reprise du traitement par natalizumab est acceptable (voir la section 7 Mises en garde et précautions, Infections, Autres infections opportunistes).
Dans les études cliniques, on a constaté un nombre légèrement plus élevé d’infections herpétiques chez les patients qui ont reçu le natalizumab que chez ceux qui ont reçu le placebo. Depuis la commercialisation du produit, on a signalé de rares cas graves, y compris des cas d’encéphalite et de méningite; certains de ces cas ont mis la vie du patient en danger et ont parfois entraîné son décès. Si une infection herpétique grave devait se manifester, il faut interrompre le traitement par natalizumab jusqu’à ce qu’on ait traité cette infection.
On peut instaurer une corticothérapie de courte durée en association avec natalizumab. Des 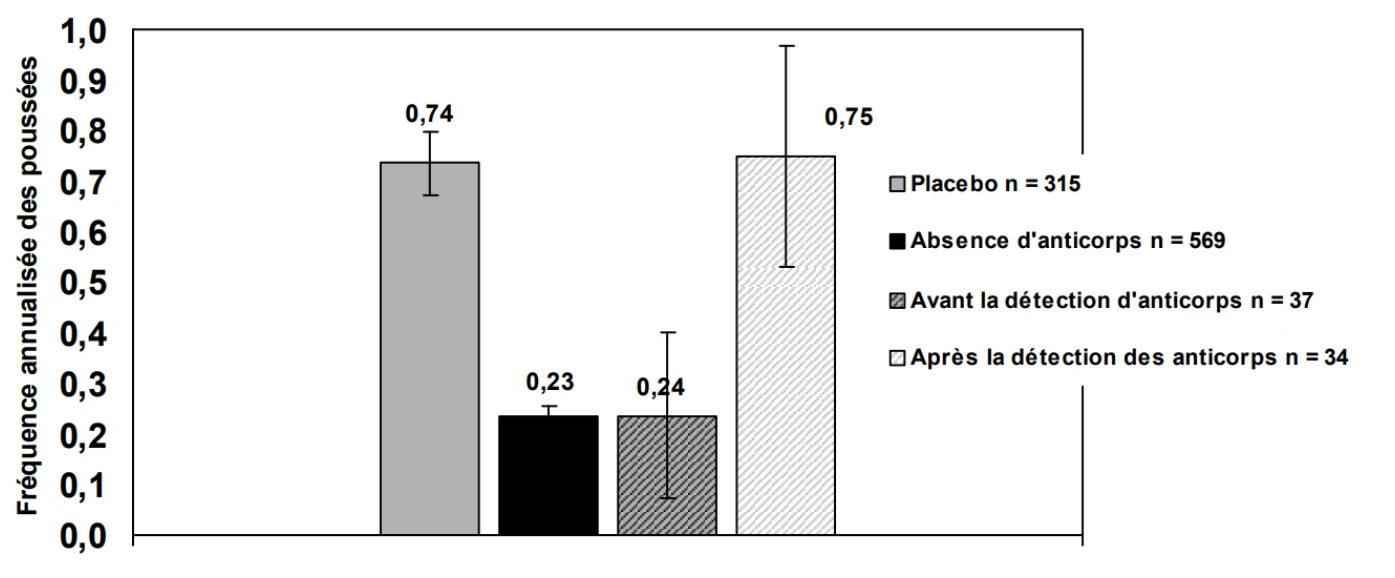 études cliniques de phase III sur la SEP n’ont pas indiqué de lien entre un bref traitement concomitant des poussées par des corticostéroïdes et une augmentation de la fréquence des infections chez les patients traités par natalizumab comparativement à ceux qui recevaient un placebo.
Réactions liées à la perfusion :
Dans les études cliniques, une réaction liée à la perfusion était définie comme tout effet indésirable qui survient dans les deux heures suivant le début de la perfusion. Ces effets ont été notés chez 23,1 % des patients atteints de SEP et traités par natalizumab (18,7 % pour le placebo). Parmi les effets signalés plus souvent avec natalizumab qu’avec le placebo, notons les suivants : céphalées, étourdissements, fatigue, urticaire, prurit et frissons.
Tumeurs malignes :
Sur une période de traitement de deux ans, on n’a observé aucune différence entre les patients sous natalizumab et ceux sous placebo dans la fréquence et la nature des tumeurs malignes. Cependant, il faudra avoir observé les patients pendant des périodes de traitement plus longues avant d’exclure la possibilité que natalizumab soit tumorigène. Advenant la survenue d’une tumeur maligne, il faut interrompre le traitement par TYRUKO jusqu’à ce qu’un traitement antitumoral approprié ait été instauré. Le médecin traitant jugera alors si la reprise du traitement par TYRUKO présente un rapport avantages-risques acceptable.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables présentés par < 1 % des sujets du groupe natalizumab et dont la fréquence dans ce groupe était supérieure d’au moins 0,1 % à celle qu’on a observée dans le groupe placebo figurent ci-dessous :
Troubles des systèmes sanguin et lymphatique : Anémie, thrombocytopénie, leucocytose
Cardiopathies : Tachycardie, angine de poitrine
Troubles des oreilles et du labyrinthe : Vertiges
Troubles gastro-intestinaux : Flatulences, douleurs abdominales hautes, distension abdominale, malaises épigastriques
Troubles généralisés et affections au point d’administration : Sensation de chaleur, œdème périphérique, léthargie, impression de se sentir anormal, érythème au point de perfusion, douleurs, soif, hyperpyrexie, prurit au point de perfusion
Troubles du système immunitaire : Hypersensibilité, réaction anaphylactoïde, réaction anaphylactique
Infections et infestations : Leucoencéphalopathie multifocale progressive, pharyngite, sinusite, herpès, zona, rhinite infectieuse, infection bronchique, gastroentérite, abcès cutanés et sous-cutanés, furoncles, pharyngite streptococcique, infection de la vessie, abcès aux seins, dermatite infectée, infection virale herpétique, infection orale, pharyngite virale, infection dentaire, infection urinaire
Lésions, empoisonnement et complications de la procédure d’administration : Surdosage
Anomalies des résultats des épreuves de laboratoire : Augmentation de l’aspartate aminotransférase, augmentation des neutrophiles, accélération du rythme cardiaque, diminution des neutrophiles, augmentation des leucocytes, anomalies des résultats des analyses sanguines
Troubles de l’appareil locomoteur et du tissu conjonctif : Myalgies, crampes musculaires, spasmes musculaires, sensation de lourdeur, raideur des articulations, rigidité musculaire, faiblesse musculaire
Néoplasmes : bénins, malins et non précisés (y compris les kystes et les polypes) : Kystes
Troubles du système nerveux : Tremblements, paresthésie orale, troubles sensoriels, parésie, hyperactivité psychomotrice, syncope
Troubles psychiatriques : Dépression, agitation
Troubles de l’appareil reproducteur et des seins : Irrégularité des règles
Troubles respiratoires, thoraciques et du médiastin : Toux, congestion des sinus, respiration sifflante, irritation de la gorge
Troubles cutanés et sous-cutanés : Érythème, éruption cutanée prurigineuse, acné, prurit, urticaire, sécheresse de la peau, onychorrhexie, irritation de la peau
Troubles vasculaires : Pétéchies, accès veineux difficile, thrombophlébite, vasodilatation
8.5 Effets indésirables observés après la commercialisation
On a répertorié les effets indésirables qui suivent après la mise en marché de TYRUKO. Étant donné que ces effets sont signalés de façon volontaire par une population dont on ne connaît pas la taille avec certitude, il n’est pas toujours possible d’en établir la fréquence avec fiabilité ni d’établir un lien de cause à effet avec l’utilisation du médicament.
Hypersensibilité : On a signalé des réactions d’hypersensibilité associées à un ou plusieurs des signes et symptômes suivants : hypotension, hypertension, douleurs thoraciques, malaise pulmonaire et dyspnée.
Effets hépatiques : Il y a eu de rares rapports de lésions hépatiques cliniquement significatives, y compris une hausse marquée du taux sérique des enzymes hépatiques et une élévation de la bilirubine totale, apparaissant aussi tôt que six jours après la première dose. Chez certains patients, la lésion hépatique est réapparue à la reprise du traitement. Certains cas concernent aussi des patients qui avaient déjà une maladie hépatique ou en présence d’autres médicaments que l’on a associés à une lésion hépatique.
Infections :
Leucoencéphalopathie multifocale progressive :
On a signalé de rares cas de leucoencéphalopathie multifocale progressive (LMP) chez des patients atteints de SEP qui recevaient natalizumab en monothérapie, parfois en l’absence de symptômes cliniques de LMP. Certains cas ont été signalés jusqu’à six mois après l’arrêt de natalizumab (voir la section 7 Mises en garde et précautions, Infections, Leucoencéphalopathie multifocale progressive).
Le risque de LMP est plus élevé chez les patients présentant les trois facteurs de risque pour la LMP à la fois (présence d’anticorps anti-VJC, exposition à TYRUKO pendant plus de deux ans et antécédents de traitement immunosuppresseur).
L’analyse pour vérifier la présence d’anticorps anti-VJC peut fournir des renseignements utiles dans la stratification du risque de LMP avant ou pendant le traitement par natalizumab. Des cas de neuronopathie des cellules granulaires due au VJC ont aussi été signalés après la commercialisation de natalizumab.
Herpès : On a également signalé de rares cas d’infections herpétiques graves.
Durant la phase de pharmacovigilance, l’incidence de nécrose rétinienne aiguë (NRA) était plus élevée chez les patients recevant le natalizumab. Certains cas sont survenus chez des patients qui avaient contracté une infection herpétique du système nerveux central (méningite ou encéphalite herpétique). Des cas graves de NRA, touchant un œil ou les deux yeux, ont causé la cécité chez certains patients. La prise en charge signalée était un traitement antiviral et, parfois, la chirurgie.
Effets hématologiques : Depuis la commercialisation du produit, on a signalé des cas d’éosinophilie (nombre d’éosinophiles > 1 500/mm3) sans qu’il y ait d’effets cliniques observables. Dans les cas où on a cessé le traitement par natalizumab, l’élévation des taux d’éosinophiles s’est estompée. Lors d’études observationnelles menées depuis la commercialisation du produit, on a signalé, bien que rarement, des cas graves d’anémie et d’anémie hémolytique chez des patients traités par natalizumab.
Des cas de thrombocytopénie, dont certains étaient graves, chez des nourrissons nés de femmes exposées au natalizumab pendant la grossesse ont été signalés après la commercialisation du produit. Des cas d’anémie ont été observés chez des nourrissons dont la mère avait été exposée à natalizumab. Par conséquent, une surveillance des anomalies hématologiques est recommandée chez les nouveau-nés exposés au natalizumab in utero (voir 7.1.1 Femmes enceintes).
Après la commercialisation, des cas de thrombocytopénie et de purpura thrombocytopénique immunitaire (ITP), ont été rapportés à une fréquence peu fréquente, dont certains étaient graves (voir 7 Mises en garde et précautions, Hématologique).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Le médecin qui décide d’interrompre le traitement par TYRUKO doit savoir que natalizumab a des effets pharmacodynamiques (p. ex., augmentation des lymphocytes) qui se prolongent sur environ 12 semaines après la dernière dose. D’après les études cliniques, une exposition concomitante de cettess durée à des médicaments comme l’interféron et l’acétate de glatiramère n’est pas associée à des risques sur le plan de l’innocuité. Il faut cependant étudier soigneusement la situation de chaque patient, et il pourrait aussi être approprié de prévoir une période d’épuration de TYRUKO.
Pour déterminer si une période d’épuration est nécessaire et, si oui, sa durée, le médecin qui administre un traitement par TYRUKO après avoir administré un autre immunosuppresseur doit tenir compte de la demi-vie du médicament et du risque de persistance des effets immunosuppresseurs.
On ne doit pas diluer TYRUKO dans une autre solution que du chlorure de sodium à 0,9 % injectable USP.
9.3 Interactions médicament-comportement
Aucune interaction médicament-comportement n’a été établie.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Lors des essais cliniques, natalizumab a induit des augmentations des lymphocytes, des monocytes, des éosinophiles et des globules rouges nucléés dans la circulation. Les augmentations observées ont persisté pendant toute la durée de l’exposition à natalizumab, mais étaient réversibles; en effet, on revenait généralement aux valeurs de départ dans les 16 semaines suivant l’administration de la dernière dose. On n’a pas noté d’augmentation des neutrophiles.
Natalizumab entraînerait de faibles diminutions de l’hémoglobinémie (baisse moyenne de 6,0 g/L). Le taux d’hémoglobine est retourné à la valeur préthérapeutique, habituellement dans les 16 semaines suivant l’administration de la dernière dose de natalizumab, et le changement n’était pas associé à des symptômes cliniques.
10 Pharmacologie clinique
10.1 Mode d’action
Natalizumab est un inhibiteur sélectif de la molécule d’adhésion. Il se fixe sur la sous‐ unité α4 des intégrines humaines, fortement exprimée sur la surface de tous les leucocytes, à l’exception des neutrophiles.
Plus précisément, le natalizumab se lie à l’intégrine α4β1 en bloquant l’interaction de cette molécule avec son récepteur, la molécule VCAM-1 (vascular cell adhesion molecule-1), et d’autres ligands comme l’ostéopontine, ainsi qu’un variant d’épissage alternatif de la fibronectine, le CS-1 (connecting segment-1). Le natalizumab bloque l’interaction de l’intégrine α4β7 avec la molécule MadCAM-1 (mucosal addressin cell adhesion molecule-1). L’inhibition de ces interactions moléculaires empêche la migration des leucocytes mononucléaires à travers l’endothélium vers les tissus parenchymateux enflammés. Le natalizumab pourrait aussi agir en supprimant les réactions inflammatoires en cours dans les tissus pathologiques en inhibant les interactions des leucocytes exprimant la sous‐unité α4 avec leurs ligands dans la matrice extracellulaire et sur les cellules parenchymateuses. Par conséquent, le natalizumab pourrait agir en supprimant l’activité inflammatoire au foyer de la maladie et en inhibant le recrutement ultérieur de cellules immunitaires dans les tissus enflammés.
Il semble que, dans la SEP, les lésions apparaissent lorsque des cellules inflammatoires activées, y compris les lymphocytes T, traversent la barrière hémato-encéphalique (BHE). Cette migration sous-entend l’interaction entre les molécules d’adhésion présentes sur les cellules inflammatoires et les cellules endothéliales de la paroi vasculaire. L’interaction entre l’intégrine α4β1 et ses cibles est une composante importante de l’inflammation pathologique du cerveau, qui diminue avec l’inhibition de ces interactions. Dans les conditions normales, la VCAM-1 n’est pas exprimée dans le parenchyme cérébral mais, en présence de cytokines pro-inflammatoires, cette expression est stimulée sur les cellules endothéliales et probablement sur les cellules gliales proches des foyers d’inflammation. Dans le contexte de l’inflammation du système nerveux central (SNC) associée à la SEP, l’interaction de l’intégrine α4β1 avec la VCAM-1, le CS-1 et l’ostéopontine sert de médiateur à l’adhésion ferme et à la migration des leucocytes vers le parenchyme cérébral, ce qui peut perpétuer la cascade inflammatoire dans le tissu du SNC. Le blocage des interactions moléculaires entre l’intégrine α4β1 et ses cibles diminue l’activité inflammatoire dans le cerveau du sujet atteint de SEP et inhibe le recrutement ultérieur de cellules immunitaires dans les tissus enflammés, d’où une diminution de la formation ou de l’extension des lésions de SEP.
10.2 Pharmacodynamie
Le traitement par natalizumab a entraîné une augmentation des leucocytes circulants et des lymphocytes totaux qui s’est maintenue pendant tout le traitement. En effet, le natalizumab peut inhiber l’adhésion des leucocytes aux cellules endothéliales et réduire la migration de ces cellules du compartiment vasculaire vers les tissus enflammés. Ces augmentations n’étaient pas cliniquement significatives, et, une fois le traitement interrompu, la numération leucocytaire et lymphocytaire est revenue aux valeurs de départ. Étant donné le mode d’action du natalizumab et l’absence d’α4 à la surface de ces cellules, il n’y a pas eu de changement dans le nombre des neutrophiles circulants.
Dans l’étude 101MS101, le taux de saturation de l’intégrine α4 correspond généralement à ce que l’on a observé dans les études de phase III (C-1801 et C-1802). Dans ces études qui ont montré l’efficacité du médicament, on a noté que la saturation de l’intégrine α4 était d’environ 70 %; toutefois, il y avait beaucoup de variabilité entre les essais.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques obtenus après l’administration d’une dose unique de 300 mg de natalizumab chez des sujets sains sont présentés au Tableau 4. Le Tableau 5 présente les paramètres semblables observés après l’administration d’une seule dose et après une période d’administration de 6 mois en monothérapie chez des sujets atteints de SEP. Au cours de la période d’administration de 6 mois, on remarque une certaine accumulation du médicament.
Tableau 4 – Paramètres pharmacocinétiques obtenus après l’administration d’une perfusion intraveineuse unique de 300 mg d’une durée de 60 minutes
Valeurs médianes des paramètres | Étude 1805 | Étude 1806 |
| ASCτ (µg/mL*h) | 19 900 | 21 500 |
| Cmax (µg/mL) | 110 | 94 |
| Tmax (h) | 2,98 | 3,00 |
| t½ (h) | 224 | 249 |
| Vd (mL/kg) | 66,6 | 67,4 |
| Cl (mL/h/kg) | 0,212 | 0,179 |
Tableau 5 –Résumé des paramètres pharmacologiques après l’administration d’une perfusion de 300 mg de natalizumab d’une durée de 60 minutes tous les mois à des personnes atteintes de SEP (moyenne ± écart-type)
| Nombre de dose | Étude | Cmax (µg/mL) | Concentration minimale (creux) [µg/mL] | ASC(dernière) (µg×h/mL) | Vd (mL/kg) | Cl (mL/h/kg) | t½ (h) |
| 1 | C-1801 | 84,8 ± 22,3 | Aucune | 17 884 ± 9 165 | 77 ± 36 | 0,23 ± 0,09 | 249 ± 105 |
| 6 | C-1801 | 94,7 ± 34,2 | 21,3 ± 15,3* | 19 609 ± 5 701 | 81 ± 43 | 0,22 ± 0,06 | 265 ± 98 |
* Représentatif de la concentration à la fin du traitement d’une durée de 6 mois (prise de mesures à la 24e semaine)
Les études cliniques 101MS101 et 101MS102 indiquent que les profils pharmacocinétique, pharmacodynamique, d’immunogénicité et d’innocuité d’un médicament produit à partir d’un procédé de fabrication de substance médicamenteuse à haut rendement sont comparables à ceux d’un médicament produit à partir du procédé de fabrication du médicament d’origine.
Populations et états pathologiques particuliers
- Enfants : On n’a pas établi la pharmacocinétique de natalizumab chez les enfants atteints de SEP.
- Personnes âgées : On n’a pas établi la pharmacocinétique de natalizumab chez les patients atteints de SEP de plus de 65 ans.
- Sexe : La pharmacocinétique de population n’a pas indiqué de différence sur le plan de la pharmacocinétique du natalizumab en fonction du sexe.
- Origine ethnique : Les effets de l’origine ethnique sur la pharmacocinétique de natalizumab n’ont pas été étudiés.
- Insuffisance hépatique : On n’a pas étudié la pharmacocinétique de natalizumab chez les patients atteints d’insuffisance hépatique.
- Insuffisance rénale : On n’a pas étudié la pharmacocinétique de natalizumab chez les patients atteints d’insuffisance rénale.
Durée de l’effet :
Natalizumab a des effets pharmacodynamiques (p. ex., une augmentation des lymphocytes) pendant environ 12 semaines après l’administration de la dernière dose.
11 Conservation, stabilité et mise au rebut
Les fioles de TYRUKO (natalizumab pour injection) à usage unique doivent être réfrigérées entre 2 et 8 °C. Le produit ne doit pas être utilisé après la date de péremption indiquée sur la boîte et l’étiquette de la fiole. Ne pas agiter. Craint le gel et la lumière.
TYRUKO ne contient pas de conservateurs, par conséquent, la reconstitution et la dilution du produit doivent être effectuées dans des conditions aseptiques.
Après dilution dans une solution de chlorure de sodium à 0,9 %, si l’on n’utilise pas immédiatement la solution TYRUKO pour perfusion, la conserver à la température de 2 à 8 °C. Il faut terminer l’administration de la solution TYRUKO pour perfusion dans les 24 heures suivant la dilution.
Toute portion inutilisée restante dans les flacons et/ou tout produit rejeté doivent être mis au rebut conformément aux exigences locales en vigueur.
12 Particularités relatives à la manipulation du produit
TYRUKO (natalizumab pour injection) est conçu pour un usage unique. Avant l’utilisation, diluer le contenu de la fiole de TYRUKO dans du chlorure de sodium à 0,9 % injectable USP seulement. Partie II : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Nom propre : natalizumab
Nom chimique : Anticorps monoclonal recombinant et humanisé anti-intégrine α4
Formule moléculaire et masse moléculaire : Environ 149 kilodaltons
Propriétés physicochimiques : Le natalizumab est un anticorps anti‐intégrine α4 recombinant, produit par génie génétique dans une lignée cellulaire provenant de cellules mammaliennes de l'ovaire du hamster chinois. Le natalizumab appartient à la sous-classe des IgG4 et est constitué de deux chaînes lourdes et de deux chaînes légères liées par quatre ponts disulfure.
Caractéristiques du produit :
Natalizumab est un anticorps monoclonal humanisé recombinant (immunoglobuline de type IgG4κ) dirigé contre la chaîne α4 de l’intégrine α4. Le natalizumab est produit dans des cellules de mammifère (cellules d’ovaire de hamster chinois). Le natalizumab a une masse moléculaire de 149 kilodaltons. TYRUKO est offert sous forme de solution concentrée stérile, incolore, claire ou légèrement opalescente pour perfusion intraveineuse (i.v.).
14 Essais cliniques - Médicament Biologique de Référence
14.1 Essais cliniques par indication Sclérose en plaques (SP):
Tableau 6 – Résumé des caractéristiques démographiques des patients ayant participé aux essais cliniques sur la SEP
| N° de | Conception de l’étude | Posologie, voie | Nombre de | Âge | Sexe |
| l’étude | d’administration | sujets (n) | médian | ||
| et durée | (tranche) | ||||
| Études pivots | |||||
1801 AFFIRM | Étude comparative (placebo) à répartition aléatoire et à double insu Patients atteints de SEPs ayant présenté au moins une poussée clinique l’année précédente Cote EDSS variant de 0,0 à 5,0 | 300 mg par voie i.v. ou placebo toutes les quatre semaines jusqu’à un maximum de 30 perfusions | 942 (627 natalizumab et 315 placebo) | 37 (18-50) | F : 660 (70 %) H : 282 (30 %) |
| N° de | Conception de l’étude | Posologie, voie | Nombre de | Âge | Sexe |
| l’étude | d’administration | sujets (n) | médian | ||
| et durée | (tranche) | ||||
1802 SENTINEL | Étude comparative (placebo) à répartition aléatoire et à double insu Patients atteints de SEP ayant présenté au moins une poussée clinique l’année précédente tout en suivant un traitement par AVONEX à 30 mcg par voie i.m. une fois par semaine Cote EDSS variant de 0,0 à 5,0 | 300 mg par voie i.v. ou placebo, en association avec AVONEX à 30 mcg par voie i.m. une fois par semaine, toutes les quatre semaines jusqu’à un maximum de 30 perfusions | 1 171 (589 natalizumab et 582 en association avec AVONEX) | 39 (18- 55) | F : 862 (74 %) H : 309 (26 %) |
| Études de soutien | |||||
| MS-231 | Étude multicentrique comparative (placebo) à répartition aléatoire et à double insu effectuée chez des patients atteints de SEP rémittente ou de SEP secondaire progressive | 3 mg/kg, 6 mg/kg ou placebo tous les 28 jours, 6 perfusions | 213 (71 placebo, 68 natalizumab à 3 mg/kg, 74 natalizumab à 6 mg/kg) | 44 (22- 66) | F : 152 (71,4 %) H : 61 (28,6 %) |
Résultats de l’étude :
Tableau 7 – Résultats de l’étude 1801 (AFFIRM) portant sur la SEP
| natalizumab | Placebo* | Valeur de p | |
| * | n = 315 | ||
| n = 627 | |||
| Paramètres cliniques | |||
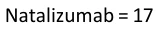
Pourcentage présentant une progression soutenue de l’incapacité (augmentation de la cote EDSS soutenue pendant 12 semaines) Rapport de risque Réduction du risque | 17 % 29 % 0,58 (IC à 95 %; 0,43, 0,77) 42 % | p < 0,001 | |
Pourcentage présentant une progression soutenue de l’incapacité (augmentation de la cote EDSS soutenue pendant 24 semaines) Rapport de risque Réduction du risque | 11 % 23 % 0,46 (IC à 95 %; 0,33, 0,64) 54 % | p < 0,001 | |
Nombre de poussées par année (pourcentage de la réduction par rapport au placebo) | 0,24 0,73 (68 %) | p < 0,001 | |
| natalizumab | Placebo* | Valeur de p | |
| * | n = 315 | ||
| n = 627 | |||
| Pourcentage des patients sans poussées après deux ans | 67 % | 41 % | p < 0,001 |
| Paramètres de l’IRM | |||
Pourcentage médian du changement de volume des lésions hyperintenses en T2 |
| 8,8 % | p < 0,001 |
Nombre de lésions nouvelles ou en progression hyperintenses en T2 Moyenne Pourcentage de la réduction par rapport au placebo | 1,9 11,0 83 % | p < 0,001 | |
Médiane Pourcentage de patients présentant : 0 lésion 1 lésion 2 lésions 3 lésions ou plus | 0,0 57 % 17 % 8 % 18 % | 5,0 15 % 10 % 8 % 68 % | p < 0,001 |
Nombre de lésions prenant le gadolinium Moyenne Pourcentage de la réduction par rapport au placebo | 0,1 1,2 92 % | p < 0,001 | |
Médiane Pourcentage de patients présentant : 0 lésion 1 lésion 2 lésions ou plus | 0,0 97 % 2 % 1 % | 0,0 72 % 12 % 16 % | p < 0,001 |
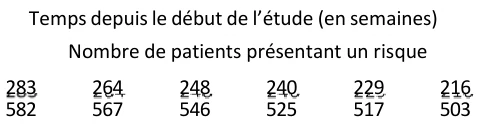
* Toutes les analyses ont été faites chez les sujets retenus au départ. Figure 3 – Délai avant la progression soutenue de l’incapacité d’après l’augmentation de la cote EDSS dans l’étude AFFIRM (1801)
0,5
0,4
0,3
0,2
0,1
0,0
Départ 12 24 36 48 60 72 84 96 108 120
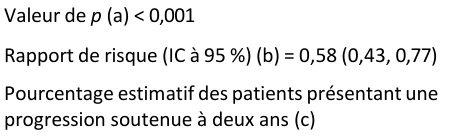
NOTA : La progression soutenue de l’incapacité se définit par l’augmentation d’au moins 1,0 point de la cote EDSS par rapport à la valeur de départ (EDSS ≥ 1,0) qui se maintient pendant 12 semaines ou l’augmentation d’au moins 1,5 point (par rapport à une valeur de départ de 0 sur l’échelle EDSS) qui se maintient pendant 12 semaines.
- a) Valeur de p, test de Mantel-Haenzel
- b) On évalue le rapport de risque (natalizumab/placebo) d’après le modèle de risques proportionnels de Cox pour tenir compte des variations des valeurs de base de la cote EDSS et de l’âge (< 40 versus ≥ 40).
- c) Évaluation, d’après la méthode d’estimation de Kaplan-Meier, du pourcentage des sujets devant présenter une progression soutenue dans les deux ans.
Figure 4 – Fréquence annualisée des poussées dans l’étude AFFIRM (1801)
Si l’on compare les valeurs de départ dans les études 1801 et 1802, on constate que les patients 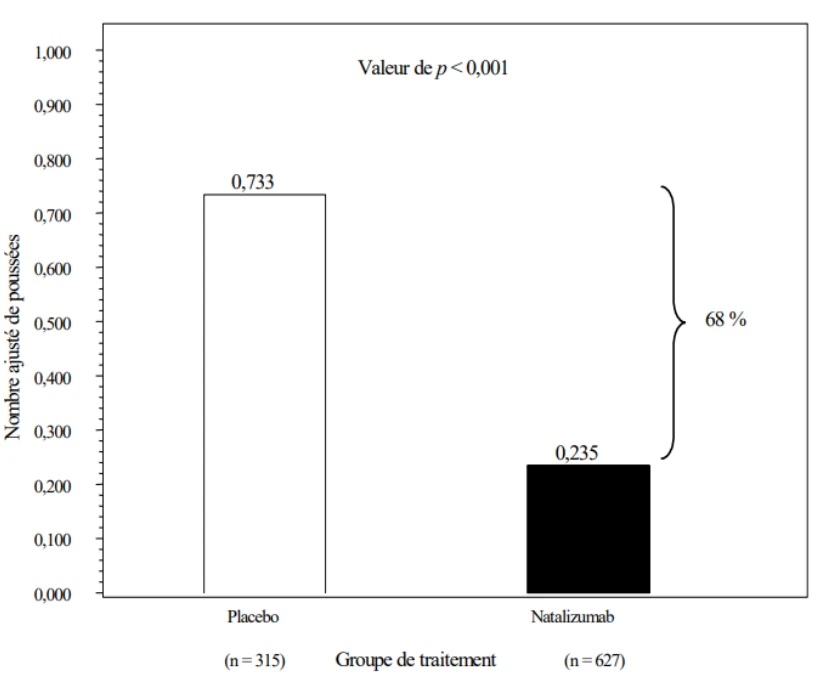
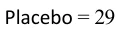
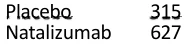
 de l’étude 1802 étaient, en moyenne, atteints depuis plus longtemps et présentaient une cote EDSS plus élevée que les patients de l’étude 1801.
On n’a pas comparé l’efficacité de natalizumab utilisé seul à celle de l’association natalizumab-AVONEX.
Autres paramètres cliniques :
Atrophie cérébrale :
La fraction parenchymateuse du cerveau (FPC) sert de marqueur de la gravité du processus de destruction pathologique en cours chez les patients atteints de SEP; les modifications servent à mesurer la perte de tissu cérébral.
Dans une étude en monothérapie, soit l’étude 1801, les changements intervenus dans la FPC à 1 an et à 2 ans laissent voir une évolution différente dans le groupe traité et le groupe qui a reçu le placebo. Bien que les deux groupes aient présenté une diminution de la FPC entre le début de l’étude et l’an 1, on a noté une réduction relativement plus marquée dans le groupe qui a reçu le natalizumab que dans celui qui a reçu le placebo (natalizumab contre placebo : 0,56 % c. 0,40 %, p = 0,002). Entre l’an 1 et l’an 2, le groupe témoin a de nouveau présenté une réduction équivalente du volume du cerveau (0,43 %) comparable à celle de l’an 1, alors que la réduction observée chez les patients traités par le natalizumab n’était que de 0,24 %, soit un ralentissement significatif de l’atrophie par rapport au groupe placebo (p = 0,004).
Du départ à l’an 1, les groupes qui ont reçu le placebo et le natalizumab ont présenté une réduction de la FPC durant la première année, la réduction étant relativement plus marquée dans le groupe qui a reçu le natalizumab. Il est probable que la réduction disproportionnée notée dans le groupe natalizumab au cours de la première année s’explique par la réduction marquée de l’inflammation et de l’œdème. Le taux inférieur d’atrophie observé au cours de la deuxième année de chacune des études traduit probablement les effets anti-inflammatoires importants du traitement par le natalizumab sur la progression de l’atrophie.
Hospitalisations :
On a noté le nombre d’hospitalisations dans les études de phase III. Le Tableau 8 résume le nombre d’hospitalisations dont la première raison était une poussée, une complication liée à la SEP, une intervention non urgente ou « autre ». Le nombre d’hospitalisations liées à la SEP ou pour des poussées était signalé séparément et suivait une distribution semblable à celle de toutes les hospitalisations.
Tableau 8 – Taux d’hospitalisation
| AFFIRM (1801) | |||
| Placebo | Natalizumab | ||
| Nombre de sujets hospitalisés (%) | 77 (24 %) | 114 (18 %) | |
| Nombre total d’hospitalisations | 125 | 156 | |
| Taux annuel d’hospitalisations (IC à 95 %) | 0,183 (0,142, 0,236) | 0,112 (0,089, 0,140) | Rapport de risque 0,612 (0,436, 0,858) p = 0,005 |
| AFFIRM (1801) | |||
| Placebo | Natalizumab | ||
| Nombre de sujets hospitalisés à cause de la SEP (%) | 41 (13 %) | 37 (6 %) | |
| Nombre total d’hospitalisations attribuables à la SEP | 66 | 48 | |
| Taux annuel d’hospitalisations attribuables à la SEP (IC à 95 %) | 0,097 (0,070, 0,133) | 0,034 (0,024, 0,050) | Rapport de risque 0,356 (0,218, 0,582) p < 0,001 |
Qualité de vie :
L’inventaire de la qualité de vie en présence de SEP (MSQLI) est formé de plusieurs échelles qui servent à mesurer l’importance des principaux symptômes que présentent les patients atteints de SEP dans le cadre de leur maladie. Les patients traités par natalizumab seul ont en moyenne présenté une augmentation de la cote des composantes physiques et mentales de l’échelle SF-36, ce qui traduit une amélioration, alors que les patients qui ont reçu le placebo ont en moyenne présenté une détérioration (p ≤ 0,01). On n’a noté aucune différence statistiquement significative entre les groupes de traitement pour ce qui est des composantes ne faisant pas partie de l’échelle SF-36. En fait, il y a eu peu de changements dans les groupes à l’égard de plusieurs de ces mesures.
On a demandé aux patients comment ils se sentaient durant l’étude et d’inscrire leur appréciation sur une échelle visuelle analogue de 10 cm, où 0 signifiait « mal » et 100, « très, très bien ». En moyenne, les patients traités par natalizumab ont fait état d’un effet significatif sur l’impression de bien-être, comparativement aux patients qui ont reçu un placebo et utilisé la même échelle (p = 0,007).
Analyses des données sur l’efficacité chez des sous-groupes :
On a calculé les résultats pour ce qui est de la progression de l’incapacité et du nombre de poussées selon la cote EDSS au départ (≤ 3,5, > 3,5), le nombre de lésions en T2 au départ (< 9, ≥ 9), la présence ou l’absence de lésions prenant le gadolinium et l’âge au départ (< 40, ≥ 40 ans).
Le natalizumab a constamment retardé la progression de l’incapacité et réduit le nombre de poussées dans la plupart des sous-populations cliniques, même chez les patients qui présentaient la maladie la plus active. Bien que le sous-groupe de patients qui présentaient moins de 9 lésions en T2 au départ aient répondu au traitement quant au paramètre secondaire, soit les résultats à l’IRM, ils ne répondaient pas pour ce qui est du paramètre principal; le petit nombre de patients dans ce sous-groupe explique peut-être ce fait. On a par contre observé un effet significatif chez les sujets qui présentaient 9 lésions ou plus en T2 au départ. Les patients atteints de SEP selon les critères diagnostiques 1 à 4 de McDonald ont présenté une réponse clinique constante à natalizumab, bien que le sous-groupe de patients répondant aux critères 1 ou 2 ait semblé présenter une réponse plus marquée que les patients qui répondaient aux critères 3 ou 4. D’après ces données, il faut tenir compte de l’importance de l’activité de la SEP lorsqu’on entreprend un traitement par natalizumab.
Il y avait deux fois plus de femmes que d’hommes dans l’étude 1801. Le traitement par natalizumab était aussi efficace chez les femmes que chez les hommes pour tous les paramètres à deux ans.
Dans l’étude 1801, on a utilisé le Multiple Sclerosis Functional Composite Score, ou MSFCS (marche chronométrée sur 25 pieds [8 mètres] ou Timed 25‐Foot Walk [T25FW], test à chevilles et 9 trous ou 9 Hole Peg Test [9HPT] et test 3 d’additions en série en réponse à des directives vocales ou Paced Auditory Serial Addition Test 3 [PASAT3]); les patients traités par natalizumab ont présenté une amélioration statistiquement significative de la cote globale (p < 0,0001) ainsi que de la cote de chaque paramètre (T25FW : p < 0,0001, 9HPT : p < 0,0001, PASAT3 : p = 0,005) comparativement au groupe qui a reçu le placebo.
Dans l’étude 1801, on a observé une réduction relative statistiquement significative (69 %, p < 0,001) de l’incidence des poussées traitées par stéroïdes (43 % des patients du groupe placebo contre 13 % du groupe natalizumab ont présenté des poussées).
Essai clinique de phase II
Dans une étude de phase II à répartition aléatoire et à double insu (MS-231), un total de 213 patients atteints de SEP rémittente (n = 144) et de SEP secondaire progressive (n = 69) ont reçu soit un placebo (n = 71) ou natalizumab à raison de 3 mg/kg de poids corporel (n = 68) ou de 6 mg/kg de poids corporel (n = 74) tous les 28 jours pendant six mois. Le critère d’évaluation principal était le nombre de nouvelles lésions cérébrales mises en évidence par des examens mensuels d’imagerie par résonance magnétique avec injection de gadolinium durant le traitement de six mois. Les critères d’évaluation clinique étaient le nombre de poussées et le bien-être, selon les patients. On a pu constater que les deux groupes de patients qui avaient reçu natalizumab présentaient moins de lésions prenant le gadolinium que le groupe qui avait reçu le placebo. Cette différence était statistiquement significative (p < 0,001). On a obtenu des résultats semblables pour ce qui est du nombre de patients présentant des poussées (p = 0,02) ou des poussées objectives (p = 0,004) ou qui ont eu besoin de corticostéroïdes (p < 0,001).
Globalement, les patients traités par natalizumab ont, sur l’échelle visuelle analogue, vu leur bien-être s’améliorer. Durant cette étude, natalizumab a été bien toléré et présentait un tableau d’innocuité semblable à celui du placebo. Les céphalées étaient l’effet indésirable le plus souvent signalé. On ne comprend pas bien la portée clinique de la tendance à l’augmentation du taux d’infections chez les patients traités par natalizumab.
14.3 Immunogénicité
Dans les études d’une durée de deux ans durant lesquelles on administrait le natalizumab une fois par mois, des dosages répétés ont permis de constater que la fréquence d’apparition d’anticorps anti-natalizumab à un moment donné était de 10 %, persistants dans 6 % des cas (décelés à deux occasions distantes d’au moins six semaines) et temporaires dans 4 % des cas.
On a associé les anticorps anti-natalizumab persistants à une diminution de l’efficacité de natalizumab et à une augmentation de la fréquence des réactions liées à la perfusion. La majorité des patients qui ont présenté des anticorps persistants ont commencé à avoir des anticorps vers la semaine 12. Ces sujets présentaient des concentrations minimales de natalizumab constamment inférieures à la limite de quantification. Des concentrations de cet ordre étaient en corrélation avec une réduction constante de la saturation de l’intégrine α4 à la surface des leucocytes chez les sujets qui présentaient des anticorps persistants. Les patients qui ont présenté temporairement des anticorps anti-natalizumab ont aussi présenté une réduction temporaire de la concentration de natalizumab, mais pas de réduction à long terme de la concentration ou de l’activité du médicament.
16 Toxicologie non clinique - médicament biologique de référence
Toxicologie générale : Le natalizumab est une molécule d’IgG4 humaine et, par conséquent, une protéine étrangère et immunogène chez les diverses espèces utilisées dans le programme d’essais de toxicologie. Le taux et la fréquence de l’apparition d’anticorps détectables varient selon les espèces, la dose et le schéma posologique. L’apparition d’anticorps peut abaisser les concentrations de natalizumab et réduire l’exposition au médicament par suite de l’accélération de la clairance. Par conséquent, dans la majorité des études de toxicologie chronique, on a prélevé des échantillons en vue d’une étude de toxicocinétique, ce qui permettra de suivre l’ampleur de l’exposition au fil du temps.
Le traitement par le natalizumab a généralement été bien toléré tant par les animaux adultes que juvéniles à des expositions cumulatives qui, dans les groupes qui ont reçu la plus forte dose (60 mg/kg), étaient 94 fois (moyenne 36, écart 0,4-94) et 78 fois (moyenne 53, écart 36-78), respectivement, plus élevées que l’exposition prévue chez l’humain (établie en fonction d’une administration sur six mois et à la dose de 300 mg chez l’humain).
Dans toutes les espèces étudiées, les augmentations de la numération leucocytaire étaient associées à des concentrations sériques de natalizumab supérieures à 1-5 mcg/mL environ; la numération leucocytaire est revenue à la normale quand les concentrations de natalizumab sont descendues en dessous de ces valeurs. Les augmentations notées provenaient principalement de l’augmentation du nombre des lymphocytes, bien que l’on ait aussi pu observer des augmentations des monocytes, des éosinophiles et des basophiles. Ces augmentations sont le résultat pharmacologique attendu de la liaison du natalizumab à l’intégrine α4, car l’intégrine α4 participe à l’adhésion des leucocytes à l’endothélium et à la migration subséquente des leucocytes à travers l’endothélium vers les tissus.
À part l’augmentation des leucocytes, les résultats (dont certains apparaissaient de façon inconstante dans les diverses études) obtenus avec le natalizumab comprenaient les suivants : augmentation des réticulocytes et/ou des globules rouges nucléés, augmentation du poids de la rate, hyperplasie folliculaire légère ou modérée des ganglions lymphatiques et de la rate et infiltrat leucocytaire localisé minime ou léger dans le foie. Des follicules lymphoïdes hyperplasiques ont conservé leurs relations et leurs limites anatomiques normales et ont été considérés comme caractéristiques des follicules qui présentent une expansion et/ou une accumulation polyclonales des lymphocytes. La situation est revenue comme au départ à l’arrêt du traitement par le natalizumab.
Globalement, le programme d’études de toxicologie portant sur le traitement par le natalizumab a donné des résultats qui étaient généralement liés (p. ex., changements hématologiques) ou que l’on croyait liés (p. ex., augmentation du poids de la rate) à l’activité pharmacologique de ce produit. On n’a pas associé les effets liés au traitement à une toxicité manifeste chez les animaux touchés; les effets étaient réversibles à l’arrêt du traitement par le natalizumab et après la clairance du natalizumab dans la circulation sanguine.
Génotoxicité : Le natalizumab ne s’est pas révélé génotoxique dans les essais de recherche d’aberration sur les lymphocytes humains et n’a pas eu d’effets sur la prolifération de lignées cellulaires tumorales humaines exprimant l’intégrine α4 in vitro. Dans des modèles de xénogreffes de cellules tumorales d’origine humaine chez la souris nude et chez la souris SCID, la présence de natalizumab n’a pas fait augmenter la croissance de deux tumeurs exprimant l’intégrine α4 (une leucémie et un mélanome) ni le nombre de leurs métastases.
Toxicologie pour la reproduction et le développement : La fertilité des cobayes mâles n’a pas été modifiée par le traitement au natalizumab aux doses entraînant une ASC cumulative égale à 38 fois ce que l’on administre aux humains. Par contre, la fertilité des femelles de cette espèce a été modifiée par le traitement (réduction de la fertilité et réduction de la survie des petits jusqu’au jour 14 après la naissance) aux doses entraînant une ASC cumulative égale à 40 fois ce que l’on administre aux humains – on n’a pas observé ces effets à la dose la plus faible suivante qui a entraîné une ASC cumulative égale à 13 fois ce que l’on administre aux humains. On n’a observé aucun effet tératogène chez le cobaye ni chez le singe par suite du traitement par le natalizumab. On a noté une augmentation de la fréquence apparente des avortements chez les primates traités par le natalizumab dans une seule des quatre études qui ont porté sur cet effet chez le cobaye et le singe macaque. On a observé une augmentation des globules rouges nucléés, des modifications des paramètres relatifs aux hématies laissant croire à une anémie légère ainsi que des modifications de la distribution de certaines lignées de cellules immunitaires dans les organes faisant partie du système immunitaire chez les fœtus des cobayes et/ou des primates aux doses élevées (ASC cumulative moyenne égale à 65 fois ce que l’on administre aux humains). Bien que l’on n’ait noté aucun effet à la dose la plus faible, l’exposition à cette dose n’a été obtenue que jusqu’au jour 44 de la gestation. Chez les petits nés de mères traitées par le natalizumab, à raison de sept fois la dose clinique, on a observé une réduction de la numération plaquettaire; celle-ci est retournée à la normale après élimination du natalizumab. Il n’y avait aucun signe d’anémie chez les petits. Les petits exposés in utero et par le lait maternel ne présentaient aucune modification au niveau des organes lymphoïdes en lien avec le natalizumab et affichaient une production d’anticorps en réaction à un antigène dépendant des cellules T.
Les études sur la réactivité croisée du natalizumab sur les tissus de l’humain adulte normal, du singe macaque, du singe rhésus et du cobaye ainsi que sur les tissus provenant de fœtus humains et simiens ont donné des résultats semblables aux résultats des épreuves de coloration signalés dans la documentation scientifique et n’ont pas permis de trouver d’autres tissus cibles non prévus. Les études de toxicologie chronique et de génotoxicologie ont mis en évidence certains organes lymphoïdes qui ont pris la coloration dans ces études, mais n’ont pas permis de révéler d’association avec des modèles moins courants de coloration de tissus non lymphoïdes.
17 Monographies de produit de soutien
- 1.
PrTYSABRI®, solution à diluer pour perfusion intraveineuse 300 mg/15 mL, contrôle de la soumission :
290559, Monographie de produit, Biogen Canada Inc. (09 JAN 2025).