


Monographie de produit - Uplizna
Modifications importantes apportées récemment à la monographie
| 2025-06 2026-05 |
| 2025-06 2026-05 |
| 2025-06 2026-05 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie .................................. 2
Table des matières .................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................. 4
1 Indications ................................................................................................................... 4
1.1 Pédiatrie ............................................................................................................ 4 1.2 Gériatrie ............................................................................................................. 4
2 Contre-indications ....................................................................................................... 5
4 Posologie et administration ........................................................................................ 5
4.1 Considérations posologiques ............................................................................. 5 4.2 Posologie recommandée et ajustement posologique ......................................... 7 4.3 Reconstitution .................................................................................................... 7 4.4 Administration .................................................................................................... 8 4.5 Dose oubliée ...................................................................................................... 8
5 Surdose ........................................................................................................................ 9
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................... 9
7 Mises en garde et précautions ................................................................................... 9
Généralités .................................................................................................................... 9 Cancérogenèse et génotoxicité ................................................................................... 10 Système sanguin et lymphatique ................................................................................. 10 Système immunitaire ................................................................................................... 10 Santé reproductive ...................................................................................................... 12 7.1 Populations particulières .................................................................................. 12
7.1.1 Grossesse .................................................................................................... 12 7.1.2 Allaitement ................................................................................................... 13 7.1.3 Enfants et adolescents ................................................................................. 13
7.1.4 Personnes âgées ......................................................................................... 13
8 Effets indésirables ..................................................................................................... 14
8.1 Aperçu des effets indésirables ......................................................................... 14 8.2 Effets indésirables observés au cours des études cliniques ............................. 15 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ...... 18 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives .................................... 18 8.5 Effets indésirables observés après la commercialisation.................................. 20
9 Interactions médicamenteuses ................................................................................ 20
9.2 Aperçu des interactions médicamenteuses ...................................................... 20 9.3 Interactions médicament-comportement .......................................................... 20 9.4 Interactions médicament-médicament .............................................................. 20 9.5 Interactions médicament-aliment ..................................................................... 20 9.6 Interactions médicament-plante médicinale ..................................................... 20 9.7 Interactions médicament-examens de laboratoire ............................................ 20
10 Pharmacologie clinique ............................................................................................ 21
10.1 Mode d’action .................................................................................................. 21 10.2 Pharmacodynamie ........................................................................................... 21 10.3 Pharmacocinétique .......................................................................................... 21 10.4 Immunogénicité ............................................................................................... 22
11 Conservation, stabilité et mise au rebut ................................................................ 23
12 Particularités de manipulation du produit ............................................................. 23
Partie 2 : Renseignements scientifiques ............................................................................. 24
13 Renseignements pharmaceutiques ....................................................................... 24
14 Études cliniques .................................................................................................... 25
14.1 Études cliniques par indication ......................................................................... 25
Troubles du spectre de la neuromyélite optique (TSNMO) ...................................... 25 Maladie liée aux immunoglobulines G4 (ML-IgG4) .................................................. 28 Myasthénie grave généralisée (MGg) ..................................................................... 32
16 Toxicologie non clinique ........................................................................................... 35
Renseignements destinés aux patient·e·s .......................................................................... 38
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Troubles du spectre de la neuromyélite optique (TSNMO)
UPLIZNA (inébilizumab pour injection) est indiqué en monothérapie pour le traitement des troubles du spectre de la neuromyélite optique (TSNMO), chez les patients adultes porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG).
Maladie liée aux immunoglobulines G4 (ML-IgG4)
UPLIZNA (inébilizumab pour injection) est indiqué dans le traitement de la maladie liée aux immunoglobulines G4 (ML-IgG4) chez les patients adultes afin de réduire la fréquence des poussées.
Myasthénie grave généralisée (MGg)
UPLIZNA (inébilizumab pour injection) est indiqué à titre de médicament d’appoint au traitement standard de la myasthénie grave généralisée (MGg) chez les patients adultes qui présentent des anticorps anti-récepteurs de l’acétylcholine (RACh) ou anti-tyrosine kinase spécifique du muscle (MuSK).
Le traitement doit être administré sous la supervision d’un professionnel de la santé qualifié.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
1.2 Gériatrie
Personnes âgées (≥ 65 ans)
TSNMO
L’innocuité et l’efficacité d’UPLIZNA ont été étudiées chez un nombre limité de patients âgés ayant au maximum 74 ans (n = 6 patients ayant entre 65 et 74 ans). Les études cliniques menées sur UPLIZNA ne portaient pas sur un nombre suffisant de personnes âgées pour déterminer si ces patients répondent différemment au traitement par rapport aux patients plus jeunes. Voir les sections 4.2 Posologie recommandée et ajustement posologique et 7.1.4 Personnes âgées.
ML-IgG4
Parmi les patients ayant reçu UPLIZNA pour le traitement de la ML-IgG4, 31 % (21 patients sur
- 68) étaient âgés de 65 ans ou plus. Voir la section 14.1 Études cliniques par indication, ML-IgG4. Dans l’ensemble, aucune différence liée à l’âge n’a été observée en ce qui a trait à l’innocuité et à l’efficacité chez ces patients, comparativement aux patients plus jeunes, au cours des études cliniques. Toutefois, la possibilité d’une plus grande sensibilité chez certains patients âgés ne peut pas être écartée.
MGg
Il existe peu de données sur l’innocuité et l’efficacité du traitement par UPLIZNA à la dose recommandée chez les patients de 65 ans ou plus participant à l’étude contrôlée par placebo sur la MGg (29/203 – 14 %). Bien qu’aucune différence apparente liée à l’âge n’ait été observée en ce qui concerne l’efficacité et l’innocuité du médicament, le nombre de patients
âgés de 65 ans ou plus n’est pas suffisant pour déterminer si la réponse de ceux-ci est différente de celle des patients adultes plus jeunes.
2 Contre-indications
UPLIZNA est contre-indiqué chez les patients qui :
- Présentent une hypersensibilité à ce médicament, à un ingrédient de la préparation, y compris les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
Ont des antécédents de réaction potentiellement mortelle à une perfusion d’UPLIZNA.
Voir la section 7 Mises en garde et précautions.
- Sont atteints d’une infection grave et évolutive, y compris une infection chronique évolutive comme l’infection par le virus de l’hépatite B. Voir la section 7 Mises en garde et précautions.
- Sont atteints d’une tuberculose évolutive ou d’une tuberculose latente non traitée. Voir la section 7 Mises en garde et précautions.
- Ont des antécédents de leucoencéphalopathie multifocale progressive (LEMP). Voir la section 7 Mises en garde et précautions.
- Se trouvent dans un état de grande immunovulnérabilité. Voir la section 7 Mises en garde et précautions.
- Sont atteints d’une tumeur maligne évolutive. Voir la section 7 Mises en garde et précautions.
4 Posologie et administration
4.1 Considérations posologiques
Le traitement doit être administré sous la supervision d’un professionnel de la santé qualifié, qui doit avoir accès au soutien médical nécessaire à la prise en charge d’éventuelles réactions graves, notamment les réactions graves liées à la perfusion. Voir la section 7 Mises en garde et précautions.
Examens préalables à l’administration de la première dose d’UPLIZNA
Avant de commencer le traitement par UPLIZNA, effectuer un dosage des immunoglobulines sériques, une numération des lymphocytes B et une formule sanguine complète (FSC) comprenant la formule leucocytaire différentielle. Pour les patients présentant de faibles taux d’immunoglobulines sériques, consulter des experts en immunologie avant de commencer le traitement par UPLIZNA. Voir la section 7 Mises en garde et précautions.
Dépistage du virus de l’hépatite B
Avant de commencer le traitement par UPLIZNA, effectuer un dépistage du virus de l’hépatite B (VHB). L’emploi d’UPLIZNA est contre-indiqué chez les patients atteints d’une infection évolutive par le VHB, confirmée par l’obtention de résultats positifs lors de la recherche de l’antigène de surface [AgHBs] et d’anticorps anti-VHB. Pour les patients non porteurs de l’AgHBs mais qui obtiennent un résultat positif lors de la recherche d’anticorps nucléocapsidiques de l’hépatite B [anti-HBc+] ou les patients porteurs du VHB [AgHBs+], consulter des hépatologues (spécialistes des maladies du foie) avant de commencer le traitement par UPLIZNA et pendant son déroulement. Voir les sections 2 Contre-indications et 7 Mises en garde et précautions.
Dépistage du virus de l’hépatite C
Les patients porteurs du virus de l’hépatite C (VHC) étaient exclus des essais cliniques sur l’inébilizumab. Un dépistage du VHC doit être effectué afin de détecter et de traiter cette infection avant de commencer le traitement par l’inébilizumab.
Dépistage de la tuberculose
Avant de commencer le traitement par UPLIZNA, évaluer la présence d’une tuberculose évolutive et d’une infection latente. Pour les patients atteints de tuberculose évolutive ou qui obtiennent un résultat positif lors du dépistage de la tuberculose et qui n’ont jamais reçu de traitement contre cette affection, consulter des spécialistes des maladies infectieuses avant de commencer le traitement par UPLIZNA. Voir les sections 2 Contre-indications et 7 Mises en garde et précautions.
Vaccination
Comme il est déconseillé d’administrer des vaccins vivants, atténués ou non, durant le traitement et jusqu’à la reconstitution des lymphocytes B, tous les vaccins vivants, atténués ou non, dont un patient a besoin doivent lui être administrés conformément aux directives d’immunisation au moins 4 semaines avant de commencer le traitement par UPLIZNA. Voir les sections 7 Mises en garde et précautions et 10 Pharmacologie clinique.
Corticostéroïdes par voie orale
Un traitement de corticostéroïdes par voie orale de deux semaines (plus une semaine de sevrage progressif) a été administré au début du traitement par UPLIZNA (uniquement avant la première perfusion) lors de l’étude pivot sur le TSNMO.
Au cours de la période contrôlée à répartition aléatoire de l’étude pivot sur la ML-IgG4, les sujets recevaient une dose uniformisée de glucocorticoïde au moment de l’instauration du traitement par UPLIZNA, après quoi ils amorçaient une réduction graduelle de la dose de glucocorticoïde jusqu’à l’arrêt de ce traitement après 8 semaines, selon un protocole préétabli.
Examen et médication préalables à chaque perfusion
Évaluation des infections
Avant chaque perfusion d’UPLIZNA, déterminer si le patient est atteint d’une infection d’importance clinique. Si c’est le cas, retarder la perfusion d’UPLIZNA jusqu’à la guérison de l’infection. Voir la section 7 Mises en garde et précautions.
Prémédication
Des traitements particuliers doivent être administrés avant chaque perfusion d’UPLIZNA.
Le Tableau 1 indique les traitements à administrer avant chaque perfusion d’UPLIZNA afin de réduire la fréquence et la gravité des réactions à la perfusion.
Tableau 1 – Prémédication avant chaque perfusion d’UPLIZNA
| Type de prémédication | Voie d’administration | Exemples (ou équivalent) | Temps d’administration avant la perfusion d’UPLIZNA |
| Corticostéroïde | Voie intraveineuse | 80 mg à 125 mg de méthylprednisolone | 30 minutes |
| Antihistaminique | Voie orale | 25 mg à 50 mg de diphenhydramine | 30 à 60 minutes |
| Antipyrétique | Voie orale | 500 mg à 650 mg d’acétaminophène | 30 à 60 minutes |
4.2 Posologie recommandée et ajustement posologique
TSNMO, ML-IgG4 et MGg
UPLIZNA est administré chez l’adulte par perfusion intraveineuse (voir le Tableau 3). Santé Canada n’a pas autorisé d’indication chez les enfants.
Dose recommandée :
- Dose initiale : 300 mg par perfusion intraveineuse, suivis, 2 semaines plus tard, par une deuxième dose de 300 mg par perfusion intraveineuse.
- Doses suivantes (à partir de 6 mois après la première perfusion) : 300 mg par perfusion intraveineuse unique tous les 6 mois.
Des glucocorticoïdes peuvent être administrés pendant le traitement par UPLIZNA, au besoin, pour le traitement des poussées de ML-IgG4.
L’activité de la maladie et la réponse au traitement doivent être considérées lors de la poursuite du traitement par UPLIZNA au-delà de 52 semaines chez les patients atteints de ML-IgG4.
4.3 Reconstitution
Examiner visuellement la solution d’UPLIZNA pour vérifier qu’elle ne contient pas de particules et qu’elle n’a pas changé de couleur. Voir la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
Si la solution est trouble, contient des particules ou a changé de couleur, ne pas l’utiliser et communiquer avec le fabricant. Ne pas agiter le flacon.
- Se procurer un sac pour perfusion intraveineuse contenant 250 mL de chlorure de sodium pour injection à 0,9 %, USP. Ne pas utiliser d’autre solution pour diluer UPLIZNA.
- Prélever 10 mL d’UPLIZNA de chacun des 3 flacons contenus dans la boîte et transférer les 30 mL ainsi obtenus dans le sac pour perfusion intraveineuse de 250 mL. Mélanger délicatement la solution diluée par retournement. Ne pas agiter la solution.
Jeter toute portion de solution non utilisée qui reste dans les flacons. Voir la section
12 Particularités de manipulation du produit.
UPLIZNA ne contient pas d’agent de conservation. Administrer la solution pour perfusion dès qu’elle est préparée. Si elle n’est pas administrée immédiatement, conserver la solution pour perfusion au maximum pendant 24 heures au réfrigérateur entre 2 °C et 8 °C ou pendant 4 heures à température ambiante entre 20 °C et 25 °C avant le début de la perfusion. Voir la section 11 Conservation, stabilité et mise au rebut.
Tableau 2 – Reconstitution
| Volume | Volume d’UPLIZNA à ajouter au sac pour perfusion intraveineuse | Volume disponible approximatif | Concentration approximative par mL | ||
| approximatif du | |||||
| sac pour perfusion | |||||
| intraveineuse | |||||
| 250 mL de chlorure de sodium à 0,9 % USP | 30 mL (10 mL de chacun des 3 flacons à 10 mg/mL contenus dans la boîte) | 280 mL | 1,07 mg/mL | ||
4.4 Administration
UPLIZNA doit être dilué avant l’administration. Voir la section 4.3 Reconstitution.
Avant le début de la perfusion intraveineuse, la solution de perfusion préparée doit être à température ambiante. Administrer UPLIZNA sous la supervision étroite d’un professionnel de la santé expérimenté, qui doit avoir accès au soutien médical nécessaire à la prise en charge d’éventuelles réactions graves, notamment les réactions graves à la perfusion. Voir la section 7 Mises en garde et précautions.
Administrer la solution préparée par voie intraveineuse avec une pompe à perfusion à un rythme croissant jusqu’à la fin, en environ 90 minutes, selon le calendrier indiqué au Tableau 3. Administrer dans une tubulure intraveineuse munie d’un filtre intégré stérile à faible capacité de liaison protéique de 0,2 ou 0,22 microns.
Tableau 3 – Débit de perfusion recommandé pour l’administration d’UPLIZNA lorsque le produit est dilué dans un sac pour perfusion intraveineuse de 250 mL
| Temps écoulé (minutes) | Débit de perfusion (mL/heure) |
| 0 à 30 | 42 |
| 31 à 60 | 125 |
| 61 à la fin de la perfusion | 333 |
Surveiller attentivement le patient pour détecter d’éventuelles réactions au cours de la perfusion et pendant au moins une heure après la fin de la perfusion.
4.5 Dose oubliée
En cas d’oubli d’une dose d’UPLIZNA, celle-ci doit être administrée dès que possible, sans attendre la prochaine dose prévue.
5 Surdose
Il n’existe pas d’antidote particulier en cas de surdosage; la perfusion doit être interrompue immédiatement et le patient doit rester en observation en cas de réactions éventuelles liées à la perfusion. Voir la section 7 Mises en garde et précautions.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou appelez au numéro sans frais de Santé Canada, 1-844-POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 4 – Formes posologiques, teneurs et composition
Description
UPLIZNA est une solution pour perfusion intraveineuse stérile, sans agent de conservation, limpide à légèrement opalescente, incolore ou jaunâtre, fournie en flacons à usage unique contenant 100 mg d’inébilizumab dans 10 mL de solution. Chaque boîte contient trois flacons à usage unique.
7 Mises en garde et précautions
Généralités
Réactions à la perfusion
La perfusion d’UPLIZNA peut provoquer des réactions, notamment des céphalées, des nausées, une somnolence, une dyspnée, de la fièvre, une myalgie, des éruptions cutanées, des palpitations ou d’autres signes ou symptômes. Il y a eu davantage de réactions à la perfusion lors de la première perfusion, mais certains cas ont également été observés au cours des perfusions suivantes. Les réactions graves à la perfusion sont rares, mais il peut y en avoir, y compris des cas d’anaphylaxie. Voir la section 8 Effets indésirables.
Pour réduire le risque de réactions à la perfusion, administrer une prémédication constituée d’un corticostéroïde, d’un antihistaminique et d’un antipyrétique. Voir la section 4.1 Considérations posologiques. Surveiller l’apparition de réactions à la perfusion chez les patients pendant au moins une heure après la fin de la perfusion. Les recommandations de prise en charge des réactions à la perfusion dépendent du type et de la gravité de la réaction.
En cas de réaction à la perfusion potentiellement mortelle, arrêter immédiatement et définitivement l’administration d’UPLIZNA et administrer le traitement de soutien approprié.
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| teneur / composition | ||||
Perfusion intraveineuse | Solution d’inébilizumab à 10 mg/mL | L-histidine, chlorhydrate de L-histidine monohydraté, polysorbate 80, chlorure de sodium, tréhalose dihydraté, eau pour préparations injectables | ||
En cas de réaction à la perfusion moins grave, la prise en charge peut impliquer l’arrêt temporaire de la perfusion, la réduction du débit de perfusion et/ou l’administration d’un traitement symptomatique.
Cancérogenèse et génotoxicité
Les traitements immunomodulateurs peuvent augmenter le risque d’apparition de tumeurs malignes. D’après l’expérience limitée sur l’emploi de l’inébilizumab dans le traitement des TSNMO et de la ML-IgG4, les données actuelles ne portent pas à croire à une augmentation du risque d’apparition de tumeurs malignes. Cependant, le risque d’apparition de tumeurs solides ne peut pas être exclu à l’heure actuelle. Voir la section 2 Contre-indications.
Système sanguin et lymphatique
Neutropénie tardive
Des cas de neutropénie tardive ont été rapportés. Même si certains des cas étaient de grade 3, la plupart étaient de grade 1 ou de grade 2. Les cas de neutropénie tardive ont été rapportés au moins 4 semaines après la dernière perfusion d’inébilizumab. Chez les patients qui présentent des signes et des symptômes d’infection, il est recommandé de vérifier la quantité de neutrophiles dans le sang. Voir la section 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives.
Système immunitaire
Infections
L’inébilizumab entraîne une diminution du nombre de lymphocytes et du taux d’immunoglobulines dans le sang périphérique, conformément au mode d’action par déplétion des lymphocytes B. Une diminution du nombre de neutrophiles a également été rapportée. Par conséquent, l’inébilizumab pourrait augmenter la prédisposition aux infections. Avant de commencer le traitement par UPLIZNA, il convient d’obtenir une formule sanguine complète récente (remontant à moins de 6 mois) comprenant la formule leucocytaire différentielle et les immunoglobulines. Il est également recommandé d’effectuer de nouveau périodiquement une formule sanguine complète comprenant la formule leucocytaire différentielle et les immunoglobulines pendant le traitement et jusqu’à la reconstitution des lymphocytes B. Voir la section 8.2 Effets indésirables observés au cours des études cliniques pour en savoir plus sur la fréquence des examens au cours des études cliniques. Vérifier l’absence d’infection d’importance clinique avant chaque perfusion d’inébilizumab. Chez les patients atteints d’une infection d’importance clinique, retarder l’administration d’UPLIZNA jusqu’à la guérison de l’infection. Il faut avertir les patients de rapporter rapidement tout symptôme d’infection à leur professionnel de la santé. Il convient d’envisager l’abandon du traitement en cas d’apparition d’une infection opportuniste grave ou d’infections à répétition si les taux d’immunoglobulines indiquent une immunovulnérabilité (voir les sections 4.1 Considérations posologiques et 8 Effets indésirables).
Traitement des patients gravement immunovulnérables
Les patients en état d’immunovulnérabilité grave ne doivent pas être traités tant que cette immunovulnérabilité persiste. Aucune étude n’a porté sur des patients atteints d’une immunodéficience héréditaire ou acquise connue, y compris une infection par le VIH ou une splénectomie (voir la section 2 Contre-indications).
Si UPLIZNA est utilisé en concomitance avec un autre traitement immunosuppresseur, envisager la possibilité d’une augmentation des effets immunosuppresseurs.
Réactivation du virus de l’hépatite B (VHB)
Un risque de réactivation du VHB a été observé avec d’autres anticorps causant la déplétion des lymphocytes B. Un cas de réactivation du VHB a été observé chez un patient traité par UPLIZNA au cours de l’essai clinique sur la MGg. Les patients atteints d’une infection chronique par le VHB ont été exclus des essais cliniques. Effectuer un dépistage du VHB chez tous les patients avant le début du traitement par UPLIZNA. Ne pas administrer UPLIZNA aux patients atteints d’une hépatite active. Pour les patients qui sont porteurs chroniques du VHB [AgHBs+], consulter des hépatologues (spécialistes des maladies du foie) avant de commencer le traitement et pendant son déroulement. Voir la section 2 Contre-indications.
Leucoencéphalopathie multifocale progressive (LEMP)
La LEMP est une infection virale opportuniste du cerveau causée par le virus de John Cunningham (virus JC), qui se produit généralement chez les patients immunovulnérables et qui conduit habituellement à la mort ou à une invalidité grave. Bien qu’aucun cas confirmé de LEMP n’ait été constaté dans les essais cliniques portant sur UPLIZNA, des cas de LEMP causée par une infection par le virus JC ont été observés lors de l’emploi d’autres anticorps causant la déplétion des lymphocytes B.
Aucun cas confirmé de LEMP n’a été signalé au cours des essais cliniques sur l’inébilizumab. Lors des essais cliniques portant sur UPLIZNA, un patient (étude sur les TSNMO) est décédé à la suite de l’apparition de nouvelles lésions cérébrales sans qu’un diagnostic définitif n’ait pu être posé, bien que le diagnostic différentiel ait inclus une rechute atypique du TSNMO, une LEMP ou une encéphalomyélite aiguë disséminée. Au premier signe ou symptôme indicateur de LEMP, arrêter le traitement par UPLIZNA et effectuer un examen diagnostique approprié. L’examen d’imagerie par résonance magnétique (IRM) pourrait révéler des changements avant l’apparition de signes ou de symptômes cliniques. Les symptômes habituellement associés à la LEMP sont variés, évoluent sur plusieurs jours à plusieurs semaines et comprennent une faiblesse progressive d’un côté du corps ou une maladresse des membres, une perturbation de la vision ainsi que des troubles de la pensée, de la mémoire et de l’orientation menant à une confusion et à des changements de personnalité. Voir la section 2 Contre-indications.
Tuberculose
Les facteurs de risque de tuberculose des patients doivent être évalués et un test de présence d’une infection latente doit être effectué avant de commencer le traitement par UPLIZNA. Envisager un traitement antituberculeux avant de commencer l’administration d’UPLIZNA chez les patients ayant des antécédents de tuberculose latente et chez lesquels aucun traitement adéquat ne peut être confirmé, ainsi que chez les patients ayant obtenu un résultat négatif au test de dépistage de la tuberculose latente mais présentant des facteurs de risque d’infection tuberculeuse. Consulter des spécialistes des maladies infectieuses pour savoir s’il est approprié de commencer un traitement antituberculeux avant de commencer le traitement par UPLIZNA. Voir la section 2 Contre-indications.
Vaccination
Administrer tous les vaccins conformément aux lignes directrices d’immunisation au moins 4 semaines avant de commencer le traitement par UPLIZNA. L’innocuité de l’immunisation par des vaccins vivants, atténués ou non, après un traitement par UPLIZNA n’a pas été étudiée, et l’utilisation de tels vaccins n’est pas recommandée pendant le traitement et jusqu’à la reconstitution des lymphocytes B.
Vaccination des nourrissons nés de mères traitées par UPLIZNA pendant la grossesse
Ne pas administrer de vaccins vivants ou vivants atténués aux nourrissons nés de mères exposées à UPLIZNA pendant la grossesse tant que la reconstitution des lymphocytes B chez le nourrisson n’a pas été confirmée. Chez ces nourrissons exposés, la déplétion des lymphocytes B peut augmenter les risques associés aux vaccins vivants ou vivants atténués. Conformément à l’indication, les vaccins inactivés peuvent être administrés avant la reconstitution des lymphocytes B et des immunoglobulines, mais il faut envisager de consulter un spécialiste qualifié qui vérifiera si le vaccin a été efficace. Voir la section 7.1.1 Grossesse.
Temps de reconstitution des lymphocytes B
On ne sait pas au bout de combien de temps les lymphocytes B sont reconstitués après l’administration d’inébilizumab. Au cours de l’étude sur les TSNMO, une déplétion des lymphocytes B en deçà de la limite inférieure de la normale a été observée chez 94 % des patients pendant au moins 6 mois après le traitement. Au cours de l’étude sur la ML-IgG4, une déplétion des lymphocytes B en deçà de la limite inférieure de la normale était observée respectivement chez 82 % et 79 % des patients aux semaines 26 et 52, dans le cadre d’un traitement administré tous les 6 mois.
Réduction des immunoglobulines
Un traitement continu par UPLIZNA peut conduire à une hypogammaglobulinémie progressive et prolongée ou à une diminution des taux d’immunoglobulines totales et individuelles (immunoglobulines G et M [IgG et IgM], notamment). Voir la section 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives.
Surveiller les taux d’immunoglobulines sériques pendant le traitement par UPLIZNA, en particulier chez les patients atteints d’infections opportunistes ou récurrentes, et jusqu’à la reconstitution des lymphocytes B après l’arrêt du traitement. Envisager d’arrêter le traitement par UPLIZNA en cas d’apparition d’une infection opportuniste grave ou d’infections récurrentes chez un patient présentant un faible taux d’immunoglobulines G ou M, ou si l’hypogammaglobulinémie prolongée nécessite un traitement d’immunoglobulines par voie intraveineuse.
Santé reproductive
Les femmes en âge de procréer doivent utiliser un moyen de contraception efficace pendant le traitement par UPLIZNA et pendant 6 mois après la dernière perfusion d’UPLIZNA. Voir la section 7.1.1 Grossesse.
Fertilité
Il existe peu de données sur l’effet de l’inébilizumab sur la fertilité humaine; cependant, une étude menée chez l’animal a mis en évidence une diminution de la fertilité. La pertinence clinique de ces données non cliniques n’est pas connue. Voir la section 16 Toxicologie non clinique.
7.1 Populations particulières
7.1.1 Grossesse
UPLIZNA est un anticorps monoclonal humanisé de type IgG1, et les immunoglobulines sont connues pour traverser la barrière placentaire. D’après les données obtenues chez les animaux, on trouve de l’inébilizumab dans le sérum fœtal et le sérum des petits après une
exposition de la mère, ce qui porte à croire que l’inébilizumab traverse la barrière placentaire et/ou est excrété dans le lait maternel. Voir la section 16 Toxicologie non clinique.
Il n’existe pas de données suffisamment robustes sur le risque associé à l’utilisation d’UPLIZNA chez les femmes enceintes pour le développement fœtal. Cependant, une déplétion transitoire des lymphocytes B périphériques ainsi qu’une lymphopénie ont été signalées chez les nourrissons nés de mères exposées à d’autres anticorps causant la déplétion des lymphocytes B pendant la grossesse. Les taux de lymphocytes B chez les nourrissons dont la mère a été exposée à UPLIZNA pendant la grossesse n’ont pas été étudiés dans les essais cliniques. La durée potentielle de la déplétion des lymphocytes B chez ces nourrissons et l’effet d’une telle déplétion sur l’innocuité et l’efficacité des vaccins ne sont pas connus. Voir la section 7 Mises en garde et précautions, Système immunitaire, Vaccination.
D’après les données obtenues chez les animaux, UPLIZNA peut entraîner des effets néfastes chez le fœtus en raison de la lymphopénie des lymphocytes B et réduire la réponse immunitaire chez la progéniture exposée à UPLIZNA même après la reconstitution des lymphocytes B. Voir la section 16 Toxicologie non clinique.
Conseiller aux femmes en âge de procréer d’utiliser un moyen de contraception efficace pendant tout le traitement par UPLIZNA et pendant au moins 6 mois après l’administration de la dernière dose du médicament.
Il existe un registre des cas d’exposition pendant la grossesse visant à surveiller l’issue des grossesses chez les femmes exposées à UPLIZNA pendant la grossesse ou peu de temps avant la conception. Les professionnels de la santé sont invités à conseiller à leurs patientes de s’inscrire au Registre des grossesses UPLIZNA en appelant le centre de coordination au 1-303-724-4644.
7.1.2 Allaitement
Aucune étude n’a porté sur l’utilisation de l’inébilizumab chez les femmes qui allaitent. On ignore si UPLIZNA est excrété dans le lait maternel humain. Comme l’IgG humaine est excrétée dans le lait maternel humain, on ne peut pas exclure le fait que l’absorption d’UPLIZNA puisse entraîner une déplétion des lymphocytes B chez le nourrisson allaité. Il convient de prendre en considération les bienfaits de l’allaitement sur le développement et la santé de l’enfant ainsi que le besoin clinique de la mère relativement à UPLIZNA et les effets indésirables que ce traitement peut entraîner chez le nourrisson allaité.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans)
TSNMO
L’innocuité et l’efficacité d’UPLIZNA ont été étudiées chez un nombre limité de patients âgés ayant au maximum 74 ans (n = 6 patients ayant entre 65 et 74 ans). Les études cliniques menées sur UPLIZNA ne portaient pas sur un nombre suffisant de personnes âgées pour déterminer si ces patients répondent différemment au traitement par rapport aux patients plus jeunes.
ML-IgG4
Parmi les patients ayant reçu UPLIZNA pour le traitement de la ML-IgG4, 31 % (21 patients sur
- 68) étaient âgés de 65 ans ou plus. Voir la section 14.1 Études cliniques par indication, Maladie liée aux immunoglobulines G4 (ML-IgG4). Dans l’ensemble, aucune différence liée à l’âge n’a été observée en ce qui a trait à l’innocuité et à l’efficacité chez ces patients, comparativement aux patients plus jeunes, au cours des études cliniques. Toutefois, la possibilité d’une plus grande sensibilité chez certains patients âgés ne peut pas être écartée.
MGg
Il existe peu de données sur l’innocuité et l’efficacité du traitement par UPLIZNA à la dose recommandée chez les patients de 65 ans ou plus participant à l’étude contrôlée par placebo sur la MGg (29/203 – 14 %). Bien qu’aucune différence apparente liée à l’âge n’ait été observée en ce qui concerne l’efficacité et l’innocuité du médicament, le nombre de patients âgés de 65 ans ou plus n’est pas suffisant pour déterminer si la réponse de ceux-ci est différente de celle des patients adultes plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Pendant le traitement réparti aléatoirement et le traitement en mode ouvert de l’étude 1155, les effets indésirables les plus fréquents (≥ 10 %) observés chez les patients atteints de TSNMO et porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG) ont été les suivants : infection des voies urinaires (27 %), rhinopharyngite (21 %), arthralgie (17 %), infection des voies respiratoires supérieures (17 %), céphalées (16 %), dorsalgie (13 %) et réactions liées à la perfusion (13 %).
Pendant le traitement réparti aléatoirement et le traitement en mode ouvert de l’étude 1155, les effets indésirables graves les plus fréquents (≥ 2 %) observés chez les patients atteints de TSNMO et porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG) ont été les infections (11 %) (y compris les infections des voies urinaires [4 %] et la pneumonie [2 %]).
Pendant le traitement réparti aléatoirement et le traitement en mode ouvert de l’étude 1155, 6 patients atteints de TSNMO et porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG) ont présenté des manifestations indésirables ayant mené à l’arrêt définitif du traitement. Les manifestations indésirables ayant mené à l’arrêt définitif du traitement étaient les suivants : neutropénie, syndrome de sevrage des stéroïdes, stéatose hépatique, pneumonie atypique, pneumonie, augmentation des taux des enzymes hépatiques et myasthénie grave.
Pendant le traitement réparti aléatoirement et le traitement en mode ouvert de l’étude MITIGATE, les effets indésirables les plus fréquents (≥ 10 %) observés chez les patients atteints de ML-IgG4 ont été les suivants : COVID-19 (28,6 %), lymphopénie (10,7 %) et infection des voies respiratoires supérieures (10,7 %).
Au cours de la période contrôlée à répartition aléatoire de l’étude MINT, les effets indésirables les plus fréquents chez les patients atteints de myasthénie grave généralisée (fréquence d’au moins 10 % chez les patients traités par UPLIZNA et fréquence supérieure à celle observée chez les patients ayant reçu le placebo) ont été les céphalées (15 %) et les réactions liées à la perfusion (10 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Troubles du spectre de la neuromyélite optique (TSNMO)
L’innocuité d’UPLIZNA a été évaluée dans l’étude 1155, une étude à répartition aléatoire à double insu contrôlée par placebo avec une période de traitement en mode ouvert.
Dans l’étude 1155, 161 patients atteints de TSNMO et porteurs de l’AQP4-IgG ont été exposés à UPLIZNA selon le schéma posologique recommandé pendant la période de traitement contrôlé à répartition aléatoire, au cours de laquelle 52 patients ont reçu un placebo. Dans l’ensemble, pendant le traitement à répartition aléatoire et le traitement en mode ouvert de l’étude 1155, 208 patients de TSNMO et porteurs de l’AQP4-IgG ont reçu au moins une dose d’UPLIZNA. Parmi ces patients, 197 ont été exposés à UPLIZNA pendant au moins 6 mois et 189, pendant au moins 1 an. Voir les sections 4 Posologie et administration et 14 Études cliniques.
Pendant l’étude 1155, les participants faisaient l’objet d’un suivi toutes les 2 à 6 semaines au moyen d’analyses de laboratoire, y compris d’analyses biochimiques et hématologiques.
Le Tableau 5 présente les manifestations indésirables apparues en cours de traitement chez les patients atteints de TSNMO et porteurs de l’AQP4-IgG pendant la période de traitement contrôlé réparti aléatoirement de l’étude 1155, rapportées chez ≥ 5 % des patients traités par UPLIZNA et plus fréquemment que chez les patients ayant reçu le placebo.
Tableau 5 – Manifestations indésirables apparues en cours de traitement rapportées chez ≥ 5 % des patients traités par UPLIZNA et plus fréquemment que chez les patients ayant reçu le placebo pendant la période de traitement contrôlé répartit aléatoirement de l’étude 1155 portant sur des patients atteints de TSNMO et porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG)
| Classification par système et organe / Terme privilégié | UPLIZNA | Placebo | ||||
| N = 161 | N = 52 | |||||
| (%) | (%) | |||||
| Infections et infestations | ||||||
| Infection des voies urinaires | 11 % | 10 % | ||||
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||||||
| Arthralgie | 11 % | 6 % | ||||
| Dorsalgie | 7 % | 4 % | ||||
| Troubles du système nerveux | ||||||
| Céphalées | 9 % | 8 % | ||||
Maladie liée aux immunoglobulines G4 (ML-IgG4)
L’innocuité d’UPLIZNA a été évaluée lors de l’étude MITIGATE, au cours de laquelle 68 patients ont été exposés à UPLIZNA selon le schéma posologique recommandé pendant la période de traitement contrôlé à répartition aléatoire; 67 patients ont reçu un placebo pendant cette période.
Pendant l’étude MITIGATE, les participants ont fait l’objet d’un suivi toutes les 2 à 6 semaines au moyen d’analyses de laboratoire, y compris d’analyses biochimiques et hématologiques.
Le Tableau 6 présente les effets indésirables survenus chez au moins 5 % des patients traités par UPLIZNA au cours de l’étude MITIGATE, et dont la fréquence était supérieure à celle observée chez les patients ayant reçu le placebo. Les effets indésirables les plus fréquents (fréquence d’au moins 10 % chez les patients traités par UPLIZNA et fréquence supérieure à celle observée chez les patients ayant reçu le placebo) ont été l’infection des voies urinaires et la lymphopénie.
Tableau 6 – Effets indésirables survenus chez au moins 5 % des patients atteints de ML-IgG4 traités par UPLIZNA au cours de l’étude MITIGATE et dont la fréquence était supérieure à celle observée chez les patients ayant reçu le placebo
| Classification par système et organe / Terme privilégié | UPLIZNA N = 68 (%) | Placebo N = 67 (%) |
| Troubles du sang et du système lymphatique | ||
| Lymphopéniea | 19 | 9 |
| Neutropénie | 6 | 5 |
| Troubles généraux et réactions au point d’administration | ||
| Pyrexie | 9 | 5 |
| Infections et infestations | ||
| Infection des voies urinaires | 12 | 6 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Myalgie | 6 | 0 |
a Le terme lymphopénie comprend la baisse du nombre de lymphocytes
Les autres effets indésirables survenus pendant la période contrôlée à répartition aléatoire de l’étude MITIGATE (≥ 5 % des patients traités par UPLIZNA) ont été les réactions liées à la perfusion (7,4 %).
Myasthénie grave généralisée (MGg)
L’innocuité d’UPLIZNA a été évaluée lors de l’étude MINT, au cours de laquelle 119 patients ont été exposés à UPLIZNA selon le schéma posologique recommandé pendant la période de traitement contrôlé à répartition aléatoire; 119 patients ont reçu un placebo pendant cette période. Pendant la période de traitement à répartition aléatoire et la période de traitement en mode ouvert de l’étude MINT, 203 patients ont reçu au moins une dose d’UPLIZNA. Parmi ces patients, 182 ont été exposés à UPLIZNA pendant au moins 6 mois et 128, pendant au moins 1 an.
Le Tableau 7 présente les effets indésirables survenus chez au moins 5 % des patients traités par UPLIZNA au cours de l’étude MINT, et dont la fréquence était supérieure à celle observée chez les patients ayant reçu le placebo. Le profil d’innocuité était semblable chez les patients présentant des anticorps anti-RACh et ceux présentant des anticorps anti-MuSK.
Tableau 7 – Effets indésirables survenus chez au moins 5 % des patients atteints de MGg traités par UPLIZNA au cours de l’étude MINT et dont la fréquence était supérieure
à celle observée chez les patients ayant reçu le placebo
| UPLIZNA | Placebo N = 119 n (%) | |||
| N = 119 | ||||
| n (%) | ||||
| Infections et infestations | ||||
| Rhinopharyngite | 8 (7 %) | 3 (3 %) | ||
| Infection des voies urinaires | 8 (7 %) | 3 (3 %) | ||
| Lésion, empoisonnement et complications liées à une intervention | ||||
| Réaction liée à la perfusion | 12 (10 %) | 7 (6 %) | ||
| Troubles du système nerveux | ||||
| Céphalées | 18 (15 %) | 8 (7 %) | ||
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Toux | 8 (7 %) | 4 (3 %) | ||
Description de certains effets indésirables
Réactions liées à la perfusion
La perfusion d’UPLIZNA peut provoquer des réactions, notamment des céphalées, des nausées, une somnolence, une dyspnée, de la fièvre, une myalgie, des éruptions cutanées, des palpitations ou d’autres signes ou symptômes. Tous les patients ont reçu une prémédication. Des réactions liées à la perfusion ont été observées chez 9,3 % des patients atteints de TSNMO et porteurs de l’AQP4-IgG pendant le premier cycle de traitement par UPLIZNA, contre 9,6 % des patients ayant reçu le placebo.
Des réactions liées à la perfusion d’UPLIZNA ont été observées chez 7,4 % des patients atteints de ML-IgG4 au cours de la période contrôlée à répartition aléatoire. Il y a eu davantage de réactions liées à la perfusion lors de la première perfusion, mais certains cas ont également été observés au cours des perfusions suivantes. Des réactions à la perfusion d’UPLIZNA ont été observées chez 10,1 % des patients atteints de MGg au cours de la période contrôlée à répartition aléatoire. La majorité des réactions liées à la perfusion rapportées chez les patients ayant été traités par UPLIZNA étaient d’intensité légère ou modérée. Voir les sections 4 Posologie et administration et 7 Mises en garde et précautions.
Infections
Pendant la période de traitement réparti aléatoirement et la période de traitement en mode ouvert de l’étude 1155, une infection a été rapportée chez 158 des 208 patients (76 %) atteints de TSNMO et porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG) ayant reçu UPLIZNA. Les infections les plus fréquemment signalées étaient l’infection des voies urinaires
(27 %), la rhinopharyngite (21 %), l’infection des voies respiratoires supérieures (17 %) et la grippe (10 %).
Au cours de la période contrôlée à répartition aléatoire de l’étude sur la ML-IgG4, les infections signalées le plus souvent chez les patients traités par UPLIZNA ont été l’infection des voies urinaires (12 %), la grippe (4 %) et la pneumonie (3 %). Au cours de la période contrôlée à répartition aléatoire de l’étude sur la MGg, les infections signalées le plus souvent chez les patients traités par UPLIZNA ont été l’infection des voies urinaires (7 %) et la rhinopharyngite (7 %). Voir la section 7 Mises en garde et précautions.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Troubles des systèmes sanguin et lymphatique : neutropénie
Infections et infestations : cystite, grippe et pneumonie
Blessures, intoxications et complications liées aux interventions : chute
Troubles du système nerveux : paresthésie
Troubles de la peau et des tissus sous-cutanés : éruptions cutanées
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusion des essais cliniques
Diminution des taux d’immunoglobulines
TSNMO
À la fin de la période contrôlée à répartition aléatoire de 6,5 mois, les proportions de patients ayant des taux d’immunoglobulines plus faibles que la limite inférieure de la normale étaient les suivantes : pour les immunoglobulines A (IgA), 8,1 % dans le groupe inébilizumab et 0 % dans le groupe placebo; pour les immunoglobulines G (IgG), 2,5 % dans le groupe inébilizumab et 3,8 % dans le groupe placebo; et pour les immunoglobulines M (IgM), 24,8 % dans le groupe inébilizumab et 9,6 % dans le groupe placebo. La proportion de patients traités par l’inébilizumab présentant des taux d’IgG plus faibles que la limite inférieure de la normale était de 6,3 % après 1 an et de 9,6 % après 2 ans. La proportion de patients traités par UPLIZNA présentant des taux d’IgM plus faibles que la limite inférieure de la normale était de 30,5 % après 1 an et de 40,1 % après 2 ans. Lors d’une exposition médiane de 3,2 ans, le taux d’IgG présentait une diminution modérée (entre 300 et < 500 mg/dL) dans 13,0 % des cas, et une diminution grave (< 300 mg/dL) dans 3,4 % des cas. Voir la section 7 Mises en garde et précautions.
ML-IgG4
À la fin de la période contrôlée à répartition aléatoire de 12 mois, le taux d’immunoglobulines totales avait diminué d’environ 12 % par rapport aux valeurs initiales chez les patients traités par UPLIZNA, alors qu’il avait augmenté de 21 % chez les patients ayant reçu le placebo. Les diminutions approximatives moyennes, par rapport aux valeurs initiales, des taux d’immunoglobulines G (IgG) et d’immunoglobulines M (IgM) étaient respectivement de 9 % et de 32 % chez les patients traités par UPLIZNA, alors que les taux d’IgG avaient augmenté de 26 % et les taux d’IgM, d’environ 3 % chez les patients ayant reçu le placebo.
MGg
À la fin de la période contrôlée à répartition aléatoire de 6 mois, le taux d’immunoglobulines totales avait diminué d’environ 13 % par rapport aux valeurs initiales chez les patients traités par UPLIZNA, alors qu’il avait augmenté de 15 % chez les patients ayant reçu le placebo. Les diminutions approximatives moyennes, par rapport aux valeurs initiales, des taux d’immunoglobulines G (IgG) et d’immunoglobulines M (IgM) étaient respectivement de 8 % et de 30 % chez les patients traités par UPLIZNA, alors que les taux d’IgG avaient augmenté de 18 % et les taux d’IgM, d’environ 5 % chez les patients ayant reçu le placebo. Les proportions de patients traités par UPLIZNA présentant des taux d’IgG et d’IgM en deçà de la limite inférieure de la normale à la fin de la période contrôlée à répartition aléatoire de 6 mois étaient respectivement de 28,7 % et de 15,8 %.
Diminution du nombre de neutrophiles
TSNMO
Après 6,5 mois de traitement, un nombre de neutrophiles compris entre 1,0 et 1,5 x 10⁹/L (grade 2) a été observé chez 7,5 % des patients ayant reçu l’inébilizumab contre 1,9 % des patients ayant reçu le placebo. Un nombre de neutrophiles compris entre 0,5 et 1,0 x 10⁹/L (grade 3) a été observé chez 1,9 % des patients ayant reçu l’inébilizumab contre 0 % des patients ayant reçu le placebo.
ML-IgG4
Pendant la période contrôlée à répartition aléatoire de 12 mois, un nombre de neutrophiles compris entre 1,0 et 1,5 x 10⁹/L a été observé chez 7,5 % des patients traités par UPLIZNA contre 3 % des patients ayant reçu le placebo. Un nombre de neutrophiles compris entre 0,5 et 1,0 x 10⁹/L a été observé chez 1,5 % des patients ayant reçu le placebo contre aucun des patients traités par UPLIZNA.
MGg
Pendant la période contrôlée à répartition aléatoire de 6 mois, un nombre de neutrophiles compris entre 1,0 et 1,5 x 10⁹/L a été observé chez 3 % des patients ayant reçu le placebo contre aucun des patients traités par UPLIZNA. Un nombre de neutrophiles compris entre 0,5 et 1,0 x 10⁹/L a été observé chez 1 % des patients traités par UPLIZNA contre aucun des patients ayant reçu le placebo.
Diminution du nombre de lymphocytes
TSNMO
Après 6,5 mois de traitement, une diminution du nombre de lymphocytes a été observée plus fréquemment chez les patients ayant reçu l’inébilizumab que chez ceux ayant reçu le placebo : 22,5 % des patients ayant reçu l’inébilizumab contre 13,5 % des patients ayant reçu le placebo avaient entre 500 et 800 lymphocytes/mm3 (grade 2), et 3,1 % des patients ayant reçu l’inébilizumab contre 1,9 % des patients ayant reçu le placebo avaient entre 200 et 500 lymphocytes/mm3 (grade 3).
ML-IgG4
Une réduction du nombre de lymphocytes a été observée plus souvent chez les patients traités par UPLIZNA que chez les patients ayant reçu le placebo. Au cours de la période contrôlée à répartition aléatoire de 12 mois, 10,4 % des patients traités par l’inébilizumab contre 3,0 % des patients ayant reçu le placebo avaient entre 200 et 500 lymphocytes/mm3 (grade 3).
MGg
Une réduction du nombre de lymphocytes a été observée plus souvent chez les patients traités par UPLIZNA que chez les patients ayant reçu le placebo. Pendant la période contrôlée à répartition aléatoire de 6 mois, la proportion de patients présentant un nombre de lymphocytes inférieur à la limite de la normale était de 35 % chez les patients traités par UPLIZNA comparativement à 31 % chez les patients ayant reçu le placebo.
8.5 Effets indésirables observés après la commercialisation
Sans objet.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude en bonne et due forme n’a été menée sur les interactions médicamenteuses avec UPLIZNA. L’utilisation concomitante d’UPLIZNA avec des médicaments immunosuppresseurs, y compris les corticostéroïdes à action générale, peut augmenter le risque d’infection. Il faut tenir compte du risque d’effets additifs sur le système immunitaire lors de l’administration concomitante de traitements immunosuppresseurs avec UPLIZNA.
9.3 Interactions médicament-comportement
L’interaction d’UPLIZNA avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
La principale voie d’élimination des anticorps thérapeutiques est la clairance par le système réticuloendothélial. Les enzymes et les transporteurs du cytochrome P450 n’interviennent pas dans la clairance de l’inébilizumab; par conséquent, le risque potentiel d’interactions entre UPLIZNA et d’autres médicaments qui sont des substrats, des inducteurs ou des inhibiteurs des enzymes et des transporteurs du cytochrome P450 est faible.
L’inébilizumab a été testé en monothérapie dans le traitement des TSNMO et de la ML-IgG4, et est destiné à être utilisé ainsi.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le mécanisme précis par lequel UPLIZNA exerce ses effets thérapeutiques chez les patients atteints de TSNMO, de ML-IgG4 ou de MGg implique probablement la liaison à CD19, un antigène de surface cellulaire présent sur les précurseurs des lymphocytes B et sur les lymphocytes B matures. Après sa liaison à la surface cellulaire des lymphocytes B, l’inébilizumab entraîne une cytolyse cellulaire dépendante des anticorps.
10.2 Pharmacodynamie
La pharmacodynamie d’UPLIZNA a été évaluée à l’aide d’un dosage des lymphocytes B CD20+, puisque UPLIZNA peut fausser le dosage de lymphocytes B CD19+. Le traitement par UPLIZNA entraîne une réduction du nombre de lymphocytes B CD20+ dans le sang 8 jours ou moins après la perfusion. Dans l’étude 1155, le nombre de lymphocytes B CD20+ a été réduit en dessous de la limite inférieure de la normale après 4 semaines ou moins chez 100 % des patients traités par UPLIZNA; il est resté en dessous de la limite inférieure de la normale chez 94 % des patients pendant 28 semaines après le début du traitement.
Dans l’étude MITIGATE, le nombre de lymphocytes B CD20+ était descendu sous la limite inférieure de la normale après 2 semaines chez 100 % des patients traités par UPLIZNA; il demeurait en dessous de la limite inférieure de la normale chez 82 % et 79 % des patients respectivement 26 et 52 semaines après le début du traitement. Voir la section 14 Essais cliniques.
Dans l’étude MINT, le nombre de lymphocytes B CD20+ était descendu sous la limite inférieure de la normale après 4 semaines chez ≥ 99 % de l’ensemble des patients traités par UPLIZNA (ceux présentant des anticorps anti-RACh et ceux présentant des anticorps anti-MuSK). Le nombre de lymphocytes B demeurait plus bas que la limite inférieure de la normale chez ≥ 96 % de l’ensemble des patients à la fin de la période contrôlée à répartition aléatoire de 6 mois, de même que chez 92 % des patients atteints de MGg présentant des anticorps anti-RACh qui ont reçu le traitement par UPLIZNA pendant 52 semaines.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques de l’inébilizumab ont été semblables chez les patients atteints de TSNMO, de ML-IgG4 ou de MGg. L’administration d’inébilizumab par voie intraveineuse donnait lieu à un profil pharmacocinétique biphasique; la demi-vie terminale moyenne était de 18 jours.
À la suite de l’administration par voie intraveineuse de 300 mg d’inébilizumab à des patients atteints de TSNMO le jour 1 et le jour 15, la concentration maximale moyenne a été respectivement de 104 mcg/mL et 116 mcg/mL, et l’ASC cumulative à la semaine 26 était de 3130 mcg·j/mL.
Chez les patients atteints de ML-IgG4, la concentration maximale moyenne a été de 127 mcg/mL après l’administration d’inébilizumab par voie intraveineuse (300 mg, deuxième dose administrée le jour 15), et l’ASC cumulative a été de 4290 mcg·j/mL lors d’une période de traitement de 52 semaines au cours de laquelle des patients atteints de ML-IgG4 ont reçu deux doses par voie intraveineuse à 2 semaines d’intervalle, puis une troisième dose à la semaine 26.
En ce qui concerne les patients atteints de MGg, la concentration maximale moyenne a été de 126 mcg/mL chez l’ensemble des patients après l’administration d’inébilizumab par voie intraveineuse (300 mg, deuxième dose administrée le jour 15). L’ASC cumulative a été de 4240 mcg·j/mL lors d’une période de traitement de 52 semaines au cours de laquelle des patients présentant des anticorps anti-RACh (n = 84) ont reçu deux doses par voie intraveineuse à 2 semaines d’intervalle, puis une troisième dose à la semaine 26. L’ASC cumulative a été de 3740 mcg·j/mL lors d’une période de traitement de 26 semaines au cours de laquelle des patients présentant des anticorps anti-MuSK (n = 17) ont reçu deux doses par voie intraveineuse à 2 semaines d’intervalle.
Distribution
Selon une analyse pharmacocinétique de population, les volumes de distribution centrale et périphérique typiques de l’inébilizumab ont été estimés à 2,95 L et à 2,57 L, respectivement.
Métabolisme
L’inébilizumab est un anticorps monoclonal humanisé de type IgG1 qui est dégradé par des enzymes protéolytiques largement distribuées dans l’organisme.
Élimination
Selon une analyse pharmacocinétique de population, la clairance totale de la voie d’élimination principale de l’inébilizumab a été estimée à 0,19 L/jour. À de faibles niveaux d’exposition pharmacocinétique, l’inébilizumab a probablement été soumis à la clairance médiée par le récepteur (CD19), qui diminue avec le temps, vraisemblablement en raison de la déplétion des lymphocytes B causée par le traitement par l’inébilizumab.
Populations et états pathologiques particuliers
- Personnes âgées, sexe, origine ethnique : Selon une analyse pharmacocinétique de population, l’âge, le sexe et l’origine ethnique n’ont pas d’effet significatif sur la clairance de l’inébilizumab.
- Insuffisance hépatique ou rénale : Aucune étude clinique n’a été menée en bonne et due forme pour étudier l’effet d’une insuffisance hépatique ou rénale sur les paramètres pharmacocinétiques de l’inébilizumab.
10.4 Immunogénicité
Toutes les protéines thérapeutiques sont potentiellement immunogènes.
La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse. De plus, l’incidence observée de positivité des anticorps (notamment les anticorps neutralisants) dans un essai peut être influencée par plusieurs facteurs, notamment la méthode d’essai, la manipulation de l’échantillon, le moment du prélèvement de l’échantillon, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études ou à d’autres produits peut être trompeuse.
Dans l’étude 1155, des anticorps antimédicament (ceux qui sont apparus ou dont la quantité a augmenté significativement par rapport au départ après l’administration d’UPLIZNA), ont été détectés chez 7,1 % des patients ayant reçu UPLIZNA. Bien que ces données ne soient pas révélatrices d’un effet de l’apparition d’anticorps anti-inébilizumab sur l’efficacité ou l’innocuité d’UPLIZNA chez ces patients, les données disponibles sont trop limitées pour en tirer des conclusions définitives.
Lors de l’étude MITIGATE, des anticorps anti-inébilizumab sont apparus au cours du traitement chez 8,8 % (6/68) des patients ayant reçu UPLIZNA pendant la période contrôlée à répartition
aléatoire de 52 semaines. Les anticorps neutralisants n’ont pas fait l’objet d’une évaluation directe.
Lors de l’étude MINT, des anticorps anti-inébilizumab apparus au cours du traitement ont été détectés chez 0,8 % (1/119) des patients ayant reçu UPLIZNA pendant la période contrôlée à répartition aléatoire. Les anticorps neutralisants n’ont pas fait l’objet d’une évaluation directe.
Pendant les périodes de traitement de l’étude 1155, de l’étude MITIGATE et de l’étude MINT, la présence d’anticorps anti-inébilizumab n’a eu aucun effet d’importance clinique décelable en ce qui concerne la pharmacocinétique, la pharmacodynamie, l’innocuité et l’efficacité d’UPLIZNA.
11 Conservation, stabilité et mise au rebut
Conserver les flacons d’UPLIZNA au réfrigérateur entre 2 °C et 8 °C dans la boîte d’origine à l’abri de la lumière. Ne pas congeler. Ne pas secouer. Conserver les flacons à la verticale.
12 Particularités de manipulation du produit
Jeter le flacon contenant la portion inutilisée d’UPLIZNA conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Inébilizumab
Formule moléculaire et masse moléculaire : La taille moyenne du fragment d’oligosaccharide est d’environ 1 300 Da par chaîne lourde, avec une masse globale d’environ 149 kDa. Les oligosaccharides sont principalement des glycanes complexes neutres de type N.
Structure : L’inébilizumab est un anticorps monoclonal humanisé de type IgG1κ d’environ 149 kDa composé de deux chaînes lourdes identiques de 49 362 Da chacune et de deux chaînes légères identiques de 23 836 Da chacune. Il est conçu pour être un anticorps monoclonal afucosylé et devrait avoir des activités accrues de cytotoxicité à médiation cellulaire dépendant des anticorps (ADCC) et de phagocytose à médiation cellulaire dépendant des anticorps (ADCP). L’inébilizumab possède un site d’attache des oligosaccharides liés au N dans la région Fc au niveau du résidu Asn-301.
Propriétés physicochimiques : L’inébilizumab a un coefficient d’extinction de 1,35 (mg/mL)−1.cm−1, un pI entre 7,9 et 8,5 et une densité de 1,022 g/mL; ces valeurs ont été déterminées expérimentalement.
14 Études cliniques
14.1 Études cliniques par indication
Troubles du spectre de la neuromyélite optique (TSNMO)
Tableau 8 – Résumé des données démographiques des patients porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG) participant à l’étude 1155
| No de l’étude | Conception de l’étude | Posologie, voie | Nbre de sujets (n) | Âge moyen (min.-max.) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
| CD-IA-MEDI-551-1155 (étude 1155) | Étude multicentrique, multinationale, à répartition aléatoire, à double insu et contrôlée par placebo avec une période de prolongation en mode ouvert | PCR : 300 mg d’inébilizumab ou placebo par voie IV le jour 1 et le jour 15 (rapport de 3:1) PMO : 300 mg d’inébilizumab par voie IV le jour 1 de la PMO, 300 mg d’inébilizumab (ou placebo) par voie IV à l’insu le jour 15 de la PMO, puis 300 mg d’inébilizumab par voie IV toutes les 26 semaines par la suite. | Total : 213 Inébilizumab : n = 161 Placebo : n = 52 | 43 ans (18- 74 ans) | 200 femmes, 13 hommes | ||
IV : intraveineuse; PCR : période contrôlée à répartition aléatoire; PMO : période en mode ouvert
L’efficacité d’UPLIZNA dans le traitement des TSNMO a été établie dans l’étude 1155, un essai à répartition aléatoire (3:1), à double insu, contrôlé par placebo, auquel ont participé 213 patients atteints de TSNMO porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG).
Les patients répondaient aux critères d’admissibilité suivants :
- 1. Antécédents d’une ou de plusieurs poussées ayant nécessité un traitement de secours dans l’année précédant la sélection, ou de deux poussées ou plus ayant nécessité un traitement de secours dans les 2 ans précédant la sélection.
- 2.
Un score de 7,5 ou moins sur l’échelle étendue d’incapacité (EDSS, Expanded
Disability Status Scale). Les patients ayant un score EDSS de 8,0 étaient admissibles s’ils étaient jugés capables de participer à l’étude.
- 3. Les patients étaient exclus s’ils avaient déjà reçu des immunosuppresseurs dans un intervalle précisé pour chacun de ces traitements.
Il était interdit d’utiliser des immunosuppresseurs pendant la phase à double insu de l’essai. Il était interdit d’utiliser des corticostéroïdes par voie orale ou intraveineuse pendant la phase à double insu de l’essai, à l’exception de la prémédication pour le traitement à l’étude et du traitement des poussées.
Parmi les 213 patients inscrits, 161 ont été affectés aléatoirement au groupe recevant UPLIZNA et 52, au groupe recevant un placebo.
Les caractéristiques démographiques et cliniques initiales étaient équilibrées entre les groupes de traitement. La population de l’étude comptait 94 % de femmes, 52 % de personnes blanches, 21 % de personnes d’origine asiatique et 9 % de personnes noires ou afro-américaines. La moyenne d’âge était de 43 ans (entre 18 et 74 ans). Le score moyen total à l’échelle EDSS était de 3,94. Le nombre total de poussées dans les deux ans précédant la répartition aléatoire était de 2 ou plus chez 83 % des patients.
UPLIZNA a été administré selon le schéma posologique recommandé. Voir la section 4.2 Posologie recommandée et ajustement posologique.
Toutes les poussées potentielles ont été évaluées par un comité d’arbitrage indépendant, en aveugle, qui a déterminé si la poussée répondait aux critères définis par le protocole. Les patients ayant subi une poussée soumise à l’arbitrage au cours de la période contrôlée à répartition aléatoire (PCR) ou ayant terminé la visite du jour 197 sans poussée sortaient de la PCR.
Le critère d’évaluation principal de l’efficacité était le temps écoulé jusqu’au début de la première poussée confirmée par arbitrage et ayant eu lieu le jour 197 ou avant.
Le temps écoulé jusqu’au début de la première poussée confirmée par arbitrage était significativement plus long chez les patients ayant reçu UPLIZNA que chez les patients ayant reçu un placebo, le risque relatif étant réduit de 77 % (p < 0,0001) chez les patients porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG). Les résultats sont présentés dans le Tableau 9 et à la Figure 1.
Tableau 9 – Résultats de l’étude 1155 chez les patients atteints de TSNMO et porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG)
| Critère d’évaluation principal | UPLIZNA | Placebo | ||||
| (N = 161) | (N = 52) | |||||
| Temps écoulé jusqu’au début de la première poussée confirmée par arbitrage | ||||||
| Nombre (%) de patients ayant présenté une poussée | 18 (11,2 %) | 22 (42,3 %) | ||||
| Rapport des risques instantanésa (IC à 95 %) | 0,227 (0,121 à 0,423) | |||||
| Valeur pa | ˂ 0,0001 | |||||
IC : intervalle de confiance
a Méthode de régression de Cox, avec le groupe placebo comme groupe de référence
Figure 1 – Courbe de Kaplan-Meier du temps écoulé jusqu’au début de la première poussée de TSNMO confirmée par arbitrage pendant la période contrôlée à répartition aléatoire de l’étude 1155 chez les patients porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG)
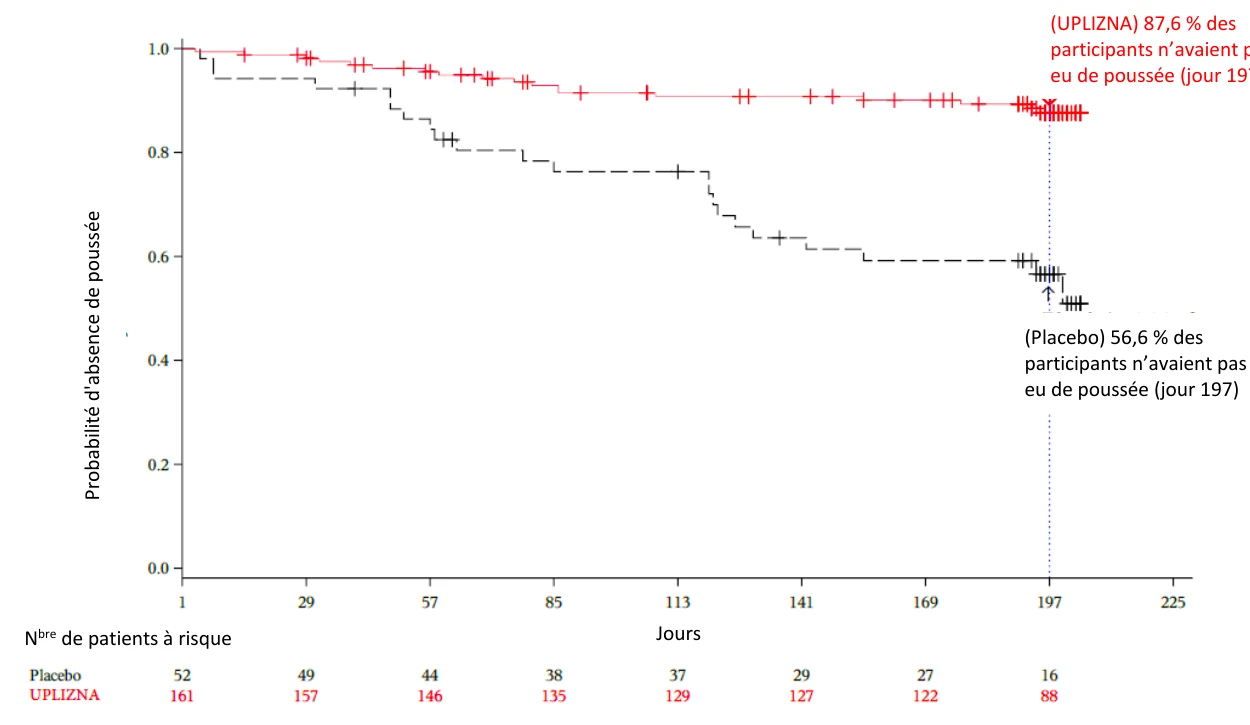
Remarque : Le nombre de patients à risque est indiqué pour chaque point de mesure.
Par comparaison aux patients porteurs de l’immunoglobuline G anti-aquaporine-4 (AQP4-IgG) qui ont reçu le placebo, les patients qui ont reçu UPLIZNA ont présenté une plus faible incidence d’aggravation du score à l’échelle EDSS (15 % dans le groupe UPLIZNA contre 35 % dans le groupe placebo) et un taux annualisé d’hospitalisation en lien avec le TSNMO plus faible (0,12 dans le groupe UPLIZNA contre 0,50 dans le groupe placebo).
(UPLIZNA) 87,6 % des participants n’avaient pas eu de poussée (jour 197)
(Placebo) 56,6 % des participants n’avaient pas eu de poussée (jour 197)
P
robabilité d'
absenc
e de
pouss
ée
Nbre de patients à risque Jours
Maladie liée aux immunoglobulines G4 (ML-IgG4)
Tableau 10 – Résumé des données démographiques des patients ayant participé à l’étude MITIGATE
| No de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nbre de sujets (n) | Âge | Sexe | ||
| moyen | |||||||
| (min.- | |||||||
| max.) | |||||||
| VIB0551.P3 .S2 (étude MITIGATE) | Étude multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo avec une période de prolongation en mode ouvert | PCR : 300 mg d’inébilizumab ou placebo par voie IV le jour 1, le jour 15 et le jour 26 (rapport de 1:1) 52 semaines PMO : 300 mg d’inébilizumab par voie IV le jour 1 de la PMO, 300 mg d’inébilizumab (ou placebo) par voie IV à l’insu le jour 15 de la PMO, puis 300 mg d’inébilizumab par voie IV toutes les 26 semaines par la suite 3 ans | Total : 135 Inébilizumab : n = 68 Placebo : n = 67 | 58 ans (24- 80 ans) | Femmes : 35 % (47) Hommes : 65 % (88) | ||
IV : intraveineuse; ML-IgG4 : maladie liée aux immunoglobulines G4; PCR : période contrôlée à répartition aléatoire; PMO : période en mode ouvert
L’efficacité d’UPLIZNA dans le traitement de la ML-IgG4 a été établie dans l’étude MITIGATE, un essai multicentrique, à répartition aléatoire, à double insu, contrôlé par placebo de 52 semaines, auquel ont participé 135 patients adultes répondant aux critères d’admissibilité suivants :
- Diagnostic clinique de ML-IgG4.
- Apparition ou récurrence de poussées de ML-IgG4 ayant nécessité un traitement par glucocorticoïde lors de la sélection.
- Antécédents confirmés d’atteinte d’au moins 2 organes à tout moment au fil de l’évolution de la maladie.
L’utilisation concomitante d’immunosuppresseurs biologiques ou non biologiques était interdite pendant la phase à double insu de l’essai. Parmi les 135 patients atteints de ML-IgG4 inscrits à l’étude, 68 ont été affectés aléatoirement au groupe recevant UPLIZNA et 67, au groupe recevant un placebo. De manière générale, les caractéristiques démographiques et cliniques initiales étaient équilibrées entre les groupes de traitement. La population de l’étude comptait 35 % de femmes. D’autre part, 39 % des patients étaient des personnes blanches, 47 %, des personnes d’origine asiatique et 1 %, des personnes noires ou afro-américaines. La moyenne d’âge était de 58 ans (entre 24 et 80 ans). La durée médiane de la maladie était de 0,9 an. Les patients avaient fait l’objet d’un diagnostic récent de ML-IgG4 dans 46 % des cas, tandis que 54 % des patients présentaient une récurrence de la maladie. Chez la plupart des patients (73 %), de 2 à 5 organes avaient déjà été atteints. Les organes touchés le plus souvent étaient
le pancréas (51,9 %), les ganglions lymphatiques (49,6 %), les glandes submandibulaires (48,9 %), les glandes lacrymales (38,5 %) et les reins (34,1 %).
Tous les patients recevaient la même dose de glucocorticoïde au moment de la répartition aléatoire (l’équivalent d’une dose de 20 mg de prednisone), puis ont amorcé une réduction graduelle de la dose selon un protocole préétabli (5 mg toutes les 2 semaines) jusqu’à l’arrêt de ce traitement après 8 semaines. L’utilisation de glucocorticoïdes pendant l’essai était autorisée aux fins de prémédication lors de l’administration du traitement expérimental, pour le traitement d’une récidive ou dans des situations particulières non liées à une poussée de ML-IgG4.
Une poussée de la maladie était définie comme l’apparition de nouveaux signes ou symptômes ou l’aggravation de signes ou symptômes existants, ce qui était confirmé par le chercheur et, selon l’avis de ce dernier, nécessitait un traitement. Toutes les poussées potentielles ont fait l’objet d’une évaluation de la part du chercheur dans un premier temps, puis d’une revue par un comité d’arbitrage (CA) indépendant, en aveugle, qui a déterminé si la poussée répondait à au moins un des critères spécifiques à l’organe touché, conformément au protocole.
Le critère d’évaluation principal de l’efficacité était le temps écoulé jusqu’à la première poussée de ML-IgG4 confirmée par le CA et ayant fait l’objet d’un traitement au cours de la période contrôlée à répartition aléatoire de 52 semaines.
Le temps écoulé jusqu’à la première poussée de ML-IgG4 confirmée par le CA et ayant fait l’objet d’un traitement était significativement plus long dans le groupe UPLIZNA que dans le groupe placebo (Figure 2). Comparativement au placebo, UPLIZNA a réduit de 87 % le risque de poussée de ML-IgG4 confirmée par le CA et faisant l’objet d’un traitement (rapport des risques instantanés : 0,13; p < 0,0001) (Tableau 11).
Figure 2 – Courbe de Kaplan-Meier du temps écoulé jusqu’à la première poussée de ML-IgG4 confirmée par le comité d’arbitrage et ayant fait l’objet d’un traitement pendant la période contrôlée à répartition aléatoire
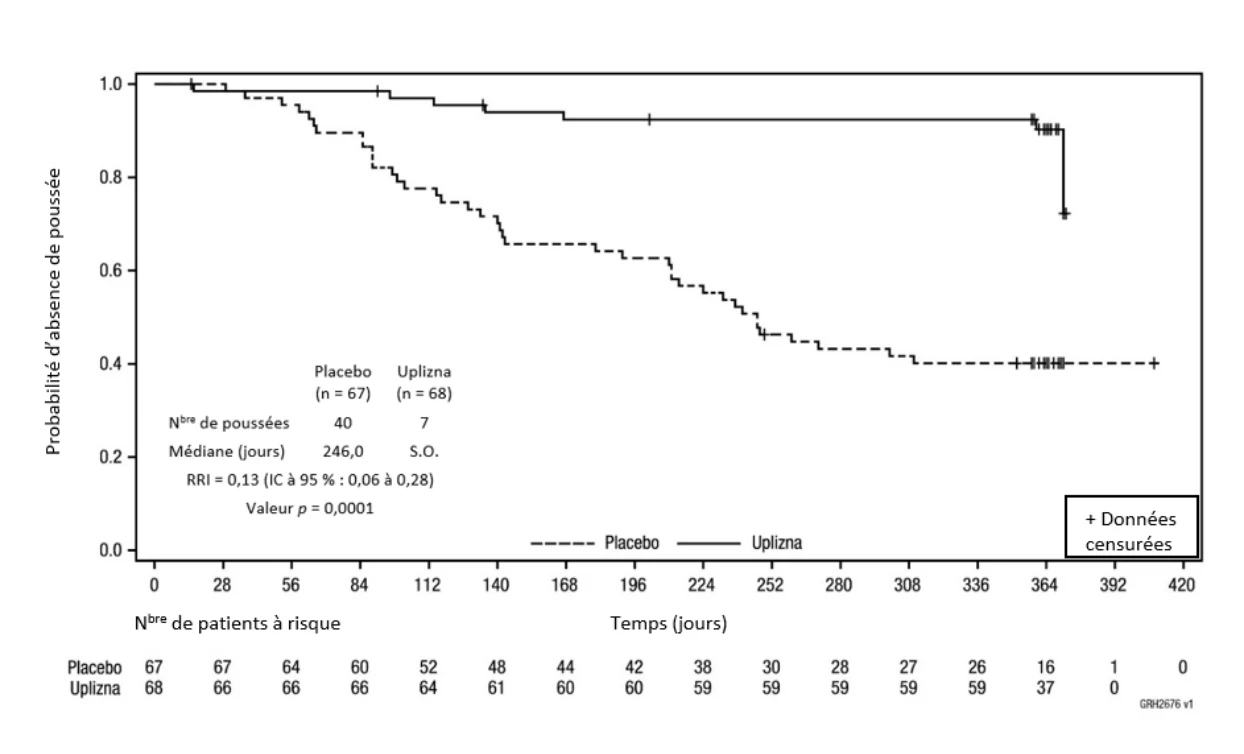
IC : intervalle de confiance; RRI : rapport des risques instantanés; S.O. : sans objet
Pour ce qui est des sujets qui n’ont pas terminé la période contrôlée à répartition aléatoire et n’ont pas présenté de poussée confirmée par le CA et ayant fait l’objet d’un traitement au cours de la période contrôlée à répartition aléatoire, les données ont été censurées au moment de l’arrêt de la participation à l’étude.
Tableau 11 – Résultats de l’évaluation de l’efficacité chez les patients atteints de ML-
IgG4 ayant participé à l’étude MITIGATE
| Groupe de traitement | ||
UPLIZNA N = 68 | Placebo N = 67 | |
| Temps écoulé jusqu’à la première poussée de ML-IgG4 confirmée par le CA et ayant fait l’objet d’un traitement (critère d’évaluation principal) | ||
| Nombre de sujets ayant présenté une poussée de ML-IgG4 | 7 (10,3 %) | 40 (59,7 %) |
| Rapport des risques instantanés (IC à 95 %)a | 0,13 (0,06 à 0,28) | |
| Valeur pa | < 0,0001 | |
| Taux annualisé de poussées de ML-IgG4 confirmées par le CA et ayant fait l’objet d’un traitement | 0,10 | 0,71 |
| Rapport des taux (IC à 95 %)b | 0,14 (0,06 à 0,31) | |
| Valeur pb | < 0,0001 | |
| Proportion de sujets ayant obtenu une rémission complète, sans poussée et sans traitement à la semaine 52c | 39 (57,4 %) | 15 (22,4 %) |
| Différence (IC à 95 %) | 35,1 % (19,6 % à 50,6 %) | |
| Rapport de cotes (IC à 95 %)d | 4,68 (2,21 à 9,91) | |
| Valeur pd | < 0,0001 | |
| Proportion de sujets ayant obtenu une rémission complète, sans poussée et sans traitement par corticostéroïde à la semaine 52e | 40 (58,8 %) | 15 (22,4 %) |
| Différence (IC à 95 %) | 36,5 % (21,1 % à 51,9 %) | |
| Rapport de cotes (IC à 95 %)d | 4,96 (2,34 à 10,52) | |
| Valeur pd | < 0,0001 | |
a D’après la méthode de régression de Cox, avec le groupe placebo comme groupe de référence. Pour ce qui est des sujets qui n’ont pas terminé la période contrôlée à répartition aléatoire et n’ont pas présenté de poussée confirmée par le CA et ayant fait l’objet d’un traitement au cours de la période contrôlée à répartition aléatoire, les données ont été censurées au moment de l’arrêt de la participation à l’étude.
b Estimation d’après la méthode de régression binomiale négative, avec le groupe placebo comme groupe de référence.
c Définie comme l’absence d’activité manifeste de la maladie (score IgG4-RD RI de 0 ou avis du chercheur) à la semaine 52, l’absence de poussée confirmée par le CA au cours de la période contrôlée à répartition aléatoire et l’administration d’aucun traitement pour la prise en charge d’une poussée ou la maîtrise de la maladie, sans compter la période de retrait progressif du glucocorticoïde de 8 semaines.
d Les valeurs de p s’appliquent au rapport de cotes, d’après un modèle de régression logistique où le groupe placebo tient lieu de groupe de référence.
e Défini comme l’absence d’activité manifeste de la maladie (score IgG4-RD RI de 0 ou avis du chercheur) à la semaine 52, l’absence de poussée confirmée par le CA au cours de la période contrôlée à répartition aléatoire et l’administration d’aucun corticostéroïde pour la prise en charge d’une poussée ou la maîtrise de la maladie, sans compter la période de retrait progressif du glucocorticoïde de 8 semaines.
L’erreur de type I était contrôlée pour l’ensemble du principal critère d’évaluation et des critères d’évaluation secondaires importants au moyen d’une méthode de repli.
CA : comité d’arbitrage; IC : intervalle de confiance; IgG4-RD RI (IgG4-related Disease Responder Index) : indice de réponse de la ML-IgG4; ML-IgG4 : maladie liée aux immunoglobulines G4
Pour l’ensemble des patients ayant participé à l’essai, l’utilisation moyenne (écart-type) totale de glucocorticoïdes par patient pour la maîtrise de la ML-IgG4, sans compter l’utilisation prévue dans le cadre de la période de retrait progressif du glucocorticoïde, a été moins importante dans le groupe UPLIZNA que dans le groupe placebo, soit une utilisation moyenne (écart-type) qui était respectivement de 118,25 (438,97) mg d’équivalent prednisone et de 1384,53 (1723,26) mg d’équivalent prednisone pendant période contrôlée à répartition aléatoire. Ces résultats reflètent la fréquence moins élevée de poussées dans le groupe UPLIZNA.
Myasthénie grave généralisée (MGg)
Tableau 12 – Résumé des données démographiques des patients ayant participé à l’étude MINT
| No de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nbre de sujets (n) | Âge | Sexe | ||
| moyen | |||||||
| (min.- | |||||||
| max.) | |||||||
| VIB0551 .P3.S1 (étude MINT) | Étude multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo avec une période en mode ouvert | PCR : 300 mg d’inébilizumab ou placebo par voie IV Les sujets atteints de MGg présentant des anticorps anti-RACh ont reçu l’inébilizumab ou un placebo le jour 1, le jour 15 et le jour 183 de la PCR de 52 semaines. Les sujets atteints de MGg présentant des anticorps anti-MuSK ont reçu l’inébilizumab ou un placebo le jour 1 et le jour 15 de la PCR de 26 semaines. PMO : Les sujets qui avaient reçu le placebo au cours de la PCR ont reçu l’inébilizumab par voie IV les jours 1, 15, 183, 365, 547, 729 et 911 de la PMO. Les sujets qui avaient reçu l’inébilizumab au cours de la PCR ont reçu l’inébilizumab par voie IV le jour 1 de la PMO, un placebo le jour 15 de la PMO, puis des perfusions d’inébilizumab les jours 183, 365, 547, 729 et 911 de la PMO. | Total : 236 Inébilizumab : n = 119 Placebo : n = 117 | 47,5 (18- 82 ans) | Femmes : 61 % (144) Hommes : 39 % (38) | ||
IV : intraveineuse; MGg : myasthénie grave généralisée; MuSK : tyrosine kinase spécifique du muscle; PCR : période contrôlée à répartition aléatoire; PMO : période en mode ouvert; RACh : récepteur de l’acétylcholine
L’efficacité d’UPLIZNA dans le traitement de la MGg a été établie dans l’étude MINT, un essai multicentrique, à répartition aléatoire, à double insu et contrôlé par placebo. La durée de la
période de traitement contrôlé à répartition aléatoire était de 52 semaines chez les patients présentant des anticorps anti-RACh et de 26 semaines chez ceux présentant des anticorps anti-MuSK. L’analyse principale a été effectuée après la semaine 26 dans les deux populations. Les patients ont reçu UPLIZNA à la dose de 300 mg ou un placebo par voie IV le jour 1 et le jour 15.
Les patients répondaient aux critères d’admissibilité suivants au moment de la sélection :
- Présence d’autoanticorps anti-RACh ou anti-MuSK
Atteinte de classe II à IV selon les critères de classification clinique de la Myasthenia
Gravis Foundation of America (MGFA)
- Score MG-ADL (Myasthenia Gravis-Activities of Daily Living) de 6 à 10 si plus de 50 % de ce score était attribuable à des items non oculaires ou score MG-ADL ≥ 11
- Score QMG (Quantitative Myasthenia Gravis) ≥ 11
- Traitement par une dose stable d’un corticostéroïde ou d’un immunosuppresseur non stéroïdien (ISNS) déterminé, ou par une association de ces deux types de médicaments, avant la répartition aléatoire
La dose stable de corticostéroïde (> 5 mg/jour de prednisone ou traitement équivalent) était réduite graduellement à une dose de 5 mg/jour (prednisone ou traitement équivalent) de la semaine 4 à la semaine 24. Le traitement de secours comprenait l’administration intraveineuse d’immunoglobulines et la plasmaphérèse.
Les patients ont fait l’objet d’une répartition aléatoire selon un rapport de 1:1 afin de recevoir UPLIZNA ou un placebo. Parmi les 238 patients atteints de MGg inscrits à l’étude, 95 patients présentant des anticorps anti-RACh et 24 patients présentant des anticorps anti-MuSK ont été affectés aléatoirement au groupe recevant UPLIZNA, tandis que 95 patients présentant des anticorps anti-RACh et 24 patients présentant des anticorps anti-MuSK ont été affectés aléatoirement au groupe recevant un placebo. Parmi l’ensemble des patients admis à l’étude, 61 % étaient des femmes. D’autre part, 53 % des patients étaient des personnes blanches, 42 %, des personnes d’origine asiatique et 2 %, des personnes noires ou afro-américaines. La moyenne d’âge était de 47,5 ans (entre 18 et 82 ans). La majorité des patients présentaient une atteinte de classe III ou plus d’après la classification de la MGFA (44 % présentaient une atteinte de classe II, 51 %, une atteinte de classe III et 5 %, une atteinte de classe IV).
Le score MG-ADL initial moyen était de 9,1 (9,2 chez les patients présentant des anticorps anti-RACh et 8,5 chez ceux présentant des anticorps anti-MuSK). Le score QMG initial moyen était de 17,0 (17,1 chez les patients présentant des anticorps anti-RACh et 16,7 chez ceux présentant des anticorps anti-MuSK). Au début de l’étude, 79,2 % des patients recevaient un inhibiteur de l’acétylcholinestérase, 63,6 % recevaient un corticostéroïde seulement, 7,2 % recevaient un ISNS seulement, et 28,8 % recevaient un corticostéroïde en association avec un ISNS.
L’efficacité d’UPLIZNA a été mesurée au moyen de l’échelle MG-ADL, un questionnaire comportant 8 items et permettant d’évaluer les répercussions de la MGg sur les symptômes et le fonctionnement dans les activités de la vie quotidienne. Chaque item se voit attribuer un score allant de 0 (fonctionnement normal) à 3 (détérioration grave), ce qui donne un score total pouvant varier de 0 à 24; les scores les plus élevés indiquent une atteinte plus grave. Le critère d’évaluation principal de l’efficacité était la variation, par rapport aux valeurs initiales, du score MG-ADL à la semaine 26 chez l’ensemble des patients.
Le principal critère d’évaluation secondaire était la variation, par rapport aux valeurs initiales, du score QMG à la semaine 26 chez l’ensemble des patients. Le score QMG est un système de classement catégoriel à 13 items qui fournit une mesure quantitative de la gravité de la maladie, principalement d’après l’évaluation de la faiblesse musculaire. Chaque item se voit attribuer un score sur une échelle de 4 points allant de 0 (aucune détérioration) à 3 (détérioration grave), ce qui donne un score total pouvant varier de 0 à 39; les scores les plus élevés indiquent une atteinte plus grave.
Résultats de l’étude
Les principaux résultats relatifs à l’évaluation de l’efficacité d’UPLIZNA à la semaine 26 chez les adultes atteints de myasthénie grave généralisée sont présentés au Tableau 13.
Tableau 13. Variation, par rapport aux valeurs initiales, du score MG-ADL et du score QMG à la semaine 26 chez les adultes atteints de MGg (étude MINT)
| Ensemble des patients | Patients présentant des anticorps anti-RACh* | Patients présentant des anticorps anti-MuSK* | ||||
UPLIZNA N = 119 | Placebo N = 117 | UPLIZNA N = 95 | Placebo N = 93 | UPLIZNA N = 24 | Placebo N = 24 | |
| Critère d’évaluation principal : score MG-ADL | ||||||
| Moyenne, MC (ET) | −4,2 (0,4) | −2,2 (0,4) | −4,2 (0,4) | −2,4 (0,4) | −3,9 (0,7) | −1,7 (0,7) |
Différence par rapport au placebo | −1,9 | −1,8 | −2,2 | |||
| IC à 95 % | (−2,9, −1,0) | (−2,9, −0,7) | (−4,2, −0,2) | |||
| Valeur p | < 0,0001 | 0,0015 | 0,0297 | |||
| Principal critère d’évaluation secondaire : score QMG | ||||||
| Moyenne, MC (ET) | −4,8 (0,5) | −2,3 (0,5) | −4,4 (0,5) | −2,0 (0,6) | −5,2 (1,1) | −3,0 (1,1) |
Différence par rapport au placebo | −2,5 | −2,5 | −2,3 | |||
| IC à 95 % | (−3,8, −1,2) | (−3,9, −1,0) | (−5,3, 0,7) | |||
| Valeur p | 0,0002 | 0,0011 | 0,1326 | |||
ET : erreur type; IC : intervalle de confiance; MC : méthode des moindres carrés
* La répartition aléatoire s’effectuait séparément pour les deux populations de patients.
L’analyse des variations par rapport aux valeurs initiales a été réalisée au moyen d’un modèle à effets mixtes pour mesures répétées. Une approche hiérarchique a été utilisée afin de tenir compte de la multiplicité. 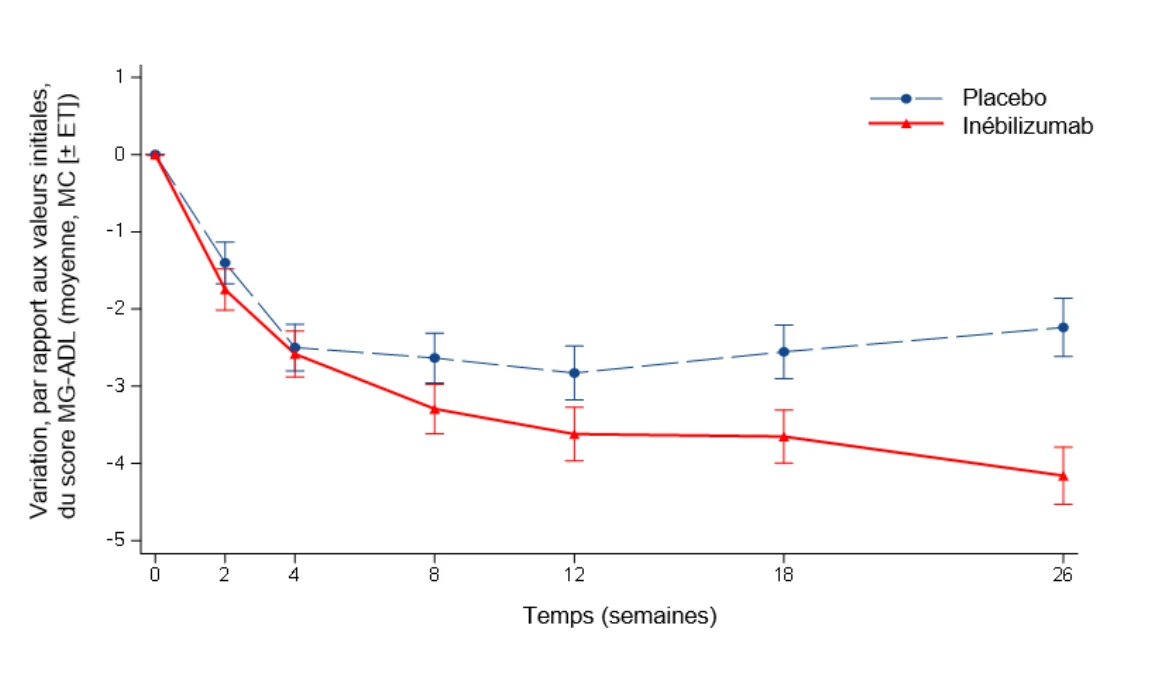
Figure 3. Variation moyenne, par rapport aux valeurs initiales, du score MG-ADL à la semaine 26 chez l’ensemble des patients
L’analyse de la variation, par rapport aux valeurs initiales, du score MG-ADL à la semaine 26 a été réalisée au moyen d’un modèle à effets mixtes pour mesures répétées comportant les covariables suivantes : groupe de traitement, anticorps présents au début de l’étude, utilisation d’un corticostéroïde au début de l’étude (dose quotidienne de prednisone ≤ 5 mg ou > 5 mg), score QMG initial (≤ 15 ou ≥ 16), score MG-ADL initial, visites et interaction entre les visites et le groupe de traitement.
Les patients atteints de MGg présentant des anticorps anti-RACh ont poursuivi la période contrôlée à répartition aléatoire jusqu’à la semaine 52. Chez les patients présentant des anticorps anti-RACh, la variation du score MG-ADL à la semaine 52, par rapport aux valeurs initiales, était de −4,8 chez les patients traités par l’inébilizumab et de −1,8 chez ceux ayant reçu le placebo.
16 Toxicologie non clinique
Toxicologie générale
L’administration par voie intraveineuse d’inébilizumab à des souris transgéniques exprimant la protéine CD19 humaine (huCD19-Tg) pendant 13 semaines (à 0, 0,5, 3 ou 30 mg/kg/semaine) ou pendant 6 mois (à 0, 3 ou 30 mg/kg/semaine) a donné des résultats conformes à l’action pharmacologique du médicament. Une déplétion des lymphocytes B a été observée dans le sang périphérique, la rate, les nœuds lymphatiques et la moelle osseuse à toutes les doses testées. La situation était entièrement revenue à la normale après la période sans traitement de 9 mois. La dose sans effet nocif observé (DSENO) était de 30,0 mg/kg/semaine, soit la plus importante dose testée, tant dans l’étude sur 13 semaines que dans l’étude sur 6 mois. D’après l’aire sous la courbe (ASC), l’exposition à la DSENO lors de l’étude sur 6 mois était 13 fois plus importante que l’exposition des patients atteints de TSNMO aux doses initiales recommandées (soit 300 mg le jour 1 et le jour 15).
Une étude sur l’administration par voie sous-cutanée de doses multiples d’inébilizumab sur 13 semaines à des souris huCD19-Tg a été menée afin de comparer les résultats entre l’administration par voie sous-cutanée et l’administration par voie intraveineuse. L’administration par voie sous-cutanée d’inébilizumab à 0, 3 ou 30 mg/kg/semaine a également entraîné une déplétion des lymphocytes B dans le sang périphérique, la rate, les nœuds lymphatiques et la moelle osseuse aux deux doses testées. Parmi les autres observations effectuées tant dans le groupe recevant le produit par voie sous-cutanée que dans celui le recevant par voie intraveineuse, on compte l’alopécie (femelles seulement) ainsi que l’ulcération et l’infection bactérienne de la peau, qui résultent probablement de l’immunosuppression. L’augmentation de la masse des globules rouges ainsi que d’autres changements hématologiques ont également été observés tant dans le groupe recevant le produit par voie sous-cutanée que dans celui le recevant par voie intraveineuse. L’ulcération et l’infection cutanée ont empêché de déterminer une DSENO pour la voie d’administration sous-cutanée. D’après l’ASC, l’exposition à la plus faible dose testée (soit 3 mg/kg/semaine) par voie sous-cutanée était 6 fois plus importante que l’exposition des patients atteints de TSNMO aux doses initiales recommandées (soit 300 mg le jour 1 et le jour 15).
Cancérogénicité
Aucune étude n’a été réalisée pour évaluer le potentiel cancérogène de l’inébilizumab. Lors de l’étude de l’administration par voie sous-cutanée de doses multiples d’inébilizumab sur 13 semaines, une augmentation des adénomes broncho-alvéolaires a été observée à la dose de 30 mg/kg/semaine uniquement chez les mâles à la fin de la période sans traitement de 6 mois. Cependant, on n’a pas observé de telles augmentations lors des études portant sur l’administration de doses multiples par voie intraveineuse sur 13 semaines ou 6 mois; par conséquent, le lien entre cette observation et l’inébilizumab est incertain.
Génotoxicité
Aucune étude n’a été réalisée pour évaluer le potentiel génotoxique de l’inébilizumab.
Toxicité pour la reproduction et le développement
L’administration d’inébilizumab (à 0, 3 ou 30 mg/kg/semaine) par voie intraveineuse à des souris huCD19-Tg mâles et femelles avant et pendant l’accouplement et se poursuivant chez les femelles jusqu’au jour 15 de gestation n’a entraîné aucun effet indésirable sur le développement embryofœtal; cependant, une réduction marquée du nombre de lymphocytes B dans le sang et le foie des fœtus a été observée aux deux doses testées. De l’inébilizumab a aussi été détecté dans le sérum des fœtus aux deux doses testées chez les mères. Ces résultats montrent que l’inébilizumab traverse la barrière placentaire et cause une déplétion des lymphocytes B du fœtus. Une fertilité réduite a également été observée aux deux doses testées. Une DSENO n’a pas pu être déterminée pour ce qui est des effets indésirables sur la fertilité. À la plus faible dose, soit 3 mg/kg/semaine, l’exposition après la dernière dose (moyenne chez les mâles et les femelles) était plus faible que l’exposition chez les patients atteints de TSNMO aux doses initiales recommandées (selon un facteur de 0,67), d’après la concentration sérique maximale moyenne.
L’administration d’inébilizumab (à 0, 3 ou 30 mg/kg) par voie intraveineuse à des souris huCD19-Tg gestantes tous les trois jours tout au long de l’organogenèse et de la lactation a entraîné chez la progéniture une déplétion des lymphocytes B dans le sang périphérique, la rate et la moelle osseuse ainsi qu’une altération persistante de la fonction immunitaire (même après la reconstitution des lymphocytes B et qui a perduré jusqu’à l’âge adulte) aux deux doses testées. À la fin de la période de lactation, les taux sériques d’inébilizumab chez la progéniture étaient seulement légèrement inférieurs à ceux du sérum maternel. Une DSENO
n’a pas pu être déterminée chez la progéniture en matière d’immunotoxicité. À la plus faible dose, soit 3 mg/kg, l’exposition chez les femelles à la fin de la période de lactation était plus faible que l’exposition chez les patients atteints de TSNMO aux doses initiales recommandées (selon un facteur de 0,40), d’après la concentration sérique moyenne.