


Monographie de produit - Mint-Emtricitabine/Tenofovir
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique/concentration | Tous les ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimé d’emtricitabine à 200 mg/fumarate de ténofovir disoproxil à 300 mg | Amidon prégélifié, lactose monohydraté, cellulose microcristalline, croscarmellose sodique, eau purifiée, stéarate de magnésium. La pellicule d’enrobage (Opadry II Bleu -32K505037) contient : hypromellose, lactose monohydraté, dioxyde de titane, triacétine, FD&C Bleu #2. |
Les comprimés de MINT-EMTRICITABINE/TENOFOVIR contiennent une association en doses fixes d’emtricitabine (aussi appelée EMTRIVAMD) et de fumarate de ténofovir disoproxil (ténofovir DF) (aussi appelé VIREADMD).
INDICATIONS ET UTILISATION CLINIQUE
Traitement de l’infection par le VIH-1
MINT-EMTRICITABINE/TENOFOVIR est indiqué, en association avec d’autres antirétroviraux (tels que des inhibiteurs non nucléosidiques de la transcriptase inverse ou des inhibiteurs de protéase) pour le traitement de l’infection par le VIH-1 chez les adultes.
Renseignements importants supplémentaires concernant l’utilisation du MINT-EMTRICITABINE/TENOFOVIR pour le traitement de l’infection par VIH-1 :
- Il n’est pas recommandé d’utiliser le MINT-EMTRICITABINE/TENOFOVIR comme composant d’un schéma posologique à trois inhibiteurs nucléosidiques.
- MINT-EMTRICITABINE/TENOFOVIR ne doit pas être coadministré avec ATRIPLAMD (éfavirenz, emtricitabine et fumarate de ténofovir disoproxil), COMPLERAMD (emtricitabine, rilpivirine et fumarate de ténofovir disoproxil), DESCOVYMD (emtricitabine et ténofovir alafénamide), EMTRIVA (emtricitabine), GENVOYAMD (elvitégravir, cobicistat, emtricitabine et ténofovir alafénamide), ODEFSEYMC (emtricitabine, rilpivirine et ténofovir alafénamide), STRIBILDMD(elvitégravir, cobicistat, emtricitabine et fumarate de ténofovir disoproxil), VEMLIDYMC (ténofovir alafénamide) ou VIREAD (fumarate de ténofovir disoproxil), ou des produits contenant de la lamivudine (cf. MISES EN GARDE ET PRÉCAUTIONS).
- Dans le cas des patients ayant déjà suivi un traitement, l’utilisation de MINT-EMTRICITABINE/TENOFOVIR doit être basée sur les tests en laboratoire et les antécédents thérapeutiques (cf. VIROLOGIE).
Prophylaxie préexposition de l’infection par le VIH-1
MINT-EMTRICITABINE/TENOFOVIR est indiqué en association avec des pratiques sexuelles plus sûres dans le cadre d’une prophylaxie préexposition afin de réduire le risque d’infection par le VIH-1 lors de rapports sexuels d’adultes exposés à un risque important.
Lorsque l’administration de MINT-EMTRICITABINE/TENOFOVIR est envisagée dans le cadre d’une prophylaxie préexposition, les facteurs suivants peuvent aider à identifier les personnes exposées à un risque important :
- le patient a un ou plusieurs partenaires infectés par le VIH-1 ou
le patient a une activité sexuelle dans un environnement ou un milieu social où la prévalence est élevée et remplit une ou plusieurs des conditions suivantes :
- utilisation non systématique ou absence d’utilisation de préservatif;
- diagnostic d’infections transmises sexuellement;
- échange de relations sexuelles contre des biens (tels que de l’argent, de la nourriture, un abri ou de la drogue);
- usage de drogues illicites ou dépendance à l’alcool;
- incarcération;
- partenaire(s) dont le statut sérologique pour le VIH-1 est inconnu, mais qui remplit (ou remplissent) n’importe laquelle des conditions ci-dessus.
Lors de la prescription de MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, les fournisseurs de soins de santé doivent :
- prescrire MINT-EMTRICITABINE/TENOFOVIR dans le cadre d’une stratégie préventive globale, car ce produit n’est pas toujours efficace pour éviter d’être infecté par le VIH-1 (cf. MISES EN GARDE ET PRÉCAUTIONS);
- conseiller à toutes les personnes non infectées de suivre strictement le schéma posologique recommandé pour MINT-EMTRICITABINE/TENOFOVIR, car l’efficacité de ce produit pour réduire le risque d’infection par le VIH-1 s’est avérée fortement corrélée avec cette observance comme l’ont démontré les taux de médicaments mesurables lors d’essais cliniques (cf. MISES EN GARDE ET PRÉCAUTIONS);
- confirmer que le test du VIH-1 est négatif juste avant de commencer la prise de MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition. En présence de symptômes cliniques caractéristiques d’une infection virale aiguë et d’une exposition récente (< 1 mois) soupçonnée, il faut retarder la prophylaxie préexposition d’au moins un mois et reconfirmer le statut sérologique pour le VIH-1 ou utiliser un test homologué par Santé Canada pour faciliter le diagnostic d’infection par le VIH-1, notamment l’infection aiguë ou primaire par le VIH-1 (cf. MISES EN GARDE ET PRÉCAUTIONS) et;
- procéder à des tests de dépistage d’une infection par le VIH-1 au moins une fois tous les 3 mois lors de la prise de MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition.
Vous trouverez davantage de matériel de formation et éducatif sur la prophylaxie préexposition par MINT-EMTRICITABINE/TENOFOVIR pour les professionnels de la santé et les consommateurs sur le site web de MINT-EMTRICITABINE/TENOFOVIR (www.emtricitabine-tenofovir.com).
Cette indication est fondée sur des essais cliniques portant sur des hommes qui ont des relations sexuelles avec des hommes (HSH) et qui présentent un risque important d’infection par le VIH-1 ainsi que sur des couples hétérosexuels sérodifférents (cf. ESSAIS CLINIQUES).
Gériatrie (patients âgés de 65 ans et plus)
Le nombre de sujets de 65 ans et plus participant aux études cliniques portant sur l’emtricitabine et le ténofovir DF, sur l’emtricitabine ou sur le ténofovir DF était insuffisant pour déterminer si leur réponse au traitement est différente de celle des sujets plus jeunes.
Pédiatrie (patients âgés de moins de 18 ans)
L’innocuité et l’efficacité chez les patients pédiatriques n’ont pas été établies.
CONTRE-INDICATIONS
MINT-EMTRICITABINE/TENOFOVIR est contre-indiqué pour les patients ayant déjà présenté une hypersensibilité à l’un des composants du produit. Pour une liste complète, veuillez vous reporter à la section FORMES POSOLOGIQUES, COMPOSITION ET EMBALLAGE de la monographie.
L’utilisation de MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition est contre-indiquée chez les personnes dont le statut sérologique pour le VIH-1 est inconnu ou positif.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Des cas d’acidose lactique et d’hépatomégalie grave avec stéatose, y compris des cas fatals, ont été liés à l’emploi d’analogues nucléosidiques, y compris le ténofovir DF, un composant de MINT-EMTRICITABINE/TENOFOVIR, seuls ou en association avec d’autres antirétroviraux (cf. MISES EN GARDE ET PRÉCAUTIONS).
MINT-EMTRICITABINE/TENOFOVIR n’est pas approuvé pour le traitement de l’infection chronique par le virus de l’hépatite B (VHB) et l’innocuité et l’efficacité de l’emtricitabine et du ténofovir DF n’ont pas été établies chez les patients co-infectés par le VHB et le VIH. On a observé une exacerbation aiguë de l’hépatite B chez certains patients co-infectés par le VHB et le VIH qui ont interrompu le traitement par l’emtricitabine et le ténofovir DF. La fonction hépatique des patients infectés par le VHB et qui interrompent la prise de MINT-EMTRICITABINE/TENOFOVIR doit faire l’objet d’un suivi clinique et biochimique étroit pendant au moins plusieurs mois. Le cas échéant, il pourrait être justifié d’instaurer un traitement anti-hépatite B (cf. MISES EN GARDE ET PRÉCAUTIONS).
Des cas d’atteinte rénale, y compris des cas d’insuffisance rénale aiguë et de syndrome de Fanconi (lésion tubulaire rénale avec hypophosphatémie grave) ont été associés à l’emploi de l’association emtricitabine/ténofovir en pratique clinique (cf. MISES EN GARDE ET PRÉCAUTIONS).
MINT-EMTRICITABINE/TENOFOVIR, administré en prophylaxie préexposition, ne doit être prescrit qu’à des personnes confirmées séronégatives au VIH juste avant la prise initiale et qui subissent de tels tests de confirmation périodiquement (au moins tous les 3 mois) au cours de la prise du produit. Des variantes du VIH-1 présentant une pharmacorésistance ont été identifiés lors de l’emploi d’emtricitabine et de ténofovir DF en prophylaxie préexposition suite à une infection aiguë par le VIH-1 non détectée. Ne pas commencer MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition en présence de signes ou de symptômes d’infection aiguë par le VIH à moins que le statut infectieux négatif soit confirmé (cf. MISES EN GARDE ET PRÉCAUTIONS). |
|---|
Généralités
MINT-EMTRICITABINE/TENOFOVIR ne doit être utilisé qu’en association avec d’autres agents antirétroviraux pour le traitement de patients infectés par le VIH-1.
MINT-EMTRICITABINE/TENOFOVIR est une association en doses fixes d’emtricitabine et de ténofovir DF. MINT-EMTRICITABINE/TENOFOVIR ne doit pas être coadministré avec d’autres produits contenant du ténofovir DF ou de l’emtricitabine (ATRIPLA, COMPLERA, DESCOVY, EMTRIVA, GENVOYA, ODEFSEY, STRIBILD ou VIREAD), ou avec des médicaments contenant du ténofovir alafénamide (DESCOVY, GENVOYA, ODEFSEY et VEMLIDY). En raison des similarités entre l’emtricitabine et la lamivudine, MINT-EMTRICITABINE/TENOFOVIR ne doit pas être coadministré avec d’autres médicaments qui contiennent de la lamivudine (CombivirMD, 3TCMD, HeptovirMD, KivexaMD, TriumeqMD ou
TrizivirMD).
MINT-EMTRICITABINE/TENOFOVIR ne doit pas être administré avec de l’adéfovir dipivoxil (HEPSERAMD).
Des études cliniques menées chez des patients infectés par le VIH ont montré que certains schémas posologiques qui contiennent seulement trois inhibiteurs nucléosidiques de la transcriptase inverse (INTI) sont en général moins efficaces que les schémas posologiques à trois médicaments contenant deux INTI en association avec soit un inhibiteur non nucléosidique de la transcriptase inverse, soit un inhibiteur de la protéase du VIH-1. En particulier, on a rapporté l’échec virologique précoce et un taux élevé de mutations de résistance. Les schémas posologiques à trois inhibiteurs nucléosidiques doivent donc être utilisés avec précaution. On devrait donc suivre de près les patients recevant un schéma posologique à trois inhibiteurs nucléosidiques et envisager une modification du traitement.
Carcinogenèse, mutagenèse, baisse de la fertilité
Emtricitabine : Lors d’études de cancérogénicité à long terme sur l’emtricitabine par voie orale, aucune augmentation de l’incidence de tumeurs liées au médicament n’a été constatée chez les souris à des doses allant jusqu’à 750 mg/kg/jour (26 fois l’exposition systémique humaine à la dose thérapeutique de 200 mg/jour) ou chez les rats à des doses allant jusqu’à 600 mg/kg/jour (31 fois l’exposition systémique humaine à la dose thérapeutique).
L’emtricitabine n’était pas génotoxique dans le test de mutation bactérienne inverse (test d’Ames) et les tests de lymphomes et des micronoyaux chez la souris.
L’emtricitabine n’a pas eu d’incidence sur la fertilité des rats mâles à des niveaux d’exposition environ 140 fois plus élevés ou chez les souris mâles ou femelles à des niveaux d’exposition environ 60 fois plus élevés (ASC) que l’exposition humaine à la dose quotidienne recommandée de 200 mg. La fertilité était normale chez la progéniture de souris exposées quotidiennement depuis avant la naissance (in utero) jusqu’à la maturité sexuelle à des niveaux d’exposition quotidienne (ASC) environ 60 fois plus élevés que l’exposition humaine à la dose quotidienne recommandée de 200 mg.
Ténofovir DF : Une étude sur la cancérogénicité buccale à long terme menée sur des rats a montré l’absence de potentiel cancérogène du ténofovir DF. Une étude sur la cancérogénicité buccale à long terme menée sur des souris a montré une faible incidence de tumeurs duodénales, jugées comme vraisemblablement liées aux concentrations locales élevées du médicament dans le tube digestif à la dose élevée de 600 mg/kg/jour. Des adénomes du foie ont également été observés en dose élevée chez la souris femelle. L’incertitude demeure quant au mécanisme de formation des tumeurs chez les souris et la pertinence potentielle chez les humains.
Le ténofovir DF s’est révélé mutagène dans l’analyse in vitro des lymphomes de la souris, tandis que le résultat d’un test de mutation bactérienne in vitro (test de Ames) était négatif. Un test in vivo sur les micronoyaux de la souris s’est révélé négatif pour le ténofovir DF administré à des souris mâles par voie orale à des doses allant jusqu’à 2 000 mg/kg.
Aucun effet sur la fertilité, les capacités d’accouplement ou les premiers stades de développement de l’embryon n’a été observé après l’administration de 600 mg/kg/jour de ténofovir DF à des rats mâles pendant 28 jours avant l’accouplement et à des rats femelles pendant 15 jours avant l’accouplement et jusqu’au septième jour de la gestation. On a cependant observé une altération du cycle œstral chez les rats femelles. Une dose de 600 mg/kg/jour est équivalente à 19 fois la dose humaine (en fonction de la surface corporelle).
Interactions médicamenteuses
Utilisation avec certains traitements anti-VHC
L’exposition au ténofovir est augmentée lorsque MINT-EMTRICITABINE/TENOFOVIR est administré en association avec HARVONIMD (lédipasvir/sofosbuvir, EPCLUSAMD (sofosbuvir/velpatasvir) ou VOSEVIMC (sofosbuvir/velpatasvir/voxilaprévir). Chez les patients recevant MINT-EMTRICITABINE/TENOFOVIR et HARVONI ou EPCLUSA ou VOSEVI de façon concomitante, notamment ceux exposés à un risque élevé de dysfonctionnement rénal, l’apparition d’effets indésirables associés au ténofovir DF doit être surveillée (cf. INTERACTIONS MÉDICAMENTEUSES).
Utilisation avec la didanosine
Des études pharmacocinétiques ont démontré que la coadministration de la didanosine et du ténofovir DF entraîne une élévation de 40 à 60 % de la Cmax et de l’ASC de la didanosine (cf. Tableau 8). Le mécanisme de cette interaction est inconnu. Des augmentations des concentrations de didanosine de cette envergure pourraient potentialiser des événements indésirables associés à celle-ci, y compris la pancréatite, l’acidose lactique et la neuropathie. De plus, une suppression de la numération lymphocytaire CD4 a été observée chez les patients recevant du ténofovir DF en association avec de la didanosine à une dose de 400 mg par jour (cf. INTERACTIONS MÉDICAMENTEUSES).
Système endocrinien et métabolisme Lipides sériques et glycémie
Le taux de lipides sériques et la glycémie peuvent augmenter pendant le traitement antirétroviral. Le contrôle de la maladie et les changements de style de vie peuvent également être des facteurs contributifs. Il faut tenir compte de la mesure du taux de lipides sériques et de la glycémie. Les troubles lipidiques et les élévations de la glycémie doivent être gérés de manière cliniquement appropriée.
Fonction hépatique/biliaire/pancréatique
Acidose lactique/hépatomégalie grave avec stéatose
Des cas d’acidose lactique et d’hépatomégalie grave avec stéatose, y compris des cas fatals, ont été liés à l’emploi d’analogues nucléosidiques antirétroviraux, y compris le ténofovir DF, un composant de MINT-EMTRICITABINE/TENOFOVIR, seuls ou en association avec d’autres antirétroviraux dans le traitement de l’infection par VIH. Une majorité de cas sont survenus chez des femmes. L’obésité et l’emploi prolongé d’analogues nucléosidiques pourraient constituer des facteurs de risque. Il conviendra d’être particulièrement prudent en cas de prescription d’analogues nucléosidiques à des patients qui présentent des facteurs de risque connus d’hépatopathie. Toutefois, des cas ont également été rapportés chez des patients qui ne présentaient aucun facteur de risque connu. Le traitement au MINT-EMTRICITABINE/TENOFOVIR doit être interrompu chez tout patient qui présente des signes cliniques ou des résultats d’analyse de laboratoire qui semblent indiquer une acidose lactique ou une hépatotoxicité grave (qui peut inclure une hépatomégalie et une stéatose, même en l’absence d’une augmentation marquée des transaminases).
Insuffisance hépatique
Le ténofovir et le ténofovir disoproxil ne sont pas métabolisés par les enzymes du foie. Aucun changement pharmacocinétique cliniquement pertinent n’a été observé chez des patients atteints d’insuffisance hépatique. Par conséquent, aucun ajustement de dose n’est nécessaire chez les patients atteints d’insuffisance hépatique. La pharmacocinétique de l’emtricitabine n’a pas été étudiée chez les patients atteints d’insuffisance hépatique. Toutefois, l’emtricitabine ne semble pas être métabolisée par les enzymes du foie, ce qui pourrait réduire l’impact d’une insuffisance hépatique. L’innocuité et l’efficacité de l’emtricitabine et du ténofovir DF n’ont pas été établies ou particulièrement étudiées chez les patients qui présentent des troubles hépatiques sous-jacents.
Les patients atteints d’hépatite B ou C chronique qui suivent un traitement antirétroviral présentent un risque plus élevé de subir des effets hépatiques indésirables graves et potentiellement fatals. En cas de thérapie antivirale concomitante contre l’hépatite B ou C, veuillez consulter également les renseignements pertinents sur le produit pour ces médicaments.
Infection par le virus de l’hépatite B
Il est recommandé que tous les patients subissent un test pour établir la présence d’une infection par le virus de l’hépatite B (VHB) avant d’entreprendre un traitement antirétroviral. MINT-EMTRICITABINE/TENOFOVIR n’est pas homologué pour le traitement de l’infection chronique par le VHB et l’innocuité et l’efficacité de l’emtricitabine et du ténofovir DF n’ont pas été établies chez les patients infectés par le VHB. Des exacerbations aiguës de l’hépatite B ont été observées chez les patients qui sont co-infectés par le VHB et le VIH à la suite de l’arrêt d’un traitement par l’emtricitabine et le ténofovir DF. Chez certains patients infectés par la VHB et traités par l’emtricitabine, l’exacerbation de l’hépatite B était associée à une décompensation hépatique et une insuffisance hépatique. La fonction hépatique des patients co-infectés par le VIH et le VHB doit faire l’objet d’un suivi clinique et biochimique étroit pendant au moins plusieurs mois suivant l’arrêt du traitement par MINT-EMTRICITABINE/TENOFOVIR. Le cas échéant, il pourrait être justifié d’instaurer un traitement anti- hépatite B. Chez les patients souffrant d’une maladie du foie avancée ou d’une cirrhose, l’exacerbation post-traitement de l’hépatite peut mener à la décompensation hépatique. Par conséquent, chez ces patients, l’arrêt du traitement sans instaurer un autre traitement anti-hépatite B n’est pas recommandé.
Pancréatite
Des cas de pancréatite ont été observés durant des traitements combinés qui comprenaient le ténofovir DF. Il conviendra d’être prudent en cas d’administration d’analogues nucléosidiques (y compris le MINT-EMTRICITABINE/TENOFOVIR) à des patients qui présentent des antécédents de pancréatite ou des facteurs de risque de développement de pancréatite. Il faut interrompre le traitement chez les patients qui présentent une pancréatite présumée.
Système immunitaire
Syndrome inflammatoire de restauration immunitaire
Un syndrome inflammatoire de reconstitution immunitaire a été signalé chez des patients infectés par le VIH-1 recevant un traitement antirétroviral d’association, incluant les composants de MINT-EMTRICITABINE/TENOFOVIR. Au cours de la phase initiale du traitement antirétroviral d’association, les patients répondant au traitement peuvent manifester une réaction inflammatoire aux infections opportunistes indolentes ou résiduelles (p. ex. : infections par le complexe Mycobacterium avium, infections à cytomégalovirus, pneumonies à Pneumocystis jiroveci [PCP] et tuberculose) pouvant dicter une évaluation plus approfondie et un traitement.
Des maladies auto-immunes (telles que la maladie de Basedow, la polymyosite et le syndrome de Guillain-Barré) ont également été signalées à l’occasion d’une reconstitution immunitaire. Cependant, le délai d’apparition est plus variable et peut se produire plusieurs mois après le début du traitement.
Musculosquelettique
Effets sur les os
Densité minérale osseuse
Dans le cadre d’essais cliniques de 144 semaines portant sur des adultes infectés par le VIH-1 n’ayant jamais suivi de traitement, une diminution de la densité minérale osseuse (DMO) de la colonne lombaire et de la hanche par rapport aux valeurs de départ a été observée dans les groupes de traitement par le ténofovir DF et la stavudine de l’étude. On a constaté des diminutions de la densité minérale osseuse de la colonne lombaire significativement plus élevées dans le groupe ténofovir DF par rapport au groupe stavudine. Des fractures d’importance clinique ont été observées dans les deux groupes de traitement. Des augmentations importantes des marqueurs biochimiques du métabolisme osseux (phosphatase alcaline sérique spécifique aux os, ostéocalcine sérique, télopeptide C sérique et télopeptide N urinaire) ont été constatées, ce qui semble indiquer une augmentation du renouvellement des cellules osseuses. À l’exception de la phosphatase alcaline spécifique aux os, ces changements ont eu pour résultat de maintenir les valeurs dans la plage normale des valeurs. Ces diminutions de la DMO et augmentations des marqueurs biochimiques du métabolisme osseux ont également été observées dans le cadre des essais portant sur la prophylaxie préexposition chez des personnes non infectées par le VIH-1. On ignore les effets des changements liés au ténofovir DF en matière de DMO et de marqueurs biochimiques sur la santé osseuse à long terme et le risque de fractures futures.
L’évaluation de la DMO doit être envisagée chez les patients qui ont des antécédents de fracture pathologique ou qui risquent d’être atteints d’ostéopénie. L’effet d’un apport complémentaire en calcium et en vitamine D n’a pas été étudié, mais un tel apport peut être bénéfique. Une présomption d’anomalie osseuse doit donner lieu à des examens appropriés.
Défauts de minéralisation
Des cas d’ostéomalacie hypophosphatémique associée à une tubulopathie rénale proximale, se manifestant par des douleurs aux os ou aux extrémités et pouvant contribuer à des fractures, ont été signalés en association avec l’utilisation du ténofovir DF (cf. EFFETS INDÉSIRABLES, Pharmacovigilance, effets indésirables des médicaments). Des arthralgies et des douleurs ou faiblesses musculaires ont également été signalées en cas de tubulopathie rénale proximale.
L’hypophosphatémie et l’ostéomalacie associées à une tubulopathie rénale proximale doivent être envisagées chez les patients exposés à un risque de dysfonctionnement rénal qui présentent des symptômes osseux ou musculaires persistants ou en voie d’aggravation durant la prise de produits contenant du ténofovir DF. Le phosphore sérique doit être surveillé chez ces patients.
Troubles rénaux
Néphrotoxicité
L’élimination de l’emtricitabine et du ténofovir s’effectue principalement par voie rénale. Des cas d’atteinte rénale, y compris des cas d’insuffisance rénale aiguë et de syndrome de Fanconi (lésion tubulaire rénale avec hypophosphatémie grave), ont été associés à l’emploi du ténofovir DF dans la pratique clinique. La plupart de ces cas sont survenus chez des patients qui présentaient une maladie systémique ou rénale sous-jacente ou chez des patients qui prenaient des agents néphrotoxiques. Toutefois, certains cas sont survenus chez des patients qui ne présentaient aucun facteur de risque connu. Les cas de douleur osseuse persistante ou en voie d’aggravation, de douleur aux extrémités, de fractures et de douleur ou faiblesse musculaire peuvent indiquer une tubulopathie rénale proximale et requièrent une évaluation de la fonction rénale chez les patients à risque. On recommande que la clairance de la créatinine soit calculée chez tous les patients avant d’instaurer un traitement et lorsqu’approprié sur le plan clinique pendant le traitement par MINT-EMTRICITABINE/TENOFOVIR. Chez les patients présentant un risque de dysfonctionnement rénal, notamment les patients ayant déjà connu des effets indésirables rénaux durant un traitement par HEPSERA, il est recommandé d’évaluer la clairance de la créatinine calculée, le phosphore sérique, la glycosurie et la protéinosurie préalablement à l’instauration du traitement par MINT-EMTRICITABINE/TENOFOVIR, ainsi que régulièrement durant le traitement par MINT-EMTRICITABINE/TENOFOVIR (cf. EFFETS INDÉSIRABLES, Pharmacovigilance et INTERACTIONS MÉDICAMENTEUSES).
Si le phosphore sérique est inférieur à 1,5 mg/dl (0,48 mmol/l) ou si la clairance de la créatinine descend en dessous de 50 ml/min chez un patient sous MINT-
EMTRICITABINE/TENOFOVIR, la fonction rénale doit faire l’objet d’un nouvel examen dans un délai d’une semaine, consistant notamment à mesurer la concentration de glucose dans le sang et l’urine et la concentration de potassium dans le sang. L’interruption du traitement par MINT-EMTRICITABINE/TENOFOVIR doit également être envisagée chez les patients dont la clairance de la créatinine est inférieure à 50 ml/min ou dont le phosphore sérique descend en dessous de 1,0 mg/dl (0,32 mmol/l). L’interruption du traitement par MINT-EMTRICITABINE/TENOFOVIR doit être envisagée en cas de déclin progressif de la fonction rénale lorsqu’aucune autre cause n’a été identifiée (cf. EFFETS INDÉSIRABLES).
La prise de MINT-EMTRICITABINE/TENOFOVIR doit être évitée avec l’utilisation concomitante ou récente d’un agent néphrotoxique [p. ex : le cidofovir, l’acyclovir, le valacyclovir, le ganciclovir, le valganciclovir, les aminosides, la prise multiple ou à forte dose d’antiinflammatoires non stéroïdiens (AINS)]. Des cas d’insuffisance rénale aiguë après instauration d’un traitement multiple ou à forte dose par AINS ont été signalés chez des patients infectés par le VIH-1 et présentant des facteurs de risque de dysfonctionnement rénal, qui semblaient stables sous ténofovir DF. Certains patients ont dû être hospitalisés et subir un traitement de suppléance rénale. Si besoin, il convient d’envisager d’autres traitements en remplacement des AINS chez les patients présentant un risque de dysfonctionnement rénal (cf. INTERACTIONS MÉDICAMENTEUSES).
Insuffisance rénale
Traitement de l’infection par le VIH-1
Il est recommandé d’adapter l’intervalle entre les administrations de MINT-EMTRICITABINE/TENOFOVIR et de surveiller étroitement la fonction rénale chez tous les patients qui présentent une clairance de la créatinine de 30 à 49 mL/min. On ne dispose d’aucune donnée d’innocuité et d’efficacité sur les patients ayant un dysfonctionnement rénal qui ont reçu de l’emtricitabine et du ténofovir DF conformément à ces directives. Par conséquent, les bienfaits potentiels du MINT-EMTRICITABINE/TENOFOVIR doivent être évalués en fonction du risque potentiel de toxicité rénale. MINT-EMTRICITABINE/TENOFOVIR ne doit pas être administré aux patients qui présentent une clairance de la créatinine inférieure à 30 mL/min ou qui nécessitent des traitements d’hémodialyse (cf. POSOLOGIE ET ADMINISTRATION).
Prophylaxie préexposition de l’infection par le VIH-1
MINT-EMTRICITABINE/TENOFOVIR ne doit pas être utilisé en prophylaxie préexposition chez les personnes non infectées par le VIH-1 dont la clairance de la créatinine est inférieure à 60 mL/min.
Si une diminution de la clairance de la créatinine est observée chez les personnes non infectées lors de la prise de MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, il faut évaluer les causes possibles et reconsidérer les risques et les avantages potentiels d’une utilisation ininterrompue (cf. POSOLOGIE ET ADMINISTRATION).
Populations particulières
Femmes enceintes
Registre des grossesses sous antirétroviraux : Un registre des grossesses sous antirétroviraux a été ouvert afin d’assurer le suivi des effets sur le fœtus chez les femmes enceintes qui reçoivent un traitement antirétroviral, y compris MINT-EMTRICITABINE/TENOFOVIR. Nous encourageons les fournisseurs de soins de santé à enregistrer les patientes en appelant le 1 800 258-4263.
L’association emtricitabine et ténofovir DF a été étudiée chez un nombre limité de femmes durant la grossesse et le post-partum. Selon les données disponibles recueillies au moyen d’études sur les humains et sur les animaux, l’emtricitabine et le ténofovir DF n’augmente pas le risque général de malformation congénitale sévère par rapport au pourcentage habituel. Cependant, aucune étude comparative adéquate et bien contrôlée n’a été menée chez des femmes enceintes. Comme les études sur la reproduction chez les animaux ne permettent pas toujours de prévoir la réaction humaine, il est recommandé que les femmes enceintes ne prennent MINT-EMTRICITABINE/TENOFOVIR que si les bienfaits potentiels sont supérieurs aux risques potentiels pour le fœtus. Si une personne non infectée tombe enceinte durant son traitement par MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, il faudra étudier attentivement la situation pour savoir si l’utilisation de MINT-EMTRICITABINE/TENOFOVIR doit être poursuivie, en tenant compte du risque potentiellement accru d’infection par le VIH-1 durant la grossesse.
En juillet 2015, l’APR a reçu des rapports prospectifs d’expositions à des régimes posologiques contenant de l’emtricitabine et du ténofovir : respectivement, 1 984 et 2 608 au cours du premier trimestre; 949 et 1 258 au cours du deuxième/troisième trimestre. Pour les expositions durant le premier trimestre, des malformations congénitales ont été observées dans 47 des 1 984 cas de naissance vivante (2,4 %) pour les régimes posologiques contenant de l’emtricitabine et dans 60 des 2 608 cas de naissance vivante (2,3 %) pour les régimes posologiques contenant du ténofovir. Pour les expositions durant le deuxième/troisième trimestre, des déficiences congénitales ont été observées dans 20 des 949 cas de naissance vivante (2,1 %) pour les régimes posologiques contenant de l’emtricitabine et dans 26 des 1 258 (2,1 %) cas de naissance vivante pour les régimes posologiques contenant du ténofovir. Chez les femmes enceintes de la population de référence des États-Unis, le pourcentage habituel de déficiences congénitales est de 2,7 %. De manière générale, aucune association n’a été établie entre la prise d’emtricitabine ou de ténofovir et les malformations congénitales observées dans l’APR.
Emtricitabine : Aucune augmentation de l’incidence d’anomalies et de malformations fœtales n’a été constatée lors d’études sur la toxicité embryofœtale de l’emtricitabine à des niveaux d’exposition (ASC) environ 60 fois plus élevés chez les souris et environ 120 fois plus élevés chez les lapins que chez les humains à la dose quotidienne recommandée.
Ténofovir DF : Des études sur la reproduction, effectuées sur des rats et des lapins à des doses allant respectivement jusqu’à 14 et à 19 fois la dose humaine (en fonction de la surface corporelle), n’ont indiqué aucun signe de trouble de la fertilité ou de dommage au fœtus causés par le ténofovir. Une réduction du poids des petits, la survie et le retard dans la maturation sexuelle ont été observés dans une étude de toxicité périnatale et postnatale chez les rats à des doses toxiques pour les mères de 450 et 600 mg/kg (environ 14 à 19 fois la dose humaine basée sur la surface corporelle).
Femmes allaitantes
Les femmes infectées par le VIH ne doivent pas allaiter leurs nourrissons afin d’éviter la transmission post-natale de la maladie à l’enfant.
Chez l’humain, des échantillons de lait maternel obtenus de cinq femmes infectées par le VIH-1 montrent que le ténofovir est excrété à de faibles taux dans le lait maternel (concentrations néonatales estimées de 128 à 266 fois inférieures à la CI50 du ténofovir). On ne connaît pas les risques associés au ténofovir, y compris celui de développer une résistance virale au ténofovir, chez les nourrissons allaités et dont les mères sont traitées avec du ténofovir DF.
Des échantillons de lait maternel obtenus de cinq femmes infectées par le VIH-1 montrent que l’emtricitabine est excrétée dans le lait maternel à des concentrations néonatales estimées de 3 à 12 fois supérieures à la CI50 d’emtricitabine, mais de trois à douze fois inférieures à la Cmin atteinte en cas d’administration par voie orale d’emtricitabine. Les nourrissons allaités par des mères traitées par l’emtricitabine risquent de développer une résistance virale à l’emtricitabine. Les autres risques associés à l’emtricitabine chez ces mêmes nourrissons ne sont pas connus.
Étant donné le risque de transmission du VIH et d’effets indésirables graves chez les nourrissons allaités, il convient d’informer les mères qu’elles ne doivent pas allaiter leurs nourrissons pendant le traitement au MINT-EMTRICITABINE/ TENOFOVIR, qu’elles prennent ce produit en traitement ou pour réduire le risque d’être infectées par le VIH-1.
Pédiatrie (patients âgés de 18 ans et moins)
L’innocuité et l’efficacité du médicament chez les patients pédiatriques n’ont pas été établies.
Gériatrie (patients âgés de plus de 65 ans)
Le nombre de patients de 65 ans et plus participant aux études cliniques portant sur l’emtricitabine ou le ténofovir DF était insuffisant pour déterminer si leur réponse au traitement est différente de celle des patients plus jeunes. En général, la posologie à employer chez les patients âgés doit être déterminée avec prudence en tenant compte de la fréquence plus élevée de cas de fonction hépatique, rénale ou cardiaque réduite, des affections concurrentes ou d’autres pharmacothérapies.
Prophylaxie préexposition pour réduire le risque d’infection par le VIH-1
Stratégie préventive globale contre l’infection par le VIH-1
Utiliser MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition uniquement dans le cadre d’une stratégie préventive globale qui inclut d’autres mesures de prévention, telles que des pratiques sexuelles plus sûres, car MINT-EMTRICITABINE/TENOFOVIR n’est pas toujours efficace pour empêcher l’infection par le VIH-1 (cf. ESSAIS CLINIQUES).
- Conseiller les personnes non infectées sur les pratiques sexuelles plus sûres, telles que l’utilisation systématique et appropriée de préservatifs, la connaissance de leur statut sérologique pour le VIH-1, ainsi que celui de leur(s) partenaire(s) et procéder à des tests réguliers pour déceler la présence d’autres infections transmises sexuellement qui peuvent favoriser la transmission du VIH-1 (telles que la syphilis et la gonorrhée).
- Informer les personnes non infectées sur les efforts à effectuer afin de réduire les comportements sexuels à risque et les soutenir.
Risque de résistance
Utiliser MINT-EMTRICITABINE/TENOFOVIR afin de réduire le risque d’infection par le VIH-1 uniquement chez les personnes confirmées séronégatives au VIH avant l’instauration d’une prophylaxie préexposition et reconfirmées comme telles de façon régulière lors de la prophylaxie préexposition. Des substitutions conférant une résistance au VIH-1 peuvent émerger chez les personnes dont l’infection par le VIH-1 n’est pas détectée et qui prennent uniquement MINT-EMTRICITABINE/TENOFOVIR, car ce produit seul ne constitue pas un schéma thérapeutique complet pour le traitement du VIH-1. Par conséquent, il convient de veiller à minimiser l’exposition au médicament chez les personnes infectées par le VIH (cf. VIROLOGIE : résistance).
- De nombreux tests de dépistage du VIH-1, tels que des tests rapides, détectent la présence d’anticorps anti-VIH, mais risquent de ne pas identifier le VIH-1 lors de la phase aiguë de l’infection. Avant de commencer à prendre MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, il faut examiner les personnes séronégatives afin de rechercher des signes ou symptômes actuels ou récents qui caractérisent les infections virales aiguës (p. ex. : fièvre, fatigue, myalgie, éruption cutanée, etc.) et se renseigner sur les expositions éventuelles (p. ex. : rapport sexuel non protégé ou rupture du préservatif lors d’un rapport avec un partenaire infecté par le VIH-1) qui peuvent avoir eu lieu au cours du dernier mois.
- En cas de symptômes cliniques caractéristiques d’une infection virale aiguë et d’une exposition récente (< 1 mois) soupçonnée, il faut retarder la prophylaxie préexposition d’au moins un mois et reconfirmer le statut négatif au VIH-1 ou utiliser un test homologué par Santé Canada pour faciliter le diagnostic de l’infection par le VIH-1, notamment l’infection aiguë ou primaire par le VIH-1.
- Lors de l’utilisation de MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, les tests de dépistage du VIH-1 doivent être répétés au moins tous les 3 mois. Si des symptômes caractéristiques d’une infection aiguë par le VIH-1 se développent à la suite d’une exposition éventuelle, la prophylaxie préexposition doit être interrompue jusqu’à ce que le statut infectieux négatif soit confirmé à l’aide d’un test homologué par Santé Canada pour faciliter le diagnostic de l’infection par le VIH-1, notamment l’infection aiguë ou primaire par le VIH-1.
Conseiller aux personnes non infectées de suivre strictement le schéma posologique recommandé pour MINT-EMTRICITABINE/TENOFOVIR. L’efficacité de MINT-EMTRICITABINE/TENOFOVIR pour réduire le risque d’infection par le VIH-1 s’avère fortement corrélée avec cette observance comme l’ont démontré les taux de médicaments mesurables lors d’essais cliniques (cf. ESSAIS CLINIQUES).
Vous trouverez davantage de matériel de formation et éducatif sur la prophylaxie préexposition par MINT-EMTRICITABINE/TENOFOVIR pour les professionnels de la santé et les consommateurs sur le site web de MINT-EMTRICITABINE/TENOFOVIR (www.emtricitabine-tenofovir.com).
EFFETS INDÉSIRABLES
Effets indésirables observés lors d’essais cliniques
Étant donné que les essais cliniques sont menés dans des conditions très particulières, il se peut que les taux d’incidence des événements indésirables observés lors des essais cliniques ne reflètent pas les taux observés en pratique; ils ne doivent donc pas être comparés aux taux obtenus lors d’essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables obtenus lors d’essais cliniques aident à identifier les effets indésirables liés au médicament et à estimer les taux d’incidence.
Effets indésirables signalés lors d’essais cliniques chez les sujets infectés par le VIH-1
Comprimés d'emtricitabine et de ténofovir DF : Quatre cent quarante-sept (447) patients infectés par le VIH-1 ont reçu une thérapie combinée qui comprenait l’emtricitabine ou le ténofovir DF en association avec des inhibiteurs non nucléosidiques de la transcriptase inverse ou des inhibiteurs de protéase pendant 48 semaines dans le cadre d’études cliniques en cours.
Étude 934 - Effets indésirables imputables au traitement : L’évaluation des effets indésirables est basée sur les données de l’étude 934 au cours de laquelle 511 patients n’ayant jamais suivi de traitement antirétroviral ont reçu de l’emtricitabine + du ténofovir DF administré en association avec l’éfavirenz (N = 257) ou CombivirMD (lamivudine/zidovudine) administré en association avec l’éfavirenz (N = 254). Les événements indésirables qui ont été observés dans le cadre de cette étude étaient généralement comparables aux effets observés lors d’autres études effectuées sur des patients prétraités ou des patients qui n’ont jamais suivi de traitement (Tableau 1).
Tableau 1 Sélection d’effets indésirables imputables au traitement (classes 2 à 4) rapportés chez 3 % et plus des patients dans tous les groupes de traitement lors de l’étude 934 (de 0 à 48 semaines)
| Emtricitabine + fumarate de ténofovir disoproxil + EFV | AZT/3TC + EFV | ||||||
|---|---|---|---|---|---|---|---|
| N = 257 | N = 254 | ||||||
Troubles des systèmes sanguin et lymphatique Anémie | <1 % | 5 % | |||||
| Troubles gastro-intestinaux | |||||||
| Diarrhées | 7 % | 4 % | |||||
| Nausées | 8 % | 6 % | |||||
| Vomissements | 1 % | 4 % | |||||
Troubles généraux et troubles du site d’administration Fatigue | 7 % | 6 % | |||||
| Infections et infestations | |||||||
| Sinusite | 4 % | 2 % | |||||
| Infections des voies respiratoires supérieures | 3 % | 3 % | |||||
| Rhino-pharyngite | 3 % | 1 % | |||||
| Troubles du système nerveux | |||||||
| Somnolence | 3 % | 2 % | |||||
| Céphalées (maux de tête) | 5 % | 4 % | |||||
| Étourdissements | 8 % | 7 % | |||||
| Troubles psychiatriques | |||||||
| Dépression | 4 % | 7 % | |||||
| Insomnie | 4 % | 5 % | |||||
| Rêves anormaux | 4 % | 3 % | |||||
| Affections des tissus cutanés et sous- cutanés | |||||||
| Éruption cutanée | 5 % | 4 % | |||||
Les patients ayant suivi le traitement durant les 144 semaines de l’étude 934 ont signalé des événements indésirables d’une nature et d’une gravité identiques à ceux des 48 premières semaines.
Pendant les 48 semaines, 7 patients dans le groupe emtricitabine + ténofovir DF et cinq patients dans le groupe lamivudine/zidovudine avaient subi un nouvel événement répertorié dans la classe C des CDC américains (Centres pour la prévention et le contrôle des maladies), soit respectivement 10 et 6 patients, au cours des 144 semaines. L’innocuité rénale, telle qu’évaluée en fonction d’anomalies biochimiques, était semblable dans les deux groupes et aucun patient n’a interrompu le traitement par le médicament de l’étude en raison d’effets indésirables rénaux.
Aux semaines 48 et 144, la masse adipeuse totale des membres (telle que mesurée par absorptiométrie à rayons X en double énergie) était significativement moins élevée dans un sous-groupe de patients du groupe lamivudine/zidovudine par rapport au sous-groupe ténofovir/emtricitabine (voir Tableau 2).
Tableau 2 Étude 934 - Masse adipeuse totale des membres aux semaines 48 et 144 (absorptiométrie à rayons X en double énergie)
| Emtricitabine + fumarate de ténofovir disoproxil + EFV | AZT/3TC + EFV | |
|---|---|---|
| Semaine 481 | N = 51 | N = 49 |
| Masse adipeuse totale des membres (kg) [Moyenne ± écart type (E.T.)] | 8,9 ± 5,4 | 6,9 ± 3,9 |
| Semaine 1442 | N = 145 | N = 124 |
| Masse adipeuse totale (kg) [Moyenne ± écart type (E.T.))] | 9,2 ± 5,4 | 6,5 ± 4,3 |
1P=0,03 pour la comparaison entre les groupes
2P<0,001 pour la comparaison entre les groupes
Anomalies biochimiques : Les anomalies biochimiques observées dans le cadre de cette étude étaient généralement semblables aux anomalies biochimiques observées dans le cadre d’autres études (Tableau 3).
Tableau 3 Anomalies biochimiques des classes 3 et 4 signalées chez 1 % et plus des patients dans tous les groupes lors de l’étude 934 (de 0 à 48 semaines)
Emtricitabine + fumarate de ténofovir disoproxil + EFV N = 257 | AZT/3TC + EFV N = 254 | |
|---|---|---|
| Toute anomalie biochimique de classe 3 et plus | 25 % | 22 % |
Cholestérol à jeun (> 240 mg/dL) | 15 % | 17 % |
| Créatine kinase (H : > 990 L/S) (F : > 845 L/S) | 7 % | 6 % |
| Amylase sérique (> 175 L/S) | 7 % | 3 % |
| Phosphatase alcaline (> 550 L/S) | 1 % | 0 % |
AST (H : > 180 L/S) (F : > 170 L/S) | 3 % | 2 % |
ALT (H : >215 L/S) (F : > 170 L/S) | 2 % | 2 % |
Emtricitabine + fumarate de ténofovir disoproxil + EFV N = 257 | AZT/3TC + EFV N = 254 | |
| Hémoglobine (< 8,0 mg/dL) | 0 % | 3 % |
| Hyperglycémie (> 250 mg/dL) | 1 % | 1 % |
| Hématurie (> 75 RBC/HPF) | 2 % | 2 % |
| Neutrophiles (> 750/mm3) | 3 % | 4 % |
| Triglycérides à jeun (> 750 mg/dL) | 4 % | 2 % |
Les anomalies biochimiques chez les patients suivant le traitement durant les 144 semaines de l’étude, 934 étaient comparables à celles observées au cours des 48 premières semaines de traitement.
En plus des réactions indésirables décrites ci-dessus pour l’étude 934, on a observé d’autres réactions indésirables chez au moins 3 à 5 % des patients recevant l’emtricitabine ou le ténofovir DF en association avec d’autres agents antirétroviraux lors d’essais cliniques, notamment : anorexie, anxiété, arthralgie, asthénie, toux accrue, troubles dépressifs, dyspepsie, fièvre, flatulence, myalgie, douleur, douleurs abdominales, douleur dorsale, douleurs thoraciques, paresthésie, neuropathie périphérique (incluant la névrite et la neuropathie périphérique), pneumonie, rhinite et éruptions cutanées (incluant éruptions cutanées, prurit, éruption maculopapuleuse, urticaire, éruption vésicobulleuse, éruption pustuleuse et réaction allergique), transpiration et perte de poids.
Des changements de la coloration de la peau ont été signalés plus souvent chez les patients recevant de l’emtricitabine. Les changements de la coloration de la peau, qui se manifestent par une hyperpigmentation des paumes ou de la plante des pieds, sont généralement légers, asymptomatiques et peu importants sur le plan clinique. Le mécanisme est inconnu.
En plus des anomalies biochimiques de classes 3 et 4 décrites ci-dessus pour l’étude 934, des élévations des concentrations de bilirubine (> 2,5 x LNS), d’amylase pancréatique (>2,0 x LSN), de glucose sérique (< 40 ou > 250 mg/dL), de lipase sérique (> 2,0 x LSN) et de glucose urinaire (≥ 3+) sont survenues chez 3 % des patients traités par l’emtricitabine ou le ténofovir DF en association avec d’autres agents antirétroviraux lors d’essais cliniques.
Pour obtenir de plus amples renseignements, veuillez consulter les monographies de produits de l’emtricitabine et du ténofovir DF.
Lors de l’étude 903 qui s’est déroulée sur 144 semaines, une diminution de la densité minérale osseuse (DMO) de la colonne lombaire et de la hanche par rapport aux valeurs de référence a été observée dans les deux groupes de l’étude. À la semaine 144, on a constaté un pourcentage moyen de diminution de la densité minérale osseuse de la colonne lombaire significativement plus élevé comparé aux valeurs de référence chez les patients du groupe ténofovir DF par rapport aux patients du groupe stavudine (cf. Tableau 4). Dans les deux groupes de traitement, la plus grande partie de la réduction de la DMO est survenue au cours des 24 à 48 premières semaines de l’étude et cette diminution s’est maintenue jusqu’à la semaine 144. Vingt-huit pour cent des patients traités au ténofovir DF par rapport à 21 % des patients traités à la stavudine ont perdu au moins 5 % de la DMO dans la colonne lombaire et 7 % de la DMO dans la hanche. Des fractures cliniquement pertinentes (excluant les doigts et les orteils) ont été signalées chez quatre patients du groupe du ténofovir DF et six patients du groupe de la stavudine. De plus, des augmentations importantes des marqueurs biochimiques du métabolisme osseux (phosphatase alcaline sérique spécifique aux os, ostéocalcine sérique, télopeptide C sérique et télopeptide N urinaire) ont été constatées dans le groupe traité au ténofovir DF par rapport au groupe traité à la stavudine, ce qui semble indiquer une augmentation du renouvellement des cellules osseuses. Les taux sériques d’hormones parathyroïdiennes et de vitamine D 1,25 étaient également plus élevés dans le groupe du ténofovir DF. À l’exception de la phosphatase alcaline spécifique aux os, ces changements ont eu pour résultat de maintenir les valeurs dans la plage normale des valeurs. On ignore les effets des changements liés au ténofovir DF en matière de DMO et de marqueurs biochimiques sur la santé osseuse à long terme et le risque de fractures futures.
Tableau 4 Modifications de la densité minérale osseuse observées lors de l’étude 903
| Pourcentage moyen de variation (± E.T.) jusqu’à la semaine 144 de la DMO | |||||
|---|---|---|---|---|---|
| Ténofovir DF + 3TC + EFV | d4T + 3TC + EFV | ||||
| Colonne lombaire | –2,2 % ± 3,9 | –1,0 % ± 4,6 | |||
| Hanche | –2,8 % ± 3,5 | –2,4 % ± 4,5 | |||
Effets indésirables signalés lors d’essais cliniques chez les sujets adultes non infectés par le VIH-1 (prophylaxie préexposition)
Aucun nouvel effet indésirable lié à l'emtricitabine et au ténofovir DF n’a été identifié à partir de deux essais cliniques à répartition aléatoire contrôlés par placebo (iPrEx, Partners PrEP) au cours desquels 2 830 adultes non infectés par le VIH-1 ont reçu de l'emtricitabine et du ténofovir DF une fois par jour dans le cadre de la prophylaxie préexposition. Les sujets ont été suivis pendant une durée médiane de 71 semaines et 87 semaines, respectivement. Au cours de ces essais, des personnes séronégatives dont l’âge était compris entre 18 et 67 ans ont été admises. Seuls des hommes et des femmes transgenres latinos/hispaniques (72 %), blancs (18 %), noirs (9 %) et asiatiques (5 %) ont pris part à l’essai iPrEx. L’essai Partners PrEP a regroupé à la fois des hommes (de 61 à 64 % dans tous les groupes de traitement) et des femmes au Kenya et en Ouganda. Le Tableau 5 présente la liste de tous les événements indésirables survenus chez au moins 2 % des sujets, quel que soit le groupe de traitement, lors des essais iPrEx et Partners PrEP.
Tableau 5 Événements indésirables (tous grades confondus) survenus chez au moins 2 % des personnes non infectées, quel que soit le groupe de traitement lors des essais iPrEx et Partners PrEP
| Essai iPrEx | Essai Partners PrEP | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
FTC/TDF N = 1 251 | Placebo N = 1 248 | FTC/TDF N = 1 579 | Placebo N = 1 584 | ||||||||||
| Troubles gastro-intestinaux | |||||||||||||
| Diarrhée | 7 % | 8 % | 2 % | 3 % | |||||||||
| Douleur abdominale | 4 % | 2 % | -a | - | |||||||||
| Infections et infestations | |||||||||||||
| Pharyngite | 13 % | 16 % | - | - | |||||||||
| Urétrite | 5 % | 7 % | - | - | |||||||||
| Infection des voies urinaires | 2 % | 2 % | 5 % | 7 % | |||||||||
| Syphilis | 6 % | 5 % | - | - | |||||||||
| Syphilis secondaire | 6 % | 4 % | - | - | |||||||||
| Verrues anogénitales | 2 % | 3 % | - | - | |||||||||
| Troubles musculosquelettiques et des tissus conjonctifs | |||||||||||||
| Douleur dorsale | 5 % | 5 % | - | - | |||||||||
| Troubles du système nerveux | |||||||||||||
| Céphalées (maux de tête) | 7 % | 6 % | - | - | |||||||||
| Troubles psychiatriques | |||||||||||||
| Dépression | 6 % | 7 % | - | - | |||||||||
| Anxiété | 3 % | 3 % | - | - | |||||||||
| Troubles mammaires et de l’appareil génital | |||||||||||||
| Ulcération génitale | 2 % | 2 % | 2 % | 2 % | |||||||||
| Investigations | |||||||||||||
| Perte de poids | 3 % | 2 % | - | - | |||||||||
- a. Non signalé ou signalé chez moins de 2 % des sujets.
Anomalies biochimiques : Le Tableau 6 présente la liste des anomalies biochimiques observées au cours des deux essais PrEP. Six sujets des groupes traités au TDF de l’essai Partners PrEP ont interrompu leur participation à l’étude en raison d’une augmentation de la créatinine dans le sang alors qu’aucune interruption n’a été observée dans le groupe placebo. Un sujet dans le groupe emtricitabine et ténofovir DF de l’essai iPrEx a interrompu sa participation à l’étude en raison d’une augmentation de la créatinine dans le sang et un autre en raison d’un faible taux de phosphore.
Tableau 6 Anomalies biochimiques (grade de toxicité le plus élevé) signalées pour chacun des sujets lors des essais iPrEx et Partners PrEP
| Gradeb | Essai iPrEx | Essai Partners PrEP | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
FTC/TDF N = 1 251 | Placebo N = 1 248 | FTC/TDF N = 1 579 | Placebo N = 1 584 | ||||||||||||
| Créatinine | 1 | (1,1-1,3 X LSN) | 27 (2 %) | 21 (2 %) | 18 (1 %) | 12 (< 1 %) | |||||||||
| 2-4 | (> 1,4 x LSN) | 5 (< 1 %) | 3 (< 1 %) | 2 (< 1 %) | 1 (< 1 %) | ||||||||||
| Phosphore | 1 | (2,5-< LIN mg/dL) | 81 (7 %) | 110 (9 %) | NSa | NSa | |||||||||
| 2-4 | (< 2,0 mg/dL) | 123 (10 %) | 101 (8 %) | 140 (9 %) | 136 (9 %) | ||||||||||
| AST | 1 | (1,25-< 2,5 x LSN) | 175 (14 %) | 175 (14 %) | 20 (1 %) | 25 (2 %) | |||||||||
| 2-4 | (> 2,6 x LSN) | 57 (5 %) | 61 (5 %) | 10 (< 1 %) | 4 (< 1 %) | ||||||||||
| ALT | 1 | (1,25-< 2,5 x LSN) | 178 (14 %) | 194 (16 %) | 21 (1 %) | 13 (< 1 %) | |||||||||
| 2-4 | (> 2,6 x LSN) | 84 (7 %) | 82 (7 %) | 4 (< 1 %) | 6 (< 1 %) | ||||||||||
| Hémoglobine | 1 | (8,5 - 10 mg/dL) | 49 (4 %) | 62 (5 %) | 56 (4 %) | 39 (2 %) | |||||||||
| 2-4 | (< 9,4 mg/dL) | 13 (1 %) | 19 (2 %) | 28 (2 %) | 39 (2 %) | ||||||||||
| Neutrophiles | 1 | (1000-1300/mm3) | 23 (2 %) | 25 (2 %) | 208 (13 %) | 163 (10 %) | |||||||||
| 2-4 | (< 750/mm3) | 7 (< 1 %) | 7 (< 1 %) | 73 (5 %) | 56 (3 %) | ||||||||||
- a. Aucune anormalité de grade 1 liée au phosphore n’a été signalée pour l’essai Partners PrEP.
- b. La gradation s’effectue selon les critères DAIDS.
En plus des anormalités biochimiques décrites ci-dessus, une protéinurie de grade 1 (1+) est survenue chez 6 % des sujets recevant l'emtricitabine et le ténofovir DF au cours de l’essai iPrEx. Une protéinurie de grade 2-3 (2-4+) et une glycosurie (3+) sont survenues chez moins de 1 % des sujets traités par l'emtricitabine et le ténofovir DF au cours des essais iPrEx et Partners PrEP.
Au cours des essais cliniques impliquant des personnes non infectées par le VIH-1, on a observé des cas de diminution de la DMO. Au cours de l’essai iPrEx, une sous-étude menée sur 503 sujets a permis de constater des variations moyennes par rapport aux valeurs de départ en matière de DMO, allant de -0,4 % à -1,0 % du total des hanches, des colonnes lombaires, des cols du fémur et des trochanters dans le groupe emtricitabine et ténofovir DF par rapport au groupe placebo. Les valeurs se sont rapprochées des valeurs de départ après l’interruption du traitement. Treize pour cent des sujets recevant l'emtricitabine et le ténofovir DF contre 6 % des sujets recevant un placebo ont perdu au moins 5 % de la DMO dans la colonne lombaire lors du traitement. Des fractures osseuses ont été signalées chez 1,7 % des sujets du groupe emtricitabine et ténofovir DF par rapport à 1,4 % des sujets du groupe placebo. Aucune corrélation entre la DMO et les fractures n’a été observée. L’essai Partners PrEP a permis de constater des taux de fracture similaires entre le groupe de traitement et le groupe placebo (0,8 % et 0,6 %, respectivement). Aucune évaluation de la DMO n’a été effectuée au cours de cet essai (cf. ESSAIS CLINIQUES).
Pharmacovigilance
Emtricitabine : Les effets indésirables suivants ont été rapportés dans le cadre d’une surveillance postcommercialisation sans égard à la causalité. Étant donné que ces événements sont signalés volontairement à partir d’une population de taille inconnue, il est impossible d’estimer leur fréquence. Ces événements sont considérés comme des effets indésirables possibles en raison d’une combinaison de leur gravité, du nombre de cas signalés ou du rapport de cause à effet possible avec le traitement.
| Troubles des systèmes sanguin et lymphatique : | Thrombocytopénie |
|---|---|
| Troubles gastro-intestinaux : | Pancréatite |
| Troubles généraux et troubles du site d’administration : | Pyrexie |
| Troubles métaboliques et nutritionnels | Acidose lactique |
Ténofovir DF : Les effets indésirables suivants ont été identifiés lors de l’utilisation post-AMM (post-autorisation de mise sur le marché) de ténofovir DF. Étant donné que ces événements sont signalés volontairement à partir d’une population de taille inconnue, il est impossible d’estimer leur fréquence. Ces événements sont considérés comme des effets indésirables possibles en raison d’une combinaison de leur gravité, du nombre de cas signalés ou du rapport de cause à effet possible avec le ténofovir DF.
| Troubles du système immunitaire : | Réaction allergique (y compris œdème de Quincke) |
|---|---|
| Troubles métaboliques et nutritionnels : | Acidose lactique, hypokaliémie, hypophosphatémie |
| Troubles respiratoires, thoraciques et médiastinaux : | Dyspnée |
| Troubles gastro-intestinaux : | Pancréatite, augmentation de l’amylase, douleurs abdominales |
| Troubles des systèmes sanguin et lymphatique : | Thrombocytopénie |
| Troubles hépatobiliaires : | Stéatose hépatique, hépatite, augmentation des enzymes hépatiques (plus communément AST, ALT, GGT) |
| Affections des tissus cutanés et sous-cutanés : | Éruption cutanée |
| Troubles de l’appareil locomoteur et des tissus conjonctifs : | Rhabdomyolyse, ostéomalacie (se manifestant par des douleurs aux os et contribuant rarement aux fractures), |
| faiblesse musculaire, myopathie | |
| Troubles rénaux et urinaires | Insuffisance rénale aiguë, insuffisance rénale, nécrose tubulaire aiguë, syndrome de Fanconi, tubulopathie rénale proximale, néphrite interstitielle (y compris des cas graves), diabète insipide néphrogénique, élévation de la créatinine, protéinurie, polyurie |
| Troubles généraux et troubles du site d’administration : | Asthénie |
Les effets indésirables suivants, énumérés dans les titres des systèmes et appareils de l’organisme ci-dessus, peuvent parfois se produire des suites de la tubulopathie rénale proximale : la rhabdomyolyse, l’ostéomalacie (se manifestant par des douleurs aux os et contribuant rarement aux fractures), l’hypokaliémie, la faiblesse musculaire, la myopathie, l’hypophosphatémie.
Trois cas d’insuffisance rénale aiguë ont été rapportés au cours de la pharmacovigilance postcommercialisation chez des patients suivant un traitement concomitant par AINS, pour lesquels on ne peut exclure un lien avec le ténofovir DF. Ces événements sont survenus principalement chez des patients complexes sur le plan médical et atteints d’affections sous-jacentes qui compliquent l’interprétation.
Emtricitabine et ténofovir DF : Chez les patients atteints du VIH et présentant une immunodéficience grave au début de la thérapie antirétrovirale, une réaction inflammatoire aux pathogènes infectieux (actifs ou inactifs) peut survenir (cf. MISES EN GARDE ET PRÉCAUTIONS).
Chez les patients infectés par le VIH et co-infectés par le VHB, des signes cliniques et de laboratoire d’exacerbations de l’hépatite se sont manifestés après l’arrêt du traitement (cf. MISES EN GARDE ET PRÉCAUTIONS).
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Des études ont été menées sur les interactions médicamenteuses soit avec l'association emtricitabine et ténofovir DF ou avec les composants de cette association, soit l’emtricitabine et le ténofovir DF en tant qu'agents individuels ou combinés.
La pharmacocinétique à l’état d’équilibre de l’emtricitabine et du ténofovir n’était pas affectée lorsque l’emtricitabine et le ténofovir DF étaient administrés ensemble comparativement à l’administration de ces agents seuls (cf. Tableau 9 et Tableau 10).
Les résultats in vitro et cliniques, obtenus lors d’études pharmacocinétiques sur les interactions médicament-médicament ont démontré que le risque d’interactions médiées par le CY450 entre l’emtricitabine et le ténofovir et d’autres médicaments est faible.
Interactions médicament-médicament
Interactions médicamenteuses établies et autres interactions médicamenteuses potentiellement importantes
Les interactions médicamenteuses décrites sont fondées sur des études qui ont été menées avec l’emtricitabine et le ténofovir DF administrés en monothérapie ou en association, ou sont des interactions médicamenteuses possibles pouvant survenir avec MINT-EMTRICITABINE/TENOFOVIR.
Tableau 7 Interactions médicamenteuses établies et autres interactions médicamenteuses potentiellement importantesa
| Classe du médicament coadministré : nom du médicament | Effet sur la concentrationb | Commentaire clinique |
|---|---|---|
| Agents antirétroviraux : | ||
| Didanosine | ↑ didanosine | Des études pharmacocinétiques ont démontré que la coadministration de la didanosine et du ténofovir DF entraîne une élévation de 40 à 60 % de la Cmax et de l’ASC de la didanosine (cf. Tableau 8). Le mécanisme de cette interaction est inconnu. Des augmentations des concentrations de didanosine de cette envergure pourraient potentialiser des événements indésirables associés à celle-ci, y compris la pancréatite, l’acidose lactique et la neuropathie. De plus, une suppression de la numération lymphocytaire CD4 a été observée chez les patients recevant du ténofovir DF en association avec de la didanosine à une dose de 400 mg par jour. On recommande d’utiliser une dose réduite de Videx ECMD (ddI- EC) lorsque coadministré avec MINT-EMTRICITABINE/TENOFOVIR. Dans le cas d’une coadministration avec MINT-EMTRICITABINE/TENOFOVIR, la monographie de produit de Videx ECMD recommande l’utilisation d’une dose réduite de ddI- EC de 250 mg chez les adultes infectés par le VIH dont le poids est égal ou supérieur à 60 kg et dont la clairance de la créatinine est égale ou supérieure à 60 mL/min. Dans le cas des patients pesant moins de 60 kg dont la clairance de la créatinine est égale ou supérieure à 60 mL/min, la dose recommandée de ddI-EC est de 200 mg. On ne dispose d’aucune donnée sur l’adaptation de la dose chez les patients dont la clairance de la créatinine est inférieure à 60 mL/min ou pour la formulation de didanosine en comprimé tamponné (VidexMD). On doit user de prudence lors de la coadministration d’une dose réduite de didanosine en association avec du ténofovir et un INNTI chez les patients n’ayant jamais suivi de traitement qui présentent des charges virales élevées au départ, car un tel emploi a été associé à des signalements de taux élevé d’échec virologique et d’émergence de résistance à un stade précoce. Il faut surveiller étroitement la réponse clinique, ainsi que tout événement indésirable associé à la didanosine chez tous les patients qui reçoivent du ténofovir DF et de la didanosine en concomitance. |
| Classe du médicament coadministré : nom du médicament | Effet sur la concentrationb | Commentaire clinique |
| Atazanavir/ritonavir Darunavir/ritonavir Lopinavir/ritonavir | ↑ ténofovir | Il a été démontré que l’atazanavir/ritonavir, le darunavir/ritonavir et le lopinavir/ritonavir augmentent les concentrations de ténofovir (cf. Tableau 11). Le mécanisme de cette interaction est inconnu. Des concentrations plus élevées de ténofovir pourraient potentialiser des événements indésirables associés au ténofovir, y compris des troubles rénaux. Il convient de surveiller l’apparition d’événements indésirables associés à MINT-EMTRICITABINE/TENOFOVIR chez les patients recevant de l’atazanavir/ritonavir, du darunavir/ritonavir ou du lopinavir/ritonavir et MINT-EMTRICITABINE/TENOFOVIR. |
| Atazanavir | ↓ atazanavir | Le ténofovir diminue les concentrations d’atazanavir (cf. Tableau 12). Bien que les données relatives à l’innocuité et à l’efficacité soient limitées, il est recommandé d’éviter d’administrer l’atazanavir, sans ritonavir, en association avec MINT-EMTRICITABINE/TENOFOVIR. Le traitement recommandé est de 300 mg d’atazanavir avec 100 mg de ritonavir, lorsqu’il est utilisé en association avec MINT-EMTRICITABINE/TENOFOVIR (tous administrés en une dose quotidienne unique prise avec de la nourriture). |
| Agents antiviraux contre l’hépatite C : | ||
Lédipasvir/sofosbuvir Sofosbuvir/velpatasvir Sofosbuvir/velpatasvir/ voxilaprévir | ↑ ténofovir | Il a été démontré que la coadministration de ténofovir DF et de HARVONI (lédipasvir/sofosbuvir), EPCLUSA (sofosbuvir/velpatasvir) ou VOSEVI (sofosbuvir/velpatasvir/voxilaprévir) augmentait l’exposition au ténofovir (cf. Tableau 11). Il convient de surveiller l’apparition d’effets indésirables associés au ténofovir DF chez les patients recevant de façon concomitante un traitement contenant du ténofovir DF et HARVONI, EPCLUSA ou VOSEVI (cf. MISES EN GARDE ET PRÉCAUTIONS, Interactions médicamenteuses). |
a Ce tableau n’inclut pas toutes les interactions possibles. b ↑ = augmentation, ↓ = diminution
Médicaments affectant les fonctions rénales
L’élimination de l’emtricitabine et du ténofovir s’effectue principalement par voie rénale, à la fois par filtration glomérulaire et par sécrétion tubulaire active. Aucune interaction médicament-médicament causée par la compétition pour l’excrétion par voie rénale n’a été observée. Comme l’élimination de l’emtricitabine et du ténofovir s’effectue principalement par voie rénale, la coadministration de MINT-EMTRICITABINE/TENOFOVIR et de médicaments qui réduisent la fonction rénale ou font concurrence à la sécrétion tubulaire active peut mener à une augmentation des concentrations sériques de l’emtricitabine, du ténofovir ou d’autres médicaments éliminés par voie rénale. On peut notamment citer, entre autres, le cidofovir, l’acyclovir, le valacyclovir, le ganciclovir, le valganciclovir, les aminosides et les AINS multiples ou à forte dose.
MINT-EMTRICITABINE/TENOFOVIR ne doit pas être administré avec HEPSERA (adéfovir dipivoxil) (cf. MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Médicaments sans aucune interaction significative sur le plan clinique avec MINT-EMTRICITABINE/TENOFOVIR
Aucune interaction médicamenteuse cliniquement significative n’a été observée entre l’emtricitabine et le famciclovir, l’indinavir, la zidovudine, la stavudine, ténofovir DF, sofosbuvir, lédipasvir/sofosbuvir, sofosbuvir/velpatasvir et sofosbuvir/velpatasvir/voxilaprévir (cf. Tableau 9 et Tableau 10). De plus, aucune interaction médicamenteuse cliniquement significative n’a été observée entre le ténofovir DF et l’abacavir, l’éfavirenz, l’emtricitabine, l’entécavir, l’indinavir, la lamivudine, la méthadone, le nelfinavir, les contraceptifs oraux, la ribavirine, le saquinavir/ritonavir, le sofosbuvir et le tacrolimus lors d’études menées auprès de volontaires en santé (cf. Tableau 11 et Tableau 12).
Évaluation des interactions médicamenteuses
Des études sur les interactions médicament-médicament ont été menées soit avec l’emtricitabine et le ténofovir DF ou avec les composants l’emtricitabine ou le ténofovir DF en tant qu'agents individuels ou combinés.
Les effets de la didanosine en présence du ténofovir sont présentés dans le Tableau 8.
Les effets des médicaments coadministrés sur l’exposition à l’emtricitabine sont présentés dans le Tableau 9. Les effets de l’emtricitabine sur l’exposition aux médicaments coadministrés sont présentés dans le Tableau 10.
Les effets des médicaments coadministrés sur l’exposition au ténofovir DF sont présentés dans le Tableau 11. Les effets du ténofovir DF sur l’exposition aux médicaments coadministrés sont présentés dans le Tableau 12.
Tableau 8 Interactions médicamenteuses : Paramètres pharmacocinétiques de la didanosine en présence de ténofovir
| Posologie de la didanosine1 (mg) Mode d’administration2 | Mode d’administration du ténofovir2 | N | % de différence (IC de 90 %) par rapport à la didanosine 400 mg seule, à jeun3 | |
|---|---|---|---|---|
| Cmax | ASC | |||
Comprimés tamponnés
| 400 une fois par jour4 x 7 jours | À jeun une heure après la didanosine | 14 | ↑ 27 (↑ 8 à ↑ 46) | ↑ 43 (↑ 30 à ↑ 57) |
|---|
Capsules à enveloppe gastrorésistante
| 400 une fois, à jeun | Pendant un repas, deux heures après la didanosine | 26 | ↑ 48 (↑ 25 à ↑ 76) | ↑ 48 (↑ 31 à ↑ 67) |
|---|---|---|---|---|
| 400 une fois, pendant un repas | En même temps que la didanosine | 26 | ↑ 64 (↑ 41 à ↑ 89) | ↑ 60 (↑ 44 à ↑ 79) |
| 250 une fois, à jeun | Pendant un repas, deux heures après la didanosine | 28 | ↓ 10 (↓ 22 à ↑ 3) | 0 (↓ 11 à ↑ 12) |
| 250 une fois, à jeun | En même temps que la didanosine | 28 | ↓ 8 (↓ 19 à ↑ 5) | ↑ 14 (0 à ↑ 31) |
| 250 une fois, pendant un repas | En même temps que la didanosine | 28 | ↓ 29 (↓ 39 à ↓ 18) | ↓ 11 (↓ 23 à ↑ 2) |
- 1. Voir les PRÉCAUTIONS concernant l’emploi de la didanosine avec le ténofovir DF.
- 2. Administration avec un repas léger (environ 373 kcal, 20 % de lipides).
- 3. Augmentation = ↑ ; Diminution = ↓
- 4. Comprend quatre patients pesant moins de 60 kg qui ont reçu 250 mg de didanosine.
Tableau 9 Interactions médicamenteuses : Variations des paramètres pharmacocinétiques de l’emtricitabine en présence du médicament coadministré1
| Médicament coadministré | Posologie du médicament coadministré (mg) | Posologie de l’emtricitabine (mg) | N | % de variation des paramètres pharmacocinétiques de l’emtricitabine2 (IC de 90 %) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Cmax | ASC | Cmin | ||||||||||||
| Ténofovir DF | 300 une fois par jour
| 200 une fois par jour
| 17 | ↓ 4 (↓ 13 à ↑ 6) | ↑ 7 (0 à ↑4) | ↑ 20 (↑ 12 à ↑ 29) | ||||||||
| Zidovudine | 300 deux fois par jour
| 200 une fois par jour
| 27 | ↓ 3 (↓ 10 à ↑ 4) | ↓ 3 (↓ 7 à ↑ 1) | ↓ 4 (↓ 12 à ↑ 4) | ||||||||
| Indinavir | 800 × 1 | 200 × 1 | 12 | ↓ 8 (↓ 18 à ↑ 4) | ↑ 1 (↓ 6 à ↑ 9) | NC | ||||||||
| Famciclovir | 500 × 1 | 200 × 1 | 12 | ↓ 10 (↓ 20 à ↑ 1) | ↓ 8 (↓ 14 à ↓ 1) | NC | ||||||||
| Stavudine | 40 × 1 | 200 × 1 | 6 | ↑ 4 (↓ 6 à ↑ 16) | ↑ 2 (↓ 6 à ↑ 11) | NC | ||||||||
- 1. Toutes les études sur les interactions médicamenteuses ont été menées sur des volontaires en santé.
- 2. ↑ = Augmentation; ↓ = Diminution; NC = Non calculé
Tableau 10 Interactions médicamenteuses : Variations des paramètres pharmacocinétiques du médicament coadministré en présence de l’emtricitabine1
| Médicament coadministré | Posologie du médicament coadministré (mg) | Posologie de l’emtricitabine (mg) | N | % de variation des paramètres pharmacocinétiques du médicament coadministré2 (IC de 90 %) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Cmax | ASC | Cmin | ||||||||||||
| Ténofovir DF | 300 une fois par jour
| 200 une fois par jour
| 17 | ↑ 3 (↓ 5 à ↑ 11) | 0 (↓ 8 à ↑ 9) | ↑ 2 (↓ 8 à ↑ 13) | ||||||||
| Zidovudine | 300 deux fois par jour
| 200 une fois par jour
| 27 | ↑ 17 ( 0 à ↑ 38) | ↑ 13 (↑ 5 à ↑ 20) | ↓ 2 (↓ 11 à ↑ 9) | ||||||||
| Indinavir | 800 × 1 | 200 × 1 | 12 | ↓ 2 (↓ 16 à ↑ 13) | ↑ 2 (↓ 11 à ↑ 17) | NC | ||||||||
| Famciclovir | 500 × 1 | 200 × 1 | 12 | ↓ 7 (↓ 22 à ↑ 11) | ↓ 9 (↓ 17 à ↓ 1) | NC | ||||||||
| Stavudine | 40 × 1 | 200 × 1 | 6 | ↑ 5 (↓ 5 to ↑ 16) | ↑ 9 (↓ 17 to ↑ 44) | NC | ||||||||
- 1. Toutes les études sur les interactions médicamenteuses ont été menées sur des volontaires en santé.
- 2. ↑ = Augmentation; ↓ = Diminution; NC = Non calculé
Tableau 11 Interactions médicamenteuses : Variations des paramètres pharmacocinétiques du ténofovir1 en présence du médicament coadministré
| Médicament coadministré | Posologie du médicament coadministré (mg) | N |
|---|
% de variation des paramètres pharmacocinétiques du ténofovir2 (IC de 90 %) |
| Cmax | ASC | Cmin | |||
|---|---|---|---|---|---|
| Abacavir | 300, dose unique | 8 | ↓ 8 | ↑ 4 | NC |
| (↓ 24 à ↑ 12) | (↓ 14 à ↑ 26) | ||||
| Atazanavir3 | 400 une fois par | 33 | ↑ 14 | ↑ 24 | ↑ 22 |
| jour × 14 jours | (↑ 8 à ↑ 20) | (↑ 21 à ↑ 28) | (↑ 15 à ↑ 30) | ||
| Atazanavir/ Ritonavir3 | 300/100 une fois par jour | 12 | ↑ 34 (↑ 20 à ↑ 51) | ↑ 37 (↑ 30 à ↑ 45) | ↑ 29 (↑ 21 à ↑ 36) |
| Darunavir/ Ritonavir4 | 300/100 deux fois par jour | 12 | ↑ 24 (↑ 8 à ↑ 42) | ↑ 22 (↑ 10 à ↑ 35) | ↑ 37 (↑ 19 à ↑ 57) |
| Didanosine (enrobage gastrorésistant) | 400, dose unique | 25 | ↓ 2 (↓ 7 à ↑ 4) | ↑ 2 (↓ 2 à ↑ 5) | NC |
| Didanosine (tamponnée) | 250 ou 400 une fois par jour × 7 jours5 | 14 | ↑ 1 (↓ 12 à ↑ 14) | ↓ 5 (↓ 14 à ↑ 4) | ↓ 22 (↓ 36 à ↓ 7) |
| Éfavirenz | 600 une fois par jour
| 29 | ↑ 7 (↓ 4 à ↑ 17) | ↓ 2 (↓ 8 à ↑ 3) | ↑ 2 (↓ 9 à ↑ 12) |
| Emtricitabine | 200 une fois par jour
| 17 | ↑ 3 (↓ 5 à ↑ 11) | 0 (↓ 8 à ↑ 9) | ↑ 2 (↓ 8 à ↑ 13) |
| Entécavir | 1 mg une fois par jour × 10 jours | 28 | ND | ND | ND |
| Indinavir | 800 trois fois par | 13 | ↑ 14 | ↑ 7 | ↑ 8 |
| jour × 7 jours | (↓ 3 à ↑ 31) | (↓ 5 à ↑ 19) | (↓ 7 à ↑ 22) | ||
| Lamivudine | 150 deux fois par | 15 | ↑ 2 | ↓ 3 | ↓ 8 |
| jour × 7 jours | (↓ 4 à ↑ 9) | (↓ 15 à ↑ 10) | (↓ 33 à ↑ 18) | ||
| Lédipasvir/ | 90/400 une fois par jour
| 24 | ↑ 47 | ↑ 35 | ↑ 47 |
| Sofosbuvir6, 7 | (↑ 37 à ↑ 58) | (↑ 29 à ↑ 42) | (↑ 38 à ↑ 57) | ||
| Lédipasvir/ | 23 | ↑ 64 | ↑ 50 | ↑ 59 | |
| Sofosbuvir6, 8 | (↑ 54 à ↑ 74) | (↑ 42 à ↑ 59) | (↑ 49 à ↑ 70) | ||
| Lédipasvir/ | 15 | ↑ 79 | ↑ 98 | ↑ 163 | |
| Sofosbuvir9 | (↑ 56 à ↑ 104) | (↑ 77 à ↑ 123) | (↑ 132 à ↑ 197) | ||
| Lédipasvir/ | 14 | ↑32 | ↑ 40 | ↑ 91 | |
| Sofosbuvir10 | (↑25 à ↑ 39 | (↑ 31 à ↑ 50 ) | (↑ 74 à ↑ 110) | ||
| Lédipasvir/ | 29 | ↑ 61 | ↑ 65 | ↑ 115 | |
| Sofosbuvir11 | (↑ 51 à ↑ 72) | (↑ 59 à ↑ 71) | (↑ 105 à ↑ 126) | ||
| Lopinavir/Ritonavir | 400/100 deux fois par jour
| 24 | ↓ 33 (↓ 17 à ↑ 49) | ↑ 32 (↑ 25 à ↑ 40) | ↑ 28 (↑ 7 à ↑ 49) |
| Nelfinavir | 1250 deux fois par jour
| 29 | ↓2 (↓ 9 à ↑ 5) | ↑1 (↓ 5 à ↑ 7) | ↑ 9 (↑ 2 à ↑ 17) |
| Médicament coadministré | Posologie du médicament coadministré (mg) | N | % de variation des paramètres pharmacocinétiques du ténofovir2 (IC de 90 %) | ||
| Cmax | ASC | Cmin | |||
| Saquinavir/Ritonavir | 1000/100 deux fois par jour
| 35 | ↑ 15 (↑ 7 à ↑ 22) | ↑ 14 (↑ 9 à ↑ 19) | ↑23 (↑ 16 à ↑ 30) |
| Sofosbuvir12 | 400, dose unique | 16 | ↑ 25 | ↓ 2 | ↓ 1 |
| (↑ 8 à ↑ 45) | (↓ 9 à ↑ 5) | (↓ 9 à ↑ 7) | |||
| Sofosbuvir/ | 24 | ↑ 55 | ↑ 30 | ↑ 39 | |
| Velpatasvir13 | (↑43 à ↑ 68) | (↑ 24 à ↑ 36) | (↑ 31 à ↑ 48) | ||
| Sofosbuvir/ | 29 | ↑ 55 | ↑ 39 | ↑ 52 | |
| Velpatasvir14 | (↑ 45 à ↑ 66) | (↑ 33 à ↑ 44) | (↑ 45 à ↑ 59) | ||
| Sofosbuvir/ | 15 | ↑ 77 | ↑ 81 | ↑ 121 | |
| Velpatasvir15 | 400/100 une fois | (↑ 53 à ↑104) | (↑ 68 à ↑ 94) | (↑ 100 à ↑ 143) | |
| Sofosbuvir/ | par jour | 24 | ↑ 44 | ↑ 40 | ↑ 84 |
| Velpatasvir16 | (↑ 33 à ↑ 55) | (↑ 34 à ↑ 46) | (↑ 76 à ↑ 92) | ||
| Sofosbuvir/ | 24 | ↑ 36 | ↑ 35 | ↑ 45 | |
| Velpatasvir17 | (↑ 25 à ↑ 47) | (↑ 29 à ↑ 42) | (↑ 39 à ↑ 51) | ||
| Sofosbuvir/ | 30 | ↑ 46 | ↑ 40 | ↑ 70 | |
| Velpatasvir18 | (↑ 39 à ↑ 54) | (↑ 34 à ↑ 45) | (↑ 61 à ↑ 79) | ||
| Sofosbuvir/ Velpatasvir/ Voxilaprévir19 | 400/100/100 + 100 voxilaprévir20 une fois par jour | 29 | ↑ 48 (↑ 36 à ↑ 61) | ↑ 39 (↑ 32 à ↑ 46) | ↑ 47 (↑ 38 à ↑ 56) |
| Tacrolimus | 0,05 mg/kg deux fois par jour
| 21 | ↑ 13 (↑ 1 à ↑ 27) | ↑ 6 (↓ 1 à ↑ 13) | ↑ 11 (↑ 4 à ↑ 18) |
| Tipranavir/Ritonavir21 | 500/100 deux fois par jour | 22 | ↓ 23 (↓ 32 à ↓ 13) | ↓ 2 (↓ 9 à ↑ 5) | ↑ 7 (↓ 2 à ↑ 17) |
750/200 deux fois par jour (23 doses) | 20 | ↓ 38 (↓ 46 à ↓ 29) | ↑ 2 (↓ 6 à ↑ 10) | ↑ 14 (↑1 à ↑ 27) |
- 1. Les patients ont reçu 300 mg de ténofovir une fois par jour.
- 2. Augmentation = ↑; Diminution = ↓; NC = Non calculé; ND = Non disponible
- 3. Renseignements de prescription pour ReyatazMD (Bristol-Myers Squibb)
- 4. Renseignements de prescription pour PrezistaMD
- 5. Poids < 60 kg : 250 mg; > 60 kg : 400 mg
- 6. Données générées pour un dosage simultané avec HARVONI (lédipasvir/sofosbuvir). Résultats similaires pour une administration décalée (à 12 heures d’intervalle).
- 7. Comparaison basée sur des expositions en cas d’administration selon un schéma atazanavir/ritonavir + emtricitabine et ténofovir DF coadministré avec HARVONI.
- 8. Comparaison basée sur des expositions en cas d’administration selon un schéma darunavir/ritonavir + emtricitabine et ténofovir DF coadministré avec HARVONI.
- 9. Étude menée avec ATRIPLA (éfavirenz/emtricitabine/ténofovir DF) coadministré avec HARVONI.
- 10. Étude menée avec COMPLERA (emtricitabine/rilpivirine/ténofovir DF) coadministré avec HARVONI.
- 11. Étude menée avec emtricitabine/ténofovir DF + dolutégravir coadministré avec HARVONI.
- 12. Étude menée avec ATRIPLA coadministré avec SOVALDIMD (sofosbuvir).
- 13. Comparaison basée sur des expositions en cas d’administration selon un schéma atazanavir/ritonavir + emtricitabine et ténofovir DF coadministré avec EPCLUSA (sofosbuvir/velpatasvir).
- 14. Comparaison basée sur des expositions en cas d’administration selon un schéma darunavir/ritonavir + emtricitabine et ténofovir DF coadministré avec EPCLUSA. 15. Étude menée avec ATRIPLA (éfavirenz/emtricitabine/ténofovir DF) coadministré avec EPCLUSA.
- 16. Étude menée avec COMPLERA (emtricitabine/rilpivirine/ténofovir DF) coadministré avec EPCLUSA.
- 17. Étude menée avec STRIBILD (elvitégravir/cobicistat/emtricitabine/ténofovir DF) coadministré avec EPCLUSA.
- 18. Administré avec raltégravir + emtricitabine et ténofovir DF coadministré avec EPCLUSA.
- 19. Comparaison fondée sur les expositions en cas d’administration sous forme de mélange darunavir + ritonavir + emtricitabine et ténofovir DF coadministrée avec VOSEVI.
- 20. Étude menée avec 100 mg de voxilaprévir additionnels pour obtenir des expositions au voxilaprévir espérées chez les patients infectés par le VHC.
- 21. Renseignements de prescription pour l’AptivusMD.
Tableau 12 Interactions médicamenteuses : Variations des paramètres pharmacocinétiques du médicament coadministré en présence du ténofovir
| Médicament coadministré | Posologie du médicament coadministré (mg) | N | % de variation des paramètres pharmacocinétiques du médicament coadministré1 (IC de 90 %) | ||||
|---|---|---|---|---|---|---|---|
| Cmax | ASC | Cmin | |||||
| Abacavir2 | 300, dose unique | 8 | ↑ 12 | ↑ 11 | NC | ||
(↓ 1 à ↑ 26) (↑ 4 à↑ 19)
Atazanavir3 400 une fois par jour 34 ↓ 21 ↓ 25
| ↓ 40 | |||||
| (↓ 27 à ↓ 14) | (↓ 30 à ↓ 19) | (↓ 48 à ↓ 32) | ||
| Atazanavir3 | Atazanavir/Ritonavir 300/100 une fois par jour
| 10 | ↓ 28 (↓ 50 à ↑ 5) | ↓ 257 (↓ 42 à↓ 3) | ↓ 237 (↓ 46 à ↑ 10) |
| Darunavir4 | Darunavir/Ritonavir 300/100 une fois par jour | 12 | ↑ 16 (↓ 6 à ↑ 42) | ↑ 21 (↓ 5 à ↑ 54) | ↑ 24 (↓ 10 à ↑ 69) |
| Didanosine2 (enrobage gastrorésistant) | 250 une fois, simultanément avec ténofovir DF et avec un repas léger5 | 33 | ↓296 (↓39 à ↓18) | ↓ 11 (↓ 23 à ↑ 2)6 | NC |
| Éfavirenz2 | 600 une fois par jour
| 30 | ↓ 4 (↓ 9 à↑ 1) | ↓ 3 (↓ 7 à 0) | ↓ 7 (↓ 13 à ↓1) |
| Emtricitabine2 | 200 une fois par jour | 17 | ↓ 4 | ↑ 7 | ↑ 20 |
| (↓ 13 à ↑ 6) | (0 à ↑ 4) | (↑ 12 à ↑ 29) | ||
| Entécavir2 | 1 mg une fois par jour
| 28 | ND | ↑ 13 (↑ 11 à ↑ 15) | ND |
| Indinavir2 | 800 trois fois par jour | 12 | ↓ 6 | ↓ 2 | ↑ 43 |
| (↓ 23 à ↑ 10) | (↓ 12 à ↑ 8) | (↓ 45 à ↑ 130) | ||
| Lamivudine2 | 150 deux fois par jour
| 15 | ↓ 29 (↓ 39 à ↓ 19) | ↓ 10 (↓ 17 à ↓ 3) | ↑ 17 (↑ 3 à ↑ 32) |
| Lopinavir2 | Lopinavir/Ritonavir 400/100 deux fois par jour
| 24 | ↓ 14 (↓ 23 à ↓ 4) | ↓ 12 (↓ 20 à ↓ 5) | ↓ 11 (↓ 22 à ↑ 1) |
| Ritonavir | ↓ 24 (↓ 46 à ↓ 3) | ↓ 22 (↓ 34 à ↓ 9) | ↓ 15 (↓ 32 à ↑ 2) | ||
| Médicament coadministré | Posologie du médicament coadministré (mg) | N | % de variation des paramètres pharmacocinétiques du médicament coadministré1 (IC de 90 %) | ||
| Cmax | ASC | Cmin | |||
| Lédipasvir | Lédipasvir/Sofosbuvir 90/400 une fois par jour13, 14 | 24 | ↑ 68 (↑ 54 à ↑ 84) | ↑ 96 (↑ 74 à ↑ 121) | ↑ 118 (↑ 91 à ↑ 150) |
| Sofosbuvir | ↑1 (↓ 12 à ↑ 15) | ↑ 11 (↑ 2 à ↑ 21) | NC | ||
| GS-33100712 | ↑17 (↑ 12 à ↑ 23) | ↑ 31 (↑ 25 à ↑ 36) | ↑ 42 (↑ 34 à ↑ 49) | ||
| Lédipasvir | Lédipasvir/Sofosbuvir 90/400 une fois par jour13, 15 | 23 | ↑11 (↓ 1 à ↑ 24) | ↑ 12 ( 0 à ↑ 25) | ↑ 17 (↑ 4 à ↑ 31) |
| Sofosbuvir | ↓ 37 (↓ 48 à ↓ 25) | ↓ 27 (↓ 35 à ↓ 18) | NC | ||
| GS-33100712 | ↑ 10 (↑ 4 à ↑ 16) | ↑ 20 (↑ 16 à ↑ 24) | ↑ 26 (↑ 20 à ↑ 32) | ||
| Lédipasvir | Lédipasvir/Sofosbuvir 90/400 une fois par jour16 | 15 | ↓ 34 (↓ 41 à ↓ 25) | ↓ 34 (↓ 41 à ↓ 25) | ↓ 34 (↓ 43 à ↓ 24) |
| Sofosbuvir | ↑ 3 (↓ 13 à ↑ 23) | ↓ 6 (↓ 19 à ↑ 10) | NC | ||
| GS-33100712 | ↓ 14 (↓ 24 à ↓ 4) | ↓ 10 (↓ 17 à ↓ 3) | ↑ 7 (↑ 2 à ↑13) | ||
| Lédipasvir | Lédipasvir/Sofosbuvir 90/400 une fois par jour17 | 14 | ↑ 1 (↓ 5 à ↑ 7) | ↑ 8 (↑ 2 à ↑ 15) | ↑ 16 (↑ 8 à ↑ 25) |
| Sofosbuvir | ↑ 5 (↓ 7 à ↑ 20) | ↑ 10 (↑ 1 à ↑ 21) | NC | ||
| GS-33100712 | ↑ 6 (↑ 1 à ↑ 11) | ↑ 15 (↑ 11 à ↑ 19) | ↑ 18 (↑ 13 à ↑ 23) | ||
| Sofosbuvir | Sofosbuvir/Velpatasvi r 400/100 une fois par jour18 | 24 | ↑ 12 (↓ 3 à ↑ 29) | ↑ 22 (↑ 12 à ↑ 33) | NC |
| GS-33100712 | ↑ 21 (↑ 12 à ↑ 29) | ↑ 32 (↑ 27 à ↑ 36) | ↑ 42 (↑ 37 à ↑ 49) | ||
| Velpatasvir | ↑ 55 (↑ 41 à ↑ 71) | ↑ 142 (↑ 123 à ↑ 164) | ↑ 301 (↑ 257 à ↑ 350) | ||
| Sofosbuvir | Sofosbuvir/Velpatasvi r 400/100 une fois par jour19 | 29 | ↓ 38 (↓ 46 à ↓ 29) | ↓ 28 (↓ 34 à ↓ 20) | NC |
| GS-33100712 | ↑ 4 (↓ 1 à ↑ 8) | ↑ 13 (↑ 8 à ↑ 18) | ↑ 13 (↑ 6 à ↑ 19) | ||
| Velpatasvir | ↓ 24 (↓ 35 à ↓ 11) | ↓ 16 (↓ 28 à ↓ 2) | ↑ 1 (↓ 13 à ↑ 18) | ||
| Sofosbuvir | Sofosbuvir/Velpatasvi r 400/100 une fois par | 14 | ↑ 38 (↑ 14 à ↑ 67) | ↓ 3 (↓ 17 à ↑ 14) | NC |
| GS-33100712 | ↓ 14 (↓ 20 à ↓ 7) | ↓ 10 (↓ 15 à ↓ 4) | ↑ 1 (↓ 5 à ↑ 7) | ||
| Médicament coadministré | Posologie du médicament coadministré (mg) | N | % de variation des paramètres pharmacocinétiques du médicament coadministré1 (IC de 90 %) | ||
| Cmax | ASC | Cmin | |||
| jour20 | Velpatasvir | ↓ 47 (↓ 57 à ↓ 36) | ↓ 53 (↓ 61 à ↓ 43) | ↓ 57 (↓ 64 à ↓ 48) | |
| Sofosbuvir | Sofosbuvir/Velpatasvi r 400/100 une fois par jour21 | 24 | ↑ 9 (↓ 5 à ↑ 25) | ↑ 16 (↑ 9 à ↑ 24) | NC |
| GS-33100712 | ↓ 4 (↓ 10 à ↑ 1) | ↑ 4 (0 à ↑ 7) | ↑ 12 (↑ 7 à ↑ 17) | ||
| Velpatasvir | ↓ 4 (↓ 15 à ↑ 10) | ↓ 1 (↓ 12 à ↑ 11) | ↑ 2 (↓ 9 à ↑ 15) | ||
| Sofosbuvir | Sofosbuvir/Velpatasvi r 400/100 une fois par jour22 | 24 | ↑ 1 (↓ 15 à ↑ 19) | ↑ 24 (↑ 13 à ↑ 37) | NC |
| GS-33100712 | ↑ 13 (↑ 7 à ↑ 18) | ↑ 35 (↑ 30 à ↑ 40 | ↑ 45 (↑ 38 à ↑ 52) | ||
| Velpatasvir | ↑ 5 (↓ 7 à ↑ 19) | ↑ 19 (↑ 7 à ↑ 34) | ↑ 37 (↑ 22 à ↑ 54) | ||
| Sofosbuvir | Sofosbuvir/Velpatasvi r 400/100 une fois par jour23 | 30 | ↑ 9 (↓ 3 à ↑ 23) | ↑ 16 (↑ 7 à ↑ 25) | NC |
| GS-33100712 | ↓ 5 (↓ 9 à ↓ 2) | ↑ 3 (0 à ↑ 6) | ↑ 8 (↑ 4 à ↑ 13) | ||
| Velpatasvir | ↓ 3 (↓ 13 à ↑ 8) | ↓ 2 (↓ 12 à ↑ 10) | ↓ 3 (↓ 13 à ↑ 7) | ||
| Sofosbuvir | 400/100/100 + 100 de voxilaprévir24 une fois par jour | 29 | ↓ 3025 (↓ 38 à ↓ 22) | ↓ 2225 (↓ 27 à ↓ 17) | SO |
| GS-33100712 | ↑ 625 (↑ 1 à ↑ 10) | ↑ 1525 (↑ 12 à ↑ 19) | SO | ||
| Velpatasvir | ↓ 2225 (↓ 27 à ↓ 16) | ↓ 524 (↓ 12 à ↑ 2) | ↑ 1625 (↑ 7 à ↑26) | ||
| Voxilaprévir | ↑ 7225 (↑ 51 à ↑ 97) | ↑ 14325 (↑ 115 à ↑ 175) | ↑ 30025 (↑ 244 à ↑ 365) | ||
| Méthadone8 | 40-110 une fois par jour
| 13 | ↑ 5 (↓ 3 à ↑ 14) | ↑ 5 (↓ 2 à ↑ 13) | ↑ 6 (↓ 3 à ↑ 15) |
| Nelfinavir2 | 1 250 deux fois par jour
| 29 | ↓8 (↓ 15 à ↓ 1) | ↓7 (↓ 15 à ↑ 2) | ↑ 1 (↓ 15 à ↑ 19) |
| M8 métabolite | ↓ 8 (↓ 16 à 0) | ↓ 7 (↓ 17 à ↑ 5) | ↓ 2 (↓ 16 à ↑ 15) | ||
| Norgestimate | Éthinylestradiol/ Norgestimate (Ortho-TricyclenMD) une fois par jour × 7 jours | 20 | ↓ 6 (↓ 13 à ↑ 1) | ↓ 5 (↓ 9 à ↓ 1) | ↓ 4 (↓ 8 à ↑ 1) |
| Éthinylestradiol10 | ↓ 6 (↓ 12 à 0) | ↓ 4 (↓ 9 à ↑ 1) | ↓ 2 (↓ 9 à ↑ 6) | ||
| Ribavirine | 600, dose unique | 22 | ↓ 5 (↓ 11 à ↑ 1) | ↑ 12 (↑ 6 à ↑ 17) | NC |
| Saquinavir | 1 000/100 deux fois par | ↑ 22 (↑ 6 à ↑ 41) | ↑ 2911 (↑12 à ↑48) | ↑ 4711 (↑ 23 à↑ 76) | |
| Médicament coadministré | Posologie du médicament coadministré (mg) | N | % de variation des paramètres pharmacocinétiques du médicament coadministré1 (IC de 90 %) | ||
| Cmax | ASC | Cmin | |||
| jour × 14 jours | 32 | Ritonavir | ↑ 10 (↓ 5 à ↑ 28) | ↑ 11 (0 à ↑ 22) | ↑ 23 (↑ 3 à ↑ 46) |
| Sofosbuvir | Sofosbuvir 400, dose unique26 | 16 | ↓ 19 (↓ 40 à ↑10) | ↓ 6 (↓ 24 à ↑16) | NC |
| GS-33100712 | ↓ 23 (↓ 30 à ↓ 16) | ↓ 16 (↓ 24 à ↓ 8) | NC | ||
| Tacrolimus | 0,05 mg/kg deux fois par jour × 7 jours | 21 | ↑ 3 (↓ 3 à↑ 9) | ↑ 4 (↓ 3 à ↑ 11) | ↑ 10 (↑ 2 à ↑ 17) |
| Tipranavir27 | Tipranavir/Ritonavir 500/100 deux fois par jour | 22 | ↓ 17 (↓ 26 à ↓ 6) | ↓ 18 (↓ 25 à ↓ 9) | ↓ 21 (↓ 30 à ↓ 10) |
Tipranavir/Ritonavir 750/200 deux fois par | 20 | ↓ 11 | ↓ 9 | ↓ 12 | |
jour (23 doses) | (↓ 16 à ↓ 4) | (↓ 15 à ↓ 3) | (↓ 22 à 0) | ||
- 1. Augmentation = ↑; Diminution = ↓; NC = Non calculé; ND = Non disponible
- 2. Étude menée avec VIREAD (ténofovir DF).
- 3. Renseignements de prescription pour Reyataz (Bristol-Myers Squibb).
- 4. Renseignements de prescription pour Prezista.
- 5. 373 kcal, 8,2 g de gras.
- 6. Comparé à la didanosine (enrobage gastrorésistant) 400 mg administrée seule à jeun.
- 7. Chez les patients infectés par le VIH, l’ajout de ténofovir DF à de l’atazanavir 300 mg et du ritonavir 100 mg a donné des valeurs d’aire sous la courbe (ASC) et de Cmin d’atazanavir qui étaient de 2,3 et 4 fois plus élevées que les valeurs observées lorsque de l’atazanavir 400 mg était administré seul.
- 8. Les taux d’exposition à la R-méthadone (active), à la S-méthadone et à la méthadone totale étaient équivalents lorsque administrés avec ou sans VIREAD.
- 9. Les patients individuels ont conservé leur posologie de méthadone stable. Aucune modification pharmacodynamique (toxicité opiacée ou signes ou symptômes de sevrage) n’a été rapportée.
- 10. Les taux d’exposition à l’éthinylestradiol et au 17-déacétyl norgestimate (métabolite pharmacologiquement actif) étaient équivalents lorsque administrés avec ou sans VIREAD.
- 11. On ne s’attend pas à ce que les augmentations de l’ASC et de la Cmin aient une importance clinique; par conséquent il n’est pas nécessaire d’adapter la dose lors d’une administration conjointe de ténofovir DF et de ritonavir, mélangée au saquinavir.
- 12. Métabolite nucléosidique circulant prédominant du sofosbuvir.
- 13. Données générées pour un dosage simultané avec HARVONI (lédipasvir/sofosbuvir). Résultats similaires pour une administration décalée (à 12 heures d’intervalle).
- 14. Comparaison basée sur des expositions en cas d’administration selon un schéma atazanavir/ritonavir + emtricitabine et ténofovir DF coadministré avec HARVONI.
- 15. Comparaison basée sur des expositions en cas d’administration selon un schéma darunavir/ritonavir + emtricitabine et ténofovir DF coadministré avec HARVONI.
- 16. Étude menée avec ATRILPA (éfavirenz/emtricitabine/ténofovir DF) coadministré avec HARVONI.
- 17. Étude menée avec COMPLERA (emtricitabine/rilpivirine/ténofovir) coadministré avec HARVONI.
- 18. Comparaison basée sur des expositions en cas d’administration selon un schéma atazanavir/ritonavir + emtricitabine et ténofovir DF coadministré avec EPCLUSA (sofosbuvir/velpatasvir).
- 19. Comparaison basée sur des expositions en cas d’administration selon un schéma darunavir/ritonavir + emtricitabine et ténofovir DF coadministré avec EPCLUSA.
- 20. Étude menée avec ATRIPLA (éfavirenz/emtricitabine/ténofovir DF) coadministré avec EPCLUSA.
- 21. Étude menée avec COMPLERA (emtricitabine/rilpivirine/ténofovir DF) coadministré avec EPCLUSA. 22. Étude menée avec STRIBILD (elvitégravir/cobicistat/emtricitabine/ténofovir DF) coadministré avec EPCLUSA.
- 23. Comparaison basée sur des expositions en cas d’administration selon un schéma raltégravir + emtricitabine et ténofovir DF coadministré avec EPCLUSA.
- 24. Étude menée avec 100 mg de voxilaprévir additionnels pour obtenir des expositions au voxilaprévir espérées chez les patients infectés par le VHC.
- 25. Comparaison fondée sur les expositions en cas d’administration sous forme de mélange darunavir + ritonavir + emtricitabine et ténofovir DF coadministrée avec VOSEVI.
- 26. Étude menée avec ATRIPLA coadministré avec SOVALDI.
- 27. Renseignements de prescription pour l’Aptivus.
Interactions médicament-aliments
MINT-EMTRICITABINE/TENOFOVIR peut être pris au cours ou en dehors des repas. Comparé à une administration à jeun, la prise d’emtricitabine et de ténofovir DF après un repas riche en matières grasses ou un repas léger conduit à une augmentation de l’ASC et de la Cmax du ténofovir de 35 % et 15 %, respectivement, sans modifier les taux d’exposition à l’emtricitabine (cf. MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Effets de la consommation de nourriture sur l’absorption orale).
Interactions médicament-médicament à base de plantes médicinales
Les interactions de l’association emtricitabine et ténofovir DF avec des médicaments à base de plantes médicinales n’ont pas été établies.
Interactions médicament-essai en laboratoire
Les interactions de l’association emtricitabine et ténofovir DF avec des essais en laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Dose recommandée
Traitement de l’infection par le VIH-1
La dose de MINT-EMTRICITABINE/TENOFOVIR est d’un comprimé (comprenant 200 mg d’emtricitabine et 300 mg de ténofovir DF) administré par voie orale une fois par jour, avec ou sans nourriture.
Prophylaxie préexposition de l’infection par le VIH-1
La dose de MINT-EMTRICITABINE/TENOFOVIR est d’un comprimé (comprenant 200 mg d’emtricitabine et 300 mg de ténofovir DF) administré par voie orale une fois par jour, avec ou sans nourriture.
Populations particulières
Adaptation de la dose en cas d’insuffisance rénale
Traitement de l’infection par le VIH-1
Des expositions médicamenteuses beaucoup plus importantes se sont produites lorsque l’emtricitabine ou le ténofovir était administré à des patients atteints d’insuffisance rénale modérée à grave (cf. MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, insuffisance rénale). Par conséquent, l’intervalle entre les administrations de MINT-EMTRICITABINE/TENOFOVIR doit être adapté, conformément aux recommandations indiquées dans le Tableau 13, chez les patients adultes infectés par le VIH-1 dont la clairance de la créatinine initiale est de 30 à 49 mL/min. Ces recommandations concernant l’adaptation des intervalles entre les administrations sont basées sur des données pharmacocinétiques à dose unique chez des sujets non infectés par le VIH en présence de divers degrés d’insuffisance rénale, y compris l’insuffisance rénale en phase terminale nécessitant une hémodialyse. L’innocuité et l’efficacité de ces recommandations concernant l’ajustement de l’intervalle entre les administrations n’ont pas fait l’objet d’une évaluation clinique chez des patients atteints d’insuffisance rénale de modérée à grave. Toutefois, la réponse clinique au traitement ainsi que la fonction rénale doivent être étroitement surveillées chez ces patients.
Aucune adaptation de la dose de MINT-EMTRICITABINE/TENOFOVIR n’est nécessaire chez les patients atteints d’insuffisance rénale légère (clairance de la créatinine de 50 à 80 mL/min). Une surveillance systématique de la clairance de la créatinine calculée, des taux de phosphore sérique, de glycosurie et de protéinosurie doit être effectuée chez les patients à risque d’être atteints d’insuffisance rénale (clairance de la créatinine de 50 à 80 mL/min) (cf. MISES EN GARDE ET PRÉCAUTIONS).
Tableau 13 Ajustement de l’intervalle entre les doses chez les patients adultes infectés par le VIH-1 dont la clairance de la créatinine a été modifiée
| Clairance de la créatinine (mL/min)1 | |||||||
|---|---|---|---|---|---|---|---|
| ≥ 50 | 30 – 49 | Moins de 30 (y compris les patients nécessitant des traitements d’hémodialyse) | |||||
| Intervalle recommandé entre les administrations | Toutes les 24 heures | Toutes les 48 heures | Ne pas administrer de MINT-EMTRICITABINE/TENOFOVIR. | ||||
- 1. Calculé à l’aide du poids corporel idéal (poids maigre).
Prophylaxie préexposition de l’infection par le VIH-1
Ne pas utiliser MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition chez les personnes non infectées par le VIH-1 dont la clairance de la créatinine est inférieure à 60 mL/min (cf. MISES EN GARDE ET PRÉCAUTIONS).
Aucune adaptation de la dose de MINT-EMTRICITABINE/TENOFOVIR n’est nécessaire chez les patients atteints d’insuffisance rénale légère (clairance de la créatinine de 50 à 80 mL/min). Toutes les personnes souffrant d’une insuffisance rénale légère doivent faire l’objet d’une surveillance systématique de la clairance de la créatinine calculée, des taux de phosphore sérique, de glycosurie et de protéinosurie. Si une diminution de la clairance de la créatinine calculée est observée chez les personnes non infectées lors de la prise de MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, il faut évaluer les causes possibles et reconsidérer les risques et les avantages potentiels d’une utilisation ininterrompue (cf. MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance hépatique
Aucune adaptation de la dose n’est nécessaire chez les patients atteints d’insuffisance rénale (cf. MISES EN GARDE ET PRÉCAUTIONS).
Gériatrie (patients âgés de plus de 65 ans)
Le nombre de patients de 65 ans et plus participant aux études cliniques portant sur l’emtricitabine ou le ténofovir DF était insuffisant pour déterminer si leur réponse au traitement est différente de celle des patients plus jeunes. En général, le choix de la dose chez les patients âgés doit être déterminé avec prudence en tenant compte de la fréquence accrue d’une réduction de la fonction hépatique, rénale ou cardiaque et d’affections concomitantes ou d’autres pharmacothérapies.
Omission de dose
Si un patient oublie de prendre une dose, mais s’en souvient le jour même, dans les 12 heures suivant la prise habituelle, celui-ci doit prendre la dose oubliée dès que possible avec de la nourriture et reprendre son schéma posologique habituel. Si un patient oublie de prendre une dose de MINT-EMTRICITABINE/TENOFOVIR et s’en souvient plus de 12 heures après la prise habituelle, étant ainsi plus proche de la dose suivante, celui-ci ne doit pas prendre la dose oubliée et doit simplement reprendre son schéma posologique habituel. Le patient ne doit pas prendre plus d’une dose de MINT-EMTRICITABINE/TENOFOVIR par jour et ne doit pas prendre deux doses de MINT-EMTRICITABINE/TENOFOVIR en même temps pur compenser la dose oubliée.
Les personnes non infectées qui omettent de prendre une dose s’exposent à un plus grand risque d’être infectées par le VIH-1 que celles qui ne l’oublient pas (cf. MISES EN GARDE ET PRÉCAUTIONS).
SURDOSAGE
En cas de surdosage, il faut surveiller l’apparition de manifestations toxiques chez le patient et un traitement de soutien standard doit être administré, au besoin.
Emtricitabine : On dispose d’une expérience clinique limitée concernant l’administration de doses d’emtricitabine supérieures à la dose thérapeutique. Lors d’une étude de pharmacologie clinique, onze patients ont reçu des doses uniques de 1 200 mg d’emtricitabine. Aucun effet indésirable grave n’a été signalé. Les effets de doses plus élevées sont inconnus.
Les traitements d’hémodialyse éliminent environ 30 % de la dose d’emtricitabine sur une période de dialyse de 3 heures qui commence moins de 1,5 heure après l’administration d’emtricitabine (débit sanguin de 400 mL/min et débit de 600 mL/min de dialysat). Toutefois, un seul traitement n’affecte pas de manière importante la Cmax ou l’ASC de l’emtricitabine. On ignore si l’emtricitabine peut être éliminée par dialyse péritonéale.

Ténofovir DF : On dispose d’une expérience clinique limitée concernant l’administration de doses de ténofovir DF supérieures à la dose thérapeutique de 300 mg. Dans le cadre d’une étude, huit patients ont reçu une dose de 600 mg de ténofovir DF par voie orale pendant 28 jours. Aucun effet indésirable grave n’a été signalé. Les effets de doses plus élevées sont inconnus.
Le ténofovir est éliminé de manière efficace par hémodialyse avec un coefficient d’extraction d’environ 54 %. Après l’administration d’une dose unique de 300 mg de ténofovir DF, une session d’hémodialyse de 4 heures élimine environ 10 % de la dose de ténofovir administrée.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
MINT-EMTRICITABINE/TENOFOVIR est un mélange en doses fixes de médicaments antiviraux, d’emtricitabine et de ténofovir DF (cf. VIROLOGIE).
Pharmacocinétique
Emtricitabine et ténofovir DF : Un comprimé d'emtricitabine et de ténofovir DF était bioéquivalent à une capsule d’EMTRIVA (200 mg) plus un comprimé de VIREAD (300 mg) après administration d’une dose unique à des sujets sains et à jeun (N = 39).
Emtricitabine : Le Tableau 14 résume les propriétés pharmacocinétiques de l’emtricitabine. L’emtricitabine est absorbé de manière rapide et importante après administration orale d’emtricitabine et les concentrations plasmatiques maximales sont atteintes 1 à 2 heures après l’administration. La liaison in vitro de l’emtricitabine aux protéines plasmatiques humaines est inférieure à 4 % et est indépendante de la concentration sur l’intervalle de 0,02 à 200 μg/mL. Après l’administration d’emtricitabine radiomarquée, environ 86 % de la dose est récupérée dans les urines et 13 % est récupérée sous forme de métabolites. Les métabolites de l’emtricitabine comprennent des 3’-sulfoxyde diastéréomères et leur acide glucuronique conjugué. L’élimination de l’emtricitabine s’effectue à la fois par filtration glomérulaire et par sécrétion tubulaire active. Après l’administration par voie orale d’une dose unique d’emtricitabine, la demi-vie plasmatique de l’emtricitabine est d’environ dix heures.
Ténofovir DF : Le Tableau 14 résume les propriétés pharmacocinétiques du ténofovir DF. Après administration par voie orale de ténofovir DF, les concentrations sériques maximales du ténofovir sont atteintes en 1,0 ± 0,4 heure. La liaison in vitro du ténofovir aux protéines plasmatiques humaines est inférieure à 0,7 % et est indépendante de la concentration sur l’intervalle de 0,01 à 25 μg/mL. Environ 70 à 80 % de la dose intraveineuse de ténofovir est récupérée inchangée dans les urines. L’élimination du ténofovir s’effectue à la fois par filtration glomérulaire et par sécrétion tubulaire active. Après l’administration par voie orale d’une dose unique de ténofovir DF, la demi-vie d’élimination terminale du ténofovir est d’environ 17 heures.
Tableau 14 Paramètres pharmacocinétiques de l’emtricitabine et du ténofovir administrés en une dose unique chez l’adulte
| Emtricitabine | Ténofovir | |
|---|---|---|
| Biodisponibilité par voie orale, à jeun2 (%) | 92 (83,1–106,4) | 25 (NC–45,0)1 |
| Demi-vie d’élimination plasmatique terminale2 (h) | 10 (7,4–18,0) | 17 (12,0-25,7) |
| Cmax3 (mcg/mL) | 1,8 ± 0,72 | 0,30 ± 0,09 |
| ASC3µ (mcg·h/mL) | 10,0 ± 3,124 | 2,29 ± 0,69 |
| CL/F3 (mL/min) | 302 ± 94 | 1043 ± 115 |
| CLrénale3 (mL/min) | 213 ± 89 | 243 ± 33 |
- 1. NC = non calculé.
- 2. Médian (intervalle).
- 3. Moyenne ± écart type (E.T.).
- 4. Données présentées en tant que valeurs à l’état d’équilibre.
Effets de la consommation de nourriture sur l’absorption orale
MINT-EMTRICITABINE/TENOFOVIR peut être pris au cours ou en dehors des repas. L’administration d'emtricitabine et de ténofovir DF à la suite d’un repas riche en lipides (748 kcal, 49 grammes de gras) ou d’un repas léger (373 kcal, 8 grammes de gras) a retardé le temps d’établissement de la Cmax du ténofovir d’environ 0,75 heure. Les augmentations moyennes de la Cmax et de l’ASC du ténofovir ont été d’environ 35 % et 15 % respectivement lorsqu’il était pris avec un repas riche en lipides ou un repas léger, comparativement à la prise à jeun. Au cours d’études d’innocuité et d’efficacité précédentes, ténofovir DF était pris au moment d’un repas. L’exposition systémique à l’emtricitabine (ASC et Cmax) est demeurée inchangée lorsque l'emtricitabine et le ténofovir DF était pris avec un repas riche en lipides ou un repas léger.
Populations particulières et états pathologiques
Pédiatrie et gériatrie
La pharmacocinétique de l’emtricitabine et du ténofovir n’a pas été entièrement évaluée chez l’enfant (âgé de 18 ans et moins) ou les personnes âgées (âgées de 65 ans et plus).
Groupes ethniques
Emtricitabine : Aucune différence pharmacocinétique reliée à l’origine ethnique n’a été identifiée à la suite de l’administration d’emtricitabine.
Ténofovir DF : Les données sur les groupes raciaux et ethniques (à l’exception des patients d’ascendance européenne) étaient insuffisantes pour déterminer de manière adéquate des différences pharmacocinétiques potentielles entre ces populations.
Sexe
Emtricitabine et ténofovir DF : La pharmacocinétique de l’emtricitabine et du ténofovir est comparable chez les hommes et les femmes.
Insuffisance hépatique
La pharmacocinétique du ténofovir après l’administration d’une dose unique de 300 mg de ténofovir DF a été étudiée chez des sujets non infectés par le VIH qui présentent une insuffisance hépatique de modérée à grave. Aucune modification importante de la pharmacocinétique du ténofovir n’a été observée chez les sujets atteints d’insuffisance hépatique par rapport aux sujets sains. La pharmacocinétique de l'emtricitabine et du ténofovir DF ou de l’emtricitabine n’a pas été étudiée chez les patients atteints d’insuffisance hépatique. Toutefois, il n’a pas été démontré que l’emtricitabine est métabolisée de manière importante par les enzymes du foie, ce qui fait qu’une insuffisance hépatique aura probablement un impact limité.
Insuffisance rénale
La pharmacocinétique de l’emtricitabine et du ténofovir est modifiée chez les patients atteints d’insuffisance rénale. La Cmax et l’ASC0-∞ de l’emtricitabine et du ténofovir ont été augmentées chez les patients qui présentaient une clairance de la créatinine inférieure à 50 mL/min (cf. MISES EN GARDE, Néphrotoxicité).
Il est recommandé de modifier l’intervalle entre les administrations de MINT-EMTRICITABINE/TENOFOVIR chez les patients infectés par le VIH-1 dont la clairance de la créatinine est de 30 à 49 mL/min. MINT-EMTRICITABINE/TENOFOVIR ne doit pas être administré aux patients infectés par le VIH-1 dont la clairance de la créatinine est inférieure à 30 mL/min ni aux patients au stade d’insuffisance rénale terminale (IRT) qui nécessitent une dialyse (cf. POSOLOGIE ET ADMINISTRATION).
MINT-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition n’a pas été étudié et ne doit pas être utilisé chez les personnes non infectées par le VIH-1 dont la clairance de la créatinine est inférieure à 60 mL/min. (cf. POSOLOGIE ET ADMINISTRATION).
ENTREPOSAGE ET STABILITÉ
Conserver entre 15 °C et 30 °C.
- Tenir le contenant bien fermé
- Distribuer uniquement dans le contenant original
- Ne pas utiliser si la fermeture hermétique du flacon est brisée ou absente.
CONSIGNES PARTICULIÈRES DE MANIPULATION
Il n’y a pas de consignes particulières de manipulation.
FORMES POSOLOGIQUES, COMPOSITION ET EMBALLAGE
MINT-EMTRICITABINE/TENOFOVIR est offert en comprimés.
Chaque comprimé contient les ingrédients actifs suivants : 200 mg d’emtricitabine et 300 mg de ténofovir DF (équivalant à 245 mg de ténofovir disoproxil). Les comprimés contiennent également les ingrédients inactifs suivants : amidon prégélifié, lactose monohydraté, cellulose microcristalline, croscarmellose sodique, eau purifiée et stéarate de magnésium. La pellicule d’enrobage (Opadry II Bleu -32K505037) contient : hypromellose, lactose monohydraté, dioxyde de titane, triacétine, FD&C Bleu#2.
Les comprimés pelliculés sont bleus, en forme de capsule et portent la gravure « H » sur une face et « 124 » sur l’autre.
Chaque flacon contient 30 comprimés ainsi qu’un déshydratant (cartouche de gel de silice) et est muni d’une fermeture à l’épreuve des enfants.
PARTIE II. RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Emtricitabine :
Nom commun : emtricitabine (USAN)
Nom chimique : 5-fluoro-1-(2R,5S)-[2-(hydroxyméthyl)-1,3-oxathiolan-5- yl]cytosine Formule empirique : C8H10FN3O3S Masse moléculaire : 247,25 g/mol
Formule développée :
H2N O
F N OH
Propriétés physicochimiques :
Description physique : L’emtricitabine est une poudre cristalline de couleur blanche à blanc cassé.
Solubilité : Légèrement soluble dans l’eau et dans le méthanol, pratiquement insoluble dans le méthylène
Log P : 0,43
pKa : 2,65
pH : 5,3
Ténofovir DF :
Nom commun : fumarate de ténofovir disoproxil (USAN)
Nom chimique : 9-[(R)-2-[[bis[[(isopropoxycarbonyl)oxy]méthoxy]phosphinyl]- méthoxy]propyl]adénine fumarate (1:1)
Formule empirique : C19H30N5O10P • C4H4O4
Masse moléculaire : 635,52 g/mol
Formule développée :
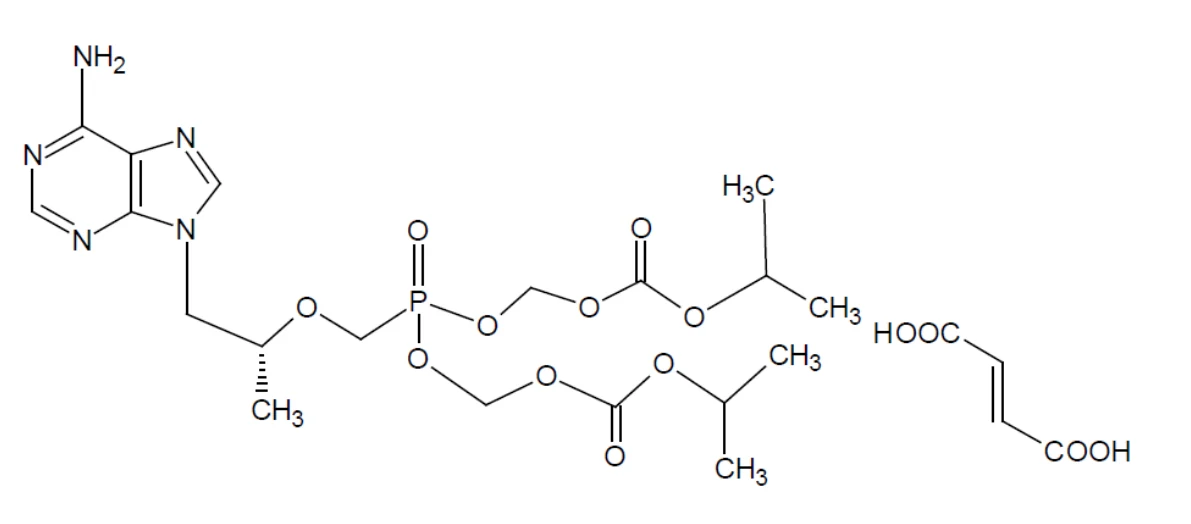
Propriétés physicochimiques :
Description physique : Le fumarate de ténofovir disoproxil est une poudre cristalline de couleur blanche à blanc cassé.
Solubilité : Légèrement soluble dans le méthanol et l’éthanol
Log P, pKa et pH : L’échantillon est légèrement soluble dans l’eau, or les valeurs de log P, de pKa et de pH ne sont pas déterminées.
ESSAIS CLINIQUES
Études de biodisponibilité comparative
Une étude croisée, équilibrée, à dose unique par voie orale et à répartition aléatoire, comportant deux traitements, deux séquences et deux périodes, a été menée en double insu auprès de sujets asiatiques adultes en bonne santé et à jeun dans le but d’établir la bioéquivalence des comprimés MINT-EMTRICITABINE/ TENOFOVIR à 200 mg/300 mg (Mint Pharmaceuticals Inc.) et les comprimés PrTRUVADAMD à 200 mg/300mg (Gilead Sciences Canada, Inc.). Les données de biodisponibilité comparative provenant des 41 sujets inclus dans l’analyse statistique du composé mère, l’emtricitabine, et de ténofovir libre sont présentées dans les tableaux suivants.
TABLEAU RÉSUMANT LES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Emtricitabine (1 x 200 mg d’emtricitabine / 300 mg de fumarate de ténofovir disoproxil) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre pharmacocinétique | À L’ÉTUDE1 | RÉFÉRENCE2 | Rapport des moyennes géométriques % | Intervalle de confiance de 90 %# |
ASCT (h*ng/mL) | 11296,92 11546,54 (20,88) | 11107,08 11300,38 (17,85 %) | 101,8 | 97,1 % - 106,6 % |
ASCI (h*ng/mL) | 11611,02 11850,37 (20,26) | 11399,13 11592,54 (17,59 %) | 101,9 | 97,5 % - 106,5 % |
Cmax (ng/mL) | 2172,16 2227,44 (22,27) | 2196,17 2249,60 (21,29 %) | 98,9 | 92,5 % - 105,8 % |
Tmax 3 (h) | 1,330 (0,67 - 3,50) | 1,500 (0,50 - 4,00) | NA | NA |
| t½ 4 (h) | 7,53 (41,78 %) | 7,13 (38,47 %) | NA | NA |
1 Comprimés MINT-EMTRICITABINE/TENOFOVIR (emtricitabine/ fumarate de ténofovir disoproxil) à 200 mg/300 mg (Mint Pharmaceuticals Inc.)
† Comprimés PrTRUVADAMD (emtricitabine/ fumarate de ténofovir disoproxil) à 200 mg/300 mg (Gilead Sciences Canada, Inc.),
§ Exprimé uniquement en tant que médian (fourchette)
@ Exprimé uniquement en tant que moyenne arithmétique (CV en %)
TABLEAU RÉSUMANT LES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Ténofovir (1 x 200 mg d’emtricitabine/300 mg de fumarate de ténofovir disoproxil) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre pharmacocinétique | À L’ÉTUDE1 | RÉFÉRENCE2 | Rapport des moyennes géométriques % | Intervalle de confiance à 90 %# |
ASCT (h*ng/mL) | 2245,81 2335,17 (28,08) | 2185,89 2256,36 (25,56) | 102,7 | 97,1 - 108,6 |
ASCI (h*ng/mL) | 2424,38 2507,93 (26,32) | 2348,02 2413,69 (23,95) | 103,2 | 97,9 - 108,7 |
Cmax (ng/mL) | 299,39 312,30 (28,67) | 299,43 310,08 (25,96) | 100,0 | 93,8 - 106,5 |
Tmax 3 (h) | 1,000 (0,50 - 2,00) | 0,850 (0,50 - 2,67) | NA | NA |
| t½ 4(h) | 17,95 (16,33) | 17,02 (14,21) | NA | NA |
1Comprimés MINT-EMTRICITABINE/TENOFOVIR (emtricitabine/fumarate de ténofovir disoproxil) à 200 mg/300 mg de Mint Pharmaceuticals Inc.
2 Comprimés PrTRUVADAMD (emtricitabine/ fumarate de ténofovir disoproxil) à 200 mg/300 mg (Gilead Sciences Canada, Inc.)
3 Exprimé uniquement en tant que médian (fourchette)
4 Exprimé uniquement en tant que moyenne arithmétique (CV en %)
Études cliniques chez les patients infectés par le VIH-1
Aspect démographique de l’étude et organisation de l’essai
Description des études cliniques
Pour obtenir des renseignements au sujet d’études d’innocuité et d’efficacité sur l’emtricitabine ou le ténofovir DF en association avec d’autres agents antirétroviraux, veuillez consulter également la monographie de ces produits.
L’étude clinique 934 soutient l’utilisation de comprimés d'emtricitabine et de ténofovir DF pour le traitement de l’infection par le VIH-1. Des données complémentaires soutenant l’utilisation d'emtricitabine et de ténofovir DF découlent de l’étude 903 (au cours de laquelle la lamivudine et le ténofovir DF étaient utilisés en association chez des adultes n’ayant jamais suivi de traitement) et de l’étude clinique 303, au cours de laquelle l’emtricitabine et la lamivudine ont produit des profils d’efficacité, d’innocuité et de résistance semblables dans le cadre de polychimiothérapies (cf. Tableau 19 et Tableau 20).
Tableau 15 Étude 934 : Emtricitabine + ténofovir DF + éfavirenz comparé à lamivudine/zidovudine + éfavirenz
| Numéro d’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients de l’étude (N=511) | Âge moyen | Sexe |
|---|---|---|---|---|---|
| GS-01-934 | Étude randomisée, ouverte, en parallèle, multicentrique et contrôlée activement Bras 1 : emtricitabine + ténofovir DF + éfavirenz Bras 2 : lamivudine/ zidovudine + éfavirenz | Bras 11 : 600 mg d’éfavirenz par voie orale, une fois par jour, 200 mg d’emtricitabine et 300 mg de ténofovir DF, une fois par jour Bras 2 : 600 mg d’éfavirenz par voie orale, une fois par jour, et Combivir (lamivudine/zidovudine) 150/300 mg, deux fois par jour. | Patients n’ayant jamais suivi de traitement antirétroviral (ARN du VIH-1 > 10 000 copies/ mL) (N=511) | Moyenne d’âge : 38 ans (18–80) | Hommes : 86 % Femmes : 14 % |
| 144 semaines |
1De la 96e à la 144e semaines de l’étude, les patients prenaient de l’emtricitabine et du ténofovir DF avec de l’éfavirenz au lieu de l’emtricitabine + ténofovir DF
L’étude 934 était une étude randomisée, ouverte, contrôlée activement et multicentrique se déroulant sur une période de 144 semaines et ayant pour but de comparer l’emtricitabine + le ténofovir DF en association avec de l’éfavirenz par rapport à un traitement par la lamivudine/zidovudine en association avec de l’éfavirenz chez 511 patients qui n’avaient jamais suivi de traitement antirétroviral. Entre la 96e et la 144e semaines de l’étude, les patients randomisés à l’emtricitabine + le ténofovir DF prenaient de l'emtricitabine et du ténofovir DF avec de l’éfavirenz au lieu de l’emtricitabine + le ténofovir DF. Les patients avaient un âge moyen de 38 ans (de 18 à 80 ans); parmi eux, 86 % étaient de sexe masculin, 59 % étaient de race blanche et 23 % étaient d’origine afro-américaine. Les patients présentaient une numération lymphocytaire CD4 moyenne initiale de 245 cellules/mm3 (de 2 à 1 191 cellules/mm3) et une concentration plasmatique médiane initiale de l’ARN du VIH-1 de 5,01 log10 copies/mL (de 3,56 à 6,54 log10 copies/mL). Les patients ont été stratifiés par la numération lymphocytaire CD4 initiale (< ou ≥ 200 cellules/mm3); 41 % présentaient une numération lymphocytaire CD4 < 200 cellules/mm3 et 51 % présentaient une charge virale initiale > 100 000 copies/mL.
Emtricitabine :
Tableau 16 Étude 303 : Emtricitabine (une fois par jour) + traitement de base stable (TBS) par rapport à la lamivudine (deux fois par jour) + TBS
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients de l’étude (N = 440) | Âge moyen (intervalle) | Sexe |
|---|---|---|---|---|---|
| FTC-303 | Étude croisée randomisée (2:1), contrôlée contre placebo, ouverte. Bras 1 : emtricitabine + (d4T ou ZDV + IP ou INNTI) Bras 2 : lamivudine + (d4T ou ZDV + IP ou INNTI) | Bras 1 : Capsules de 200 mg d’emtricitabine par voie orale, une fois par jour + (d4T ou ZDV + IP ou INNTI) pendant 48 semaines Bras 2 : Comprimés de 150 mg de lamivudine par voie orale, deux fois par jour + (d4T ou ZDV + IP ou INNTI) pendant 48 semaines | Patients prétraités et stables (ARN du VIH-1 < 400 copies/m) (N = 440) | 42 ans (22–80) | Hommes : 86 % Femmes : 14 % |
L’étude 303 était une étude ouverte, multicentrique et contrôlée activement sur une période de 48 semaines, ayant pour but de comparer l’emtricitabine (200 mg une fois par jour) à la lamivudine, en association avec la stavudine ou la zidovudine et un inhibiteur de la protéase ou un INNTI chez 440 patients qui recevaient un traitement antirétroviral triple comprenant de la lamivudine pendant au moins 12 semaines avant de participer à l’étude et qui présentaient une concentration en ARN du VIH-1 inférieure ou égale à 400 copies/mL.
Les patients étaient randomisés 1 pour 2 pour continuer le traitement avec la lamivudine (150 mg deux fois par jour) ou passer à l’emtricitabine (200 mg une fois par jour). Tous les patients ont continué de recevoir leur traitement de base stable. Les patients avaient un âge moyen de 42 ans (de 22 à 80 ans); parmi eux, 86 % étaient de sexe masculin, 64 % étaient de race blanche, 21 % étaient d’origine afro-américaine et 13 % étaient d’origine hispano-américaine. Les patients présentaient une numération lymphocytaire CD4 moyenne initiale de 527 cellules/mm3 (de 37 à 1 909) et une concentration plasmatique médiane initiale de l’ARN du VIH-1 de 1,7 log10 copies/mL (de 1,7 à 4,0). La durée médiane du traitement antirétroviral antérieur était de 27,6 mois.
Ténofovir DF :
Tableau 17 Étude 903 : ténofovir DF + lamivudine + éfavirenz comparé à stavudine + lamivudine + éfavirenz
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients de l’étude (N = 600) | Âge moyen (intervalle) |
|---|
| Sexe |
| GS-99- 903 | Étude d’équivalence randomisée (1:1), à double insu, contrôlée activement Bras 1 : ténofovir DF + lamivudine + éfavirenz Bras 2 : stavudine + lamivudine + éfavirenz | Bras 1 : Comprimés de 300 mg de ténofovir une fois par jour, capsules placebo de stavudine deux fois par jour, comprimés de 150 mg de lamivudine deux fois par jour, 600 mg d’éfavirenz une fois par jour | Patients n’ayant jamais suivi de traitement (ARN du VIH-1 > 5 000 copies/mL) (N = 600) | 36 ans (18–64) | Hommes : 74 % Femmes : 26 % |
|---|---|---|---|---|---|
Bras 2 : Comprimés placebo de ténofovir DF une fois par jour, capsules 40/30 mg de stavudine1 deux fois par jour, comprimés de 150 mg de lamivudine deux fois par jour, 600 mg d’éfavirenz une fois par jour | |||||
| Tous : administration par voie orale durant les 144 semaines de la période à double insu suivie d’une période ouverte de192 semaines. | |||||
| (On peut remplacer l’éfavirenz par 200 mg de névirapine deux fois par jour en cas de toxicité du système nerveux central ou d’éruption cutanée liée à l’éfavirenz). |
- 1. Capsules de 20/15 mg (deux fois par jour) de stavudine/placebo, au besoin, pour réduire la dose.
L’étude 903 était une étude multicentrique, à double insu et contrôlée activement ayant pour but de comparer le ténofovir DF (300 mg, une fois par jour) administré en association avec la lamivudine et l’éfavirenz à un traitement mélangeant la stavudine, la lamivudine et l’éfavirenz chez 600 patients qui n’avaient jamais suivi de traitement antirétroviral. Les patients avaient un âge moyen de 36 ans (de 18 à 64 ans); parmi eux, 74 % étaient de sexe masculin, 64 % étaient de race blanche et 20 % étaient de race noire. Les patients présentaient une numération lymphocytaire CD4 moyenne initiale de 279 cellules/mm3 (de 3 à 956) et une concentration plasmatique médiane initiale de l’ARN du VIH-1 de 77 600 copies/mL (de 417 à 5 130 000). Les patients ont été stratifiés par la concentration initiale en ARN du VIH-1 et par numération lymphocytaire CD4. Quarante-trois pour cent (43 %) des patients présentaient une charge virale initiale > 100 000 copies/mL et 39 % présentaient une numération lymphocytaire CD4 < 200 cellules/mm3.
Résultats des études Emtricitabine et ténofovir DF
Étude 934 : Emtricitabine + ténofovir DF + éfavirenz comparé à lamivudine/zidovudine + éfavirenz
Les résultats du traitement sur 48 et 144 semaines pour les patients qui n’ont pas présenté de résistance initiale à l’éfavirenz sont présentés dans le Tableau 18.
Tableau 18 Résultats du traitement randomisé aux semaines 48 et 144 (Étude 934)
| Résultats | Semaine 48 | Semaine 1441 | ||
|---|---|---|---|---|
| Emtricitabine + ténofovir DF + EFV | 3TC + AZT + EFV | Emtricitabine + ténofovir DF + EFV | 3TC/AZT + EFV | |
| (N = 244) | (N = 243) | (N = 227) | (N = 229) | |
| Répondeur2 | 84 % | 73 % | 71 % | 58 % |
| Échec virologique3 | 2 % | 4 % | 3 % | 6 % |
| Rebond | 1 % | 3 % | 2 % | 5 % |
| Jamais supprimé | 0 % | 0 % | 0 % | 0 % |
| Changement de traitement | 1 % | 1 % | 1 % | 1 % |
| antirétroviral | ||||
| Décès | < 1 % | 1 % | 1 % | 1 % |
| Interrompu en raison d’effets indésirables | 4 % | 9 % | 5 % | 12 % |
| Interrompu pour d’autres raisons4 | 10 % | 14 % | 20 % | 22 % |
- 1. Les patients répondeurs à la semaine 48 ou 96, mais qui n’ont pas consenti à poursuivre l’étude après la semaine 48 ou 96 ne figurent pas dans cette analyse.
- 2. Patients ayant atteint et maintenu une concentration confirmée en ARN du VIH-1 inférieure à 400 copies/mL jusqu’à la semaine 48.
- 3. Comprend les patients qui ont connu un rebond viral confirmé et qui n’ont pas atteint une concentration confirmée inférieure à 400 copies/mL sur 48 semaines.
- 4. Comprend les patients perdus de vue pour le suivi, les désistements, les non-observances thérapeutiques, les violations de protocole et d’autres raisons.
Au cours des 48 et des 144 semaines de cette étude, les groupes ayant reçu l’emtricitabine + le ténofovir DF avec l’éfavirenz ont obtenu des résultats supérieurs statistiquement significatifs par rapport à la lamivudine/zidovudine avec éfavirenz (atteindre et maintenir une concentration en ARN du VIH-1 inférieure à 400 copies/mL) (cf. Tableau 18). La différence en pourcentage de répondeurs, stratifiés par la numération lymphocytaire CD4 initiale (< ou ≥ 200 cellules/mm3), entre le groupe emtricitabine + ténofovir DF et le groupe lamivudine/zidovudine était de 11,4 % et l’IC de 95 % était de 4,3 % à 18,6 % (p=0,002) à la semaine 48 et il était de 13 % à la semaine 144, l’IC de 95 % était de 4 % à 22 % (p=0,004). Au cours des 48 semaines de traitement, 80 % et 70 % des patients dans les groupes emtricitabine + ténofovir DF et lamivudine/zidovudine, respectivement, ont atteint et maintenu un taux d’ARN du VIH-1 inférieure à 50 copies/mL (64 % et 56 %, respectivement, jusqu’à la semaine 144). La différence en pourcentage de répondeurs, stratifiés par la numération lymphocytaire CD4 initiale (< ou ≥ 200 cellules/mm3), entre le groupe emtricitabine + ténofovir DF et le groupe lamivudine/zidovudine était de 9,1 % et l’IC de 95 % était de 1,6 % à 16,6 % (p=0,021) à la semaine 48 et de 8 % à la semaine 144, l’IC de 95 % variait de −1 % à 17 % et p=0,082). L’augmentation moyenne par rapport à la valeur initiale de la numération lymphocytaire CD4 était de 190 cellules/mm3 pour le groupe emtricitabine + ténofovir DF + éfavirenz et de 158 cellules/mm3 pour le groupe lamivudine/zidovudine + éfavirenz (p=0,002) à la semaine 48 (respectivement 312 et 271 cellules/mm3 à la semaine 144, p=0,089).
La différence, en matière de proportion des patients dans le groupe zidovudine/lamivudine dans le cadre de cette étude ouverte qui ont atteint et maintenu une concentration en ARN du VIH-1 inférieure à 400 copies/mL au cours des 48 semaines de traitement, provient en grande partie du nombre plus élevé d’interruptions de traitement causées par des effets indésirables et pour d’autres raisons.
Emtricitabine :
Étude 303 : Emtricitabine (une fois par jour) + traitement de base stable (TBS) par rapport à la lamivudine (deux fois par jour) + TBS
Les résultats du traitement sur 48 semaines sont présentés dans le Tableau 19.
Tableau 19 Résultats du traitement randomisé à la semaine 48 (Étude 303)
| Résultat à la 48e semaine | Emtricitabine + ZDV/d4T + INNTI/IP (N = 294) | Lamivudine + ZDV/d4T + INNTI/IP (N = 146) |
|---|---|---|
| Répondeur1 | 77 % (67 %) | 82 % (72 %) |
| Échec virologique2 | 7 % | 8 % |
| Décès | 0 % | < 1 % |
| Retrait de l’étude en raison d’effets secondaires | 4 % | 0 % |
| Retrait de l’étude pour d’autres raisons3 | 12 % | 10 % |
- 1. Patients ayant atteint et maintenu une concentration confirmée en ARN du VIH-1 inférieure à 400 copies/mL (moins de 50 copies/mL) jusqu’à la 48e semaine.
- 2. Comprend les patients qui n’ont pas atteint la suppression virologique ou qui ont connu un rebond après avoir atteint la suppression virologique. 3. Comprend les patients perdus de vue pour le suivi, les désistements, les non-observances thérapeutiques, les violations de protocole et d’autres raisons.
L’augmentation moyenne par rapport à la valeur initiale de la numération lymphocytaire CD4 était de 29 cellules/mm3 pour le groupe emtricitabine et de 61 cellules/mm3 pour le groupe lamivudine. Au cours des 48 semaines de traitement pour le groupe emtricitabine, deux patients (0,7 %) avaient subi un nouvel événement répertorié dans la classe C des CDC américains (Centres pour la prévention et le contrôle des maladies) par rapport à deux patients (1,4 %) pour le groupe lamivudine.
Ténofovir DF :
Étude 903 : Ténofovir DF + lamivudine + éfavirenz comparé à stavudine + lamivudine + éfavirenz
Les résultats du traitement à la 48e semaine et à la 144e semaine sont présentés dans le Tableau 20 ci-dessous.
Tableau 20 Résultats du traitement randomisé (Étude 903)
| Résultats | Semaine 48 |
|---|
| Semaine 144 | ||||
|---|---|---|---|---|
| Ténofovir DF + 3TC + EFV (N = 299) | Stavudine + 3TC + EFV (N = 301) | Ténofovir DF + 3TC + EFV (N = 299) | Stavudine + 3TC + EFV (N = 301) | |
| % | % | % | % | |
| Répondeur1 | 79 % (76 %) | 82 % (79 %) | 68 % (62 %) | 62 % (58 %) |
| Échec virologique2 | 6 % | 4 % | 10 % | 8 % |
| Rebond | 5 % | 3 % | 8 % | 7 % |
| Jamais supprimé | 0 % | 1 % | 0 % | 0 % |
| Ajout d’un agent antirétroviral | 1 % | 1 % | 2 % | 1 % |
| Décès | < 1 % | 1 % | < 1 % | 2 % |
| Interrompu en raison d’effets indésirables | 6 % | 6 % | 8 % | 13 % |
| Interrompu pour d’autres raisons3 | 8 % | 7 % | 14 % | 15 % |
- 1. Patients ayant atteint et maintenu une concentration confirmée en ARN du VIH-1 inférieure à 400 copies/mL (moins de 50 copies/mL) jusqu’aux semaines 48 et 144.
- 2. Comprend le rebond viral confirmé et un échec à atteindre une concentration confirmée inférieure à 400 copies/mL jusqu’aux semaines 48 et 144.
- 3. Comprend les patients perdus de vue pour le suivi, les désistements, les non-observances thérapeutiques, les violations de protocole et d’autres raisons.
Pendant les 48 semaines, l’augmentation moyenne par rapport à la valeur initiale de la numération lymphocytaire CD4 initiale a été de 169 cellules/mm3 pour le groupe ténofovir DF et de 167 cellules/mm3 pour le groupe stavudine. Huit patients dans le groupe ténofovir DF et six patients dans le groupe stavudine ont subi un nouvel événement répertorié dans la classe C des CDC américains (Centres pour la prévention et le contrôle des maladies).
Pendant les 144 semaines, l’augmentation moyenne par rapport à la valeur initiale de la numération lymphocytaire CD4 initiale a été de 263 cellules/mm3 pour le groupe ténofovir DF et de 283 cellules/mm3 pour le groupe stavudine. Onze patients dans le groupe ténofovir DF et neuf patients dans le groupe stavudine ont subi un nouvel événement répertorié dans la classe C des CDC américains (Centres pour la prévention et le contrôle des maladies).
Études cliniques chez les sujets non infectés par le VIH-1
Les études iPrEx et Partners PrEP soutiennent l’utilisation d'emtricitabine et de ténofovir DF pour aider à réduire le risque d’infection par le VIH-1.
Essai iPrEx
Le Tableau 21 résume l’aspect démographique de l’étude et l’organisation de l’essai pour l’essai iPrEx.
Tableau 21 Aspect démographique de l’étude et organisation de l’essai pour l’essai iPrEx
| No de l’étude | Plan de l’essai |
|---|
| Posologie, voie d’administration et durée | Patients de l’étude (N = 2 499) |
| Âge moyen (intervalle) | Sexe | |||||||
|---|---|---|---|---|---|---|---|---|
CO-US-104-0288 (iPrEx) | Étude multinationale randomisée, à double insu et contrôlée par placebo portant sur des hommes et sur des femmes transgenres qui ont des rapports sexuels avec des hommes et dont le comportement induit un risque élevé d’infection par le VIH-1. Bras 1 : d'emtricitabine et de ténofovir DF Bras 2 : placebo | Bras 1 : comprimé d'emtricitabine et de ténofovir DF administré par voie orale une fois par jour Bras 2 : comprimé placebo administré par voie orale une fois par jour La durée du traitement était variable. Les sujets sont restés sous traitement jusqu’à l’identification du nombre cible d’événements de séroconversion et la réalisation par le dernier sujet recruté pour l’étude de 48 semaines de traitement. Les sujets ont été suivis pendant au moins 8 semaines après l’étude. Les sujets réactifs à l’antigène HBs ont été suivis pour des crises d’infection pendant 24 semaines après l’arrêt du médicament à l’étude. Les sujets ayant subi une séroconversion VIH-1 durant l’étude ont été suivis | Répartition aléatoire : 1 251 – d'emtricitabine et de ténofovir DF 1 248 – placebo Race : Asiatiques – 5 % Noirs – 9 % Blancs – 18 % Latinos/Hispaniques – 72 % | 27 (18 à 67 ans) | Hommes : 100 % sujets nés hommes 29 (1 %) revendiquent actuellement une identité féminine | |||
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients de l’étude (N = 2 499) | Âge moyen (intervalle) | Sexe | |||
| durant au moins 24 semaines après la prise de la dernière dose du médicament à l’étude. | ||||||||
Tous les éléments suivants, qui se sont produits jusqu’à six mois avant le dépistage de l’étude, représentaient une conduite à risque élevé : absence d’utilisation de préservatifs lors de rapports anaux avec un partenaire séropositif au VIH-1 ou avec un partenaire dont le statut sérologique pour leVIH-1 est inconnu; rapports anaux avec plus de 3 partenaires sexuels; échange d’argent, de cadeaux, d’abri ou de drogue contre des rapports anaux; relations sexuelles avec un partenaire masculin et diagnostic d’une infection transmise sexuellement; utilisation non systématique de préservatifs avec un partenaire sexuel déclaré séropositif au VIH-1.
Tous les mois, tous les sujets ont passé un test de dépistage du VIH-1, ont été informés sur la manière de réduire le risque, se sont vu remettre des préservatifs et les infections transmises sexuellement ont été prises en charge.
Étude Partners PrEP
Le Tableau 22 résume l’aspect démographique de l’étude et l’organisation de l’essai pour l’étude Partners PrEP.
Tableau 22 Aspect démographique de l’étude et organisation de l’essai pour l’essai Partners PrEP
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée |
|---|
Patients de l’étude (N = 4 758)
| Âge moyen (intervalle) |
| Sexe | ||||||
|---|---|---|---|---|---|---|
CO-US- 104-0380 (Partners PrEP) | Essai à 3 bras randomisé, à double insu et contrôlé par placebo portant sur des couples hétérosexuels sérodifférents au Kenya et en Ouganda. | Bras 1 : comprimé de ténofovir DF administré par voie orale une fois par jour Bras 2 : comprimé d'emtricitabine et de ténofovir DF administré par voie orale une fois par jour Bras 3 : comprimés placebo correspondants administrés par voie orale une fois par jour | Répartition aléatoire : 1 589 – TDF 1 583 –emtricitabine et ténofovir DF 1 586 – placebo | 33−34 | Femmes : 38 % Hommes : 62 % | |
| La durée du traitement par le médicament à l’étude était variable. Les sujets ont reçu les médicaments à l’étude une fois par jour pendant 24 mois minimum et jusqu’à 36 mois maximum. | ||||||
Tous les mois, tous les sujets ont passé un test de dépistage du VIH-1, ont fait l’objet d’une évaluation de l’observance, d’une évaluation de leur comportement sexuel et d’évaluations d’innocuité. Les femmes ont également subi des tests de grossesse mensuels. Les femmes qui sont devenues enceintes au cours de l’essai ont dû interrompre la prise du médicament à l’étude pour la durée de la grossesse et lors de l’allaitement. Les sujets partenaires non infectés étaient majoritairement masculins (de 61 à 64 % dans les groupes du médicament à l’étude).
Résultats des études
Étude iPrEx
Les sujets ont été suivis pour 4 237 personnes-années. L’indicateur des résultats primaire pour l’étude était l’incidence de la séroconversion au VIH-1 documentée. Le Tableau 23 ci-dessous résume les résultats de l’étude iPrEx.
Tableau 23 Étude iPrEx : Réduction de risque relatif jusqu’au seuil de fin de traitement (analyse primaire, analyse en intention de traiter modifiéea)
| Placebo | Emtricitabine et ténofovir DF | Valeur-Pb | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Fin de traitementc | ||||||||||||
| Analyse en intention de traiter modifiée | N = 1 217 | N = 1 224 | 0,002 | |||||||||
| Personnes-années de suivid | 2 113 | 2 124 | ||||||||||
| Nombre d’infections par le VIH-1 (séroconversions) | 83 | 48 | ||||||||||
| Réduction de risque relative (IC de 95 % à 2 faces) | 42 % (18 %, 60 %) | |||||||||||
Abréviation : IC : intervalle de confiance
- a L’analyse en intention de traiter modifiée exclut les sujets qui n’ont pas de test de suivi du VIH et étaient infectés au moment du recrutement.
- b Valeurs-p par test de Mantel-Haenszel
- c La fin de traitement est définie comme la prochaine consultation post-traitement après cette date (environ un mois). Cette analyse exclut les séroconversions postérieures à l’arrêt du traitement.
- d Heure du premier signe de séroconversion, le cas échéant
La réduction de risque s’est révélée plus importante (53 %; IC de 95 % : 34 % à 72 %) chez les sujets qui ont signalé, lors du dépistage, avoir eu au préalable des rapports anaux non protégés (URAI, en anglais) (732 et 753 sujets ont signalé avoir eu des rapports anaux non protégés au cours des 12 semaines avant le dépistage dans les groupes emtricitabine et ténofovir DF et placebo, respectivement). Lors d’une étude cas/témoins à posteriori des concentrations intracellulaire et plasmatique de médicaments chez environ 10 % des sujets de l’étude, la réduction de risque semblait la plus importante chez les sujets dont le ténofovir intracellulaire était détectable. L’efficacité a par conséquent été fortement corrélée avec l’observance.
Étude Partners PrEP
Le Tableau 24 ci-dessous résume les résultats des analyses d’efficacité de l’étude Partners PrEP.
Tableau 24 Étude Partners PrEP : Réduction de risque relative et séroincidence VIH-1 pour les sujets partenaires (analyse primaire, analyse en intention de traiter modifiéea)
| Emtricitabine et ténofovir DF | Ténofovir DF | Placebo | Total | |
|---|---|---|---|---|
| Analyse en intention de traiter modifiée | N = 1 576 | N = 1 579 | N = 1 578 | N = 4 733 |
| Personnes-années de suivib | 2 616 | 2 604 | 2 607 | 7 827 |
| Nombre d’infections par le VIH-1 (séroconversions) | 13 | 17 | 52 | 82 |
| Incidence VIH-1, par 100 personnes-années | 0,50 | 0,65 | 1,99 | 1,05 |
| Réduction de risque relative (IC de 95 % à 2 faces) | 75 % (55-87 %) | 67 % (44-81 %) | ||
| Valeur-pc | < 0,0001 | < 0,0001 |
- a L’analyse en intention de traiter modifiée exclut les sujets qui étaient infectés au moment du recrutement.
- b Heure du premier signe de séroconversion, le cas échéant.
- c Valeurs-p utilisant le modèle de risques proportionnels de Cox pour le médicament à l’étude actif comparativement au placebo.
Deux des 13 séroconversions dans le groupe emtricitabine et ténofovir DF et 3 des 52 séroconversions dans le groupe placebo se sont produites chez des femmes au cours de l’interruption du traitement pour cause de grossesse. Lors d’une étude cas/témoins à posteriori des concentrations plasmatiques de médicaments chez environ 10 % des sujets de l’étude, la réduction de risque était plus prononcée chez les sujets dont le ténofovir plasmatique était détectable. L’efficacité a par conséquent été fortement corrélée avec l’observance.
VIROLOGIE (MICROBIOLOGIE)
Mécanisme d’action
Emtricitabine : L’emtricitabine, un analogue nucléosidique synthétique de la cytosine, est phosphorylée par les enzymes cellulaires pour former l’emtricitabine 5’-triphosphate. L’emtricitabine 5’-triphosphate inhibe l’activité de la transcriptase inverse (RT) du VIH-1 en faisant compétition au substrat de la désoxycytidine-5’-triphosphate naturelle et en étant incorporée dans l’ADN viral naissant, ce qui cause la terminaison de la chaîne. L’emtricitabine 5’-triphosphate est un faible inhibiteur des polymérases α, β et ε de l’ADN des mammifères et de la polymérase γ de l’ADN mitochondrial.
Ténofovir DF : Le ténofovir DF est un analogue du diester phosphonate nucléosidique acyclique de l’adénosine monophosphate. Le ténofovir DF nécessite une hydrolyse initiale du diester pour la conversion en ténofovir et des phosphorylations subséquentes par des enzymes cellulaires pour former du diphosphate de ténofovir. Le diphosphate de ténofovir inhibe l’activité de la transcriptase inverse du VIH-1 (RT) en faisant compétition au substrat de la désoxyadénosine-5’-triphosphate naturelle et, après incorporation dans l’ADN, par terminaison de la chaîne d’ADN. Le diphosphate de ténofovir est un faible inhibiteur des polymérases α et β de l’ADN des mammifères et de la polymérase γ de l’ADN mitochondrial.
Activité antivirale
Emtricitabine et ténofovir DF : Des effets antiviraux synergiques ont été observés dans le cadre d’études combinées évaluant l’activité antivirale in vitro de l’emtricitabine associée au ténofovir. Des effets additifs à synergiques ont été observés dans le cadre d’études d’association avec des inhibiteurs de la protéase, des inhibiteurs du transfert de brin de l’intégrase et des inhibiteurs analogues nucléosidiques et non nucléosidiques de la transcriptase inverse du VIH-1.
Emtricitabine : L’activité antivirale in vitro de l’emtricitabine contre les isolats cliniques et de laboratoire du VIH a été évaluée sur des lignées de cellules lymphoblastoïdes, la lignée cellulaire MAGI-CCR5 et sur des cellules mononucléées du sang périphérique. Les valeurs de CI50 de l’emtricitabine étaient comprises dans l’intervalle de 0,0013 à 0,64 μM (0,0003 à 0,158 μg/mL). Des effets d’additifs à synergiques ont été observés dans le cadre d’études mélangeant l’emtricitabine à des inhibiteurs nucléosidiques de la transcriptase inverse (abacavir, lamivudine, stavudine, zalcitabine ou zidovudine), à des inhibiteurs non nucléosidiques de la transcriptase inverse (délavirdine, éfavirenz ou névirapine), à des inhibiteurs de protéase (amprénavir, nelfinavir, ritonavir ou saquinavir), et à des inhibiteurs du transfert de brin de l’intégrase. La plupart de ces associations médicamenteuses n’ont toutefois pas été étudiées chez l’être humain. L’emtricitabine présentait une activité antivirale in vitro contre les variantes A, B, C, D, E, F et G du VIH-1 (les valeurs de CI50 allaient de 0,007 à 0,075 µM) et présentait une activité antivirale spécifique contre le VIH-2 (les valeurs de CI50 allaient de 0,007 à 1,5 µM).
Ténofovir DF : L’activité antivirale in vitro du ténofovir contre les isolats cliniques et de laboratoire du VIH-1 a été évaluée sur des lignées cellulaires lymphoblastoïdes, des monocytes/macrophages primaires et des cellules mononucléées du sang périphérique. Les valeurs de CI50 (concentration inhibitrice à 50 %) du ténofovir étaient comprises dans l’intervalle de 0,04 à 8,5 μM. Des effets qui vont d’additifs à synergiques ont été observés dans le cadre d’études associant le ténofovir à des inhibiteurs du transfert de brin de l’intégrase, à des inhibiteurs nucléosidiques de la transcriptase inverse (abacavir, didanosine, lamivudine, stavudine, zalcitabine ou zidovudine), à des inhibiteurs non nucléosidiques de la transcriptase inverse (délavirdine, éfavirenz ou névirapine) et à des inhibiteurs de protéase (amprénavir, indinavir, nelfinavir, ritonavir ou saquinavir). La plupart de ces associations médicamenteuses n’ont toutefois pas été étudiées chez l’être humain. Le ténofovir présentait une activité antivirale in vitro contre les variantes A, B, C, D, E, F, G et O du VIH-1 (les valeurs de CI50 s’étalaient de 0,5 à 2,2 μM).
Activité prophylactique sur un modèle de primate non humain de transmission du VIH
Emtricitabine et ténofovir DF : L’activité prophylactique de l’association emtricitabine/ténofovir DF administrée quotidiennement par voie orale a été évaluée lors d’une étude contrôlée menée sur des macaques inoculés une fois par semaine pendant 14 semaines par le virus chimérique VIS/VIH-1 (SHIV), appliqué à la surface rectale. Sur les 18 animaux témoins, 17 ont été infectés après une durée médiane de 2 semaines. En revanche, 4 des 6 animaux traités quotidiennement par une administration orale d’emtricitabine et de ténofovir DF n’ont pas été atteints et les deux infections survenues ont été considérablement retardées de 9 et 12 semaines et se sont caractérisées par une virémie réduite. Une variante résistante à la FTC exprimant la mutation M184I est apparue chez un des 2 macaques après 3 semaines d’exposition médicamenteuse ininterrompue.
Résistance
Emtricitabine et ténofovir DF : Des isolats de VIH-1 présentant une sensibilité réduite à l’association emtricitabine et ténofovir ont été sélectionnés in vitro. Des analyses génotypiques de ces isolats ont identifié les mutations des acides aminés M184V/I ou K65R dans la transcriptase inverse virale. De plus, une substitution K70E dans la transcriptase inverse du VIH-1 a été sélectionnée par le ténofovir et entraîne une sensibilité réduite au ténofovir.
Lors de l’étude 934 (emtricitabine + ténofovir DF + éfavirenz par rapport à la lamivudine/zidovudine + éfavirenz), une analyse de la résistance a été effectuée sur les isolats du VIH de tous les patients dont la concentration en ARN du VIH-1 était supérieure à 400 copies/mL à la semaine 144 ou en cas d’interruption précoce. La résistance génotypique à l’éfavirenz, principalement la mutation K103N, était la forme de résistance la plus fréquente. La résistance à l’éfavirenz est survenue chez 13/19 (68 %) des patients analysés dans le groupe emtricitabine + ténofovir DF et chez 21/29 (72 %) des patients analysés dans le groupe lamivudine/zidovudine. La mutation M184V, laquelle est liée à la résistance à l’emtricitabine et à la lamivudine, a été observée chez 2/19 (11 %) des patients analysés dans le groupe emtricitabine + ténofovir DF et chez 10/29 (34 %) des patients analysés dans le groupe lamivudine/zidovudine.
Chez les patients n’ayant jamais suivi de traitement qui ont été traités par emtricitabine + ténofovir DF + éfavirenz, aucun des isolats du VIH des 19 patients analysés pour la résistance n’a présenté une sensibilité réduite au ténofovir ou révélé la présence de la mutation K65R ou K70E.
Emtricitabine : Des isolats résistants à l’emtricitabine de VIH ont été sélectionnés in vitro. Des analyses génotypiques de ces isolats ont montré que la sensibilité réduite à l’emtricitabine était liée à une mutation du gène de la transcriptase inverse du VIH au niveau du codon 184, qui se traduit par la substitution de la méthionine par la valine ou l’isoleucine, des acides aminés (M184V/I).
Des isolats de VIH résistants à l’emtricitabine ont été prélevés chez certains patients traités à l’emtricitabine seule ou en association avec d’autres agents antirétroviraux. Au cours d’une étude clinique, des isolats viraux de six patients sur seize (37,5 %) n’ayant jamais suivi de traitement et présentant un échec virologique ont présenté une sensibilité réduite de plus de vingt fois à l’emtricitabine. Une analyse génotypique de ces isolats a montré que la résistance était causée par des mutations M184I/V dans le gène de la transcriptase inverse du VIH.
Ténofovir DF : Les substitutions K65R et K70E sélectionnées par le ténofovir sont également observées chez certains patients infectés par le VIH-1 traités par l’abacavir ou la didanosine. Des isolats de VIH-1 avec les substitutions K65R et K70E ont également montré une sensibilité réduite à l’emtricitabine et à la lamivudine. Par conséquent, une résistance croisée parmi ces INNTI peut survenir chez les patients dont le virus héberge les substitutions K65R ou K70E. Des isolats de VIH-1 présentant une sensibilité réduite au ténofovir ont été sélectionnés in vitro. Ces virus exprimaient une mutation K65R de la transcriptase inverse et donnaient une sensibilité au ténofovir réduite de 2 à 4 fois.
Des isolats de VIH-1 résistants au ténofovir ont également été prélevés chez certains patients traités par le ténofovir DF en association avec d’autres agents antirétroviraux. Chez les patients n’ayant jamais suivi de traitement, 7 isolats sur 29 (24 %) de patients en échec de leur traitement par VIREAD + lamivudine + éfavirenz à 48 semaines ont montré une sensibilité réduite de plus 1,4 fois (médiane de 3,4) au ténofovir.
Chez les patients prétraités, 14 isolats sur 304 (4,6 %, études 902 et 907) patients en échec de leur traitement par le ténofovir DF à 96 semaines ont montré une sensibilité in vitro réduite de plus de 1,4 fois (médiane de 2,7) au ténofovir. Une analyse génotypique des isolats résistants a identifié une mutation du gène de la transcriptase inverse du VIH-1 dans la substitution de l’acide aminé K65R.
Essai iPrEx : Lors d’une étude clinique portant sur des sujets séronégatifs au VIH-1 (essai iPrEx, cf. ESSAIS CLINIQUES), aucune mutation associée à la résistance à l’emtricitabine ou au ténofovir n’a été détectée au moment de la séroconversion parmi 48 sujets du groupe emtricitabine et ténofovir DF et 83 sujets du groupe placebo infectés par le VIH-1 au cours de l’essai. Dix sujets se sont avérés infectés par le VIH-1 au moment de leur recrutement. Les substitutions M184V/I liées à la résistance à l’emtricitabine ont été observées chez 3 des 10 sujets (2 sur 2 dans le groupe emtricitabine et ténofovir DF et 1 sur 8 dans le groupe placebo). Un des deux sujets du groupe emtricitabine et ténofovir DF présentait un virus de type sauvage lors de son recrutement et a développé la substitution M184V 4 semaines après celui-ci. L’autre sujet présentait une résistance indéterminée lors de son recrutement, mais la substitution M184I a été détectée 4 semaines après celui-ci.
Essai Partners PrEP : Lors d’une étude clinique portant sur des sujets séronégatifs au VIH-1 (essai Partners PrEP, cf. ESSAIS CLINIQUES), aucune variante exprimant une substitution d’acides aminés liée à une résistance à l’emtricitabine ou au ténofovir n’a été détectée au moment de la séroconversion parmi 12 sujets du groupe emtricitabine et ténofovir DF, 15 sujets du groupe ténofovir DF et 51 sujets du groupe placebo. Quatorze sujets se sont avérés infectés par le VIH-1 au moment de leur recrutement (3 dans le groupe emtricitabine et ténofovir DF, 5 dans le groupe VIREAD et 6 dans le groupe placebo). L’un des trois sujets dans le groupe emtricitabine et ténofovir DF qui était infecté par un virus de type sauvage lors du recrutement a développé un virus exprimant la mutation M184V à la semaine 12. Deux des cinq sujets dans le groupe ténofovir DF étaient infectés par des virus résistants au ténofovir au moment de la séroconversion; l’un des sujets infectés par un virus de type sauvage au moment du recrutement a développé une substitution K65R à la semaine 16, tandis que le deuxième sujet était infecté par un virus exprimant la combinaison des substitutions D67N et K70R après la séroconversion à la semaine 60, bien que le virus initial n’ait pas été génotypé. On ne peut établir clairement si la résistance a émergé ou si elle a été transmise. À la suite du recrutement, 4 sujets (2 dans le groupe ténofovir DF , 1 dans le groupe emtricitabine et ténofovir DF et 1 dans le groupe placebo) étaient infectés par un virus exprimant les substitutions K103N ou V106A, ce qui confère un niveau élevé de résistance aux INNTI, mais n’ont pas été reliées au ténofovir ni à l’emtricitabine et étaient peut-être présentes dans le virus à l’origine de l’infection.
Résistance croisée
Emtricitabine et ténofovir DF : Une résistance croisée a été reconnue parmi certains inhibiteurs de la transcriptase inverse (INNTI). Les substitutions M184V/I ou K65R ou K70E sélectionnées in vitro par le mélange emtricitabine et ténofovir ont également été observées dans certains isolats de VIH-1 chez des patients en échec de leur traitement au ténofovir en association avec la lamivudine ou l’emtricitabine, et soit l’abacavir ou la didanosine. Par conséquent, une résistance croisée parmi ces médicaments est survenue chez des patients dont le virus héberge l’une ou l’autre de ces substitutions d’acides aminés.
Emtricitabine : Les isolats résistants à l’emtricitabine (M184V/I) ont présenté une résistance croisée à la lamivudine et à la zalcitabine, mais sont demeurés sensibles in vitro à la didanosine, à la stavudine, au ténofovir, à la zidovudine ainsi qu’aux INNTI (la délavirdine, l’éfavirenz et la névirapine). Les isolats identifiés chez les patients ayant reçu de nombreux traitements comportant la substitution d’acides aminés M184V/I, dans le cadre d’autres substitutions reliées aux INNTI, peuvent garder une sensibilité au ténofovir. Les isolats de VIH-1 comprenant la substitution K65R et sélectionnés in vivo par l’abacavir, la didanosine, le ténofovir et la zalcitabine présentaient une sensibilité réduite à l’inhibition par l’emtricitabine. Les virus hébergeant des mutations conférant une sensibilité réduite à la stavudine et à la zidovudine (M41L, D67N, K70R, L210W, T215Y/F ou K219Q/E/N) ou à la didanosine (L74V) sont demeurés sensibles à l’emtricitabine. Les isolats de VIH-1 comprenant la mutation K103N liée à la résistance aux INNTI étaient sensibles à l’emtricitabine.
Ténofovir DF : Les isolats VIH-1 de patients (N = 20) dont le VIH-1 exprimait une moyenne de trois substitutions d’acides aminés de la transcriptase inverse mélangées à la zidovudine (M41L, D67N, K70R, L210W, T215Y/F, ou K219Q/E/N) ont montré une réduction de 3,1 fois de la sensibilité au ténofovir. Le VIH-1 résistant aux multinucléosides avec une mutation à insertion double T69S dans la transcriptase inverse présentait une sensibilité réduite au ténofovir.
TOXICOLOGIE NON CLINIQUE
Toxicologie
Le ténofovir et le ténofovir DF administrés dans le cadre d’études toxicologiques sur des rats, des chiens et des singes à des expositions (selon ASC) supérieures ou égales à 6 fois celles observées chez les humains ont engendré une toxicité osseuse. Chez les singes, la toxicité osseuse a été diagnostiquée comme ostéomalacie. L’ostéomalacie observée chez les singes s’est révélée réversible après réduction des doses ou arrêt du ténofovir. Chez les rats et les chiens, la toxicité osseuse s’est manifestée sous forme de densité minérale osseuse réduite.
Le(s) mécanisme(s) sous-jacent(s) à la toxicité osseuse est/sont inconnu(s).
Des signes de toxicité rénale ont été observés chez 4 espèces d’animaux. Des augmentations de la créatinine sérique, de l’azote uréique du sang, de la glycosurie, de la protéinurie, de la phosphaturie et de la calciurie, ainsi que des diminutions du phosphore sérique ont été observées à différents degrés chez ces animaux. Ces toxicités ont été observées à des expositions (selon ASC) 2 à 20 fois supérieures à celles observées chez les humains. Le lien entre les anomalies rénales, notamment la phosphaturie, et la toxicité osseuse est inconnu.
Carcinogenèse
Emtricitabine : Lors d’études de cancérogénicité à long terme sur l’emtricitabine par voie orale, aucune augmentation de l’incidence de tumeurs liées au médicament n’a été constatée chez les souris à des doses allant jusqu’à 750 mg/kg/jour (26 fois l’exposition systémique humaine à la dose thérapeutique de 200 mg/jour) ou chez les rats à des doses allant jusqu’à 600 mg/kg/jour (31 fois l’exposition systémique humaine à la dose thérapeutique).
Ténofovir DF : Des études de cancérogénicité buccale à long terme ont été réalisées sur des rats et des souris qui recevaient du ténofovir DF. À la dose élevée chez la souris femelle, les adénomes du foie ont augmenté à des expositions 16 fois supérieures aux expositions chez l’homme. Dans l’étude sur les souris (60/sexe/groupe), une souris mâle et deux souris femelles dans le groupe recevant 600 mg/kg/jour (15 fois l’exposition systémique humaine à la dose humaine recommandée de 300 mg/kg/jour) ont développé des tumeurs duodénales. Le mécanisme sous-jacent à cet effet reste incertain, mais il pourrait être lié aux concentrations locales élevées du médicament dans le tube digestif. Aucune tumeur liée au traitement n’a été observée chez les souris dans les groupes recevant 100 ou 300 mg/kg/jour. Aucune augmentation de l’incidence de tumeurs liées au médicament n’a été observée dans l’étude sur les rats (60/sexe/groupe) à des doses de 30, de 100 et de 300 mg/kg/jour (soit environ 5 fois l’exposition humaine).
Mutagenèse
Emtricitabine : L’emtricitabine n’était pas génotoxique dans le test de mutation bactérienne inverse (test d’Ames) et les tests de lymphomes et des micronoyaux chez la souris.
Ténofovir DF : Le ténofovir DF s’est montré mutagène dans l’analyse in vitro des lymphomes de la souris (test de mutation ponctuelle L5178Y TK +/-) avec ou sans activation métabolique, tandis que le résultat d’un test de mutagénicité bactérienne in vitro
(test d’Ames) était négatif (test de mutation inverse du microsome-mammifère Salmonella-Eschericia coli). Le test des micronoyaux in vivo chez la souris s’est révélé négatif pour le ténofovir DF à des niveaux d’exposition plasmatique dix fois supérieurs à l’exposition humaine.
Baisse de la fertilité
Emtricitabine : L’emtricitabine n’a pas eu d’incidence sur la fertilité des rats mâles à des niveaux d’exposition environ 140 fois plus élevés ou chez les souris mâles ou femelles à des niveaux d’exposition environ 60 fois plus élevés (ASC) que l’exposition humaine à la dose quotidienne recommandée de 200 mg. La fertilité était normale chez la progéniture de souris exposées quotidiennement depuis avant la naissance (in utero) jusqu’à la maturité sexuelle à des niveaux d’exposition quotidienne (ASC) environ 60 fois plus élevés que l’exposition humaine à la dose quotidienne recommandée de 200 mg.
Ténofovir DF : La toxicité reproductive a été évaluée chez les rats et les lapins. Le ténofovir DF n’avait pas d’effets indésirables sur la fertilité ou la performance de reproduction générale des rats à des doses allant jusqu’à 600 mg/kg/jour. Le ténofovir DF n’avait pas d’effets indésirables sur le développement embryofœtal des rats à des doses de 450 mg/kg par jour et des lapins à des doses allant jusqu’à 300 mg/kg par jour. Au cours d’une étude concernant les effets sur le développement péri- et postnatal chez le rat, les effets considérés causés par la maternotoxicité (450 à 600 mg/kg par jour) étaient une survie réduite et un léger retard de la maturité sexuelle pour la génération F1. Il n’y a eu aucun effet indésirable sur la croissance, le développement, le comportement et les paramètres de reproduction à des doses non maternotoxiques (150 mg/kg par jour).
Grossesse
Emtricitabine : Aucune augmentation de l’incidence d’anomalies et de malformations fœtales n’a été constatée lors d’études sur la toxicité embryofœtale de l’emtricitabine à des niveaux d’exposition (ASC) environ 60 fois plus élevés chez les souris et environ 120 fois plus élevés chez les lapins que chez les humains à la dose quotidienne recommandée.
Ténofovir DF : Des études sur la reproduction, effectuées sur des rats et des lapins à des doses allant respectivement jusqu’à 14 et à 19 fois la dose humaine (en fonction de la surface corporelle), n’ont indiqué aucun signe de trouble de la fertilité ou de dommage au fœtus causés par le ténofovir. Au cours d’une étude sur la toxicité péri- et postnatale chez les rats, on a observé un sous-poids corporel chez les jeunes, une survie réduite et un retard de la maturation sexuelle à des doses maternotoxiques de 450 à 600 mg/kg (environ 14 à 19 fois la dose humaine, en fonction de la surface corporelle).
Registre des grossesses sous antirétroviraux
Un registre des grossesses sous antirétroviraux a été ouvert afin d’assurer le suivi des effets sur le fœtus chez les femmes enceintes qui reçoivent un traitement antirétroviral, y compris par MINT-EMTRICITABINE/TENOFOVIR. Nous encourageons les fournisseurs de soins de santé à enregistrer les patientes en appelant le 1 800 258-4263.
BIBLIOGRAPHIE
- 1. Deeks SG, Barditch-Crovo P, Lietman PS, Hwang F, Cundy KC, Rooney JF, et coll. Safety, pharmacokinetics, and antiretroviral activity of intravenous 9-[2-(R)- (phosphonomethoxy)propyl]adenine, a novel anti-human immunodeficiency virus (HIV) therapy, in HIV-infected adults. Antimicrob Agents Chemother 1998 Sept;42 (9):2380-4.
- 2. Barditch-Crovo P, Deeks SG, Collier A, Safrin S, Coakley DF, Miller M, et coll. Phase I/II trial of the pharmacokinetics, safety, and antiretroviral activity of tenofovir disoproxil fumarate in HIV-1 infected adults. Antimicrob Agents Chemother 2001 Oct;45 (10):2733-9.
- 3. Schooley RT, Ruane P, Myers RA, Beall G, Lampiris H, Berger D, et coll. Tenofovir DF in antiretroviral-experienced patients: results from a 48-week, randomized, double-blind study. AIDS 2002 Juin 14;16 (9):1257-63.
- 4. Margot NA, Isaacson E, McGowan I, Cheng AK, Schooley RT, Miller MD. Genotypic and phenotypic analyses of HIV-1 in antiretroviral-experienced patients treated with tenofovir DF. AIDS 2002 Juin 14;16 (9):1227-35.
- 5. Gallant, J.E., DeJesus, E., Arribas, J.R., Pozniak, A.L., Gazzard, B., Campo, R.E. et coll. Tenofovir DF, Emtricitabine and Efavirenz versus Zidovudine, Lamivudine and Efavirenz for HIV. New Engl. J. Med. 2006 (354): 251-260.
- 6. EMEA Public Statement, Efficacy and safety concerns regarding the co- administration of tenofovir disoproxil fumarate (TDF, Viread) and didanosine (ddI, Videx), 2005. http://www.emea.eu.int/pdfs/human/press/pus/6233105en.pdf.
- 7. Podzamczer D, Ferrer E, Gatell JM, Niubo J, Dalmau D, Leon A, Knobel H, Polo C, Iniguez D, Ruiz I. Early virological failure with a combination of tenofovir, didanosine and efavirenz. Antiviral Therapy 2005; 10: 171-177.
- 8. Benaboud, S., et coll. 2011. Concentrations of Tenofovir and Emtricitabine in Breast Milk of HIV-1 Infected Women in Abidjan, Côte d’Ivoire, in the ANRS 12109 TEmAA Study, Step 2. Antimicrob. Agents Chemother. 55: 1315-1317.
- 9. Baeten J, Donnell D, Ndase P, Mugo N, Campbell J, Wangisi J, et coll. Antiretroviral prophylaxis for HIV prevention in heterosexual men and women. N Engl J Med 2012;367 (5):399-410.
- 10. Grant RM, Lama JR, Anderson PL, McMahan V, Liu AY, Vargas L, et coll. Preexposure Chemoprophylaxis for HIV Prevention in Men Who Have Sex with Men. N Engl J Med 2010;363 (27):2587-99.
- 11. Monographie de produit TruvadaMD, Gilead Sciences Canada Inc., Date de révision : le 5 juillet 2018; Numéro de contrôle : 215258.