


Monographie de produit - Mylan-Riluzole
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d'administration | Forme posologique et teneur | Ingrédients non médicinaux |
| Orale | Comprimé enrobé par film à 50 mg | Noyau du comprimé : hydrogénophosphate de calcium, croscarmellose sodique, stéarate de magnésium, cellulose microcristalline, silice colloïdale. Film d’enrobage : hydroxypropylméthylcellulose, polyéthylène glycol, dioxyde de titane. |
INDICATIONS ET USAGE CLINIQUE
L'emploi de MYLAN-RILUZOLE (riluzole)
- peut allonger la survie, retarder l'exécution de la trachéotomie ou avoir ces 2 effets à la fois chez des personnes atteintes de sclérose latérale amyotrophique (SLA).
Il n’y a pas de données qui démontrent que MYLAN-RILUZOLE exerce un effet thérapeutique sur la fonction motrice, la fonction respiratoire, les fasciculations, l'affaiblissement musculaire et les symptômes moteurs.
L'emploi de MYLAN-RILUZOLE ne s'est pas révélé efficace contre la SLA de stade avancé.
Seul le médecin expérimenté dans le diagnostic et la prise en charge des cas de SLA devrait rédiger la première ordonnance de MYLAN-RILUZOLE. Le suivi et la poursuite du traitement peuvent, au besoin, être confiés à un médecin non spécialisé dans ce domaine, sous la supervision d'un spécialiste.
L'emploi de MYLAN-RILUZOLE ne doit pas entraîner de modification de la prise en charge des patients atteints de SLA. La connaissance de l'évolution naturelle de la maladie et l’adoption de stratégies de prise en charge visant à aider le patient à composer avec les complications de l'inévitable déclin de la force motrice, par exemple la ventilation en pression positive non effractive, demeurent les moyens les plus efficaces de préserver la qualité de la survie.
L'emploi de MYLAN-RILUZOLE ne permet pas de guérir la SLA, mais d'allonger modestement la survie, et constitue une première étape dans le traitement de cette maladie. Aucune donnée ne permet de prévoir l'utilité du traitement par MYLAN-RILUZOLE chez un patient donné ou de prédire la durée des bienfaits d'un traitement continu par MYLAN-RILUZOLE. De même, aucunes données n'indiquent que l'emploi de MYLAN-RILUZOLE peut apporter des bienfaits supplémentaires s'il est poursuivi après la réalisation d'une trachéotomie pratiquée en vue de la ventilation assistée.
Voici donc quelques recommandations consultatives :
Les cas de SLA pour lesquels les données de Classe I donnent à penser que l'emploi de
MYLAN-RILUZOLE pourrait allonger la survie sont les suivants :
- cas de SLA établie ou probable, défini suivant les critères de la Fédération mondiale de neurologie (FMN) (toute autre cause d'atrophie musculaire évolutive ayant été exclue);
- symptômes remontant à moins de 5 ans;
- capacité vitale forcée supérieure à 60 % de la valeur attendue; • absence de trachéotomie.
Les cas de SLA pour lesquels aucune donnée de Classe I n'appuie l'emploi de MYLAN-
RILUZOLE mais qui pourraient bénéficier d'un tel emploi comprennent les suivants :
- cas de SLA présumée ou possible, selon les critères de la FMN; • symptômes remontant à plus de 5 ans;
- capacité vitale forcée inférieure à 60 % de la valeur attendue; • trachéotomie pratiquée uniquement en vue de prévenir l'aspiration (respiration autonome non assistée).
Les cas pour lesquels les avantages liés à l'emploi de MYLAN-RILUZOLE sont incertains sont les suivants :
- patient nécessitant une trachéotomie en vue de la ventilation assistée; • patient atteint d'une autre affection incurable menaçant la vie; • autres formes d'affection des cellules de la corne antérieure.
L'innocuité et l'efficacité d'emploi de MYLAN-RILUZOLE n'ont pas été étudiées en présence d'autres affections du motoneurone que la SLA. Par conséquent, il ne faut pas employer MYLAN-RILUZOLE en présence d'autres formes de maladie du motoneurone que la SLA.
Personnes âgées (> 65 ans) : Environ 30 % des participants aux essais cliniques comparatifs étaient âgés de plus de 65 ans. Or, on n'a observé aucune différence entre les patients jeunes et les patients plus âgés en ce qui a trait aux effets indésirables. On trouvera dans les sections appropriées de plus amples précisions sur le sujet (voir les sections MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées et MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Personnes âgées).
Enfants (< 18 ans) : L'innocuité et l'efficacité d'emploi de MYLAN-RILUZOLE n'ont pas été établies chez l'enfant ni chez l'adolescent atteint d'une quelconque forme de maladie neurodégénérative.
CONTRE-INDICATIONS
L’emploi de MYLAN-RILUZOLE est contre-indiqué :
- Chez les patients ayant des antécédents d'hypersensibilité au riluzole ou à tout produit entrant dans la composition des comprimés MYLAN-RILUZOLE. Voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients.
- Chez les patients atteints d'une maladie hépatique ou dont les taux de transaminases avant le traitement sont supérieurs à 3 fois la LSN (limite supérieure de la normale) (voir les sections MISES EN GARDE ET PRÉCAUTIONS, Généralités, Atteinte hépatique / Surveillance des paramètres hépatiques, MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique, et POSOLOGIE ET ADMINISTRATION, Populations particulières, Insuffisance hépatique).
- Chez les patientes enceintes ou qui allaitent.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Atteinte hépatique / Surveillance des paramètres hépatiques
MYLAN-RILUZOLE est contre-indiqué chez les patients atteints d'une maladie hépatique ou dont les taux de transaminases avant le traitement sont supérieurs à 3 fois la LSN (limite supérieure de la normale) (voir la section CONTRE-INDICATIONS).
Il faut prescrire MYLAN-RILUZOLE avec prudence chez les patients ayant des antécédents d'anomalie de la fonction hépatique, souffrant d’une insuffisance hépatique connue, et chez les patients qui présentent des élévations des taux sériques de l’une ou l’autre des transaminases (ALT/SGPT, AST/SGOT), de la bilirubine ou de la gamma-glutamyl transférase (GGT). La présence de taux élevés de plusieurs de ces tests de la fonction hépatique avant le traitement (surtout incluant un taux de bilirubine élevé) devrait interdire l'emploi de riluzole (voir les sections CONTRE- INDICATIONS, POSOLOGIE ET MODE D’ADMINISTRATION, Populations particulières, Insuffisance hépatique et EFFETS INDÉSIRABLES, Anomalies dans les résultats hématologiques et biologiques).
La surveillance des paramètres hépatiques s’impose chez tous les patients traités par riluzole, car cet agent peut occasionner l'élévation des taux sériques de transaminases, même chez les patients qui n’ont pas d’antécédents d’anomalies de la fonction hépatique. Il faut doser l'ALT sérique tous les mois pendant les 3 premiers mois du traitement, puis tous les 3 mois pendant le reste de la première année de traitement et périodiquement par la suite (voir la section MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Des cas peu fréquents d’ictère et d’hépatite ont été observés.
Il faut interrompre le traitement par MYLAN-RILUZOLE si le taux d'ALT devient supérieur à 5 fois la LSN. On ne dispose d'aucune donnée sur la réduction de la dose ou sur la reprise du traitement chez des patients dont le taux d'ALT est devenu supérieur à 5 fois la LSN. On ne peut donc pas recommander de reprendre le traitement par MYLAN-RILUZOLE chez les patients qui se retrouvent dans cette situation. Si l'emploi de MYLAN-RILUZOLE occasionnait une atteinte hépatique caractérisée par l'élévation des taux enzymatiques, on ignore quels effets aurait l'atteinte hépatique sur le métabolisme de MYLAN-RILUZOLE (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique).
Observations faites lors des essais cliniques
L'emploi de MYLAN-RILUZOLE chez près de 800 patients atteints de SLA a permis de constater que le taux d'ALT/SGPT passe au-dessus de la LSN au moins 1 fois dans environ la moitié des cas, qu'il atteint plus de 3 fois la LSN dans environ 8 % des cas et plus de 5 fois la LSN dans environ 2 % des cas. Chez un seul patient exempt de SLA, mais qui recevait simultanément de la carbamazépine et du phénobarbital contre l'épilepsie, on a observé une augmentation rapide et marquée des taux des enzymes hépatiques accompagnée d'ictère (taux d'ALT 26 fois plus élevé que la LSN, taux d'AST 17 plus élevé que la LSN et bilirubinémie 11 fois plus élevée que la LSN) 4 mois après le début du traitement par MYLAN-RILUZOLE; ces taux se sont normalisés 7 semaines après l'arrêt du traitement.
L'élévation du taux d'ALT sérique atteignait habituellement un sommet dans les 3 mois suivant le début du traitement par MYLAN-RILUZOLE et était généralement passagère quand ce taux correspondait à moins de 5 fois la LSN. Pendant les essais, on n'a pas arrêté le traitement quand le taux d'ALT était moins de 5 fois plus élevé que la LSN, et ce taux redescendait habituellement pour s'établir à moins de 2 fois la LSN dans un délai allant de 2 à 6 mois. Cependant, le traitement était interrompu durant les essais dès que le taux d'ALT correspondait à plus de 5 fois la LSN; dans ces cas, le taux redescendait généralement pour s'établir à moins de 2 fois la LSN en l'espace de 2 à 6 mois.
Carcinogenèse et mutagenèse
Voir la section TOXICOLOGIE, Mutagenèse, pour les données chez l'animal.
Hématologie
Il faut dire au patient de rapporter toute maladie fébrile à son médecin. Quant au médecin traitant, toute consultation pour cause de maladie fébrile devrait l'inciter à ordonner une numération leucocytaire et à interrompre le traitement par MYLAN-RILUZOLE en présence d'une neutropénie (voir la section EFFETS INDÉSIRABLES, Anomalies dans les résultats hématologiques et biologiques).
Parmi les quelque 5000 patients atteints de SLA qui ont pris MYLAN-RILUZOLE, on a relevé 3 cas de neutropénie marquée (taux absolu des polynucléaires neutrophiles inférieur à 500/mm3), qui se sont tous manifestés dans les 2 premiers mois du traitement. Dans un cas, le taux des polynucléaires neutrophiles est remonté malgré la poursuite du traitement. Dans un autre cas, ce taux est remonté après l'arrêt du traitement. Le troisième cas était plus complexe, car la neutropénie s'accompagnait d'anémie marquée, et la cause de ces 2 anomalies était obscure.
Appareil respiratoire, thorax et médiastin
Pneumopathie interstitielle : Des cas de pneumopathie interstitielle, dont certains étaient graves, ont été signalés chez des patients traités par MYLAN-RILUZOLE (voir la section EFFETS INDÉSIRABLES). En présence de symptômes respiratoires tels qu’une toux sèche, accompagnée ou non de dyspnée, il convient d’effectuer une radiographique pulmonaire et, si celle-ci évoque une pneumopathie interstitielle (p. ex., opacités diffuses bilatérales), d’interrompre immédiatement l’administration de MYLAN-RILUZOLE. Dans la majorité des cas signalés, les symptômes se sont résorbés par suite de l’arrêt du médicament et d’un traitement symptomatique.
Fonction hépatique/biliaire/pancréatique
Voir les sections CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Généralités, Atteinte hépatique / Surveillance des paramètres hépatiques ainsi que Populations particulières, Insuffisance hépatique, MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique, POSOLOGIE et ADMINISTRATION, Populations particulières, Insuffisance hépatique.
Populations particulières
Femmes enceintes :
Aucune étude bien conçue et comportant une comparaison valable n'a été menée chez la femme enceinte. On sait que MYLAN-RILUZOLE traverse la barrière placentaire chez le rat. MYLAN-RILUZOLE ne doit pas être employé chez la femme enceinte (voir la section CONTRE-INDICATIONS).
On a constaté, chez des rates gravides, que le riluzole radiomarqué au carbone 14 traversait la barrière placentaire vers le fœtus. L'administration de riluzole par gavage s'est traduite par des effets toxiques chez les embryons de rates et de lapines qui avaient reçu ce produit pendant l'organogenèse à raison de 27 et de 60 mg/kg respectivement (ou respectivement 2,6 et 11,5 fois la dose quotidienne maximale recommandée chez l'humain calculée à partir de la surface corporelle). On a également observé des signes de toxicité chez les mères qui avaient reçu de telles doses.
Administré par gavage à raison de 15 mg/kg (1,5 fois la dose quotidienne maximale calculée à partir de la surface corporelle) à des rats et à des rates, avant et pendant l'accouplement, et aux femelles seulement pendant la gestation et la lactation, MYLAN-RILUZOLE a causé des effets néfastes sur la gestation (diminution du nombre d'ovules implantés, augmentation des morts intra-utérines) et la viabilité et la croissance des ratons.
Femmes qui allaitent :
Des études ont permis de déceler la présence de riluzole radiomarqué au carbone 14 dans le lait de rates en lactation. On ignore si le riluzole est excrété dans le lait maternel chez la femme. Comme un grand nombre de médicaments sont excrétés dans le lait maternel et compte tenu du risque de réaction indésirable sérieuse qui pourrait survenir chez le nourrisson exposé à MYLAN-RILUZOLE, MYLAN-RILUZOLE ne doit pas être employé chez la femme qui allaite (voir la section CONTRE-INDICATIONS).
Enfants (< 18 ans) :
L'innocuité et l'efficacité de MYLAN-RILUZOLE n'ont pas été établies chez l'enfant ni chez l'adolescent atteint d'une quelconque forme de maladie neurodégénérative.
Personnes âgées (> 65 ans) :
Environ 30 % des participants aux essais cliniques comparatifs étaient âgés de plus de 65 ans. Or, on n'a observé aucune différence entre les patients jeunes et les patients plus âgés en ce qui a trait aux effets indésirables. D'après les données pharmacocinétiques, aucune recommandation particulière ne s'impose quant à l'emploi de MYLAN-RILUZOLE chez cette population (voir la section MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Personnes âgées).
Sexe
Voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Sexe.
Race
Voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Race.
Insuffisance hépatique
Voir les sections CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS, Généralités, Atteinte hépatique / Surveillance des paramètres hépatiques, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique et POSOLOGIE ET ADMINISTRATION, Populations particulières, Insuffisance hépatique.
Insuffisance rénale
L’emploi de MYLAN-RILUZOLE chez les patients ayant une fonction rénale altérée n’est pas recommandé, car aucune étude comportant l’administration de doses répétées n’a été menée auprès de cette population (voir les sections POSOLOGIE ET ADMINISTRATION, Populations particulières, Insuffisance rénale et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance rénale).
Surveillance et épreuves de laboratoire
Fonction hépatique
En raison du risque d'hépatite et d’ictère, le dosage sérique des transaminases, en particulier de l'ALT, est recommandé avant et pendant le traitement par MYLAN-RILUZOLE. Il faut doser l'ALT sérique tous les mois pendant les 3 premiers mois du traitement, puis tous les 3 mois pendant le reste de la première année de traitement et périodiquement par la suite. En présence d'une élévation du taux d'ALT, des dosages plus rapprochés devraient être réalisés (voir la section MISES EN GARDE ET PRÉCAUTIONS, Généralités, Atteinte hépatique / Surveillance des paramètres hépatiques).
Comme on peut le lire à la section MISES EN GARDE ET PRÉCAUTIONS, Généralités, Atteinte hépatique / Surveillance des paramètres hépatiques, on ignore ce qui arriverait si le traitement était poursuivi en présence d'un taux d'ALT supérieur à 5 fois la LSN. Si l'on décide de poursuivre le traitement malgré une telle élévation, il est recommandé de réaliser fréquemment (au moins 1 fois par semaine) une exploration complète de la fonction hépatique. Il faut interrompre le traitement si le taux d'ALT est supérieur à 10 fois la LSN ou si un ictère clinique survient. Comme on n'a jamais repris le traitement par MYLAN-RILUZOLE après l'avoir interrompu chez les patients dont le taux d'ALT était supérieur à 5 fois la LSN, on ne peut pas se prononcer sur la possibilité de reprendre un tel traitement.
Hémogrammes
Dans le cadre des 2 essais comparatifs avec placebo menés chez des patients atteints de SLA, le taux d'hémoglobine, la valeur de l'hématocrite et la numération érythrocytaire sont plus souvent tombés sous la limite inférieure de la plage normale chez les patients qui recevaient MYLAN-RILUZOLE que chez les patients recevant un placebo; ces anomalies étaient toutefois bénignes et passagères. De plus, la proportion de patients chez qui la valeur de ces paramètres sanguins était anormalement basse a permis de conclure à une relation dose-effet. Il a fallu interrompre le traitement dans un seul cas à cause d'une anémie grave. La portée de ce fait est inconnue.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Les effets indésirables ayant été le plus souvent associés au traitement par le riluzole et ayant été observés à une fréquence plus élevée qu’avec le placebo étaient les suivants : asthénie, nausées, élévations des taux aux épreuves de la fonction hépatique, étourdissements, baisse de la fonction respiratoire, diarrhée, douleurs abdominales, pneumonie, vomissements, vertiges, paresthésie péribuccale, anorexie et somnolence.
Environ 14 % (n = 199) des 1 396 patients atteints de SLA ayant reçu du riluzole dans le cadre des essais cliniques ont dû abandonner le traitement par le riluzole à cause d'un effet indésirable. Chez les patients ayant abandonné le traitement en raison d’effets indésirables associés à celui-ci, les nausées, les douleurs abdominales, la constipation et l’élévation du taux d’ALT étaient les effets le plus souvent invoqués.
Des cas isolés d'hépatite, de réactions anaphylactoïdes, d'œdème de Quincke et de pancréatite ont été rapportés.
| CLASSIFICATION PAR SYSTÈME ORGANIQUE | Terme privilégié | Riluzole (100 mg/jour) Études 216, 301 et 302 (n = 395) % | Placebo Études 216, 301 et 302 (n = 406) % |
| Organisme entier (troublesgénéraux et réactions au point | Asthénie | 17 | 11 |
| Douleur | 5 | 2 | |
d'administration) Appareil digestif | Nausées | 14 | 9 |
| Douleurs abdominales | 5 | 4 | |
| Vomissements | 4 | 2 | |
| Paresthésie buccale | 1 | 0 | |
| Système nerveux | Céphalées | 7 | 6 |
| Étourdissements | 3 | 2 | |
| Somnolence | 2 | 1 | |
| Appareil cardiaque | Tachycardie | 3 | 2 |
| Troubles hépatobiliaires | Anomalie du taux d’alanine aminotransférase (ALT/SGPT) | 29 | 14 |
Anomalie du taux d’aspartate aminotransférase (AST/SGOT) | 23 | 19 | |
Anomalie du taux de gamma-glutamyl transférase (GGT) | 15 | 11 | |
Anomalie du taux sanguin de bilirubine | 12 | 8 |
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables au médicament qui y sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d'un médicament qui sont tirés d'essais cliniques s'avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l'estimation des taux.
Les événements figurant au tableau qui suit correspondent à tous les effets indésirables survenus chez les patients atteints de SLA qui, dans le cadre d’essais comparatifs avec placebo, ont reçu du riluzole à la dose quotidienne recommandée de 100 mg/jour ou un placebo, et qui se sont manifestés avec le riluzole à une fréquence plus élevée d'au moins 1 % comparativement au placebo.
Tableau 1 - Effets indésirables survenus au cours des essais cliniques comparatifs avec placebo qui se sont manifestés à une fréquence d’au moins 1 % plus élevée avec riluzole comparativement au placebo
Essai de phase IV de confirmation (étude 401)
L'étude 401 est un essai de confirmation ouvert de phase IV, mené au Canada comportant un groupe de traitement prospectif (n = 414) réunissant des patients atteints de SLA traités par le riluzole à la dose quotidienne recommandée de 100 mg/jour, et un groupe de témoins historiques pour lesquels on ne dispose pas de données sur l’innocuité. Les patients traités par le riluzole devaient signaler tous les effets indésirables survenant durant l'étude. Cependant, les chercheurs ne devaient rapporter que a) les effets ayant entraîné l’arrêt du traitement par le médicament à l’étude et b) les effets indésirables graves, à l'exception des événements imputables à la progression de la SLA, des cas d'hospitalisation pour une ventilation assistée permanente ou pour l'exécution d'une trachéotomie (paramètre d'efficacité principal). De plus, les chercheurs devaient évaluer la causalité des effets selon qu’ils étaient possiblement liés ou non liés à la prise de riluzole.
Au total, 35 des 414 (8,5 %) patients ont mis fin de façon définitive au traitement en raison d'effets indésirables considérés comme étant possiblement liés au médicament à l'étude. Parmi eux, seulement 2 patients ont présenté des effets indésirables graves : un patient a eu des vomissements et des diarrhées d'intensité modérée et un autre patient a affiché une élévation jugée sévère du taux d'alanine aminotransférase.
Le tableau 2 donne la liste des effets indésirables les plus courants survenus pendant le traitement à une fréquence supérieure ou égale à 1 % et pouvant être liés au médicament à l'étude.
Tableau 2 – Effets indésirables les plus courants survenus pendant le traitement à une fréquence ≥ 1 % au cours de l'étude 401 et pouvant être liés au médicament à l’étude
| Classification par système organique | Terme privilégié | Étude 401 (n = 414) % |
| Appareil digestif | Nausées | 6 |
| Malaises gastriques | 3 | |
| Diarrhée | 2 | |
| Dyspepsie | 1 | |
| Constipation | 1 | |
| Hypoesthésie buccale | 1 | |
Organisme entier (troubles généraux et réactions au point d'administration) | Fatigue | 4 |
| Système nerveux | Étourdissements | 4 |
| Céphalées | 1 | |
| Dysgeusie | 1 | |
| Fonctions mentales | Insomnie | 1 |
| Peau et tissu sous-cutané | Éruption cutanée | 1 |
| Prurit | 1 | |
| Troubles hépatobiliaires* | Anomalie du taux d’alanine aminotransférase (ALT/SGPT) | 1 |
* Termes à surveiller (valeurs de l’ALT et/ou de l’AST s’élevant à plus de 10 fois la limite supérieure de la normale) ou valeurs anormales ayant entraîné l’arrêt du traitement par le médicament à l’étude
Autres effets observés au cours du développement clinique du riluzole
Mille sept cent treize (1 713) personnes ont reçu du riluzole dans le cadre de tous les essais cliniques, dont certains comportaient une comparaison avec un placebo (les données sur l’innocuité provenant de l’étude 401 n’ont pas été incluses en raison de différences dans le processus de collecte des données). Outre les effets énumérés aux tableaux précédents, les effets trop généraux pour avoir une valeur informative et ceux dont le lien avec l'emploi du médicament est trop incertain, tous les effets indésirables survenus pendant le traitement sont classés ci-dessous. Dans le cas des essais comparatifs avec placebo, les effets sont indiqués s’ils sont survenus plus souvent avec le riluzole qu’avec le placebo. Il est important de souligner que les effets signalés durant le traitement par le riluzole n’ont pas nécessairement été causés par celui-ci.
Les effets sont classés suivant la structure visée et énumérés par ordre décroissant de fréquence, conformément aux définitions suivantes : effets indésirables fréquents (≥ 1 %), peu fréquents (≥ 0,1 % et < 1 %), rares (≥ 0,01 % et < 0,1 %), et très rares (< 0 ,01 %).
Système sanguin et lymphatique :
Peu fréquents : leucocytose, leucopénie.
Rares : anémie aplasique, anémie hypochrome, anémie ferriprive, lymphadénopathie, neutropénie.
Système cardiaque :
Peu fréquents : bloc de branche, insuffisance cardiaque congestive, insuffisance cardiaque, péricardite, extrasystoles ventriculaires.
Rares : bradycardie, cyanose, fibrillation ventriculaire, tachycardie ventriculaire.
Système endocrinien :
Rares : diabète insipide, trouble parathyroïdien.
Fonction auditive :
Rares : surdité, otalgie, hyperacousie, trouble vestibulaire.
Fonction visuelle :
Peu fréquents : amblyopie, ophthalmite.
Rares : blépharite, cataracte, glaucome, photophobie.
Appareil digestif :
Peu fréquents : distension abdominale, sténose œsophagienne, fécalome, incontinence fécale, hémorragie gastro-intestinale, ulcère gastro-intestinal, glossite, pancréatite, péritonite, ténesme. Rares : hématémèse, rectite, hypertrophie des glandes salivaires, dyschromie linguale.
Organisme entier (troubles généraux et réactions au point d'administration) :
Peu fréquents : anomalie de la démarche, œdème, hernie, réaction au point d'injection. Rares : œdème généralisé, hypothermie.
Système hépatique et biliaire :
Peu fréquents : ictère, hépatite.
Rares : cholécystite, douleur biliaire.
Système immunitaire :
Peu fréquents : réaction anaphylactoïde.
Rares : œdème de Quincke.
Infections et infestations :
Peu fréquents : cellulite, syndrome grippal, laryngite, candidose pulmonaire. Rares : abcès mammaire, candidose cutanée, entérocolite pseudomembraneuse, pyélonéphrite, carie dentaire, candidose vaginale.
Blessure, empoisonnement et complications liées aux interventions :
Peu fréquents : blessure infligée volontairement, hématome sous-dural.
Métabolisme et nutrition :
Peu fréquents : diabète sucré, hypokaliémie, hyponatrémie, augmentation de l'appétit. Rares : hypercalcémie, hypercholestérolémie, tétanie.
Appareil locomoteur et tissus conjonctifs :
Peu fréquents : arthrose, crampes dans les jambes.
Rares : nécrose osseuse, ostéoporose, polyarthrite rhumatoïde, trismus.
Néoplasmes bénins, malins et non précisés (incluant kystes et polypes) :
Peu fréquents : néoplasie osseuse, cancer du poumon, néoplasme, cancer de la prostate, néoplasie thyroïdienne.
Rares : hypertrophie fibroïde de l'utérus.
Système nerveux :
Fréquents : tremblements.
Peu fréquents : amnésie, ataxie, hémorragie cérébrale, coma, convulsions, dysarthrie, syndrome extrapyramidal, paralysie faciale, hypokinésie, hypoesthésie, trouble de la coordination, hémiplégie, migraine, myoclonie, stupeur.
Rares : acrodynie, embolie cérébrale, ischémie cérébrale, dépression du système nerveux central, démence, hypotonie, névrite périphérique, hémorragie sous-arachnoïdienne, agueusie, main tombante.
Fonctions mentales :
Peu fréquents : apathie, tentative de suicide, baisse de la libido, délire, idées délirantes, dépersonnalisation, labilité émotionnelle, hallucinations, augmentation de la libido, réaction maniaque.
Rares : rêves inhabituels, syndrome cérébral aigu, dépression psychotique, réaction schizophrénique.
Appareil rénal et urinaire :
Peu fréquents : hématurie, calcul rénal, douleur rénale, incontinence urinaire, rétention urinaire, miction impérieuse, anomalie des urines.
Rares : nycturie.
Appareil reproducteur et glandes mammaires
Peu fréquents : impuissance, métrorragie, priapisme.
Rares : aménorrhée, sensibilité mammaire, hémorragie utérine.
Appareil respiratoire, thorax et médiastin
Peu fréquents : asthme, épistaxis, hémoptysie, hoquet, hypoxie, épanchement pleural, acidose respiratoire, stridor, bâillements, pneumopathie interstitielle (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Peau et tissu sous-cutané :
Peu fréquents : ecchymoses, psoriasis, affection cutanée, ulcère cutané, urticaire. Rares : eczéma de contact, érythème polymorphe, purpura, granulome, nodule.
Système vasculaire :
Peu fréquents : hypotension, embolie dans les membres inférieurs, maladie vasculaire périphérique.
Rares : hémorragie, occlusion de l'artère mésentérique, thrombose.
Anomalies dans les résultats hématologiques et biologiques
Le tableau 3 montre le nombre de patients traités par le riluzole à la dose quotidienne recommandée de 100 mg par jour ou par un placebo, dont les valeurs des paramètres de laboratoire ont été supérieures à la LSN à un moment ou un autre de l'étude, avec une fréquence supérieure d’au moins 1 % à celle du placebo (voir aussi les sections CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Généralités, Atteinte hépatique / Surveillance des paramètres hépatiques).
Tableau 3 –Anomalies hématologiques et biologiques observées pendant les essais cliniques avec témoins placebo à une fréquence ≥ 1 % plus élevée avec le riluzole qu’avec le placebo
Classification par système organique | Terme privilégié | Riluzole (100 mg/jour) Études 216, 301 et 302 (n = 395) % | Placebo Études 216, 301 et 302 (n = 406) % |
| Épreuves de laboratoire | Anomalie du taux d'alanine aminotransférase (ALT/SGPT) | 29 | 14 |
Anomalie du taux d'aspartate aminotransférase (AST/SGOT) | 23 | 19 | |
Anomalie du taux de la gamma-glutamyl transférase (GGT) | 15 | 11 | |
Anomalie du taux sanguin de créatinine phosphokinase (CPK) | 13 | 11 | |
Anomalie du taux sanguin de bilirubine | 12 | 8 |
Très fréquents : anomalies des résultats aux tests de la fonction hépatique.
Peu fréquents : élévation du taux de la gamma-glutamyl-transférase, élévation des phosphatases alcalines, résultat positif à l'épreuve directe de Coombs, élévation du taux des gammaglobulines.
Rares : élévation du taux de la lacticodéshydrogénase.
Effets indésirables du médicament signalés après la commercialisation du produit
Effets indésirables du médicament signalés spontanément après la commercialisation du produit La présente section expose les effets indésirables du médicament signalés après la commercialisation du produit, qui n’ont pas été mentionnés précédemment. Bien qu’on puisse soupçonner un lien de cause à effet avec le riluzole, on ne peut exclure la possibilité que ces effets soient attribuables à d’autres causes. Les effets indésirables ont été classés conformément à la terminologie MedDRA. Dans certains cas, les effets indésirables ont été reclassés de manière à regrouper les effets semblables.
Troubles sanguins et lymphatiques : syndrome de coagulation intravasculaire disséminée, granulocytopénie, lymphocytopénie, méthémoglobinémie, anémie normochrome normocytaire, pancytopénie, diminution du nombre de plaquettes, diminution du temps de Quick, diminution du nombre de globules rouges, thrombopénie, purpura thrombopénique, diminution du nombre de globules blancs, augmentation du nombre de globules blancs.
Troubles cardiaques : fibrillation auriculaire, insuffisance cardiaque, souffle cardiaque, myocardiopathie congestive, cœur pulmonaire, diminution de la fréquence cardiaque, infarctus du myocarde, ischémie myocardique.
Troubles congénitaux, héréditaires et génétiques : anomalie congénitale du système nerveux central, malformation congénitale du pied, exomphale, pied bot.
Interactions médicamenteuses :
augmentation de la concentration des médicaments cardioactifs.
Troubles endocriniens : sécrétion inappropriée d'hormone antidiurétique.
Troubles oculaires : cécité.
Troubles digestifs : douleurs abdominales basses, douleurs abdominales hautes, dysphagie, troubles gastro-intestinaux, dysplasie gastro-intestinale, iléus, iléus paralytique, trouble de la fonction intestinale, occlusion intestinale, ulcères buccaux, œsophagite, pancréatite aiguë.
Troubles généraux et réactions au point d'administration : douleurs thoraciques, aggravation de l'état pathologique, mort, progression de la maladie, détérioration de l'état physique général, inflammation, syndrome de type grippal, malaises, pyrexie, mort subite.
Troubles hépatiques et biliaires : cholostase, hépatite cytolytique, hépatite cholostatique, hépatite fulminante, lésion hépatocellulaire, hépatotoxicité.
Infections et infestations : hépatite B, infection neurologique à herpès zoster, pneumonie lobaire, infection des voies urinaires.
Blessures, empoisonnement et complications liées aux interventions : surdose accidentelle, hématome extradural, hémorragie secondaire à une intervention.
Troubles du métabolisme et de la nutrition : présence de méthémoglobine dans le sang, hypokaliémie, diminution de l'appétit, déshydratation, acidocétose diabétique, hyperamylasémie, hyperlipidémie, acidose lactique.
Troubles locomoteurs et des tissus conjonctifs : amyotrophie, arthralgie, dorsalgie, raideur musculaire, myalgie, douleurs dans les membres, rhabdomyolyse, douleurs à l'épaule.
Néoplasmes bénins, malins et non précisés (incluant kystes et polypes) : cancer de l'estomac, néoplasme malin du poumon, lymphome non hodgkinien.
Troubles nerveux : hématome cérébral, diminution du niveau de conscience, trouble de l'attention, dystonie, hypoesthésie, névralgie intercostale, hypertension intracrânienne, léthargie, perte de conscience, affection du neurone moteur, myasthénie grave, neuropathie périphérique, sommeil de mauvaise qualité, radiculopathie, sédation, troubles sensoriels, somnolence.
Troubles liés à la grossesse, à la puerpéralité et à la périnatalité : mort fœtale in utero.
Troubles mentaux : anxiété, suicide accompli, dépression, trouble mental, altération de l'état mental, symptôme psychiatrique, trouble psychiatrique, agitation.
Troubles rénaux et urinaires : anurie, augmentation de la créatininémie, dysurie, syndrome pancréatorénal, insuffisance rénale, insuffisance rénale aiguë, dysfonction rénale.
Troubles de la reproduction et des glandes mammaires : hémorragies postménopausiques.
Troubles respiratoires, thoraciques et médiastinaux : alvéolite, alvéolite allergique, aspiration, suffocation, toux, dyspnée, pneumonie à éosinophiles, pneumopathie interstitielle, syndrome de Mendelson, congestion nasale, pneumonite, embolie pulmonaire, toxicité pulmonaire, trouble respiratoire, détresse respiratoire, insuffisance respiratoire.
Troubles cutanés et sous-cutanés : alopécie, éruption d'origine médicamenteuse, hyperhidrose, pemphigoïde, prurit, éruption cutanée, rash commun, changement de couleur de la peau, exfoliation de la peau, nodule de la peau.
Troubles vasculaires : augmentation de la tension artérielle, bouffées vasomotrices.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Aucune étude clinique visant l'évaluation des interactions entre le riluzole et d'autres médicaments n'a été effectuée à ce jour.
Comme dans le cas de tout médicament, le risque d'interaction attribuable à divers mécanismes ne peut être écarté.
Médicaments hépatotoxiques : Les patients prenant d'autres médicaments potentiellement hépatotoxiques ont été exclus des essais cliniques qui portaient sur le traitement de la SLA (p. ex., allopurinol, méthyldopa, sulfasalazine). On ne possède donc aucune donnée à propos de l'innocuité d'emploi du riluzole chez le patient qui prend de tels médicaments. Le médecin qui décide de prescrire du riluzole à un tel patient doit prendre les précautions qui s'imposent.
Médicaments à forte affinité pour les protéines plasmatiques : Le riluzole se lie aux protéines plasmatiques en forte proportion (96 %), principalement à l'albumine sérique et aux lipoprotéines. L'administration de riluzole (en doses atteignant une concentration de 5 µg/mL) n'a pas eu d'effet concurrentiel sur la liaison de la warfarine (concentration de 5 µg/mL) aux protéines plasmatiques. Inversement, la présence de warfarine, de digoxine, d'imipramine et de quinine en concentrations thérapeutiques élevées n'a pas eu d'effet sur la liaison du riluzole aux protéines plasmatiques.
Effets d'autres médicaments sur le métabolisme de riluzole : Les résultats d'essais in vitro menés sur des préparations de microsomes hépatiques humains donnent à penser que l'isoenzyme 1A2 du cytochrome P450 est la principale enzyme responsable du métabolisme oxydatif initial du riluzole et que, par conséquent, des interactions peuvent se produire si le riluzole est associé à des agents qui ont un effet sur l'activité de cette isoenzyme. Les inhibiteurs potentiels de cette isoenzyme (p. ex., caféine, phénacétine, théophylline, amitriptyline et quinolones) pourraient ralentir la vitesse d'élimination du riluzole, tandis que ses inducteurs (p. ex., fumée de cigarette, aliments cuits sur charbon de bois, rifampicine et oméprazole) pourraient augmenter la vitesse d'élimination du riluzole.
Effets du riluzole sur le métabolisme d'autres médicaments : Le métabolisme oxydatif initial du riluzole est assuré principalement par l'isoenzyme 1A2 du cytochrome P450, aussi des interactions peuvent-elles éventuellement se produire si le riluzole est associé à des agents qui sont métabolisés surtout par cette enzyme (p. ex., théophylline, caféine et tacrine). Il n'a pas encore été établi si le riluzole possède un pouvoir d'induction enzymatique chez l'humain.
Interactions médicament-médicament
Aucune étude clinique n’a été réalisée en vue d’évaluer les interactions entre le riluzole et d’autres médicaments. Étant donné que l'isoenzyme 1A2 du cytochrome P450 est la principale enzyme responsable du métabolisme oxydatif initial de riluzole, il y a lieu de croire que l’inhibition ou l’induction de cette isoenzyme est la source la plus probable d’interaction médicamenteuse éventuelle.
Interactions médicament-aliment
La prise de MYLAN-RILUZOLE avec un repas riche en graisses entraîne une diminution de l'absorption de cet agent (voir la section MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Absorption). Il faut prendre les comprimés MYLAN-RILUZOLE au moins 1 heure avant ou 2 heures après un repas afin d'éviter une baisse de la biodisponibilité du médicament liée à la prise d'aliments (voir la section POSOLOGIE ET ADMINISTRATION).
Interactions médicament-herbe médicinale
Les interactions avec des produits à base d'herbes médicinales n'ont pas été documentées.
Effets du médicament observés au cours des épreuves de laboratoire
Les interactions avec des épreuves de laboratoire n'ont pas été documentées.
POSOLOGIE ET ADMINISTRATION
Seul le médecin expérimenté dans le diagnostic et la prise en charge des cas de SLA devrait rédiger la première ordonnance de MYLAN-RILUZOLE. Le suivi et la poursuite du traitement peuvent, au besoin, être confiés à un médecin non spécialisé dans ce domaine, sous la supervision d'un spécialiste.
Considérations posologiques
Il faut prendre les comprimés MYLAN-RILUZOLE au moins 1 heure avant ou 2 heures après un repas afin d'éviter une baisse de la biodisponibilité du médicament liée à la prise d'aliments.
Posologie recommandée et ajustement posologique
La posologie de riluzole à laquelle un bienfait sur le plan de la survie a été observé lors des essais cliniques est de 50 mg administrés toutes les 12 heures.
Aucune donnée ne permet de prédire la durée des bienfaits d'un traitement continu par le riluzole. De même, aucunes données n'indiquent que l'emploi du riluzole peut apporter des bienfaits supplémentaires s'il est poursuivi après la réalisation d'une trachéotomie pratiquée en vue de la ventilation assistée.
Populations particulières
Enfants (< 18 ans) :
L'emploi de MYLAN-RILUZOLE n'est pas recommandé chez l'enfant puisque l'innocuité et l'efficacité de cet agent n'ont pas été établies chez l'enfant ni chez l'adolescent atteint d'une quelconque forme de maladie neurodégénérative.
Personnes âgées (> 65 ans) :
D'après les données pharmacocinétiques provenant d’une étude consacrée à la pharmacocinétique et des essais sur l’efficacité, aucune recommandation particulière ne s'impose quant à l'emploi de MYLAN-RILUZOLE chez cette population (voir la section MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Personnes âgées).
Insuffisance hépatique :
MYLAN-RILUZOLE est contre-indiqué chez les patients qui ont une maladie hépatique ou dont les taux de transaminases avant le traitement sont supérieurs à 3 fois la LSN (limite supérieure de la normale). Les paramètres hépatiques doivent être surveillés chez tous les patients traités par MYLAN-RILUZOLE, à intervalles réguliers durant la première année de traitement, puis périodiquement par la suite (voir les sections CONTRE-INDICATIONS; MISES EN GARDE ET PRÉCAUTIONS, Généralités, Atteinte hépatique / Surveillance des paramètres hépatiques, et MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique).
Insuffisance rénale :
L'emploi de MYLAN-RILUZOLE n'est pas recommandé chez les patients atteints d'une insuffisance rénale, puisque l'administration de doses multiples n'a pas fait l'objet d'études dans cette population (voir les sections MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Insuffisance rénale et MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance rénale).
Dose oubliée
Si le patient oublie de prendre une dose de MYLAN-RILUZOLE, il doit prendre la dose suivante à l'heure prévue, comme d'habitude. Il ne faut pas prendre de comprimés supplémentaires pour remplacer la dose oubliée.
SURDOSAGE
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région
On dispose d’une expérience limitée concernant le surdosage de riluzole chez l’être humain. Des cas isolés de symptômes neurologiques et psychiatriques, d'encéphalopathie toxique aiguë accompagnée de stupeur, de coma et de méthémoglobinémie ont été observés. Il n'existe actuellement aucun antidote spécifique du riluzole, ni d’information sur les mesures à prendre en cas de surdosage par le riluzole. En cas de surdosage, il faut interrompre le traitement par MYLAN-RILUZOLE immédiatement et recourir aux mesures de soutien visant l'atténuation des symptômes. Un traitement par du bleu de méthylène peut faire redescendre rapidement les méthémoglobinémies graves.
Chez la souris et le rat mâles, la dose létale médiane prise par voie orale est évaluée à 94 et à 39 mg/kg respectivement.
MODE D'ACTION ET PHARMACOLOGIE CLINIQUE
Mode d'action
La cause de la SLA et les mécanismes pathologiques qui sous-tendent cette affection sont inconnus, mais plusieurs hypothèses ont été avancées à ce sujet. Suivant l'une de ces hypothèses, le glutamate léserait les motoneurones rendus vulnérables à cause d'une prédisposition génétique ou d'une exposition à des facteurs environnementaux. Par ailleurs, on a constaté, dans certains cas de SLA de forme familiale, qu'une enzyme, la superoxyde-dismutase, était défectueuse.
Le mode d'action du riluzole est inconnu. Voici quelques-unes des propriétés pharmacologiques de ce produit, dont certaines pourraient être liées à ses effets thérapeutiques :
- 1) inhibition de la libération du glutamate; 2) inactivation des canaux sodiques dépendants d'un potentiel d'action; et 3) capacité de bloquer les événements intracellulaires qui suivent la liaison du neurotransmetteur au récepteur d'acide aminé excitateur.
Pharmacodynamie
Dans le cadre d'une étude, l'emploi du riluzole a également entraîné l'allongement de la survie médiane dans un modèle de SLA sur souris transgéniques. Les souris transgéniques portaient un des gènes mutants qui exprime l'enzyme superoxyde-dismutase défectueuse qu'on a isolé chez des patients atteints d'une des formes familiales de SLA.
Employé in vivo sur des modèles expérimentaux de lésions neurales attribuables à des mécanismes excitotoxiques, le riluzole a également des effets neuroprotecteurs. Employé in vitro, il protège les cultures de motoneurones de rat des effets excitotoxiques de l'acide glutamique et empêche la mort par anoxie des neurones corticaux.
Comme le riluzole bloque la neurotransmission glutamatergique, l'administration de doses de 30 mg/kg (environ 20 fois la dose quotidienne recommandée chez l'humain) à des modèles animaux se traduit par des effets myorelaxant et sédatif et des effets anticonvulsivant à la dose de 2,5 mg/kg (environ 2 fois la dose quotidienne recommandée chez l'humain).
Pharmacocinétique
Absorption :
Le comportement pharmacocinétique du riluzole est linéaire pour la fourchette des doses allant de 25 à 100 mg et administrées aux 12 heures. Le riluzole est absorbé rapidement à la suite de son administration par voie orale, la concentration plasmatique maximale étant atteinte dans les 60 à 90 minutes qui suivent. Le riluzole pris par voie orale est bien absorbé (dans une proportion d'environ 90 %), et sa biodisponibilité absolue s'établit en moyenne à 60 % environ (coefficient de variation [c.v.] de 30 %). La prise du riluzole avec un repas riche en graisses entraîne une diminution de l'absorption de cet agent se traduisant par des réductions approximatives de 20 % de l'aire sous la courbe des concentrations en fonction du temps écoulé (ASC) et de 45 % du pic sanguin.
L'administration de doses multiples entraîne une accumulation plasmatique du riluzole d’environ 2 fois et l'état d'équilibre est atteint en moins de 5 jours.
Le comprimé à 50 mg mis sur le marché équivaut au comprimé employé dans le cadre des essais de détermination de la dose en ce qui a trait à l'ASC, mais la concentration maximale (Cmax) consécutive à sa prise est plus élevée de 30 % environ. On a employé ces 2 comprimés pendant les essais cliniques. Cependant, l'administration éventuelle de doses plus fortes que les doses recommandées entraînerait probablement l'obtention d'un taux de riluzole plasmatique plus élevé dont l'innocuité n'a pas encore été établie (voir la section POSOLOGIE ET MODE D'ADMINISTRATION).
Distribution :
Le riluzole se distribue largement dans tout l'organisme et traverse la barrière hémato-encéphalique. Le volume de distribution du riluzole est environ de 3,4 L/kg.
Dans la fourchette de concentrations cliniques, le riluzole se lie aux protéines plasmatiques dans une proportion de 96 %, principalement à l'albumine sérique et aux lipoprotéines.
Métabolisme :
Le riluzole est fortement métabolisé en 6 principaux métabolites et en plusieurs autres métabolites de moindre importance qui n'ont pas tous été identifiés. Certains métabolites semblent avoir une activité pharmacologique dans des conditions in vitro. Le riluzole est métabolisé principalement dans le foie par hydroxylation dépendante du système du cytochrome P450 et par glucuronidation.
La clairance du riluzole varie de façon marquée entre les patients, probablement à cause de la variabilité de l'activité de la principale isoenzyme du cytochrome P450 responsable de la N-hydroxylation, l'isoenzyme 1A2.
Dans le cadre d'études in vitro menées sur des microsomes hépatiques, on a constaté que l'hydroxylation du groupe amine primaire qui donne lieu à la formation de N-hydroxyriluzole (RPR 112512), constitue la principale voie métabolique chez l'humain, le singe, le chien et le lapin. Chez l'humain, l'isoenzyme 1A2 du cytochrome P450 est la principale enzyme responsable de la N-hydroxylation. Les résultats d'études in vitro permettent d'avancer qu'il est peu probable que les isoenzymes 2D6, 2C19, 3A4 et 2E1 contribuent de façon significative au métabolisme du riluzole chez l'humain. Si la glucuroconjugaison directe du riluzole (à laquelle participe l'isoforme UGT-HP4 de la glucurotransférase) est très lente dans les microsomes hépatiques de l'humain, la conjugaison du N-hydroxyriluzole au groupe hydroxylamine s'effectue rapidement et donne lieu à la formation de O-glucuronides (dans une proportion de plus de 90 %) et de N-glucuronides.
Excrétion :
Après l'administration d'une seule dose de 150 mg de riluzole radiomarqué au carbone 14 à 6 hommes sains, on a récupéré 90 % et 5 % respectivement de la dose radiomarquée dans les urines et les fèces sur une période de 7 jours. Les glucuronides représentaient plus de 85 % des métabolites récupérés dans les urines. Seulement 2 % de la dose de riluzole administrée ont été récupérés dans les urines sous forme inchangée.
Le riluzole pris en doses multiples a une demi-vie d'élimination moyenne de 12 heures (c.v. de 35 %).
Populations particulières et états pathologiques
Insuffisance hépatique :
L'ASC du riluzole mesurée à la suite de l'administration par voie orale d'une seule dose de 50 mg augmente d'environ 1,7 fois chez les sujets atteints d'une insuffisance hépatique chronique légère (n = 6) et d'environ 3 fois chez ceux dont l'insuffisance hépatique chronique est modérée (n = 6), comparativement à des sujets en santé (n = 12). On n’a pas étudié la pharmacocinétique du riluzole chez des patients atteints d’insuffisance hépatique grave (voir les sections CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS, Généralités, Atteinte hépatique / Surveillance des paramètres hépatiques, et POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique, Populations particulières, Insuffisance hépatique).
Insuffisance rénale :
Les paramètres pharmacocinétiques moyens mesurés à la suite de l'administration par voie orale d'une seule dose de 50 mg de riluzole n'ont montré aucune différence significative entre des sujets atteints d'une insuffisance rénale chronique modérée ou grave (n = 12) (10 à 50 mL/min) et des volontaires en bonne santé (n = 12) (voir les sections MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Insuffisance rénale et POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique, Populations particulières, Insuffisance rénale).
Personnes âgées :
Les paramètres pharmacocinétiques à la suite de l'administration de doses multiples de riluzole (4,5 jours de traitement à raison de 50 mg de riluzole, 2 fois par jour) à des personnes âgées (n =
- 18) et à des sujets jeunes (n = 18) ne sont pas modifiés chez les personnes âgées (> 70 ans) (voir la section MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées).
Sexe :
Lors d’un essai clinique comparatif avec placebo ayant pour but d’étudier la pharmacocinétique au sein d’une population, la clairance moyenne de riluzole s’est révélé 30 % moins élevée chez les sujets de sexe féminin (ce qui correspond à une augmentation approximative de l’ASC de 45 %). On a constaté que l’activité de l'isoenzyme 1A2 du cytochrome P450 est moins marquée chez la femme que chez l'homme. Par conséquent, on peut s'attendre à ce que le sexe du patient influe sur le comportement pharmacocinétique du riluzole et entraîne des taux sanguins du riluzole et de ses métabolites plus élevés chez la femme que chez l'homme. Cependant, en ce qui a trait aux bienfaits ou aux effets indésirables du riluzole, le sexe n’a eu aucune influence dans le cadre des essais cliniques comparatifs.
Tabagisme :
Il est établi que le tabagisme a un effet inducteur sur l'isoenzyme 1A2 du cytochrome P450. Le riluzole devrait donc être éliminé plus rapidement chez le fumeur. Il n'existe toutefois aucune donnée sur les effets ou la nécessité d'un ajustement posologique chez le fumeur.
Race :
Une étude clinique a été menée en Allemagne afin d'évaluer le comportement pharmacocinétique du riluzole et de son métabolite, le N-hydroxyriluzole, après l'administration par voie orale de doses multiples, 2 fois par jour durant 8 jours, à des hommes adultes volontaires et en bonne santé, d'origine japonaise (n = 16) et de race blanche (n = 16), ces derniers étant citoyens japonais et vivant en Amérique du Nord ou en Europe depuis moins de 10 ans. Les résultats n’ont fait ressortir aucune différence entre les 2 groupes quant aux paramètres pharmacocinétiques moyens, que ce soit pour riluzole ou pour son principal métabolite.
STABILITÉ ET CONSERVATION
Conserver MYLAN-RILUZOLE à température ambiante contrôlée (15°C à 30°C) dans des contenants bien fermés et résistants à la lumière.
Conserver dans un endroit sûr, hors de la portée des enfants.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Les comprimés MYLAN-RILUZOLE (riluzole) à 50 mg sont blancs, enrobés par film, en forme de capsules et biconvexes; ils sont gravés d’un « M » sur une face et de « RE 50 » sur l’autre face.
Ingrédients non médicinaux
Noyau du comprimé : hydrogénophosphate de calcium, croscarmellose sodique, stéarate de magnésium, cellulose microcristalline, silice colloïdale.
Film d’enrobage : hydroxypropylméthylcellulose, polyéthylène glycol, dioxyde de titane
MYLAN-RILUZOLE est offert en flacons en PEHD de 60 comprimés. Ces flacons sont munis d'une fermeture de protection à l'épreuve des enfants.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Riluzole
Nom chimique : 2-amino-6-(trifluorométhoxy)benzothiazole ou 2-benzothiazolamine, 6-(Trifluoromethoxy)
Formule moléculaire : C8H5F3N2OS
Masse moléculaire : 234,20 g/mol
Formule développée :
Propriétés physicochimiques :
Description : Le riluzole est une poudre ou une poudre cristalline dont la couleur peut varier du blanc à une teinte légèrement jaunâtre.
Solubilité : Le riluzole est complètement soluble dans l’acétonitrile, dans l’alcool et dans le chlorure de méthylène; il est légèrement soluble dans l’hexane et très légèrement soluble dans l’eau.
Profil quantitatif de solubilité aqueuse selon le pH :
| Milieu | Solubilité (mg/ml) | Terme descriptif (tel que défini par l’USP) |
| 0,1 N HCl | 17,6 | À peine soluble |
| 0,01N HCl | 2,0 | Légèrement soluble |
| pH 4,5 tampon acétate | 0,4 | Très légèrement soluble |
| pH 6,8 tampon phosphate | 0,3 | Très légèrement soluble |
pKa : 3,77
Coefficient de partage : 2,51
Point de fusion : Entre 116,5°C et 121,5°C.
Page 25 de 39
ESSAIS CLINIQUES
L'efficacité d'emploi de riluzole dans le traitement de la SLA a été établie dans le cadre de 2 des 4 essais comparatifs avec placebo (études 216 et 301) qui ont permis de constater que la réalisation de la trachéotomie ou le décès survenait environ 60 à 90 jours plus tard (temps médian) chez les patients qui avaient reçu du riluzole que chez ceux qui prenaient un placebo à la suite de la répartition aléatoire. Ces résultats ont été confirmés par un essai ouvert de phase IV (étude 401) avec témoins historiques, dans lequel le temps de survie médian a été plus long de 92 jours chez les patients traités par le riluzole.
Données démographiques et modalités des essais
Tableau 4 - Résumé des données démographiques des essais cliniques menés dans la SLA
| N° de l'essai | Méthodologie de l'essai | Posologie, voie d'administration et durée du traitement | Nombre de sujets | Nombre de sujets affectés au traitement par le riluzole |
| 216 | double insu, comparatif avec placebo | 100 mg/jour Orale | 155 | 77 |
| 301 | double insu, comparatif avec placebo | 50 mg, 100 mg, ou 200 mg/jour Orale | 959 | 717 |
| 302 | double insu, comparatif avec placebo | 100 mg/jour Orale | 168 | 82 |
| 304 | double insu, comparatif avec placebo | 100 mg/jour Orale | 195 | 98 |
| 401 | ouvert, groupe de traitement prospectif et témoins historiques | 100 mg/jour Orale | 414 | 414 |
Résultats d'étude
Étude 216 : Dans le cadre de cette étude comparative à double insu, menée en France et en Belgique, 155 patients en consultation externe atteints de SLA établie ou probable ont reçu 100 mg/jour de riluzole (50 mg, 2 f.p.j.) ou un placebo suivant une répartition aléatoire.
Les courbes de survie du laps de temps jusqu’à la réalisation de la trachéotomie ou l’occurrence du décès du patient sont illustrées ci-dessous à la figure 1. L'axe vertical correspond à la proportion des sujets vivant sans trachéotomie et l'axe horizontal, au temps écoulé depuis le début du traitement. Bien que l'analyse prévue au protocole de l'étude n'ait pas permis de mettre en évidence une différence statistiquement significative entre les 2 groupes (p = 0,12 selon les
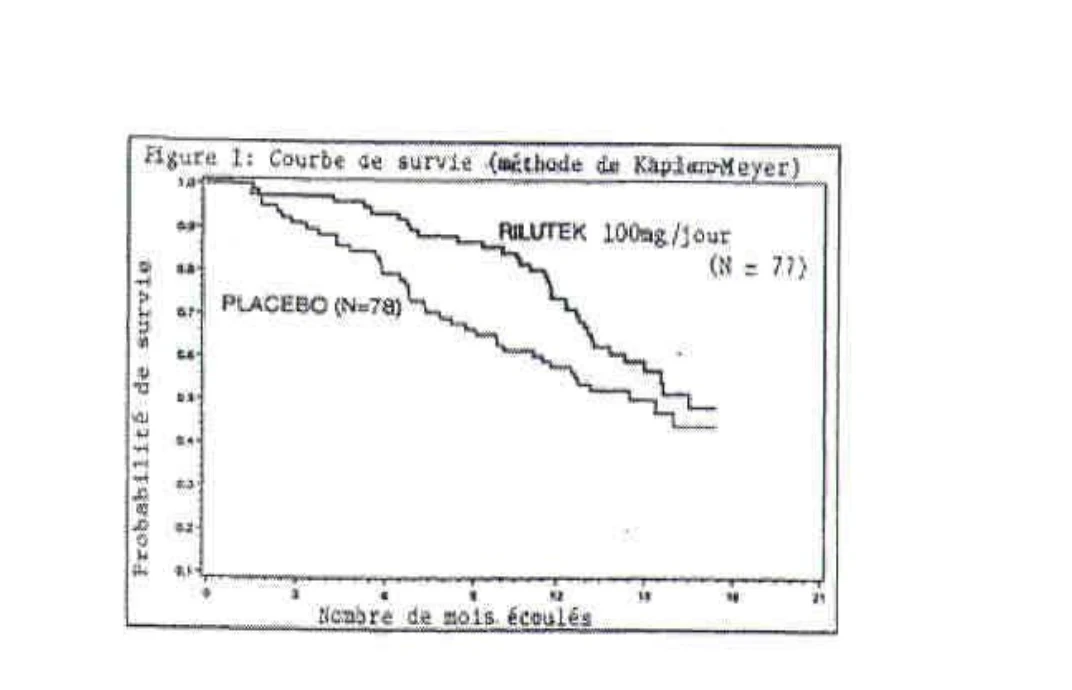 Page 26 de 39 statistiques produites à l’aide du test logarithmique par rangs), les résultats d'une autre analyse démontrent une différence significative (p = 0,05 selon le test de Wilcoxon). Comme on peut le voir sur la figure, les patients traités par le riluzole ont bénéficié d’une survie plus longue dès le début du traitement comparativement aux patients recevant un placebo. Cet effet était entièrement attribuable à l'allongement de la survie chez les 32 patients dont les premiers symptômes étaient de siège bulbaire. Parmi les patients chez qui le traitement a échoué pendant l'essai (réalisation d'une trachéotomie ou décès), on a observé une différence d'environ 90 jours entre les groupes traité et placebo en ce qui a trait à la survie médiane. À la fin de l'étude, aucune différence statistiquement significative n'a été relevée quant à la mortalité.
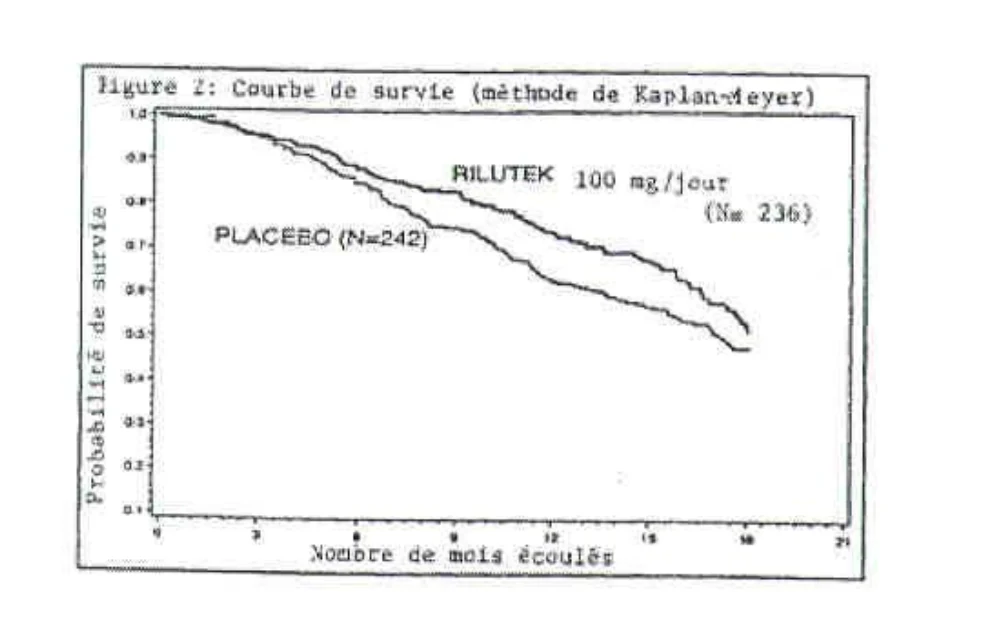
Étude 301 : Dans le cadre de cette deuxième étude comparative à double insu, menée dans 7 pays d'Europe et d'Amérique du Nord, 959 patients atteints de SLA ont été suivis pendant une période de 14 à 18 mois. Ces patients ont reçu 50, 100 ou 200 mg/jour de riluzole, ou bien un placebo suivant une répartition aléatoire.
Les courbes de survie du laps de temps jusqu’à la réalisation de la trachéotomie ou l’occurrence du décès chez les patients qui avaient reçu la dose de 100 mg/jour de riluzole ou le placebo sont illustrées ci-dessous à la figure 2. Bien que l'analyse prévue au protocole de l'étude n'ait pas permis de mettre en évidence une différence statistiquement significative entre les 2 groupes (p = 0,076 selon les statistiques produites à l’aide du test logarithmique par rangs), les résultats d'une autre analyse démontrent une différence significative (p = 0,05 selon le test de Wilcoxon). Comme on peut le voir sur la figure, les patients traités par le riluzole ont bénéficié d’une survie plus longue dès le début du traitement comparativement aux patients recevant un placebo. Parmi les patients chez qui le traitement a échoué pendant l'essai (réalisation d'une trachéotomie ou décès), on a observé une différence d'environ 60 jours entre les groupes traité et placebo en ce qui a trait à la survie médiane. À la fin de l'étude, aucune différence statistiquement significative n'a été relevée quant à la mortalité.
 Page 27 de 39 Bien que l'emploi de riluzole ait entraîné l'allongement de la survie précoce dans le cadre de ces 2 études, il n'a pas permis d'augmenter la force musculaire ni d'améliorer la fonction neurologique.
Étude 302 : Cette étude menée en même temps que l'étude précédente portait sur 168 patients qui avaient été exclus de l'étude 301 à cause du stade avancé de la maladie ou parce qu'ils avaient plus de 75 ans. Or, on n'a pas observé de différence entre le groupe traité à raison de 100 mg/jour de riluzole et le groupe recevant un placebo quant à la survie et à la fonction motrice. Dans la majorité des cas, la capacité vitale des patients était inférieure à 60 % de la capacité attendue.
Étude 304 : Dans le cadre de cette étude comparative, à double insu et menée au Japon, 195 patients atteints de SLA qui recevaient 100 mg de riluzole par jour ou un placebo ont fait l'objet d'un suivi de 18 mois. Les critères d'admissibilité différaient de ceux qui sont normalement employés dans les études de « survie », car les participants étaient atteints de SLA au stade précoce. Les critères d'efficacité comprenaient le délai de survenue des événements suivants : incapacité de marcher sans aide, perte de la fonction des membres supérieurs, trachéotomie, ventilation assistée, alimentation assistée ou décès. La tenue de cette étude n'a pas permis de mettre en évidence de différence significative entre les groupes traités par le riluzole et par placebo en ce qui a trait à ces critères d'efficacité.
L'évaluation des données relatives à l'emploi de riluzole dans le cadre d'essais cliniques comparatifs avec placebo comporte les points de controverse suivants :
- l'absence d'effet du traitement actif sur les paramètres secondaires; • l'absence de données sur la qualité de la vie;
- les différences entre les résultats suivant leur origine géographique. Ainsi, les résultats prometteurs obtenus pendant l'étude 301 ont été observés surtout dans les centres français et belges;
- la divulgation partielle des conditions de l'essai chez les chercheurs, qui étaient au courant des résultats des dosages des enzymes hépatiques;
le manque d'uniformité entre les essais;
Page 28 de 39 • la différence de durée du suivi, qui était de 12 mois aux États-Unis et de 18 mois en
Europe;
- la supériorité des résultats obtenus dans le groupe placebo en Amérique du Nord sur ceux qui ont été observés dans le groupe correspondant en Europe;
- le fait que l'emploi de riluzole n'ait démontré aucun avantage quant à la mortalité.
Étude 401 :
Cet essai de phase IV était une étude ouverte de confirmation menée au Canada et comprenant 2 groupes d'étude : un groupe de traitement prospectif réunissant 414 patients recevant du riluzole à raison de 100 mg/jour et un groupe égal de témoins historiques qui n'avaient pas reçu de riluzole et qui avait reçu leur diagnostic en 1990 ou plus tard, appariés (1 pour 1) avec les patients du groupe de traitement prospectif. Les patients des 2 groupes ont été appariés en fonction de 4 critères : 1) le sexe; 2) l’âge au moment de l’apparition des symptômes; 3) la classification de la SLA (bulbaire ou périphérique); et 4) le diagnostic de SLA (familiale ou sporadique). Comme dans le cas des études antérieures, la maladie devait remonter à 5 ans ou moins, et la capacité vitale forcée devait être supérieure ou égale à 60 % de la valeur attendue au moment de l’admission dans le groupe de traitement prospectif.
Le paramètre principal d'efficacité était l'intervalle de temps avant la survenue d'un événement lié à la SLA (ventilation assistée permanente, réalisation d'une trachéotomie ou décès lié à la SLA), mesuré pour chaque patient à partir de la date d’apparition des symptômes. On prévoyait que l’étude durerait 39 mois au minimum et 66 mois au maximum, ou encore jusqu’à ce que 200 patients traités par le riluzole aient présenté l’un des événements compris dans le paramètre principal. Comme ce fut le cas lors des études antérieures, l’arrêt du traitement par le riluzole n’entraînait pas nécessairement le retrait de l’étude.
Pour ce qui est du taux de survie sans événement, on a observé un avantage statistiquement significatif (p = 0,0005 selon les statistiques produites à l’aide du test logarithmique par rangs) en faveur des patients traités par le riluzole comparativement aux témoins historiques, d’après l’analyse prévue et décrite dans le protocole. Cependant, l’admission de patients dont la maladie a évolué rapidement (principalement au sein du groupe des témoins historiques) pourrait avoir introduit un biais dans l’analyse. Par conséquent, une analyse a posteriori a été réalisée en tenant compte seulement des patients ayant présenté une survie sans événement de 300 jours au moins (à compter de la date d’apparition des symptômes). Les 2 groupes de patients originaux (traitement prospectif et témoins historiques) ont donc été ajustés en fonction de ce paramètre, puis l’appariement et l’analyse de la survie ont été effectués conformément au protocole d’étude. Cette analyse, fondée sur 393 paires, a fait ressortir un avantage statistiquement significatif (p = 0,0068 selon les statistiques produites à l’aide du test logarithmique par rangs) en faveur des patients traités par le riluzole comparativement aux témoins historiques. En ce qui a trait à la survie médiane, la différence estimée au moyen des courbes de Kaplan-Meyer s’est établie à 92 jours.
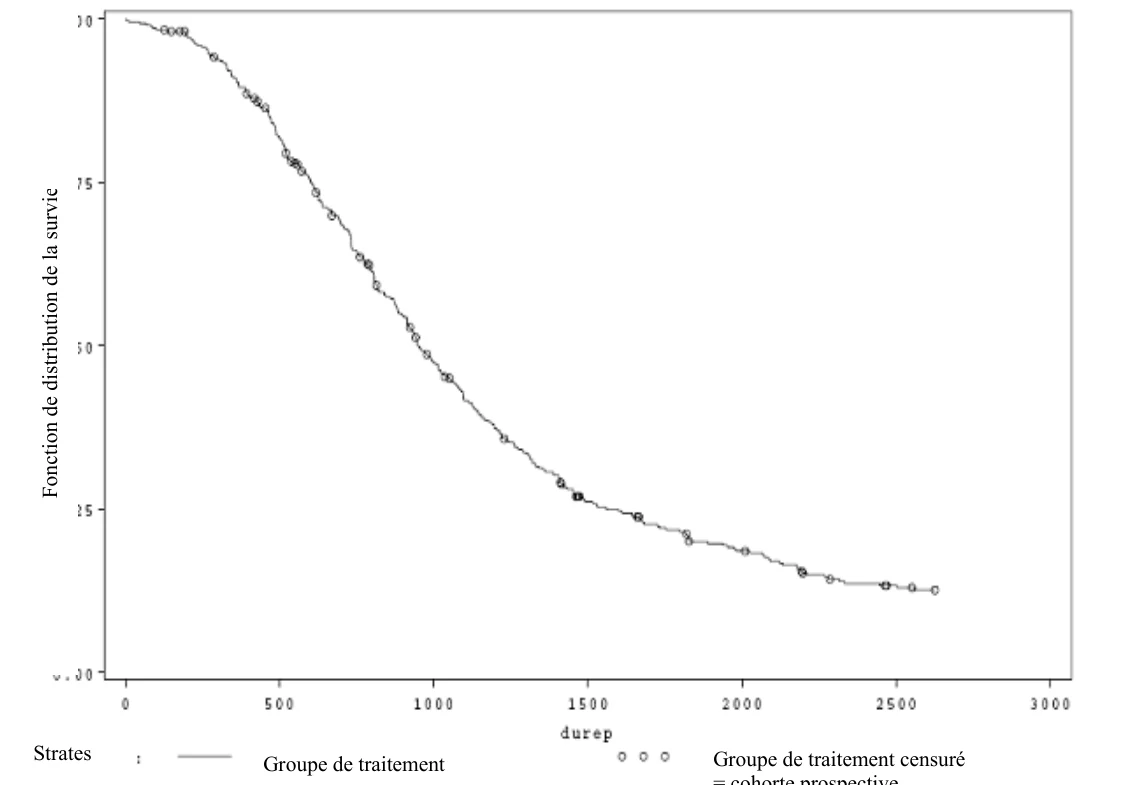 Page 29 de 39 Figure 3 : Intervalle de temps précédant la ventilation assistée permanente, la réalisation de la trachéotomie ou le décès lié à la SLA pour le groupe de traitement prospectif
(n = 414) (méthode de Kaplan-Meyer)
Groupe de traitement censuré = cohorte prospective
Groupe de traitement =cohorte prospective Strates
Page 30 de 39 ÉTUDES DE BIODISPONIBILITÉ COMPARATIVE
Une étude équilibrée de type croisé avec répartition aléatoire, à dose unique administrée par voie orale, comportant deux traitements, deux périodes et deux séquences a été menée en double insu auprès de 32 hommes adultes de race asiatique, en bonne santé et à jeun, dans le but de comparer la bioéquivalence des comprimés de riluzole à 50 mg de Mylan Pharmaceuticals ULC, Ontario, Canada, avec les comprimés PrRILUTEK® (riluzole) à 50mg de Sanofi-Aventis Canada Inc., Laval, Québec, Canada.
Les données de biodisponibilité comparative sont résumées dans le tableau suivant.
RÉSUMÉ DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Riluzole (1x 50 mg) À partir de données mesurées N=32 Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | À l’étude | Référence | Rapport des moyennes géométriques % | Intervalle de confiance à 90% |
ASCT (ng.h/ml) | 698,5 788,5 (52,0 %) | 688,4 808,6 (64,4 %) | 101,47 | 92,08–111,83 |
ASCI (ng.hr/mL) | 722,2 812,9 (51,7 %) | 713,2 836,8 (64,3 %) | 101,26 | 92,09–111,35 |
Cmax (ng/mL) | 169,5 191,6 (51, 3 %) | 170,0 206,9 (67,5 %) | 99,72 | 86,02–115,59 |
Tmax§ (h) | 0,83 (0,33-2,50) | 0,92 (0,33-3,00) | ||
T½€ (h) | 9,60 (34,08 %) | 9,60 (43,14 %) | ||
* Comprimés Mylan- Riluzole à 50 mg (Mylan Pharmaceuticals ULC).
† Pr Rilutek® (Riluzole) en comprimés à 50 mg (fabricant : Sanofi-Aventis Canada Inc.) a été acheté au Canada. § Exprimé uniquement en tant que valeur médiane (plage).
€ Exprimé uniquement en tant que moyenne arithmétique (CV en %).
Page 31 de 39
PHARMACOLOGIE DÉTAILLÉE
Effets neuroprotecteurs
Le riluzole exerce un effet protecteur sur les neurones centraux, car il protège les cultures de motoneurones de rat des effets excitotoxiques de l'acide glutamique (0,1 M) et empêche la mort par anoxie des neurones cérébelleux de rat mis en culture (concentration efficace médiane [CE50] d'environ 30 M). Il protège également les cultures de neurones corticaux de rat des effets excitotoxiques du facteur toxique présent dans le liquide céphalo-rachidien des personnes atteintes de la SLA (0,5 M).
Employé in vitro, le riluzole empêche la nécrose des coupes de tissu hippocampique incubées en présence de N-méthyl-D-aspartate (NMDA) et de vératridine (protection conférée de 60 et de 90 % respectivement à la concentration de 100 M).
L'emploi du riluzole in vivo (8 mg/kg par voie intrapéritonéale [i.p.] ou 4 mg/kg par voie intraveineuse [i.v.]) entraîne la réduction du volume des lésions nécrotiques ischémiques consécutives à la cautérisation de l'artère cérébrale moyenne chez le rat et à l'occlusion bilatérale des artères carotides chez la gerbille (administration de 4 mg/kg par voie i.p.). Chez la gerbille, le recours aux techniques électroencéphalographiques a permis de mettre la récupération fonctionnelle en évidence. Le riluzole (8 mg/kg par voie i.v.) inhibe la libération d'acide glutamique déclenchée par l'ischémie cérébrale. Enfin, l'emploi par voie orale de riluzole sur un modèle d'excitotoxicité directe (4 et 8 mg/kg) occasionnerait une diminution de la taille des lésions attribuables à l'injection dans le corps strié d'un acide aminé excitateur, l'acide quinolinique.
Chez la souris de souche Mnd, sujette à une atrophie évolutive des motoneurones de cause inconnue dont les symptômes s'apparentent à ceux de la SLA, l'emploi du riluzole a entraîné une modification partielle de l'évolution de cette atrophie. L'administration par gavage de 8 mg/kg de riluzole, 5 jours/semaine pendant 15 semaines, a occasionné une amélioration notable de la mobilité pendant la phase terminale de la neuropathie dégénérative. À l'autopsie des animaux sacrifiés, les motoneurones d'étage lombaire de la moelle épinière ont semblé épargnés considérablement, contrairement aux motoneurones des autres étages médullaires.
Autres effets sur le système nerveux central
Administré par voies i.p. et orale, le riluzole s'est révélé doté d'un grand pouvoir anticonvulsivant contre une vaste gamme d'agents convulsivants. En effet, il a empêché l'apparition des convulsions déclenchées par des acides aminés excitateurs et par le test d'électrochoc maximal. L'effet anticonvulsivant du riluzole s'installe rapidement et dure longtemps (plus de 6 heures) tant chez la souris que chez le rat.
Le riluzole est également un puissant anticonvulsivant chez l'animal sujet aux convulsions pour des raisons génétiques. Chez la souris de souche DBA/2, qu'un stimulus auditif peut faire entrer en convulsions, l'administration de riluzole par voie i.p. a empêché l'apparition de convulsions cloniques et toniques déclenchées par le son d'une cloche (dose efficace médiane [DE50] de 2,5 et de 1,2 mg/kg respectivement). Chez le babouin atteint d'épilepsie déclenchée par une stimulation lumineuse, le riluzole a également inhibé la myoclonie provoquée par stimulation stroboscopique (4 et 8 mg/kg administrés par voie i.v.).
Page 32 de 39 Modes d'action
Le riluzole pourrait agir par blocage de la transmission glutamatergique, comme ses propriétés anticonvulsivantes incitent à le penser. Administré à raison de 0,6 mg/kg par voie i.p., il inhibe les décharges des motoneurones du visage provoquées par des acides aminés excitateurs, sans affecter les réactions d'excitation à l'acétylcholine ou à la sérotonine dans d'autres parties du cerveau . Le riluzole s'est révélé capable d'inhiber la libération de neurotransmetteurs provoquée par les acides aminés excitateurs sur plusieurs modèles, tant in vivo qu'in vitro, de même que la mobilisation du calcium suscitée par l'ajout d'acide glutamique aux cultures primaires de neurones cérébraux de rongeurs (CI50 de 0,3 M).
L'étude électrophysiologique de récepteurs isolés des acides aminés excitateurs exprimés dans l'ovocyte de Xenopus a permis de constater que le riluzole inhibe les courants évoqués par le NMDA (CI50 de 18 M) et l'acide kaïnique (CI50 de 167 M); aussi peut-on penser que ce produit interagit directement, mais de façon non concurrentielle, avec les récepteurs des acides aminés excitateurs.
Le riluzole peut bloquer la libération de l'acide glutamique tant in vivo qu'in vitro, qu'il s'agisse de libération basale ou provoquée par activation neuronale.
Le riluzole peut empêcher la dépolarisation du neurone par blocage des canaux sodiques dépendants du potentiel, car il stabilise l'inactivation de ces canaux ioniques dans le nerf sciatique de grenouille, la couche granulaire du cortex cérébelleux de rat et les récepteurs recombinés exprimés dans l'ovocyte de Xenopus (Ki de 0,2 M).
Il semble donc que l'action du riluzole repose sur plusieurs modes, notamment le blocage direct, mais non concurrentiel, des récepteurs des acides aminés excitateurs, l'inhibition de la libération de l'acide glutamique, l'inactivation des canaux sodiques dépendants du potentiel et la stimulation des voies de transduction dépendantes de la protéine G. On ignore si ces actions sont réellement indépendantes les unes des autres et, le cas échéant, à laquelle il faut attribuer les diverses propriétés neuroprotectrices et les effets du riluzole sur le comportement.
Pharmacologie générale
Administré en doses atteignant 10 mg/kg par voie orale et 3 mg/kg par voie i.v., le riluzole semble généralement bien toléré, la sédation constituant le principal effet indésirable. D'après les résultats de tests, le riluzole n'a aucune propriété neuroleptique, antidépressive, anxiolytique ni psychostimulante.
Employé in vitro, le riluzole modifie le potentiel d'action cardiaque, mais il n'a pas d'effet cardiovasculaire appréciable quand il est administré in vivo par voie i.v. à des doses atteignant 3 mg/kg. Chez des chiens ayant reçu une dose cumulée de 8 mg/kg par voie i.v., les effets du riluzole sur la fonction respiratoire se sont limités à des augmentations faibles et passagères de la résistance pulmonaire et à une diminution de la compliance pulmonaire. L'administration orale d'une dose élevée (25 mg/kg) à des souris et de 30 mg/kg à des rats a entraîné une diminution du volume urinaire et de l'excrétion du potassium chez les unes, et un ralentissement du transit intestinal chez les autres. Chez le rat, la prise orale de 20 mg/kg de riluzole s'est traduite 24 heures plus tard par une augmentation considérable du temps de Quick ainsi qu'une baisse du taux de prothrombine.
Page 33 de 39
TOXICOLOGIE
Toxicité aiguë
La toxicité de doses uniques de riluzole a été évaluée chez des souris, des rats et des singes cynomolgus qui avaient reçu une dose unique de ce produit par gavage ou par voie i.v. et avaient été mis en observation jusqu'à 14 jours. Chez la souris, la dose létale médiane de riluzole s'est établie à 85 mg/kg (gavage) et à 34,5 mg/kg (voie i.v.), tandis qu'elle s'élevait à 45 mg/kg (gavage) et à 21 mg/kg (voie i.v.) chez le rat. Chez les singes, la plus forte dose non létale s'établissait à 50 mg/kg (gavage) et à 10 mg/kg (voie i.v.), tandis que la dose létale minimale était de 100 mg/kg (gavage) et de 20 mg/kg (voie i.v.).
L'administration orale de riluzole a entraîné la mort après un certain délai (entre 1 et 3 jours après la prise chez la souris, le jour même de l'administration chez le rat et le jour suivant celle-ci chez le singe), tandis que les animaux qui avaient reçu ce produit par voie i.v. sont morts rapidement (dans les 15 minutes chez la souris, de 15 à 30 minutes après l'injection chez le rat et 30 minutes après celle-ci chez le singe). Les signes cliniques consécutifs à l'administration du riluzole étaient semblables chez toutes les espèces et conformes aux effets du produit sur le système nerveux central (SNC). Parmi ces effets, mentionnons la léthargie, la prostration, la baisse de l'activité motrice, l'ataxie et d'autres signes neurologiques de type comportemental.
Aux fortes doses administrées dans le cadre de ces études, les signes cliniques et la mortalité sont considérés secondaires à l'exagération de l'activité pharmacologique. La réalisation de divers tests pharmacologiques a permis de constater les propriétés sédatives et myorelaxantes du riluzole administré en doses beaucoup moins élevées; il est normal de s'attendre à ce qu'un médicament qui bloque la transmission glutamatergique ait de telles propriétés.
Toxicité subaiguë et chronique
Dans le cadre des études de toxicité subaiguë et chronique menées sur des souris, des rats et des singes, les signes cliniques consécutifs à l'administration du riluzole (sédation, léthargie, prostration, baisse de l'activité motrice, ataxie, hypothermie) étaient conformes aux effets de ce produit sur le SNC. La mortalité liée à l'emploi du riluzole était également imputable à l'exagération de l'activité pharmacologique et a été observée après l'administration de doses au moins 15 fois plus élevées que la dose thérapeutique proposée.
Les effets du riluzole sur le SNC illustraient la toxicité limitant la posologie dans tous les cas. L'administration du riluzole a également eu des effets sur la consommation alimentaire, donc sur le gain pondéral des animaux étudiés; ces effets ont été considérés secondaires aux effets du riluzole sur le SNC.
Reproduction et tératologie
L'administration par gavage de riluzole s'est traduit par des effets toxiques chez les embryons de rates et de lapines qui avaient reçu ce produit pendant l'organogenèse à raison de 27 et de 60 mg/kg respectivement (ou respectivement 2,6 et 11,5 fois la dose quotidienne maximale recommandée chez l'humain et calculée à partir de la surface
Page 34 de 39 corporelle). On a observé des signes de toxicité chez les mères qui avaient reçu de telles doses.
Administré par gavage à raison de 15 mg/kg (1,5 fois la dose quotidienne maximale calculée à partir de la surface corporelle) à des rats et à des rates, avant et pendant l'accouplement, et aux femelles pendant la gestation et la lactation, le riluzole a des effets néfastes sur la gestation (diminution du nombre d'ovules implantés, augmentation des morts intra-utérines) et sur la viabilité et la croissance des ratons.
Administré par voie orale à des rates et à des rats avant et pendant l'accouplement à une dose de 15 mg/kg (soit 1,5 fois la dose quotidienne maximale calculée à partir de la surface corporelle), le riluzole a eu des effets néfastes sur la fertilité.
Mutagenèse
Riluzole :
Le riluzole n'a montré aucun pouvoir génotoxique d'après les résultats des tests in vitro, effectués avec la fraction S9 du foie de rat, pour modéliser le métabolisme, ni d'après les résultats des tests in vivo chez le rat et la souris. Les tests in vitro réalisés avec le riluzole comprenaient des tests de mutation génétique (tests d'Ames, test HGPRT sur des cellules de lymphome de souris et test du lymphome de souris) et un test d'aberration chromosomique sur des lymphocytes humains. Les tests in vivo comprenaient le test du micronoyau sur des cellules de moelle osseuse chez la souris et un test d'aberration chromosomique sur des cellules de moelle osseuse chez le rat. On a observé une réaction clastogène équivoque dans le cadre du test in vitro d'aberration chromosomique sur les lymphocytes humains, qu'il n'a pas été possible de reproduire dans un deuxième test pratiqué avec des concentrations égales ou supérieures; on a donc conclu que le riluzole était dépourvu de pouvoir clastogène sur les lymphocytes humains.
n-hydroxyriluzole :
Le pouvoir génotoxique du n-hydroxyriluzole, principal métabolite actif du riluzole, a été évalué au moyen de tests de mutagénicité bactérienne (Ames), du test UDS in vitro sur des hépatocytes de rat, du test de mutation du lymphome de souris sur les cellules L5178Y, du test de mutation HPRT sur la lignée cellulaire L5178Y, du test in vitro d'aberration chromosomique sur les lymphocytes humains et du test in vivo du micronoyau sur des cellules de moelle osseuse chez la souris.
Le métabolite N-hydroxyriluzole a provoqué des lésions chromosomiques dans le test in vitro de mutation du lymphome de mammifère (souris) et dans le test in vitro du micronoyau ayant été réalisés avec la même lignée de cellules du lymphome de souris, c’est-à-dire la LY1787, mais ne s’est pas révélé mutagène dans cette lignée cellulaire lors du test de mutation HPRT. Tous les autres tests in vitro avec le N-hydroxyriluzole étaient négatifs (2 tests d'Ames avec et sans fraction S9 de foie de rat ou de hamster, un test UDS in vitro sur des hépatocytes de rat, 2 tests d'aberration chromosomique des lymphocytes humains) tout comme le test in vivo (test du micronoyau sur des cellules de moelle osseuse chez la souris).
Page 35 de 39
RÉFÉRENCES
- 1. Benavides J, Camelin J, Mitrani N, et al. 2-amino-6-trifluoromethoxy benzothiazole, a possible antagonist of excitatory amino acids neurotransmission-II. Biochemical properties. Neuropharm 1985;24:1085-1092.
- 2. Benoit E, Escance D. Riluzole specifically blocks inactivated Na channels in myelinated nerve fibre. Pflügers Arch 1991;419:603-609.
- 3. Bensimon G, Lacomblez L, Meininger V. A controlled trial of riluzole in amyotrophic lateral sclerosis. New Eng J Med 1994;330:585-591.
- 4. Bryson H, Fulton B, Benfield P. Riluzole. A review of its pharmacodynamic and pharmacokinetic properties and therapeutic potential in amyotrophic lateral sclerosis. Drugs 1996;53(4):549-563.
- 5. Couratier P, Sindou P, Esclaire F, et al. Neuroprotective effects of riluzole in ALS CSF toxicity. Neuroreport, 1994;5:1012-1014.
- 6.
Doble A. The pharmacology and mechanism of action of riluzole. Neurology
1996;47(Suppl.4):S233-S241.
- 7.
Guiloff Rj, Goonetilleke A, Emami J. Riluzole and amyotrophic lateral sclerosis. Lancet
1996;348:336-337.
- 8. Hubert J. Delumeau J, Glowinski J, et al. Antagonism by riluzole of entry of calcium evoked by NMDA and veratridine in rat cultured granule cells: evidence for a dual mechanism of action. Br J Pharmacol 1994;113:216-267.
- 9. Lacomblez L, Bensimon G, Leigh P, et al. Dose-ranging study of riluzole in amyotrophic lateral sclerosis. Lancet 1996;347(9013):1425-1431.
- 10.
Lacomblez L, Bensimon G, Leigh P, et al. A confirmatory dose-ranging study in ALS.
Neurology 1996;47(Suppl.4):S242-S250.
- 11. Malgouris C, Bardot F, Daniel M, et al. Riluzole, a novel antiglutamate, prevents memory loss and hippocampal neuronal damage in ischemic gerbils. J Neurosci 1989;9:3720-3727.
- 12.
Martin D, Thompson M, Nadler V. The neuroprotective agent riluzole inhibits release of
L-glutamate and L-aspartate from slices of the hippocampal area CA1. Eur J Pharmacol 1993;250:473-476.
- 13.
Miller RG, Bouchard JP, Duquette P, et al. Clinical trials of riluzole in patients with ALS.
Neurology 1996;47(Suppl.2):S86-S92.
- 14. Mizoule J, Meldrum B, Mazadier M, et al. 2-amino-6-trifluoromethoxy benzothiazole, a possible antagonist of excitatory amino acids neurotransmission-II. Anticonvulsant properties. Neuropharm 1985;24:767-773.
- 15. Practice Advisory on the treatment of amyotrophic lateral sclerosis with riluzole: Report of the Quality Standards Subcommittee of the American Academy of Neurology. Neurology 1997;49:657-659.
- 16. Riviere M, Meininger V, Zeisser P, et al. An analysis of extended survival in patients with amyotrophic lateral sclerosis treated with riluzole. Arch Neurol 1998;55:526-528.
- 17.
Rowland LP. Riluzole for the treatment of amyotrophic lateral sclerosis - too soon to tell?
N Engl J Med 1994;330:636-637.
- 18. Riluzole in amyotrophic lateral sclerosis. N Engl J Med 1994;331:272-274.
- 19. Sanofi-Aventis Canada Inc. Product Monograph: Rilutek®, Control Number 132512. Date of Revision: May 11, 2010.