


Monographie de produit - Wainua
Modifications importantes apportées récemment à la monographie
Aucune modification importante apportée récemment à cette monographie de produit.
Table des matières
Certaines sections (tel qu’indiqué dans la section 2.1 de la ligne directrice des monographies de produit) ou sous-sections qui ne s’appliquaient pas au moment de la préparation de la plus récente monographie de produit autorisée ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie .................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications ..................................................................................................................... 4
1.1 Pédiatrie .............................................................................................................. 4 1.2 Gériatrie ............................................................................................................... 4 2 Contre-indications ......................................................................................................... 4
4 Posologie et administration .......................................................................................... 4
4.1 Considérations posologiques ............................................................................... 4 4.2 Posologie recommandée et ajustement posologique ........................................... 4 4.4 Administration ...................................................................................................... 5 4.5 Dose oubliée ........................................................................................................ 5 5 Surdose .......................................................................................................................... 5
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 6
7 Mises en garde et précautions ..................................................................................... 6
Généralités ..................................................................................................................... 6 Conduite et utilisation de machines ................................................................................ 6 Surveillance et examens de laboratoire .......................................................................... 7 Fonction visuelle ............................................................................................................. 7 Santé reproductive ......................................................................................................... 7 7.1 Populations particulières ...................................................................................... 7 7.1.1 Grossesse........................................................................................................... 7 7.1.2 Allaitement .......................................................................................................... 8 7.1.3 Enfants et adolescents ........................................................................................ 8 7.1.4 Personnes âgées ................................................................................................ 9 8 Effets indésirables ......................................................................................................... 9
8.1 Aperçu des effets indésirables ............................................................................ 9 8.2 Effets indésirables observés au cours des études cliniques ................................. 9 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 11 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ..................................... 12 9 Interactions médicamenteuses .................................................................................. 12
9.2 Aperçu des interactions médicamenteuses ........................................................ 12 9.3 Interactions médicament-comportement ............................................................ 12 9.4 Interactions médicament-médicament ................................................................ 12 9.5 Interactions médicament-aliment ....................................................................... 12 9.6 Interactions médicament-plante médicinale ....................................................... 12 9.7 Interactions médicament-examens de laboratoire .............................................. 13 10 Pharmacologie clinique .............................................................................................. 13
10.1 Mode d’action .................................................................................................... 13 10.2 Pharmacodynamie ............................................................................................. 13 10.3 Pharmacocinétique ............................................................................................ 14 11 Conservation, stabilité et mise au rebut .................................................................... 16
12 Instructions particulières de manipulation du produit ............................................. 17
Partie 2 : Renseignements scientifiques ............................................................................... 18
13 Renseignements pharmaceutiques............................................................................ 18
14 Études cliniques .......................................................................................................... 20
14.1 Études cliniques par indication ........................................................................... 20
Polyneuropathie associée à l’amyloïdose héréditaire à transthyrétine (ATTRh-PN) .................................................................................................................... 20 15 Microbiologie ............................................................................................................... 25
16 Toxicologie non clinique ............................................................................................. 26
Renseignements destinés aux patient·e·s ............................................................................ 27
Mode d’emploi ......................................................................................................................... 32
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
WAINUA (éplontersen injectable) est indiqué pour :
- le traitement de la polyneuropathie de stade 1 ou de stade 2 associée à l’amyloïdose héréditaire à transthyrétine (ATTRh-PN) chez les adultes.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée à ce sujet; par conséquent, aucune indication n’a été autorisée par Santé Canada chez les enfants et les adolescents.
1.2 Gériatrie
Les données probantes tirées de l’étude clinique pivot laissent penser que l’emploi du médicament chez les personnes âgées ne donne pas lieu à des différences majeures sur le plan de l’innocuité ou de l’efficacité.
2 Contre-indications
WAINUA est contre-indiqué chez :
- Les patients présentant une hypersensibilité à ce médicament ou à l’un des ingrédients de sa préparation, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- Le traitement doit être instauré et supervisé par un médecin expérimenté dans la prise en charge de patients atteints d’amyloïdose.
- Après une formation adéquate sur la technique d’injection sous-cutanée, les patients ou leurs aidants peuvent administrer WAINUA, avec un suivi médical au besoin.
- Il faut suivre attentivement les instructions d’administration (voir 4.4 Administration).
- La décision de poursuivre le traitement chez les patients dont la maladie évolue vers une polyneuropathie de stade 3 selon le score FAP doit être prise à la discrétion du médecin sur la base de l’évaluation globale des bienfaits et des risques.
- Les patients recevant WAINUA doivent prendre un supplément oral correspondant à l’apport quotidien recommandé de vitamine A (environ 3000 UI par jour). La supplémentation en vitamine A doit être poursuivie pendant toute la durée du traitement (voir 7 Mises en garde et précautions – Généralités; 7 Mises en garde et précautions – Fonction visuelle
- ; 10.2 Pharmacodynamie).
4.2 Posologie recommandée et ajustement posologique
Adultes : La dose recommandée de WAINUA est de 45 mg administrés par injection sous-cutanée. WAINUA devrait être administré une fois par mois.
Enfants et adolescents (< 18 ans) : Aucune indication n’a été autorisée par Santé Canada chez les enfants et les adolescents (voir 1.1 Pédiatrie).
Personnes âgées : Aucun ajustement posologique n’est requis chez les patients âgés de 65 ans et plus (voir 10.3 Pharmacocinétique).
Insuffisance rénale : Aucun ajustement posologique n’est nécessaire chez les patients qui présentent une insuffisance rénale légère ou modérée (taux de filtration glomérulaire estimé [TFGe] ≥ 45 à < 90 mL/min/1,73 m2) (voir 10.3 Pharmacocinétique). WAINUA n’a pas été étudié chez les patients présentant un TFGe < 45 mL/min/1,73 m2 ou atteints de néphropathie terminale.
Insuffisance hépatique : Aucun ajustement posologique n’est nécessaire chez les patients qui présentent une insuffisance hépatique légère (voir 10.3 Pharmacocinétique). WAINUA n’a pas été étudié chez les patients présentant une atteinte hépatique modérée ou grave ni chez ceux ayant déjà subi une greffe de foie.
4.4 Administration
- WAINUA est prévu pour une utilisation sous-cutanée seulement.
- Avant le début du traitement, il faut offrir une formation aux patients et/ou aux aidants sur la préparation et l’administration adéquates de WAINUA. Il faut également les aviser de consulter le mode d’emploi détaillé sur l’administration de WAINUA qui se trouve dans la section Renseignements destinés aux patient·e·s. La première injection réalisée par le patient ou l’aidant doit être effectuée sous la surveillance d’un professionnel de la santé dûment qualifié.
- L’auto-injecteur doit être retiré du réfrigérateur au moins 30 minutes avant son utilisation pour qu’il atteigne la température ambiante avant l’injection. Il ne faut pas utiliser d’autres méthodes pour le réchauffer.
Examiner visuellement WAINUA avant de l’utiliser. La solution doit être incolore à jaune.
Ne pas administrer si le liquide est trouble, s’il contient des particules ou s’il a changé de couleur.
- Si on choisit l’auto-administration, injecter WAINUA dans l’abdomen ou dans le haut de la cuisse. L’arrière du bras peut être utilisé si l’injection est effectuée par un aidant. Ne pas injecter dans le tissu cicatriciel ou dans les zones où la peau est rouge, enflammée ou enflée.
4.5 Dose oubliée
Si le patient oublie une dose de WAINUA, il doit prendre la dose suivante dès que possible. Reprendre l’administration à intervalles mensuels à compter de la date de la dernière dose.
5 Surdose
Il n’y a pas de traitement particulier pour un surdosage d’éplontersen. En cas de surdosage, il faut offrir les soins médicaux de soutien appropriés, y compris la consultation avec un professionnel de la santé.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquer avec le centre antipoison de la région ou composer le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes pharmaceutiques, teneurs et composition
WAINUA est une solution stérile, sans agent de conservation, limpide, incolore à jaune pour injection offerte dans un auto-injecteur à dose unique.
Chaque auto-injecteur WAINUA administre 0,8 mL de solution contenant 45 mg d’éplontersen (équivalent à 47 mg d’éplontersen sodique). WAINUA est offert dans un emballage contenant un auto-injecteur à dose unique.
La seringue à l’intérieur de l’auto-injecteur est composée de verre de type I et est munie d’une aiguille en acier inoxydable d’un demi-pouce de calibre 27, d’un protège-aiguille rigide et d’un bouchon en caoutchouc chlorobutyle siliconé.
7 Mises en garde et précautions
Généralités
Baisse des taux sériques de vitamine A et supplémentation recommandée :
En réduisant la quantité de la protéine transthyrétine (TTR) sérique, le traitement par WAINUA entraîne une baisse des taux sériques de vitamine A. Il est conseillé aux patients sous traitement par WAINUA de prendre un supplément de vitamine A correspondant à l’apport quotidien ou la quantité recommandée (3000 UI/1200 mcg d’EAR [équivalent d’activité du rétinol]). Les taux sériques de vitamine A ne doivent pas être utilisés pour guider la supplémentation en vitamine A pendant le traitement par WAINUA (voir 9.7 Interactions médicament-examens de laboratoire; 10.2 Pharmacodynamie).
Il faut évaluer tout symptôme ou signe lié à une carence en vitamine A avant d’instaurer le traitement par WAINUA.
Conduite et utilisation de machines
Aucune étude avec WAINUA n’a été réalisée pour évaluer ses effets sur la capacité de conduire un véhicule ou de faire fonctionner des machines pendant le traitement. On ne s’attend pas à ce que WAINUA influe de manière notable sur la capacité de conduire un véhicule ou d’utiliser des machines.
Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| injection sous-cutanée | solution; auto-injecteur à dose unique (45 mg d’éplontersen [sous forme d’éplontersen sodique] dans 0,8 mL) | hydrogénophosphate disodique anhydre, acide chlorhydrique, chlorure de sodium, dihydrogénophosphate de sodium dihydraté, hydroxyde de sodium et eau pour injection |
Surveillance et examens de laboratoire
La protéine TTR sérique est un transporteur de la protéine de liaison au rétinol, laquelle facilite le transport de la vitamine A dans le sang. Le traitement par WAINUA réduit les taux sériques de TTR et entraîne une baisse des taux de la protéine de liaison au rétinol et de la vitamine A dans le sérum. Toutefois, le transport et l’absorption tissulaire de la vitamine A peuvent s’effectuer par d’autres mécanismes en l’absence de la protéine de liaison au rétinol. En conséquence, les résultats aux analyses de laboratoire évaluant le taux de vitamine A sérique ne reflètent pas la quantité totale de vitamine A dans le corps et ne doivent pas être utilisés pour guider la supplémentation en vitamine A pendant le traitement par WAINUA (voir 7 Mises en garde et précautions – Généralités; 10.2 Pharmacodynamie).
Fonction visuelle
En accord avec le mode d’action (réduction de la TTR plasmatique), on a montré que WAINUA réduisait le taux de vitamine A sérique (rétinol) sous la normale (voir 7 Mises en garde et précautions – Généralités, Baisse des taux sériques de vitamine A et supplémentation recommandée :; 10.2 Pharmacodynamie).
Les patients qui reçoivent un traitement par WAINUA doivent prendre un supplément oral à la dose quotidienne recommandée de vitamine A afin de réduire le risque de symptômes oculaires dus à une carence en vitamine A. L’orientation vers un spécialiste en ophtalmologie est recommandée s’il y a apparition de symptômes oculaires compatibles avec une carence en vitamine A, y compris une vision nocturne réduite ou une cécité nocturne, des yeux secs persistants, une inflammation oculaire, une inflammation ou une ulcération de la cornée, un épaississement de la cornée ou une perforation de la cornée.
Santé reproductive
- Fertilité
On ne dispose d’aucune donnée relative aux effets de WAINUA sur la fertilité humaine.
L’administration de l’éplontersen ou d’un substitut pharmacologiquement actif propre aux rongeurs chez la souris à des doses jusqu’à 32 fois supérieures à la dose recommandée chez l’humain n’a révélé aucune répercussion de l’éplontersen sur la fertilité des mâles ou des femelles (voir 16 Toxicologie non clinique).
- Fonction sexuelle
Il n’existe aucune donnée sur l’effet de WAINUA sur la fonction sexuelle humaine.
7.1 Populations particulières
7.1.1 Grossesse
L’emploi de WAINUA n’est pas recommandé pendant la grossesse.
On ne dispose d’aucune donnée sur l’utilisation de WAINUA chez les femmes enceintes. Les effets sur le fœtus d’une réduction des taux sériques de la TTR ou de la vitamine A chez la mère ne sont pas connus (voir 10.2 Pharmacodynamie). L’administration de l’éplontersen ou d’un substitut pharmacologiquement actif propre aux rongeurs à des doses 32 fois supérieures
à la dose recommandée chez l’humain dans le cadre d’une étude de toxicité sur le développement embryofœtal chez la souris n’a révélé aucun effet de l’éplontersen sur la fertilité des mâles et des femelles ou sur le développement embryofœtal (voir 16 Toxicologie non clinique). Toutefois, les études chez l’animal ne sont pas représentatives du risque tératogène potentiel découlant du déséquilibre des taux de vitamine A.
Le traitement par WAINUA réduit les taux plasmatiques de vitamine A, qui est essentielle pour le développement normal du fœtus et la santé de la mère. Les taux de vitamine A trop faibles ou trop élevés durant la grossesse peuvent accroître le risque de malformation du fœtus. Une augmentation de l’apport en vitamine A au-delà de la dose quotidienne recommandée pendant la grossesse ne corrigerait probablement pas les taux sériques de rétinol et pourrait être nocive pour le fœtus. (voir 7 Mises en garde et précautions – Généralités, Baisse des taux sériques de vitamine A et supplémentation recommandée :; 10.2 Pharmacodynamie).
Il faut exclure la possibilité d’une grossesse avant d’entreprendre le traitement par WAINUA. Les femmes en âge de procréer doivent utiliser une méthode de contraception efficace durant le traitement par WAINUA.
Si une femme a l’intention de devenir enceinte, la prise de WAINUA et de suppléments de vitamine A doit être interrompue, et les taux sériques de vitamine A doivent être analysés et revenus à la normale avant de tenter de concevoir.
En cas de grossesse non planifiée, l’administration de WAINUA doit être interrompue (voir 7.1.1 Grossesse). En raison de la longue demi-vie de l’éplontersen (voir 10.3 Pharmacocinétique), une carence en vitamine A peut survenir même après l’arrêt du traitement. Le taux de vitamine A doit être surveillé et pris en charge lorsque nécessaire. Le fœtus doit faire l’objet d’une surveillance étroite, particulièrement au cours du premier trimestre.
7.1.2 Allaitement
Aucune étude sur la lactation n’a été menée chez l’humain ou l’animal pour évaluer la présence d’éplontersen ou de ses métabolites dans le lait maternel et ses effets sur le nourrisson allaité ou sur la production de lait chez la mère. Les risques pour le nouveau-né nourri au sein ne peuvent être exclus.
Il faut donc prendre en compte les avantages de l’allaitement pour le développement et la santé de l’enfant, mais également le besoin clinique de la mère d’être traitée par WAINUA, ainsi que les effets indésirables potentiels de WAINUA ou de la maladie maternelle sous-jacente sur le nourrisson allaité.
On ne dispose d’aucune donnée concernant l’effet de WAINUA sur les taux de vitamine A dans le lait maternel humain. Le lait maternel est une source essentielle de vitamine A qui est cruciale pour le développement précoce des nourrissons. Le taux de vitamine A de la mère peut influer sur les concentrations de vitamine A présentes dans le lait maternel (voir 7 Mises en garde et précautions – Santé reproductive).
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée à ce sujet; par conséquent, aucune indication n’a été autorisée par Santé Canada chez les enfants et les adolescents (voir 1.1 Pédiatrie).
7.1.4 Personnes âgées
Parmi les 144 patients traités par l’éplontersen dans le cadre de l’étude NEURO-TTRansform, 44 (31 %) avaient ≥ 65 ans. Aucune différence générale dans l’innocuité ou l’efficacité n’a été observée entre les sujets âgés et les sujets adultes plus jeunes. Il existe peu de données chez les patients âgés de 75 ans et plus. On ne peut pas écarter la possibilité que certains patients plus âgés soient plus sensibles aux effets du médicament.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Chez les patients atteints de polyneuropathie associée à l’ATTRh (ATTRh-PN), les manifestations indésirables les plus souvent rapportées (fréquence ≥ 5 % dépassant par ≥ 2 % la fréquence dans le groupe placebo externe), peu importe le lien de causalité, ont été la carence en vitamine A (11,8 %), les vomissements (8,3 %), la protéinurie (8,3 %) et la vision trouble (5,6 %). Le groupe placebo externe utilisé pour la comparaison provenait d’un essai de phase III sur l’inotersen (jusqu’à 65 semaines). Des manifestations indésirables graves (MIG) sont survenues chez 18,8 % des patients traités par WAINUA pendant une période pouvant aller jusqu’à 85 semaines. Les MIG les plus fréquentes (≥ 1 %) ont été les vomissements (3,5 %), les nausées (1,4 %), l’infection des voies urinaires (1,4 %) et la syncope (1,4 %). Dans le groupe traité par WAINUA sur une période de 85 semaines, les manifestations indésirables ont entraîné l’arrêt du traitement chez 5,6 % des patients par rapport à 3,3 % des patients du groupe placebo externe sur 65 semaines.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Les données sur l’innocuité reflètent l’exposition à WAINUA de 144 patients atteints d’ATTRh-PN qui ont été répartis au hasard pour recevoir au moins une dose de WAINUA pendant une période pouvant aller jusqu’à 85 semaines. Parmi ces patients, 141 ont reçu le traitement pendant au moins 6 mois et 137 l’ont reçu pendant au moins 12 mois. La durée moyenne du traitement a été de 541 jours (plage : de 57 à 582 jours).
L’effet indésirable ayant un lien de causalité avec WAINUA qui est survenu le plus souvent pendant le traitement a été la baisse du taux sérique de vitamine A (voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives). Les autres effets indésirables qui sont survenus chez les patients traités par WAINUA sont indiqués dans le tableau 2, de même que la fréquence de ces effets dans un groupe externe de patients sous placebo (voir 14.1 Études cliniques par indication).
Tableau 2 – Effets indésirables signalés chez au moins 5 % des patients traités par WAINUA (jusqu’à la semaine 85)
| WAINUA | |||
| N = 144 | |||
| (%) | |||
| Troubles oculaires | |||
| Vision trouble | 6 | ||
| Cataracte | 6 | ||
| Troubles gastro-intestinaux | |||
| Vomissements | 9 | ||
| Troubles généraux et anomalies au site d’administration | |||
| Réactions au point d’injection+ | 6 | ||
| Troubles métaboliques et nutritionnels | |||
| Carence en vitamine A | 12 | ||
| Troubles rénaux et urinaires | |||
| Protéinurie | 8 | ||
+ Comprend l’érythème au point d’injection et le prurit au point d’injection.
Bloc auriculo-ventriculaire
Trois cas graves de bloc cardiaque auriculo-ventriculaire (AV) (2 %) sont survenus chez les patients traités par WAINUA avant la semaine 85, y compris un bloc auriculo-ventriculaire complet, un bloc auriculo-ventriculaire et un bloc auriculo-ventriculaire du deuxième degré.
Chez les femmes
Certains effets indésirables fréquents ont été signalés plus fréquemment chez les femmes. Certains effets indésirables, moins fréquents dans la population globale, ont été signalés plus fréquemment chez les femmes (voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques). Ces effets comprennent notamment l’anémie (11,4 %), l’œdème périphérique (13,6 %), la myalgie (9,1 %), l’insuffisance rénale (11,4 %), le prurit (9,1 %), l’alopécie (6,8 %), l’éruption cutanée (9,1 %), la syncope (6,8 %), l’hypotension (11,4 %), le bloc auriculo-ventriculaire (9,1 %) et la cataracte (13,6 %) (jusqu’à la semaine 85).
Immunogénicité
Au cours de l’étude clinique pivot de phase III (NEURO-TTRansform) menée auprès de patients atteints d’ATTRh-PN, après une période de traitement de 84 semaines (durée médiane du traitement de 561 jours [80 semaines], plage : 57 à 582 jours), 58 patients (40,3 %) ont produit des anticorps anti-médicament (AAM) en cours de traitement. La présence d’AAM apparus en cours de traitement n’a eu aucune incidence cliniquement importante sur l’efficacité, l’innocuité, la pharmacocinétique ou la pharmacodynamie de WAINUA. On a toutefois observé une hausse de la concentration minimale (Cmin) chez les sujets porteurs d’AAM, mais l’effet de cette hausse à long terme n’a pas été établie (voir 10.3 Pharmacocinétique; 14.1 Études cliniques par indication).
La fréquence de détection d’AAM dépend grandement de la sensibilité et de la spécificité du test utilisé. Les différences entre les méthodes de dosage utilisées empêchent toute comparaison significative de la fréquence de détection d’AAM dans l’étude décrite ci-dessous avec celles qui ont été rapportées dans le cadre d’autres études.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Le nombre de patients était trop limité pour permettre de déterminer avec précision les effets indésirables moins fréquents, leur fréquence ou leur lien de causalité (voir 14.1 Études cliniques par indication).
La liste ci-dessous présente les manifestations indésirables apparues en cours de traitement signalées chez les patients traités par WAINUA dans la population de l’analyse de l’innocuité (N = 144) jusqu’à 85 semaines. On a inclus les manifestations indésirables signalées chez plus de un patient traité par l’éplontersen, ainsi que celles ayant une fréquence plus élevée, par rapport à celles observées dans un groupe placebo externe (la comparaison étant limitée jusqu’à la semaine 66). On a exclu les manifestations indésirables déjà rapportées dans le tableau 2.
Même si les manifestations signalées sont survenues durant le traitement par l’éplontersen, celles-ci n’ont pas nécessairement été causées par l’éplontersen. Certaines manifestations concordaient avec l’évolution naturelle de la maladie.
Troubles sanguins et du système lymphatique : anémie, leucopénie, lymphopénie, neutropénie
Troubles cardiaques : arythmie, bloc auriculo-ventriculaire, bloc auriculo-ventriculaire de premier degré, hypertrophie ventriculaire gauche, rythme nodal
Troubles de l’oreille et du labyrinthe : vertige, acouphène
Troubles oculaires : sécheresses des yeux, dégénérescence maculaire liée à l’âge, trouble visuel
Troubles gastro-intestinaux : gastrite, reflux gastro-œsophagien pathologique, œsophagite, caries dentaires, hémorragie rectale
Troubles généraux et anomalies au site d’administration : douleur thoracique non cardiaque, malaise, gène thoracique
Troubles hépatobiliaires : lithiase biliaire
Infections et infestations : infection des voies respiratoires supérieures, bactériurie asymptomatique, cystite, gingivite, infection cutanée, infection localisée Examens : hausse du taux d’alanine aminotransférase, hausse du taux sanguin de créatine phosphokinase, hausse du taux de gamma-glutamyltransférase, baisse du taux d’hémoglobine, hausse du taux des transaminases, hausse du taux de fragment N-terminal du propeptide natriurétique de type B, baisse du nombre plaquettes, hausse du taux de troponine T, baisse du taux de vitamine A
Troubles métaboliques et nutritionnels : hyponatrémie, déshydratation, carence en fer, carence en vitamine B12
Troubles musculosquelettiques et du tissu conjonctif : myalgie, ténosynovite, synovite, douleur au flanc, arthrose
Tumeurs bénignes, malignes et non précisées (dont les kystes et les polypes) : papillome cutané, carcinome épidermoïde
Troubles du système nerveux : syncope, sensation de brûlure, syndrome du tunnel carpien, polyneuropathie
Troubles rénaux et urinaires : insuffisance rénale, microalbuminurie, lésion rénale aiguë, miction impérieuse
Troubles respiratoires, thoracique et médiastinaux : épistaxis, apnée obstructive du sommeil
Troubles de la peau et du tissu sous-cutané : éruption cutanée, lésion cutanée, ulcère cutané, alopécie, eczéma, dermatite
Troubles vasculaires : hypotension orthostatique, hypotension, hématome, hypertension
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Baisse du taux de vitamine A
Tous les patients atteints d’ATTRh-PN de l’étude NEURO-TTRansform ont été invités à prendre l’apport quotidien recommandé de vitamine A. Tous ceux qui ont été traités par WAINUA présentaient des taux normaux de vitamine A au départ, mais chez 96,5 % d’entre eux, les taux de vitamine A ont baissé sous la limite inférieure de la normale (LIN) au cours de l’étude (voir 7 Mises en garde et précautions – Santé reproductive; 10.2 Pharmacodynamie).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude clinique officielle n’a été menée sur les interactions médicamenteuses avec WAINUA.
9.3 Interactions médicament-comportement
Aucune étude officielle n’a été menée sur les interactions médicament-comportement avec WAINUA.
9.4 Interactions médicament-médicament
Aucune étude officielle portant sur les interactions médicament-médicament n’a été réalisée sur l’éplontersen. Les études in vitro indiquent que l’éplontersen n’est pas un substrat ou un inhibiteur des transporteurs, qu’il n’interagit pas avec les médicaments fortement liés aux protéines plasmatiques et qu’il n’est pas un inhibiteur ou un inducteur des enzymes du CYP. Les oligonucléotides thérapeutiques, y compris l’éplontersen, ne sont généralement pas des substrats des enzymes du CYP. Par conséquent, on ne s’attend pas à ce que l’éplontersen entraîne des interactions médicamenteuses (par l’intermédiaire des transporteurs de médicaments, de la liaison aux protéines plasmatiques ou des enzymes du CYP), ou qu’il soit affecté par celles-ci.
9.5 Interactions médicament-aliment
On n’a pas établi d’interactions avec les aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas établi d’interactions avec les produits à base de plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
La protéine TTR sérique est un transporteur de la protéine de liaison au rétinol, laquelle facilite le transport de la vitamine A dans le sang. Le traitement par WAINUA réduit les taux sériques de TTR et entraîne une baisse des taux de la protéine de liaison au rétinol et de la vitamine A dans le sérum. Toutefois, le transport et l’absorption tissulaire de la vitamine A peuvent s’effectuer par d’autres mécanismes en l’absence de la protéine de liaison au rétinol. En conséquence, les résultats aux analyses de laboratoire évaluant le taux de vitamine A sérique ne reflètent pas la quantité totale de vitamine A dans le corps et ne doivent pas être utilisés pour guider la supplémentation en vitamine A pendant le traitement par WAINUA (voir 7 Mises en garde et précautions – Généralités, Baisse des taux sériques de vitamine A et supplémentation recommandée :, 10.1 Mode d’action).
10 Pharmacologie clinique
10.1 Mode d’action
L’éplontersen est un oligonucléotide antisens (ASO) chimérique en conformation «gapmer» modifié par le 2′-O-2-méthoxyéthyle (2′-MOE) et conjugué à la N-acétylgalactosamine (GalNAc), dont l’ossature mixte est composée de liaisons internucléotidiques phosphorothioate (PS) et phosphodiester (PO). La conjugaison de la GalNAc permet l’administration ciblée de l’ASO aux hépatocytes. En tant que traitement silenceur de la transthyrétine (TTR), l’éplontersen se lie sélectivement à l’ARN messager (ARNm) de la TTR dans les hépatocytes, ce qui provoque la dégradation de l’ARNm de la TTR, qu’il soit mutant ou de type sauvage. Ceci empêche la synthèse de la protéine TTR dans le foie et réduit de manière significative le taux des formes mutée et sauvage de TTR qui sont sécrétées dans la circulation sanguine par le foie.
10.2 Pharmacodynamie
Dans l’étude pivot de phase III (voir 14.1 Études cliniques par indication), après l’administration d’une dose de 45 mg de WAINUA toutes les 4 semaines à des patients atteints d’ATTRh-PN, une diminution des taux sériques de TTR a été observée dès la semaine 5 (lors de la première évaluation), et cette diminution s’est poursuivie jusqu’à la semaine 35, au moment de l’atteinte de l’état d’équilibre. WAINUA a maintenu une réduction soutenue de la concentration de TTR pendant toute la durée du traitement (84 semaines). Ainsi, WAINUA administré toutes les 4 semaines a réduit le taux sérique moyen de TTR (méthode des moindres carrés; MMC) par rapport au départ de 50,0 % à la semaine 5, de 65,3 % à la semaine 9, de 71,7 % à la semaine 13, de 78,2 % à la semaine 25, de 81,1 % à la semaine 35, de 81,0 % à la semaine 49, de 80,4 % à la semaine 57 et de 81,6 % à la semaine 65. En comparaison, les variations moyennes (MMC) du taux sérique de TTR par rapport au départ observées avec le placebo externe étaient de 13,4 % à la semaine 5, de 10,5 % à la semaine 8, de 16,1 % à la semaine 13, de 15,6 % à la semaine 23, de 14,5 % à la semaine 35, de 10,0 % à la semaine 47, de 13,0 % à la semaine 59 et de 11,2 % à la semaine 65. La différence de variation du taux de TTR à la semaine 65 par rapport au départ entre le groupe éplontersen et le groupe placebo externe (-70,4 %, IC à 95 % : -75,2; -65,7) était statistiquement significative. La variation de la concentration sérique de TTR par rapport au départ était l’un des principaux critères d’évaluation conjoints de l’étude, à la fois lors de l’analyse intermédiaire (semaine 35) et lors de l’analyse finale (semaine 65). La réduction observée des taux sériques de TTR par rapport au départ comparativement au placebo externe a été constante, sans égard au sexe, à la race, à l’âge, à la région, au poids corporel, à la présence de cardiomyopathie (CM), au traitement antérieur, à la présence de la mutation Val30Met (génotype V30M ou autre que V30M), au stade de la maladie et au diagnostic clinique de cardiomyopathie amyloïde familiale (CAF) au départ.
L’éplontersen a également réduit la concentration sérique moyenne de vitamine A à l’état d’équilibre de 71 % à la semaine 37 (voir 7 Mises en garde et précautions – Généralités). La TTR est une protéine qui participe au transport de la protéine 4 de liaison au rétinol (RBP4), le principal transporteur de la vitamine A (rétinol). Par conséquent, la réduction du taux plasmatique de TTR entraîne une réduction des taux plasmatiques de rétinol sous la limite inférieure de la normale.
Électrophysiologie cardiaque
Aucune étude portant spécifiquement sur l’intervalle QTc n’a été réalisée avec WAINUA. Le risque d’allongement de l’intervalle QTc avec l’éplontersen a été évalué dans le cadre d’un essai à répartition aléatoire contrôlé par placebo et mené auprès de volontaires sains. Aucun effet cliniquement pertinent sur l’intervalle QT n’a été observé à la dose d’éplontersen correspondant à 2,7 fois la dose recommandée de 45 mg.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques de WAINUA ont été évaluées après l’administration sous-cutanée d’une dose unique ou de doses multiples (une fois toutes les 4 semaines) chez des sujets sains, et de doses multiples (une fois toutes les 4 semaines) chez des patients atteints d’ATTRh.
Tableau 3 – Résumé des paramètres pharmacocinétiques de l’éplontersen chez des volontaires sains
| Cmax | Tmax | t½ | ASCτa | CLéq/F | Vz/F | |||||||||||||
| (mcg/mL) | (h) | (jours) | (mcg•h/mL) | (L/h) | (L) | |||||||||||||
| Doseb | 0,215 (66,1) [10] | 3,00 (1,00; 3,00) [10] | 22,0 (72,1) [6] | 1,81 (36,3) [10] | 24,8 (36,3) [10] | 18662 (64,0) [6] | ||||||||||||
Les données présentées sont des moyennes géométriques (CV géométrique en %), [N]. La médiane du Tmax est présentée (minimum, maximum), [N].
a τ = 672 h
b Les données sont obtenues après la quatrième dose d’éplontersen, mais sont représentatives d’une dose unique, car il n’y a pas d’accumulation de l’éplontersen au fil du temps.
Absorption
Après une administration sous-cutanée, l’éplontersen est rapidement absorbé dans la circulation générale, et le temps nécessaire pour atteindre la concentration plasmatique maximale est d’environ 2 heures, d’après les estimations de population.
On a observé une augmentation de la Cmax et de l’ASC de l’éplontersen légèrement supérieure à une augmentation proportionnelle à la dose après l’administration de doses sous-cutanées uniques allant de 45 à 120 mg (c.-à-d. 1 à 2,7 fois la dose recommandée) chez des volontaires sains
Distribution
Selon les études animales (chez la souris, le rat et le singe), l’éplontersen est principalement distribué dans le foie et le cortex rénal après son administration sous-cutanée. L’éplontersen se lie fortement aux protéines plasmatiques humaines (> 98 %). L’estimation de population du volume central apparent de distribution est de 12,9 L et celle du volume périphérique apparent de distribution, de 11 100 L.
Il n’y a pas de données cliniques sur les propriétés pharmacocinétiques de l’éplontersen dans le foie.
Les estimations de population des concentrations maximales (Cmax), des concentrations minimales (Cmin) et de l’aire sous la courbe (ASCτ) à l’état d’équilibre étaient de 0,218 mcg/mL, de 0,000200 mcg/mL et de 1,95 mcg·h/mL, respectivement, après l’administration d’une dose de 45 mg toutes les 4 semaines (T4S) chez des patients atteints d’ATTRh-PN. Selon les valeurs de Cmax et de l’ASC, aucune accumulation plasmatique d’éplontersen n’a été observée après son administration répétée (une fois toutes les 4 semaines). Une accumulation d’éplontersen a été observée à la Cmin et l’état d’équilibre a été atteint après environ 17 semaines.
Métabolisme
L’éplontersen est métabolisé dans le foie par des endonucléases et des exonucléases en de courts fragments d’oligonucléotides de taille variable. Aucun métabolite circulant majeur n’a été détecté chez l’humain. Les oligonucléotides thérapeutiques, y compris l’éplontersen, ne sont généralement pas métabolisés par les enzymes du CYP450.
Élimination
L’éplontersen est principalement éliminé par le métabolisme et par l’excrétion rénale de courts métabolites d’oligonucléotides. La fraction moyenne de l’ASO intact éliminé dans l’urine était inférieure à 1 % de la dose administrée depuis moins de 24 heures. Selon les estimations de population, la demi-vie d’élimination terminale est d’environ 3 semaines.
Populations et pathologies particulières
- Enfants et adolescents : L’innocuité et l’efficacité de WAINUA n’ont pas été étudiées chez les enfants et adolescents âgés de moins de 18 ans. Par conséquent, aucune indication n’a été autorisée par Santé Canada chez les enfants et les adolescents (voir 1.1 Pédiatrie).
- Personnes âgées : Les études n’ont pas mis en évidence de différences d’importance clinique concernant les paramètres pharmacocinétiques de l’éplontersen à l’état d’équilibre ou la réduction du taux de TTR entre les patients adultes et les patients âgés (≥ 65 ans).
- Sexe : Les études n’ont pas mis en évidence de différences d’importance clinique dans les paramètres pharmacocinétiques de l’éplontersen à l’état d’équilibre ou dans la réduction du taux de TTR en fonction du sexe.
- Femmes enceintes ou qui allaitent : L’éplontersen n’a pas été étudié chez des femmes enceintes ou qui allaitent.
- Polymorphisme génétique : Les études n’ont pas mis en évidence de différences d’importance clinique dans les paramètres pharmacocinétiques de l’éplontersen à l’état d’équilibre ou dans la réduction du taux de TTR en fonction de la présence de la mutation Val30Met.
- Origine ethnique : Les études n’ont pas mis en évidence de différences d’importance clinique dans les paramètres pharmacocinétiques de l’éplontersen à l’état d’équilibre ou dans la réduction du taux de TTR en fonction de la race.
- Insuffisance hépatique : Aucune étude clinique officielle n’a été réalisée en vue d’évaluer l’effet d’une insuffisance hépatique sur l’éplontersen. Les résultats des analyses pharmacocinétique et pharmacodynamique de population n’ont révélé aucune différence d’importance clinique quant aux caractéristiques pharmacocinétiques ou pharmacodynamiques de l’éplontersen chez les patients présentant une insuffisance hépatique légère (bilirubine totale ≤ 1 x LSN et taux d’ASAT > 1 x LSN, ou bilirubine totale > 1,0 à 1,5 x LSN et tout taux d’ASAT). L’éplontersen n’a pas été étudié chez les patients présentant une insuffisance hépatique modérée ou grave, ou chez les patients ayant déjà subi une greffe de foie.
- Insuffisance rénale : Aucune étude clinique officielle n’a été réalisée en vue d’évaluer l’effet d’une insuffisance rénale sur les propriétés pharmacocinétiques de l’éplontersen. Les résultats des analyses pharmacocinétique et pharmacodynamique de population n’ont révélé aucune différence d’importance clinique quant aux caractéristiques pharmacocinétiques ou pharmacodynamiques de l’éplontersen chez les patients présentant une insuffisance rénale légère ou modérée (TFGe ≥ 45 à < 90 mL/min/1,73 m2). L’éplontersen n’a pas été étudié chez les patients présentant un TFGe < 45 mL/min/1,73 m2, ou chez les patients atteints de néphropathie terminale.
- Obésité : Les études n’ont pas mis en évidence de différences d’importance clinique dans les paramètres pharmacocinétiques de l’éplontersen à l’état d’équilibre ou dans la réduction du taux de TTR en fonction du poids corporel. Aucune étude clinique sur l’éplontersen n’a été menée spécifiquement chez des patients obèses.
- Présence d’anticorps anti-médicament : Les paramètres pharmacocinétiques de l’éplontersen (Cmax et ASC0-6h) étaient similaires chez les patients porteurs et non porteurs d’anticorps anti-médicament (AAM). Cependant, une élévation persistante de la Cmin a été observée chez les patients ayant présenté des AAM en cours de traitement (voir 8.2 Effets indésirables observés au cours des études cliniques).
11 Conservation, stabilité et mise au rebut
Conserver au réfrigérateur (2 °C à 8 °C).
Si nécessaire, WAINUA peut être conservé à température ambiante (jusqu’à 30 °C) dans la boîte d’origine pendant un maximum de 6 semaines; s’il n’est pas utilisé dans les 6 semaines, il faut le jeter.
Ne pas congeler. Ne pas exposer à la chaleur.
Conserver dans l’emballage d’origine pour protéger le médicament de la lumière.
Après l’injection, l’auto-injecteur prérempli à usage unique doit être immédiatement jeté dans un contenant pour objets pointus ou tranchants résistant à la perforation. Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
12 Instructions particulières de manipulation du produit
En l’absence d’études de compatibilité, ce produit ne doit pas être mélangé avec d’autres produits médicinaux.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune de la substance médicamenteuse : éplontersen sodique
Nom chimique : tout-P-ambo-5′-O-{[(6-{5-[(tris{3-[6-(2-acétamido-2-désoxy-β-D-galactopyranosyloxy)hexylamino]-3-oxopropoxyméthyl})méthyl]amino-5-oxopentanamido}hexyl)]phospho}-2′-O-(2-méthoxyéthyl)-5-méthyl-P-thiouridylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyl)-5-méthylcytidylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyl)-5-méthyluridylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyl)-5-méthyluridylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyl)guanylyl-(3′-O→5′-O)-2′-désoxy-P-thioguanylyl-(3′-O→5′-O)-P-thiothymidylyl-(3′-O→5′-O)-P-thiothymidylyl-(3′-O→5′-O)-2′-désoxy-P-thioadénylyl-(3′-O→5′-O)-2′-désoxy-5-méthyl-P-thiocytidylyl-(3′-O→5′-O)-2′-désoxy-P-thioadénylyl-(3′-O→5′-O)-P-thiothymidylyl-(3′-O→5′-O)-2′-désoxy-P-thioguanylyl-(3′-O→5′-O)-2′-désoxy-P-thioadénylyl-(3′-O→5′-O)-2′-désoxy-P-thioadénylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyl)adénylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyl)-5-méthyluridylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyl)-5-méthyl-P-thiocytidylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyl)-5-méthyl-P-thiocytidylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyl)-5-méthylcytidine, sel icosasodique
Formule moléculaire et masse moléculaire :
éplontersen sous forme d’acide libre : C296H437N77O156P20S13
8606,5 Da
éplontersen sous forme de sel icosasodique : C296H417N77O156P20S13Na20 9046,1 Da
Formule développée :
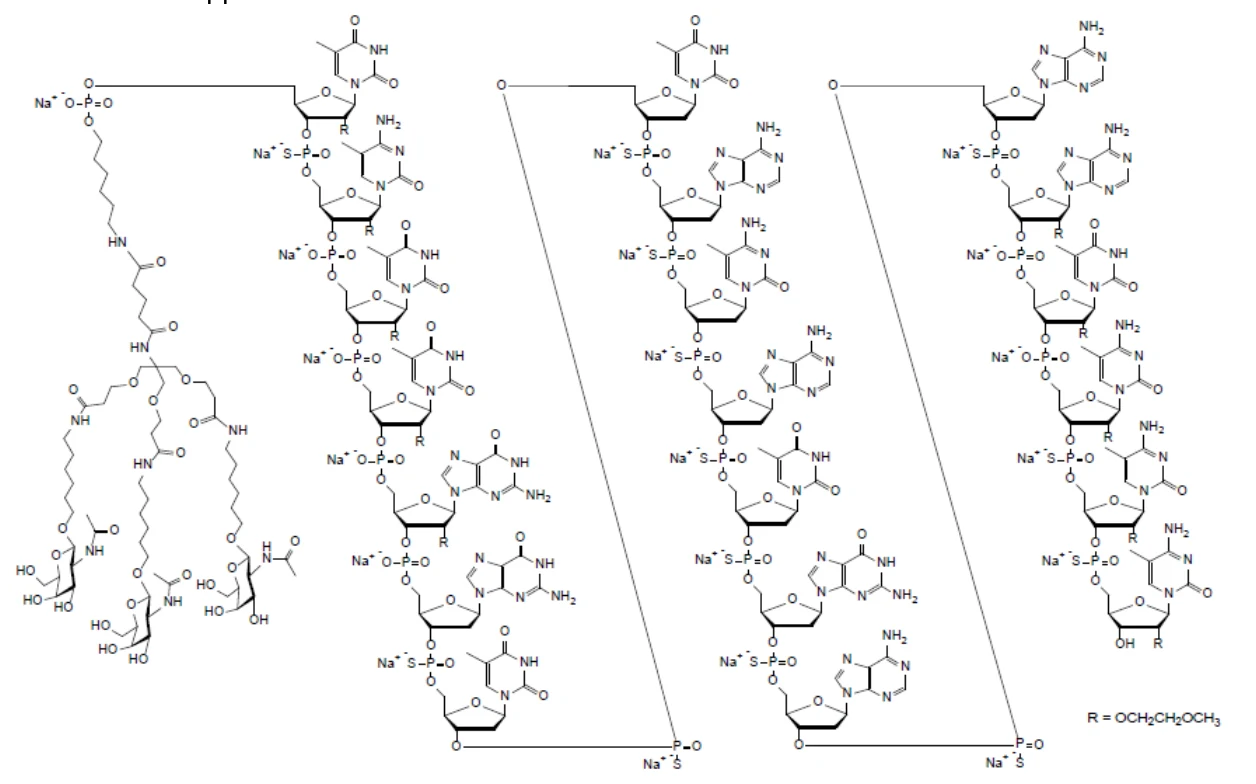
Propriétés physicochimiques : L’éplontersen sodique est une poudre de couleur blanche à jaune. Il est très soluble dans l’eau, dans une solution tampon d’acétate de sodium (pH 3) et dans un tampon phosphate salin (pH 7,4). L’éplontersen sodique est légèrement soluble dans le méthanol, et insoluble dans l’acétone, l’éthanol, l’acétonitrile, l’alcool isopropylique et le chloroforme.
14 Études cliniques
14.1 Études cliniques par indication
Polyneuropathie associée à l’amyloïdose héréditaire à transthyrétine (ATTRh-PN)
Tableau 4 – Résumé des données démographiques des patients dans les études cliniques portant sur l’ATTRh-PN
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (plage) | Sexe |
| ION-682884-CS3 (NEURO-TTRansform) | Essai de phase III à répartition aléatoire (6:1), multicentrique, en mode ouvert et contrôlé par groupe témoin externe | WAINUA à 45 mg par injection sous-cutanée toutes les 4 semaines, jusqu’à la semaine 81 ou inotersen à 284 mg par injection sous-cutanée une fois par semaine, jusqu’à la semaine 34; WAINUA à 45 mg par injection sous-cutanée toutes les 4 semaines, de la semaine 37 à la semaine 81 | WAINUA (144) | 53,0 (24 à 82) | 69,4 % hommes |
| inotersen (24) | 51,4 (30 à 77) | 68,3 % hommes |
L’efficacité et l’innocuité de WAINUA ont été évaluées dans l’essai NEURO-TTRansform. Parmi les 144 patients répartis aléatoirement pour recevoir l’éplontersen, 140 (97,2 %) ont reçu le traitement jusqu’à la semaine 35, 135 (93,8 %) jusqu’à la semaine 65 et 130 (90,3 %) jusqu’à la semaine 85. Parmi les 24 patients répartis aléatoirement pour recevoir l’inotersen en concomitance, 20 (83,3 %) ont reçu le traitement à l’inotersen pendant 35 semaines, et tous sont passés au traitement à l’éplontersen à partir de la semaine 37 et ont reçu le traitement jusqu’à la semaine 66. En outre, un total de 19 patients (79,2 %) du groupe inotersen ayant passé à l’éplontersen ont terminé la période de traitement de 84 semaines.
Les évaluations de l’efficacité ont été fondées sur la comparaison du groupe WAINUA de l’essai NEURO-TTRansform à un groupe externe de patients sous placebo (N = 60) provenant de l’étude pivot sur l’inotersen, un essai clinique multicentrique à répartition aléatoire, à double insu et contrôlé par placebo mené chez des patients adultes atteints d’ATTRh-PN (étude NEURO-TTR). Ce groupe recevait des injections sous-cutanées de placebo une fois par semaine. Les deux études ont utilisé des critères d’admissibilité identiques.
Les caractéristiques des groupes WAINUA et placebo externe étaient généralement similaires et les déséquilibres potentiels liés aux principales caractéristiques initiales (présence de la mutation Val30Met, stade de la maladie et traitement antérieur) ont été pris en compte au cours de l’analyse statistique prédéterminée. Parmi les patients ayant reçu WAINUA, l’âge médian au départ était de 51,5 ans et 69 % étaient des hommes. Soixante-dix-huit pour cent (78 %) des patients étaient de race blanche, 15 % d’origine asiatique, 4 % de race noire et 2 % d’une autre origine. Les patients venaient d’Amérique du Nord (15 %), d’Europe (38 %) et d’Amérique du Sud/Australie/Nouvelle-Zélande/Asie (48 %).
Vingt-deux (22) variants de transthyrétine (TTR) différents étaient représentés au total, et les plus fréquents étaient les suivants : V30M (59 %), A97S (15 %), T60A (3 %), L58H (3 %), F64L (3 %) et V122I (3 %). Cinquante-quatre patients (38 %) présentaient le génotype V30M et des symptômes d’apparition précoce (< 50 ans).
Au départ, 80 % des patients présentaient une maladie de stade 1 (marche normale; neuropathie sensorielle, motrice et autonome légère au niveau des membres inférieurs) et 20 % présentaient une maladie de stade 2 (assistance nécessaire pour marcher; déficience modérée des membres inférieurs, des membres supérieurs et du tronc). Au début de l’étude, le score composé mNIS+7 moyen était de 81,3 (ÉT : 43,4) et le score total moyen au questionnaire Norfolk QoL-DN était de 44,1 (ÉT : 26,6). Soixante-neuf pour cent (69 %) des patients avaient déjà reçu un traitement par le tafamidis ou le diflunisal.
Parmi les 39 patients (27,1 %) ayant reçu un diagnostic de cardiomyopathie liée à l’ATTR au moment de l’admission à l’étude, 41 % présentaient une maladie de classe I et 59 % une maladie de classe II selon la classification fonctionnelle de la New York Heart Association (NYHA).
Analyses à la semaine 35 (analyse intermédiaire) :
Une analyse intermédiaire prévue a été réalisée après l’évaluation de tous les patients à la semaine 35. Le principal critère d’efficacité évalué au moment de l’analyse intermédiaire était la variation du score composé de déficience liée à la neuropathie+7, version modifiée (mNIS+7), entre le début de l’étude et la semaine 35. Le score composé mNIS+7 constitue une évaluation objective de la neuropathie et comprend les scores de la composante NIS et de la composante modifiée +7. Dans la version validée du score composé mNIS+7 utilisé lors de l’essai, le NIS mesure objectivement les déficits de la fonction des nerfs crâniens, de la force musculaire, des réflexes et des sensations, tandis que la composante modifiée +7 du score composé évalue la réponse de la fréquence cardiaque à la respiration profonde et comprend des tests sensoriels quantitatifs (pression tactile et sensibilité à la chaleur) et des examens électrophysiologiques des nerfs périphériques. Les scores composés mNIS+7 ont varié de -22,3 à 346,3 points, les plus élevés reflétant une maladie plus grave.
La signification clinique des effets mesurés par l’échelle mNIS+7 a été évaluée par le critère d’évaluation secondaire clé : la variation du score total au questionnaire Norfolk Quality of Life – Diabetic Neuropathy (QoL-DN) entre le début de l’étude et la semaine 35. Le questionnaire Norfolk QoL-DN est une évaluation effectuée par les patients de l’expérience subjective de la neuropathie dans les domaines suivants : les capacités physiques/la neuropathie des grandes fibres, les activités de la vie quotidienne, les symptômes, la neuropathie des petites fibres et la neuropathie autonome. Les scores obtenus à la version du questionnaire Norfolk QoL-DN utilisé dans l’essai ont varié de -4 à 136 points, les plus élevés indiquant une détérioration plus importante.
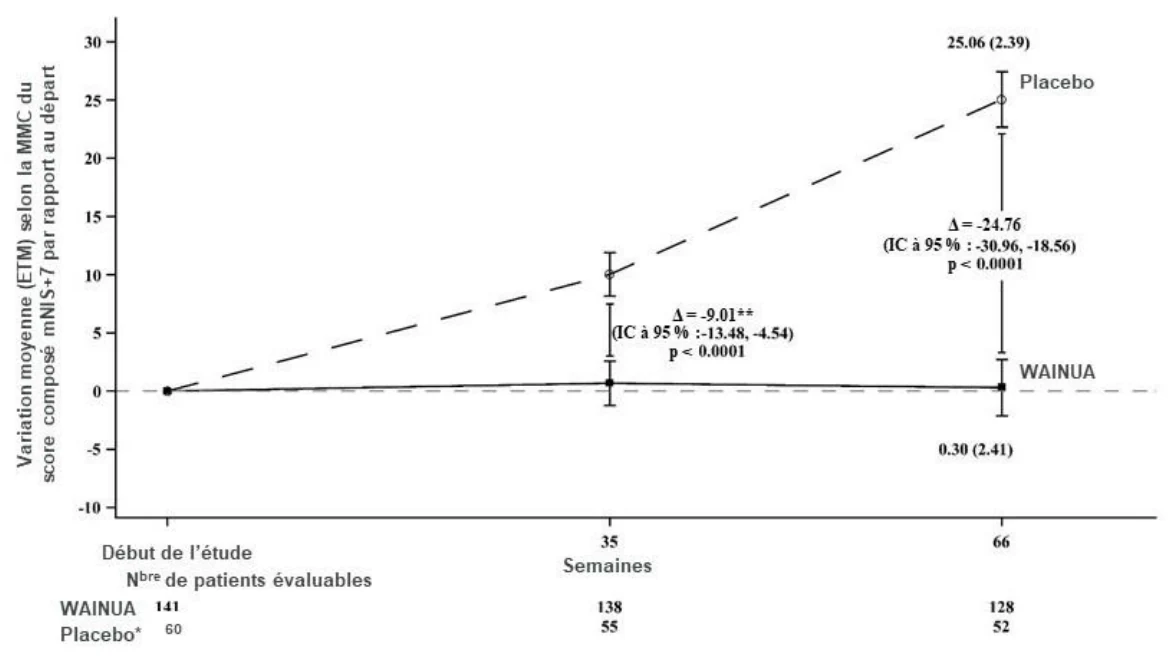
WAINUA a été supérieur au placebo externe quant au score mNIS+7 à la semaine 35 et a entraîné une différence moyenne (méthode des moindres carrés [MMC]) statistiquement significative de -9,0 points (IC à 95 % : -13,5; -4,5; p < 0,0001) (voir le tableau 5 et le tableau 1). La variation du score composé mNIS+7 (une mesure de la progression de la neuropathie) entre le début de l’étude et la semaine 35 a été de 0,22 dans le groupe WAINUA comparativement à 9,22 dans le groupe placebo externe. WAINUA s’est révélé supérieur au placebo externe et a entraîné une différence moyenne (MMC) statistiquement significative du score au questionnaire Norfolk QoL-DN de -11,8 points (IC à 95 % : -16,8; -6,8; p < 0,0001) à la semaine 35 (voir le tableau 5). Compte tenu de la nature subjective de l’évaluation par le questionnaire Norfolk QoL-DN, il convient d’être prudent lors de l’interprétation de ces données, en particulier dans le contexte d’un essai mené en mode ouvert.
Semaines 65/66 (analyse finale) :
Lors de l’analyse finale, les principaux critères d’évaluation conjoints de l’efficacité évalués comprenaient la variation par rapport au départ du score composé mNIS+7 à la semaine 66, et la variation par rapport au départ du score total au questionnaire Norfolk QoL-DN à la semaine 66. L’analyse était fondée sur les données recueillies jusqu’à 52 jours après la dernière dose du traitement à l’étude. Les résultats concernant le score composé mNIS+7 et le score total au questionnaire Norfolk observés à la semaine 66 ont révélé que WAINUA avait significativement ralenti la progression de la neuropathie et amélioré la qualité de vie par rapport au placebo externe. Ces résultats concordent avec ceux obtenus à la semaine 35 (voir le tableau 5 et la figure 1). La signification statistique des résultats à la semaine 66 n’a pas été formellement évaluée en raison des résultats statistiquement significatifs à la semaine 35.
Les critères d’évaluation secondaires étaient la variation par rapport au départ du score relatif aux symptômes de la neuropathie et à leur évolution (NSC) aux semaines 66 et 35, du score relatif à la composante physique (PSC) du questionnaire abrégé sur l’état de santé à 36 questions (version 2) (SF-36) à la semaine 65, du score d’incapacité liée à la polyneuropathie (PND) à la semaine 65, et de l’indice de masse corporelle modifié (IMCm) à la semaine 65.
Le NSC est un questionnaire auquel les patients ont répondu afin de quantifier le type, la distribution et la gravité de la faiblesse musculaire, des symptômes sensoriels, des symptômes de douleur et des symptômes autonomes. Des scores plus élevés indiquent une détérioration plus importante.
La composante physique du questionnaire SF-36 comprenait 4 échelles évaluant les capacités physiques fonctionnelles, les limitations dans l’exécution des tâches en raison de problèmes de santé physique, les douleurs corporelles et l’état de santé général. Des scores plus élevés indiquent une meilleure santé physique.
L’incapacité liée à la polyneuropathie (PND) est classée en fonction de la mobilité (p. ex. le patient a besoin d’une canne, d’une béquille, d’un fauteuil roulant ou est confiné au lit). Un score de PND plus élevé indique une incapacité plus importante.
La détermination de l’IMC modifié (obtenu en multipliant l’IMC par le taux d’albumine sérique) est une méthode acceptable d’évaluation de l’état nutritionnel chez les patients atteints d’ATTR. Un score plus élevé reflète un meilleur état nutritionnel et est considéré comme indicateur d’une survie plus longue chez les patients atteints d’ATTRh-PN.
Tous les critères d’évaluation secondaires ont mis en évidence de manière statistiquement significative la supériorité du traitement par rapport au placebo externe (voir le tableau 5).
Semaine 85 (analyse effectuée à la fin du traitement) :
Les données relatives au groupe placebo externe à la semaine 85 ne sont pas disponibles, car la période de traitement dans l’étude NEURO-TTR était limitée à 66 semaines.
L’effet observé sur le score composé mNIS+7 dans le groupe traité par WAINUA a été constant et s’est maintenu jusqu’à la fin du traitement à la semaine 85. La variation moyenne (É-T) par rapport au départ du score composé mNIS+7 a été de -0,04 (16,2) à la semaine 35, de -0,21 (17,6) à la semaine 66 et de -2,9 (20,5) à la semaine 85. Le score total moyen au questionnaire Norfolk QoL-DN est resté stable jusqu’à la semaine 85. Dans le groupe traité par WAINUA, la variation moyenne (É-T) par rapport au départ du score total au questionnaire Norfolk QoL-DN a été de -4,8 (16,5) à la semaine 35, de -7,2 (18,5) à la semaine 66 et de -6,2 (18,0) à la semaine 85.
Les bienfaits du traitement sur le score NSC, le score PND et l’IMC modifié à la semaine 66 se sont maintenus jusqu’à la semaine 85, tandis que le score au questionnaire SF-36 a continué de montrer une tendance à l’amélioration de la capacité physique des patients.
Tableau 5 – Résultats de l’étude ION-682884-CS3 (NEURO-TTRansform) menée chez des patients atteints d’ATTRh-PN
| Valeur initiale moyenne (ÉT) | Variation moyenne selon la MMC/ Variation moyenne en pourcentage par rapport au départ, (ET) [IC à 95 %] | Différence moyenne par rapport à WAINUA/au placebo* selon la MMC [IC à 95 %] | Valeur p | |||
| Placebo* | WAINUA | Placebo* | WAINUA | |||
| Semaine 35 | N = 59 | N = 140 | N = 59 | N = 140 | ||
| Critère d’évaluation principal | ||||||
| Score composé mNIS+71,2 | 74,12 (39,03) | 79,59 (42,32) | 9,22 (1,88) [5,54; 12,91] | 0,22 (1,87) [-3,46; 3,89] | -9,01 [-13,48; -4,54] | p < 0,0001 |
| Critère d’évaluation secondaire | ||||||
| Score total au Norfolk QoL-DN1,2 | 48,60 (26,97) | 43,48 (26,25) | 8,67 (2,11) [4,53; 12,81] | -3,12 (2,08) [-7,19; 0,96] | -11,79 [-16,82; -6,76] | p < 0,0001 |
| Semaine 66 | N = 59 | N = 141 | N = 59 | N = 141 | ||
| Critère d’évaluation principal | ||||||
| Score composé mNIS+73 | 74,12 (39,03) | 79,81 (42,25) | 25,06 (2,39) [20,23; 29,88] | 0,30 (2,41) [-4,46; 5,06] | -24,76 [-30,96; -18,56] | p < 0,40001 |
| Score total au Norfolk QoL-DN3 | 48,60 (26,97) | 43,33 (26,21) | 14,24 (2,35) [9,51; 18,97] | -5,50 (2,30) [-10,03; -0,96] | -19,74 [-25,63; -13,84] | p < 0,40001 |
* Le groupe placebo externe provient d’un autre essai contrôlé à répartition aléatoire avec l’inotersen (étude NEURO-TTR). 1 Des valeurs ont été imputées plusieurs fois à l’aide d’un modèle d’imputation chez les patients qui avaient un score mNIS+7 ou un score Norfolk QoL-DN manquant à la semaine 35. Chacun des 500 ensembles de données imputées a été analysé à l’aide d’un modèle ANCOVA simple, et les 500 résultats du modèle ANCOVA ont été regroupés en suivant les règles de Rubin.
2 Fondée sur un modèle ANCOVA ajusté en fonction du score de propension avec les effets du traitement, le stade de la maladie, la présence de la mutation Val30Met, le traitement précédent et la valeur initiale.
3 Fondée sur un modèle à effets mixtes pour l’analyse des mesures répétées (MMMR), avec une pondération selon le score de propension et des effets de catégorie déterminés pour le traitement, le temps, les interactions liées au traitement en fonction du temps, le stade de la maladie, la présence de la mutation Val30Met, les traitements antérieurs et des covariables déterminées pour la valeur initiale et l’interaction liée au temps écoulé depuis le début de l’étude. 4 Le score mNIS+7 ou Norfolk QoL-DN d’un participant étaient manquants à la semaine 35, mais au moins un de ces scores était disponible à la semaine 66.
Abréviations : ANCOVA = analyse de la covariance; IC = intervalle de confiance; MMC = méthode des moindres carrés; mNIS+7 = score modifié de déficience liée à la neuropathie + 7; QoL-DN = questionnaire Norfolk sur la qualité de vie – neuropathie diabétique; ÉT = écart-type; ET = erreur-type; TTR = transthyrétine
WAINUA® éplontersen Page 25 de 39
Figure 1 – Variation moyenne (MMC) du score composé mNIS+7 par rapport au départ dans l’étude NEURO-TTRansform (ensemble d’analyse intégral)
* Le groupe placebo externe provient d’un autre essai contrôlé à répartition aléatoire avec l’inotersen (étude NEURO-TTR).
** La différence entre les traitements a été mise en évidence par l’analyse intermédiaire formelle réalisée à la semaine 35. Celle-ci est fondée sur une analyse de la covariance (ANCOVA) effectuée à l’aide de la méthode d’imputation multiple, avec une pondération selon le score de propension et des effets de catégorie déterminés pour le traitement, le stade de la maladie, la présence de la mutation Val30Met, les traitements antérieurs et des covariables déterminées pour la valeur initiale. Seules les données obtenues jusqu’à la semaine 35 sont comprises dans l’analyse intermédiaire à la semaine 35. L’analyse à la semaine 66 est fondée sur un MMMR, avec une pondération selon le score de propension et des effets de catégorie déterminés pour le traitement, le temps, les interactions liées au traitement en fonction du temps, le stade de la maladie, la présence de la mutation Val30Met, les traitements antérieurs et des covariables déterminées pour la valeur initiale et l’interaction liée au temps écoulé depuis le début de l’étude. L’analyse s’appuie sur les données recueillies jusqu’à 52 jours après la dernière dose du traitement à l’étude. Les données jusqu’à la semaine 66 sont incluses.
La différence moyenne (MMC) entre les traitements (WAINUA – Placebo) à la semaine 35 et à la semaine 66 ainsi que les IC à 95 % sont présentés (résultats non ajustés).
IC = intervalle de confiance; MMC = méthode des moindres carrés; ETM = Erreur type sur la moyenne, MMRM = modèle à effets mixtes pour l’analyse des mesures répétées; mNIS+7 = score modifié de déficience liée à la neuropathie + 7
À la semaine 35 et aux semaines 65/66, les patients ayant reçu WAINUA ont obtenu un effet thérapeutique constant par rapport au placebo sur la réduction de la concentration sérique de TTR, du score composé mNIS+7 et du score total au questionnaire Norfolk QoL-DN dans tous les sous-groupes, notamment ceux formés selon l’âge, le sexe, la race, la région, le score mNIS+7 initial, la présence de la mutation Val30Met, la présence de cardiomyopathie, le diagnostic de cardiomyopathie amyloïde familiale au départ et le stade de la maladie.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
WAINUA® éplontersen Page 26 de 39
16 Toxicologie non clinique
Toxicologie générale
Dans une étude subchronique de 13 semaines, une diminution très importante du nombre de plaquettes en raison d’hémorragies spontanées a été constatée chez un singe à la dose maximale testée (24 mg/kg/semaine). Ce phénomène n’a pas été observé chez les singes ayant reçu une dose moyenne de 6 mg/kg/semaine. Aucune réduction du nombre de plaquettes n’a été observée lors d’une étude de toxicité chronique de 9 mois chez les singes ayant reçu une dose mensuelle allant jusqu’à 25 mg/kg, ce qui d’après l’ASC était 123 fois plus élevé que la dose thérapeutique d’éplontersen recommandée chez l’humain.
On a observé une absorption importante et persistante de l’éplontersen dans différents types cellulaires de plusieurs organes de toutes les espèces animales testées, y compris les monocytes/macrophages, l’épithélium tubulaire proximal du rein, les cellules de Kupffer du foie et les infiltrats d’histiocytes dans les ganglions lymphatiques et les points d’injection.
Génotoxicité
L’éplontersen n’a pas montré de pouvoir génotoxique lors d’une batterie de tests effectués in vitro (mutagénicité bactérienne, aberration chromosomique dans le poumon de hamster chinois) et in vivo (micronoyau de la moelle osseuse chez la souris).
Cancérogénicité
Dans une étude de cancérogénicité sous-cutanée effectuée chez la souris transgénique rasH2, l’éplontersen a été administré pendant 26 semaines à des doses de 250, 500 et 1500 mg/kg/mois. Aucun signe de cancérogénicité liée à l’éplontersen n’a été observé après 26 semaines de traitement chez la souris.
Toxicologie pour la reproduction et le développement
L’administration de doses sous-cutanées hebdomadaires de l’éplontersen (0, 5, 25 ou 75 mg/kg/semaine) ou d’un substitut spécifique à la souris (25 mg/kg/semaine) entraînant une inhibition de > 90 % de l’expression de l’ARNm de la TTR chez des souris mâles et femelles avant et pendant l’accouplement, puis tous les deux jours chez les femelles pendant toute la période d’organogenèse, n’a eu aucun effet néfaste sur la fertilité ou le développement embryofœtal. La dose d’éplontersen la plus élevée (75 mg/kg/semaine) représente une marge d’innocuité correspondant à 32 fois la dose recommandée chez l’humain, sur la base d’un poids corporel moyen de 60 kg.
Les études de toxicologie non cliniques de l’éplontersen ne reflètent pas les effets potentiels d’une carence en vitamine A.
Toxicité chez les jeunes animaux
Aucune étude portant sur la toxicité de l’éplontersen chez les jeunes animaux n’a été effectuée.
Toxicologie particulière
Aucune étude de toxicologie particulière n’a été effectuée sur l’éplontersen.