


Monographie de produit - Tegsedi
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 Mises en garde et précautions, Immunitaire | 02/2022 |
| 7 Mises en garde et précautions, Hépatique/biliaire/pancréatique | 08/2024 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLEAU DES MATIÈRES ........................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS ................................................................................................................... 4
1.1 Enfants ....................................................................................................................... 4
1.2 Personnes âgées ........................................................................................................ 4
2 CONTRE-INDICATIONS ..................................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ..................................... 5
4 POSOLOGIE ET ADMINISTRATION..................................................................................... 6
4.1 Considérations posologiques ..................................................................................... 6
4.2 Dose recommandée et modification posologique .................................................... 7
4.3 Reconstitution ............................................................................................................ 9
4.4 Administration ........................................................................................................... 9
4.5 Dose oubliée .............................................................................................................. 9
5 SURDOSAGE .................................................................................................................. 10
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ................ 10
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................ 10
7.1 Populations particulières ......................................................................................... 14
7.1.1 Femmes enceintes ................................................................................................... 14
7.1.2 Allaitement .............................................................................................................. 14
7.1.3 Enfants ..................................................................................................................... 14
7.1.4 Personnes âgées ...................................................................................................... 14
8 EFFETS INDÉSIRABLES .................................................................................................... 15
8.1 Aperçu des effets indésirables ................................................................................. 15
8.2 Effets indésirables graves observés dans les essais cliniques ................................. 15
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants ..................... 20
8.3 Effets indésirables peu courants observés au cours des essais cliniques ............... 20
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants ..................................................................................................................... 20
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives ...................................................................................................... 21
8.5 Effets indésirables observés après la mise en marché ............................................ 21
9 INTERACTIONS MÉDICAMENTEUSES ............................................................................... 22
9.2 Aperçu des interactions médicamenteuses ............................................................ 22
9.3 Interactions médicament-comportement ............................................................... 22
9.4 Interactions médicament-médicament ................................................................... 22
9.5 Interactions médicament-aliment ........................................................................... 22
9.6 Interactions médicament-plante médicinale .......................................................... 22
9.7 Interactions médicament-tests de laboratoire ........................................................ 22
10 PHARMACOLOGIE CLINIQUE ........................................................................................ 23
10.1 Mode d’action ........................................................................................................ 23
10.2 Pharmacodynamie ................................................................................................. 23
10.3 Pharmacocinétique ................................................................................................ 24
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ................................................................... 25
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ...................................................... 25
PARTIE II : INFORMATIONS SCIENTIFIQUES .......................................................................... 25
13 INFORMATIONS PHARMACEUTIQUES ........................................................................... 25
14 ESSAIS CLINIQUES ........................................................................................................ 26
14.1 Essais cliniques par indication ............................................................................... 26
15 MICROBIOLOGIE .......................................................................................................... 28
16 TOXICOLOGIE NON CLINIQUE ....................................................................................... 28
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 31
COMPOSANTS DE LA SERINGUE AVEC DISPOSITIF DE SÉCURITÉ ............................................ 36
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TEGSEDI™ (solution d’inotersen pour injection sous-cutanée) est indiqué pour le traitement de la polyneuropathie de stade 1 ou 2 chez des patients adultes atteints d’amylose à transthyrétine héréditaire (ATTRh).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les données tirées de l’étude clinique pivot laissent entendre que l’utilisation du produit au sein de la population gériatrique n’entraîne pas de différences majeures en matière d’innocuité ou d’efficacité. Des précautions s’imposent chez ces patients, en particulier en ce qui concerne la thrombocytopénie.
2 CONTRE-INDICATIONS
TEGSEDI est contre-indiqué chez les patients qui :
- présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir une liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE;
- ont un taux de plaquettes inférieur à 100 × 109/l avant le début du traitement;
- ont un rapport protéinurie/créatininurie (RPC) ≥ 113 mg/mmol (1 g/g) avant le début du traitement;
- ont un débit de filtration glomérulaire estimé (DFGe) < 45 ml/min/1,73 m2 avant le début du traitement;
- présentent une insuffisance hépatique sévère avant le début du traitement.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Thrombocytopénie
TEGSEDI est associé à des diminutions du taux de plaquettes, ce qui peut entraîner une thrombocytopénie subite et imprévisible (voir 8 EFFETS INDÉSIRABLES).
TEGSEDI est contre-indiqué chez les patients ayant un taux de plaquettes inférieur à 100 × 109/l (voir 2 CONTRE-INDICATIONS).
Le taux de plaquettes doit être surveillé pendant le traitement par TEGSEDI conformément au calendrier présenté dans le Tableau 1 (voir 4.2 Dose recommandée et modification posologique).
Il doit être recommandé aux patients d’informer immédiatement leur médecin s’ils présentent des signes de saignements inhabituels ou prolongés (par exemple pétéchies, ecchymoses spontanées, saignement sous-conjonctival, saignement des gencives, saignements de nez, présence de sang dans les urines ou les selles, hémorragie sous-conjonctivale), une raideur cervicale ou des céphalées sévères atypiques car ces symptômes peuvent être causés par une hémorragie intracérébrale.
Des précautions particulières doivent être prises chez les patients âgés (qui peuvent présenter un risque accru de saignement) et chez les patients recevant des médicaments antithrombotiques, antiagrégants plaquettaires ou des médicaments pouvant diminuer le taux de plaquettes (voir 9 INTERACTIONS MÉDICAMENTEUSES) et chez les patients ayant des antécédents d’épisodes d’hémorragie majeure.
Après l’arrêt du traitement pour quelque raison que ce soit, il convient de continuer à contrôler le taux de plaquettes pendant huit semaines, ou plus longtemps si la valeur est inférieure à 100 × 109/l, afin de vérifier que le taux reste supérieur à 75 × 109/l.
Glomérulonéphrite
Des cas de glomérulonéphrite sont survenus chez des patients traités par TEGSEDI; la glomérulonéphrite peut parfois nécessiter un traitement immunosuppresseur et entraîner une insuffisance rénale avec dépendance à la dialyse. Dans l’essai clinique, un patient qui avait développé une glomérulonéphrite et ne recevait pas de traitement immunosuppresseur est resté dépendant de la dialyse. Dans les essais cliniques, les cas de glomérulonéphrite étaient accompagnés d’un syndrome néphrotique, pouvant se manifester par des œdèmes, une hypercoagulabilité avec thrombose veineuse ou artérielle et une sensibilité accrue aux infections (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
En général, le traitement par TEGSEDI ne doit pas être instauré chez les patients ayant un rapport protéinurie/créatininurie (RPC) ≥ 113 mg/mmol (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS).
Avant le début du traitement par TEGSEDI, la créatininémie, le débit de filtration glomérulaire estimé (DFGe) et le rapport protéinurie/créatinurie (RPC) doivent être déterminés et une analyse d’urine doit être réalisée (voir 4 POSOLOGIE ET ADMINISTRATION). Pendant le traitement, la créatininémie, le DFGe et le RPC doivent être contrôlés toutes les deux semaines et une analyse d’urine doit être effectuée à la même fréquence. En cas d’augmentation du RPC à une valeur ≥ 113 mg/mmol (1 g/g) ou de diminution du DFGe à une valeur inférieure à 45 ml/min/1,73 m2, le traitement par TEGSEDI doit être interrompu pendant les investigations supplémentaires de la cause. Si le traitement est interrompu, après augmentation du DFGe à ≥ 45 ml/min/1,73 m2, de diminution du RPC à < 113 mg/mmol (1 g/g) ou correction de la cause sous-jacente de la diminution de la fonction rénale, l’administration hebdomadaire peut être reprise. Chez les patients ayant un RPC ≥ 2 g/g, des investigations supplémentaires doivent être effectuées en fonction du tableau clinique afin de rechercher une glomérulonéphrite aiguë. Si une glomérulonéphrite est confirmée, le traitement par TEGSEDI doit être arrêté définitivement. Il est important de surveiller étroitement le RPC et le DFGe pendant le traitement par TEGSEDI (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Rénal et Surveillance et tests de laboratoire).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Les facteurs suivants doivent être pris en compte pour déterminer la posologie de TEGSEDI :
TEGSEDI est associé à des diminutions du taux de plaquettes, ce qui peut entraîner une thrombocytopénie à tout moment pendant le traitement (voir Hématologique). Par conséquent,
Le taux de plaquettes doit être déterminé avant l’instauration du traitement par
TEGSEDI et comme il est indiqué pendant le traitement (voir Dose recommandée et modification posologique et Surveillance et tests de laboratoire).
- Le traitement par TEGSEDI ne doit pas être instauré chez les patients ayant un taux de plaquettes < 100 × 109/l.
- Le taux de plaquettes doit être contrôlé à intervalles réguliers (voir Dose recommandée et modification posologique).
- La posologie doit être modifiée en fonction des valeurs de laboratoire (voir Dose recommandée et modification posologique).
- Des cas de glomérulonéphrite sont survenus chez des patients traités par TEGSEDI. Par conséquent,
Le débit de filtration glomérulaire estimé (DFGe) et le rapport protéinurie/créatininurie (RPC) doivent être déterminés avant le début du traitement par TEGSEDI et comme il est indiqué pendant le traitement (voir Surveillance et tests de laboratoire).
Le traitement par TEGSEDI ne doit pas être instauré chez les patients ayant un
RPC ≥ 113 mg/mmol (1 g/g) ou un DFGe < 45 ml/min/1,73 m2.
- Un bilan rénal doit être réalisé à intervalles réguliers (voir Surveillance et tests de laboratoire).
- Les taux plasmatiques de vitamine A (rétinol) en dessous de la limite inférieure de la normale (LIN) doivent être corrigés et tous les signes ou symptômes oculaires de carence en vitamine A doivent avoir disparu avant l’instauration du traitement par TEGSEDI.
Des augmentations des transaminases surviennent couramment chez les patients traités par
TEGSEDI. Des cas graves d’atteinte hépatique médicamenteuse (DILI – drug induced liver injury), incluant des cas répondant aux critères de la loi de Hy et des cas apparus jusqu’à un an après le
traitement, ont également été rapportés (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Hépatique]. Par conséquent,
Un bilan hépatique doit être réalisé avant l’instauration du traitement par
TEGSEDI et comme indiqué pendant le traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Surveillance et tests de laboratoire).
- TEGSEDI ne doit pas être utilisé chez les patients présentant une insuffisance hépatique sévère (voir 2 CONTRE-INDICATIONS).
4.2 Dose recommandée et modification posologique
Le traitement doit être instauré et surveillé par un professionnel de la santé expérimenté dans le traitement des patients atteints d’amylose à transthyrétine héréditaire.
La dose recommandée de TEGSEDI est de 284 mg (300 mg d’inotersen sodique) administrée en injection sous-cutanée une fois par semaine à l’aide d’une seringue préremplie unidose avec dispositif de sécurité.
Les patients doivent être informés que l’injection doit être effectuée le même jour chaque semaine afin de garantir une posologie régulière.
Les patients traités par TEGSEDI doivent prendre une supplémentation orale en vitamine A correspondant à l’apport quotidien recommandé (AQR) (environ 3 000 UI de vitamine A par jour). La supplémentation en vitamine A doit être poursuivie pendant toute la durée du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Ophtalmologique).
Diminution du taux de plaquettes
Modification posologique en cas de diminution du taux de plaquettes
TEGSEDI est associé à des diminutions du taux de plaquettes, ce qui peut entraîner une thrombocytopénie. La posologie doit être modifiée en fonction des valeurs de laboratoire comme suit :
Tableau 1 : Recommandations pour les contrôles du taux de plaquettes et le traitement par TEGSEDI
Taux de plaquettes (× 109/l) | Fréquence des contrôles | Posologie |
| > 100 | Toutes les deux semaines | Poursuivre l’administration une fois par semaine. |
| ≥ 75 et < 100* | Chaque semaine | La posologie doit être diminuée à 284 mg toutes les deux semaines. L’administration une fois par semaine peut être reprise après augmentation du taux de plaquettes à > 100. |
| < 75* | Deux fois par semaine jusqu’à trois valeurs successives > 75 × 109/l, puis contrôle une fois par semaine. | Le traitement doit être interrompu jusqu’à ce que trois valeurs successives soit > 100. À la reprise du traitement, la posologie doit être réduite à 284 mg toutes les deux semaines. |
Taux de plaquettes (× 109/l) | Fréquence des contrôles | Posologie |
| < 50‡† | Deux fois par semaine jusqu’à trois valeurs successives > 75, puis contrôle une fois par semaine. Des contrôles plus fréquents doivent être envisagés en cas de présence de facteurs de risque de saignements supplémentaires. | Le traitement doit être interrompu jusqu’à ce que trois valeurs successives soit > 100. À la reprise du traitement, la posologie doit être réduite à 284 mg toutes les deux semaines. Une corticothérapie doit être envisagée en cas de présence de facteurs de risque de saignements supplémentaires. |
| < 25† | Chaque jour jusqu’à ce que deux valeurs successives soit > 25. Puis contrôle deux fois par semaine jusqu’à trois valeurs successives > 75. Puis contrôle une fois par semaine jusqu’à la stabilisation. | Le traitement doit être arrêté. Une corticothérapie est recommandée. |
* Si l’analyse suivante confirme le résultat de l’analyse initiale, la fréquence des contrôles et la posologie doivent être modifiées comme il est recommandé dans le tableau.
‡ Les facteurs de risque de saignement supplémentaires sont : âge > 60 ans, administration de médicaments anticoagulants ou antiagrégants plaquettaires et/ou antécédents d’épisodes d’hémorragie majeure.
† Sauf en cas de contre-indication des corticoïdes, il est fortement recommandé que le patient reçoive un traitement par glucocorticoïde afin d’inverser la diminution des plaquettes. Le traitement par TEGSEDI ne doit pas être repris chez les patients qui arrêtent le traitement en raison d’un taux de plaquettes inférieur à 25 × 109/l.
Insuffisance rénale : le taux de liaison de TEGSEDI aux protéines étant élevé et l’élimination du médicament par voie rénale étant minime, aucune modification de la posologie n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Il n’existe pas de données chez les patients présentant une insuffisance rénale sévère.
Des cas de glomérulonéphrite sont survenus chez des patients traités par TEGSEDI.
Insuffisance hépatique : TEGSEDI n’a pas été évalué chez les patients présentant une insuffisance hépatique ou ayant reçu une transplantation hépatique. TEGSEDI n’est pas métabolisé par les enzymes hépatiques du cytochrome P450 (voir 10.3 Pharmacocinétique - Métabolisme).
TEGSEDI est contre-indiqué chez les patients présentant une insuffisance hépatique sévère. Les taux d’enzymes hépatiques doivent être contrôlés avant l’instauration du traitement et tous les quatre mois pendant le traitement. Le traitement par TEGSEDI doit être arrêté définitivement en cas de suspicion d’une atteinte hépatique. Chez les patients ayant des antécédents de transplantation hépatique, les taux d’alanine aminotransférase (ALT), d’aspartate aminotransférase (AST), et de bilirubine totale doivent être contrôlés une fois par mois. Chez les patients ayant reçu une transplantation hépatique, le traitement par TEGSEDI doit également être arrêté définitivement en cas d’apparition de signes de rejet du greffon (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Hépatique).
Population pédiatrique : Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir 1.1 Enfants).
Population gériatrique : aucune modification posologique n’est nécessaire chez les patients âgés de 65 ans et plus (voir 7.1.4 MISES EN GARDE ET PRÉCAUTIONS - Populations particulières, Personnes âgées).
4.3 Reconstitution
TEGSEDI est fourni en seringue préremplie unidose avec dispositif de sécurité et ne nécessite donc pas de reconstitution.
4.4 Administration
TEGSEDI doit être administré comme suit :
- TEGSEDI ne doit être administré qu’en injection sous-cutanée.
- L’administration de la première injection par le patient ou l’aidant doit être effectuée sous la supervision d’un professionnel de la santé dûment qualifié. Les patients ou aidants doivent être formés à l’administration par voie sous-cutanée de TEGSEDI conformément aux instructions figurant à la section Comment prendre TEGSEDI (voir RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT).
Les sites d’injection sont l’abdomen, la région supérieure de la cuisse ou la face externe du haut du bras. Il est important d’alterner les sites d’injection.
- En cas d’injection dans le haut du bras, celle-ci doit être effectuée par une tierce personne.
- Les injections au niveau de la taille et à d’autres endroits où une pression ou un frottement des vêtements peut se produire doivent être évitées.
- TEGSEDI ne doit pas être injectés dans des zones de dermatose ou de lésion cutanée.
- Les injections dans les zones portant des tatouages ou des cicatrices doivent également être évitées.
La seringue préremplie de TEGSEDI doit atteindre la température ambiante avant
l’injection.
Sortir la seringue du réfrigérateur (entreposage à une température comprise entre 2 °C et 8 °C)
au moins 30 minutes avant utilisation.
- Ne pas utiliser d’autres méthodes pour le réchauffement.
- Chaque seringue préremplie ne doit être utilisée qu’une fois.
TEGSEDI doit être examiné avant l’administration. La solution doit être limpide et incolore à jaune clair. Si la solution est trouble ou contient des particules visibles, elle ne doit pas être injectée et le produit doit être rapporté à la pharmacie. TEGSEDI ne doit pas être injecté si la date de péremption figurant sur la boîte est dépassée (voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT et 12. INSTRUCTIONS PARTICULIÈRES DE MANIPULATION].
4.5 Dose oubliée
En cas d’oubli d’une dose, les patients doivent être informés qu’ils doivent prendre la dose oubliée dès
que possible, sauf si l’administration de la prochaine dose est prévue dans les deux jours. Dans ce cas, la dose oubliée doit être omise et la prochaine dose planifiée doit être administrée le jour prévu.
5 SURDOSAGE
Il n’a pas été signalé de cas de surdosage lors des évaluations de TEGSEDI avant la mise en marché.
En cas de surdosage, un traitement de soutien doit être instauré, avec la consultation d’un professionnel de la santé et une surveillance étroite de l’état clinique du patient.
Le taux de plaquettes et les paramètres rénaux doivent être contrôlés à intervalles réguliers.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 : Formes posologiques, concentrations, composition et emballage
TEGSEDI est une solution injectable stérile limpide, incolore à jaune clair sans agent de conservation présentée en seringue en verre préremplie unidose avec dispositif de sécurité contenant 1,5 ml de solution (dose de 284 mg). TEGSEDI est disponible en boîtes contenant 4 seringues préremplies. Chaque seringue est à usage unique, toute solution non utilisée doit être jetée.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Conduite de véhicules et utilisation de machines
Il n’a pas été observé d’effet de TEGSEDI sur l’aptitude à conduire des véhicules et à utiliser des machines.
Hématologique
TEGSEDI est associé à des diminutions du taux de plaquettes, ce qui peut entraîner une thrombocytopénie (voir 8 EFFETS INDÉSIRABLES).
Il est important de surveiller étroitement l’apparition d’une thrombocytopénie pendant le traitement par TEGSEDI et de suivre les recommandations pour les contrôles du taux de plaquettes et le traitement figurant dans le Tableau 1 (voir 4.2 Dose recommandée et modification posologique). Le taux de plaquettes doit être vérifié avant l’instauration du
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Sous-cutanée | Seringue préremplie unidose contenant une solution de 284 mg d’inotersen (300 mg d’inotersen sodique)/1,5 ml | Acide chlorhydrique, hydroxyde de sodium et eau pour injection | ||
traitement, contrôlé toutes les deux semaines ou plus fréquemment si nécessaire pendant toute la durée du traitement (voir Tableau 1), et les contrôles doivent être poursuivis pendant huit semaines après l’arrêt du traitement.
TEGSEDI doit être utilisé avec une prudence particulière chez les patients recevant des médicaments antithrombotiques, antiagrégants plaquettaires ou des médicaments pouvant diminuer le taux de plaquettes, chez les patients ayant des antécédents de saignements sévères et chez les personnes âgées qui peuvent présenter un risque accru de saignement.
Il doit être recommandé aux patients d’informer immédiatement leur professionnel de la santé s’ils présentent des signes de saignements inhabituels ou prolongés (par exemple, pétéchies, ecchymoses spontanées, hémorragie sous-conjonctival, saignement des gencives, saignements de nez, présence de sang dans les urines ou les selles, saignement sous-conjonctival), une raideur cervicale ou des céphalées sévères atypiques car ces symptômes peuvent être causés par une hémorragie intracérébrale.
Hépatique/biliaire/pancréatique
Le foie est un site d’accumulation des oligonucléotides antisens. TEGSEDI peut provoquer des augmentations des taux sériques de transaminases. Des cas d’atteinte hépatique ayant été jugés comme ayant une relation possible ou probable avec le traitement par TEGSEDI, dont deux cas répondant aux critères de la loi de Hy (ALT ou AST ≥ 3 × limite supérieure de la normale (LSN) et bilirubine ≥ 2 × LSN) ont été signalés chez des patients n’ayant pas d’antécédents de transplantation hépatique. Certains patients n’avaient pas d’antécédents de troubles hépatiques. TEGSEDI a entraîné le rejet du greffon chez certains patients ayant reçu une transplantation hépatique. Dans certains cas, le délai d’apparition d’une atteinte hépatique médicamenteuse grave était long (jusqu’à un an).
Dans les études cliniques, 8 % des patients traités par TEGSEDI ont présenté une augmentation du taux d’alanine aminotransférase (ALT) ≥ 3 × LSN contre 3 % des patients recevant le placebo; 3 % des patients traités par TEGSEDI ont eu un taux d’ALT ≥ 8 × LSN contre aucun patient recevant le placebo. Dans l’étude clinique, un patient a présenté une augmentation de l’ALT supérieure à 30 × LSN. Le taux d’ALT du patient s’est normalisé après une corticothérapie et l’arrêt du traitement par TEGSEDI. Les anomalies des paramètres hépatiques se sont résolues chez certains patients poursuivant le traitement par TEGSEDI.
Dans les études cliniques, des cas confirmés ou possibles de maladie biliaire d’origine immunologique sont survenus chez des patients traités par TEGSEDI. Il a été observé un cas unique d’hépatite auto-immune avec cirrhose biliaire primitive a été observé chez un patient ayant des antécédents familiaux de cirrhose biliaire primitive, ainsi qu’un cas unique d’obstruction biliaire de cause non déterminée.
Les taux d’alanine aminotransférase (ALT), d’aspartate aminotransférase (AST) et de bilirubine totale doivent être contrôlés avant l’instauration du traitement par TEGSEDI et tous les quatre mois pendant le traitement. En cas d’apparition de signes cliniques ou symptômes évocateurs d’un dysfonctionnement hépatique (par exemple, nausées, vomissements, douleurs abdominales, fatigue, anorexie inexpliquées ou ictère et/ou urines foncées), un dosage des transaminases sériques et de la bilirubine totale doit être effectué rapidement. La consommation d’alcool doit être évitée pendant le traitement par TEGSEDI.
En cas de suspicion d’une atteinte hépatique, le traitement par TEGSEDI doit être arrêté définitivement.
TEGSEDI est contre-indiqué chez les patients présentant une insuffisance hépatique sévère (voir 2 CONTRE-INDICATIONS).
Rejet du greffon hépatique
Dans une étude clinique, des cas de rejet du greffon hépatique ont été observés dans les deux à quatre mois suivant le début du traitement par TEGSEDI chez des patients dont le greffon avait été stable sur le plan clinique (pendant plus de 10 ans) avant l’instauration du traitement. Dans ces cas, l’état clinique des patients s’est amélioré et les taux de transaminases se sont normalisés après l’administration de glucocorticoïdes et l’arrêt du traitement par TEGSEDI. Chez les patients ayant des antécédents de transplantation hépatique, les taux d’ALT, d’AST et de bilirubine totale doivent être contrôlés une fois par mois.
Le traitement par TEGSEDI doit être arrêté chez les patients qui présentent des signes de rejet du greffon hépatique.
Immunitaire
Réactions d’hypersensibilité/développement d’anticorps
TEGSEDI peut provoquer des réactions d’hypersensibilité. Dans les études cliniques, des patients traités par TEGSEDI ont arrêté le traitement en raison d’une réaction d’hypersensibilité. Des anticorps dirigés contre TEGSEDI étaient présents lorsque les réactions se sont produites. Ces réactions sont généralement survenues dans les deux heures suivant l’administration de TEGSEDI et comprenaient : céphalées, douleur thoracique, frissons, bouffées congestives, dysphagie, u érythème palmaire, éosinophilie, mouvements choréiformes, arthralgie, myalgie et symptômes pseudo-grippaux. En cas de survenue d’une réaction d’hypersensibilité, l’administration de TEGSEDI doit être arrêtée et un traitement approprié doit être instauré. TEGSEDI ne doit pas être utilisé chez les patients ayant des antécédents de réaction d’hypersensibilité au médicament.
Immunogénicité
Dans l’étude pivot de phase 2/3, 30,4 % des patients traités par TEGSEDI étaient positifs pour les anticorps anti-médicament après 15 mois de traitement. Il n’a pas été observé d’effet des anticorps anti-médicament sur les paramètres pharmacocinétiques (Cmax, ASC ou demi-vie), mais les patients ayant développé des anticorps anti-médicament ont présenté plus de réactions au site d’injection.
Surveillance et tests de laboratoire
Hématologie : le taux de plaquettes doit être contrôlé toutes les deux semaines pendant le traitement par TEGSEDI et la posologie doit être modifiée comme approprié (voir 4.2 Dose recommandée et modification posologique).
Glomérulonéphrite : le RPC et le DFGe doivent être contrôlés tous les deux mois pendant le traitement et pendant huit semaines après l’arrêt du traitement.
En cas de diminution > 30 % du DFGe en l’absence d’une autre explication, l’interruption du traitement par TEGSEDI doit être envisagée pendant les investigations supplémentaires de la cause.
En cas de RPC ≥ 2 g/g (226 mg/mmol) confirmé par une deuxième analyse, le traitement par TEGSEDI doit être interrompu pendant les investigations supplémentaires destinées à rechercher une glomérulonéphrite aiguë. Le traitement par TEGSEDI doit être arrêté définitivement en cas de
confirmation d’une glomérulonéphrite aiguë. Si une glomérulonéphrite est exclue, le traitement peut être repris s’il est indiqué sur le plan clinique, et après l’amélioration de la fonction rénale.
L’instauration précoce d’un traitement immunosuppresseur doit être envisagée si le diagnostic de glomérulonéphrite est confirmé.
Les médicaments néphrotoxiques et les autres médicaments susceptibles d’altérer la fonction rénale doivent être utilisés avec précaution.
Fonction hépatique : les taux d’alanine aminotransférase (ALT), d’aspartate aminotransférase (AST) et de bilirubine totale doivent être contrôlés avant l’instauration du traitement par TEGSEDI et tous les quatre mois pendant le traitement. Un bilan clinique et un dosage des paramètres hépatiques doivent être effectués promptement chez les patients qui signalent des symptômes évocateurs d’une atteinte hépatique, incluant fatigue inhabituelle, symptômes pseudo-grippaux inexpliqués, anorexie, douleur, sensibilité ou gêne dans le quadrant supérieur droit de l’abdomen, urines foncées, selles claires ou ictère. Chez les patients ayant des antécédents de transplantation hépatique, les taux d’ALT, d’AST et de bilirubine totale doivent être contrôlés une fois par mois.
Ophtalmologique
Vitamine A
Les patients traités par TEGSEDI doivent prendre une supplémentation orale en vitamine A correspondant à l’apport quotidien recommandé (AQR) (environ 3 000 UI de vitamine A par jour) afin de réduire le risque potentiel de toxicité oculaire due à la carence en vitamine A. La supplémentation en vitamine A doit être poursuivie pendant toute la durée du traitement. Il est recommandé d’adresser les patients à un ophtalmologiste en cas d’apparition de symptômes oculaires compatibles avec une carence en vitamine A.
Du fait du mode d’action du médicament, il est attendu que les taux plasmatiques de rétinol soient inférieurs à la limite inférieure de la normale chez les patients traités par TEGSEDI. Une supplémentation en vitamine A supérieure à l’AQR ne doit pas être administrée pour tenter de corriger cette carence.
Rénal
Des cas de glomérulonéphrite sont survenus chez des patients traités par TEGSEDI. Dans l’essai de phase 3 NEURO-TTR, une glomérulonéphrite est survenue chez trois patients (3 %) traités par TEGSEDI et chez aucun patient recevant le placebo. Des cas de diminution de la fonction rénale sans glomérulonéphrite ont également été signalés (voir 8 EFFETS INDÉSIRABLES).
Il est important de surveiller étroitement le RPC et le DFGe pendant le traitement par TEGSEDI. Les recommandations pour le contrôle des paramètres rénaux et le traitement doivent être suivies (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Surveillance et tests de laboratoire].
Santé reproductive : Potentiel des hommes et des femmes
Il n’existe pas de données cliniques publiées concernant les effets du traitement par TEGSEDI sur le potentiel reproductif chez les femmes ou les hommes. Dans les études menées chez les animaux, TEGSEDI n’a pas eu d’effet sur les organes reproducteurs, l’accouplement ou la gestation (voir 7.1.1. Femmes enceintes).
Fertilité
Il n’existe pas de données concernant les effets de TEGSEDI sur la fertilité humaine. Les études chez les animaux n’ont pas montré d’effets détectables sur la fertilité mâle ou femelle.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’a pas été mené d’études adéquates et bien contrôlées de TEGSEDI chez les femmes enceintes. Du fait du risque possible de tératogénicité dû à des taux de vitamine A non équilibrés, TEGSEDI ne doit être utilisé pendant la grossesse que si les bienfaits potentiels justifient le risque potentiel pour le fœtus.
Des taux trop élevés ou trop faibles de vitamine A en début de grossesse peuvent avoir des effets délétères sur le développement fœtal. Si une patiente envisage une grossesse, le traitement par TEGSEDI et la supplémentation en vitamine A doivent être interrompus.
En raison de l’effet de TEGSEDI sur le taux de vitamine A, il existe une possibilité d’effet sur la grossesse. Il est recommandé de ne pas instaurer le traitement chez les femmes enceintes et de l’interrompre en cas de grossesse. Les femmes en âge de procréer doivent utiliser une contraception pendant le traitement.
Il existe un registre d’exposition pendant la grossesse destiné à suivre l’issue des grossesses chez les femmes ayant été exposées à TEGSEDI pendant la grossesse. Les professionnels de la santé sont incités à inscrire leurs patientes et les femmes enceintes sont incitées à s’inscrire elles-mêmes en téléphonant au 1-877-465-7510, en envoyant un courriel à tegsedipregnancy@ubc.com ou en visitant le site Web www.tegsedipregnancystudy.com.
7.1.2 Allaitement
Il n’existe pas de données concernant l’excrétion de TEGSEDI dans le lait maternel chez l’humain, les effets sur le nourrisson allaité ou les effets sur la lactation. Les bienfaits de l’allaitement pour le développement et la santé doivent être pris en compte au regard du besoin clinique de la mère du traitement par TEGSEDI et de tous les effets nocifs éventuels sur l’enfant allaité causés par TEGSEDI ou par la maladie sous-jacente de la mère.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : 69 patients (45 %) âgés de 65 ans et plus ont été inclus dans les études cliniques de TEGSEDI. Il n’a pas été observé de différences en matière d’innocuité, de pharmacocinétique ou d’efficacité entre ces patients et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables graves étaient plus courants chez les patients traités par TEGSEDI (32 %) que chez les patients recevant le placebo (22 %). Il a été observé une différence supérieure à 5 % entre les groupes de traitement de l’incidence des événements indésirables apparus sous traitement (EIAT) graves dans les classes de systèmes d’organes Troubles du métabolisme et de la nutrition et Affections du rein et des voies urinaires.
Cinq patients, tous traités par TEGSEDI, sont décédés pendant l’étude. Dans quatre cas, la cause du décès était compatible avec une progression de la maladie ou avec une complication de la maladie sous-jacente. Un événement d’issue fatale (hémorragie intracrânienne) est survenu chez un patient présentant une thrombocytopénie de grade 4 avec un taux de plaquettes d’environ 10 × 109/l au moment de son admission à l’hôpital.
Trois patients traités par TEGSEDI (3 %) ont présenté une thrombocytopénie sévère subite (taux de plaquettes inférieur à 25 × 109/l), ce qui peut entraîner des complications hémorragiques susceptibles d’engager le pronostic vital. Une glomérulonéphrite est survenue chez trois patients traités par TEGSEDI (3 %) (contre aucun patient recevant le placebo) (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Huit patients traités par TEGSEDI sont sortis de l’étude en raison d’événements indésirables (groupe placebo : un patient). Les événements indésirables ayant entraîné la sortie de l’étude étaient : thrombocytopénie, insuffisance cardiaque congestive, perforation intestinale, cachexie, démence, hémorragie intrâcranienne, myoclonies et insuffisance rénale aiguë. Le seul EIAT ayant entraîné la sortie de l’étude observé chez plus d’un patient du groupe TEGSEDI était la cachexie, qui est une complication fréquente de l’ATTRh avec polyneuropathie.
Seize patients du groupe TEGSEDI ont arrêté définitivement le traitement en raison d’événements indésirables, dont un cas répondant aux critères de la règle d’arrêt (groupe placebo : deux patients). Trois patients traités par TEGSEDI ont arrêté le traitement en raison d’une thrombocytopénie et deux patients en raison d’une glomérulonéphrite. Un autre patient a développé une glomérulonéphrite à la fin de la période de traitement et n’est pas entré dans l’étude de prolongation en ouvert.
La dose de TEGSEDI a été réduite chez trois patients en raison d’événements indésirables : défaut du champ visuel chez un patient et thrombocytopénie chez les deux autres patients. Le traitement a été interrompu ou reporté en raison d’événements indésirables chez 27 patients traités par TEGSEDI (groupe placebo : 3 patients). Les raisons les plus courantes des réductions de dose ou des interruptions du traitement étaient une diminution du taux de plaquettes et/ou des troubles rénaux tels qu’une glomérulonéphrite.
8.2 Effets indésirables graves observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Dans l’étude NEURO-TTR, 112 patients adultes présentant une polyneuropathie causée par l’amylose à
transthyrétine héréditaire (ATTRh) ont reçu TEGSEDI et 60 patients ont reçu le placebo. L’âge moyen des patients était de 59 ans (27 à 81 ans). Chez les patients traités par TEGSEDI, 68,8 % étaient des hommes et 93,8 % étaient blancs; l’exposition moyenne était de 385 jours et l’exposition médiane de 449 jours (moyenne : 55,6 doses, médiane : 66 doses). Les caractéristiques cliniques à l’inclusion étaient très comparables chez les patients traités par TEGSEDI et chez les patients du groupe contrôle recevant le placebo. Lors de l’inclusion, la maladie était de stade 1 chez 67 % des patients et de stade 2 chez 33 %; 52 % des patients étaient porteurs de la mutation V30M du gène de la transthyrétine (TTR) et 26 autres mutations ponctuelles différentes étaient observées chez 48 % des patients.
Les effets indésirables les plus courants observés chez au moins 20 % des patients traités par TEGSEDI et survenus plus couramment que chez les patients recevant le placebo étaient : érythème au site d’injection, nausées, fatigue, diarrhée, céphalées et douleur au site d’injection.
Tableau 3 Effets indésirables signalés chez au moins 2 % des patients traités par TEGSEDI et survenus plus couramment que chez les patients recevant le placebo (étude NEURO-TTR)
| Classe de systèmes d’organes MedDRA Terme privilégié | Tegsedi 300 mg | Placebo | ||||
| n = 112 | n = 60 | |||||
| (%) | (%) | |||||
| AFFECTIONS HÉMATOLOGIQUES ET DU SYSTÈME LYMPHATIQUE | ||||||
| Thrombocytopénie | 15 (13,4) | 1 (1,7) | ||||
| Anémie | 14 (12,5) | 2 (3,3) | ||||
| Éosinophilie | 3 (2,7) | 0 (0) | ||||
| Affections cardiaques | ||||||
| Fibrillation auriculaire | 6 (5,4) | 1 (1,7) | ||||
| Insuffisance cardiaque congestive | 4 (3,6) | 2 (3,3) | ||||
| Affections de l’oreille et du labyrinthe | ||||||
| Vertige | 4 (3,6) | 0 (0) | ||||
| Affections endocriniennes | ||||||
| Hypothyroïdie | 3 (2,7) | 1 (1,7) | ||||
| Affections oculaires | ||||||
| Cataracte | 5 (4,5) | 1 (1,7) | ||||
| Hyperémie oculaire | 3 (2,7) | 0 (0) | ||||
| Corps flottants dans le vitré | 3 (2,7) | 0 (0) | ||||
| Affections gastro-intestinales | ||||||
| Nausée | 35 (31,3) | 7 (11,7) | ||||
| Diarrhée | 26 (23,2) | 12 (20) | ||||
| Vomissement | 17 (15,2) | 3 (5) | ||||
| Constipation | 14 (12,5) | 5 (8,3) | ||||
| Bouche sèche | 6 (5,4) | 1 (1,7) | ||||
| Distension abdominale | 3 (2,7) | 1 (1,7) | ||||
| Reflux gastro-œsophagien | 3 (2,7) | 1 (1,7) | ||||
| Troubles généraux et anomalies au site d’administration | ||||||
| Érythème au site d’injection | 35 (31,3) | 0 (0) | ||||
| Classe de systèmes d’organes MedDRA Terme privilégié | Tegsedi 300 mg | Placebo | ||||
| n = 112 | n = 60 | |||||
| (%) | (%) | |||||
| Fatigue | 0 | 12 (20) | ||||
| Douleur au site d’injection | 23 (20,5) | 4 (6,7) | ||||
| Œdème périphérique | 21 (18,8) | 5 (8,3) | ||||
| Fièvre | 21 (18,8) | 5 (8,3) | ||||
| Frissons | 20 (17,9) | 2 (3,3) | ||||
| Prurit au site d’injection | 13 (11,6) | 0 (0) | ||||
| Syndrome grippal | 9 (8) | 2 (3,3) | ||||
| Ecchymose au site d’injection | 8 (7,1) | 2 (3,3) | ||||
| Gonflement périphérique | 7 (6,3) | 0 (0) | ||||
| Réaction au site d’injection | 6 (5,4) | 0 (0) | ||||
| Gonflement au site d’injection | 6 (5,4) | 0 (0) | ||||
| Altération de la couleur au site d’injection | 5 (4,5) | 0 (0) | ||||
| Rash au site d’injection | 5 (4,5) | 0 (0) | ||||
| Hémorragie au site d’injection | 4 (3,6) | 1 (1,7) | ||||
| Induration au site d’injection | 4 (3,6) | 0 (0) | ||||
| Douleur thoracique | 3 (2,7) | 0 (0) | ||||
| Hématome au site d’injection | 3 (2,7) | 1 (1,7) | ||||
| Inflammation au site d’injection | 3 (2,7) | 0 (0) | ||||
| Investigations | ||||||
| Numération plaquettaire diminuée | 11 (9,8) | 0 (0) | ||||
| Débit de filtration glomérulaire augmenté | 6 (5,4) | 2 (3,3) | ||||
| Aspartate aminotransférase augmentée | 5 (4,5) | 2 (3,3) | ||||
| Créatine phosphokinase sanguine augmentée | 5 (4,5) | 2 (3,3) | ||||
| Urée sanguine augmentée | 3 (2,7) | 0 (0) | ||||
| Éosinophiles augmentés | 3 (2,7) | 0 (0) | ||||
| Transaminases augmentées | 3 (2,7) | 0 (0) | ||||
| Classe de systèmes d’organes MedDRA Terme privilégié | Tegsedi 300 mg | Placebo | ||||
| n = 112 | n = 60 | |||||
| (%) | (%) | |||||
| Troubles du métabolisme et de la nutrition | ||||||
| Appétit diminué | 11 (9,8) | 0 (0) | ||||
| Déshydratation | 4 (3,6) | 1 (1,7) | ||||
| Déficience en vitamine D | 3 (2,7) | 0 (0) | ||||
| Affections musculosquelettiques et du tissu conjonctif | ||||||
| Myalgie | 17 (15,2) | 6 (10) | ||||
| Arthralgie | 13 (11,6) | 5 (8,3) | ||||
| Dorsalgie | 10 (8,9) | 5 (,3) | ||||
| Contractures musculaires | 10 (8,9) | 4 (6,7) | ||||
| Douleur musculosquelettique | 5 (4,5) | 1 (1,7) | ||||
| Raideur musculosquelettique | 4 (3,6) | 1 (1,7) | ||||
| Affections du système nerveux | ||||||
| Céphalée | 25 (22,3) | 7 (11,7) | ||||
| Paresthésie | 10 (8,9) | 2 (3,3) | ||||
| Syncope | 8 (7,1) | 2 (3,3) | ||||
| Prodromes de syncope | 6 (5,4) | 0 (0) | ||||
| Migraine | 5 (4,5) | 2 (3,3) | ||||
| Somnolence | 4 (3,6) | 2 (3,3) | ||||
| Trouble de l’équilibre | 3 (2,7) | 1 (1,7) | ||||
| Perte de conscience | 3 (2,7) | 0 (0) | ||||
| Affections psychiatriques | ||||||
| Dépression | 7 (6,3) | 2 (3,3) | ||||
| Affections du rein et des voies urinaires | ||||||
| Protéinurie | 7 (6,3) | 2 (3,3) | ||||
| Insuffisance rénale aiguë | 3 (2,7) | 0 (0) | ||||
| Maladie rénale chronique | 3 (2,7) | 0 (0) | ||||
| Insuffisance rénale | 3 (2,7) | 0 (0) | ||||
| Classe de systèmes d’organes MedDRA Terme privilégié | Tegsedi 300 mg | Placebo | ||||
| n = 112 | n = 60 | |||||
| (%) | (%) | |||||
| Atteinte de la fonction rénale | 3 (2,7) | 0 (0) | ||||
| Affections respiratoires, thoraciques et médiastinales | ||||||
| Dyspnée | 10 (8,9) | 2 (3,3) | ||||
| Douleur oropharyngée | 5 (4,5) | 2 (3,3) | ||||
| Épanchement pleural | 3 (2,7) | 0 (0) | ||||
| Toux productive | 3 (2,7) | 0 (0) | ||||
| Affection de la peau et du tissu sous-cutané | ||||||
| Érythème | 5 (4,5) | 2 (3,3) | ||||
| Hyperhidrose | 4 (3,6) | 1 (1,7) | ||||
| Prurit | 4 (3,6) | 1 (1,7) | ||||
| Rash | 4 (3,6) | 1 (1,7) | ||||
| Ulcère cutané | 4 (3,6) | 0 (0) | ||||
| Sueurs nocturnes | 3 (2,7) | 1 (1,7) | ||||
| Lésion de la peau | 3 (2,7) | 1 (1,7) | ||||
| Urticaire | 3 (2,7) | 1 (1,7) | ||||
| Affections vasculaires | ||||||
| Hypotension orthostatique | 7 (6,3) | 0 (0) | ||||
| Hypotension | 6 (5,4) | 2 (3,3) | ||||
| Hématome | 4 (3,6) | 1 (1,7) | ||||
| Hypertension | 4 (3,6) | 0 (0) | ||||
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Sans objet.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Sans objet.
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants
Sans objet.
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Thrombocytopénie
TEGSEDI est associé à des diminutions du taux de plaquettes, ce qui peut entraîner une thrombocytopénie. Dans l’étude de phase 2/3, NEURO-TTR, des diminutions du taux de plaquettes à des valeurs inférieures à la normale (140 × 109/l) ont été observées chez 54 % des patients traités par TEGSEDI et 13 % des patients recevant le placebo; des diminutions à moins de 100 × 109/l ont été observées chez 23 % des patients traités par TEGSEDI et 2 % des patients recevant le placebo; des taux de plaquettes < 75 × 109/l confirmés ont été observés chez 10,7 % des patients traités par TEGSEDI. Trois patients (3 %) ont eu un taux de plaquettes < 25 × 109/l et un de ces patients a présenté une hémorragie intracrânienne d’issue fatale. Les patients doivent être surveillés pendant le traitement par TEGSEDI afin qu’une thrombocytopénie puisse être détectée (voir 7. MISES EN GARDE ET PRÉCAUTIONS).
Glomérulonéphrite/diminution de la fonction rénale
Trois (3) patients ont développé une glomérulonéphrite au cours de l’étude NEURO-TTR. Les cas d’atteinte sévère et grave de la fonction rénale, incluant glomérulonéphrite, néphrite tubulo-interstitielle, insuffisance rénale aiguë, insuffisance rénale et atteinte de la fonction rénale, étaient plus courants chez les patients traités par TEGSEDI que chez les patients recevant le placebo (4,5 % contre 1,7 % et 5,4 % contre 0 %). Les patients doivent être surveillés afin que des signes d’augmentation de la protéinurie et de diminution du DFGe pendant le traitement par l’inotersen puissent être détectés (voir 7. MISES EN GARDE ET PRÉCAUTIONS).
Événements indésirables au site d’injection
Des événements indésirables au site d’injection ont été signalés couramment chez les patients traités par TEGSEDI. Ces réactions comprenaient : douleur, érythème, prurit, gonflement, éruption cutanée, induration, ecchymose et hémorragie au site d’injection. Elles étaient généralement spontanément résolutives et gérables.
Immunogénicité
Voir 7. MISES EN GARDE ET PRÉCAUTIONS - Immunogénicité.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été identifiés lors de l’utilisation d’inotersen après la mise en marché :
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
TEGSEDI n’est pas un substrat des enzymes du cytochrome P450 (CYP450) et n’a pas d’effet inducteur ou inhibiteur sur ces enzymes in vitro. TEGSEDI n’est pas un substrat ou un inhibiteur des principaux transporteurs. Les études d’interactions ont montré l’absence de potentiel d’interactions. Il n’a pas été mené d’études cliniques formelles des interactions médicament-médicament.
L’effet des médicaments couramment utilisés en concomitance, incluant les diurétiques, les antithrombotiques et les anti-inflammatoires non stéroïdiens (AINS), a été évalué à l’aide d’une analyse pharmacocinétique de population. Aucun des médicaments concomitants évalués n’a eu d’effet cliniquement significatif sur la clairance de TEGSEDI.
Il n’est pas attendu d’interactions pharmacocinétiques cliniquement pertinentes avec TEGSEDI.
Des précautions doivent être prises en cas d’utilisation de médicaments antithrombotiques, antiagrégants plaquettaires et de médicaments susceptibles de diminuer le taux de plaquettes, par exemple, acide acétylsalicylique, clopidogrel, warfarine, héparine, héparines de bas poids moléculaire, inhibiteurs du facteur Xa tels que le rivaroxaban et l’apixaban et inhibiteurs de la thrombine tels que le dabigatran (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Hématologique].
La prudence s’impose en cas d’utilisation concomitante de médicaments néphrotoxiques et d’autres médicaments susceptibles d’altérer la fonction rénale, tels que les sulfamides, les antagonistes de l’aldostérone, les anilides, les alcaloïdes naturels de l’opium et les autres opioïdes (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Rénal].
9.3 Interactions médicament-comportement
L’interaction spécifique entre TEGSEDI et l’alcool n’a pas été étudiée. Cependant, compte tenu de l’effet éventuel de TEGSEDI sur le foie, la consommation d’alcool doit être évitée pendant le traitement.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Il n’est pas attendu d’interactions entre les aliments et TEGSEDI.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas été étudiées.
9.7 Interactions médicament-tests de laboratoire
Les interactions avec les tests de laboratoire n’ont pas été étudiées.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’inotersen est un oligonucléotide antisens (ASO) 2′-O-2-méthoxyéthyl (2′-MOE) phosphorothioate complémentaire de l’ARN messager (ARNm) du gène codant pour la cible moléculaire, la transthyrétine (TTR). L’amylose à transthyrétine héréditaire (ATTRh) est une maladie systémique à transmission autosomique dominante rare causée par des mutations du gène de la transthyrétine (TTR). Les mutations entraînent un affaiblissement des liaisons de la structure tétramérique normale, qui se dissocie en monomères sujets à des erreurs de repliement. Ces protéines mal repliées s’assemblent en fibrilles amyloïdes dans différents organes et tissus dans tout le corps, dont les neurones périphériques, l’appareil gastro-intestinal et le cœur. La liaison sélective de TEGSEDI à l’ARNm du gène TTR provoque la dégradation de l’ARNm du gène muté et sauvage (normal). Cette dégradation empêche la synthèse de transthyrétine dans le foie, ce qui entraîne des réductions significatives des taux de protéines TTR mutées et sauvages sécrétées par le foie dans la circulation.
La TTR est une protéine de transport de la RBP4 (retinol binding protein 4), qui est le principal transporteur de la vitamine A (rétinol). Par conséquent, il est attendu que la réduction du taux plasmatique de TTR entraîne une diminution de la rétinolémie en dessous de la limite inférieure de la normale. La TTR est également un transporteur de la thyroxine.
10.2 Pharmacodynamie
Effets de TEGSEDI sur la transthyrétine (TTR)
Dans l’étude pivot NEURO-TTR, il a été observé dans le groupe traité par TEGSEDI une diminution importante des taux de TTR en circulation par rapport aux valeurs initiales pendant toute la durée de la période de traitement de 15 mois, avec des variations relatives moyennes du taux sérique de TTR allant de 68 % à 74 % de la semaine 13 à la semaine 65 (variation médiane : 74,64 % à 78,98 %). Dans le groupe placebo, le taux sérique moyen de TTR avait diminué de 8,50 % à la semaine 3 et est resté ensuite relativement stable pendant toute la période de traitement.
La relation entre le taux de TTR et la progression de la maladie n’est pas connue. Le niveau de réduction du taux de protéines TTR induisant une amélioration des mesures de la polyneuropathie n’a pas été établi clairement. Avec la dose de 300 mg, il n’a pas été observé de corrélation entre la variation absolue ou relative des taux sériques de transthyrétine par rapport aux valeurs initiales et les variations des scores initiaux de l’une des deux échelles d’évaluation principales [score composite de l’échelle d’évaluation de la neuropathie Neuropathy Impairment Scale + 7 (mNIS+7) et score du questionnaire de Norfolk sur la qualité de vie dans la neuropathie diabétique (Norfolk Quality of Life –Diabetic Neuropathy (QoL-DN)]. Aucune autre dose n’était évaluée dans l’étude de phase 2/3 NEURO-TTR.
Électrophysiologie cardiaque
Il n’a pas été mené d’étude approfondie de l’allongement de l’intervalle QT (étude TQT), mais une surveillance par électrocardiogramme (ECG) était réalisée dans les essais cliniques. Il n’existe pas de données indiquant que le traitement par TEGSEDI entraîne un allongement de l’intervalle QTc. Les résultats de l’essai du canal potassique hERG (ether-a-go-go-related gene) ont été négatifs pour l’inotersen.
10.3 Pharmacocinétique
La pharmacocinétique (PK) de TEGSEDI après administration de doses uniques et répétées a été déterminée chez des volontaires sains (plage de doses de 50 mg à 400 mg par semaine), et à l’aide des données supplémentaires d’un petit sous-groupe (n = 10) de patients atteints d’ATTRh (dose de 300 mg par semaine) et d’une analyse pharmacocinétique de population.
Absorption
Après administration par voie sous-cutanée (SC), TEGSEDI est absorbé rapidement dans la circulation systémique de façon proportionnelle à la dose, avec un temps médian jusqu’à la concentration plasmatique maximale (Cmax) de 2 à 4 heures.
Distribution
Le taux de liaison de TEGSEDI aux protéines plasmatiques humaines est élevé (> 94 %) et la fraction liée est indépendante de la concentration du médicament. Vingt-quatre heures après l’injection SC, la concentration plasmatique moyenne avait diminué de plus de 90 % par rapport au pic. Selon l’analyse PK de population, le volume apparent de distribution de TEGSEDI à l’état d’équilibre est de 293 litres chez les patients atteints d’ATTRh. Le volume de distribution élevé semble indiquer que l’inotersen est fortement distribué dans les tissus après administration par voie SC. Cela concorde avec les résultats des études effectuées chez les animaux (souris, rat et singe) qui indiquent une distribution rapide et importante de TEGSEDI dans différents tissus, les concentrations les plus élevées étant observées dans les reins, avec ensuite le foie, ainsi que dans les ganglions mésentériques, la moelle osseuse, la thyroïde, la rate, le tissu osseux et le pancréas. TEGSEDI ne franchit pas aisément la barrière hémato-encéphalique.
Métabolisme
Comme il est attendu pour un oligonucléotide antisens, les études in vitro indiquent que TEGSEDI n’est pas un substrat des enzymes du métabolisme du cytochrome P450, et les données cliniques montrent qu’il est métabolisé lentement dans les tissus par des endonucléases pour former des oligonucléotides plus courts inactifs qui sont des substrats pour un métabolisme supplémentaire par des exonucléases. Après quatre semaines d’administration chez des volontaires sains, TEGSEDI sous forme inchangée est le principal composant en circulation (environ 74 % des oligonucléotides totaux détectés dans le plasma humain).
Élimination
L’élimination de TEGSEDI s’effectue par métabolisme dans les tissus et excrétion dans les urines de métabolites à chaîne courte principalement. La fraction récupérée dans les urines sous forme de molécule mère se limite à moins de 1 % dans les 24 heures suivant l’administration, ce qui est compatible avec une filtration glomérulaire minimale en raison du taux de liaison élevé aux protéines plasmatiques. Après administration par voie sous-cutanée, la demi-vie d’élimination de TEGSEDI est d’environ un mois.
Populations et états pathologiques particuliers
Selon l’analyse pharmacocinétique de population, l’âge, le poids, le sexe ou le groupe ethnique n’ont pas d’effet cliniquement pertinent sur l’exposition à TEGSEDI. Les évaluations définitives étaient limitées par les faibles nombres de données.
- Insuffisance hépatique : la pharmacocinétique de TEGSEDI chez les patients présentant une insuffisance hépatique n’a pas été étudiée.
- Insuffisance rénale : une analyse pharmacocinétique de population semble indiquer que l’insuffisance rénale légère et modérée n’a pas d’effet cliniquement pertinent sur l’exposition systémique à TEGSEDI. Il n’existe pas de données chez les patients présentant une insuffisance rénale sévère.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
TEGSEDI est une solution limpide incolore à jaune clair fournie en seringue préremplie unidose avec dispositif de sécurité. Chaque seringue préremplie de TEGSEDI contient un remplissage permettant de délivrer une dose de 284 mg d’inotersen.
Entreposer dans l’emballage d’origine au réfrigérateur à une température comprise entre 2 °C et 8 °C et protéger de la lumière. Garder hors de la portée et de la vue des enfants.
Sortir la seringue du réfrigérateur (température comprise entre 2 °C et 8 °C) au moins 30 minutes avant utilisation. La seringue préremplie de TEGSEDI doit atteindre la température ambiante (20 °C à 25 °C) avant l’injection.
TEGSEDI peut être entreposé sans réfrigération (entre 2 °C et 30 °C) dans l’emballage d’origine pendant six semaines au maximum; si le médicament n’est pas utilisé dans les six semaines, il doit être jeté.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Éviter l’exposition à des températures supérieures à 30 °C.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : inotersen
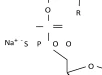
2′-O-(2-méthoxyéthyle)-5-méthyl-P-thiouridylyl-(3′-O→5′-O)-2′-O-(2- méthoxyéthyle)-5-méthyl-P-thiocytidylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyle)-5-méthyl-P- thiouridylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyle)-5-méthyl-P-thiouridylyl-(3′-O→5′-O)-2′-O-(2- méthoxyéthyle)-P-thioguanylyl-(3′-O→5′-O)-2′-désoxy-P-thioguanylyl-(3′-O→5′-O)-2′-désoxy-P- thiothymidylyl-(3′-O→5′-O)-2′-désoxy-P-thiothymidylyl-(3′-O→5′-O)-2′-désoxy-P-thioadénylyl-(3′- O→5′-O)-2′-désoxy-5-méthyl-P-thiocytidylyl-(3′-O→5′-O)-2′-désoxy-P-thioadénylyl-(3′-O→5′-O)- 2′-désoxy-P-thiothymidylyl-(3′-O→5′-O)-2′-désoxy-P-thioguanylyl-(3′-O→5′-O)-2′-désoxy-P- thioadénylyl-(3′-O→5′-O)-2′-désoxy-P-thioadénylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyle)-P- thioadénylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyle)-5-méthyl-P-thiouridylyl-(3′-O→5′-O)-2′-O-(2- méthoxyéthyle)-5-méthyl-P-thiocytidylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyle)-5-méthyl-P- thiocytidylyl-(3′-O→5′-O)-2′-O-(2-méthoxyéthyle)-5-méthylcytidine, sel de nonadécasodium.
Formule moléculaire et masse moléculaire : la formule moléculaire de l’inotersen sodique est C230H299N69O121P19S19Na19 et la masse moléculaire est de 7600,8 Da.
Formule de structure :




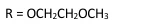


Propriétés physicochimiques :
L’inotersen sodique sous forme de sel de sodium est composé de 20 nucléotides reliés par 19 liaisons phosphothiorate entièrement ionisés.
L’inotersen sodique est un solide de couleur blanche à jaune clair. L’inotersen sodique est facilement soluble dans l’eau, le méthanol et dans un tampon phosphate (pH 7,5 et pH 8,5) et insoluble dans l’acétonitrile.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
ATTRh
L’efficacité de TEGSEDI a été démontrée dans un essai de phase 3 multicentrique, à répartition aléatoire, à double insu, contrôlé contre placebo (étude NEURO-TTR) mené chez des patients atteints d’ATTRh.
L’étude NEURO-TTR était un essai multicentrique contrôlé contre placebo mené chez 172 patients présentant une amylose à transthyrétine héréditaire avec polyneuropathie (ATTRh-PN) qui ont reçu le traitement. L’hATTR-PN était classée en trois stades en fonction du statut ambulatoire des patients : stade 1, patients n’ayant besoin d’aucune aide, stade 2, patients ayant besoin d’une ou deux aides à la marche (canes anglaises par exemple) et stade 3, patients confinés au lit ou au fauteuil roulant. Seuls des patients présentant une ATTRh-PL de stade 1 ou 2 et ayant un score ≥ 10 et ≤ 130 sur l’échelle d’évaluation de l’atteinte neurologique NIS (Neuropathy Impairment Score) ont été inclus dans l’étude.
R = OCH2CH2OCH3
Les patients ont été répartis de façon aléatoire selon un rapport 2:1 pour recevoir TEGSEDI ou le placebo. TEGSEDI (284 mg d’inotersen) était administré en injection sous-cutanée trois fois par semaine pendant la première semaine, puis une fois par semaine pendant les semaines 2 à 65.
Soixante-deux pour cent (62 %) des patients présentaient également une cardiomyopathie amyloïde liée à la transthyrétine lors de l’inclusion. Les patients ont été répartis de façon aléatoire selon un rapport 2:1 pour recevoir TEGSEDI ou le placebo.
Les critères d’évaluation principaux de l’efficacité étaient la variation du score composite de l’échelle NIS+7 modifiée (mNIS+7) et du score total du questionnaire Quality of Life-Diabetic Neuropathy (QoL-DN). Le score mNIS +7 est une mesure composite comportant deux éléments : le score composite de l’échelle NIS et le score composite du test SUM7 modifié (+7). Le volet NIS vise à mesurer les déficits de force des muscles innervés par les nerfs crâniens, la force musculaire, les réflexes et la sensibilité du gros orteil et de l’index. Le volet SUM7 modifié du score mNIS+7 comporte quatre items : la conduction nerveuse, la fréquence cardiaque à une respiration profonde (FCRP), la sensibilité au toucher et la sensibilité à la douleur induite par la chaleur (chaleur ressentie comme douloureuse). Le score total va de 0 à 346,3 points; plus le score est élevé, plus l’atteinte est sévère. Le questionnaire Norfolk QoL-DN est une échelle d’évaluation par les patients du retentissement des symptômes de la neuropathie sur la qualité de vie. Les deux critères principaux étaient également évalués à la semaine 35.
Les caractéristiques démographiques et cliniques initiales sont présentées dans le Tableau 4.
Tableau 4 Résumé des caractéristiques démographiques des patients dans les essais cliniques pour l’ATTRh
No d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
| NEURO-TTR | Étude de phase 2/3 à répartition aléatoire, à double insu, contrôlée contre placebo | TEGSEDI (inotersen 284 mg) ou placebo; voie SC; 3 fois pendant la semaine 1 puis une fois par semaine pendant les semaines 2 à 65 | 172 (112 recevant TEGSEDI; 60 recevant le placebo) | 59,2 ans | Hommes : 68,6 % Femmes : 31,4 % | ||
Pour les deux critères d’évaluation principaux, les variations des scores (mNIS+7 et Norfolk QoL-DN) ont montré un bienfait statistiquement significatif en faveur du traitement par TEGSEDI dès la semaine 66 (Tableau 5)
Tableau 5 Analyse des critères d’évaluation principaux : scores mNIS+7 et Norfolk QoL-DN
| mNIS+7 | Norfolk-QOL-DN | |||||||||||||
| Critères d’évaluation | Placebo | TEGSEDI | Placebo | TEGSEDI | ||||||||||
| principaux | (N = 60) | (N = 112) | (N = 60) | (N = 112) | ||||||||||
Score initial n Moyenne (écart-type, ÉT) | 60 74,75 (39,003) | 112 79,16 (36,958) | 59 48,68 (26,746) | 111 48,22 (27,503) | ||||||||||
Variation à la semaine 66 n Moyenne des moindres carrés (MMC) (ÉT) IC à 95 % Différence de la MMC (Tegsedi – placebo) IC à 95 % Valeur p | 60 25,43 (3,225) 19,11; 31,75 | 112 10,54 (2,397) 5,85; 15,24 -14,89 -22,55; -7,22 <0,001 | 59 12,94 (2,840) 7,38; 18,51 | 111 4,38 (2,175) 0,11; 8,64 -8,56 -15,42; -1,71 0,015 | ||||||||||
Les patients étaient stratifiés en fonction du stade de la maladie (stade 1 ou stade 2), de la mutation du gène de la TTR (V30M ou non V30M) et d’un traitement antérieur par le tafamidis ou le diflunisal (oui ou non). Les résultats à la semaine 66 ont montré un bienfait statistiquement significatif dans tous les sous-groupes selon le score composite mNIS+7, et dans tous les sous-groupes sauf un (groupe cardiomyopathie-échocardiographie, CM-Écho) selon le score total Norfolk QoL-DN. En outre, les résultats pour les éléments des scores composites mNIS+7 et des domaines du questionnaire Norfolk QoL-DN concordaient avec les résultats de l’analyse des critères principaux, montrant un bienfait dans les neuropathies motrice, sensitive et autonome. Les résultats des critères d’évaluation secondaires et exploratoires n’ont pas montré uniformément d’amélioration significative de la cardiomyopathie.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Des diminutions du taux de plaquettes ont été observées chez le singe après environ 13 semaines ou plus de traitement par l’inotersen. Chez deux mâles (l’un recevant la dose de 10 mg/kg/semaine et l’autre la dose de 20 mg/kg/semaine), les diminutions étaient d’une sévérité (taux de plaquettes < 50 x 109/l) entraînant des saignements ou des ecchymoses. L’incapacité à maintenir le taux de plaquettes tout en poursuivant le traitement a conduit à l’arrêt du traitement et à l’euthanasie des deux animaux. Des diminutions modérées (taux de plaquettes > 100 × 109/l) ont été observées au moins une fois chez les quatre autre singes mâles et femelles recevant une dose ≥ 6 mg/kg/semaine. Les taux de plaquettes sont revenus aux valeurs normales après une courte interruption du traitement : jusqu’à la fin de l’étude chez un mâle recevant une faible dose qui présentait une diminution modérée,
mais uniquement temporairement chez le mâle recevant la dose élevée qui présentait une diminution sévère. L’effet a été imputé à l’augmentation de la consommation périphérique de plaquettes, car il n’a pas été observé de signes de toxicité médullaire ou de thrombose. Des diminutions du taux de plaquettes sont également survenues chez des souris et des rats recevant l’inotersen; elles étaient toutefois moins sévères et sans conséquences cliniques.
Des signes microscopiques d’une accumulation de l’inotersen mise en évidence par la présence de granules basophiles et d’une vacuolisation dans les cellules épithéliales des tubules rénaux et dans les macrophages tissulaires, souvent accompagnées d’une hypertrophie, ont été observés dans différents organes chez la souris, le rat et le singe à pratiquement toutes les doses testées. Les principaux organes concernés étaient les reins et le foie, qui présentaient les concentrations d’inotersen les plus élevées, les ganglions lymphatiques et les sites d’injection étant également constamment concernés. En général, ces observations n’ont pas été considérées comme des effets indésirables, mais des signes de néphrotoxicité ont été constatés chez le singe (dégénérescence/régénérescence des cellules épithéliales tubulaires, cylindres érythrocytaires dans les tubules, infiltration multifocale de cellules mononuclées, prolifération de tissu conjonctif et hémorragie en corrélation avec une hématurie et une augmentation du rapport protéinurie/créatininurie) à la dose la plus élevée testée (40 mg/kg/semaine), et chez le rat (augmentation de la cellularité et de la matrice glomérulaires et protéinurie) aux doses de 15 et 40 mg/kg/semaine, certains signes d’hépatotoxicité étant également observés chez le rat aux doses de 15 et 40 mg/kg/semaine. Aux doses sans effet observé, l’exposition systémique à l’inotersen chez le rat et le singe représentait respectivement 1,7 fois et 6,6 fois l’exposition à la dose recommandée chez l’humain. Un autre effet courant de l’inotersen était des modifications inflammatoires dans de nombreux organes chez la souris, le rat et le singe. Cela comprenait des infiltrats de cellules mononuclées et des augmentations du poids des organes lymphoïdes, accompagnées d’augmentations des taux plasmatiques de cytokines et chimiokines et/ou des taux sériques d’IgG et d’IgM totales. De plus, une diminution du poids du thymus due à une déplétion lymphocytaire a été observée chez la souris et le rat et une infiltration lympho-histiocytaire périvasculaire a été constatée dans de nombreux organes chez le singe.
Dans une étude de 39 semaines chez le singe, une activation du complément et des augmentations du taux de D-dimères ont été observées à toutes les doses d’inotersen administré par voie sous-cutanée.
Chez des rats recevant l’inotersen aux doses de 5, 15 et 40 mg/kg/semaine, les anomalies comprenaient une hypertrophie/hyperplasie des cellules interstitielles du stroma ovarien et une augmentation du poids des ovaires, une augmentation de l’épaisseur de l’endomètre causée par une expansion ou un œdème du stroma dans l’utérus chez les femelles et des augmentations de la cellularité hématopoïétique, une prolifération d’éosinophiles vacuolisés dans la moelle osseuse et une augmentation de l’os trabéculaire chez les deux sexes à toutes les doses testées. Cependant, il n’a pas été observé d’anomalies similaires chez des souris et des singes traités pendant une durée allant jusqu’à 26 semaines et 39 semaines respectivement. Par conséquent, la pertinence de ces observations pour les patients est considérée comme étant limitée.
Cancérogénicité
Dans une étude de cancérogénicité chez la souris transgénique rasH2, l’inotersen a été administré par voie sous-cutanée aux doses de 10, 30 et 80 mg/kg/semaine pendant 26 semaines. Il n’a pas été mis en évidence de potentiel cancérogène de l’inotersen après 26 semaines de traitement chez la souris.
L’administration d’inotersen par voie sous-cutanée à des rats Sprague-Dawley aux doses de 0,5, 2 ou
6 mg/kg/semaine pendant une durée allant jusqu’à 94 semaines a entraîné une augmentation de l’incidence liée à la dose de fibrosarcomes sous-cutanés et une augmentation de l’incidence de fibrosarcomes de type monomorphes aux sites d’injection ou dans les régions des sites d’injection (les doses hebdomadaires étaient administrées en alternance dans la région interscapulaire et dans la région dorsale jusqu’à la queue) chez les deux sexes aux doses de 2 et 6 mg/kg/semaine.
Génotoxicité
L’inotersen n’a pas présenté de potentiel génotoxique dans une batterie de tests, incluant l’essai de mutation réverse sur bactéries in vitro (test d’Ames), l’essai cytogénétique sur cellules pulmonaires de hamster chinois (CHL) in vitro et l’essai des micronoyaux in vivo chez la souris.
Toxicologie pour la reproduction et le développement
Le passage des oligonucléotides antisens tels que l’inotersen à travers la barrière placentaire est limité en raison de leur taille, de leur charge moléculaire, de leur solubilité dans l’eau et de leur forte liaison aux protéines plasmatiques. Par conséquent, il n’a pas été observé de concentrations détectables d’inotersen dans les tissus hépatiques des fœtus de souris après administration par voie sous-cutanée pendant la période d’organogenèse. Dans les études de toxicologie pour la reproduction et le développement menées chez la souris et le lapin, il n’a pas été observé d’effets sur l’organogenèse à des doses (administrées tous les deux jours) dépassant la dose équivalente maximale recommandée chez l’humain. Chez le lapin, la diminution du poids des fœtus à la dose la plus élevée testée a été imputée à la diminution de la consommation d’aliments et du poids des mères.
L’inotersen n’a pas eu d’effet sur la fertilité chez la souris à des doses allant jusqu’à 87,5 mg/kg/semaine administrées en injection sous-cutanée de 25 mg/kg tous les deux jours.
Toxicité juvénile
Une étude du développement prénatal et postnatal a été menée chez des souris gestantes et allaitantes pour évaluer les effets indésirables possibles de l’inotersen administré par voie sous-cutanée du jour 6 de la gestation jusqu’au jour 20 de l’allaitement sur le développement embryonnaire et sur le développement des petits après exposition de la mère depuis l’implantation jusqu’au sevrage. Cette étude a montré que les concentrations d’inotersen dans le lait maternel étaient très faibles par rapport aux concentrations dans le foie (aux doses allant jusqu’à 80 mg/kg/semaine par voie sous-cutanée). En raison de la fiable biodisponibilité orale de l’inotersen, il est considéré comme peu probable que ces faibles concentrations dans le lait entraînent une exposition systémique due à l’allaitement.
L’inotersen n’a pas eu d’effet sur la fertilité chez la souris à des doses allant jusqu’à 87,5 mg/kg/semaine administrées en injection sous-cutanée de 25 mg/kg tous les deux jours.
Puisque l’inotersen n’a pas d’activité pharmacologique chez la souris, les conséquences de la réduction des taux de TTR sur le développement ont été évaluées à l’aide d’un analogue de l’inotersen spécifique à cette espèce. Une dose de 40 mg/kg a induit une réduction d’environ 40 % de l’ARNm du gène de la TTR dans le foie des mères. Ce niveau de diminution de la TTR n’était pas associé à des effets sur le développement chez la souris. Il n’a pas été évalué d’inhibiteur de la TTR spécifique au lapin.