


Monographie de produit - Wakix
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 1 INDICATIONS, 1.1 Enfants; 1.2 Personnes âgées | 02/2025 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modifications posologiques | 02/2025 |
| 7 MISE EN GARDE ET PRÉCAUTIONS; 7.1.3 Enfants; 7.1.4 Personnes âgées | 02/2025 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de la plus récente autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .............................. 2
TABLE DES MATIÈRES ................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........... 4
1 INDICATIONS ...................................................................................................... 4
1.1 Enfants ....................................................................................................... 4 1.2 Personnes âgées ....................................................................................... 4
2 CONTRE-INDICATIONS ...................................................................................... 5
4 POSOLOGIE ET ADMINISTRATION .................................................................. 5
4.1 Considérations posologiques ..................................................................... 5 4.2 Dose recommandée et modifications posologiques ................................... 6 4.4 Administration ............................................................................................ 8 4.5 Dose oubliée .............................................................................................. 8
5 SURDOSAGE ...................................................................................................... 8
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT ..................................................................................................... 9
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................. 9
7.1 Populations particulières .......................................................................... 12 7.1.1 Femmes enceintes ............................................................................... 12 7.1.2 Allaitement ........................................................................................... 12 7.1.3 Enfants ................................................................................................. 12 7.1.4 Personnes âgées ................................................................................. 12
8 EFFETS INDÉSIRABLES .................................................................................. 13
8.1 Aperçu des effets indésirables ................................................................. 13 8.2 Effets indésirables identifiés lors des essais cliniques ............................. 14 8.2.1 Effets indésirables identifiés lors des essais cliniques – Enfants ......... 16 8.3 Effets indésirables moins communs identifiés lors des essais cliniques .. 16 8.3.1 Effets indésirables moins communs identifiés lors des essais cliniques – Enfants 18
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .............................................................................. 19 8.5 Effets indésirables identifiés après la mise en marché ............................ 19 9 INTERACTIONS MÉDICAMENTEUSES ........................................................... 19
9.2 Aperçu des interactions médicamenteuses ............................................. 19 9.3 Interactions médicament-comportement .................................................. 20 9.4 Interactions médicament-médicament ..................................................... 20 9.5 Interactions médicament-aliment ............................................................. 23 9.6 Interactions médicament-plante médicinale ............................................. 23 9.7 Interactions médicament-tests de laboratoire .......................................... 23
10 PHARMACOLOGIE CLINIQUE ......................................................................... 23
10.1 Mode d’action .......................................................................................... 23 10.2 Pharmacodynamie ................................................................................... 23 10.3 Pharmacocinétique .................................................................................. 24
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................. 27
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................ 27
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ..................................................... 28
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................... 28
14 ETUDES CLINIQUES ........................................................................................ 29
14.1 Études cliniques par indication ................................................................ 29
15 MICROBIOLOGIE .............................................................................................. 38
16 TOXICOLOGIE NON CLINIQUE ........................................................................ 38
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................ 40
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
WAKIX® (comprimés de chlorhydrate de pitolisant) est indiqué pour :
le traitement de la somnolence diurne excessive (SDE) ou de la cataplexie chez les patients atteints de narcolepsie chez les adultes et chez les patients pédiatriques (âgés de 6 ans et plus et pesant au moins 30 kg).
Cette indication est basée sur des études pivots d’une durée allant jusqu’à 8 semaines, trois études chez des adultes (âgés de 18 ans et plus) et une étude chez des enfants (âgés de 6 ans et plus).
le traitement de la SDE chez les adultes atteints d’apnée obstructive du sommeil (AOS), acceptant ou refusant la ventilation à pression positive continue (CPAP) concomitante comme traitement principal.
WAKIX n’est pas indiqué pour traiter l’obstruction sous-jacente des voies respiratoires chez les patients atteints d’AOS et n’est pas un substitut au traitement principal de l’AOS. Le traitement principal de l’AOS pour l’obstruction sous-jacente des voies respiratoires doit être poursuivi pendant le traitement avec WAKIX.
1.1 Enfants
Narcolepsie
Enfants (≥ 6 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de WAKIX dans la population pédiatrique (âgée de 6 ans et plus) ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique âgée de 6 ans et plus et pesant au moins 30 kg (voir 4.2 Dose recommandée et modifications posologiques; 7.1.3 Enfants).
Enfants (< 6 ans / pesant moins de 30 kg) : Santé Canada ne dispose d’aucune donnée dans la population pédiatrique de moins de 6 ans et seules des données limitées sont disponibles chez les patients pédiatriques pesant moins de 30 kg. Cette indication n’est donc pas autorisée chez ces patients.
Apnée obstructive du sommeil
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication dans la population pédiatrique n’est donc pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : L’information sur l’utilisation de WAKIX chez les personnes âgées est limitée. Lors des études cliniques sur l'AOS, l'insomnie a été rapportée à un taux plus élevé chez les patients âgés. WAKIX doit être utilisé avec précaution chez les personnes âgées, et particulièrement chez les patients très âgées (≥75 ans) (voir 4.2 Dose recommandée et modifications posologiques; 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
- WAKIX® (comprimés de chlorhydrate de pitolisant) est contre-indiqué chez les patients hypersensibles au chlorhydrate de pitolisant, à un ingrédient de la formulation ou à un composant de l’emballage. Pour obtenir la liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
- WAKIX est contre-indiqué chez les patients atteints d’insuffisance hépatique grave.
- WAKIX est contre-indiqué chez les femmes qui allaitent.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- WAKIX® doit être pris le matin, au réveil.
- WAKIX doit être pris avec de la nourriture.
- Les comprimés de WAKIX ne doivent pas être mâchés, divisés ou écrasés avant d’être avalés.
- WAKIX doit être utilisé à la plus faible dose efficace, en fonction de la réponse et la tolérance du patient.
Une plus grande exposition au pitolisant est attendue chez les patients :
- présentant une insuffisance hépatique
- avec une insuffisance rénale
- qui sont des métaboliseurs lents du CYP2D6
- qui prennent un inhibiteur puissant des CYP2D6
Il faut suivre les modifications posologiques recommandées et surveiller de près.
- Les patients qui prennent un inducteur puissant des CYP3A4 en concomitance de leur traitement par WAKIX peuvent être sous-dosés au pitolisant. Il faut suivre les modifications posologiques recommandées et faire un suivi serré.
Narcolepsie
- WAKIX n’est pas recommandé chez les enfants pesant moins de 30 kg (voir 4.2 Dose recommandée et modifications posologiques, Enfants).
La dose quotidienne maximale :
- ne doit pas excéder 40 mg / jour chez les patients adultes et chez les patients pédiatriques pesant 50 kg ou plus ;
ne doit pas excéder 20 mg / jour chez les patients pédiatriques pesant moins que
50 kg.
Apnée obstructive du sommeil
- WAKIX n’est pas un traitement pour l’obstruction sous-jacente des voies respiratoires chez les patients atteints d’AOS. Le traitement principal de l’AOS doit être maintenu chez ces patients.
4.2 Dose recommandée et modifications posologiques
Dose recommandée
Narcolepsie
Adultes
WAKIX doit être utilisé à la plus faible dose efficace, en fonction de la réponse et la tolérance de chaque patient. Tous les patients doivent commencer le traitement à 10 mg par jour et être ajustés, au besoin, selon le schéma de titration recommandé suivant :
Semaine 1 : commencer le traitement avec une dose de 10 mg/jour (deux comprimés de
5 mg)
- Semaine 2 : la dose peut être augmentée à 20 mg/jour (un comprimé de 20 mg), au besoin
Semaine 3 : la dose peut être augmentée à la dose maximale recommandée de
40 mg/jour (deux comprimés de 20 mg), au besoin
La dose quotidienne totale ne doit pas excéder 40 mg par jour.
L’efficacité et la tolérance doivent être surveillées chez les patients et la dose doit être ajustée en conséquence. Certains patients peuvent répondre positivement à des doses plus faibles et/ou nécessiter une dose plus faible en raison de leur tolérance.
Il faut jusqu’à huit semaines avant que les patients atteignent un niveau de réponse optimale.
Enfants (≥ 6 ans et pesant au moins 30 kg)
WAKIX doit être utilisé à la plus faible dose efficace, en fonction de la réponse et de la tolérance de chaque patient. Tous les patients doivent commencer le traitement à 5 mg par jour et être ajustés, au besoin, selon le schéma de titration recommandé suivant, sans dépasser une dose de 20 mg / jour chez les enfants pesant < 50 kilogrammes :
Semaine 1 : commencer le traitement avec une dose de 5 mg/jour (un comprimé de
5 mg une fois par jour). WAKIX n’est pas recommandé chez les patients pédiatriques pesant < 30 kilogrammes (voir 10.3 Pharmacocinétiques, Enfants)
Semaine 2 : la dose peut être augmentée, au besoin, à 10 mg/jour (deux comprimés de
5 mg une fois par jour)
Semaine 3 : la dose peut être augmentée, au besoin, à 20 mg/jour (un comprimé de
20 mg une fois par jour)
(Pour les patients pédiatriques pesant < 50 kilogrammes, cette dose (20 mg par jour) est la dose quotidienne maximale).
- Semaine 4 : chez les enfants pesant 50 kilogrammes ou plus, la dose peut être augmentée, au besoin, à la dose maximale recommandée de 40 mg/jour (deux comprimés de 20 mg une fois par jour)
L’efficacité et la tolérance doivent être surveillées chez les patients et la dose doit être ajustée en conséquence. Certains patients peuvent répondre positivement à des doses plus faibles et/ou nécessiter une dose plus faible en raison de leur tolérance.
Apnée obstructive du sommeil
Adultes
WAKIX doit être utilisé à la plus faible dose efficace, en fonction de la réponse et de la tolérance de chaque patient. Tous les patients doivent commencer le traitement à 5 mg par jour et être ajustés, au besoin, selon le schéma de titration recommandé suivant :
Semaine 1 : commencer le traitement avec une dose de 5 mg/jour (un comprimé de
5 mg)
- Semaine 2 : la dose peut être augmentée à 10 mg/jour (deux comprimés de 5 mg), au besoin
Semaine 3 : la dose peut être augmentée jusqu’à la dose maximale recommandée de
20 mg/jour (un comprimé de 20 mg), au besoin
La dose quotidienne totale ne doit pas excéder 20 mg par jour.
L’efficacité et la tolérance doivent être surveillées chez les patients et la dose doit être ajustée en conséquence. Certains patients peuvent répondre positivement à des doses plus faibles et/ou nécessiter une dose plus faible en raison de leur tolérance.
Modifications posologiques
Personnes âgées (> 65 ans) : WAKIX doit être utilisé avec précaution chez les personnes âgées, et particulièrement chez les patients très âgés (≥75 ans). Les fonctions hépatique, rénale et cardiaque doivent être attentivement évaluées et surveillées (voir 7.1.4 Personnes âgées; 10.3 Pharmacocinétique).
Insuffisance hépatique: WAKIX est contre-indiqué chez les patients atteints d’insuffisance hépatique sévère (voir 2 CONTRE-INDICATIONS).
Chez les patients atteints d’insuffisance hépatique modérée la dose quotidienne maximale de WAKIX ne doit pas excéder 50% de la dose maximale recommandée pour l’âge / le poids du patient. En plus, chaque étape de titration doit être d’une durée de 2 semaines au lieu de 1 semaine en raison de la prolongation attendue de la demi-vie. Les patients doivent être surveillés étroitement (voir Hépatique/biliaire/pancréatique; 10.3 Pharmacocinétique).
Insuffisance rénale: Chez les patients atteints d’insuffisance rénale légère à sévère (DFG estimé de 89 à 15 mL/min/1.73m2) la dose quotidienne maximale de WAKIX ne doit pas excéder 50% de la dose maximale recommandée pour l’âge / le poids du patient. Les patients atteints d’insuffisance rénale doivent être surveillés étroitement (voir 10.3 Pharmacocinétique).
WAKIX ne doit pas être utilisé chez des patients atteints d’insuffisance rénale au stade terminal (voir Rénal).
Polymorphisme génétique: Chez les patients qui sont des métaboliseurs lents des CYP2D6 la dose quotidienne maximale de WAKIX ne doit pas excéder 50% de la dose maximale recommandée pour l’âge / le poids du patient. Ces patients doivent être surveillés étroitement (voir 10.3 Pharmacocinétique).
Médications concomitantes :
WAKIX doit être utilisé avec précaution en association avec des inhibiteurs puissants des CYP2D6 :
- La dose quotidienne totale de WAKIX ne doit pas excéder 50% de la dose maximale recommandée pour l’âge / le poids du patient.
- Pour les patients qui prennent des inhibiteurs puissants des CYP2D6, l’initiation de WAKIX doit se faire sous surveillance étroite.
- Pour les patients sur une dose stable de WAKIX, la dose de WAKIX doit être réduite de moitié lors de l’initiation d’inhibiteurs puissants des CYP2D6.
WAKIX doit être utilisé avec précaution en association avec des inducteurs puissants des CYP3A4 :
- La perte d’efficacité doit être évaluée après l’initiation d’inducteurs puissants des CYP3A4.
- Chez les patients recevant une dose stable de Wakix avant l’initiation d’inducteurs, évaluez s'il faut augmenter la dose de WAKIX, et ce, jusqu'à un maximum de deux fois la dose stable avant l'initiation d'inducteurs.
Si l’administration concomitante d’un inducteur puissant des CYP3A4 est arrêtée, la dose de
WAKIX doit être réduite de moitié et les patients, surveillés étroitement.
(voir 9.2 Interactions médicament-médicament)
4.4 Administration
La totalité de la dose quotidienne de WAKIX doit être prise par voie orale en une seule fois, le matin au réveil, avec de la nourriture. Les comprimés de WAKIX ne doivent pas être mâchés, divisés ou écrasés avant de les avaler.
Il faut éviter de prendre le médicament tard dans la journée (p. ex., en fin d’après-midi ou en soirée), car cela peut amplifier le risque d’impact négatif sur le sommeil nocturne.
4.5 Dose oubliée
En cas de dose oubliée, les patients doivent prendre la prochaine dose le jour suivant, le matin au réveil.
5 SURDOSAGE
Aucun cas de surdosage n’a été observé lors des études cliniques avec WAKIX®. Aucun traitement particulier n’a été établi en cas de surdosage par WAKIX.
En cas de surdosage soupçonné, les patients doivent être étroitement surveillés pour tout signe ou symptôme d’effet indésirable et un traitement symptomatique approprié doit être initié au besoin. Il faut évaluer le besoin d’un suivi par ECG.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
CONDITIONNEMENT
Tableau 1. Formes posologiques, concentrations, composition et conditionnement
Comprimés de 5 mg : comprimé pelliculé blanc, rond, biconvexe, marqué avec un « 5 » d’un côté et lisse de l’autre.
Comprimés de 20 mg : comprimé pelliculé blanc, rond, biconvexe, marqué avec un « 20 » d’un côté et lisse de l’autre.
Les comprimés de WAKIX® sont emballés en flacons blancs en polyéthylène à haute densité contenant 30 comprimés, munis d’un bouchon à l’épreuve des enfants.
7 MISES EN GARDE ET PRÉCAUTIONS
Cardiovasculaire
Allongement de l’intervalle QTc
WAKIX® cause un allongement de l’intervalle QTc proportionnel à la dose (voir 10.2 Pharmacodynamique). Bien que cela n'ait pas été observé dans les études cliniques avec l'utilisation de WAKIX aux doses recommandées, l'allongement de l'intervalle QTc peut augmenter le risque de tachyarythmie ventriculaire polymorphe et de torsade de pointes. Les torsades de pointes peuvent être asymptomatiques ou ressenties par le patient sous forme d'étourdissements, de palpitations, de syncope ou de convulsions. Si elles perdurent, les torsades de pointes peuvent évoluer vers une fibrillation ventriculaire et une mort cardiaque subite.
Les facteurs de risque de torsade de pointes dans la population générale comprennent, sans s'y limiter : sexe féminin, âge ≥ 65 ans, allongement initial de l'intervalle QTc, présence de variants génétiques affectant les canaux ioniques cardiaques ou les protéines régulatrices, en particulier longs syndromes QT congénitaux, antécédents familiaux de mort cardiaque subite à < 50 ans, maladie cardiaque (p.ex., ischémie ou infarctus du myocarde, insuffisance cardiaque congestive, cardiomyopathie, maladie du système de conduction), antécédents d'arythmies, bradycardie symptomatique, troubles électrolytiques (p.ex., hypokaliémie, hypomagnésémie, hypocalcémie) ou des conditions conduisant à des troubles électrolytiques (p. ex., vomissements persistants, troubles de l'alimentation), des événements neurologiques aigus, un diabète sucré et une neuropathie autonome.
Il faut éviter d’utiliser WAKIX® chez les patients présentant un allongement de l’intervalle QTc ou ayant des facteurs de risques pour les torsades de pointes. Il faut aussi éviter d’utiliser WAKIX en association avec les médicaments reconnus pour allonger l’intervalle QT ou qui inhibent fortement les CYP2D6 (voir 9.2 Interactions médicament-médicament).
Il est attendu que l’ampleur de l’allongement de l’intervalle QT par WAKIX soit plus élevée chez les patients qui sont des métaboliseurs lents des substrats du CYP2D6 et chez les patients
Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
| Orale | Comprimé 5 mg et 20 mg de chlorhydrate de pitolisant | Alcool polyvinylique, cellulose microcristalline, crospovidone, dioxyde de titane, eau purifiée, polyéthylène glycol, silice colloïdale anhydre, stéarate de magnésium, talc |
présentant une insuffisance hépatique ou rénale en raison de concentrations plus élevées de pitolisant. Surveillez les métaboliseurs lents du CYP2D6 ainsi que les patients atteints d’insuffisance hépatique ou rénale pour une prolongation de l’intervalle QTc. Une modification posologique est recommandée chez les métaboliseurs lents du CYP2D6, les patients atteints d’insuffisance hépatique modérée ou d’insuffisance rénale modérée à sévère (voir 4.1 Considérations posologiques). WAKIX est contre-indiqué chez les patients atteints d’insuffisance hépatique grave et n’est pas recommandé chez les patients atteints d’une insuffisance rénale en phase terminale.
Lorsque des médicaments prolongeant l'intervalle QTc sont prescrits, les professionnels de la santé doivent informer leurs patients de la nature et des implications des modifications de l'ECG, des maladies sous-jacentes et des troubles considérés comme représentant des facteurs de risque, des interactions médicamenteuses démontrées et prévues, des symptômes évocateurs d'arythmie, des stratégies de gestion des risques et autres informations pertinentes à l'utilisation du médicament. Les patients doivent être avisés de contacter immédiatement leur professionnel de la santé pour signaler toute nouvelle douleur ou malaise thoracique, modification du rythme cardiaque, palpitations, étourdissements, sensation de tête légère, évanouissement ou changement dans la médication ou nouveaux médicaments.
Dépendance/tolérance
Puisque WAKIX affecte le système nerveux central, il y a un risque potentiel d’abus, d’usage inapproprié, de dépendance et d’effet rebond. D’après les données cliniques, WAKIX présente un faible potentiel d’abus aux doses recommandées. Aucun signe de sevrage ou de rebond n’a été observé chez les adultes lors des études cliniques aux doses recommandées. Des symptômes de sevrage ont été observés lors de l’étude chez les enfants (voir 8.2.1 Effets indésirables identifiés lors des essais cliniques – Enfants). Les patients doivent être surveillés lors de l’arrêt du traitement.
Conduite de véhicules et utilisation de machines
La prudence est requise lors de la conduite d’un véhicule motorisé ou lors de l’utilisation d’une machine potentiellement dangereuse.
Les patients doivent être mis en garde contre la conduite d’une automobile ou l’utilisation d’autres machines dangereuses jusqu’à ce qu’ils soient raisonnablement certains que le traitement par WAKIX ne nuit pas à leur capacité à entreprendre de telles activités.
Hépatique/biliaire/pancréatique
WAKIX est contre-indiqué chez les patients atteints d’insuffisance hépatique grave (Child-Pugh C) (voir 2 CONTRE-INDICATIONS).
Il faut considérer la nécessité d’évaluer la fonction hépatique avant d'initier WAKIX.
WAKIX est principalement métabolisé par le foie. Il y a une augmentation significative de l’exposition au pitolisant et une demi-vie plus longue chez les patients atteints d’insuffisance hépatique modérée comparativement aux patients à la fonction hépatique normale. Il faut suivre les modifications posologiques recommandées et assurer un suivi serré (voir 4.2 Dose recommandée et modifications posologiques).
Neurologique
La prudence est de mise lors du traitement de patients qui ont des antécédents d’épilepsie. Dans les études cliniques et l'expérience post-commercialisation, des cas de convulsions ou d'aggravation des convulsions ont été rapportés chez des patients ayant des antécédents d'épilepsie. Dans les études animales, des métabolites du pitolisant ont provoqué des convulsions à des doses élevées (voir Toxicologie générale).
Psychiatrique
WAKIX doit être administré avec prudence chez les patients ayant des antécédents de troubles psychiatriques, incluant l’anxiété ou la dépression. Après commercialisation, des cas d’idées suicidaires et d’hospitalisations pour des maladies mentales ont été rapportés chez des patients recevant du pitolisant.
Rénal
Il faut évaluer la fonction rénale avant l’initiation de WAKIX. Un taux plasmatique plus élevé est attendue chez les patients atteints d’insuffisance rénale légère à sévère (DFG estimé de 89 à 15 ml/minutes/1,73 m2). Il faut suivre les ajustements posologiques recommandés et effectuer une surveillance étroite (voir 4.2 Dose recommandée et modifications posologiques).
La pharmacocinétique de WAKIX chez les patients atteints d’insuffisance rénale en phase terminale (DFG estimé < 15 ml/minute/1,73 m2) est inconnue. Il est peu probable que le pitolisant soit dialysable. Par conséquent, WAKIX ne doit pas être utilisé chez les patients atteints d’une insuffisance rénale en phase terminale.
Santé reproductive : Potentiel des femmes et des hommes
Reproduction
Les données sur l’utilisation de WAKIX chez les femmes enceintes sont très limitées (voir 7.1.1 Femmes enceintes).
Les études chez les animaux ont révélé une toxicité pour la reproduction, y compris de la tératogénicité. Chez les rats, il a été démontré que le pitolisant et ses métabolites traversent le placenta (les niveaux de pitolisant et de ses métabolites dans le sang et les tissus du fétus étaient comparables aux concentrations sanguines maternelles) (voir Toxicologie de la reproduction et du développement).
WAKIX ne doit pas être utilisé pendant la grossesse.
WAKIX peut réduire l’efficacité des contraceptifs hormonaux. Les patientes utilisant une contraception hormonale doivent utiliser au moins une autre méthode de contraception non hormonale fiable pendant un traitement par WAKIX et pour au moins 21 jours après l’arrêt du traitement.
Fertilité
Des études chez les animaux ont montré des effets sur les paramètres du sperme, sans incidence importante sur la performance de reproduction chez les mâles, et sur la réduction du pourcentage de fœtus vivant chez les femelles traitées (voir Toxicologie de la reproduction et du développement).
7.1 Populations particulières
7.1.1 Femmes enceintes
Les données sur l’utilisation de WAKIX chez les femmes enceintes lors d’études cliniques sont très limitées. WAKIX ne doit pas être utilisé pendant la grossesse, sauf si l’état clinique des femmes nécessite un traitement par WAKIX. Selon des résultats d’études sur les animaux, il pourrait y avoir un risque pour le fœtus à la suite d’une exposition à WAKIX pendant la grossesse. Une administration orale de pitolisant à des rats femelles pendant la gestation et l’allaitement a nui à la santé maternelle et fœtale et a induit un retard de développement (voir Toxicologie de la reproduction et du développement).
Les femmes en âge de procréer doivent être averties d’éviter toute grossesse au cours d’un traitement par WAKIX. Cela inclut l’utilisation de méthodes contraceptives fiables. Puisque WAKIX peut réduire l’efficacité des contraceptifs hormonaux, les femmes utilisant une contraception hormonale doivent utiliser au moins une autre méthode de contraception non hormonale fiable pendant un traitement par WAKIX et pour au moins 21 jours après l’arrêt du traitement.
7.1.2 Allaitement
Les données cliniques d’une étude sur l’allaitement chez 8 femmes indiquent que le pitolisant est excrété dans le lait maternel (voir Allaitement). Cependant, aucune donnée n’existe concernant les effets sur les nourrissons allaités ou l’effet de ce médicament sur la lactation.
On ne peut exclure un risque pour l’enfant allaité et par conséquent, l’allaitement est contre-indiqué (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
Narcolepsie
Santé Canada ne dispose d’aucune donnée dans la population pédiatrique de moins de 6 ans et seules des données limitées sont disponibles chez les patients pédiatriques pesant moins de 30 kg. Cette indication n’est donc pas autorisée chez ces patients (voir 4.2 Dose recommandée et modifications posologiques; 10.3 Enfants).
Les effets de WAKIX à plus long terme n’ont pas été bien établis au-delà de 8 semaines dans la population pédiatrique âgée de 6 ans et plus.
Apnée obstructive du sommeil
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication dans la population pédiatrique n’est donc pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Des données pharmacocinétiques limitées sont disponibles pour les sujets âgés en santé.
Du nombre total de patients atteints de narcolepsie dans des études cliniques portant sur WAKIX, 14 patients (~5 %) étaient âgés de 65 ans et plus. Aucune différence cliniquement pertinente en matière d’innocuité ou d’efficacité n’a été observée entre ces patients et des patients plus jeunes lors de ces études cliniques, mais une sensibilité supérieure chez certains individus plus âgés ne peut être exclue. Parmi le nombre total de patients atteints d’AOS dans les études cliniques à double insu de WAKIX, 111 patients (~ 11,5 %) étaient âgés de ≥ 65 ans. L'insomnie a été rapportée à un taux plus élevé chez les personnes âgés dans ces études. WAKIX doit être utilisé avec prudence chez les personnes âgées, et en particulier chez les patients très âgés (≥ 75 ans). Les fonctions hépatique, rénale et cardiaque doivent être attentivement examinées avant d'augmenter la dose et doivent être surveillées de près (voir 4.2 Dosage recommandée et modifications posologiques; 10.3 Pharmacocinétique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Narcolepsie
Au total, 172 patients adultes uniques et 73 patients pédiatriques uniques ont été exposés au pitolisant lors d’études cliniques à double insu, contrôlés par placebo, portant sur la narcolepsie et d’une durée maximale de 8 semaines. Les effets indésirables les plus courants signalés avec le pitolisant chez les patients adultes ont été les maux de tête (18.0 %), la nausée (5.2%), l’insomnie (4.1 %) et les infections virales des voies respiratoires supérieures (4.1 %). Des effets indésirables similaires ont été signalés chez les patients pédiatriques, dont les plus couramment signalés ont été les maux de tête (19.2%), l’insomnie (6.8%) et l’hypertension (2.7%). Les effets indésirables sont généralement d’intensité légère à modérée.
Dans les études cliniques à double insu contrôlés par placebo portant sur la narcolepsie chez les adultes, l’incidence d’effets indésirables graves était bas et similaire entre le groupe traité par pitolisant (1.2%) et le groupe placebo (0.8%). L’incidence d’effets indésirables menant à la discontinuation était similaire entre le groupe traité par pitolisant (3.5%) et le groupe placebo (3.8%) et ceux-ci étaient catégorisés selon la classe de système organique (SOC) proposée par le MedDRA comme suit: affections gastro-intestinales, système nerveux ou psychiatrique.
Au cours de l’étude ouvert en simple aveugle chez les adultes (n=137), des cas de dépression (2.2%) ont été rapportés comme effet indésirable grave, menant parfois à la discontinuation (1.5%).
Apnée obstructive du sommeil
Au cours du programme de développement clinique de l'AOS, 468 patients adultes au total ont été exposés au pitolisant lors des études cliniques pivots à double insu, randomisées et contrôlées par placebo. Les effets indésirables les plus courants rapportés chez les patients traités par pitolisant à une incidence supérieure à celle du placebo étaient l'insomnie (8,8 % contre 4,0 %), les nausées (3,2 % contre 1,3 %) et les douleurs abdominales (2,6 % contre 1,3 %). Les maux de tête, qui étaient l'effet indésirable le plus fréquemment rapporté, avaient une incidence plus élevée dans le groupe placebo (13,9 %) par rapport au groupe pitolisant (13,5 %).
La majorité des effets indésirables chez les patients ayant reçu du pitolisant dans les études pivots à double insu contrôlées par placebo pour l’AOS étaient d’intensité légère ou modérée. L'effet indésirable d’intensité modérée le plus fréquemment rapporté était le mal de tête (5,8 %). Globalement, les effets indésirables graves ont été rapportés chez une proportion légèrement plus élevée de patients traités par pitolisant (5,1 %) par rapport aux patients traités par placebo (3,3 %). L’incidence des arrêts de traitement dus à un effet indésirable émergent (EIT) était comparable entre les groupes pitolisant et placebo (2,6 % dans chaque groupe).
8.2 Effets indésirables identifiés lors des essais cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables lors des études cliniques peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux dans le cadre d’études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’études cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
Narcolepsie
L’innocuité de WAKIX chez les patients adultes atteints de narcolepsie présentée ci-dessous a été évaluée dans trois études cliniques pivots d’efficacité de Phase 3 - HARMONY I, HARMONY Ibis et HARMONY CTP (voir 14 ETUDES CLINIQUES).
Les effets indésirables les plus fréquemment rapportés dans les études clinique pivots de WAKIX à double insu contrôlés par placebo ont été les maux de tête (17.5%), la nausée (6.0%) et l’insomnie (4.7%).
Les effets indésirables qui ont mené à la discontinuation incluent des effets indésirables liés à des conditions gastro-intestinales, du système nerveux et psychiatriques.
Les tableaux 2 et 3 présentent les effets indésirables qui ont été rapportés chez plus d’un patient traité par WAKIX durant les études cliniques pivots à double insu contrôlés par placebo.
Tableau 2. EIT survenus chez > 2 % (n > 1) des patients traités par WAKIX - HARMONY I et
HARMONY Ibis
SOC
Terme préférentiel
WAKIX
(n = 95)
Modafinil
(n = 95)
Placebo (n = 62) % (n) % (n) % (n) Tout effet indésirable 55,8 (53) 58,9 (56) 48,4 (30) Affections gastro-intestinaux
Nausée 6,3 (6) 2,1 (2) 4,8 (3) Diarrhée 3,2 (3) 6,3 (6) 3,2 (2) Bouche sèche 3,2 (3) 0 1,6 (1) Vomissements 3,2 (3) 0 0 Douleur abdominale 2,1 (2) 4,2 (4) 1,6 (1) Odynophagie 2,1 (2) 0 0 Troubles généraux et anomalies au site d’administration
Fatigue 3,2 (3) 3,2 (3) 3,2 (2) Pyrexie 2,1 (2) 1,1 (1) 0 Infections et infestations
Infection virale des voies
respiratoires supérieures
6,3 (6) 6,3 (6) 1,6 (1)
Investigations
Rythme cardiaque accru 2,1 (2) 1,1 (1) 0 Troubles du métabolisme et de la nutrition
Perte d’appétit 4,2 (4) 1,1 (1) 0 Affections musculosquelettiques et du tissu conjonctif
Douleurs dorsales 4,2 (4) 0 1,6 (1) Arthralgie 3,2 (3) 0 0 Affections du système nerveux
Maux de tête 22,1 (21) 12,6 (12) 17,7 (11) Vertiges 5,3 (5) 5,3 (5) 1,6 (1) Cataplexie 3,2 (3) 2,1 (2) 1,6 (1) Somnolence 2,1 (2) 2,1 (2) 1,6 (1) Hypersomnie 2,1 (2) 1,1 (1) 0 Tremblements 2,1 (2) 1,1 (1) 0 Affections psychiatriques
Insomnie 6,3 (6) 0 3,2 (2) Anxiété 2,1 (2) 3,2 (3) 0 Irritabilité 2,1 (2) 3,2 (3) 0 Hallucinations 2,1 (2) 1,1 (1) 0 EIT : Effets indésirables survenus au cours du traitement
Tableau 3. EIT survenus chez > 3 % (n > 1) des patients traités par WAKIX - HARMONY CTP
SOC
Terme préférentiel
WAKIX
(n = 54)
Placebo (n = 51) % (n) % (n) Tout effet indésirable 35,2 (19) 31,4 (16) Affections gastro-intestinales
Nausée 5,6 (3) 0 Troubles généraux et anomalies au site d’administration
Asthénie 3,7 (2) 3,9 (2) Infections et infestations
Infection des voies
respiratoires supérieures
3,7 (2) 0
Investigations
Fréquence cardiaque
accrue
3,7 (2) 0
Affections du système nerveux
Maux de tête 9,3 (5) 9,8 (5) Affections psychiatriques
Anxiété 5,6 (3) 0 Irritabilité 5,6 (3) 2,0 (1) Dyssomnie 3,7 (2) 2,0 (1)
Apnée obstructive du sommeil
L'innocuité de WAKIX chez les patients adultes atteints d'AOS présentée ci-dessous a été évaluée dans deux études cliniques pivots d'efficacité de Phase 3, HAROSA I et HAROSA II (voir 14 ETUDES CLINIQUES).
Les effets indésirables les plus fréquemment rapportés dans les études cliniques pivots de WAKIX à double insu contrôlées par placebo ont été les maux de tête (11,5 %) et l'insomnie (6 %).
Les effets indésirables qui ont mené à la discontinuation incluent des effets indésirables liés à des conditions gastro-intestinales, du système nerveux et psychiatriques.
Le tableau 4 présente les effets indésirables survenus à un taux de 1 % ou plus et qui étaient plus fréquents chez les patients adultes traités par WAKIX que chez ceux traités par le placebo au cours de la période en double insu des études cliniques pivots contrôlées par placebo. Tableau 4. EIT survenus chez ≥ 1% des patients traités par WAKIX et à une fréquence plus élevée que le placebo – HAROSA I et HAROSA II
SOCs
Terme préférentiel
WAKIX
(n=383)
Placebo (n=128) % (n) % (n) Tout effets indésirable 37,9 (145) 28,9 (37) Affections gastro-intestinales
Douleur/gêne abdominale*
8,4 (32)
1,8 (7)
7,8 (10) 0,8 (1) Diarrhée 1,8 (7) 1,6 (2) Nausée 2,1 (8) 1,6 (2) Infections et infestations 9,1 (35) 8,6 (11)
Grippe 2,3 (9) 0 Rhinite 1 (4) 0 Affections musculosquelettiques et du
tissu conjonctif
5,7 (22) 2,3 (3)
Arthralgie 1 (4) 0 Douleurs dorsales 1,8 (7) 1,6 (2) Spasmes musculaires 1 (4) 0 Affections du système nerveux 14,1 (54) 13,3 (17)
Étourdissements 1,3 (5) 0,8 (1) Maux de tête 11,5 (44) 11,7 (15) Affections psychiatriques 11 (42) 4,7 (6)
Anxiété 1 (4) 0 Insomnie** 7,8 (30) 3,1 (4) Affections respiratoires, thoraciques et
médiastinales
2,9 (11) 2,3 (3)
Toux 1,6 (6) 0 * La douleur/gêne abdominale comprend les termes préférentiels suivants : gêne abdominale, douleur abdominale et douleur abdominale supérieure
** L’insomnie comprend les termes préférentiels suivants : insomnie initiale, insomnie intermédiaire et insomnie terminale
8.2.1 Effets indésirables identifiés lors des essais cliniques – Enfants
La population pédiatrique (≥ 6 ans; ≥ 22 kg) a été évaluée lors d’une étude multicentrique randomisée, contrôlée par placebo, à double insu, n = 110 patients (voir 14 ETUDES CLINIQUES).
Un total de 73 enfants et adolescents ont été traités par WAKIX durant 8 semaines. Basé sur ce nombre limité de patients, le profil d’innocuité observé semble correspondre à celui des adultes, sauf pour des taux plus élevés de symptômes de sevrage observés 7 jours après l’arrêt du traitement (y compris la dysphorie; l’augmentation de l’appétit; l’agitation/retard psychomoteur à 17%, 20% et 16%, respectivement pour le groupe traité par WAKIX, et 11%, 3% et 8% pour le groupe placebo), et des cas rapportés d’insomnie qui ont persisté jusqu’à l’arrêt du traitement.
8.3 Effets indésirables moins communs identifiés lors des essais cliniques
Narcolepsie
Les effets indésirables suivants ont aussi été rapportés au cours des études cliniques pivots avec une fréquence de n = 1 chez des patients adultes atteints de narcolepsie qui étaient traités par WAKIX.
Affections cardiaques : angine de poitrine, bloc de branche droite, palpitations, tachycardie sinusale
Affections oculaires : sécheresse oculaire
Affections gastro-intestinales : gêne abdominale, douleur abdominale haute, ulcère aphteux, dyspepsie, douleur gastro-intestinale, hémorroïdes, cloques des muqueuses orales, stomatite, mal de dents
Affections hépatobiliaires : cholécystite chronique
Affections du système immunitaire : allergie au métal
Infections et infestations : cystite, érythème migrateur, orgelet, méningite, pyélonéphrite, sinusite
Lésions, intoxications et complications d’interventions : abrasion de la peau, brûlures thermiques
Investigations: augmentation de l’alanine aminotransférase, augmentation de l’aspartate aminotransférase, augmentation de la créatine phosphokinase, inversion de l’onde T d’un électrocardiogramme, augmentation de la gamma-glutamyltransférase, rythme cardiaque irrégulier, prise de poids
Troubles du métabolisme et de la nutrition : trouble de l’appétit, rétention hydrique Affections musculosquelettiques et du tissu conjonctif : myalgie
Affections du système nerveux : céphalée vasculaire, dyskinésie, migraine, céphalée de tension
Affections psychiatriques : rêves anormaux, agitation, apathie, dépression et symptômes dépressifs, dysphorie, hallucination visuelle, hallucination hypnagogique, insomnie initiale, insomnie de maintien, nervosité, cauchemars, fébrilité, troubles du sommeil, parler en dormant, stress
Affections du rein et des voies urinaires : dysurie, pollakiurie, odeur anormale de l’urine Affections du système reproducteur et des seins : dysménorrhée, céphalée prémenstruelle Affections respiratoires, thoraciques et médiastinales : douleur oropharyngée, détresse respiratoire
Affections de la peau et du tissu sous-cutané : eczéma, hyperhidrose, éruption cutanée Affections vasculaires : hypertension
Apnée obstructive du sommeil
Les effets indésirables suivants ont aussi été rapportés au cours des études cliniques pivots avec une fréquence inférieure à 1 % chez des patients adultes atteints d’apnée obstructive du sommeil (AOS) traités par WAKIX.
Affections hématologiques et du système lymphatique : anémie
Affections cardiaques : arythmie, bloc auriculo-ventriculaire, insuffisance cardio-pulmonaire, palpitations, tachycardie
Affections de l'oreille et du labyrinthe : acouphènes
Affections oculaires : lésion de la cornée, diplopie, œil sec, photopsie Affections gastro-intestinales : constipation, bouche sèche, selles décolorées, flatulences, troubles gastro-intestinaux, reflux gastro-œsophagien, syndrome du côlon irritable, hypersécrétion salivaire, mal de dents, uvulite
Troubles généraux et anomalies au site d’administration : gêne thoracique, gêne, hernie, syndrome grippal, œdème localisé, œdème périphérique, soif
Affections du système immunitaire : sensibilité chimique multiple, allergie saisonnière Infections et infestations : bronchite, sinusite chronique, érysipèle, infection oculaire à staphylocoque, infection fongique, gastro-entérite, gingivite, zona, infection des voies respiratoires inférieures, otite externe, paronychie, infection des voies respiratoires, infection du canal radiculaire, sinusite, infection du site de stomie, abcès sous-cutané, trachéobronchite, infection des voies respiratoires supérieures, infection des voies urinaires Lésions, intoxications et complications d’interventions : morsure d'arthropode, fracture des os du visage, fracture du pied, fracture de la main, rupture du ligament, blessure à un membre, blessure
Investigations : augmentation de la pression artérielle, électrocardiogramme QT prolongé, augmentation de la fréquence cardiaque, augmentation des enzymes hépatiques, prise de poids
Troubles du métabolisme et de la nutrition : diminution de l'appétit
Affections musculosquelettiques et du tissu conjonctif : gêne dans les membres, douleurs musculo-squelettiques, myosite, douleur au cou, douleur aux extrémités, tendinite Affections du système nerveux : déséquilibre du système nerveux autonome, troubles de l'attention, migraine, somnolence, syncope, céphalées de tension, tremblements Affections psychiatriques : rêves anormaux, éveil confusionnel, peur, hallucination visuelle, nervosité, névrose, cauchemar, réaction de panique, agitation
Affections du système reproducteur et des seins : dysfonction érectile Affections respiratoires, thoraciques et médiastinales : dyspnée nocturne, douleur oropharyngée, toux productive, rhinite allergique
Affections de la peau et du tissu sous-cutané : sueurs froides, eczéma, érythème, hyperhidrose, sueurs nocturnes, éruption cutanée, urticaire
Actes chirurgicaux et médicaux : chirurgie des tumeurs de la vessie, opération dentaire, réparation utérine
Affections vasculaires : bouffées de chaleur, thrombophlébite superficielle
8.3.1 Effets indésirables moins communs identifiés lors des essais cliniques – Enfants
Les effets indésirables suivants ont aussi été rapportés au cours de l’étude clinique pivot avec une fréquence de n = 1 chez des patients pédiatriques (âgés de 6 ans et plus) atteints de narcolepsie qui étaient traités par WAKIX.
Affections gastro-intestinales : douleurs abdominales, dyspepsie
Troubles généraux et anomalies au site d’administration : pyrexie
Affections du système immunitaire : allergies saisonnières
Infections et infestations : rhinopharyngite, pharyngite
Lésions, intoxications et complications d’interventions : entorse ligamentaire Troubles du métabolisme et de la nutrition : augmentation de l’appétit Affections musculosquelettiques et du tissu conjonctif : myalgie
Affections du système nerveux : cataplexie, somnolence, tremblement Affections psychiatriques : agression, anxiété, hallucination, irritabilité, nervosité, cauchemar Affections du système reproducteur et des seins : dysménorrhée
Affections de la peau et du tissu sous-cutané : sueurs nocturnes, prurit Affections vasculaires : bouffées de chaleur
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Tableau 5. Incidence de modifications de Grade 4 aux CTCAE dans les épreuves de laboratoire après le début de l’étude de chez les patients adultes lors des études sur la narcolepsie
Paramètres et
critères
WAKIX
n = 303
Placebo n = 131 n (%) n (%) Plaquettes - basses 3 (1,1) 0 Glucose - élevé 1 (0,4) 0 Potassium – élevé 2 (0,8) 3 (2,6) Potassium – bas 1 (0,4) 1 (0,9) Sodium – bas 2 (0,8) 0 CTCAE : Critères communs de terminologie pour les évènements indésirables
8.5 Effets indésirables identifiés après la mise en marché
Les effets indésirables suivants ont été signalés depuis la mise en marché de pitolisant à l’extérieur du Canada. Étant donné que ces effets sont signalés volontairement par une population de taille indéterminée, il n’est pas toujours possible d’estimer avec exactitude leur fréquence ou d'établir le lien de causalité avec le médicament.
Affections de l’oreille et du labyrinthe : acouphène
Troubles généraux et anomalies au site d’administration : malaise, syndrome de sevrage Affections du système nerveux : épilepsie
Affections du système immunitaire : hypersensibilité (anaphylaxie)
Affections psychiatriques : agression, comportement anormal, idées suicidaires, manie, tentative de suicide, troubles bipolaires
Affections de la peau et du tissu sous-cutané : prurit, urticaire
Affections vasculaires : bouffées de chaleur
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Population pédiatrique : les études d’interactions médicamenteuses ont été réalisées uniquement chez l’adulte.
L'administration concomitante de WAKIX avec des inhibiteurs puissants du CYP2D6 augmente significativement l'exposition au pitolisant.
L'utilisation concomitante de WAKIX avec des inducteurs puissants du CYP3A4 diminue l'exposition au pitolisant.
Pour l'utilisation concomitante de WAKIX avec des inhibiteurs puissants du CYP2D6 et des inducteurs puissants du CYP3A4, suivre les ajustements posologiques recommandés et surveiller de près (voir 4.2 Dosage recommandée et modifications posologiques).
L’utilisation des antagonistes des récepteurs H1 à action centrale avec WAKIX est à éviter car ils peuvent réduire l'efficacité de WAKIX.
L’utilisation de WAKIX en association avec d'autres médicaments connus pour prolonger l'intervalle QT est à éviter car cela peut augmenter le risque d'arythmie cardiaque.
L'efficacité de la contraception hormonale peut être réduite lorsqu'elle est utilisée avec WAKIX. Les patientes utilisant une contraception hormonale doivent utiliser au moins une autre méthode de contraception non hormonale fiable pendant un traitement par WAKIX et pour au moins 21 jours après l’arrêt du traitement.
La prudence s’impose lors de l’administration de pitolisant avec un substrat de l’OCT1.
9.3 Interactions médicament-comportement
Aucune interaction avec le style de vie n’a été établie.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des cas rapportés ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 6. Interactions médicament-médicament établies ou potentielles
| Classe et/ou nom du médicament | Source de preuves | Effet | Commentaire clinique |
Inhibiteurs puissants du CYP2D6 (p. ex., bupronion, cinacalcet, fluoxétine paroxétine, quinine, terbinafine, venlafaxine) | EC | De puissants inhibiteurs du CYP2D6 ont augmenté la Cmax et l’ASC de pitolisant de 2,2 fois. |
|
Inducteurs puissants du CYP3A4 (p. ex., rifampicine, carbamazépine, phénytoïne) | EC | De puissants inducteurs de CYP3A4 ont réduit la Cmax et l’ASC de pitolisant de 50 %. |
|
| Classe et/ou nom du médicament | Source de preuves | Effet | Commentaire clinique |
| |||
Antagoniste du récepteur de l’histamine 1 (H1) (p. ex., maléate de phéniramine, diphenhydramine, prométhazine (antihistaminiques), imipramine, clomipramine, mirtazapine (antidépresseur tricyclique ou tétracyclique)) | T | WAKIX augmente les niveaux d’histamine dans le cerveau. Par conséquent, les antagonistes du récepteur H1 qui traversent la barrière hémato-encéphalique peuvent réduire l’efficacité de WAKIX. | Éviter l’utilisation concomitante d’antagoniste du récepteur H1 à action centrale. |
Médicaments qui prolongent l’intervalle QTc (p.ex., antiarythmiques de la classe 1A (procaïnamide, disopyramide), antiarythmiques de la classe 3 (amiodarone, sotalol), antipsychotiques (ziprasidone, chlorpromazine) et antibiotiques (moxifloxacine))* | T | L’utilisation concomitante de médicaments qui allongent l’intervalle QT peut augmenter les effets d’allongement de l’intervalle QTc de WAKIX et augmenter le risque d’arythmie cardiaque. | Éviter l’utilisation de WAKIX en association avec d’autres médicaments connus pour prolonger l’intervalle QT. |
Médicaments qui peuvent réduire les électrolytes sériques (p. ex., diurétiques de l'anse, thiazidiques et apparentés, laxatifs et lavements, amphotéricine B, corticostéroïdes à forte dose) * | T | L'hypokaliémie, l'hypocalcémie et/ou l'hypomagnésémie peuvent augmenter l'effet d'allongement de l'intervalle QTc de WAKIX. | Des précautions doivent être prises si WAKIX est administré avec des médicaments qui peuvent diminuer les taux sériques de potassium, de magnésium et/ou de calcium en raison d'une augmentation potentielle de l'effet d'allongement de l'intervalle QTc (voir Cardiovasculaire; Électrophysiologie cardiaque). La surveillance des électrolytes est recommandée. |
| Classe et/ou nom du médicament | Source de preuves | Effet | Commentaire clinique |
Substrats sensibles au CYP3A4 (p. ex., midazolam, contraceptifs hormonaux, cyclosporine) | EC | WAKIX est un inducteur faible du CYP3A4. Par conséquent, une efficacité réduite des substrats sensibles du CYP3A4 peut survenir lorsqu’ils sont utilisés concomitamment avec WAKIX. L’efficacité des contraceptifs hormonaux (p. ex., éthinylestradiol) peut être réduite lorsqu’ils sont utilisés avec WAKIX et ce, jusqu’à 21 jours après l’arrêt de la thérapie. | Les patientes utilisant un contraceptif oral doivent utiliser au moins une autre méthode de contraception non-hormonale fiable pendant le traitement par WAKIX et pour au moins 21 jours après l’arrêt du traitement. |
Inhibiteurs puissants des uridine glucuronyl transférases (UGT) (p. ex., inhibiteurs de kinases antinéoplasiques) | EC | Le probénécide à l'état d'équilibre a légèrement diminué l'ASC du pitolisant mais a augmenté l'ASC de ses métabolites inactifs, certains de plus de 6 fois. La pertinence clinique de cet effet n'a pas été établie. | L’administration de WAKIX avec un inhibiteur puissant de l'UGT doit se faire avec précaution. |
Substrats de transporteurs de cations organiques 1 (OCT1) (p. ex., metformine ou biguanides) | T | In vitro, le pitolisant a montré une inhibition de plus de 50% vis-à-vis de l'OCT1 à 1,33 µM, la CI50 extrapolée du pitolisant est de 0,795 µM. La pertinence clinique de cet effet n'a pas été établie. | L’administration de WAKIX avec un substrat des OCT1 doit se faire avec précaution. |
Légende : É = Étude de cas; EC = Étude clinique; T = Théorique
* Cette liste n'est pas exhaustive. Les sources d'information récentes doivent être consultées pour obtenir la liste de médicaments allongeant l'intervalle QTc et/ou des médicaments pouvant réduire les électrolytes sériques.
Une étude clinique a été menée pour évaluer l'utilisation concomitante de WAKIX avec de l'oxybate de sodium ou du modafinil. WAKIX n'a pas modifié de manière significative la pharmacocinétique de l'oxybate de sodium ou du modafinil. L'exposition au pitolisant était légèrement réduite (15 à 20%) lorsqu'il était administré en concomitance avec ces médicaments. Aucun ajustement posologique n'est nécessaire.
Une étude clinique a démontré qu'un inhibiteur puissant du CYP3A4 n'affectait pas de manière significative la pharmacocinétique de WAKIX.
Une étude clinique a démontré que WAKIX n'a pas eu d'effet significatif sur la pharmacocinétique d'un substrat du CYP2B6.
9.5 Interactions médicament-aliment
La nourriture (petit-déjeuner riche en graisses et en calories) retarde le Tmax et réduit la vitesse et le degré d'absorption du pitolisant. Dans les études cliniques de Phase III, WAKIX a été administré le matin, sans égard à la nourriture.
La consommation de pamplemousse et de jus de pamplemousse peut avoir un impact sur l'exposition à WAKIX.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des plantes médicinales n’a été établie. Cependant, des précautions conformes à celles décrites ci-dessus, y compris un ajustement de la dose et une surveillance étroite, doivent être prises lorsque WAKIX est pris avec des herbes qui sont des:
- inhibiteurs puissants du CYP2D6 (p.ex., sceau d’or)
- inducteurs puissants du CYP3A4 (p.ex., millepertuis)
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec des épreuves de laboratoires n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le pitolisant est un antagoniste/agoniste inverse puissant, très sélectif, actif par voir orale du récepteur de l’histamine 3 (H3) humaine. En se liant aux autorécepteurs H3 histaminergiques présynaptiques, il augmente la synthèse et la libération d’histamine, un neurotransmetteur favorisant l’éveil ainsi que d’autres neurotransmitteurs favorisant l’éveil (p.ex., acétylcholine, dopamine, norépinephrine). L’histamine est importante pour stabiliser les états sommeil/éveil par une activation directe des régions du cerveau favorisant l’éveil et en inhibant directement ou indirectement les régions du cerveau favorisant le sommeil paradoxal et le sommeil lent.
Alors que WAKIX® augmente la libération de neurotransmitteurs (norépinéphrine, dopamine, sérotonine et acétylcholine) dans le cerveau, il n’augmente pas la libération de dopamine dans le complexe striatal, dont le noyau accumbens.
10.2 Pharmacodynamie
Le pitolisant se lie aux récepteurs H3 avec une grande affinité (Ki = 1nM) et ne présente pas de liaison notable aux autres récepteurs d’histamine (récepteurs H1, H2 ou H4; Ki > 10 µM). Électrophysiologie cardiaque : Dans une étude d’évaluation ECG croisée en 4 périodes, randomisée, à double insu, contrôlée par placebo et comparateur actif, chez des sujets sains (n = 56), des doses uniques de pitolisant à 40 mg (dose thérapeutique) et à 120 mg (3 fois la dose thérapeutique) ont entraîné un allongement de l'intervalle QTcF (QTcF = QT / RR0,33). À la dose de 40 mg, l'IC à 90% de la variation moyenne de l'intervalle QTcF de base pour la différence contre placebo excluait zéro uniquement à 2 h post-dose: 3,7 ms (IC à 90% 1,4, 5,9). Dans le bras de traitement à 120 mg, l'IC à 90% excluait zéro entre 1 h et 12 h après l'administration, inclusivement, et à 24 h, avec une différence maximale versus placebo de 9,9 ms (IC à 90% 7,6, 12,2) à 2 h post-dose. Les valeurs moyennes géométriques de la Cmax du pitolisant après les doses uniques de 40 mg et 120 mg étaient de 50,2 ng/mL et 175,4 ng/mL, respectivement.
Dans une autre étude d'ECG randomisée, à double insu, contrôlée par placebo et comparateur actif, le pitolisant a été administré en doses ascendantes uniques de 160 mg, 200 mg et 240 mg à des sujets sains (n = 6 / traitement) en parallèle pour générer un modèle de la relation pharmacocinétique-pharmacodynamique entre la concentration de pitolisant et l'intervalle QTcF ajusté par placebo et le niveau de base. Sur la base du modèle pharmacocinétique-pharmacodynamique, la variation moyenne ajustée par placebo par rapport au QTcF initial est estimée à 3,6 ms (IC à 90% 2,4, 4,8) à une concentration de 73 ng/mL (Cmax moyenne à l'état d'équilibre du pitolisant administré à 40 mg/jour pendant 14 jours chez des sujets sains) et 7,2 ms (IC à 90% 5,6, 8,8) à 153 ng/mL (Cmax attendue à l'état d'équilibre pour la dose de 40 mg/jour chez les métaboliseurs lents des CYP2D6). À une concentration de 333,5 ng/mL (p.ex., la Cmax attendue à l'état d'équilibre pour la dose de 40 mg/jour chez les métaboliseurs lents du CYP2D6 présentant une insuffisance rénale légère), la différence prédite par le modèle de la variation moyenne par rapport à l'allongement de l'intervalle QTcF initial versus placebo est en moyenne 15,3 ms (IC à 90% 12,1, 18,4).
10.3 Pharmacocinétique
Tableau 7. Résumé des paramètres pharmacocinétiques de WAKIX chez des volontaires sains
(moyenne géométrique (%CV))
| Cmax (ng/ml) | Tmax1 (h) | ASC2 (ng*h/ml) | CL (L/h) | ||
| Dose unique | 20 mg (n = 5) | 12,6 (53,3) | 3,0 (2,0-4,0) | 150 (112) | 134 (112) |
| 40 mg (n = 5) | 51,5 (14,0) | 4,0 (2,0-4,0) | 468 (13,7) | 85,5 (13,7) | |
Doses répétées (Jour 7) | 20 mg (MR3) (n = 5) | 36,4 (37,8) | 4,0 (2,0-4,0) | 406 (44,1) | 43,9 (44,1) |
20 mg (ML3) (n = 3) | 76,7 (1,9) | 3,0 (2,0-4,0) | 960 (4,0) | 18,5 (4,0) | |
| 40 mg (n = 6) | 71,1 (17,2) | 2,5 (1,0-3,0) | 724 (18,6) | 41,9 (29,7) |
1 Médiane (min-max)
2 AUC∞ pour les études à dose unique et AUCτ pour les études à doses répétées 3 MR = métaboliseurs rapides des CYP2D6; ML = métaboliseurs lents des CYP2D6
Absorption : WAKIX est un médicament très perméable avec une absorption complète (90 %), mais sa biodisponibilité systémique est limitée par un métabolisme de premier passage élevé.
WAKIX 40 mg à l'état d'équilibre (déterminé au jour 14) a produit une concentration maximale moyenne (Cmax) de pitolisant de 73,1 ng/ml à environ un temps médian (Tmax) de 3,5 heures (2 à 4 heures) et une ASCtau de 797 ng*h/ml chez les patients dont le statut métabolique est indéterminé. Le statut du métaboliseur du CYP2D6 affecte de manière significative les paramètres pharmacocinétiques (voir Polymorphisme génétique).
L'administration de WAKIX avec de la nourriture retarde le Tmax et diminue la vitesse et le degré d'absorption du pitolisant.
Distribution : WAKIX 40 mg à l’état d’équilibre (déterminé au jour 7) produit un volume de distribution moyen de 554L, qui est fortement lié aux protéines plasmatiques (91 à 96 %) et est distribué au cerveau (et à d’autres organes) probablement par des mécanismes passifs. Le ratio sang-plasma du pitolisant varie de 0,55 à 0,89.
Métabolisme : WAKIX est largement métabolisé en de nombreux métabolites inactifs, lesquels sont ensuite au moins partiellement conjugués avec de la glycine ou par glucuronidation et excrétés dans l’urine. Le métabolisme de WAKIX par les CYP2D6 est une voie importante alors que le métabolisme par CYP3A4 ne l’est pas.
Élimination : Après une dose unique de 40 mg, la demi-vie moyenne du WAKIX est d’environ 20 heures (12,3-40,8 heures). La clairance orale apparente (CL/F) de WAKIX est de 43,9 L/h. Dans une étude de bilan de masse, la principale voie d'élimination du WAKIX 20 mg radiomarqué a été via l'urine, où 89% de la radioactivité a été récupérée, tandis que 2,5% a été récupérée dans les selles. La clairance rénale compte pour moins de 2 % de la clairance totale du pitolisant inchangé. L’exposition au pitolisant augmente proportionnellement avec des doses uniques croissantes et s’accumule avec un dosage quotidien avec un rapport moyen d’accumulation de 2,87 au jour 14. L’état d’équilibre du pitolisant est atteint au jour 7.
Populations et états pathologiques particuliers
Enfants : La pharmacocinétique du pitolisant chez les enfants de 6 ans à moins de 18 ans atteints de narcolepsie a été étudiée dans une étude multicentrique à dose unique de 20 mg (n = 24 ; poids allant de 25.2 à 78.6 kg). L’analyse pharmacocinétique de la population a montré une augmentation dans l’exposition systémique du pitolisant chez les enfants de plus faible poids, ainsi qu’une diminution de la clairance apparente et du volume de distribution.
Par rapport aux patients jeunes adultes (recevant également une dose de 20 mg), l’exposition systémique du pitolisant, telle qu’estimée par le Cmax et l’ASC0-10h, était environ 3 fois et 2 fois plus élevée chez les jeunes enfants (6-12 ans) et les adolescent (13-17 ans), respectivement (voir Tableau 8). Ainsi, les enfants pesant moins de 50 kg devraient être limités à une dose maximale de 20 mg / jour, et la titration de la dose devrait être initiée à la dose la plus faible de 5 mg / jour pour tous les patients pédiatriques éligibles. En ce qui concerne les enfants pesant moins de 30 kg : WAKIX n’est pas recommandé compte tenu de l’exposition pharmacocinétique considérablement plus élevée observée dans cette population, ainsi que des données limitées disponibles (voir 4.1 Considérations posologiques).
Tableau 8. Résumé des paramètres pharmacocinétiques (moyenne géométrique) de WAKIX
(20 mg, dose unique) chez les enfants atteints de narcolepsie par rapport aux jeunes adultes sains
| Âge | Cmax ng/mL Observé | AUC0-10h ng˖h/mL Observé | AUCinf ng˖h/mL (%CV) Analyse PK de population Estimation du modèle |
| Enfants 6-11 ans n = 12 | 50.0 | 285.2 | 536.9 (8) |
| Adolescents 12-17 ans n = 12 | 32.3 | 162.3 | 262.0 (12) |
Jeunes adultes 18-44 ans n = 13 | 14.6 | 78.2 | 178.7 (12) |
Personnes âgées : L’information sur l’utilisation de WAKIX chez les personnes âgées est limitée. Une étude de pharmacocinétique a comparé un traitement par WAKIX 20 mg pour 7 jours chez 12 sujets sains âgés (entre 69 et 82 ans) à 12 adultes en santé (entre 18 et 45 ans). Une différence significative de l’exposition n’a pas été observée entre les personnes âgées et ceux plus jeunes. Toutefois, les données suggèrent une exposition potentiellement plus élevée chez les sujets plus vieux (≥80 ans) due à une clairance diminuée (voir 4.2 Dose recommandé et modifications posologiques).
Sexe : Aucune différence fondée sur le sexe n’a été observée lors des études cliniques. Ainsi, aucune modification posologique n’est requise en fonction du sexe.
Allaitement : Dans une étude évaluant la pharmacocinétique d’une dose de 40 mg de pitolisant dans le lait maternel de femmes allaitantes (n=8) de 11 à 96 semaines post-partum, il a été observé que le pitolisant était excrété dans le lait maternel avec une Cmax médiane de 47.9 ng/mL. Les concentrations les plus faibles dans le lait maternel ont été observées chez une femme allaitante qui sevrait son nourrisson. Environ 50 % de la quantité de pitolisant dans le lait maternel a été excrétée dans les 4 premières heures suivant la dose.
Comme l’effet du pitolisant sur les nourrissons allaités et sur la lactation ne sont pas connus, WAKIX est contre-indiqué chez les femmes qui allaitent (voir 2 CONTRE-INDICATIONS, 7.1.2 Allaitement)
Polymorphisme génétique : Jusqu’à 10% de la population a le potentiel d’être un métaboliseur lent des CYP2D6.
Dans une étude comparant les métaboliseurs lents des CYP2D6 (n = 3) aux métaboliseurs normaux du CYP2D6 (n = 5), la Cmax et l'ASC0-24 du pitolisant après une dose unique de WAKIX étaient respectivement 2,7 et 3,2 fois plus élevés chez les métaboliseurs lents que chez les métaboliseurs normaux. Après sept jours d'administration, la Cmax et l'ASC0-24 étaient respectivement 2,1 fois plus élevées et 2,4 fois plus élevées chez les métaboliseurs lents que chez les métaboliseurs normaux (voir 4.2 Posologie recommandée et modifications posologiques).
Origine ethnique : L’ethnicité n’a pas été recueillie dans la plupart des études d’efficacité, de sorte que l’effet de l’ethnicité sur l’efficacité ou l’innocuité n’a pu être évalué. Selon les études pharmacocinétiques, on n’observe aucune différence dans la Cmax ou l’ASCinf à dose normalisée entre les sujets caucasiens et noirs. Les groupes d’autres ethnicités étaient trop petits pour faire une interprétation.
Aucune modification posologique n’est requise en fonction de la race.
Insuffisance hépatique : Une dose unique de WAKIX 20 mg a été administrée à des sujets atteints d’insuffisance hépatique légère (Child-Pugh A, n=6), des sujets atteints d’insuffisance hépatique modérée (Child-Pugh B, n=6) et des sujets sains (n=12) pour évaluer sa pharmacocinétique. L’insuffisance hépatique modérée a résulté en une exposition au pitolisant 2,4 fois plus élevée que chez les sujets à la fonction hépatique normale (voir 4.2 Dose recommandée et modifications posologiques; Hépatique/biliaire/pancréatique).
Aucune étude n’a été menée chez les patients atteints d’insuffisance hépatique grave, pour lesquels WAKIX est contre-indiqué (voir 2 CONTRE-INDICATIONS).
Insuffisance rénale : Une dose unique de 20 mg de WAKIX a été administrée à des sujets atteints d’insuffisance rénale légère (DFG estimé de 60 à 89 ml/min/1,73 m2, n=4), à des sujets atteints d’insuffisance rénale modérée (DFG estimé de 30 à 59 ml/min/1,73 m2, n=4), à des sujets atteints d’insuffisance rénale grave (DFG estimé de 15 à 29 ml/min/1,73 m2, n=4) et à douze sujets avec une fonction rénale normale (DFG estimé de ≥90 ml/min/1,73 m2, n=12) pour évaluer sa pharmacocinétique. L’insuffisance rénale, quel qu’en soit le degré, a résulté en un Cmax et un ASCinf environ 2 fois plus élevés que ceux observés chez les sujets à la fonction rénale normale (voir 4.2 Dose recommandée et modifications posologiques; Rénal).
WAKIX n’a pas été étudié chez les patients atteints d’insuffisance rénale en phase terminale (voir Rénal).
Obésité : Aucune différence fondée sur l’IMC n’a été observée lors des études cliniques. Ainsi, aucune modification posologique n’est requise en fonction de l’IMC.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Entreposer entre 15 et 30 °C.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Non applicable.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : chlorhydrate de pitolisant
Nom chimique : 1-{3-[3-(4-chlorophényl)propoxy]propyl}pipéridine, chlorhydrate
Formule moléculaire et masse moléculaire :
Chlorhydrate de pitolisant
C17H26ClNO, HCl
332,3 g/mole
Formule de structure :
Propriétés physicochimiques : poudre cristalline blanche ou presque blanche, très soluble dans l’eau, l’éthanol et le chlorure de méthylène, librement soluble dans l’acétone. Insoluble dans le cyclohexane.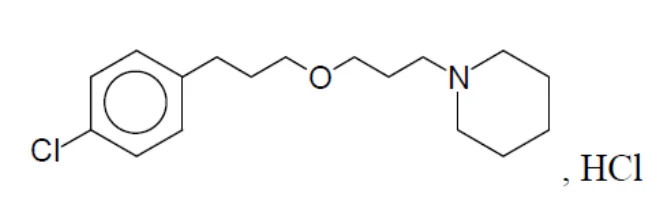
14 ETUDES CLINIQUES
14.1 Études cliniques par indication
Narcolepsie (somnolence diurne excessive ou cataplexie) chez les adultes
L’efficacité de WAKIX® pour le traitement de la somnolence diurne excessive (SDE) chez des patients adultes atteints de narcolepsie a été démontrée sur une période de huit semaines dans le cadre de deux études multicentriques contrôlées par placebo, randomisées à double insu (HARMONY I et HARMONY Ibis). Les patients âgés de 18 ans et plus qui satisfaisaient les critères de la classification internationale des troubles du sommeil (ICSD-2) pour la narcolepsie et qui présentaient un score de 14 et plus sur l’échelle de somnolence d’Epworth (ESS) étaient admissibles aux études. Ces études comprenaient des patients atteints ou non de cataplexie (narcolepsie de type 1 ou narcolepsie de type 2) et comparaient WAKIX à un placebo ainsi qu’à un comparateur actif (modafinil). Le critère d’évaluation principal était une réduction de la somnolence diurne excessive (SDE). La SDE a été évaluée à l’aide de l’échelle de somnolence d’Epworth (ESS, un système de cotation validé conçu pour évaluer le degré de somnolence dans des situations normales de vie). Les critères d’évaluation secondaires étaient le test de maintien de la vigilance (MWT), le changement dans l’état pathologique global du patient, tel que mesuré par l’impression globale clinique de changement (CGI-C), et la réduction des attaques quotidiennes de cataplexie.
L’efficacité de WAKIX pour la réduction des attaques de cataplexie chez des patients adultes atteints de narcolepsie a été évaluée sur une période de sept semaines lors d’une étude multicentrique contrôlée par placebo, à double insu, randomisée (HARMONY CTP). Cette étude comprenait exclusivement des patients atteints de cataplexie (narcolepsie de type 1) et comparait WAKIX à un placebo. Le critère principal était la réduction du nombre d’attaques de cataplexie. La réduction de la SDE a également été évaluée par l’ESS et le MWT.
Tableau 9. Résumé des données démographiques pour les études cliniques sur la narcolepsie avec WAKIX
| No de l’étude | Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe (mâles) |
| HARMONY I | Randomisée, à double insu, contrôlée par placebo, patients atteints de narcolepsie ± cataplexie | comprimés de 20 mg Jusqu’à 40 mg par jour Orale 8 semaines | N = 94 WAKIX n = 31 Placebo n = 30 Modafinil n = 33 | WAKIX 33,0 (21-49) Placebo 39,5 (30-52) Modafinil 40,0 (25-48) | WAKIX n = 20 (64,5 %) Placebo n = 13 (43,3 %) Modafinil n = 18 (54,5 %) |
| HARMONY Ibis | Randomisée, à double insu, contrôlée par placebo, patients atteints de narcolepsie ± cataplexie | comprimés de 20 mg Jusqu’à 20 mg par jour Orale 8 semaines | N = 164 WAKIX n = 67 Placebo n = 32 Modafinil n = 65 | WAKIX 37,0 (29-52) Placebo 42,5 (29-55) Modafinil 43,0 (32-58) | WAKIX n = 32 (47,8 %) Placebo n = 15 (46,9 %) Modafinil n = 30 (46,2 %) |
| No de l’étude | Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe (mâles) |
| HARMONY CTP | Randomisée, à double insu, contrôlée par placebo, patients atteints de narcolepsie avec cataplexie | comprimés de 20 mg Jusqu’à 40 mg par jour Orale 7 semaines | N = 105 WAKIX n = 54 Placebo n = 51 | WAKIX 34,0 (18-64) Placebo 39,0 (18-66) | WAKIX n = 26 (48,1 %) Placebo n = 27 (52,9 %) |
Lors des études HARMONY I et HARMONY Ibis, 81 % et 77 % des patients présentaient des symptômes de cataplexie, respectivement, alors que tous les patients de l’étude HARMONY CTP en étaient atteints. Environ 80 % des patients présentaient au moins un autre symptôme de narcolepsie (hallucination, dysosmie, paralysie du sommeil, comportement automatique).
Environ 35 % et 27 % des patients des études HARMONY I et HARMONY Ibis, respectivement, ont maintenu leur médication anti-cataplectique pendant les études comparativement à 11 % des patients dans l’étude HARMONY CTP.
Dans les études HARMONY I et HARMONY CTP, environ 61 à 64 % des patients ont reçu une dose de maintien de 40 mg. Dans l’étude HARMONY Ibis, la dose de maintien maximale de 20 mg a été administrée chez plus de 60 % des patients.
Résultats - Somnolence diurne excessive
Tableau 10. Résultats des études cliniques avec WAKIX pour la SDE dans le traitement de la narcolepsie
| Étude | Groupe de traitement (n) | Score de référence de l’ESS Moyenne (ET) | Score final de l’ESSa Moyenne (ET) | Différence vs. WAKIX b [IC de 95 %] valeur p | ||
| HARMONY I** | WAKIX (31) | 17,8 (2,5) | 12,0 (6,2) | |||
| Placebo (30) | 18,9 (2,5) | 15,6 (4,7) | -3,1* [-5,73; -0,46] p = 0,022 | |||
| Modafinil (33) | 18,5 (2,7) | 11,6 (6,0) | 0,07 [-2,17; 2,32] p = 0,932 | |||
| HARMONY Ibis** | WAKIX (66) | 18,2 (2,4) | 13,7 (5,4) | |||
| Placebo (32) | 18,2 (2,3) | 14,6 (5,8) | -2,19* [-4,17; -0,22] p = 0,030 | |||
| Modafinil (65) | 18,1 (2,8) | 10,3 (6,1) | 2,75 [1,02; 4,48] p = 0,002 | |||
| HARMONY CTP | WAKIX (54) | 17,4 (3,3) | 12,0 (5,4) | |||
| Placebo (51) | 17,3 (3,2) | 15,4 (5,0) | -3,42* [-4,96; -1,87] p < 0,0001 | |||
a un plus faible score sur l’ESS représente une amélioration; les scores varient de 0 (aucun symptôme) à 24 (pires symptômes)
b une valeur négative pour la différence représente une amélioration
*Statistiquement significative
** critère d’évaluation principal
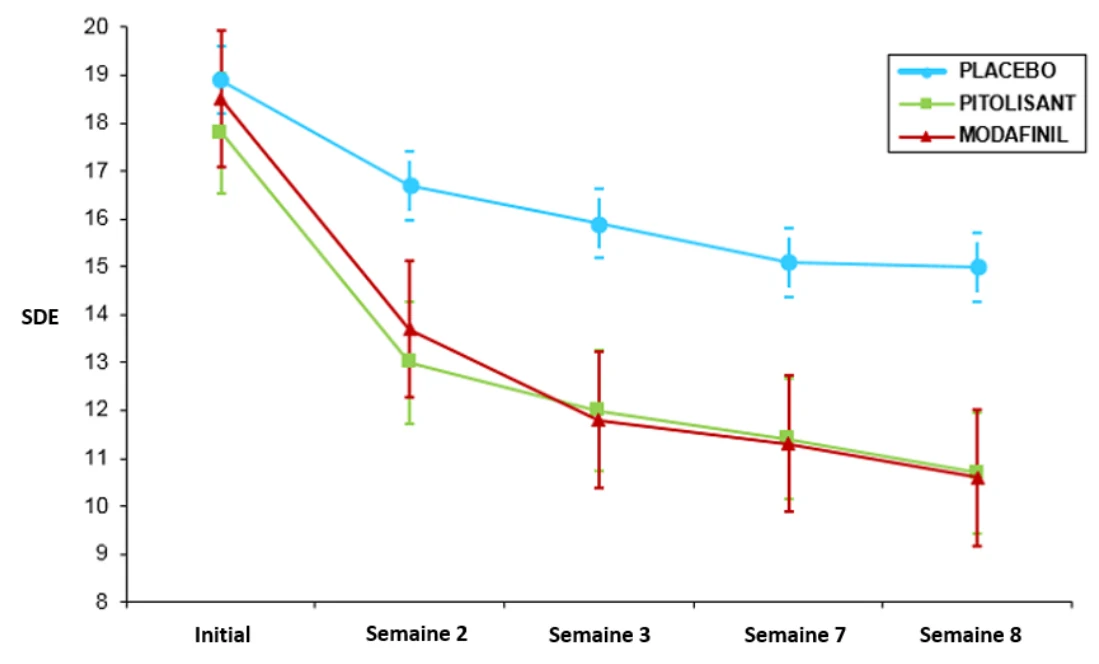
Figure 1. Changements du score sur l’échelle de somnolence d’Epworth (moyenne ± ET) du début jusqu’à la semaine 8 dans l’étude HARMONY I
Résultats - Cataplexie
Tableau 11. Résultats de l’étude clinique avec WAKIX pour la fréquence des attaques de cataplexie dans le traitement de la narcolepsie
| Étude | Groupe de traitement (n) | MGT de référence [IC de 95 %] | MGT finale [IC de 95 %] | Rapport des MGT vs. WAKIX [IC de 95 %] valeur de p | ||
| Fréquence hebdomadaire d’attaques de cataplexie | ||||||
| HARMONY CTP** | WAKIX (54) | 9,15 [7,60; 11,01] | 2,27 [0,17; 0,36] | |||
| Placebo (51) | 7,31 [6,02; 8,87] | 4,51 [2,90; 7,02] | 0,49* [0,36; 0,66] p < 0,0001 | |||
| Fréquence quotidienne d’attaques de cataplexie | ||||||
| HARMONY I | WAKIX (20) | 0,5 | 0,2 | |||
| Placebo (14) | 0,4 | 0,4 | 0,38* [0,15; 0,93] p = 0,034 | |||
| Modafinil (23) | 0,4 | 0,3 | 0,54 [0,24; 1,23] p = 0,138 | |||
| HARMONY Ibis | WAKIX (37) | 0,32 | 0,10 | |||
| Placebo (18) | 0,50 | 0,16 | -0,06 [-0,83; 0,71] p = 0,873 | |||
| Modafinil (38) | 0,35 | 0,08 | N.D. | |||
MGT : Moyenne géométrique de titre, N.D. : non disponible *Statistiquement significative
** Critère d’évaluation principal
Figure 2. Modifications de la fréquence hebdomadaire d’attaques de cataplexie au cours du traitement dans l’étude HARMONY CTP
Efficacité à long terme
L’efficacité du pitolisant en utilisation prolongée chez les adultes n’a pas été évaluée de façon systématique dans des études contrôlées par placebo au-delà d’une durée de 8 semaines de traitement.
Une étude ouverte à long terme (HARMONY III - jusqu’à 5 ans) a démontré une réduction constante du critère d’évaluation principal, l’ESS, pour le bras unique de cette étude.
Narcolepsie (SDE ou cataplexie) chez les enfants (≥ 6 ans)
L’efficacité de WAKIX dans le traitement de la somnolence diurne excessive et de la réduction des attaques de cataplexie chez des patients pédiatriques atteints de narcolepsie a été démontrée dans le cadre d’une étude multicentrique de 8 semaines, contrôlée par placebo et randomisée à double insu (P11-06). Les patients âgés de 6 ans à moins de 18 ans qui rencontraient les critères de la classification internationale des troubles du sommeil (ICSD-3) pour la narcolepsie et qui présentaient un score de 15 et plus sur l’échelle pédiatrique de somnolence diurne (PDSS) étaient admissibles pour enrôlement dans l’étude. L’étude comprenait des patients atteints ou non de cataplexie (narcolepsie de type 1 ou narcolepsie de type 2).
Le critère d’évaluation principal était le changement du score total à l’échelle de mesure de la narcolepsie ‘Ullanlinna Narcolepsy Scale’ (UNS) évalué globalement par la réduction de la SDE (éléments 5 - 11) et la réduction du nombre d’épisodes de cataplexie (éléments 1 - 4), entre le score de base et celui à la fin de la période à double insu. Les critères d’évaluation secondaires incluaient le changement dans le PDSS le changement dans le sous-score UNS-cataplexie, et le changement dans le nombre moyen d’attaques de cataplexie par semaine, ces deux derniers étant applicables uniquement au sous-groupe de patients atteints de narcolepsie de type 1. 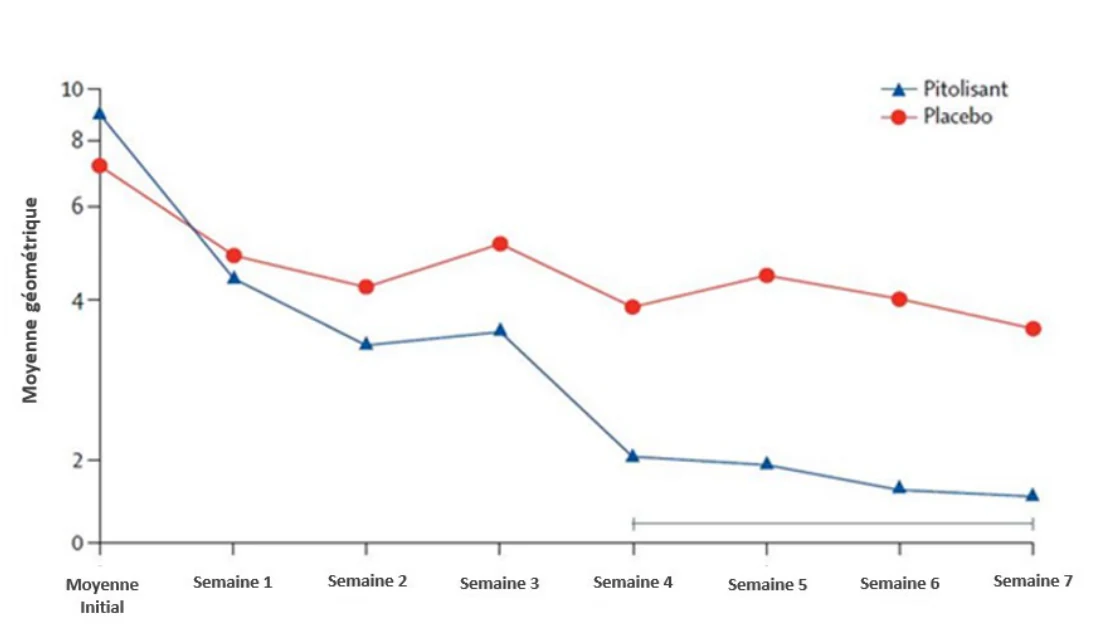
Tableau 12. Résumé des données démographiques pour l’étude clinique pédiatrique avec
WAKIX dans la narcolepsie
| No de l’étude | Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe (mâles) |
| P11-06 | Randomisée, à double insu, contrôlée par placebo, patients atteints de narcolepsie ± cataplexie | comprimés de 20 mg Jusqu’à 20 mg par jour (pour les patients < 40 kg ; n = 13 patients sur WAKIX) Jusqu’à 40 mg par jour (pour les patients ≥ 40 kg ; n = 57 patients sur WAKIX) Orale 8 semaines | N = 110 WAKIX n = 72 Placebo n = 38 Narcolepsie De type 1* = 90 De type 2** = 20 Note : pour les patients atteints de narcolepsie de type 1 (avec cataplexie) : Aucun niveau minimum de cataplexie n’était requis à l’inclusion | WAKIX 14 ans (6-17) n = 22 6 - 11 ans n = 50 12 - 17 ans Placebo 13 ans (6-17) n = 13 6 - 11 ans n = 25 12 - 17 ans | WAKIX n = 37 (51,4 %) Placebo n = 24 (63,2 %) |
* la narcolepsie de type 1 (NT1) est associée à la cataplexie
** la narcolepsie de type 2 (NT2) n’est pas associée à la cataplexie
Les patients pouvaient continuer leur(s) médicament(s) anti-cataplectique(s) pendant l’étude s’ils étaient à une dose stable pendant au moins les 4 semaines avant l’inclusion dans l’étude et qu’aucun changement n’était apporté au cours de l’étude ; 11% des patients prenaient des médicaments anti-cataplectiques de façon concomitante.
Environ 82 % des patients présentaient des antécédents d’un ou plusieurs autres symptômes de narcolepsie (hallucination, dyssomnie, paralysie du sommeil, comportement automatique).
Le dosage a été initié à 5 mg une fois par jour et a été augmenté (hebdomadairement, au cours des 4 premières semaines de la période à double insu de 8 semaines), en fonction de l’efficacité et de la tolérance de chaque patient. Les patients pesant 40 kg ou plus étaient autorisés à prendre la dose maximale pour adultes de 40 mg/jour, tandis que ceux pesant moins de 40 kg étaient autorisés à prendre une dose maximale de 20 mg.
Environ 60% des patients ont reçu une dose de maintien de 40 mg et 24% des patients ont reçu une dose de maintien de 20 mg. Parmi les n = 57 patients pesant 40 kg ou plus, 72% (41) avaient une dose d’entretien à la dose maximale autorisée de 40 mg, et parmi les n = 13 patients pesant moins de 40 kg, 62% (8) avaient une dose d’entretien à la dose maximale autorisée de 20 mg.
Résultats - Somnolence diurne excessive et cataplexie
Tableau 13. Résumé des résultats d’efficacité de l’étude pédiatrique de phase 3 après
8 semaines
| Critère d’évaluation principal (évalué chez tous les patients) | ||||
| Placebo (n = 38) | Pitolisant (n = 72) | |||
| ‘Ullanlinna Narcolepsy Scale’ (UNS) – Score total | ||||
| Valeur de référence moyenne (ET) | 23.68 (9.08) | 24.63 (7.80) | ||
| Moyenne de fin de traitement (ET) | 21.77 (9.25) | 18.23 (8.14) | ||
| Moyenne des moindres carrés (erreur standard) – de la différence entre la valeur de référence et la valeur finale | -2.60 (1.35) | -6.29 (1.14) | ||
| Estimation, 95% CI | -3.69 (-6.38; -0.99) | |||
| Valeur p | 0.0073 | |||
| Critères d’évaluations secondaires (évalués chez tous les patients) | ||||
| Placebo (n = 38) | Pitolisant (n = 72) | |||
| PDSS | ||||
| Valeur de référence moyenne (ET) | 20.00 (3.49)_ | 20.16 (3.64) | ||
| Moyenne de fin de traitement (ET) | 17.96 (5.60) | 14.57 (5.37) | ||
| Moyenne des moindres carrés (erreur standard) – de la différence entre la valeur de référence et la valeur finale | -2.11 (0.89) | -5.53 (0.66) | ||
| Estimation, 95% CI | -3.41 (-5.52; -1.31) | |||
| Valeur p | 0.0015 | |||
| Critères d’évaluations secondaires (évalués uniquement chez les patients atteints de narcolepsie de type 1) | ||||
| Placebo (n = 29) | Pitolisant (n = 61) | |||
| Sous-score UNS-cataplexie | ||||
| Valeur de référence moyenne (ET) | 9.03 (4.33) | 8.93 (3.96) | ||
| Moyenne de fin de traitement (ET) | 8.07 (4.62) | 6.02 (4.00) | ||
| Moyenne des moindres carrés (erreur standard) – de la différence entre la valeur de référence et la valeur finale | -1.12 (0.64) | -2.88 (0.44) | ||
| Estimation, 95% CI | -1.77 (-3.29; -0.24) | |||
| Valeur p | 0.0229 | |||
| Nombre moyen d’attaques de cataplexie par semaine | ||||
| Valeur de référence moyenne (ET) | 13.44 (26.92) | 8.63 (17.73) | ||
| Moyenne des moindres carrés (erreur standard) | 5.05 (0.37) | 2.14 (0.27) | ||
| Estimation, 95% CI | 0.42 (0.18; 1.01) | |||
| Valeur p | 0.0540 | |||
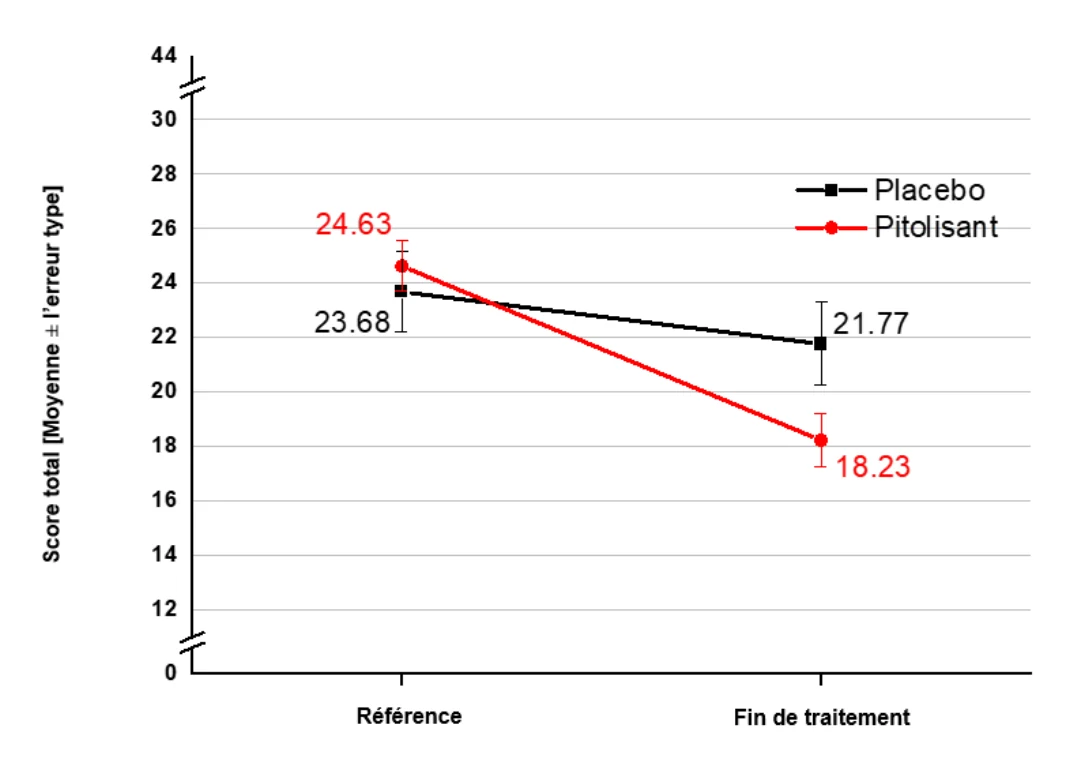
Figure 3. Changement du score total moyen tel qu’évalué à l’aide de l’échelle de mesure de la narcolepsie ‘Ullanlinna Narcolepsy Scale’ (UNS) entre le début et la fin du traitement
Efficacité à long terme
L’efficacité du pitolisant en utilisation prolongée dans la population pédiatrique n’a pas été évaluée de façon systématique dans l’étude contrôlée par placebo au-delà d’une durée de 8 semaines de traitement.
Apnée obstructive du sommeil (AOS) chez les adultes
L’efficacité de WAKIX pour le traitement de la somnolence diurne excessive (SDE) chez les patients adultes atteints d’apnée obstructive du sommeil (AOS) a été établie dans deux études multicentriques, randomisées, à double insu et contrôlées par placebo pendant 12 semaines (HAROSA I et HAROSA II). Dans les deux études, des patients âgés de 18 ans et plus atteints d’AOS modérée à sévère ont été recrutés. De plus, pour participer à ces essais, tous les patients devaient présenter une somnolence excessive démontrée par un score ≥ 12 sur l’échelle de somnolence d’Epworth (ESS). La différence entre les deux études était que les patients recrutés dans HAROSA I étaient traités par thérapie CPAP pendant une période minimale de 3 mois mais se plaignant toujours de somnolence diurne excessive (SDE) et avaient un indice d’apnée-hypopnée (IAH) sous thérapie CPAP ≤ 10, tandis que les patients recrutés dans HAROSA II refusaient d’être traités et/ou n’adhéraient pas à la thérapie CPAP et avaient un IAH ≥ 15. Le critère principal d’efficacité était le changement du score ESS entre le début et la fin du traitement
Tableau 14. Résumé des données démographiques pour les études cliniques de WAKIX dans l’AOS
| No de l’études | Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe (mâles) |
| HAROSA I | Étude multicentrique, randomisée, à double insu et contrôlée par placebo chez des patients atteints d’AOS traités par CPAP | 5 à 20 mg/jour Oral 12 semaines | N =244 WAKIX n = 183 Placebo n = 61 | WAKIX 53,8 (23-81) Placebo 51,0 (25-72) | WAKIX n = 149 (81,4%) Placebo n = 53 (86,9%) |
| HAROSA II | Étude multicentrique, randomisée, à double insu et contrôlée par placebo chez des patients atteints d’AOS non traités par CPAP | 5 à 20 mg/jour Oral 12 semaines | N = 268 WAKIX n = 201 Placebo n = 67 | WAKIX 51,9 (25-75) Placebo: 52,1 (30-76) | WAKIX n = 151 (75,1%) Placebo: n = 51 (76,1%) |
Pendant la phase à double insu de HAROSA I et HAROSA II, la dose maximale prescrite était de 20 mg pour 79,8 % et 82,5 % des patients du groupe de traitement actif, respectivement. La dose maximale a été atteinte après une période de titration de trois semaines, en commençant par 5 mg.
Résultats - Score de somnolence d’Epworth dans l’AOS
Tableau 15. Résultats des études cliniques de WAKIX dans l’AOS
| Étude | Groupe de traitement (n) | Score de référence de l’ESS1 Moyenne (ET) | Score final de l’ESS 2 Moyenne (ET) | Changement entre la valeur de référence et la fin du traitement Moyenne (ET) | Différence des moyennes ESS (WAKIX moins placebo) |
| HAROSA I | WAKIX (183) | 14,9 (2,7) | 9,0 (4,8) | -5,52 (4,4) | Estimation (ESS)3: -2.6 IC de 95 % [-3,9;
p <0,001 |
| Placebo (61) | 14,6 (2,8) | 12,1 (6,4) | -2,75 (5,9) | ||
| HAROSA II | WAKIX (201) | 15,7 (3,1) | 9,1 (4,7) | -6,29 (4,5) | Estimation (ESS): -2,8 |
| Étude | Groupe de traitement (n) | Score de référence de l’ESS1 Moyenne (ET) | Score final de l’ESS 2 Moyenne (ET) | Changement entre la valeur de référence et la fin du traitement Moyenne (ET) | Différence des moyennes ESS (WAKIX moins placebo) |
| Placebo (67) | 15,7 (3,6) | 12,2 (6,1) | -3,58 (5,5) | IC de 95 % [-4,0;
p <0,001 |
1 Les scores de référence moyens de l’ESS au départ (V2)
2 Le score final de l’ESS a été défini comme la moyenne des valeurs non manquantes à V6 pour la période à double insu
3 Les scores finaux de l’ESS ajustés
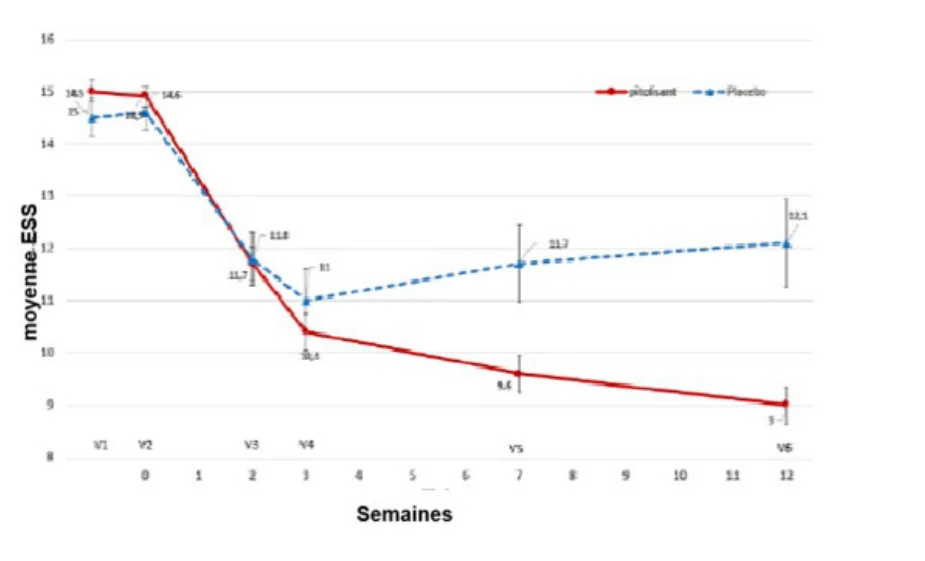
Figure 4. Changements du score ESS entre le début jusqu’à la fin de la phase à double insu dans l’étude HAROSA I
Figure 5. Changements du score ESS entre le début jusqu’à la fin de la phase à double insu dans l’étude HAROSA II
15 MICROBIOLOGIE
Non applicable
16 TOXICOLOGIE NON CLINIQUE
Pharmacologie d’innocuité
Les diverses études d’innocuité indiquent que le pitolisant présente des marges de sécurité satisfaisantes lorsque les concentrations plasmatiques aux doses sans effet nocif observable (DSENO) dans ces études sont comparées avec les concentrations plasmatiques des humains recevant le médicament chroniquement à dose thérapeutique.
Toxicologie générale
Après une administration orale de pitolisant à dose unique et à doses répétées chez plusieurs espèces animales, des signes cliniques indésirables transitoires liés au SNC, y compris des tremblements et des convulsions, sont survenus autour du Tmax avec une Cmax d’environ 8,7 fois et 2,6 fois la Cmax humaine, respectivement chez le rat et le singe. Ces épisodes convulsifs n'ont pas été observés après l'arrêt du traitement et n'ont pas été associés à des signes microscopiques dans le cerveau. Ils peuvent être attribuables au métabolite BP1.2526, qui est abondant chez le rat et le singe, mais pas chez l'homme (l'administration intraveineuse à des rats a confirmé l'effet pro-convulsif à des concentrations cérébrales de 24393-39790 ng/g). Après 6 mois (rats) ou 9 mois (singes) d'administration, il y avait des preuves limitées de toxicité systémique, avec des observations histopathologiques principalement chez les rats (foie, poumons, thymus, surrénales, duodénum). La DSENO dans ces études était respectivement de 30 et 12 mg/kg/jour, fournissant une marge d'exposition de sécurité basée sur l'ASC de respectivement 1,2 et 0,5 fois l'exposition attendue chez l’humain à la dose recommandée.
Carcinogénicité
Le pitolisant ne présentait aucun effet cancérigène chez les souris et les rats. 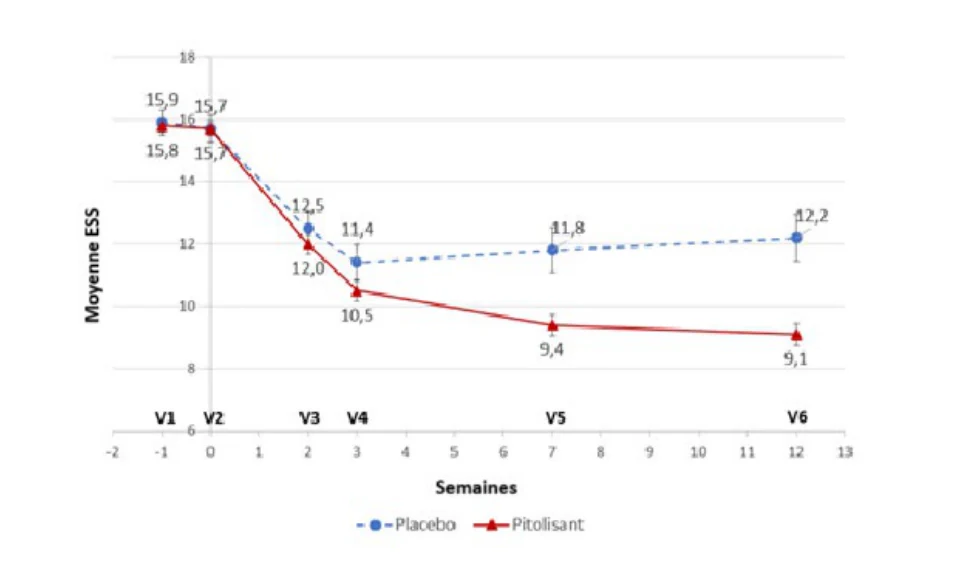 L’administration orale de pitolisant à 15, 30 et 75 mg/kg/jour pendant six mois à des souris transgéniques CB6F1 TgrasH2 n’a pas augmenté l’incidence de tumeurs. Ces doses correspondent à 1,3, 6,9 et 11,8 fois le DMRH, basé sur leur ASC respectif.
L’administration orale de pitolisant à 5, 15 et 30 mg/kg/jour pendant 105 semaines à des rats Sprague-Dawley n’a pas augmenté l’incidence de tumeurs. Ces doses correspondent à 0,02, 0,3 et 1,4 fois le DMRH, basé sur leur ASC respectif.
Génotoxicité
Pitolisant et ses métabolites n’avaient pas d’effet mutagène dans le test in vitro Ames (mutation bactérienne inverse) ni clastogène dans le test d’aberrations chromosomiques in vitro chez des mammifères. Le pitolisant était négatif dans le test in vivo des micronoyaux de souris.
Toxicologie de la reproduction et du développement
L'administration de pitolisant à des rats (30, 52 ou 90 mg/kg/jour) a été associée à des anomalies proportionnelles à la dose dans la morphologie et la motilité des spermatozoïdes, avec des effets limités sur les indices de fertilité chez les mâles, et à une augmentation des pertes post-implantations et une diminution des conceptus vivants chez les femelles. La DSENO pour la fertilité a été établie à 30 mg/kg/jour (7,3 fois la DMRH basée sur la surface corporelle en mg/m2).
Une toxicité maternelle et embryofœtale a été associée à l'administration de pitolisant à des rates et lapines avec des marges d'exposition basées sur l'ASC entre 0,2 et 0,7. Lorsqu'il est administré pendant la gestation et l'allaitement à des rates, une gestation prolongée et une augmentation du nombre de nouveau-nés mort-nés et de la mortalité postnatale des petits (en raison du manque de lait/d’allaitement) ont été observées à la dose la plus élevée (90 mg/kg/jour). La production de lait et l'allaitement ont été affectés à des doses ≥ 52 mg/kg/jour. Des malformations (fente palatine, flexion anormale des membres) et des retards de développement (physiques, moteurs et comportementaux) ont été notés chez les rejetons à des doses toxiques pour la mère. La DSENO a été établie à 30 mg/kg/jour.
Il a été démontré que le pitolisant et ses métabolites traversent la barrière placentaire chez le rat. Du pitolisant radiomarqué ([14C]-pitolisant base libre, 30 mg/kg; 8 fois le MRHD basé sur mg/m2) a été administré à des rates pendant la lactation au jour 14 post-partum. La radioactivité dans le lait a été mesurée pour la première fois à 0,25 heure après l'administration et a atteint un maximum 6 heures après l'administration.
Toxicité juvénile
En administration chronique, la toxicité du pitolisant a été étudiée chez des rats juvéniles (âgés de 7 jours à 70 jours). Les deux études n’ont pas mis en évidence d’effet spécifique du traitement par pitolisant sur les systèmes organiques en développement ou sur la croissance, mais l’administration de pitolisant à des doses élevées (30 et 60 mg/kg/jour intrapéritonéal) a provoqué une mortalité proportionnelle à la dose et des épisodes convulsifs qui peuvent être attribuables à un métabolite abondant chez les rats mais pas chez les humains. Similairement à celle observée dans les études de toxicologie générale, la marge d'exposition de sécurité basée sur l'ASC de pitolisant est de 1,4.