


Monographie de produit - Onpattro
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie
recommandée et modification posologique
06/2023
TABLE DES MATIÈRES
Les sections ou les sous-sections sans objet au moment de l'autorisation ne sont pas indiquées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
- 1.
INDICATIONS .............................................................................................................. 4
1.1. Enfants .......................................................................................................................... 4 1.2. Personnes âgées ........................................................................................................... 4
- 2. CONTRE-INDICATIONS ................................................................................................ 4
- 4.
POSOLOGIE ET ADMINISTRATION ............................................................................... 4
4.1. Considérations posologiques ........................................................................................ 4 4.2. Dose recommandée et modification posologique ....................................................... 4 4.3. Reconstitution .............................................................................................................. 6 4.4. Administration .............................................................................................................. 7 4.5. Dose oubliée ................................................................................................................. 7
- 5. SURDOSAGE ............................................................................................................... 8
- 6. FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET CONDITIONNEMENT 8
- 7.
MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 9
7.1. Populations particulières ............................................................................................ 11 7.1.1. Femmes enceintes .............................................................................................. 11 7.1.2. Allaitement .......................................................................................................... 12 7.1.3. Enfants ................................................................................................................. 12 7.1.4. Personnes âgées .................................................................................................. 12
- 8.
EFFETS INDÉSIRABLES ............................................................................................... 12
8.1. Aperçu des effets indésirables ................................................................................ 12 8.2. Effets indésirables observées dans les essais cliniques .......................................... 13 8.3. Effets indésirables peu courants observées au cours des essais cliniques ............ 14 8.4. Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ...................................................................................................... 15
- 9.
INTERACTIONS MÉDICAMENTEUSES ......................................................................... 15
9.2. Aperçu des interactions médicamenteuses............................................................ 15 9.3. Interactions médicament-comportement .............................................................. 15 9.4. Interactions médicament-médicament .................................................................. 15 9.5. Interactions médicament-aliment .......................................................................... 16 9.6. Interactions médicament-plante médicinale ......................................................... 16 9.7. Interactions médicament-tests de laboratoire ....................................................... 16
- 10.
PHARMACOLOGIE CLINIQUE ..................................................................................... 16
10.1. Mode d’action ..................................................................................................... 16 10.2. Pharmacodynamie .............................................................................................. 16 10.3. Pharmacocinétique ............................................................................................. 17
- 11. ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 20
- 12. INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 20
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES....................................................................... 21
- 13. RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 21
- 14.
ESSAIS CLINIQUES ..................................................................................................... 22
14.1. Essais cliniques par indication ............................................................................. 22 Indication : Traitement de la polyneuropathie chez les patients atteints d’ATTRh ......... 22
- 15. MICROBIOLOGIE ....................................................................................................... 28
- 16. TOXICOLOGIE NON CLINIQUE ................................................................................... 28
RENSEIGNEMENTS POUR LE PATIENT SUR LE MÉDICAMENT ................................................. 32
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1. INDICATIONS
ONPATTRO (patisiran) est indiqué dans le traitement de la polyneuropathie chez les patients adultes atteints d’amylose à transthyrétine héréditaire (ATTRh).
1.1. Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée. Par conséquent, l’indication d’utilisation chez les enfants n’est pas autorisée par Santé Canada.
1.2. Personnes âgées
Les données tirées d’études cliniques appuient l’utilisation sûre et efficace d’ONPATTRO dans la population gériatrique (voir 7.1.4 Personnes agées; 10.3 Pharmacocinétique).
2. CONTRE-INDICATIONS
ONPATTRO est contre-indiqué chez :
- les patients ayant des antécédents d’hypersensibilité grave (p. ex., anaphylaxie ou réactions anaphylactoïdes) au patisiran ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non-médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATION, COMPOSITION ET CONDITIONNEMENT.
4. POSOLOGIE ET ADMINISTRATION
4.1. Considérations posologiques
ONPATTRO doit être administré par un professionnel de la santé.
Une prémédication est requise (voir 4.2 Dose recommandée et modification posologique). Administrer seulement par perfusion intraveineuse après dilution (voir 4.4 Administration). Des suppléments de vitamine A sont recommandés (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
4.2. Dose recommandée et modification posologique
Adultes (≥ 18 ans) : La dose recommandée d’ONPATTRO est de 0,3 mg/kg, administrée par perfusion intraveineuse (IV) une fois toutes les 3 semaines.
La posologie est calculée d’après le poids corporel, jusqu’à une dose maximale de 30 mg. Pour les patients de poids ≥ 100 kg, la dose recommandée d’ONPATTRO ne doit pas excéder 30 mg.
Prémédication requise
Tous les patients doivent recevoir une prémédication avant l’administration d’ONPATTRO afin de diminuer les risques de réactions liées à la perfusion (voir 7 MISES EN GARDE ET PRÉCAUTIONS). La prémédication devrait inclure chacun des médicaments suivants, administrés le jour de la perfusion d’ONPATTRO au moins 60 minutes avant le début de la perfusion :
- corticostéroïde intraveineux (10 mg de dexaméthasone, ou l’équivalent);
- acétaminophène par voie orale (500 mg);
- antagoniste des récepteurs H1 par voie intraveineuse (50 mg de diphenhydramine, ou l’équivalent);
- antagoniste des récepteurs H2 par voie intraveineuse (20 mg de famotidine, ou l’équivalent).
Pour les médicaments de prémédication qui ne sont pas offerts ou tolérés par voie intraveineuse, des équivalents peuvent être administrés par voie orale.
Si c’est indiqué d’un point de vue clinique et que le patient tolère bien ses perfusions, la dose de corticostéroïde peut être progressivement réduite à 5 mg de dexaméthasone (par voie intraveineuse), ou l’équivalent.
Des doses supplémentaires ou plus fortes de l’un ou de plusieurs de ces médicaments de prémédication peuvent être administrées pour réduire le risque de réactions liées à la perfusion, si cela s’avère nécessaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Suppléments de vitamine A
Il est recommandé d’ajouter la quantité quotidienne recommandée de vitamine A (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Enfants (< 18 ans) : L’indication d’utilisation chez les enfants n’est pas autorisée par
Santé Canada.
Personnes âgées : Aucune modification posologique n’est nécessaire pour les patients de ≥
65 ans (voir 10.3 Pharmacocinétique).
- Insuffisance hépatique : Aucune modification posologique n’est nécessaire pour les patients atteints d’insuffisance hépatique légère (voir 10.3 Pharmacocinétique). ONPATTRO n’a pas été étudié chez les patients atteints d’insuffisance hépatique modérée ou grave.
- Transplantation hépatique : Aucune modification posologique n’est nécessaire pour les patients ayant reçu une transplantation hépatique (voir 8.2 Effets indésirables observées dans les essais cliniques; 10.3 Pharmacocinétique).
Insuffisance rénale : Aucune modification posologique n’est nécessaire pour les patients atteints d’insuffisance rénale légère ou modérée (débit de filtration glomérulaire estimé [DFGe] ≥ 30 à < 90 mL/min/1,73 m2) (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique). ONPATTRO n’a pas été étudié chez les patients atteints d’insuffisance rénale grave ou de néphropathie terminale.
4.3. Reconstitution
ONPATTRO doit être dilué avant son administration par perfusion IV. La solution diluée pour perfusion doit être préparée comme suit par un professionnel de la santé à l’aide d’une technique aseptique :
- Sortir ONPATTRO du réfrigérateur. Ne pas agiter ni passer au vortex.
- Inspecter visuellement afin de détecter la présence de particules ou d’une coloration anormale. Ne pas utiliser si des particules ou une coloration anormale sont présentes. ONPATTRO est une solution homogène et opalescente de couleur blanche à blanc cassé. Un film blanc à blanc cassé pourrait être visible sur la surface interne du flacon, généralement au niveau de l’interface entre le liquide et l’espace libre. La qualité du produit n’est pas affectée par la présence de ce film blanc à blanc cassé.
- Calculer le volume d’ONPATTRO nécessaire en fonction de la dose basée sur le poids recommandée, jusqu’à un maximum de 15 mL (30 mg) (voir 4.2 Dose recommandée et modification posologique).
- Aspirer le contenu d’un ou de plusieurs flacons au complet dans une seule seringue stérile.
- Transférer ONPATTRO dans un contenant stérile en le faisant passer à travers un filtre à seringue stérile de polyéthersulfone (PES) de 0,45 micromètre.
- Prélever dans le contenant stérile le volume nécessaire de la solution filtrée d’ONPATTRO à l’aide d’une seringue stérile.
- Diluer le volume requis de la solution filtrée d’ONPATTRO dans une poche à perfusion contenant une solution de chlorure de sodium à 0,9 % pour un volume total de 200 mL. Utiliser des poches à perfusion ne contenant pas de DEHP.
- Retournez délicatement la poche pour mélanger la solution. Ne pas agiter. Ne pas mélanger ou diluer avec d’autres médicaments.
- Jeter la portion inutilisée d’ONPATTRO.
- Inspecter visuellement la poche à perfusion pour détecter la présence de particules et une décoloration avant l’administration. NE PAS utiliser si la solution contient des particules.
- Vérifier le contenant pour détecter la présence de fuites infimes avant utilisation, en pressant fermement la poche; s’assurer que l’étanchéité est intacte. Si des fuites sont détectées, éliminer la solution, car la stérilité peut être altérée.
- ONPATTRO ne contient pas d’agents de conservation. La solution diluée doit être administrée immédiatement après sa préparation. Si la solution n’est pas utilisée immédiatement, la conserver dans la poche à perfusion à température ambiante (de 15 °C à 30 °C) pendant un maximum de 16 heures (incluant la durée de la perfusion). Ne pas congeler.
4.4. Administration
Diluer ONPATTRO avant son administration par perfusion intraveineuse (voir 4.3
Reconstitution).
- Utiliser une ligne réservée et un ensemble de perfusion avec un filtre en ligne de polyéthersulfone (PES) de 1,2 micromètre. Utiliser un ensemble de perfusion et des lignes qui ne contiennent pas de phtalate de bis(2-éthylhexyle) (DEHP).
Administrer la solution diluée d’ONPATTRO par perfusion intraveineuse pendant environ
80 minutes à une vitesse de perfusion initiale d’environ 1 mL/min pendant les 15 premières minutes, puis, si cette vitesse est bien tolérée, augmentée à environ 3 mL/min pour le reste de la perfusion. La durée de la perfusion peut être prolongée en cas de réactions liées à la perfusion (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Administrer à l’aide d’une ligne d’accès veineux à écoulement libre uniquement.
Surveiller le point de perfusion afin de détecter la survenue d’une éventuelle infiltration pendant l’administration du médicament. Les cas présumés d’extravasation doivent être pris en charge conformément aux pratiques standard locales pour les agents non vésicants.
- Le patient doit être surveillé pendant la perfusion et, si cela est indiqué d’un point de vue clinique, après la perfusion (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Une fois la perfusion terminée, il faut rincer l’ensemble d’administration iv avec une solution de chlorure de sodium à 0,9 % afin de s’assurer que toute la dose d’ONPATTRO a été administrée.
4.5. Dose oubliée
Si une dose est manquée, il faut administrer ONPATTRO dès que possible.
- Si ONPATTRO est administré dans les 3 jours suivant la date prévue de la dose manquée, continuer l’administration conformément au calendrier d’administration initial du patient.
- Si ONPATTRO est administré plus de 3 jours après la date prévue de la dose oubliée, continuer l’administration toutes les 3 semaines par la suite.
5. SURDOSAGE
Les cas signalés de surdose sont limités. En cas de surdosage, il est recommandé de surveiller le patient afin de détecter tout signe ou symptôme d’effets indésirables et de lui administrer le traitement approprié.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
- 6. FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET CONDITIONNEMENT
Tableau 1 – Formes posologiques, concentrations, composition et conditionnement
ONPATTRO contient du patisiran, un petit acide ribonucléique interférent (ARNsi) à double brin, formulé en nanoparticules lipidiques pour son acheminement aux hépatocytes.
ONPATTRO contient 10,5 mg de patisiran sodique équivalent à 10 mg de patisiran sous la forme d’acide libre par flacon de 5 mL. ONPATTRO est une solution pour perfusion intraveineuse stérile, sans agent de conservation, de couleur blanche à blanc cassé, opalescente et homogène. ONPATTRO est fourni dans un flacon à usage unique de 10 mL en verre de type I munie d’un bouchon en chlorobutyl doté d’un revêtement Flurotec® et d’un capuchon amovible en aluminium. Le flacon contient 5 mL de solution à une concentration de 2 mg de patisiran par 1 mL. Le bouchon doté d’un revêtement Flurotec® n’est pas fait de latex de caoutchouc naturel.
ONPATTRO est offert en boîtes ne contenant qu’un seul flacon à usage unique.
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non-médicinaux |
Perfusion intraveineuse | 2 mg de patisiran par 1 mL | cholestérol; DLin-MC3-DMA ((6Z,9Z,28Z,31Z)-heptatriaconta-6,9,28,31-tetraén-19-yl-4- (diméthylamino) butanoate); DSPC (1,2-distéaroyl-sn-glycéro-3-phosphocholine); PEG2000-C-DMG (α-(3’-{[1,2- di(myristyloxy)proponoxyy]carbonylamino}propyl)-ω-méthoxy, polyoxyéthylène), phosphate de potassium monobasique anhydre; chlorure de sodium; phosphate de sodium dibasique heptahydraté; eau pour injection |
7. MISES EN GARDE ET PRÉCAUTIONS
Généralités
Réactions liées à la perfusion
Des réactions liées à la perfusion ont été observées chez des patients recevant un traitement par ONPATTRO (patisiran). Lors des essais cliniques, tous les patients ont reçu une prémédication comprenant un corticostéroïde, de l’acétaminophène et des antagonistes des récepteurs H1 et H2 afin de diminuer le risque de réactions liées à la perfusion. Lors d’une étude à double insu contrôlée par placebo, appelée APOLLO, 18,9 % des patients recevant ONPATTRO ont présenté des réactions liées à la perfusion, contre 9,1 % des patients recevant le placebo. Les réactions liées à la perfusion présentées par les patients recevant un traitement par ONPATTRO ont été de gravité légère (95,2 %) ou modérée (4,8 %). Parmi les patients recevant ONPATTRO ayant présenté une réaction liée à la perfusion, 78,6 % ont présenté leur première réaction au cours des deux premières perfusions. La fréquence des réactions liées à la perfusion a diminué avec le temps. Peu de réactions liées à la perfusion ont provoqué une interruption de la perfusion. Lors des études cliniques, les réactions liées à la perfusion ont entraîné l’abandon définitif du traitement par ONPATTRO chez < 1 % des patients. Au cours des études cliniques, les symptômes de réactions liées à la perfusion d’ONPATTRO les plus fréquents (rapportés chez ≥ 2 % des patients) étaient des bouffées vasomotrices, des douleurs dorsales, des nausées, des douleurs abdominales, de la dyspnée et des maux de tête (voir 8.2 Effets indésirables observées dans les essais cliniques). Les réactions liées à la perfusion associées à l’utilisation d’ONPATTRO peuvent comprendre l’hypotension et la syncope.
Les patients doivent recevoir une prémédication le jour même de l’administration de leur perfusion d’ONPATTRO, au moins 60 minutes avant le début de celle-ci (voir 4.2 Dose recommandée et modification posologique). Si une réaction liée à la perfusion survient, il faut envisager de ralentir ou d’interrompre la perfusion et d’instaurer une prise en charge médicale (p. ex., administration de corticostéroïdes ou autre traitement symptomatique), selon ce qui est indiqué sur le plan clinique. Si la perfusion a été interrompue, la reprise de celle-ci à une vitesse de perfusion réduite peut être envisagée une fois que les symptômes ont disparu. Cesser la perfusion d’ONPATTRO si une réaction liée à la perfusion grave ou menaçant le pronostic vital survient.
Certains patients ayant présenté des réactions liées à la perfusion pourraient bénéficier d’une vitesse de perfusion plus lente ou de l’administration de doses supplémentaires ou plus fortes de l’un ou de plusieurs des médicaments de prémédication lors des perfusions suivantes afin de réduire le risque de réactions liées à la perfusion.
Taux sériques réduits de vitamine A et supplémentation recommandée
En réduisant le taux sérique de protéines TTR, le traitement par ONPATTRO provoque la diminution du taux de vitamine A sérique. Une supplémentation en vitamine A correspondant à l’apport quotidien recommandé est conseillée pour les patients recevant ONPATTRO (voir 10.2 Pharmacodynamie).
Le taux sérique de vitamine A ne doit pas être utilisé afin de guider la supplémentation en vitamine A pendant le traitement par ONPATTRO (voir 9.7 Interactions médicament-tests de laboratoire).
Une prudence particulière s’impose pour les femmes en âge de procréer et dès le début de la grossesse, car des taux de vitamine A sérique trop faibles ou trop élevés peuvent augmenter le risque de malformations fœtales (voir 7.1.1 Femmes enceintes).
Des changements oculaires, causés par des dépôts amyloïdes dans l’œil, peuvent survenir chez les patients atteints d’amylose à transthyrétine héréditaire (ATTRh). Si le patient présente des symptômes oculaires évocateurs d’une carence en vitamine A (p. ex., vision réduite la nuit ou cécité nocturne, sécheresse oculaire persistante, inflammation des yeux, inflammation ou ulcération de la cornée, épaississement de la cornée ou perforation de la cornée), il est recommandé de consulter un ophtalmologiste.
Cardiovasculaire
Des réactions liées à la perfusion d’événements d’hypotension et de syncope peuvent être observées (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions liées à la perfusion).
Conduite de véhicules et utilisation de machines
Aucune étude n’a été menée sur les effets du traitement par ONPATTRO sur la capacité de conduire un véhicule ou de faire fonctionner des machines. Exercez de la prudence lorsque vous conduisez un véhicule ou utilisez des machines potentiellement dangereuses.
Surveillance et tests de laboratoire
La TTR sérique est porteuse de la protéine de transport du rétinol, qui facilite le transport de la vitamine A dans le sang. Le traitement par ONPATTRO réduit le taux de TTR sérique, ce qui cause une diminution des taux sériques de RBP et de vitamine A. Cependant, le transport et l’absorption par les tissus de la vitamine A peuvent se produire grâce à d’autres mécanismes en l’absence de RBP. Ainsi, les épreuves de laboratoire visant à déterminer le taux sérique de vitamine A ne reflètent pas la quantité totale de vitamine A dans l’organisme et ne doivent pas être utilisées pour orienter la supplémentation en vitamine A pendant le traitement par ONPATTRO (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Taux sériques réduits de vitamine A et supplémentation recommandée; 10.2 Pharmacodynamie).
Ophtalmologique
Les signes et symptômes oculaires peuvent être causés par l’ATTRh. Si le patient présente des symptômes oculaires évocateurs d’une carence en vitamine A, notamment une vision réduite la nuit ou cécité nocturne, sécheresse oculaire persistante, inflammation des yeux, inflammation ou ulcération de la cornée, épaississement de la cornée ou perforation de la cornée, il est
recommandé de consulter un ophtalmologiste (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Taux sériques réduits de vitamine A et suppléments recommandés).
Santé reproductive : potentiel chez la femme et l’homme
Fertilité
Il n’existe aucune donnée sur les effets d’ONPATTRO sur la fertilité humaine. Lors des études réalisées chez des animaux, aucun effet sur la fertilité des mâles ou des femelles n’a été observé (voir la section 16 TOXICOLOGIE NON CLINIQUE).
Fonction sexuelle
Il n’existe aucune donnée sur les effets d’ONPATTRO sur la fonction sexuelle humaine.
Risque tératogène
L’utilisation d’ONPATTRO n’est pas recommandée pendant la
grossesse (voir 7.1.1 Femmes enceintes).
Le traitement par ONPATTRO réduit le taux sérique de vitamine A. En raison du possible risque tératogène résultant des taux de vitamine A instables, il est recommandé aux femmes en âge de procréer d’utiliser une contraception efficace pendant le traitement par ONPATTRO et pendant 12 semaines après l’arrêt du traitement.
Dans les études non cliniques, le patisiran n’a eu aucun effet indésirable sur le développement embryofœtal à des doses n’ayant pas entraîné de toxicité maternelle (voir la section 16 TOXICOLOGIE NON CLINIQUE).
7.1. Populations particulières
7.1.1. Femmes enceintes
L’utilisation d’ONPATTRO n’est pas recommandée pendant la grossesse.
Il n’existe aucune donnée sur l’utilisation d’ONPATTRO chez les femmes enceintes. Les effets d’une réduction des taux sériques maternels de TTR ou de vitamine A sur le fœtus sont inconnus (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Risque tératogène; 7 MISES EN GARDE ET PRÉCAUTIONS, Taux sériques réduits de vitamine A et supplémentation recommandée; 10.2 Pharmacodynamie).
Au cours des 60 premiers jours de grossesse, des taux de vitamine A trop élevés ou trop faibles peuvent être associés à une augmentation du risque de malformation fœtale. Par conséquent, toute suspicion de grossesse doit être écartée avant de démarrer le traitement par ONPATTRO. Les femmes en âge de procréer doivent prendre une contraception efficace pendant le traitement par ONPATTRO. Si une femme a l’intention de concevoir un enfant, le traitement par
ONPATTRO et la supplémentation en vitamine A doivent être interrompus, et le taux de vitamine A sérique doit être surveillé et doit revenir à la normale avant toute tentative de conception.
En cas de grossesse non planifiée, le traitement par ONPATTRO doit être interrompu.
Chez le rat et le lapin, aucun effet indésirable sur la grossesse ou le
développement embryofœtal n’a été observé après l’administration hebdomadaire d’ONPATTRO à des doses respectivement 0,8 et 0,6 fois supérieures à la dose recommandée chez l’humain (DRH) non ajustée pour le schéma posologique. Cependant, des avortements spontanés, une réduction de la survie embryofœtale et une réduction du poids corporel des fœtus ont été observés chez des lapins ayant reçu une dose équivalente chez l’humain (DEH) 1,1 fois supérieure à la DRH non ajustée pour le schéma posologique. Aucun transfert placentaire significatif n’a été détecté chez les rates ou les lapines (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2. Allaitement
Il n’y a aucune donnée sur la présence d’ONPATTRO dans le lait maternel, sur ses effets sur le nourrisson allaité ou sur ses effets sur la lactation. Les bienfaits pour le développement et la santé que procure l’allaitement au nourrisson, tout comme le besoin clinique d’ONPATTRO de la mère, doivent être pris en compte, de même que tout effet indésirable potentiel qu’ONPATTRO ou l’affection maternelle sous-jacente pourraient avoir sur le nourrisson.
Le patisiran n’était pas présent dans le lait maternel des rates en lactation, mais de petites quantités de ses composants lipidiques, DLin-MC3-DMA et PEG2000-C-DMG, l’étaient (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.3. Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 1.1 Enfants).
7.1.4. Personnes âgées
Aucune différence quant à la sécurité et l’efficacité n’a été observée entre les patients ≥ 65 ans et les patients plus jeunes, mais une sensibilité plus importante chez certains individus plus âgés ne peut pas être écartée (voir 10.3 Pharmacocinétique).
8. EFFETS INDÉSIRABLES
8.1. Aperçu des effets indésirables
Les effets indésirables le plus fréquemment signalés chez les patients traités par ONPATTRO (survenus chez ≥ 10 % des patients et à une fréquence supérieure de ≥ 3 points de pourcentage
à celle observée chez les patients traités par placebo) étaient l’œdème périphérique et les réactions liées à la perfusion (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS). Le seul effet indésirable ayant entraîné une interruption définitive du traitement par ONPATTRO était une réaction liée à la perfusion (1 patient; 0,7 %).
8.2. Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent donc pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Lors d’études cliniques en ouvert et contrôlées par placebo, un total de 224 patients atteints d’ATTRh ont reçu un traitement par ONPATTRO (patisiran) pendant une période médiane de 2,2 ans, avec certains individus exposés à l’ONPATTRO pendant un maximum de 4,1 ans. Parmi ces 224 patients, 186 ont reçu ≥ 1 année de traitement, 137 ont reçu ≥ 2 années de traitement et 52 ont reçu ≥ 3 années de traitement.
Lors de l’étude pivot contrôlée par placebo, appelée APOLLO, 148 patients ont reçu 0,3 mg/kg d’ONPATTRO et 77 patients ont reçu le placebo, tous deux administrés une fois toutes les 3 semaines par perfusion intraveineuse pendant un maximum de 18 mois, avec une exposition moyenne à ONPATTRO de 17,7 mois. Tous les patients ont reçu une prémédication comprenant un corticostéroïde, de l’acétaminophène et des antagonistes des récepteurs H1 et H2 (voir 4.2 Dose recomandée et modification posologique ).
Le profil d’innocuité d’ONPATTRO était en général comparable pour tous les sous-groupes, notamment en fonction de l’âge, du sexe, de l’origine ethnique et du poids des patients, de même que de leur région géographique, de leur statut à l’égard de la mutation V30M, du stade de leur maladie et chez les patients remplissant les critères prédéfinis de la présence d’une atteinte cardiaque, c’est-à-dire avec une épaisseur initiale de la paroi du ventricule gauche ≥ 13 mm, sans antécédents d’hypertension ou de valvulopathie aortique.
Les effets indésirables d’ONPATTRO sont définis comme ceux étant survenus chez les patients traités par ONPATTRO à une fréquence supérieure de ≥ 3 points de pourcentage à la fréquence chez les patients traités par placebo, et comprennent d’autres effets indésirables potentiellement pertinents observés lors d’autres études sur ONPATTRO. Les effets indésirables sont désignés par leur terme préférentiel de MedDRA (MedDRA version 18.0) et classés en fonction de leur Classification par Discipline Médicale (SOC pour System Organ Class) (tableau 2).
Tableau 2 : Effets indésirables survenus chez les patients traités par ONPATTRO à une fréquence supérieure de ≥ 3 points de pourcentage à la fréquence observée chez les patients traités par placebo dans l’essai APOLLO
| ONPATTRO | Placebo | |||||
| n = 148 | n = 77 | |||||
| % | % | |||||
Troubles généraux et anomalies au site d’administration Œdème périphérique | 30 | 22 | ||||
Affections du système immunitaire Réactions liées à la perfusiona | 19 | 9 | ||||
Affections gastro-intestinales Dyspepsie | 8 | 4 | ||||
Affections musculosquelettiques et du tissu conjonctif Spasmes musculaires Arthralgie | 8 7 | 1 0 | ||||
Affections respiratoires, thoraciques et médiastinales Dyspnée | 7 | 0 | ||||
Affections de la peau et du tissu sous-cutané Érythème | 7 | 3 | ||||
Infections et infestations Bronchite Rhinite Sinusite | 6 4 4 | 3 0 0 | ||||
Affections de l’oreille et du labyrinthe Vertige | 5 | 1 | ||||
a Les symptômes de réactions liées à la perfusion incluent, sans toutefois s’y limiter : arthralgie ou douleur (y compris douleurs dorsales, cervicales ou musculosquelettiques), bouffées vasomotrices (y compris un érythème du visage ou une chaleur cutanée), nausées, douleurs abdominales, dyspnée ou toux, inconfort ou douleur thoracique, maux de tête, prurit, éruptions cutanées, frissons, étourdissements, fatigue, accélération de la fréquence cardiaque ou palpitations, hypotension (qui peut comprendre la syncope) ou hypertension ou œdème facial.
Transplantation hépatique
Dans le cadre d’une étude ouverte, menée auprès de 23 patients atteints d’ATTRh et présentant une progression de la polyneuropathie après une greffe de foie, le profil d’innocuité correspondait à celui observé dans les études cliniques précédentes menées auprès de patients atteints d’ATTRh (voir la section 10.3 Pharmacocinétique).
8.3. Effets indésirables peu courants observées au cours des essais cliniques
Troubles généraux et anomalies au site d’administration : extravasation, y compris une phlébite ou une thrombophlébite, de l’enflure au site de perfusion ou d’injection, une dermatite, une cellulite, un érythème ou une rougeur au site d’injection, une sensation de brûlure ou une douleur au site d’injection.
8.4. Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Immunogénicité
La présence d’anticorps anti-médicament dirigés contre ONPATTRO a été évaluée en mesurant les titres d’anticorps spécifiques au PEG2000-C-DMG, un composant lipidique exposé à la surface d’ONPATTRO. Dans l’étude contrôlée par placebo et les études ouvertes, 7 patients atteints d’ATTRh sur 194 (3,6 %) ont développé des anticorps anti-médicament, mesurés pendant leur traitement par ONPATTRO. Un autre patient présentait déjà des anticorps anti-médicament avant le début du traitement. Les titres d’anticorps anti-médicament étaient faibles et transitoires, sans aucun signe d'un effet sur l’efficacité clinique, le profil d’innocuité ou les profils pharmacodynamie et pharmacocinétique d’ONPATTRO.
La détection de la formation d’anticorps est étroitement dépendante de la sensibilité et de la spécificité de la méthode de dosage. De plus, l’incidence observée des résultats positifs à un dosage d’anticorps peut être influencée par plusieurs facteurs, dont la méthodologie de dosage, la manipulation des échantillons, le moment du prélèvement des échantillons, la prise concomitante de médicaments et la présence d’une maladie sous-jacente. Pour ces raisons, une comparaison de l’incidence de la formation d’anticorps anti-ONPATTRO et de l’incidence de la formation d’anticorps dirigés contre d’autres produits peut être trompeuse.
Taux de vitamine A
La TTR sérique est porteuse de la protéine de transport du rétinol, qui facilite le transport de la vitamine A dans le sang. Le traitement par ONPATTRO réduit le taux de TTR sérique, ce qui cause une diminution des taux sériques de RBP et de vitamine A (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
9. INTERACTIONS MÉDICAMENTEUSES
9.2. Aperçu des interactions médicamenteuses
Aucune étude clinique formelle sur les interactions médicamenteuses n’a été effectuée avec ONPATTRO.
9.3. Interactions médicament-comportement
Aucune interaction médicament-comportement n’a été établie.
9.4. Interactions médicament-médicament
Aucune étude clinique formelle sur les interactions médicamenteuses n’a été effectuée. ONPATTRO (patisiran) ne devrait pas causer d’interactions médicament-médicament ni être influencé par des inhibiteurs ou des inducteurs des enzymes du cytochrome P450. Les composants d’ONPATTRO ne sont ni des inhibiteurs, ni des inducteurs, ni des transporteurs des enzymes du cytochrome P450, la seule exception étant le CYP2B6, pour lequel on a observé une inhibition dépendante du temps et une faible induction in vitro. L'effet net sur les substrats du
CYP2B6 (p. ex., bupropion et éfavirenz) in vivo est inconnu. Le patisiran n’est pas un substrat des enzymes du cytochrome P450. Lors d’une analyse pharmacocinétique de population, l’utilisation concomitante d’inducteurs et d’inhibiteurs puissants ou modérés du CYP3A n’a pas eu d’impact sur les paramètres pharmacocinétiques du patisiran.
9.5. Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6. Interactions médicament-plante médicinale
Les interactions avec les plantes médicinales n’ont pas été établies.
9.7. Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. PHARMACOLOGIE CLINIQUE
10.1. Mode d’action
Chez les patients atteints d’ATTRh, les variantes sériques de la TTR et les TTR sériques de type sauvage forment des dépôts amyloïdes dans les tissus, ce qui cause des polyneuropathies et des cardiomyopathies progressives. ONPATTRO contient du patisiran, un ARNsi à double brin qui cible de façon spécifique une séquence conservée génétiquement se trouvant dans la région 3’ non traduite de toutes les variantes sériques de la TTR et de l’ensemble des TTR sériques de type sauvage. Le patisiran est formulé en nanoparticules lipidiques afin d’acheminer l’ARNsi aux hépatocytes, qui sont la principale source de TTR dans la circulation. Grâce à un mécanisme naturel, appelé interférence d’ARN (ARNi), le patisiran cause la dégradation catalytique de l’ARNm de la TTR, ce qui entraîne une diminution du taux sérique de TTR. Dans les études sur les animaux, les diminutions liées au patisiran dans l’ARNm de la TTR ont entraîné une diminution du taux sérique de TTR.
10.2. Pharmacodynamie
Les effets pharmacodynamiques d’ONPATTRO ont été étudiés chez des patients atteints d’ATTRh recevant un traitement par ONPATTRO de 0,3 mg/kg toutes les 3 semaines par perfusion intraveineuse.
Le taux sérique de TTR moyen, 10 à 14 jours après l’administration d’une seule dose d’ONPATTRO, avait diminué d’environ 80 %. Après 9 et 18 mois de traitement avec administration répétée toutes les 3 semaines, la diminution moyenne du taux de TTR sérique était respectivement de 83 % et 84 %. La diminution maximale moyenne du taux de TTR sérique sur 18 mois a été de 88 %. Des diminutions du taux de TTR sérique semblables ont été observées sans égard à la présence d’une mutation de la TTR, au sexe, à l’âge ou à la race. Dans le cadre d’une étude de prolongation ouverte toujours en cours, la diminution du taux sérique
de TTR s’est maintenue pendant une période allant jusqu’à 3 ans grâce à une administration continue. Lors d’une étude de détermination de la dose, une diminution plus importante du taux sérique de TTR a été maintenue pendant l’intervalle posologique avec le schéma posologique recommandé de 0,3 mg/kg d’ONPATTRO toutes les 3 semaines comparativement à un schéma posologique de 0,3 mg/kg toutes les 4 semaines.
La TTR sérique est porteuse de la protéine de transport du rétinol (retinol binding protein, RBP), qui facilite le transport de la vitamine A dans le sang. Sur une période de 18 mois, une diminution moyenne du taux sérique de RBP de 45 % a été observée, de même qu’une diminution moyenne du taux sérique de vitamine A de 62 % (Voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Électrophysiologie cardiaque
Aucune étude formelle sur l’intervalle QTc n’a été menée avec ONPATTRO. Étant donné ses propriétés physicochimiques, il y a peu de chances qu’il y ait une interaction directe entre ONPATTRO et les canaux ioniques. Il n’y a aucune donnée provenant d’études non cliniques ou cliniques laissant supposer qu’ONPATTRO retarde la repolarisation ventriculaire.
10.3. Pharmacocinétique
Les propriétés pharmacocinétiques de l’ONPATTRO étaient caractérisées par la mesure des concentrations plasmatiques du patisiran et des constituants lipidiques DLin-MC3-DMA et PEG2000-C-DMG.
Tableau 3 – Résumé des paramètres pharmacocinétiques de l’ONPATTRO chez les patients atteints d’ATTRh suite à l’administration intraveineuse de 0,3 mg/kg toutes les 3 semaines
| Analytes | Cmaxa | Cmina | ASCτa |
| Patisiran | 7,15 ± 2,14 mcg /mL | 0,021 ± 0,044 mcg /mL | 184 ± 159 mcg·h /mL |
| DLin-MC3-DMA | 40,2 ± 11,5 mcg /mL | 1,75 ± 0,698 mcg /mL | 1 403 ± 514 mcg·h /mL |
| PEG2000-C-DMG | 4,22 ± 1,22 mcg /mL | 0,0236 ± 0,0093 mcg /mL | 145 ± 64,7 mcg·h /mL |
a À l’état d’équilibre avec l’administration toutes les 3 semaines; moyenne ± É.-T.
Absorption : Plus de 95 % du patisiran dans la circulation est associé à des nanoparticules lipidiques. Au schéma posologique recommandé de 0,3 mg/kg toutes les 3 semaines, l’état d’équilibre a été atteint après 24 semaines de traitement. La concentration maximale (Cmax), la concentration minimale (Cmin) et l’aire sous la courbe (ASCτ) moyennes ± É.-T. estimées étaient respectivement de 7,15 ± 2,14 mcg /mL, 0,021 ± 0,044 mcg /mL et 184 ± 159 mcg·h /mL à l’état d’équilibre. L’accumulation de l’ASCτ était 3,2 fois plus élevée à l’état d’équilibre qu’à la première dose.
L’exposition au patisiran a augmenté de façon proportionnelle à l’augmentation de la dose, et ce, pour l’éventail des doses évaluées lors des études cliniques (0,01 à 0,5 mg/kg). La pharmacocinétique du patisiran est linéaire et indépendante du temps lorsqu’il est administré de façon répétée selon le schéma posologique recommandé de 0,3 mg/kg toutes les 3 semaines.
Distribution : Le taux de fixation d’ONPATTRO aux protéines plasmatiques est faible, celui observé in vitro avec l’albumine sérique humaine et l’alpha-1-glycoprotéine acide humaine étant de ≤ 2,1 %. ONPATTRO est principalement distribué dans le foie. Une distribution minimale a été détectée dans le système nerveux central et dans le cœur. Le volume de distribution moyen ± É.-T. du patisiran à l’état d’équilibre (Vss) était de 0,26 ± 0,20 L/kg avec le schéma posologique recommandé de 0,3 mg/kg toutes les 3 semaines. Le volume ± ET moyen de distribution de DLin-MC3-DMA et de PEG2000-C-DMG était de 0,47 ± 0,24 L/kg et de 0,13 ± 0,05 L/kg, respectivement.
Métabolisme : Le constituant ARNsi du patisiran est métabolisé en nucléotides de diverses longueurs par les nucléases. Le DLin-MC3-DMA est principalement métabolisé en acide 4-diméthyl-aminobutyrique (DMBA) par hydrolyse. Il y a peu ou pas de métabolisme de PEG2000-C-DMG.
Élimination : La clairance plasmatique moyenne ± É.-T. du patisiran à l’état d’équilibre (CLss) était de 3,0 ± 2,5 mL/h/kg avec le schéma posologique recommandé de 0,3 mg/kg toutes les 3 semaines. La demi-vie d’élimination terminale moyenne ± É.-T. (t1/2β) était de 3,2 ± 1,8 jours. Moins de 1 % du patisiran contenu dans la dose administrée se retrouvait intact dans l’urine.
La moyenne ± ET estimée des Clss constantes du DLin-MC3-DMA était de 2,1 ± 0,8 mL/h/kg. Environ 5,5 % du DLin-MC3-DMA était récupéré après 96 heures sous forme de métabolite (DMBA) dans l’urine.
La moyenne ± ET estimée des Clss constantes du PEG2000-C-DMG était de 2,1 ± 0,6 mL/h/kg. Chez les rats et les singes, le PEG2000-C-DMG est éliminé intact dans la bile. L’excrétion de PEG2000-C-DMG chez les humains n’a pas été mesurée.
Populations particulières et états pathologiques
Enfants : L’innocuité et l’efficacité d’ONPATTRO dans la population pédiatrique (enfants et adolescents de < 18 ans) n’ont pas été étudiées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
Personnes âgées : Dans l’étude contrôlée par placebo, 62 patients traités par ONPATTRO (41,9 %) avaient ≥ 65 ans et 9 patients (6,1 %) avaient ≥ 75 ans. Aucune différence significative n’a été observée en ce qui a trait aux paramètres pharmacocinétiques à l’état d’équilibre et à la diminution du taux de TTR entre les patients de < 65 ans et ceux de ≥ 65 ans.
Sexe : Aucune différence significative liée au sexe ou à la race (caucasien ou non-caucasien) des patients n’a été observée dans les études cliniques en ce qui a trait aux paramètres pharmacocinétiques à l’état d’équilibre et à la diminution du taux de TTR.
Grossesse et allaitement :
Il n’y a aucune donnée sur la présence d’ONPATTRO dans le lait maternel. Le patisiran n’était pas présent dans le lait maternel des rates en lactation, mais de petites quantités de ses composants lipidiques, DLin-MC3-DMA et PEG2000-C-DMG, l’étaient (voir 16 TOXICOLOGIE NON CLINIQUE).
Polymorphisme génétique : ONPATTRO a été conçu pour cibler une région du gène TTR humain qui est préservé dans différentes populations humaines (c.-à-d., pas de polymorphisme). Dans les études cliniques, aucune différence n’a été observée en ce qui concerne les expositions PK à l’état d’équilibre entre les patients porteurs de la mutation V30M et ceux qui n’en sont pas porteurs.
Origine ethnique : Aucune différence significative liée à la race (caucasien ou non-caucasien) des patients n’a été observée dans les études cliniques en ce qui a trait aux paramètres pharmacocinétiques à l’état d’équilibre et à la diminution du taux de TTR.
Insuffisance hépatique : Des analyses pharmacocinétiques et pharmacodynamiques de population ont indiqué qu’une insuffisance hépatique légère (taux de bilirubine ≤ 1 x LSN et d’ASAT > 1 x LSN, ou taux de bilirubine > 1,0 à 1,5 x LSN peu importe le taux d’ASAT) n’a aucun effet sur l’exposition au patisiran ou sur la diminution du taux de TTR par rapport aux patients ayant une fonction hépatique normale. ONPATTRO n’a pas été étudié chez les patients atteints d’insuffisance hépatique modérée ou grave.
Transplantation hépatique : Dans une étude clinique menée auprès de patients atteints d’ATTRh ayant déjà fait l'objet d’une greffe de foie, les paramètres pharmacocinétiques à l’état d’équilibre et la réduction de la TTR étaient comparables à ceux observés chez les patients n’ayant pas reçu de greffe du foie.
Insuffisance rénale : Des analyses pharmacocinétiques et pharmacodynamiques de population ont indiqué qu’une insuffisance rénale légère ou modérée (débit de filtration glomérulaire estimé ≥ 30 à < 90 mL/min/1,73 m2) n’a aucun effet sur l’exposition au patisiran ou sur la diminution du taux de TTR par rapport aux patients ayant une fonction rénale normale. ONPATTRO n’a pas été étudié chez les patients atteints d’insuffisance rénale grave ou de néphropathie terminale.
Obésité : On ne dispose d’aucune information concernant la pharmacocinétique d’ONPATTRO chez les patients obèses. La dose maximale des patients pesant ≥ 100 kg ne doit pas dépasser 30 mg quel que soit le poids du patient (voir 4.2 Dose recommandée et modification posologique). Les analyses pharmacocinétiques et pharmacodynamiques de population indiquent une exposition PK et une réduction de la TTR comparables chez les patients pesant < 100 kg avec 0,3 mg/kg de patisiran et chez les patients pesant ≥ 100 kg ayant reçu la dose maximale de 30 mg de patisiran.
- 11. ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Température
Conserver au réfrigérateur (entre 2 et 8 °C).
Ne pas congeler. Jeter le flacon s’il a été congelé.
S’il n’est pas possible de le réfrigérer, ONPATTRO peut être conservé à température ambiante (jusqu’à 25 oC) pendant un maximum de 14 jours.
Autre
Pour connaître les conditions de conservation d’ONPATTRO après sa dilution dans la poche à perfusion, consulter la section 4.3 POSOLOGIE ET ADMINISTRATION, Reconstitution.
12. INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13. RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre/USAN/dénomination commune : patisiran
Formule moléculaire et masse moléculaire : C412 H520 N148 O290 P40; 13 424 Da.
Formule de structure :
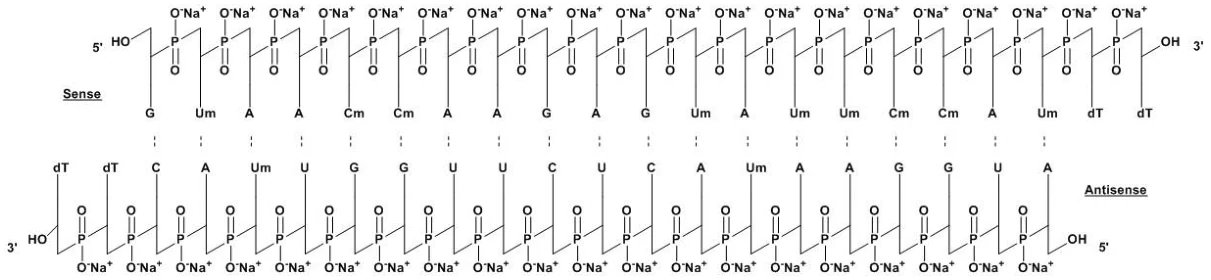
A : adénosine; C : cytidine; G : guanosine; U : uridine; Cm : 2’-O-méthylcytidine; Um : 2’-O-méthyluridine; dT : thymidine
Propriétés physicochimiques :
- La solubilité de la substance médicamenteuse du patisiran dans de l’eau et un tampon phosphate salin a été déterminée comme étant d’au moins 220 mg/mL
- pH d’une solution à 1 % dans du KCl : 5,0–7,5
- pKa d’environ 6,5
14. ESSAIS CLINIQUES
14.1. Essais cliniques par indication
Indication: Traitement de la polyneuropathie chez les patients atteints d’ATTRh
Tableau 4 – Résumé des données démographiques des essais cliniques sur des patients atteints d’ATTRh traités pour une polyneuropathie
| N° d’étude | Conception de l’étude | Posologie, voie d’administrati on et durée | Nombre de sujets (n) | Âge médian Années (intervalle) | Sexe |
| ALN-TTR02-004 (APOLLO) | Phase 3, mondial, randomis é (2:1), à double insu, contrôlé par placebo | 0,3 mg/kg, par perfusion intraveineuse toutes les 3 semaines pendant 18 mois | patisiran : 148 Placebo : 77 | 62 (24, 83) | Homme (74 %) Femme (26 %) |
| ALN-TTR02-008 | Phase 3b, mondial, ouvert | 0,3 mg/kg, par perfusion intraveineuse toutes les 3 semaines pendant 12 mois | patisiran : 24 (23 traités) | 58 (43, 75) | Homme (57 %) Femme (43 %) |
Étude ALN-TTR02-004 (APOLLO)
L’efficacité d’ONPATTRO (patisiran) a été démontrée lors d’une étude mondiale randomisée à double insu et contrôlée par placebo menée chez 225 patients atteints d’ATTRh et présentant une TTR mutée de même qu’une polyneuropathie symptomatique. Les patients ont été répartis de façon aléatoire dans un rapport de 2:1 pour recevoir une dose de 0,3 mg/kg d’ONPATTRO ou un placebo par perfusion IV toutes les 3 semaines pendant 18 mois. Tous les patients ont reçu une prémédication comprenant un corticostéroïde, de l’acétaminophène et des antagonistes des récepteurs H1 et H2.
Dans le cadre de cette étude, 148 patients ont reçu patisiran et 77 patients ont reçu le placebo. Au début de l’étude, l’âge médian des patients était de 62 ans (plage de 24 à 83 ans). 74 % des patients étaient des hommes et 26 % étaient des femmes. La majorité des patients étaient caucasiens (72 %); les autres patients étaient asiatiques (23 %), noirs (2 %) ou autres (2 %). Les patients venaient d’Europe de l’Ouest (44 %), d’Amérique du Nord (21 %), d’Asie (20 %), d’Amérique du Sud et d’Amérique centrale (8 %) ainsi que d’Europe de l’Est (8 %). Ils présentaient un total de trente-neuf (39) mutations de la TTR différentes : les plus courantes
(≥ 5 %) étaient les mutations V30M (43 %), A97S (9 %), T60A (7 %), E89Q (6 %) et S50R (5 %). Environ 10 % des patients présentaient la mutation V30M et des symptômes d’apparition précoce (< 50 ans). Au début de l’étude, 46 % des patients étaient atteints d’une maladie de Stade 1 (capacité à marcher non altérée; neuropathie sensorielle, motrice et autonomique des membres inférieurs légère principalement) et 53 % étaient atteints d’une maladie de Stade 2 (aide nécessaire pour marcher; progression de l’atteinte aux membres inférieurs, aux membres supérieurs et au tronc modérée principalement). Près de la moitié des patients (53 %) avaient déjà reçu un traitement par tafamidis méglumine ou diflunisal. Respectivement, 49 % et 50 % des patients présentaient une insuffisance cardiaque de classe I et II selon la classification de la New York Heart Association (NYHA); les patients présentant une insuffisance de classe III ou IV de la NYHA ont été exclus de l’étude. La majorité des patients (56 %) répondaient aux critères prédéfinis d’atteinte cardiaque, c’est-à-dire, une épaisseur initiale de la paroi du ventricule gauche ≥ 13 mm, sans antécédents d’hypertension ou de valvulopathie aortique. Les deux groupes de traitement étaient équilibrés en ce qui a trait aux données démographiques et aux caractéristiques initiales des patients, sauf en ce qui concerne le groupe ONPATTRO où se retrouvaient de plus grandes proportions de patients présentant une mutation autre que V30M (62 % contre 48 %), ou répondant aux critères pré-définis d'une atteinte cardiaque (61 % contre 47 %). Parmi les patients traités par ONPATTRO, 93 % ont terminé leurs 18 mois de traitement contre 62 % des patients traités par placebo.
Le critère d’évaluation principal était la variation du score modifié de déficience liée à la neuropathie + 7 (modified Neuropathy Impairment Score +7, mNIS+7) au mois 18 par rapport au début de l’étude. Ce critère d’évaluation est une mesure composite des polyneuropathies motrices, sensorielles et autonomiques comprenant une évaluation de la force motrice et des réflexes moteurs, des évaluations sensorielles quantitatives, des tests de conduction nerveuse ainsi qu’une mesure de la pression artérielle orthostatique, donnant des scores allant de 0 à 304 points, une augmentation du score indiquant une aggravation de la déficience. Le critère d’évaluation secondaire le plus important était la variation du score total sur l’échelle de Norfolk de la qualité de vie associée à une neuropathie diabétique (Norfolk Quality of Life-Diabetic Neuropathy, QoL-DN de Norfolk) au mois 18 par rapport au début de l’étude. Le questionnaire QoL-DN de Norfolk, résultats rapportés par le patient, évalue des domaines liés aux petites fibres, aux grandes fibres et à la fonction du système nerveux autonome, aux symptômes de polyneuropathie ainsi qu’aux activités de la vie quotidienne. Les scores totaux vont de -4 à 136 points et l’augmentation du score indique une dégradation de la qualité de vie. Les autres critères d’évaluation reposaient sur la mesure de la force motrice du patient (déficience liée à la neuropathie-faiblesse, NIS-W [Neuropathy Impairment Score-Weakness]), de la capacité rapportée par le patient à effectuer des activités de la vie quotidienne et sociale, comme de manger, de se laver, de s’habiller et de se tenir debout (échelle d’invalidité globale de Rasch-Built, R-ODS [Rasch-Built Overall Disability Scale]), de la vitesse de marche (épreuve de marche sur 10 mètre), de l’état nutritionnel (indice de masse corporelle modifié, IMCm) et des symptômes autonomes rapportés par le patient, comme les étourdissements, la constipation, la diarrhée, les nausées/vomissements et l’incontinence (score composite des symptômes autonomes, COMPASS 31 [Composite Autonomic Symptom Score 31]).
Étude ALN-TTR02-008 (post-transplantation hépatique orthotopique)
Dans cette étude ouverte, 23 patients atteints d’ATTRh et dont la polyneuropathie progresse après une greffe du foie ont été traités par ONPATTRO à une dose de 0,3 mg/kg par perfusion IV une fois toutes les 3 semaines. Le délai médian entre la greffe et la première dose d’ONPATTRO était de 9,4 ans et la durée médiane du traitement par ONPATTRO était de 13,1 mois. Tous les patients ont reçu des immunosuppresseurs concomitants.
Tableau 5 - Results of study ALN-TTR02-004 (APOLLO) in patients with hATTR amyloidosis treated for polyneuropathy
Critère d’évaluationa | Départ, moyenne (É.-T.) | Changement au mois 18 par rapport au départ, moyenne des moindres carrés (ETM) | ONPATTRO-Placebo Différence entre les traitements, Moyenne des moindres carrés (IC à 95 %) | valeur p | ||
| ONPATTRO n = 148 | Placebo n = 77 | ONPATTRO | Placebo | |||
| Principal | ||||||
| mNIS+7b | 80,9 (41,5) | 74,6 (37,0) | -6,0 (1,7) | 28,0 (2,6) | -34,0 (-39,9; -28,1) | 9,3 x 10⁻²⁴ |
| Secondaires | ||||||
| Norfolk QoL-DNb | 59,6 (28,2) | 55,5 (24,3) | -6,7 (1,8) | 14,4 (2,7) | -21.1 (-27,2; -15,0) | 1,1 x 10⁻¹⁰ |
| NIS-Wb | 32,7 (25,2) | 29,0 (23,0) | 0,05 (1,3) | 17,9 (2,0) | -17,9 (-22,3; -13,4) | 1,4 x 10⁻¹³ |
| R-ODSc | 29,7 (11,5) | 29,8 (10,8) | 0,0 (0,6) | -8,9 (0,9) | 9,0 (7,0; 10,9) | 4,1 x 10⁻¹⁶ |
| Épreuve de marche sur 10 mètres (m/sec)c | 0,80 (0,40) | 0,79 (0,32) | 0,08 (0,02) | -0,24 (0,04) | 0,31 (0,23; 0,39) | 1,9 x 10⁻¹² |
| IMCmd | 970 (210) | 990 (214) | -3,7 (9,6) | -119 (14,5) | 116 (82; 149) | 8,8 x 10⁻¹¹ |
| COMPASS 31b | 30,6 (17,6) | 30,3 (16,4) | -5,3 (1,3) | 2,2 (1,9) | -7,5 (-11,9; -3,2) | 0,0008 |
É.-T. : écart-type; ETM : erreur type de la moyenne; IC : intervalle de confiance.
a Tous les critères d’évaluation ont été analysés à l’aide d’un modèle à effets mixtes à mesures répétées (mixed-effect model repeated measures, MMRM).
b Un chiffre moins élevé indique une déficience moindre/la présence de moins de symptômes. c Un chiffre plus élevé indique une invalidité/déficience moindre.
d IMCm : indice de masse corporelle (IMC; kg/m2) multiplié par l’albumine sérique (g/L); un chiffre plus élevé indique un meilleur état nutritionnel.
Les patients traités par ONPATTRO ont présenté une amélioration significative en ce qui a trait au critère d’évaluation principal ainsi qu’à tous les critères d’évaluation secondaires, par rapport aux patients ayant reçu le placebo (p < 0,001 dans tous les cas) (Tableau 5).
Le traitement par ONPATTRO a causé une amélioration de la neuropathie (mNIS+7) de 34,0 points par rapport au placebo (p = 9,3 x 10⁻²⁴); une variation moyenne de -6,0 points (amélioration) avec le traitement par ONPATTRO comparativement à une augmentation de 28,0 points (aggravation) avec le placebo au mois 18 par rapport au début de l’étude (Tableau 5). L’amélioration de la neuropathie avec ONPATTRO par rapport au placebo a été observée au mois 9, la première évaluation de l’étude après le début de celle-ci (Figure 1). Au mois 18, des améliorations ont été observées chez les patients traités par ONPATTRO par rapport à ceux traités par placebo, et ce, pour toutes les composantes du score mNIS+7. De plus, 56,1 % des patients traités par ONPATTRO présentaient une amélioration de leur neuropathie (variation du score mNIS+7 de < 0 points par rapport au début de l’étude), comparativement à 3,9 % des patients traités par placebo (p = 1,8 x 10⁻¹⁵; rapport de cotes de 39,9 [IC à 95 % : 11,0; 144,4]). Certains patients traités par ONPATTRO dépendaient moins de leur dispositif d’aide à la marche ou n’en avaient simplement plus besoin, ce qui n’a pas été observé chez les patients traités par placebo.
Figure 1 : Variation du score mNIS+7 par rapport au départ
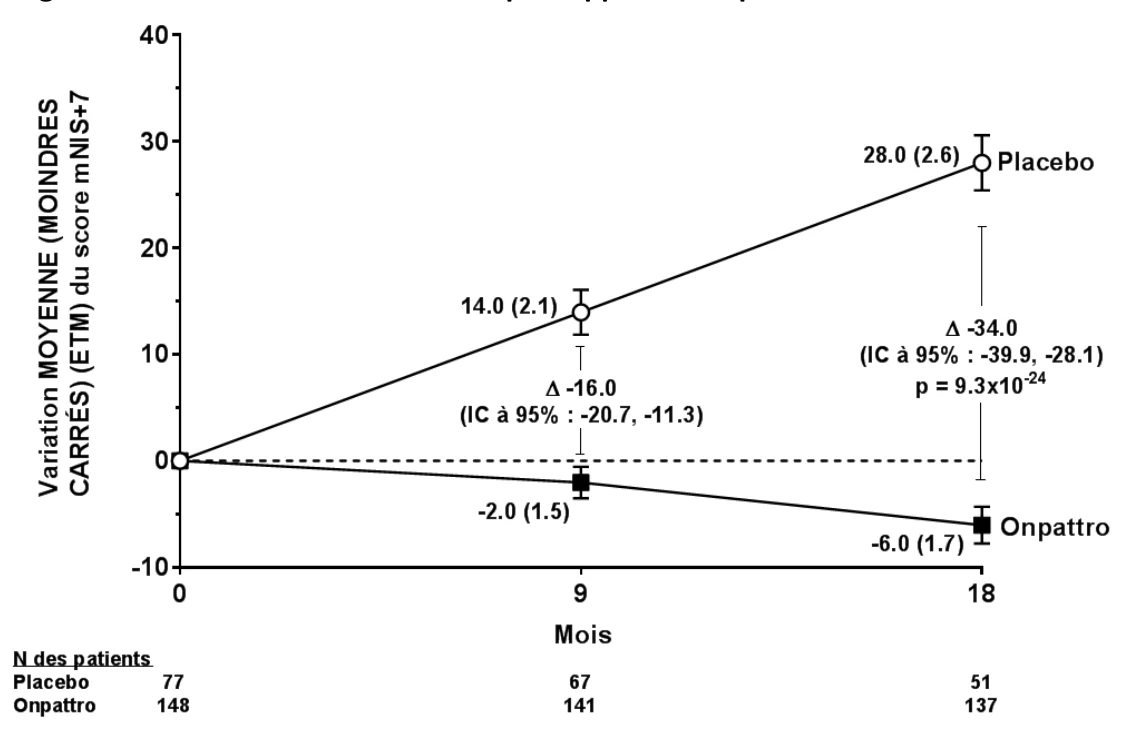
Une diminution du score mNIS+7 indique une amélioration.
La différence entre les traitements est indiquée comme la différence moyenne (moindres carrés) (IC à 95 %) pour ONPATTRO - placebo.
Le traitement par ONPATTRO a causé une amélioration du score QoL-DN de Norfolk de 21,1 points par rapport au placebo (p = 1,1 x 10⁻¹⁰); une variation moyenne de -6,7 points (amélioration) avec le traitement par ONPATTRO comparativement à une augmentation de 14,4 points (aggravation) avec le placebo au mois 18 par rapport au début de l’étude, voir le Tableau 5 ci-dessus. L’amélioration a été observée au mois 9, la première évaluation de l’étude après le début de celle-ci. Au mois 18, des améliorations ont été observées chez les patients traités par ONPATTRO par rapport à ceux traités par placebo, et ce, pour tous les domaines du score QoL-DN de Norfolk. De plus, 51,4 % des patients traités par ONPATTRO présentaient une amélioration de leur qualité de vie (variation du score QoL-DN de Norfolk de < 0 points, par rapport au début de l’étude), comparativement à 10,4 % des patients traités par placebo (rapport de cotes de 10,0 [IC à 95 % : 4,4; 22,5]).
Le traitement par ONPATTRO a causé une augmentation de la force motrice du patient (NIS-W et force de préhension), de la capacité rapportée par le patient à effectuer des activités de la vie quotidienne et sociale (R-ODS), une atténuation des symptômes de dysfonctionnement du système nerveux autonome (COMPASS 31), une amélioration de l’état nutritionnel (IMCm) ainsi qu’une augmentation de la vitesse de marche (épreuve de marche sur 10 mètres).
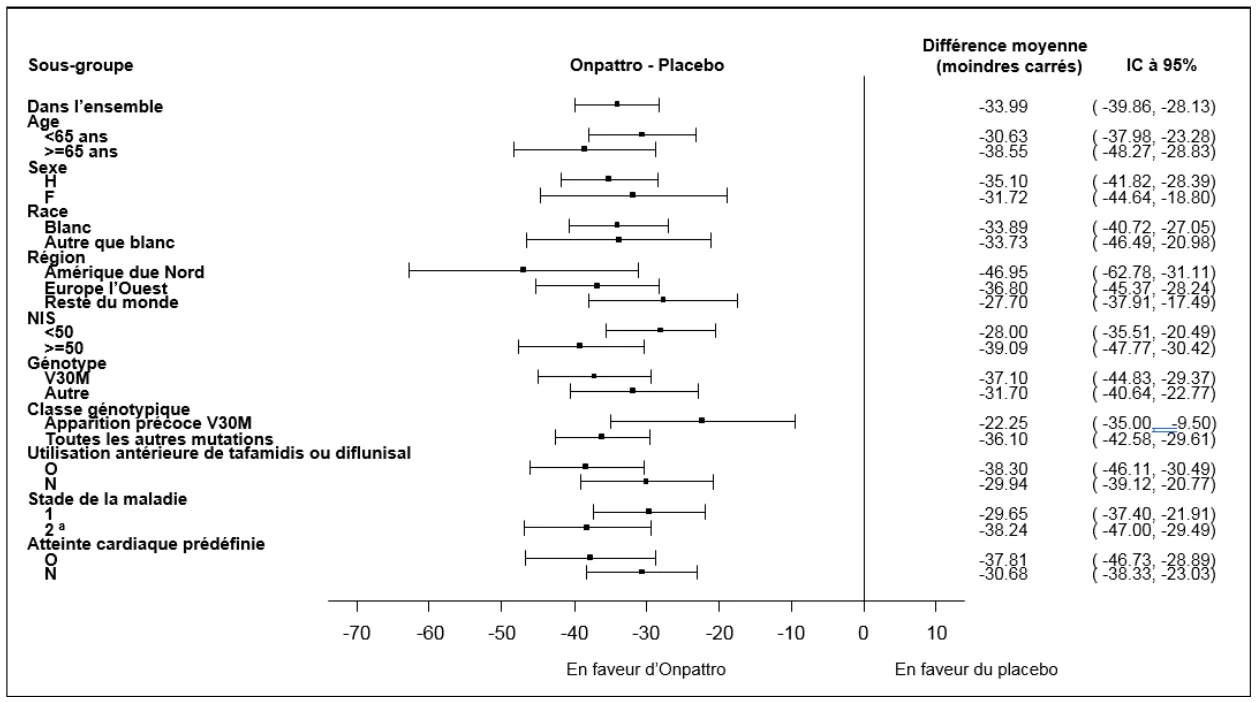
Les patients ayant reçu ONPATTRO ont présenté des améliorations semblables en ce qui a trait aux scores mNIS+7 et QoL-DN de Norfolk par rapport à ceux traités par placebo, et ce, pour tous les sous-groupes, c’est-à-dire peu importe leur âge, leur sexe, leur race, leur région géographique, leur score NIS, leur statut à l’égard de la mutation V30M, leurs antécédents d’utilisation de tafamidis méglumine ou de diflunisal, le stade de leur maladie ou s’ils répondaient aux critères prédéfinis d’atteinte cardiaque (Figure 2).
Figure 2 : Graphique en forêt des différences moyennes entre les traitements (variation au mois 18 par rapport au départ) par sous-groupe
mNIS+7
Chez les patients ayant une atteinte cardiaque prédéfinie, plusieurs paramètres cardiaques ont été évalués dans le cadre de l’étude APOLLO, en tant que critères d’évaluation préliminaires. Les échocardiogrammes évalués de manière centralisée ont montré une diminution de l’épaisseur de la paroi du ventricule gauche (différence de moyenne des moindres carrés : −0,9 mm, IC 95 % −1,7, −0,2) et tension longitudinale absolue (différence de moyenne des moindres carrés : −1,37 %, IC 95 % −2,48, −0,27) avec le traitement initial par ONPATTRO, par rapport au placebo. Le peptide natriurétique de type N-terminal pro-B (NT-proBNP) était initialement de 727 ng/L et 711 ng/L (moyenne géométrique) chez les patients traités par ONPATTRO et par placebo, respectivement. Le taux de NT-proBNP a diminué de 11 % (IC à 95 % : -1 %, 22 %) chez les patients traités par ONPATTRO, et a augmenté de 97 % (IC à 95 % : 55 %, 150 %) chez les patients traités par placebo. Des améliorations relatives à l’épaisseur de la paroi du ventricule gauche, de même qu’au taux de NT-proBNP ont aussi été observées chez l’ensemble de la population de l’étude recevant ONPATTRO par rapport à celle recevant le placebo.
Les données de l’étude APOLLO étaient appuyées par celles de deux études en ouvert ayant démontré que l’efficacité d’ONPATTRO est maintenue pendant une période allant jusqu’à 36 mois. De plus, les patients ayant reçu le placebo lors de l’étude contrôlée par placebo ont, après 12 mois de traitement par ONPATTRO dans le cadre d’une étude subséquente en ouvert, présenté une diminution moyenne du score mNIS+7.
Tableau 6 – Résultats de l’étude ALN-TTR02-008 chez des patients atteints d’ATTRh traités pour une polyneuropathie post-transplantation hépatique orthotopique
Paramètre d’évaluation principal | Départ (mg/L), moyenne (É.-T.) n = 23 | Pourcentage de réduction par rapport au départ, médiane (IC à 95 %)b | valeur pc |
| Taux sériques de TTR | 202,1 (54,1) | 91,0 (86,1; 92,3) | 4,5×10⁻⁸ |
É.-T. : écart-type; IC : intervalle de confiance
a Le paramètre d’évaluation principal est défini comme la moyenne des pourcentages de réduction de la TTR aux mois 6 et 12 par rapport au départ.
b L’IC à 95 % est calculé à partir d’une méthode sans distribution.
c La valeur p est obtenue à l’aide du test des rangs signés de Wilcoxon.
15. MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16. TOXICOLOGIE NON CLINIQUE
Le patisiran est pharmacologiquement actif chez les singes, mais pas chez les rongeurs ou les lapins. Un substitut d’ONPATTRO spécifique aux rongeurs, composé d’un ARNsi visant la TTR
des rongeurs et de la même formulation de nanoparticules lipidiques que celle d’ONPATTRO, a été inclus dans certaines études chez les rats.
Toxicologie générale : Le foie et la rate ont été les principaux organes cible de la toxicité chez les rats et les singes. L’administration intraveineuse d’ONPATTRO à des rats à des doses de > 0,1 mg/kg toutes les 2 ou 4 semaines jusqu’à 4 doses, a causé une augmentation des taux sériques des marqueurs de la fonction hépatique (ALAT, ASAT, PA et bilirubine totale) et des observations histopathologiques dans le foie (nécrose hépatocellulaire/monocellulaire, inflammation, dépôts de pigments ou infiltration monocytaire). Des observations hépatiques microscopiques similaires (d’une gravité minime à modérée) ont été constatées chez les singes dosés à 3 mg/kg toutes les 2 semaines jusqu’à 4 doses; cependant des augmentations minimes à modérées des ALAT, ASAT ou LD ont été observées à ≥ 0,3 mg/kg. Chez les singes dosés à 1,0 mg/kg toutes les 3 semaines (14 doses), des observations histopathologiques au niveau du foie incluaient la vacuolisation centrolobulaire, une nécrose monocellulaire, une infiltration cellulaire mixte et des dépôts de pigments (tous de gravité minime à légère). Ces variations n’étaient pas corrélées aux variations des enzymes hépatiques. À > 1,0 mg/kg toutes les 3 semaines (14 doses), ces observations concernant la fonction hépatique étaient plus graves (minimes, modérées ou marquées) et étaient associées à une augmentation des ALAT, ASAT et PA. Dans la rate des rats ont été observées une atrophie/nécrose lymphoïde et une histocytose dans la pulpe blanche alors qu’une pauvreté en éléments cellulaires de la pulpe rouge a été observée dans la rate des singes. De façon générale, tout ce qui a été observé à la fin de l’administration du médicament dans le cadre des études de toxicité menées chez le rat et le singe n’a pas été observé ou a été observé avec une gravité moindre à la fin de la période de rétablissement de 60 à 90 jours, ce qui indique que les toxicités étaient réversibles ou partiellement réversibles. La dose sans effet nocif observé (DSENO) chez les rats était de 0,1 mg/kg après 2 doses administrées à 4 semaines d’intervalle (DEH < 0,1 fois la DRH). La DSENO obtenue lors de l’étude de toxicité chronique de 9 mois menée chez les singes était de 0,3 mg/kg toutes les 3 semaines (DEH 0,3 fois la DRH).
Cancérogénicité : ONPATTRO n’a pas eu d’effet carcinogène chez la souris TgRasH2 à des doses allant jusqu’à 6 mg/kg toutes les 2 semaines, avec administration sous forme de bolus intraveineux pendant 26 semaines (DEH 1,7 fois la DRH, non ajustée en fonction du programme de dose).
Génotoxicité : ONPATTRO n’a pas été mutagène ou clastogène lors du test de mutagénicité bactérienne de Ames, du test d’aberrations chromosomiques dans les lymphocytes périphériques sanguins humains ou du test in vivo sur les micronoyaux de souris.
Toxicologie pour la reproduction et le développement : L’administration intraveineuse d’ONPATTRO ou du substitut spécifique aux rongeurs à des rats mâles à des doses allants jusqu’à 0,3 mg/kg toutes les 2 semaines (DEH non ajustée pour le schéma posologique, 0,2 fois la DRH) pendant 10 semaines avant l’accouplement ou à des rates à des doses allant jusqu’à 1,5 mg/kg toutes les semaines (DEH, non ajustée pour le schéma posologique, 0,8 fois la DRH) pendant 3 semaines avant l’accouplement et aux jours 6, 13 et 19 de la gestation n’a eu aucun impact sur la fertilité ou la performance reproductive. Le substitut spécifique aux rongeurs a entraîné la diminution pharmacologique attendue du taux sérique de TTR et de vitamine A sans influencer la fertilité ou la performance reproductive.
L’administration intraveineuse d’ONPATTRO à des doses allant jusqu’à 2 mg/kg toutes les 3 semaines pendant 39 semaines (DEH 2,2 fois la DRH) n’a eu aucun effet sur l’évaluation de la capacité de reproduction des mâles chez les macaques de Buffon sexuellement matures (c.-à-d., volume et apparence du sperme, concentration, motilité et morphologie des spermatozoïdes, taille des testicules et stades de la spermatogenèse).
Chez les rates, l’administration intraveineuse d’ONPATTRO à des doses allant jusqu’à 1,5 mg/kg par semaines pendant les 3 semaines précédant l’accouplement ainsi qu’aux jours 6, 13 et 19 de la gestation (DEH de 0,8 fois la DRH, non ajustée en fonction du programme de dose) n’a pas causé d’anomalies embryofœtales. Une exposition fœtale au patisiran et au PEG2000-C-DMG (α-(3’-{[1,2-di(myristyloxy)propanoxy]carbonylamino}propyl)-ω-methoxy, polyoxyéthylène) n’était pas détectable. Une exposition fœtale au constituant lipidique DLin-MC3-DMA ((6Z,9Z,28Z,31Z)-heptatriaconta-6,9,28,31-tetraen-19-yl-4-diméthylamino) butanoate) était minime (≤ 0,04 % de Cmax plasmatique maternel).
Chez les lapines enceintes, l’administration intraveineuse d’ONPATTRO à des doses allant jusqu’à 0,6 mg/kg aux jours 7, 13 et 19 de la gestation (DEH de 0,6 fois la DRH, non ajustée en fonction du programme de dose) n’a pas causé d’effets embryofœtaux. Des avortements spontanés, une diminution de la survie embryofœtale et une diminution du poids fœtal ont été observés à des doses ≥ 1 mg/kg, des doses où une toxicité maternelle a également été observée (DEH de 1,1 fois la DRH, non ajustée en fonction du programme de dose). Il n’y avait aucune malformation ou variation embryofœtale externe. Aucune exposition fœtale au patisiran n’a été détectée.Une exposition fœtale aux constituants lipidiques DLin-MC3-DMA ((6Z,9Z,28Z,31Z)-heptatriaconta-6,9,28,31-tetraen-19-yl-4-diméthylamino) butanoate) et PEG2000-C-DMG (α-(3’-{[1,2-di(myristyloxy)propanoxy]carbonylamino}propyl)-ω-methoxy, polyoxyéthylène) était minime (≤ 0,4 % de Cmax plasmatique maternel).
L’administration intraveineuse du substitut spécifique aux rongeurs aux rates avant l’accouplement et pendant la gestation a entraîné la diminution pharmacologique attendue du taux de TTR (> 95 %) et de vitamine A (88 %) en circulation. Aucun effet embryofœtal n’a été observé.
L’administration d’ONPATTRO ou d’un substitut spécifique aux rongeurs à des rates à des doses allant jusqu’à 1,5 mg/kg aux jours 7, 13 et 19 de la gestation ainsi qu’aux jours 6, 12 et 18 de la lactation n’a pas eu d’effets sur la mortalité, la croissance, la maturation sexuelle, le comportement, l’accouplement, la fertilité ou la performance reproductive des ratons (DEH 0,8 fois la DRH, non ajustée en fonction du programme de dose). Le patisiran n’était pas présent dans le lait, mais de petites quantités des constituants lipidiques DLin-MC3-DMA ((6Z,9Z,28Z,31Z)-heptatriaconta-6,9,28,31-tetraen-19-yl-4-(diméthylamino) butanoate) et PEG2000-C-DMG (α-(3’-{[1,2-di(myristyloxy)propanoxy]carbonylamino}propyl)-ω-methoxy,
polyoxyéthylène) étaient présentes dans le lait (jusqu’à 7 % de concentrations plasmatiques maternelles concomitantes).
Toxicologie particulière : Chez les singes dosés toutes les 3 semaines pendant 39 semaines, une diminution (jusqu’à 98 %) du taux sérique de TTR a été observée chez les singes, ce qui est cohérent avec l’effet pharmacodynamique du patisiran. Une diminution (jusqu’à 81 %) du taux sérique de vitamine A, secondaire à la diminution de la TTR, a aussi été observée, mais n’a pas été associée à des signes d’une carence en vitamine A, d’après des évaluations ophtalmiques, des électrorétinogrammes et un examen histopathologique de l’œil. De façon similaire, un effet secondaire sur la thyroxine (diminution allant jusqu’à 50 %) a été observé, mais n’a donné lieu à aucune observation histopathologique relative à thyroïde.