


Monographie de produit - Taro-Fampridine
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS .................................................................................................................. 4
1.1 Enfants .................................................................................................................................................. 4
1.2 Personnes âgées ................................................................................................................................... 4
2 CONTRE-INDICATIONS .................................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .................................................................................... 5
4.1 Considérations posologiques ................................................................................................................ 5
4.2 Dose recommandée et modification posologique ............................................................................... 5
4.4 Administration ...................................................................................................................................... 5
4.5 Dose oubliée ......................................................................................................................................... 7
5 SURDOSAGE ................................................................................................................... 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ................. 8
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................. 8
7.1 Populations particulières .................................................................................................................... 13
7.1.1 Femmes enceintes ...................................................................................................................... 13
7.1.2 Allaitement ................................................................................................................................. 13
7.1.3 Enfants ........................................................................................................................................ 14
7.1.4 Personnes âgées ......................................................................................................................... 14
8 EFFETS INDÉSIRABLES.................................................................................................... 14
8.1 Aperçu des effets indésirables............................................................................................................ 14
8.2 Effets indésirables observés au cours des essais cliniques ................................................................. 14
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants ......................................... 16
8.3 Effets indésirables peu courants observés au cours des essais cliniques ........................................... 16
8.3.1 Effets indésirables peu courants observés au cours des essais cliniques – enfants ................... 18
8.4 Résultats anormaux dans les analyses de laboratoire : résultats hématologiques, biologiques et autres données quantitatives ......................................................................................................................... 19
8.5 Effets indésirables observés après la mise en marché ....................................................................... 19
9 INTERACTIONS MÉDICAMENTEUSES .............................................................................. 19
9.2 Aperçu des interactions médicamenteuses........................................................................................ 19
9.3 Interactions médicament-comportement .......................................................................................... 20
9.4 Interactions médicament-médicament .............................................................................................. 20
9.5 Interactions médicament-aliment ...................................................................................................... 22
9.6 Interactions médicament-plante médicinale ...................................................................................... 22
9.7 Interactions médicament-tests de laboratoire ................................................................................... 22
10 PHARMACOLOGIE CLINIQUE ......................................................................................... 23
10.1 Mode d’action ....................................................................................................................................... 23
10.2 Pharmacodynamie ................................................................................................................................ 23
10.3 Pharmacocinétique ............................................................................................................................... 23
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .................................................................... 26
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ....................................................... 26
PARTIE II : INFORMATION SCIENTIFIQUE .............................................................................. 27
13 INFORMATION PHARMACEUTIQUE ............................................................................... 27
14 ESSAIS CLINIQUES ......................................................................................................... 27
14.1 Conception de l’essai et caractéristiques démographiques des études ............................................... 27
14.2 Résultats des études ............................................................................................................................. 28
14.3 Études de biodisponibilité comparatives .............................................................................................. 30
15 MICROBIOLOGIE ........................................................................................................... 32
16 TOXICOLOGIE NON CLINIQUE ........................................................................................ 32
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ..................................................................... 34
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 35
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1
INDICATIONS
Taro-Fampridine (fampridine) en comprimés à libération prolongée est indiqué pour :
- améliorer la marche chez les adultes atteints de sclérose en plaques (SEP) qui présentent une altération de la marche (score de 3,5 à 7 à l’échelle étendue d’incapacité de Kurtzke). Le traitement doit être prescrit pour une période initiale de 4 semaines au maximum, et il faut vérifier si la démarche du patient s’est améliorée pendant cette période (voir 4 POSOLOGIE ET ADMINISTRATION).
Pour prescrire Taro-Fampridine, il faut avoir de l’expérience dans la prise en charge de la sclérose en plaques, connaître le profil d’efficacité et d’innocuité de la fampridine et être en mesure de discuter des risques et avantages du traitement avec les patients, ou il faut avoir consulté des cliniciens remplissant ces critères.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées : Il est conseillé d’évaluer la fonction rénale chez les patients âgés avant l’instauration du traitement par Taro-Fampridine, puis de la vérifier régulièrement par la suite. L’utilisation de la fampridine en présence d’atteinte rénale modérée ou grave est contre-indiquée (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières).
2 CONTRE-INDICATIONS
Taro-Fampridine (fampridine) en comprimés à libération prolongée est contre-indiqué :
Chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
Des réactions d’hypersensibilité, notamment des cas d’anaphylaxie et d’œdème de Quincke, ont été observées chez des patients traités par la fampridine.
- Chez les personnes prenant déjà une préparation de 4-aminopyridine composée ou d’autres formes de fampridine.
En présence d’une atteinte rénale modérée ou grave (clairance de la créatinine < 50 mL/min)
[voir 7 MISES EN GARDE ET PRÉCAUTION, Rénal].
- Chez les personnes présentant des antécédents de crises convulsives ou un trouble convulsif actuel (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Crises convulsives).
- Chez les personnes prenant des inhibiteurs de la protéine rénale OCT2 (transporteur 2 de cations organiques), notamment la cimétidine et la quinidine [voir 9 INTERACTIONS MÉDICAMENTEUSES NTERACTIONS, 9.4 interactions médicament-médicament, Transporteur 2 de cations organiques (OCT2)].
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
La posologie maximale recommandée de Taro-Fampridine est d’un comprimé de 10 mg deux fois par jour. La dose maximale recommandée ne doit pas être dépassée et elle doit être administrée environ toutes les 12 heures.
La prise de doses supérieures à 10 mg deux fois par jour n’a pas produit d’effets bénéfiques supplémentaires lors des études; en fait, on a observé des effets indésirables, notamment des crises convulsives, et des cas d’abandon du traitement en raison d’effets indésirables plus fréquents avec des doses plus élevées.
4.2 Dose recommandée et modification posologique
- Enfants (< 18 ans) : Santé Canada n’a pas approuvé d’indication pour l’utilisation de ce médicament chez les enfants.
- Adultes : Il est recommandé de prendre Taro-Fampridine à raison d’un comprimé de 10 mg deux fois par jour. Il faut prendre un comprimé de 10 mg le matin et un comprimé de 10 mg le soir. Il faut prévoir 12 heures d’intervalle entre les prises.
- Personnes âgées : Il est conseillé d’évaluer la fonction rénale chez les patients âgés avant l’instauration du traitement par Taro-Fampridine. Il est recommandé de surveiller la fonction rénale chez ces patients pour déceler toute atteinte rénale survenant pendant le traitement (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations et états pathologiques particulier).
- Insuffisance hépatique : Aucune modification de la dose n’est nécessaire chez les patients atteints d’insuffisance hépatique.
- Insuffisance rénale : Taro-Fampridine est contre-indiqué en présence d’une atteinte rénale modérée ou grave (clairance de la créatinine < 50 mL/min) [voir 2 CONTRE-INDICATIONS]. Il est recommandé d’évaluer la fonction rénale avant d’instaurer le traitement, puis de la vérifier régulièrement pendant le traitement, et ce, chez tous les patients.
4.4 Administration
Il faut avaler les comprimés entiers, avec un verre d’eau. Les comprimés doivent se prendre sans nourriture.
Il faut conseiller au patient d’éviter de diviser, d’écraser, de sucer, de croquer ou de dissoudre les comprimés, car un comprimé brisé risque de libérer trop de médicament à la fois et d’accroître la possibilité de crises convulsives. Il faut également dire au patient d’éviter de prendre une dose supplémentaire s’il a sauté une dose, en raison du risque accru de crises convulsives.
Instauration du traitement par Taro-Fampridine : Évaluation initiale de l’effet thérapeutique
- Le traitement par Taro-Fampridine doit être prescrit pour une période initiale de quatre semaines au maximum, car l’obtention ou l’absence d’avantages cliniques se manifeste généralement dans les quatre semaines suivant l’instauration du traitement.
- L’évaluation permettant de déterminer si le traitement aura produit une amélioration doit s’effectuer avant l’instauration du traitement, puis une seconde fois au cours de la période initiale de quatre semaines.
- Si le patient ne signale aucune amélioration, il faut mettre fin au traitement par Taro-Fampridine.
Confirmation périodique du profil avantages-risques favorable
- Le médecin doit continuer à vérifier assidûment le rapport avantages-risques associé au traitement par Taro-Fampridine afin d’assurer le maintien d’un profil avantages-risques favorable chez le patient.
Dans tous les cas, il faut mettre fin au traitement par Taro-Fampridine si le patient signale qu’il n’en retire plus d’effet bénéfique ou s’il présente une crise convulsive.
Il faut transmettre au patient les renseignements et conseils suivants :
- Taro-Fampridine doit se prendre exactement tel que prescrit, soit un comprimé de 10 mg le matin et un comprimé de 10 mg le soir. Il faut prendre les doses à 12 heures d’intervalle.
- Il faut éviter de prendre une dose supplémentaire si on a sauté une dose.
- Il y a un risque de crises convulsives lié à la dose. Il faut cesser de prendre Taro-Fampridine si une crise convulsive se produit.
- Une dysfonction rénale fait augmenter les concentrations plasmatiques de fampridine, ce qui peut accroître le risque de crises convulsives. Signalez au patient que la coadministration de certains médicaments ou produits médicinaux, notamment les bêtabloquants (carvédilol, pindolol, propranolol), la procaïnamide, la metformine, la ranitidine et la varénicline, peut avoir un effet sur la fonction rénale.
- Dans les 4 premières semaines du traitement par Taro-Fampridine, il faut vérifier si la capacité de marcher s’est améliorée. Si aucun effet bénéfique n’est observé pendant cette période, il faut mettre fin au traitement.
- Il faut renseigner les patients sur les signes et symptômes d’une réaction allergique grave (démangeaisons, enflure du visage, de la langue ou de la gorge, difficulté à respirer, éruption cutanée, etc.). Il faut conseiller aux patients d’obtenir du secours dès l’apparition de tout signe ou symptôme de ce genre.
4.5 Dose oubliée
Il est important de rester fidèle à la posologie prescrite : un comprimé le matin et un comprimé le soir, en prévoyant un intervalle de 12 heures entre les deux prises. Il faut dire au patient d’éviter de prendre une dose supplémentaire s’il a sauté une dose.
La prise de doses supérieures à 10 mg deux fois par jour n’a pas produit d’effets bénéfiques supplémentaires lors des études; en fait, on a observé des effets indésirables et des cas d’abandon du traitement plus fréquents avec des doses plus élevées. Le risque de crises convulsives en particulier pourrait augmenter advenant la prise de doses supérieures à 10 mg deux fois par jour.
5 SURDOSAGE
Les symptômes aigus observés lors d’une surdose de fampridine concordaient avec une excitation du système nerveux central et comprenaient confusion, tremblement, diaphorèse, crises convulsives et amnésie. Des doses élevées de 4-aminopyridine ont produit des effets sur le système nerveux central, tels que confusion, crises convulsives, état de mal épileptique ainsi que mouvements choréiques et athétosiques involontaires. Parmi les autres effets secondaires associés à l’administration de doses élevées, mentionnons les cas d’arythmies cardiaques (par exemple, la tachycardie supraventriculaire et la bradycardie) et de tachycardie ventriculaire résultant d’une prolongation possible de l’intervalle QT. On a aussi signalé des cas d’hypertension artérielle.
Les études publiées font état de plusieurs cas de surdose où diverses préparations de fampridine avaient été utilisées. Les effets indésirables observés dans ces cas comprenaient crises convulsives, confusion, tremblement, diaphorèse et amnésie. Dans certains cas, les patients ont présenté un état de mal épileptique nécessitant des soins de soutien intensifs et ont répondu au traitement standard pour les crises convulsives.
Trois cas de surdose ont été signalés chez deux patients atteints de SEP lors des essais cliniques contrôlés de la fampridine en comprimés à libération prolongée. Le premier des deux patients avait pris 60 mg, soit six fois la dose recommandée actuellement, et présentait un état mental altéré quand il fut conduit à la salle d’urgence. L’autre patient avait pris une dose de 40 mg à deux reprises. La première fois, ce sujet présenta une crise convulsive partielle complexe et la deuxième fois, on signala une période de confusion. Les deux patients étaient entièrement rétablis le lendemain, sans présenter de séquelles.
Dans le cas des patients présentant des crises convulsives répétées, il est conseillé d’administrer une benzodiazépine, de la phénytoïne ou un autre traitement anticonvulsif approprié.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique/ concentration/composition | Ingrédients non médicinaux |
|---|---|---|
| orale | comprimés à libération prolongée, 10 mg de fampridine par comprimé | hypromellose, povidone, cellulose microcristalline, stéarate de magnésium, talc, éthylcellulose, triacétine, dioxyde de titane, glacis de gomme-laque, oxyde de fer noir, propylèneglycol et hydroxyde d'ammonium |
Les comprimés à libération prolongée Taro-Fampridine sont des comprimés pelliculés de couleur blanc à blanc cassé, ovales, biconvexes, gravés « S10 » d'un côté et lisse de l’autre.
Taro-Fampridine est offert dans les formats d’emballage suivants : 2 plaquettes alvéolées de 14 comprimés dans une boîte (28 comprimés); 4 plaquettes alvéolées de 14 comprimés dans une boîte (56 comprimés); 2 flacons de 14 comprimés dans une boîte (28 comprimés) et 4 flacons de 14 comprimés dans une boîte (56 comprimés).
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Taro-Fampridine (fampridine) doit s’employer sous la surveillance d’un clinicien ayant de l’expérience dans le traitement de la sclérose en plaques et connaissant le profil d’innocuité et d’efficacité de Taro-Fampridine.
Il faut éviter d’administrer une dose supérieure à la dose recommandée en raison du risque accru de crises convulsives (voir 4 POSOLOGIE ET ADMINISTRATION). Il est déconseillé d’administrer Taro-Fampridine à raison de doses plus élevées que la dose recommandée de 10 mg deux fois par jour. Il faut prendre un comprimé de 10 mg le matin et un comprimé de 10 mg le soir. Il est conseillé de les prendre à 12 heures d’intervalle. L’utilisation de la fampridine est associée à un risque accru de crises convulsives. Lors des études cliniques, on a observé une augmentation du risque de crises convulsives liée à la dose quand les doses de fampridine administrées étaient supérieures à la posologie recommandée de 10 mg deux fois par jour. Dans le cadre d’études de prolongation ouvertes menées auprès de patients atteints de SEP, la fréquence des crises convulsives pendant le traitement par la fampridine à raison de 15 mg deux fois par jour (1,7 cas pour 100 années-personnes) a été plus du quadruple de la fréquence observée dans le groupe recevant 10 mg deux fois par jour (0,4 cas pour 100 années-personnes) [voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Crises convulsives].
Une atteinte rénale et la prise concomitante de certains médicaments figurent parmi les facteurs pouvant entraîner une augmentation des concentrations plasmatiques de fampridine. Par conséquent, ces deux facteurs accroissent le risque de crises convulsives (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal).
Des réactions d’hypersensibilité, notamment des cas d’anaphylaxie et d’œdème de Quincke, ont été observées chez des patients traités par la fampridine. Dans plusieurs cas, ces réactions sont survenues après la première dose. Les réactions d’hypersensibilité ont parfois pris la forme d’anaphylaxie, d’œdème de Quincke, d’hypotension, de tachycardie, d’enflure de la langue, de dyspnée, d’urticaire, etc. Il faut renseigner les patients sur les signes et symptômes d’une réaction allergique grave (démangeaisons, enflure du visage, de la langue ou de la gorge, difficulté à respirer, éruption cutanée, etc.). Il faut conseiller aux patients d’obtenir du secours dès l’apparition de tout signe ou symptôme de ce genre.
L’administration concomitante d’autres formes de 4-aminopyridine (4-AP, fampridine) est contre-indiquée puisque l’ingrédient actif est le même (voir 2 CONTRE-INDICATIONS). Les patients doivent cesser de prendre tout produit contenant de la 4-aminopyridine avant l’instauration d’un traitement par Taro-Fampridine, afin de réduire le risque d’effets indésirables liés à la dose.
Cancérogenèse et mutagenèse
Voir 16 TOXICOLOGIE NON CLINIQUE.
Cardiovasculaire
Troubles de conduction cardiaque :
Étant donné que Taro-Fampridine est un inhibiteur des canaux potassiques, il doit être administré avec prudence dans le cas des patients présentant des symptômes cardiovasculaires d’arythmie et de troubles de conduction cardiaque sino-auriculaire ou auriculo-ventriculaire (ces effets ont été observés en présence de surdosage). Les données sur l’innocuité chez les patients présentant une maladie cardiovasculaire sont limitées, car ces patients ont été exclus des essais cliniques.
Conduite de véhicules et utilisation de machines
L’utilisation de ce médicament occasionne parfois des étourdissements ou de la fatigue. Il faut donc conseiller aux patients sensibles d’éviter les activités exigeant la vivacité d’esprit et la coordination motrice jusqu’à ce que leur réponse au médicament ait été bien établie. Il faut donc faire preuve de prudence pour la conduite d’un véhicule motorisé ou l’utilisation d’une machine potentiellement dangereuse.
Génito-urinaire
Lors des essais cliniques contrôlés, on a signalé une fréquence plus élevée d’infections urinaires chez les sujets sous fampridine (12 %) que chez ceux sous placebo (8 %). Le mécanisme sous-jacent n’est pas entièrement élucidé, mais on soupçonne que la fampridine aurait un effet sur l’innervation sensorielle, motrice ou sensorimotrice de la vessie. Souvent, les cas d’infection urinaire signalés étaient fondés sur les symptômes d’une infection urinaire sans avoir été confirmés par une analyse des urines ou par les résultats d’une culture. Habituellement, les infections urinaires signalées étaient passagères et d’intensité modérée.
Immunitaire
- Réactions d’hypersensibilité :
Des réactions d’hypersensibilité, notamment des cas d’anaphylaxie et d’œdème de Quincke, ont été observées chez des patients traités par la fampridine. Dans plusieurs cas, ces réactions sont survenues après la première dose. Les réactions d’hypersensibilité ont parfois pris la forme d’anaphylaxie, d’œdème de Quincke, d’hypotension, de tachycardie, d’enflure de la langue, de dyspnée, d’urticaire, etc. Il faut renseigner les patients sur les signes et symptômes d’une réaction allergique grave (démangeaisons, enflure du visage, de la langue ou de la gorge, difficulté à respirer, éruption cutanée, etc.). Il faut conseiller aux patients d’obtenir du secours dès l’apparition de tout signe ou symptôme de ce genre.
- Infections et infestations :
Lors des études cliniques, on a observé une leucocytémie peu élevée chez 2,1 % des patients sous fampridine et chez 1,9 % des patients sous placebo. Les infections observées lors des études cliniques sont indiquées ci-après (Tableau 1). On ne peut exclure une augmentation du taux d’infections et une altération de la réponse immunitaire.
Tableau 1 – Infections et infestations
| Études contrôlées par placebo MS-F202/MS-F203/MS-F204 | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
Placebo (n = 238) | Fampridine 10 mg BID (n = 400) | EISTa à une fréquence ≥ 1 % avec la fampridine par rapport au placebo | ||||||||
| Infections et infestations | 59 (24,8 %) | 124 (31,0 %) | 6,2 % | |||||||
| Gastro-entérite virale | 4 (1,7 %) | 6 (1,5 %) | - | |||||||
| Grippe | 0 (0 %) | 9 (2,3 %) | 1,5 % | |||||||
| Rhinopharyngite | 4 (1,7 %) | 14 (3,5 %) | 1,8 % |
|---|---|---|---|
| Pneumonie | 1 (0,4 %) | 4 (1,0 %) | - |
| Sinusite | 8 (3,4 %) | 6 (1,5 %) | - |
| Infection des voies respiratoires supérieures | 15 (6,3 %) | 20 (5,0 %) | - |
| Infection urinaire | 20 (8,4 %) | 48 (12,0 %) | 3,6 % |
| Infection virale | 1 (0,4 %) | 6 (1,5 %) | 1,1 % |
a EIST = Effets indésirables survenus en cours de traitement
Neurologique
- Étourdissements et trouble de l’équilibre :
La fréquence accrue des cas d’étourdissements, de vertiges et des problèmes d’équilibre associés au traitement par fampridine peut donner lieu à une augmentation du risque de chutes. Les patients qui utilisent des aides à la marche doivent continuer à s’en servir au besoin.
- Exacerbation de la névralgie faciale :
Depuis la commercialisation de la fampridine, une exacerbation de la névralgie faciale a été signalée chez des patients atteints de SEP qui prenaient la fampridine et qui présentaient des antécédents de névralgie faciale (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la mise en marché). Dans la majorité des cas, l’épisode est survenu dans le premier mois suivant l’instauration du traitement par la fampridine et les symptômes se sont atténués ou résolus après l’arrêt du traitement par la fampridine, avec ou sans traitement pharmacologique de la névralgie faciale. Certains patients auxquels on a administré une pharmacothérapie pour l’aggravation de la névralgie faciale ont eu besoin de doses plus élevées pour maîtriser les symptômes que les doses qui avaient été efficaces dans le passé.
- Crises convulsives :
Lors des études cliniques, on a observé une augmentation du risque de crises convulsives liée à la dose quand les doses de fampridine administrées étaient supérieures à la posologie recommandée. C’est pourquoi il ne faut pas dépasser la dose quotidienne totale recommandée, soit 10 mg deux fois par jour, à 12 heures d’intervalle.
L’utilisation de Taro-Fampridine est contre-indiquée chez les personnes présentant des antécédents de crises convulsives ou un trouble convulsif actuel.
Il faut évaluer le risque de crises convulsives chez tous les patients avant l’instauration d’un traitement par Taro-Fampridine, en obtenant une anamnèse complète du patient. Le médecin devra proscrire un traitement par Taro-Fampridine s’il juge que le patient présente un risque élevé de crises convulsives (voir 2 CONTRE-INDICATIONS).
Par ailleurs, le risque de crises convulsives augmente en présence d’une atteinte rénale, à cause d’une clairance réduite de la fampridine (voir 10.3 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance rénale). Par conséquent, l’évaluation du risque de crises convulsives doit inclure une évaluation de la fonction rénale avant l’instauration d’un traitement par Taro-Fampridine. L’utilisation de Taro-Fampridine chez les patients présentant une atteinte rénale modérée ou grave (clairance de la créatinine < 50 mL/min) est contre-indiquée (voir 2 CONTRE-INDICATIONS).
L’administration de Taro-Fampridine commande la prudence en présence de facteurs susceptibles d’abaisser le seuil convulsif.
Il faut cesser l’administration de Taro-Fampridine immédiatement si une crise convulsive survient pendant le traitement et, dans ces cas, la réinstauration du traitement est déconseillée.
Selon les données des études épidémiologiques publiées, la prévalence des crises convulsives est plus élevée dans les antécédents de la population atteinte de SEP que dans la population générale (2 à 4 % par rapport à 0,5 à 1 %). Cette prévalence augmente avec l’âge et en présence d’une maladie évolutive. Dans la population atteinte de SEP, on a signalé un taux d’incidence de fond des premières crises convulsives de 0,2 à 0,6 cas par tranche de 100 années-personnes. Lors d’une étude ouverte où les patients atteints de SEP ont reçu la fampridine à raison d’un comprimé de 10 mg deux fois par jour, l’incidence des crises convulsives observée sur plus de 1 200 années-personnes d’exposition concorde avec l’incidence de fond prévue (0,41 cas pour 100 années-personnes).
Lors d’études contrôlées par placebo auprès de sujets atteints de SEP, les crises convulsives n’ont pas été plus fréquentes chez les patients traités par la fampridine à 10 mg deux fois par jour que chez les sujets recevant le placebo (1/532 [0,19 %] contre 1/249 [0,4 %], respectivement).
Étant donné qu’on avait observé des crises convulsives lors de l’utilisation de la forme composée de la fampridine et des préparations à libération immédiate, les essais cliniques ont été conçus de façon à exclure les patients ayant des antécédents de crises convulsives ou épileptiformes. Les données sur l’innocuité tirées des essais contrôlés ont démontré qu’à la dose thérapeutique recommandée (10 mg deux fois par jour), le risque de crises convulsives associé à la fampridine n’était pas plus élevé que dans le groupe sous placebo.
Rénal
La fampridine est principalement excrétée par les reins sous forme inchangée. Les patients présentant une atteinte rénale sont sujets à une élévation des concentrations plasmatiques (voir 10.3 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance rénale), qui a été associée à une augmentation des réactions indésirables, notamment des effets neurologiques. Étant donné qu’il faudrait prescrire à ces patients une posologie inférieure à 10 mg deux fois par jour et que Taro-Fampridine est uniquement offert en comprimés dosés à 10 mg, l’utilisation de Taro-Fampridine est contre-indiquée chez les patients présentant une atteinte rénale modérée ou grave (clairance de la créatinine [Clcr] < 50 mL/min) [voir 2 CONTRE-INDICATIONS].
Il est recommandé d’évaluer la fonction rénale avant d’instaurer le traitement, puis de la vérifier régulièrement pendant le traitement, et ce, chez tous les patients. La formule de Cockcroft-Gault permet de calculer la clairance de la créatinine (multiplier par 0,85 dans le cas des femmes) :
Clcr (clairance de la créatinine) = (140 - âge [années]) x Poids (kg)
créatininémie (mg/dl) x 72
La prudence est de mise si Taro-Fampridine est prescrit en association avec des médicaments ou des préparations médicinales pouvant exercer un effet important sur la fonction rénale, notamment les substrats de la protéine OCT2, tels que les bêta-bloquants (carvédilol, pindolol, propranolol), la procaïnamide, la metformine, la ranitidine et la varénicline. Les inhibiteurs de la protéine OCT2, y compris la cimétidine et la quinidine, sont contre-indiqués (voir 9 INTERACTIONS MÉDICAMENTEUSES et 2 CONTRE-INDICATIONS).
Surveillance et tests de laboratoire
La clairance de la fampridine est réduite chez les patients présentant une dysfonction rénale et sa corrélation avec la clairance de la créatinine est importante. C’est pourquoi il est recommandé d’évaluer la fonction rénale avant d’instaurer le traitement, puis de la vérifier régulièrement pendant le traitement, et ce, chez tous les patients susceptibles de présenter une fonction rénale réduite (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal et Populations particulières, et 10 PHARMACOLOGIE CLINIQUE).
7.1 Populations particulières
7.1.1 Femmes enceintes
L’emploi de la fampridine chez la femme enceinte n’a pas fait l’objet d’études adéquates et bien contrôlées. Advenant une grossesse, le traitement par Taro-Fampridine ne doit être envisagé que si les bienfaits escomptés pour la mère l’emportent sur les risques possibles pour le fœtus.
L’administration de la fampridine à des animaux gravides à des doses équivalant à 6,8 fois la dose maximale recommandée chez l’humain de 20 mg/jour a donné lieu à une diminution de la viabilité et de la croissance de la progéniture (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
On ignore si la fampridine passe dans le lait humain. Vu que de nombreux médicaments passent dans le lait maternel, et en raison du risque d’effets indésirables graves chez le nourrisson, l’administration de Taro-Fampridine est déconseillée pendant l’allaitement.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Étant donné que les patients âgés sont plus susceptibles de présenter une fonction rénale réduite, il est conseillé d’évaluer la fonction rénale chez ces patients avant l’instauration du traitement par Taro-Fampridine, puis de la vérifier régulièrement par la suite (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus graves et/ou les plus fréquents peuvent être décrits comme suit : effets indésirables les plus couramment signalés chez les adultes : infection des voies urinaires (12 %), insomnie (8,8 %), étourdissements (7,3 %), céphalées (7,0 %), trouble de l’équilibre (4,8 %), anxiété (1,5 %), tremblements (1,0 %), paresthésies (4,0 %) et asthénie (6,8 %). Les effets indésirables observés étaient principalement neurologiques et liés à l’excitation du système nerveux. Les effets relevés comprenaient les crises convulsives, ce qui concorde avec l’activité pharmacologique de la fampridine (voir 10 PHARMACOLOGIE CLINIQUE).
Les effets indésirables observés étaient principalement neurologiques et liés à l’excitation du système nerveux. Les effets relevés comprenaient les suivants : crises convulsives, insomnie, anxiété, trouble de l’équilibre, étourdissements, paresthésies, tremblements, céphalées et asthénie, ce qui concorde avec l’action pharmacologique de la fampridine. Lors des études contrôlées par placebo où on avait administré la fampridine à la dose recommandée à des patients atteints de sclérose en plaques, l’effet indésirable signalé le plus fréquemment a été l’infection urinaire (chez environ 12 % des patients sous fampridine, et chez 8 % des patients sous placebo).
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le Tableau 2 énumère les effets indésirables survenus en cours de traitement à une fréquence d’au moins 1 % chez les patients atteints de SEP traités par la fampridine et à une fréquence plus élevée que chez les sujets sous placebo dans les études cliniques contrôlées.
Tableau 2 – Effets indésirables survenus en cours de traitement à une fréquence ≥ 1 % chez les patients atteints de SEP traités par la fampridine et à une fréquence plus élevée d’au moins 1 % dans le groupe sous fampridine que dans le groupe sous placebo
| Effet indésirable | Placebo N = 238 | Fampridine à 10 g deux fois par jour N = 400 | |||
|---|---|---|---|---|---|
| Affections gastro-intestinales | |||||
| Constipation | 5 (2,1 %) | 13 (3,3 %) | |||
| Dyspepsie | 2 (0,8 %) | 8 (2,0 %) | |||
| Nausées | 6 (2,5 %) | 28 (7,0 %) | |||
| Vomissements | 1 (0,4 %) | 7 (1,8 %) | |||
| Troubles généraux et anomalies au site d’administration | |||||
| Asthénie | 9 (3,8 %) | 27 (6,8 %) | |||
| Infections et infestations | |||||
| Grippe | 0 (0 %) | 9 (2,3 %) | |||
| Infection des voies urinaires | 20 (8,4 %) | 48 (12,0 %) | |||
| Infection virale | 1 (0,4 %) | 6 (1,5 %) | |||
| Analyses | |||||
| Baisse de la numération leucocytaire | 0 (0 %) | 4 (1,0 %) | |||
| Troubles du métabolisme et de la nutrition | |||||
| Hypertriglycéridémie | 0 (0 %) | 4 (1,0 %) | |||
| Affections musculosquelettiques et du tissu conjonctif | |||||
| Dorsalgie | 5 (2,1 %) | 20 (5,0 %) | |||
| Affections du système nerveux | |||||
| Trouble de l’équilibre | 3 (1,3 %) | 19 (4,8 %) | |||
| Étourdissements | 10 (4,2 %) | 29 (7,3 %) | |||
| Céphalées | 9 (3,8 %) | 28 (7,0 %) | |||
| Paresthésies | 6 (2,5 %) | 16 (4,0 %) | |||
| Tremblements | 0 (0 %) | 4 (1,0 %) | |||
| Affections psychiatriques | |||||
| Anxiété | 1 (0,4 %) | 6 (1,5 %) | |||
| Insomnie | 9 (3,8 %) | 35 (8,8 %) | |||
| Affections respiratoires, thoraciques et médiastinales | |||||
| Dyspnée | 0 (0 %) | 4 (1,0 %) | |||
| Rhinopharyngite | 4 (1,7 %) | 14 (3,5 %) | |||
| Douleur pharyngo-laryngée | 2 (0,8 %) | 8 (2,0 %) | |||
| Affections de la peau et du tissu sous-cutané | |||||
| Prurit | 1 (0,4 %) | 6 (1,5 %) | |||
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
La liste ci-dessous énumère les effets indésirables survenus en cours de traitement et signalés par les patients recevant diverses doses et formes de fampridine lors d’une étude sur l’innocuité (n = 1 510). Cette population de sujets comprend les patients recevant la fampridine lors des études sur la pharmacologie clinique, lors des études contrôlées par placebo menées auprès de patients atteints de sclérose en plaques, lors des études contrôlées par placebo menées auprès de patients présentant un traumatisme médullaire et lors des études non contrôlées.
Les effets indésirables déjà inclus dans le Tableau 2 ont été exclus de la liste ci-après. Bien que les effets signalés soient survenus pendant le traitement, la fampridine n’en était pas nécessairement la cause.
Affections cardiaques : palpitations, tachycardie, bloc auriculo-ventriculaire du premier degré, bloc de branche droite, douleur thoracique, coronaropathie, extrasystoles ventriculaires, hypertrophie ventriculaire, bloc de branche gauche, dilatation ventriculaire
Affections de l’oreille et du labyrinthe : acouphène, vertiges, surdité bilatérale, otalgie
Affections de la peau et du tissu sous-cutané : phlyctène, ecchymose, hyperhidrose, ulcère cutané, alopécie, sueurs froides, sécheresse de la peau, ongle incarné, livedo reticularis, purpura, éruption à macules, croûte, lésion cutanée, éruption médicamenteuse, hypotrichose, fissures cutanées, télangiectasie
Affections des organes de reproduction et du sein : ménorragie
Affections du rein et des voies urinaires : dysurie, urgence mictionnelle, incontinence urinaire, rétention urinaire, spasme vésical, néphrolithiase, nycturie, polyurie, pyurie, miction goutte à goutte, miction difficile
Affections du système immunitaire : hypersensibilité, allergie saisonnière
Affections du système nerveux : migraine, douleur neuropathique, somnolence, névralgie faciale, amnésie, dysesthésie, dysgueusie, léthargie, signe de Lhermitte, dysfonction motrice, myoclonie, névralgie, nystagmus, paralysie du péronier proximal, sciatique, céphalée sinusale, syncope, syndrome anticholinergique, titubation de la tête
Affections endocriniennes : goitre, kyste thyroïdien
Affections gastro-intestinales : malaise abdominal, sécheresse de la bouche, flatulences, malaise gastrique, odontalgie, hernie abdominale, douleur abdominale basse, sensibilité abdominale, dysphagie, malaise épigastrique, gastrite, hémorragie hémorroïdale, hypoesthésie orale, côlon irritable, colite, hématémèse
Affections hématologiques et du système lymphatique : anémie, douleur ganglionnaire, leucopénie, neutropénie
Affections musculosquelettiques et du tissu conjonctif : bursite, douleur costale, rigidité ou tension musculaire, malaise musculosquelettique, ostéoporose, ostéalgie, spasme cervical, douleur à l’aine, instabilité articulaire, malaise aux membres, contractions musculaires, douleur thoracique musculosquelettique, arthrose, ostéopénie, douleur à la mâchoire, sensation de lourdeur, doigt à ressort
Affections oculaires : vision floue, perturbation de la vue, blépharospasme, cécité, conjonctivite, diplopie, hémorragie oculaire, trouble des mouvements oculaires, larmoiement, hyperémie oculaire, photopsie, scotome, ptosis
Affections psychiatriques : rêves anormaux, état confusionnel, nervosité, trouble du sommeil, hallucination, crise de panique, paranoïa
Affections respiratoires, thoraciques et médiastinales : congestion nasale, congestion sinusale, asthme, atélectasie, épistaxis, hoquet, érythème pharyngien, rhinorrhée, respiration sifflante, sécheresse nasale, trouble sinusal
Affections vasculaires : bouffée de chaleur, hypertension artérielle, froid périphérique, thrombose veineuse profonde, bouffées vasomotrices, hématome, hypotension artérielle, phlébite, thrombose
Analyses de laboratoire : élévation de la cholestérolémie, élévation de la créatine kinase sanguine, élévation de la leucocytémie, élévation de la température corporelle, élévation de la triglycéridémie, augmentation de la fréquence cardiaque, augmentation du poids corporel, bruit carotidien, diminution de la fréquence cardiaque, diminution de la kaliémie, diminution de la numération érythrocytaire, diminution de la numération lymphocytaire, diminution de la numération monocytaire, diminution de la numération neutrophile, diminution de la numération plaquettaire, électrocardiogramme anormal, élévation de l’aspartate aminotransférase, élévation de la créatinine sanguine, élévation de la kaliémie, élévation de la lacticodéshydrogénase sanguine, élévation de la numération érythrocytaire, élévation de la phosphorémie, élévation de l’urémie, élévation des enzymes hépatiques, fréquence cardiaque irrégulière, inversion de l’onde T à l’électrocardiogramme, numération formule sanguine anormale, présence de cristaux dans l’urine, présence d’érythrocytes dans l’urine, présence de leucocytes dans l’urine, souffle cardiaque, augmentation de la pression systolique au ventriculaire droit, cholestérolémie anormale, cytologie urinaire anormale, élévation de la thyroxine
Crises convulsives : On a signalé des cas peu fréquents de crises convulsives lors des essais cliniques contrôlés et des études de prolongation ouvertes avec la fampridine (fréquence de 5/532, soit 0,9 % et de 5/660, soit 0,76 %, respectivement). La plupart des cas signalés ont été associés à une surdose excessive, à des doses systémiques élevées ou à de fortes concentrations plasmatiques de fampridine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Crises convulsives).
Infections et infestations : bronchite, cystite, otite, infection fongique, herpès, abcès dentaire, infection mycotique vulvo-vaginale, infection bactérienne, candidose, infection urinaire colibacillaire, infection oculaire, folliculite, infection à herpèsvirus, infection, labyrinthite, laryngite, infection localisée, candidose buccale, otite externe, pharyngite, pharyngite streptococcique, rhinite, sepsie, infection cutanée, abcès sous-cutané, infection dentaire, abcès buccal, pyélonéphrite bactérienne, clostridiose, abcès gingival, paronychie, infection vaginale
Lésions, intoxications et complications d’interventions : blessure au dos, entorse articulaire, claquage musculaire, douleur associée à la méthode thérapeutique, lacération cutanée, brûlure thermique, morsure d’un arthropode, piqûre d’un arthropode, érosion cornéenne, épicondylite, escarre, fracture du péroné, fracture de la main, lésion articulaire, lacération, lésion ligamentaire, blessure au cou, fracture rotulienne, blessure squelettique, coup de soleil, lésion tendineuse, fracture dentaire, fracture du poignet, fracture, entorse ligamentaire
Troubles du métabolisme et de la nutrition : diminution de l’appétit, hypercholestérolémie, diabète de type 2, hypokaliémie, polydipsie
Troubles généraux et anomalies au site d’administration : malaise thoracique, douleur thoracique, frissons, sensation de chaleur, perturbation de la démarche, syndrome pseudogrippal, irritabilité, complication associée au cathéter, kyste, œdème gravitationnel, érythème au point d’injection, œdème qui prend le godet, douleur sus-pubienne, sensibilité
Tumeurs bénignes, malignes et non précisées (y compris les kystes et polypes) : cancer du sein, léiomyome utérin, lentigo
8.3.1 Effets indésirables peu courants observés au cours des essais cliniques – enfants
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
8.4 Résultats anormaux dans les analyses de laboratoire : résultats hématologiques, biologiques et autres données quantitatives
Aucun renseignement n’est actuellement disponible.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été repérés depuis la commercialisation de la fampridine : crises convulsives, exacerbations de la névralgie faciale chez des patients ayant des antécédents de névralgie faciale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Exacerbation de la névralgie faciale), vertiges et réactions d’hypersensibilité, y compris des réactions anaphylactiques/anaphylactoïdes telles qu’une enflure de la langue et de la gorge (œdème pharyngien) [voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Réactions d’hypersensibilité,]. Dans la majorité des cas d’anaphylaxie, un lien de causalité avec la fampridine n’a pu être exclu.
Étant donné que ces effets sont signalés de façon volontaire par une population dont on ne connaît pas la taille avec certitude, il n’est pas toujours possible d’en établir la fréquence avec fiabilité ni d’établir un lien de cause à effet avec l’utilisation du médicament.
Dans une étude contrôlée par placebo (218MS305), menée auprès de 635 patients inclus dans les analyses d’innocuité (placebo : N = 319; fampridine : N = 316), le profil d’innocuité observé concordait avec le profil d’innocuité connu de fampridine et aucun nouveau problème lié à l’innocuité du médicament n’a été relevé (voir 14 ESSAIS CLINIQUES).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Il faut conseiller aux patients d’aviser leur médecin s’ils prennent ou prévoient prendre d’autres médicaments d’ordonnance ou en vente libre.
Chez les personnes prenant des produits médicinaux qui sont des inhibiteurs de la protéine rénale OCT2 (transporteur 2 de cations organiques), notamment la cimétidine et la quinidine, l’administration de Taro-Fampridine est contre-indiquée (voir 2 CONTRE-INDICATIONS).
Étant donné que la fampridine est excrétée par les reins sous forme inchangée, il y a risque d’interactions avec d’autres médicaments excrétés par les reins (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
On n’a pas observé d’interactions pharmacocinétiques entre la fampridine et l’interféron ou le baclofène. Il semblait y avoir inhibition directe de l’isoenzyme 2E1 du cytochrome P450 par la fampridine à 30 μM (degré d’inhibition d’environ 12 %), soit à une concentration environ
100 fois plus élevée que la concentration plasmatique moyenne de fampridine mesurée pour le comprimé dosé à 10 mg.
9.3 Interactions médicament-comportement
Aucune interaction potentielle quant aux risques comportementaux qui peuvent entraîner des événements indésirables ou des résultats de traitement défavorables avec la fampridine n’a été établie.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 3 – Interactions médicament-médicaments établies ou potentielles
Nom propre/ nom usuel | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Substrats/ inhibiteurs du CYP2E1 (p. ex., disulfiram, chlorzoxazone) | T | Selon les données d’études in vitro avec des microsomes hépatiques humains, la fampridine à des concentrations atteignant 30 μM n’exerce pas d’effet inhibiteur direct ou différé sur les isoenzymes 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6 ou 3A4/5 du cytochrome P450. Il semblait y avoir inhibition directe du CYP2E1 par la fampridine à 30 μM (degré d’inhibition d’environ 12 %), soit à une concentration environ 100 fois plus élevée que la concentration plasmatique moyenne de fampridine mesurée pour le comprimé Taro-Fampridine à 10 mg. | Selon les données d’études in vitro avec des microsomes hépatiques humains, la fampridine n’exerce pas d’effet inhibiteur direct ou différé sur les isoenzymes du cytochrome P450. |
| Effet possible de la fampridine sur d’autres médicaments | T | Dans d’autres études in vitro utilisant des cultures d’hépatocytes humains avec 0,025 μM, 0,25 μM, 2,5 μM et 25 μM de fampridine, l’effet sur les activités des enzymes CYP1A2, CYP2B6, CYP2C9, CYP2C19, CYP2E1 ou CYP3A4/5 a été minime ou nul. | La probabilité d’une induction des hépatocytes humains par la 4-aminopyridine à des concentrations thérapeutiques est très faible. |
Transporteur de la P-glycoprotéine | T | In vitro, la fampridine n’est ni un substrat ni un inhibiteur du transporteur de la P-glycoprotéine. | Les médicaments qui inhibent le transporteur de la P-glycoprotéine sont peu susceptibles d’avoir un effet sur les propriétés pharmacocinétiques de la fampridine, et il est peu probable que la fampridine ait un effet sur le profil pharmacocinétique des médicaments qui sont des substrats du transporteur de la P-glycoprotéine. |
|---|
Nom propre/ nom usuel | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
Substrats/ inhibiteurs du transporteur 2 de cations organiques (OCT2), notamment la cimétidine, les bêta-bloquants (carvédilol, pindolol, propranolol), la procaïnamide, la metformine, la ranitidine et la varénicline | T, EC | La fampridine est principalement éliminée par les reins, la sécrétion active par les reins étant responsable de l’élimination à un degré d’environ 60 %. D’après les études in vitro, la protéine rénale OCT2 (transporteur 2 de cations organiques) est le principal transporteur responsable de la sécrétion active de fampridine. Par conséquent, l’utilisation concomitante de la fampridine et d’inhibiteurs de la protéine OCT2, notamment la cimétidine et la quinidine, est contre-indiquée et la coadministration de la fampridine et de substrats de la protéine OCT2, tels que les bêta-bloquants (carvédilol, pindolol, propranolol), la procaïnamide, la metformine, la ranitidine et la varénicline, commande la prudence (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTION, Rénal). Cimétidine : Dans une étude à dose unique, de la cimétidine, un inhibiteur de la protéine OCT2, à raison de 400 mg toutes les 6 heures et une dose unique de (dal)fampridine à 10 mg ont été administrées parallèlement à 23 volontaires sains. Le rapport test-référence pour l’ASC0-∞ était de 125,1 % (IC à 90 % : 120,5 % à 129,8 %) en raison d’une réduction de la clairance apparente de la fampridine (CL/F). On ne s’attend pas à ce que cette augmentation de l’exposition générale ait une importance clinique. | L’utilisation concomitante de la fampridine et d’inhibiteurs de la protéine OCT2commande la prudence. |
Légende : EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Taro-Fampridine doivent se prendre sans nourriture. Lorsque les comprimés de fampridine sont pris avec de la nourriture, la Cmax augmente de 15 à 23 %; il existe donc un lien évident entre la Cmax et les effets indésirables liés à la dose. Par conséquent, il est recommandé de prendre Taro-Fampridine sans nourriture (voir 4 POSOLOGIE ET ADMINISTRATION, 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le mécanisme par lequel la fampridine exerce son effet thérapeutique reste à élucider. La fampridine (4- aminopyridine, 4-AP) est un inhibiteur des canaux potassiques à large spectre. Lors d’études portant sur des tissus d’origine animale, on a observé que la fampridine rehausse la conduction des potentiels d’action dans les axones démyélinisés en bloquant les canaux potassiques.
La fampridine inhibe plusieurs canaux potassiques. Quand l’axone est démyélinisé, la membrane internodale et ses canaux à ions sont exposés à des perturbations électriques plus importantes pendant le passage d’un potentiel d’action. Dans de telles conditions, une dispersion du courant ionique au niveau du canal potassique contribue à entraver la conduction du potentiel d’action dans l’axone. Lors d’études portant sur des tissus d’origine animale, on a observé que la 4-AP rehausse la conduction des potentiels d’action dans les axones démyélinisés en bloquant les canaux potassiques. La fampridine réduirait la dispersion électrique, favorisant ainsi la formation de potentiels d’action dans les axones démyélinisés.
D’après les analyses avec des fibres et tissus d’origine animale, en bloquant le canal du potassium, la fampridine réduirait la dispersion électrique, favorisant ainsi la formation de potentiels d’action dans les axones démyélinisés. Cela permettrait à un plus grand nombre d’influx nerveux d’être transmis dans le système nerveux central.
10.2 Pharmacodynamie
Lors d’études menées chez l’animal et portant sur la démyélinisation des fibres nerveuses, la (dal)fampridine a amélioré la propagation du potentiel d’action à des concentrations d’environ 1 µM (94 ng/mL) et à des valeurs de CI50 comprises entre 2 et 3 µM (188-282 ng/mL). En revanche, le potentiel d’action dans les axones myélinisés révèle une sensibilité minimale ou inexistante à la (dal)fampridine à des concentrations inférieures à 100 µM.
La (dal)fampridine n’entraîne aucun allongement de l’intervalle QTc et n’a pas d’effet clinique significatif sur la durée du QRS.
10.3 Pharmacocinétique
La pharmacocinétique de la fampridine est linéaire (proportionnelle à la dose) avec une demi-vie d’élimination terminale d’environ 6 heures. La concentration plasmatique maximale (Cmax) et, plus faiblement, l’aire sous la courbe des concentrations plasmatiques en fonction du temps (ASC) augmentent proportionnellement à la dose. Lorsque la fampridine a été administrée à la dose recommandée chez des patients à fonction rénale normale, aucun signe clinique traduisant une accumulation de la fampridine n’a été observé. Chez les insuffisants rénaux, l’accumulation de la fampridine varie selon le degré d’insuffisance rénale.
Tableau 4 – Résumé des paramètres pharmacocinétiques de la fampridine chez la population de patients adultes
Cmax (ng/mL) | Tmax (h) | t½ (h) | ASC0-∞ (h*ng/mL) | CL/F (L/h) | Vd (L/kg) | |
|---|---|---|---|---|---|---|
| Dose unique moyenne (un comprimé de 10 mg deux fois par jour) | 17,3 à 21,6 | 3 à 4 | 5,2 à 6,5 | 201,9 à 284,8 | 35,5 à 50,9 | 2,6 |
Absorption :
La fampridine administrée par voie orale est absorbée rapidement et complètement à partir des voies gastro-intestinales. La biodisponibilité absolue des comprimés de fampridine à libération prolongée n’a pas été évaluée, mais leur biodisponibilité relative est de 96 % par rapport à une solution aqueuse orale. Le comprimé à libération prolongée retarde l’absorption de la fampridine par rapport à la préparation dissoute, donnant lieu à une augmentation plus lente de la concentration plasmatique et à un pic plasmatique moins élevé (Cmax), sans avoir d’effet sur le degré d’absorption (ASC).
Si les comprimés de fampridine se prennent avec des aliments, il en résulte une légère diminution de l’aire sous la courbe de concentration en fonction du temps (ASC0-∞), soit de 2 à 7 %, avec la dose de 10 mg. On ne s’attend pas à ce que cette légère réduction de l’ASC produise une baisse de l’efficacité thérapeutique.
Distribution :
La fampridine est en grande partie non liée aux protéines plasmatiques (97 à 99 %). Le volume apparent de distribution est de 2,6 litres/kg.
Métabolisme :
La fampridine est métabolisée par oxydation en 3-hydroxy-4-aminopyridine, donnant lieu aussi au conjugué de sulfate de 3-hydroxy-4-aminopyridine. Il a été démontré que les métabolites de la fampridine n’exercent aucune action pharmacologique sur certains canaux potassiques in vitro.
D’après les résultats des études in vitro avec des microsomes hépatiques humains, CYP2E1 était le principal enzyme responsable de la 3-hydroxylation de la fampridine. Ce constat est basé sur une analyse de corrélation, sur des études d’inhibition chimique et sur l’incubation avec des isoenzymes recombinants humains du cytochrome P450. On n’a pas pu établir de façon catégorique l’identité des enzymes CYP qu’on soupçonnait de jouer un rôle mineur dans la 3-hydroxylation de la fampridine.
Élimination :
La fampridine et ses métabolites sont excrétés sous forme quasi complète au bout de 24 heures, 95,85 % de la dose se retrouvant dans l’urine et 0,51 % dans les fèces. La radioactivité excrétée dans les urines au cours des 4 premières heures était principalement attribuable à la substance mère (90,3 %). Deux métabolites ont été identifiés : la 3-hydroxy-4-aminopyridine (4,3 %) et le sulfate de 3-hydroxy-4- aminopyridine (2,6 %).
La demi-vie d’élimination de la fampridine après l’administration de la préparation de fampridine sous forme de comprimé à libération prolongée est de 5,2 à 6,5 heures. La demi-vie plasmatique du conjugué de sulfate est d’environ 7,6 heures, mais on n’a pas pu calculer la demi-vie de la 3-hydroxy-4-aminopyridine, les concentrations chez la plupart des sujets étant inférieures à la limite de dosage ou presque.
Populations et états pathologiques particuliers
- Enfants : La pharmacocinétique de la fampridine chez les enfants n’a pas fait l’objet d’études. La fampridine n’est pas indiqué chez les patients de moins de 18 ans.
- Personnes âgées : Les études cliniques portant sur la fampridine ne comptaient pas suffisamment de patients de plus de 65 ans pour que l’on puisse déterminer s’ils répondent différemment des patients plus jeunes. Étant donné que la fampridine est principalement excrété par les reins sous forme inchangée et que la clairance de la créatinine diminue avec l’âge, il est recommandé de surveiller la fonction rénale chez les patients âgés (voir 7.1 MISES EN GARDE ET PRÉCAUTIONS, Rénal et Populations particulières).
- Sexe : Selon les résultats d’une analyse pharmacocinétique démographique, on s’attendrait à ce que les concentrations plasmatiques maximales de fampridine soient plus élevées chez les femmes que chez les hommes. L’amplitude de ces rapports est minime et ne nécessite aucune modification de la dose.
- Origine ethnique : Les études ne comptaient pas assez de sujets autres que de race blanche pour évaluer efficacement l’incidence de l’origine ethnique sur les paramètres pharmacocinétiques.
- Insuffisance hépatique : La pharmacocinétique de la fampridine en présence d’une atteinte hépatique n’a pas fait l’objet d’études. Étant donné que la fampridine est principalement excrétée dans l’urine sous forme inchangée, on ne s’attend pas à ce qu’une insuffisance hépatique ait un effet important sur la pharmacocinétique de la fampridine ni sur la posologie recommandée.
- Insuffisance rénale : La pharmacocinétique de la fampridine a été étudiée chez 9 hommes et 11 femmes présentant divers degrés de fonctionnement rénal. Il y a une corrélation importante entre l’élimination du médicament et la clairance de la créatinine. Une atteinte rénale a réduit la clairance intégrale de la fampridine dans les proportions suivantes : réduction de 42,7 % en présence d’une légère atteinte rénale (Clcr ≥ 50 à 80 mL/min), de 50,3 % chez les sujets modérément atteints (Clcr = 30 à 50 mL/min) et de 72,7 % en présence d’une atteinte rénale grave (Clcr ≤ 30 mL/min). La demi-vie de la fampridine n’est pas prolongée si l’atteinte rénale est légère ou modérée, mais elle est plus que triplée (3,3 fois plus longue) en présence d’une insuffisance rénale marquée. La fampridine est contre-indiquée chez les patients présentant une atteinte rénale (voir 2 CONTRE-INDICATIONS).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver les comprimés à libération prolongée Taro-Fampridine à une température de 15 à 30 °C et dans le flacon original pour les protéger de la lumière et de l’humidité. Conserver la plaquette dans la boite. Ne retirer la plaquette qu’au moment de prendre le médicament.
Gardez le produit hors de portée et de vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
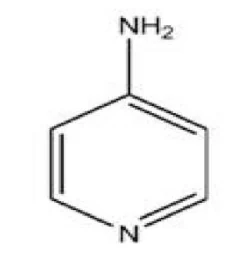
Nom propre : dalfampridine
Nom chimique : 4-aminopyridine
Formule moléculaire : C5H6N2
Masse moléculaire : 94,1 g/mol
Formule de structure :
Propriétés physicochimiques :
Forme physique : Poudre fine blanche
Solubilité : À la température ambiante, la fampridine est soluble dans l’eau, le méthanol, l’acétone, le tétrahydrofurane, l’alcool isopropylique, l’acétonitrile, le N, N-diméthylformamide, le diméthylsulfoxyde et l’éthanol.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques des études
Tableau 5 – Résumé des caractéristiques démographiques des patients dans les essais cliniques portant sur la sclérose en plaques
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
|---|---|---|---|---|---|
| MS-F203 | Contrôlée par placebo, à répartition aléatoire, avec groupes parallèles | Comprimés à libération prolongée, à prise orale, 10 mg b.i.d. 21 semaines | 300* | 51,4 (26 à 70) | Femmes : 205 (68 %) Hommes : 95 (32 %) |
| MS-F204 | Contrôlée par placebo, à répartition aléatoire, avec groupes parallèles | Comprimés à libération prolongée, à prise orale, 10 mg b.i.d. 14 semaines | 239 | 51,7 (24 à 73) | Femmes : 162 (68 %) Hommes : 77 (32 %) |
Abréviation : b.i.d. = deux fois par jour
* Dans l’étude MS-F203, 301 patients ont été répartis aléatoirement, mais 1 patient n’a pas pris le médicament.
14.2 Résultats des études
Études MS-F203 et MS-F204
Le principal paramètre d’efficacité dans les études MS-F203 et MS-F204 était la vitesse de la marche (en pieds la seconde) mesurée lors de l’épreuve de marche chronométrée sur une distance de 25 pieds (environ huit mètres), à l’aide d’une analyse des réponses. On jugeait qu’il y avait réponse si la démarche du patient était plus rapide lors d’au moins trois visites sur quatre pendant la période à double insu comparativement à l’allure maximale lors des cinq visites où il n’y avait pas de traitement).
Dans les études MS-F203 et MS-F204, on a observé une réponse chez une proportion significativement plus élevée de patients traités par la fampridine que dans le groupe recevant le placebo (MS-F203 : 34,8 % contre 8,3 %, p < 0,001; MS-F204 : 42,9 % contre 9,3 %, p < 0,001).
La vitesse de marche des patients répondeurs à la fampridine était augmentée en moyenne de 26,3 % contre 5,3 % dans le groupe placebo (p < 0,001) [MS-F203] et de 25,3 % contre 7,8 % (p < 0,001) [MS-F204]. L’amélioration est apparue rapidement (en quelques semaines) après l’instauration du traitement par la fampridine.
Des améliorations statistiquement et cliniquement significatives de la marche ont été observées, en utilisant l’échelle évaluant la marche dans la sclérose en plaques (échelle MSWS-12 à 12 points).
Tableau 6 – Résultats des études MS-F203 et MS-F204 chez des patients atteints de sclérose en plaques
| ÉTUDE* | MS-F203 | MS-F204 | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Fampridine à 10 mg b.i.d. | |||||||||||||||
| Placebo | Fampridine à 10 mg b.i.d. | |||||||||||||||
Nombre de sujets Amélioration confirmée Différence IC à 95 % Valeur p | 72 | 224 34,8 % 26,5 % 17,6 %, 35,4 % < 0,001 | 118 9,3 % | 119 42,9 % 33,5 % 23,2 %, 43,9 % < 0,001 | ||||||||||||
| 8,3 % | ||||||||||||||||
| Amélioration ≥ 20 % | 11,1 % | 31,7 % | 15,3 % | 34,5 % | ||||||||||||
| Différence | 20,6 % | 19,2 % | ||||||||||||||
| IC à 95 % Valeur p | 11,1 %, 30,1 % < 0,001 | 8,5 %, 29,9 % < 0,001 | ||||||||||||||
Vitesse de marche Pieds/seconde Valeur initiale Valeur sous traitement Variation Différence Valeur p Variation moyenne % Différence Valeur p | Pieds/sec 2,04 2,15 0,11 | Pieds/sec 2,02 2,32 0,30 | Pieds/sec 2,21 2,39 0,18 | Pieds/sec 2,12 2,43 0,31 | ||||||||||||
0,19 0,010 5,24 13,88 8,65 < 0,001 | 0,12 0,038 7,74 14,36 6,62 0,007 | |||||||||||||||
| ÉTUDE* | MS-F203 | MS-F204 | ||||||
|---|---|---|---|---|---|---|---|---|
| Placebo | Fampridine à 10 mg b.i.d. | |||||||
| Placebo | Fampridine à 10 mg b.i.d. | |||||||
Score MSWS-12 (moyenne, semaine) Valeur initiale Variation moyenne Différence Valeur p LEMMT (moyenne, semaine) (test manuel de la force musculaire des membres inférieurs) Valeur initiale Variation moyenne Différence Valeur p Score d’Ashworth (test de spasticité musculaire) Valeur initiale Variation moyenne Différence Valeur p | 69,27 (2,22) -0,01 (1,46) | 71,06 (1,34) -2,84 (0,878) | 67,03 (1,90) 0,87 (1,22) | 73,81 (1,87) -2,77 (1,20) | ||||
2,83 0,084 3,92 (0,070) 4,01 (0,042) 0,05 (0,024) 0,13 (0,014) 0,08 0,003 0,98 (0,078) 0,95 (0,047) -0,09 (0,037) -0,18 (0,022) 0,10 0,021 | 3,65 0,021 4,01 (0,054) 3,95 (0,053) 0,05 (0,024) 0,10 (0,024) 0,05 0,106 0,79 (0,058) 0,87 (0,057) -0,07 (0,033) -0,17 (0,032) 0,10 0,015 | |||||||
* Amélioration constante : Le principal paramètre d’efficacité dans ces deux études était la vitesse de la marche (en pieds la seconde) mesurée lors de l’épreuve de marche chronométrée sur une distance de 25 pieds (environ huit mètres), à l’aide d’une analyse des réponses. On jugeait qu’il y avait réponse si la démarche du patient était plus rapide lors d’au moins trois visites sur quatre pendant la période à double insu comparativement à l’allure maximale lors des cinq visites où il n’y avait pas de traitement à double insu (c’est-à-dire, lors des quatre visites avant le traitement et de la visite après l’arrêt du traitement).
Étude 218MS305
L’étude 218MS305 a été menée chez 636 patients atteints de sclérose en plaques et présentant un handicap à la marche. La durée du traitement en double insu était de 24 semaines, avec une période de suivi de 2 semaines après le traitement. Le critère d’évaluation principal de cette étude était l’amélioration de la capacité de marche, mesurée comme étant la proportion de patients obtenant une amélioration moyenne de ≥ 8 points par rapport aux valeurs initiales du score MSWS-12 après 24 semaines. Dans le cadre de cette étude, on a observé une différence thérapeutique statistiquement significative : une plus grande proportion de patients traités par la fampridine ont présenté une amélioration de la capacité de marche, comparativement au groupe de patients recevant le placebo (risque relatif : 1,38; IC à 95 % : 1,06 à 1,70). Les améliorations étaient généralement observables de 2 à 4 semaines après l’instauration du traitement et disparaissaient dans les 2 semaines suivant l’abandon du traitement.
Les patients traités par la fampridine présentaient également une amélioration statistiquement significative du résultat au test chronométré du lever de chaise (test TUG), qui mesure l’équilibre statique et dynamique et la mobilité physique. Pour ce critère d’évaluation secondaire, une proportion plus grande de patients traités par la fampridine ont obtenu une amélioration moyenne ≥ 15 % par rapport à la vitesse initiale mesurée par le test TUG sur une période de 24 semaines, comparativement à ceux qui recevaient le placebo. La différence avec l’échelle d’évaluation de l’équilibre Berg Balance Scale (BBS; une mesure de l’équilibre statique) n’était pas statistiquement significative.
La variation moyenne du score MSWS-12 entre le début de l’étude et la phase de traitement à double insu (calculée selon la méthode des moindres carrés) a permis de mettre en évidence une amélioration accrue chez les sujets traités par la fampridine à libération prolongée (-6,73; IC à 95 % : -8,80 à -4,67) comparativement à ceux ayant reçu le placebo (-2,59; IC à 95 % : -4,71 à -0,47). La différence, exprimée selon la moyenne des moindres carrés, entre les groupes de traitement était de -4,14 (IC à 95 % : -6,22 à -2,06; p < 0,001; favorisant le traitement avec la fampridine à libération prolongée).
De plus, par rapport aux patients recevant le placebo, les patients traités par la fampridine ont présenté une amélioration moyenne statistiquement significative par rapport aux valeurs initiales comparativement au placebo (écart moyen calculé selon la méthode des moindres carrés : -3,31, p < 0,001) pour ce qui est du score du domaine physique de l’échelle d’évaluation de l’impact de la sclérose en plaques Multiple Sclerosis Impact Scale (MSIS-29) par rapport au score initial.
Tableau 7 – Critère d’évaluation principal et principaux critères d’évaluation secondaires de l’étude 218MS305
| Sur 24 semaines | Placebo n = 318* | Fampridine 10 mg, 2 f.p.j. n = 315* | Différence (IC à 95 %) Valeur p |
|---|---|---|---|
Score MSWS-12 Proportion de patients présentant une amélioration moyenne de ≥ 8 points par rapport aux valeurs initiales du score MSWS-12 | 34 % | 43 % | Différence de risque : 10,4 % (3 % à 17,8 %) 0,006 |
TUG Proportion de patients présentant une amélioration moyenne de ≥ 15 % par rapport à la vitesse initiale mesurée par le test TUG | 35 % | 43 % | Différence de risque : 9,2 % (0,9 % à 17,5 %) 0,03 |
Score MSIS-29 domaine physique Initial Amélioration par rapport au score initial | 55,3 -4,68 | 52,4 -8,00 | MMC : -3,31 (-5,13 à -1,50) < 0,001 |
* Population en intention de traiter = 633; MMC = moyenne des moindres carrés
14.3 Études de biodisponibilité comparatives
Étude à jeun :
Une étude de biodisponibilité comparative croisée avec double permutation, à répartition aléatoire et à double insu, portant sur une dose unique de comprimés à libération prolongée Taro-Fampridine à 10 mg (Taro Pharmaceuticals Inc.) et de comprimés à libération prolongée PrFampyraMC à 10 mg (Biogen Idec Canada Inc.), a été menée chez 34 hommes adultes en bonne santé et à jeun. Les données comparatives sur la biodisponibilité provenant de 33 sujets qui ont été inclus dans l’analyse statistique sont présentées dans le tableau ci-dessous :
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Fampridine (1 x 10 mg) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng.h/ml) | 246,11 253,43 (22,90) | 245,94 251,63 (21,03) | 102,97 | 96,19 à 110 23 |
ASCI (ng.h/ml) | 260,24 268,63 (23,78) | 259,88 266,50 (22,03) | 103,10 | 95,98 à 110 76 |
Cmax (ng/ml) | 22,07 22,44 (18,97) | 23,32 23,50 (12,35) | 95,66 | 92,10 à 99 35 |
Tmax§ (h) | 3,50 (1,50 – 8,00) | 3,50 (1,00 – 5,50) | ||
T½ € (h) | 4,95 (20,60) | 5,13 (24,63) | ||
* Comprimé à libération prolongée Taro-Fampridine (fampridine) à 10 mg de Taro Pharmaceuticals Inc.
† Comprimé à libération prolongée PrFampyraMC (fampridine) à 10 mg de Biogen Idec Canada Inc.
§ Exprimé sous forme de médiane (tranche)
€ Exprimé sous forme de moyenne arithmétique (% de CV)
Étude avec prise de nourriture :
Une étude de biodisponibilité comparative croisée avec double permutation, à répartition aléatoire et à double insu, portant sur une dose unique de comprimés à libération prolongée Taro-Fampridine à 10 mg (Taro Pharmaceuticals Inc.) et de comprimés à libération prolongée PrFampyraMC à 10 mg (Biogen Idec Canada Inc.), a été menée chez 34 hommes adultes en bonne santé après un repas riche en calories et en graisse. Les données comparatives sur la biodisponibilité provenant de 33 sujets qui ont été inclus dans l’analyse statistique sont présentées dans le tableau ci-dessous :
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Fampridine (1 x 10 mg) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng.h/ml) | 245,63 257,21 (23,83) | 255,95 259,96 (17,79) | 101,03 | 97,87 à 104,29 |
ASCI (ng.h/ml) | 256,74 268,86 (24,58) | 267,24 271,90 (18,75) | 100,98 | 97,71 à 104,35 |
Cmax (ng/ml) | 25,60 26,45 (22,86) | 26,49 26,76 (14,35) | 100,30 | 95,16 à 105,72 |
Tmax§ (h) | 4,50 (2,00 – 7,00) | 4,50 (3,00 – 6,00) | ||
T½ € (h) | 4,46 (17,16) | 4,61 (17,11) | ||
* Comprimé à libération prolongée Taro-Fampridine (fampridine) à 10 mg de Taro Pharmaceuticals Inc.
† Comprimé à libération prolongée PrFampyraMC (fampridine) à 10 mg de Biogen Idec Canada Inc.
§ Exprimé sous forme de médiane (tranche)
€ Exprimé sous forme de moyenne arithmétique (% de CV)
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Des études précliniques sur l’innocuité de la 4-AP ont été effectuées chez des souris, des rats, des lapins et des chiens. Le schéma posologique utilisé a joué un rôle important dans le taux de mortalité et la fréquence des signes cliniques de toxicité chez toutes les espèces étudiées. En règle générale, les taux de mortalité et de signes cliniques indésirables ont été plus élevés quand on avait administré la 4-AP en une forte dose unique plutôt qu’en doses multiples fractionnées (deux, trois ou quatre doses égales plus petites) ou incorporée dans la nourriture. On peut en déduire que les pics plasmatiques seraient plus importants que l’exposition totale dans l’analyse de la toxicité de la 4-AP.
Les effets des doses toxiques de 4-AP administrées par voie orale sont apparus rapidement et comprenaient : tremblements, convulsions, ataxie, dyspnée, pupilles dilatées, prostration, vocalisation anormale, hyperpnée, hypersalivation, démarche anormale, hyper et hypo-excitabilité. Ces signes cliniques n’étaient pas inattendus et représentent une pharmacologie exagérée de la 4-AP. Lors des études à dose unique chez le rat et des études à doses répétées chez le chien, les observations macroscopiques lors de l’autopsie des animaux morts prématurément comprenaient des changements de couleur au niveau des reins, des poumons, du foie, du thymus et de la rate. Dans le cadre d’une étude d’un an à doses répétées chez le chien, ces lésions ont fait l’objet d’une évaluation histologique et ont été qualifiées de congestion et hémorragie découlant de convulsions. Lors des études à doses répétées, aucun signe histologique de toxicité n’a été observé dans les organes cibles des rats et des chiens ayant survécu jusqu’à la fin prévue de l’étude, à l’exception d’une dilatation glandulaire de l’estomac chez les rats traités. Le degré d’exposition associé à la dose sans effet nocif observé (DSENO) chez ces espèces était entre 2 (rat, dilatation glandulaire de l’estomac) et 10 fois plus élevé que celui observé chez l’humain à la dose maximale recommandée de 10 mg deux fois par jour (b.i.d).
Cancérogénicité : Aucun signe de cancérogénicité n’a été observé dans l’essai biologique de 2 ans portant sur des souris ni dans celui portant sur des rats quand on a administré le médicament dans la nourriture aux doses maximales tolérées de 80 et 18 mg/kg/jour, respectivement. Chez les souris recevant 80 mg/kg/jour, l’exposition plasmatique moyenne chez les mâles était environ 17 fois plus élevée que l’exposition clinique maximale prévue de 21,6 ng/mL à la dose maximale recommandée chez l’humain (10 mg b.i.d.). L’exposition moyenne chez les femelles survivantes, qui ont été euthanasiées pendant la centième semaine en raison du taux de survie réduit à la dose de 80 mg/kg/jour, était environ 11 fois plus élevée que l’exposition clinique maximale prévue à la dose maximale recommandée chez l’humain (10 mg b.i.d.).
On a obtenu des taux d’exposition semblables pendant l’étude de cancérogénicité de 104 semaines portant sur des rats. L’exposition moyenne chez les mâles à la dose de 18 mg/kg/jour était environ 17 fois plus élevée que l’exposition clinique maximale prévue de 21,6 ng/mL à la dose maximale recommandée chez l’humain (10 mg b.i.d.) et environ 12 fois plus élevée chez les femelles. On a observé une légère augmentation des polypes utérins non liée à la dose chez les rates recevant la dose de 18 mg/kg/jour. L’examen microscopique a révélé une fréquence accrue d’inflammation dans la patte entraînant une réaction dans les ganglions régionaux et une moelle osseuse hypercellulaire, particulièrement à la dose de 18 mg/kg/jour.
Génotoxicité : La 4-aminopyridine n’était pas mutagène d’après le test d’Ames ni lors de l’analyse in vitro des mutations du lymphome de la souris (lignée cellulaire L5178Y). Aucun effet clastogène n’a été observé lors d’une analyse in vitro dans des cellules CHO (Chinese Hamster Ovary) ni lors d’analyses in vivo chez des souris recevant des doses orales de 9 mg/kg ou chez des rats Sprague Dawley recevant des doses orales de 15 mg/kg.
Toxicologie pour la reproduction et le développement : Aucun effet défavorable n’a été relevé en ce qui concerne la fécondité ou les indices de copulation chez les rats, et aucune variation du cycle œstral n’était attribuable à la 4-aminopyridine chez les animaux survivants ayant reçu des doses maximales de 9 mg/kg. Il n’y avait aucun signe de toxicité pour le développement ni malformation fœtale ou variation du développement liée à un élément expérimental, quelle que fût la dose administrée, après l’exposition des femelles gravides à des doses orales atteignant 10 mg/kg/jour (chez le rat) ou 5 mg/kg/jour (chez le lapin) pendant la période d’organogenèse fœtale. D’après les données tirées d’études toxicocinétiques connexes, l’exposition plasmatique maximale chez les rates et lapines gravides était au-delà de 23 fois plus élevée que celle observée chez l’humain à la dose maximale recommandée de 10 mg b.i.d.
Les effets sur la parturition et la lactation, tels qu’observés dans le comportement néonatal, puis dans la viabilité, la croissance et la performance de reproduction de la progéniture (F1), ont été évalués chez le rat à des doses atteignant 6 mg/kg/jour. Les doses de 3 et 6 mg/kg/jour étaient toxiques pour la mère, comme en témoignait une réduction de la consommation alimentaire et du poids corporel pendant la gestation et la lactation, et les femelles gravides recevant la dose de 6 mg/kg ont produit moins de naissances vivantes. L’administration de 4-AP aux rejetons (F1) par la lactation a donné lieu à un nombre moins élevé de survivants par portée et à une prise de poids moindre pendant la lactation et par la suite dans le cas des animaux recevant la dose de 6 mg/kg; toutefois, aucun effet n’a été observé sur le comportement et le développement, quelle que fût la dose administrée. D’après les données tirées d’une étude toxicocinétique connexe, l’exposition maximale chez les femelles en période de lactation était au-delà de 28 fois plus élevée que celle observée chez l’humain à la dose maximale recommandée de 10 mg b.i.d.
La sécrétion de fampridine dans le lait maternel n’a pas fait l’objet d’études chez les animaux.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. FAMPYRA (comprimés à libération prolongée, 10 mg), Numéro de contrôle de la présentation 249412, Monographie de produit, Biogen Canada Inc., 24 janvier 2022.