


Monographie de produit - Albrioza
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 1 INDICATIONS | 05/2024 |
|---|---|
| 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » | 05/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Carcinogenèse et mutagenèse | 03/2023 |
Table des matières……………………………………………………………………………3
1 INDICATIONS .......................................................................................................... 5
1.1 Enfants............................................................................................................. 5
1.2 Personnes âgées ............................................................................................ 5
2 CONTRE-INDICATIONS ......................................................................................... 5
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » .......... 5
4 POSOLOGIE ET ADMINISTRATION ..................................................................... 6
4.1 Considérations posologiques ......................................................................... 6
4.2 Dose recommandée et modification posologique ......................................... 6
4.3 Reconstitution.................................................................................................. 6
4.4 Administration.................................................................................................. 6
4.5 Dose oubliée ................................................................................................... 7
5 SURDOSAGE........................................................................................................... 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ...................................................................................................................... 7
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................ 7
7.1 Populations particulières................................................................................. 9
7.1.1 Femmes enceintes .................................................................................... 9
7.1.2 Allaitement ............................................................................................... 10
7.1.3 Enfants ..................................................................................................... 10
7.1.4 Personnes âgées..................................................................................... 10
8 EFFETS INDÉSIRABLES...................................................................................... 10
8.1 Aperçu des effets indésirables ..................................................................... 10
8.2 Effets indésirables observés dans les essais cliniques .............................. 11
8.3 Effets indésirables peu courants observés au cours des essais cliniques 14
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives ............................................................................................ 15
8.5 Effets indésirables observés après la mise en marché .............................. 15
9 INTERACTIONS MÉDICAMENTEUSES.............................................................. 15
9.3 Interactions médicament-comportement ..................................................... 15
9.4 Interactions médicament-médicament ......................................................... 15
9.5 Interactions médicament-aliment ................................................................. 17
9.6 Interactions médicament-plante médicinale ................................................ 17
9.7 Interactions médicament-tests de laboratoire ............................................. 18
10 PHARMACOLOGIE CLINIQUE ............................................................................ 18
10.1 Mode d’action........................................................................................... 18
10.2 Pharmacodynamie................................................................................... 18
10.3 Pharmacocinétique .................................................................................. 18
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT................................................ 25
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................. 25
PARTIE II : INFORMATIONS SCIENTIFIQUES ............................................................. 26
13 INFORMATIONS PHARMACEUTIQUES............................................................. 26
14 ESSAIS CLINIQUES.............................................................................................. 27
14.1 Essai clinique par indication.................................................................... 27
Sclérose latérale amyotrophique ........................................................................... 27
15 MICROBIOLOGIE .................................................................................................. 31
16 TOXICOLOGIE NON CLINIQUE .......................................................................... 31
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................. 34
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ALBRIOZA (phénylbutyrate de sodium/ursodoxicoltaurine) est indiqué pour :
- Le traitement des patients atteints de la sclérose latérale amyotrophique (SLA).
Le bénéfice clinique d’ALBRIOZA dans le traitement de la SLA n’est pas confirmé. Il ne faut pas commencer de traitement par ALBRIOZA chez de nouveaux patients.
Restriction de la distribution
ALBRIOZA est disponible uniquement dans le cadre du programme de soutien aux patients pour les patients qui reçoivent actuellement un traitement par ALBRIOZA. ALBRIOZA ne peut être délivré aux patients que dans le cadre du programme de soutien aux patients. ALBRIOZA sera retiré du marché canadien au plus tard le 31 décembre 2024. Pour de plus amples renseignements sur le programme de soutien aux patients, communiquez avec le programme de soutien aux patients d’Amylyx au 1-877-710-0711 ou à l’adresse support@amylyxcareteam.ca.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication pour l’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : on dispose de peu de données sur l’utilisation d’ALBRIOZA dans cette population. Parmi les 89 patients atteints de la SLA ayant reçu ALBRIOZA dans le cadre de l’étude de phase II sur l’innocuité et l’efficacité, 25 étaient âgés de 65 à 79 ans.
2 CONTRE-INDICATIONS
ALBRIOZA est contre-indiqué chez :
- les patients qui présentent une hypersensibilité au produit, aux sels biliaires, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Grossesse (voir la section 7.1.1 Femmes enceintes)
- Allaitement (voir la section 7.1.2 Allaitement).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
ALBRIOZA est disponible uniquement dans le cadre du programme de soutien aux patients pour les patients qui reçoivent actuellement un traitement par ALBRIOZA (voir la section 1 INDICATIONS, Restriction de la distribution).
AC-C
AC-C
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Si ALBRIOZA n’est pas toléré à la dose proposée d’un sachet deux fois par jour, la posologie peut être réduite à un sachet par jour, bien que l’efficacité de cette posologie n’ait pas été étudiée.
4.2 Dose recommandée et modification posologique
Pour les 3 premières semaines de traitement, prenez 1 sachet par jour. Après 3 semaines, la posologie doit être augmentée à 1 sachet deux fois par jour.
Insuffisance hépatique : l’utilisation d’ALBRIOZA chez les patients atteints d’insuffisance hépatique de toute gravité n’a pas été étudiée. La prudence est de mise lorsqu’on administre le médicament à des patients atteints de SLA et présentant une insuffisance hépatique (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
Insuffisance rénale : l’utilisation d’ALBRIOZA chez les patients atteints d’insuffisance rénale de toute gravité n’a pas été étudiée. La prudence est de mise lorsqu’on administre le médicament à des patients atteints de SLA et présentant une insuffisance rénale (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal).
Enfants : l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
La dose recommandée d’ALBRIOZA (deux sachets par jour) contient 400 mg de sucralose, ce qui équivaut à 53 % de l’apport quotidien acceptable.
4.3 Reconstitution
Suspension orale :
Le contenu d’un sachet doit être mélangé vigoureusement avec une tasse (250 ml ou 8 oz) d’eau à température ambiante et pris par voie orale ou administré par sonde d’alimentation dans l’heure suivant la préparation.
4.4 Administration
ALBRIOZA doit être pris avant un repas. Cela est particulièrement important pour les patients de faible poids corporel (< 70 kg) (voir la section 10.3 Pharmacodynamie, Absorption).
Pour réduire l’arrière-goût amer, les patients peuvent :
- Utiliser des timbres oraux ou un vaporisateur buccal à saveur de menthe immédiatement avant ou après la prise d’ALBRIOZA.
- Manger une collation ou un repas, manger du miel ou boire du lait après avoir pris ALBRIOZA.
- Il faut éviter de boire du jus de fruits en même temps que de prendre ALBRIOZA, car cela peut amplifier son goût amer.
Patients avec des sondes d’alimentation
Pour toute dose, le contenu d’un sachet doit être mélangé vigoureusement avec une tasse (250 ml ou 8 oz) d’eau à température ambiante et administré par une sonde d’alimentation dans l’heure suivant la préparation.
AC-C
4.5 Dose oubliée
Si un patient oublie de prendre une ou plusieurs doses, il doit prendre sa prochaine dose à l’heure normale et en quantité normale. Les patients ne doivent pas prendre une quantité supérieure de médicament que ce qui est prescrit. Si un patient oublie une dose, il doit sauter celle-ci et poursuivre son horaire normal.
5 SURDOSAGE
Aucun cas de surdose d’ALBRIOZA n’a été signalé. En cas de surdosage, le traitement doit être interrompu immédiatement et des mesures de soutien doivent être mises en œuvre.
Les événements indésirables signalés comme étant associés à des concentrations élevées de phénylacétate, qui peuvent survenir après un surdosage avec ALBRIOZA, comprennent le plus souvent les suivants : nausées, maux de tête, vomissements, fatigue, faiblesse, léthargie, somnolence, étourdissements, empâtement de la parole, perte de mémoire, confusion et désorientation. Ces symptômes ont été signalés comme étant rapidement réversibles avec une dose réduite ou une interruption de l’administration, à l’exception des symptômes suivants : respiration de Kussmaul, acidose métabolique, œdème cérébral et coma associés à un surdosage mortel de phénylacétate de sodium/benzoate de sodium.
Aucun renseignement n’est disponible sur TURSO et le surdosage de cette substance.
Aucun antidote spécifique n’est disponible pour le traitement d’un surdosage d’ALBRIOZA.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 : Formes posologiques, concentrations, composition et emballage
ALBRIOZA vient en sachet d’environ 10 g rempli de poudre contenant 3 g de phénylbutyrate de sodium et 1 g d’ursodoxicoltaurine pour suspension orale.
ALBRIOZA est emballé dans les configurations suivantes :
- Sept sachets individuels pour une boîte (7 sachets au total)
- 14 sachets individuels dans une petite boîte; 4 petites boîtes sont emballées dans une plus grande boîte (56 sachets au total)
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
| Voie d’administration | Forme posologique/ concentration/ composition | Ingrédients non médicinaux |
| Orale | Poudre pour suspension orale/ 3 g de phénylbutyrate de sodium, 1 g d’ursodoxicoltaurine/ par sachet | Arôme masquant le goût au mélange de baies, dextrates hydratés, maltodextrine, dioxyde de silicium, phosphate de sodium dibasique anhydre, stéarylfumarate de sodium, sorbitol, sucralose. |
AC-C
La dose recommandée d’ALBRIOZA (deux sachets par jour) contient 927,9 mg de sodium. ALBRIOZA doit être utilisé avec prudence chez les patients atteints d’insuffisance cardiaque congestive, d’insuffisance rénale ou d’autres affections associées à la rétention sodique et à l’œdème.
La dose recommandée d’ALBRIOZA (deux sachets par jour) contient 3,2 g de dextrates. Les patients présentant de rares problèmes héréditaires de malabsorption du glucose-galactose doivent être informés que les dextrates contenus dans ALBRIOZA renferment de 93 % à 99 % de glucose.
La dose recommandée d’ALBRIOZA (deux sachets par jour) contient 800 mg de sorbitol. Le sorbitol est connu pour causer un malaise gastro-intestinal et des effets laxatifs à des doses supérieures à 5 g par jour.
Cancérogenèse et mutagenèse
ALBRIOZA s’est révélé négatif pour la génotoxicité lors d’un test de micronoyau in vivo chez le rat, mais n’a pas été évalué dans le cadre d’autres tests de génotoxicité. ALBRIOZA n’a pas été évalué de manière appropriée pour déterminer son potentiel carcinogène. Par conséquent, on ne peut exclure son potentiel cancérogène. Voir la section 16 TOXICOLOGIE NON CLINIQUE; Génotoxicité; Mutagénicité; Cancérogénicité.
Cardiovasculaire
Des différences dans le nombre d’événements cardiaques et d’anomalies à l’électrocardiogramme (ECG) ont été observées entre les patients traités par ALBRIOZA et les patients recevant le placebo. Tous les événements cardiaques indésirables sont survenus dans le groupe de traitement recevant ALBRIOZA.
Un total de 14 patients traités par ALBRIOZA ont présenté un total de 17 événements (8 événements cardiaques, 9 anomalies à l’ECG et 3 patients présentant les deux types d’événement). Parmi ceux-ci, 8 patients ont présenté un total de 11 événements durant la phase principale (6 événements cardiaques, 5 anomalies à l’ECG et 3 patients présentant les deux types), et 6 patients ont présenté un total de 6 événements durant la PO (2 événements cardiaques et 4 anomalies à l’ECG). Trois (3) cas d’anomalies à l’ECG ont été signalés dans le groupe placebo.
Les événements indésirables cardiaques jugés comme étant possiblement attribuables à ALBRIOZA comprenaient la fibrillation auriculaire (2 cas), le bloc auriculoventriculaire de premier degré, le bloc de branche gauche, l’hémibloc gauche antérieur, les palpitations (2 cas), la tachycardie et le retard de conduction intraventriculaire.
Un événement grave (décès d’origine cardiaque) a été signalé durant la phase de prolongation ouverte.
Hépatique/biliaire/pancréatique
L’utilisation d’ALBRIOZA chez les patients atteints d’insuffisance hépatique de toute gravité n’a pas été étudiée. La prudence est de mise lorsque l’on administre le médicament à des patients atteints de SLA qui présentent une insuffisance hépatique.
Étant donné que le phénylbutyrate de sodium et l’ursodoxicoltaurine sont métabolisés dans le foie et les reins, les concentrations plasmatiques pourraient être plus élevées en présence d’insuffisance hépatique. L’effet de l’insuffisance hépatique sur la pharmacocinétique d’ALBRIOZA n’a pas été étudié. On ignore si les patients atteints d’insuffisance hépatique sont plus à risque d’effets indésirables ou si l’efficacité d’ALBRIOZA est réduite chez eux (voir la section 10.3 Pharmacocinétique).
ALBRIOZA doit également être utilisé avec prudence :
- chez les patients atteints de troubles de la circulation entérohépatique (p. ex. coliques biliaires fréquentes, infection biliaire);
- chez les patients atteints de troubles pancréatiques graves ou de maladies intestinales pouvant altérer la concentration des acides biliaires (p. ex. résection iléale et stomie, iléite régionale) et influer sur les taux d’ursodoxicoltaurine;
- en présence d’une obstruction biliaire partielle d’origine extra-hépatique. Le maintien de l’écoulement biliaire est important chez les patients qui reçoivent de l’ursodoxicoltaurine.
Neurologique
Le principal métabolite du phénylbutyrate de sodium, le phénylacétate (PAA), est associé à une neurotoxicité.
Chez les patients cancéreux ayant reçu du phénylacétate par voie intraveineuse, des signes et symptômes de neurotoxicité, y compris de la somnolence, de la fatigue, une sensation de tête légère, des maux de tête, une dysgueusie, une hypoacousie, une désorientation, une altération de la mémoire et l’exacerbation d’une neuropathie préexistante, ont été observés à des concentrations plasmatiques de phénylacétate ≥ 3,5 mmol/l. Ces concentrations sont environ dix fois plus élevées que les concentrations maximales attendues de PAA (0,4 mmol/L) chez les participants recevant ALBRIOZA. La pertinence de ces observations pour les patients atteints de SLA recevant ALBRIOZA n’est pas connue.
L’exposition prénatale au PAA a également été associée à une neurotoxicité chez les rats (voir la section 16 TOXICOLOGIE NON CLINIQUE).
Rénal
L’utilisation d’ALBRIOZA chez les patients atteints d’insuffisance rénale de toute gravité n’a pas été étudiée. La prudence est de mise lorsqu’on administre le médicament à des patients atteints de SLA qui présentent une insuffisance rénale.
Les patients atteints d’insuffisance rénale présentent un risque de rétention sodique/d’œdème, car ALBRIOZA contient 927,9 mg de sodium par dose d’entretien quotidienne.
L’effet de l’insuffisance rénale sur la pharmacocinétique d’ALBRIOZA n’a pas été étudié; par conséquent, on ignore si ces patients présentent un risque accru d’effets indésirables ou si l’efficacité d’ALBRIOZA est réduite chez eux (voir la section 10.3 Pharmacocinétique, Insuffisance rénale). Le phénylbutyrate et son principal métabolite, le phénylacétate, sont métabolisés dans le foie et les reins. De plus, le principal métabolite terminal du phénylacétate, la phénylacétylglutamine, est excrété par les reins. Par conséquent, les concentrations plasmatiques du phénylbutyrate et de ses métabolites pourraient être plus élevées en présence d’insuffisance rénale.
La pharmacocinétique d’ALBRIOZA chez les patients sous hémodialyse est inconnue.
7.1 Populations particulières
7.1.1 Femmes enceintes
ALBRIOZA est contre-indiqué pendant la grossesse (voir la section 2 CONTRE-INDICATIONS). Il faut informer les patientes aptes à procréer qu’elles doivent utiliser des méthodes de contraception efficaces. Les hommes et les femmes qui souhaitent avoir des enfants devraient attendre au moins 30 jours après l’arrêt du traitement par ALBRIOZA avant de tenter de concevoir un enfant.
L’innocuité d’ALBRIOZA chez les femmes enceintes est inconnue. Chez les animaux, les effets d’ALBRIOZA sur la toxicité pour la reproduction n’ont pas été étudiés adéquatement. De plus, des études menées sur des animaux dans la littérature scientifique ont démontré la toxicité du phénylacétate (le principal métabolite du phénylbutyrate) sur le développement embryofœtal. L’étendue de l’exposition prénatale au phénylbutyrate de sodium, à l’ursodoxicoltaurine, à leurs métabolites (y compris le phénylacétate) et à leurs dérivés chez les mères recevant ALBRIOZA est inconnue (voir la section 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
7.1.2 Allaitement
ALBRIOZA est contre-indiqué pendant l’allaitement (voir la section 2 CONTRE-INDICATIONS).
On ne dispose d’aucune donnée sur la présence de phénylbutyrate de sodium, d’ursodoxicoltaurine, de leurs métabolites ou de leurs dérivés dans le lait maternel humain, sur les effets d’ALBRIOZA sur le nourrisson allaité ou sur les effets d’ALBRIOZA sur la production de lait.
Il n’existe aucune preuve indiquant que le phénylbutyrate de sodium, l’ursodoxicoltaurine, leurs métabolites ou leurs dérivés sont excrétés dans le lait maternel animal.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication pour l’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : on dispose de peu de données sur l’utilisation d’ALBRIOZA dans cette population.
Parmi les 89 patients atteints de la SLA ayant reçu ALBRIOZA dans le cadre de l’étude de phase II sur l’innocuité et l’efficacité, 25 étaient âgés de 65 à 79 ans.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquents associés à ALBRIOZA dans l’étude CENTAUR étaient principalement de nature gastro-intestinale (p. ex. diarrhée, nausées, constipation, diminution de l’appétit, douleur abdominale, flatulences) et sont survenus plus souvent au cours des 3 premières semaines de traitement.
L’abandon en raison d’un événement indésirable est survenu chez 20 % (18/89) des patients recevant ALBRIOZA par rapport à 10 % (5/48) des patients recevant le placebo. La moitié des patients recevant ALBRIOZA qui ont abandonné l’étude l’ont fait en raison de diarrhée (5 patients sur 18) et de douleurs et/ou de gêne abdominales (4 patients sur 18).
Un total de 6 effets indésirables liés au traitement chez 5 sujets du groupe recevant ALBRIOZA (diverticulite, diarrhée, lithiase rénale, dépression et fatigue, nausées) et chez 2 sujets du groupe recevant le placebo (diarrhée et lithiase rénale) ont été évalués comme graves et/ou sévères.
AC-C
Des différences dans le nombre d’événements cardiaques et d’anomalies à l’électrocardiogramme (ECG) ont été observées entre les patients traités par ALBRIOZA et les patients recevant le placebo. Tous les événements indésirables cardiaques sont survenus dans le groupe de traitement recevant ALBRIOZA.
Dans l’ensemble, 5 patients (6 %) recevant ALBRIOZA et 2 patients (4 %) recevant le placebo sont décédés durant l’étude de 24 semaines. La majorité des décès observés dans l’étude étaient attribuables à une insuffisance/arrêt respiratoire (3 patients recevant ALBRIOZA et 2 patients recevant le placebo).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
ÉTUDE CENTAUR
CENTAUR était une étude multicentrique, à répartition aléatoire, à double insu, à groupes parallèles et contrôlée par placebo d’une durée de 24 semaines, suivie d’une phase ouverte, qui a évalué l’innocuité et l’efficacité d’ALBRIOZA chez 137 patients âgés ≥ 18 ans et < 80 ans, présentant un diagnostic définitif et confirmé de SLA sporadique ou familiale, et dont les symptômes étaient apparus dans les 18 mois précédant l’étude. Les patients étaient répartis au hasard selon un rapport de 2:1 pour recevoir ALBRIOZA (n = 89) ou un placebo correspondant (n = 48). Les principaux critères d’exclusion comprenaient une capacité vitale lente (CVL) ≤ 60 %, la présence d’une trachéostomie, une fonction hépatique ou rénale anormale, des troubles pancréatiques ou intestinaux graves, une maladie biliaire, des antécédents de cholécystectomie, une hypertension artérielle mal maîtrisée et des antécédents d’insuffisance cardiaque congestive.
L’utilisation concomitante des traitements standards (TS) [p. ex. le riluzole et/ou l’édaravone] était autorisée; 77 % de tous les patients recevaient au moins un autre médicament pour leur SLA (riluzole, 71 %; édaravone, 34 %).
Les deux groupes de traitement étaient comparables et ne présentaient aucune différence statistiquement significative en ce qui concerne les caractéristiques démographiques, les caractéristiques générales initiales et les caractéristiques initiales de la maladie, à l’exception de ce qui suit : un plus grand nombre de patients du groupe placebo recevaient l’édaravone (50 %) au moment de l’admission dans l’étude, ou avant celle-ci, comparativement aux patients du groupe de traitement par ALBRIOZA (25 %); un plus grand nombre de patients du groupe placebo recevaient le riluzole (77 %) au moment de l’admission dans l’étude, ou avant celle-ci, comparativement aux patients du groupe de traitement par ALBRIOZA (68 %); et finalement, un plus grand nombre de patients du groupe de traitement par ALBRIOZA (30 %) présentaient une forme de SLA à début bulbaire comparativement aux patients du groupe placebo (21 %). L’âge moyen au moment de l’inscription était de 57,7 ans; la majorité des patients étaient des hommes (68 %), principalement de race blanche (95 %), et n’étaient pas Hispaniques ou Latinos (95 %).
La durée moyenne du traitement était de 19,7 semaines avec ALBRIOZA et de 21,5 semaines avec le placebo.
Tableau 2 : Effets indésirables signalés chez plus de 2 patients (3 %) traités par ALBRIOZA et qui sont survenus au moins 1 % plus fréquemment que chez les patients traités par placebo dans l’étude CENTAUR
ALBRIOZA + TS*† n = 89 (%) | Placebo + TS*‡ n = 48 (%) | |
Gastro-intestinal Diarrhée Nausées Constipation Douleurs abdominales (combinées) Flatulences | 16 (18 %) 8 (9 %) 7 (8 %) 9 (10 %) 3 (3 %) | 5 (10 %) 2 (4 %) 2 (4 %) 1 (2 %) 0 (0 %) |
Troubles généraux et anomalies au site d’administration Fatigue | 7 (8 %) | 1 (2 %) |
Troubles du métabolisme et de la nutrition Diminution de l’appétit | 6 (7 %) | 2 (4 %) |
Troubles du système nerveux Étourdissements Dysgueusie Somnolence | 5 (6 %) 3 (3 %) 3 (3 %) | 1 (2 %) 1 (2 %) 0 (0 %) |
Troubles de la peau et du tissu sous-cutané Odeur anormale de la peau | 3 (3 %) | 0 (0 %) |
* TS = traitement standard
† 70 % des patients recevaient le riluzole et 33 % recevaient l’édaravone.
‡ 77 % des patients recevaient le riluzole et 54 % recevaient l’édaravone.
Voir le Tableau 4 pour les anomalies aux épreuves de laboratoire signalées chez les patients traités par ALBRIOZA.
Au total, 23 événements indésirables graves (14 dans le groupe de traitement par ALBRIOZA et 9 dans le groupe placebo) ont été signalés chez 19 (14 %) participants en tout (11 [12 %] dans le groupe de traitement par ALBRIOZA et 8 [17 %] dans le groupe placebo). Dans l’ensemble, 7 participants (5 [6 %] dans le groupe de traitement par ALBRIOZA et 2 [4 %] dans le groupe placebo) sont décédés au cours de la phase de traitement à double insu. Sans égard au lien de causalité, les causes de décès dans le groupe traité par ALBRIOZA étaient les suivantes : insuffisance respiratoire (2), arrêt respiratoire, hématome sous-dural et perforation diverticulaire (1 dans chaque cas).
PHASE DE PROLONGATION OUVERTE (PO)
Les participants qui ont terminé la phase à groupes parallèles de 24 semaines étaient admissibles à une phase de prolongation ouverte (PO) visant à évaluer l’innocuité à long terme (jusqu’à 132 semaines) d’ALBRIOZA.
Au total, 56 patients traités par ALBRIOZA (AA) et 34 patients traités par placebo (PA) de l’étude CENTAUR ont poursuivi leur participation dans la PO. Tous les patients de la PO ont été traités par ALBRIOZA par voie orale (ou par sonde d’alimentation) administré en 1 sachet deux fois par jour (2 f.p.j.) (aucune augmentation de la dose) et ont pu continuer à prendre une dose stable de riluzole ou d’édaravone. Les caractéristiques démographiques initiales et les caractéristiques initiales de la maladie étaient comparables à celles de la partie à double insu de l’étude.
Les patients poursuivant le traitement par ALBRIOZA pendant la PO ont été exposés au médicament pendant une moyenne de 44 semaines, soit 11 semaines de plus que l’exposition des patients qui sont passés du placebo à ALBRIOZA.
Tableau 3 : Effets indésirables signalés chez 2 % ou plus des patients dans l’ensemble de l’étude de PO
PA + TS* n = 34 (%) | AA + TS* n = 56 (%) | |
Troubles gastro-intestinaux Nausées Diarrhée Gêne abdominale Vomissements Distension abdominale | 5 (15 %) 6 (18 %) 0 (0 %) 1 (3 %) 2 (6 %) | 4 (7 %) 2 (4 %) 3 (5 %) 2 (4 %) 0 (0 %) |
Investigations Augmentation de l’alanine aminotransférase Augmentation de l’aspartate aminotransférase Augmentation des transaminases Perte de poids | 0 (0 %) 0 (0 %) 1 (3 %) 2 (6 %) | 3 (5 %) 2 (4 %) 1 (2 %) 1 (2 %) |
Troubles du système nerveux Maux de tête | 1 (3 %) | 1 (2 %) |
Affections hématologiques et du système lymphatique Leucopénie | 0 (0 %) | 2 (4 %) |
Troubles du métabolisme et de la nutrition Diminution de l’appétit | 1 (3 %) | 1 (2 %) |
* AA = actif→actif; PA = placebo→actif; TS = traitement standard
Au total, 40 effets indésirables graves ont été signalés chez 31 (34 %) participants dans l’ensemble. Dans l’ensemble, 15 participants sont décédés pendant la participation à l’étude dans le cadre de la phase de PO. Les causes de décès étaient les suivantes : insuffisance respiratoire (10), progression de la maladie (2), SLA, arrêt cardiaque et pneumonie par aspiration (1 dans chaque cas).
Événements cardiaques/anomalies à l’ECG
Des différences dans le nombre d’événements cardiaques et d’anomalies à l’électrocardiogramme (ECG) ont été observées entre les patients traités par ALBRIOZA et les patients recevant le placebo. Tous les événements cardiaques indésirables sont survenus dans le groupe de traitement recevant ALBRIOZA.
Un total de 14 patients traités par ALBRIOZA ont présenté un total de 17 événements (8 événements cardiaques, 9 anomalies à l’ECG et 3 patients présentant les deux types d’événement). Parmi ceux-ci, 8 patients ont présenté un total de 11 événements durant la phase principale (6 événements cardiaques, 5 anomalies à l’ECG et 3 patients présentant les deux types), et 6 patients ont présenté un total de 6 événements durant la PO (2 événements cardiaques et 4 anomalies à l’ECG). Trois (3) cas d’anomalies à l’ECG ont été signalés dans le groupe placebo.
Les événements indésirables cardiaques jugés comme étant possiblement attribuables à ALBRIOZA comprenaient la fibrillation auriculaire (2 cas), le bloc auriculoventriculaire de premier degré, le bloc de branche gauche, l’hémibloc gauche antérieur, les palpitations (2 cas), la tachycardie et le retard de conduction intraventriculaire.
Un événement grave (décès d’origine cardiaque) a été signalé durant la phase de prolongation ouverte.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Liste des effets indésirables peu courants signalés chez 2 patients ou moins traités par ALBRIOZA et qui sont survenus au moins 1 % plus fréquemment que chez les patients traités par placebo dans l’étude CENTAUR.
Affections hématologiques et du système lymphatique : leucopénie
Cardiopathies : fibrillation auriculaire, bloc auriculoventriculaire du premier degré, bloc de branche gauche
Troubles oculaires : blépharospasme, irritation oculaire
Troubles gastro-intestinaux : dyspepsie, hypermotilité gastro-intestinale, ulcère aphteux, gêne épigastrique, selles molles, hypertrophie des papilles de la langue, efforts de vomissement, décoloration des dents
Troubles généraux et réactions au site d’administration : asthénie, douleur thoracique, frissons, sensation anormale, pyrexie, gonflement
Infections et infestations : diverticulite, infection des voies respiratoires supérieures, infection des voies urinaires
Blessure, empoisonnement et complications liées aux procédures : chute
Investigations : augmentation de l’aspartate aminotransférase, augmentation des transaminases, augmentation du volume moyen des cellules
Troubles du métabolisme et de la nutrition : hypochlorémie
Troubles musculosquelettiques et du tissu conjonctif : soubresauts musculaires
Troubles du système nerveux : migraine, contractions musculaires involontaires, paresthésie
Troubles psychiatriques : trouble de l’adaptation avec humeur dépressive, labilité affective, colère, anxiété, euphorie
Troubles rénaux et urinaires : pollakiurie, polyurie
Troubles du système reproducteur et des seins : menstruations irrégulières
Troubles respiratoires, thoraciques et médiastinaux : dyspnée, irritation de la gorge, toux, congestion des sinus
Troubles de la peau et du tissu sous-cutané : éruption cutanée, éruption érythémateuse
Troubles vasculaires : bouffées de chaleur, thrombose veineuse profonde, bouffées vasomotrices
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Tableau 4 : Anomalies aux épreuves de laboratoire signalées chez plus de 2 patients traités par ALBRIOZA et qui sont survenues au moins 1 % plus fréquemment que chez les patients traités par placebo dans l’étude CENTAUR
ALBRIOZA + TS*† n = 89 (%) | Placebo + TS*‡ n = 48 (%) | |
Protéinurie Cétonurie Cristaux urinaires présents | 6 % 5 % 3 % | 4 % 2 % 0 % |
* TS = traitement standard
† 70 % des patients recevaient le riluzole et 33 % recevaient l’édaravone.
‡ 77 % des patients recevaient le riluzole et 54 % recevaient l’édaravone.
8.5 Effets indésirables observés après la mise en marché
Aucune nouvelle réaction indésirable au médicament n’a été identifiée après la mise en marché.
9 INTERACTIONS MÉDICAMENTEUSES
9.3 Interactions médicament-comportement
L’effet d’ALBRIOZA sur l’activité sexuelle, la conduite de véhicules et l’utilisation de machines n’a pas été établi.
L’interaction entre ALBRIOZA et le tabagisme, l’utilisation de cannabis et/ou la consommation d’alcool n’a pas été étudiée.
9.4 Interactions médicament-médicament
Aucune étude clinique sur les interactions médicament-médicament n’a été menée avec ALBRIOZA.
Les interactions potentielles entre ALBRIOZA et le riluzole, et entre l’ALBRIOZA et l’édaravone, n’ont pas été étudiées.
Les médicaments énumérés dans le Tableau 5 sont basés sur des études d’interactions médicamenteuses ou des interactions potentielles en raison de l’ampleur et de la gravité prévues de l’interaction (c.-à-d., celles identifiées comme contre-indiquées).
Tableau 5 : Interactions médicament-médicament établies ou potentielles
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
| Agents chélateurs des acides biliaires (p. ex. cholestyramine, colestipol, colésévélam) | T | Les agents chélateurs des acides biliaires peuvent interférer avec l’absorption de l’ursodoxicoltaurine. | Ne pas utiliser d’agents chélateurs des acides biliaires avec ALBRIOZA. |
| Les inhibiteurs de la pompe d’efflux de sel biliaire (BSEP) comme la cyclosporine | T | Les inhibiteurs de la BSEP peuvent exacerber l’accumulation de sels biliaires conjugués dans le foie et entraîner des symptômes cliniques. | Si une utilisation concomitante est jugée nécessaire, il est recommandé de surveiller les transaminases sériques et la bilirubine. |
| Antiacides à base d’aluminium | T | Les antiacides à base d’aluminium peuvent interférer avec l’absorption de l’ursodoxicoltaurine. | Si des antiacides à base d’aluminium sont nécessaires, prendre au moins 2 heures avant l’administration d’ALBRIOZA, ou 2 heures après. |
| Probénécide | T | Le probénénicide peut influer sur l’excrétion rénale du produit conjugué de phénylbutyrate de sodium ainsi que de son métabolite. | Le probénécide ne doit pas être utilisé avec ALBRIOZA. |
| Inhibiteurs de l’histone désacétylase (HDAC) comme le valproate, le vorinostat, la romidepsine, le panobinostat et le lithium | T | L’association de ces médicaments avec ALBRIOZA peut entraîner une inhibition excessive de l’HDAC. | ALBRIOZA ne doit pas être administré en concomitance avec d’autres inhibiteurs de l’HDAC, car les effets indésirables propres à la classe ou au produit peuvent être additifs. |
| Substrats du transporteur d’anions organiques 1 (OAT1), comme les pénicillines, les anti-inflammatoires non stéroïdiens (AINS), qui sont des substrats connus des transporteurs OAT1 et OAT3 (p. ex. le diclofénac et le kétoprofène), le méthotrexate, les inhibiteurs de la protéase du VIH et les antiviraux | T | Les concentrations plasmatiques des substrats de l’OAT1 peuvent augmenter lorsque ces produits sont administrés en concomitance avec ALBRIOZA. Chez le rat, ALBRIOZA a été associé à une augmentation de l’exposition au ténofovir (un substrat connu de l’OAT1). | Utiliser avec prudence. |
| Médicaments à indice thérapeutique étroit qui sont des substrats des substrats du CYP P450 (p. ex. la mexilétine, l’alfentanil, la quinidine, la cyclosporine, la warfarine, la digoxine) | T | ALBRIOZA inhibe les isoenzymes CYP1A2, CYP2C19, CYP2C8, CYP2C9, CYP2D6, CYP2B6 et CYP3A4 in vitro. Par conséquent, une augmentation des concentrations plasmatiques des médicaments métabolisés par les cytochromes est à prévoir. | ALBRIOZA ne doit pas être administré en concomitance avec un médicament métabolisé par le CYP450 ayant un indice thérapeutique étroit. Si l’on décide cliniquement que cette association est acceptable, il faut surveiller les concentrations plasmatiques du médicament substrat et ajuster la dose en conséquence. |
Antiépileptiques inducteurs d’enzymes, dont les suivants : carbamazépine, phénytoïne, phénobarbital, primidone | EdC | Les antiépileptiques inducteurs d’enzymes peuvent accroître la clairance du PB. | L’utilisation concomitante d’ALBRIOZA et d’antiépileptiques inducteurs d’enzymes peut nuire à l’efficacité des produits. |
Légende : EdC = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Aucun effet cliniquement significatif des aliments sur l’absorption du médicament n’a été établi.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le mécanisme par lequel ALBRIOZA exerce ses effets thérapeutiques chez les patients atteints de SLA est inconnu. En condition in vitro, la combinaison de phénylbutyrate de sodium et d’ursodoxicoltaurine peut réduire la mort des cellules neuronales. L’activité pourrait être attribuée au phénylbutyrate de sodium, à l’ursodoxicoltaurine, à leurs métabolites ou à leurs dérivés (voir les sections 10.2 Pharmacodynamie et 10.3 Pharmacocinétique).
10.2 Pharmacodynamie
Les effets du phénylbutyrate de sodium et de l’ursodoxicoltaurine ont été évalués dans le cadre d’études non cliniques.
L’activité du principal métabolite, le phénylacétate, et des dérivés, l’acide ursodésoxycholique et l’acide glycoursodésoxycholique (voir la section 10.3 Pharmacocinétique) n’a pas été étudiée in vitro ou in vivo. Par conséquent, on ne sait pas s’ils sont pharmacologiquement actifs.
Électrophysiologie cardiaque : aucune étude approfondie sur l’intervalle QT n’a été réalisée.
10.3 Pharmacocinétique
La pharmacocinétique d’ALBRIOZA est fondée sur les données relatives à la concentration plasmatique de deux études : une étude pharmacocinétique à dose unique menée chez des volontaires en bonne santé, et un échantillonnage limité auprès des patients d’une étude clinique sur l’efficacité et l’innocuité. La proportionnalité de la dose d’ALBRIOZA n’a pas été évaluée dans ces études. Il n’existe aucune donnée sur la réponse en fonction de l’exposition; par conséquent, le choix de la dose et du ratio de répartition dans l’essai de phase II sur l’efficacité et l’innocuité n’a pas été entièrement élaboré et optimisé.
Les interactions potentielles entre les deux composants, ou tout métabolite/dérivé, n’ont pas été évaluées.
Le principal métabolite du phénylbutyrate (PB) de sodium est le phénylacétate (PAA). Le PAA est produit de façon endogène comme métabolite de la phénylalanine. L’analyse pharmacocinétique de population indique que le PAA présente une élimination non linéaire (saturable). On ignore si le métabolite contribue à l’effet pharmacologique d’ALBRIOZA dans la SLA.
L’analyse pharmacocinétique de population a montré une relation inverse entre l’exposition au PAA et le poids corporel. Étant donné que le lien entre l’exposition et l’innocuité n’a pas été évalué, la signification clinique de cette observation n’est pas connue. Il existe un effet additif potentiel du jeûne en présence d’un faible poids corporel, augmentant l’exposition au PAA. Bien que le sexe n’ait pas été déterminé comme une covariable significative, la possibilité d’un effet additif chez les femmes ne peut être écartée.
L’ursodoxicoltaurine (TURSO), l’ursodiol (UDCA) et l’acide glycoursodésoxycholique (GUDCA) sont des acides biliaires hydrophiles d’origine naturelle et représentent une fraction mineure du réservoir total des acides biliaires chez l’humain. Les trois entités sont soumises à une importante circulation entérohépatique. L’administration orale de TURSO entraîne une
AC-C
augmentation des concentrations plasmatiques des trois entités. On ignore si les dérivés contribuent à l’effet pharmacologique d’ALBRIOZA.
Les paramètres pharmacocinétiques après l’administration d’une dose unique d’ALBRIOZA pris à jeun chez des sujets en bonne santé sont présentés dans le Tableau 6 pour le phénylbutyrate et son principal métabolite, le PAA, ainsi que dans le Tableau 7 pour l’ursodoxicoltaurine et ses métabolites.
Tableau 6 : Paramètres pharmacocinétiques (exprimés en moyennes géométriques, [CV%]) pour le phénylbutyrate (PB) et le phénylactétate (PAA) après l’administration à jeun de doses orales uniques d’ALBRIOZA (3 g de phénylbutyrate et 1 g d’ursodoxicoltaurine) à des sujets en bonne santé (n = 14)
Cmax (µg/ml) | Tmax* (h) | T½ (h) | ASC(0-inf) (µg.h/ml) | CL/F (ml/min) | Vz/F (L) | |
|---|---|---|---|---|---|---|
PB N = 13 | 188 (39,0) | 0,500 (0,25-0,50) | 0,461 (15,1) | 237 (44,9) | 211 (44,9) | 8,4 (45,8) |
PAA N = 13 | 26,4 (30,7) | 2,500 (1,50-3,50) | 0,813 (11,5)** | 83,4 (37,4) | S.O.** | S.O.** |
ASC(0-inf) = aire sous la courbe de la concentration en fonction du temps du point 0 à l’infini; CL/F = clairance orale; Cmax = concentration plasmatique maximale; T½ = demi-vie; Tmax = délai avant l’obtention de la concentration maximale; Vz/F = volume apparent de distribution.
* Médiane (intervalle).
** Phase terminale de T½, selon l’analyse pharmacocinétique de population; le métabolite semble présenter une élimination non linéaire (saturable).
S.O. : sans objet
Tableau 7: Paramètres pharmacocinétiques* (exprimés en moyennes géométriques, [CV%]) pour l’ursodoxicoltaurine (TURSO) et ses dérivés, l’UDCA et le GUDCA, après l’administration à jeun de doses orales uniques d’ALBRIOZA (1 g d’ursodoxicoltaurine et 3 g de phénylbutyrate) à des sujets en bonne santé (n = 14)
Cmax (ng/ml) N = 13 | Tmax** (h) N = 13 | T½ (h) | ASC(0-last) (ng.h/ml) N = 13 | CL/F (ml/min) | Vz/F (L) | |
|---|---|---|---|---|---|---|
| TURSO | 741 (71,6) | 4,5 (1,5-10,0) | 4,34 (49,7) N = 5*** | 4 360 (79,4) | 4 260 (58,9) N = 5*** | 1 600 (22,1) N = 5*** |
| UDCA | 639 (73,0) | 6,0 (0,25-20,0) | NC | 5 540 (72,5) | S.O. | S.O. |
| GUDCA | 381 (76,6) | 16,0 (6,0-20,0) | NC | 5 060 (88,2) | S.O. | S.O. |
ASC(0-last) = aire sous la courbe de la concentration en fonction du temps du point 0 à la dernière mesure de concentration (les échantillons étaient recueillis pendant 24 heures après l’administration de la dose); CL/F = clairance orale; Cmax = concentration plasmatique maximale; T½ = demi-vie; Tmax = délai avant l’obtention de la concentration maximale; Vz/F = volume apparent de distribution.
* Paramètres pharmacocinétiques dérivés des concentrations plasmatiques initiales corrigées et appariées dans le temps pour tenir compte des concentrations endogènes.
** Médiane (intervalle).
*** Nombre réduit de sujets contribuant à la valeur du paramètre pharmacocinétique en raison du nombre insuffisant d’échantillons recueillis durant la phase d’élimination terminale.
NC = non calculé en raison d’un nombre insuffisant d’échantillons recueillis pendant la phase d’élimination terminale
S.O. : sans objet
Les concentrations plasmatiques à l’état d’équilibre de l’ursodoxicoltaurine, de l’UDCA et du GUDCA après l’administration biquotidienne d’ALBRIOZA chez les patients atteints de SLA sont présentées au Tableau 8. Elles ont été obtenues à partir d’échantillons limités et sont donc probablement sous-estimées.
Tableau 8 : Concentrations plasmatiques à l’état d’équilibre – Ursodoxicoltaurine, UDCA et GUDCA
TURSO* ng/ml | UDCA* ng/ml | GUDCA* ng/ml | |
|---|---|---|---|
| Avant la dose (visite initiale), n = 77 | 39,7 (82,93) n = 10/77 avec concentrations plasmatiques mesurables | 137,9 (682,55) n = 34/77 avec concentrations plasmatiques mesurables | 208,9 (540,96) n = 66/77 avec concentrations plasmatiques mesurables |
| 1 h après la dose (données regroupées des semaines 12 et 24), n = 67 | 447,5 (595,25) | 909,9 (1 046,64) | 1 074,3 (1 005,89) |
| 4 h après la dose (données regroupées des semaines 12 et 24), n = 70 | 566,1 (558,25) | 1 168,9 (1 376,14) | 1 319,2 (989,37) |
* Les concentrations plasmatiques inférieures aux concentrations mesurables (< 20 ng/ml) recevaient la valeur de 20 ng/ml. Pour toutes les valeurs de concentration plasmatique autres que celle avant l’administration de la dose (valeur de départ) : le nombre maximal d’échantillons dont les concentrations étaient inférieures aux concentrations mesurables pour une valeur donnée était de 6.
Absorption
Après l’administration orale d’une dose unique d’ALBRIOZA à jeun à des sujets en bonne santé, le phénylbutyrate de sodium a été rapidement absorbé et a atteint une Cmax moyenne de 188 mcg/ml (intervalle de 64,4 à 260) après une durée médiane de 1 heure. La Cmax moyenne estimée à l’état d’équilibre pour les patients atteints de SLA, selon la pharmacocinétique de la population, était de 131 mcg/ml (intervalle de 3,8 à 423).
Dans des conditions physiologiques, les acides biliaires dans les intestins sont principalement absorbés dans la partie distale (iléon) par diffusion passive (acides biliaires non conjugués) et par absorption active (acides biliaires conjugués) par le transporteur dépendant du sodium apical (apicalsodium-dependent bile acid transporter, ASBT). Les transporteurs spécifiques dans les entérocytes intestinaux assurent que les acides biliaires sont dirigés vers le foie par la veine porte, où ils sont soumis à une importante recirculation entérohépatique. Les acides biliaires peuvent être recyclés de 4 à 12 fois par jour entre les hépatocytes du foie et les entérocytes de l’intestin. Après l’administration orale d’une dose unique d’ALBRIOZA à jeun à des sujets en bonne santé, l’ursodoxicoltaurine a atteint une Cmax moyenne de 871 ng/ml (intervalle de 219 à 1 740) après une durée médiane de 4,5 heures. Chez de nombreux sujets, les profils de concentration plasmatique de l’ursodoxicoltaurine ont présenté 2 à 3 pics, ce qui correspond au stockage et à la libération d’acides biliaires lors d’un repas ou d’une collation.
Effet des aliments
L’administration à des volontaires en bonne santé d’une dose unique de 3 g de phénylbutyrate de sodium et de 1 g d’ursodoxicoltaurine avec un repas riche en matières grasses et en calories (environ de 800 à 1 000 calories : de 500 à 600 calories, 250 calories et 150 calories provenant des graisses, des glucides et des protéines, respectivement) a réduit la vitesse et l’étendue de l’absorption du phénylbutyrate de sodium (diminution de la Cmax et de l’ASC de 75 % et 55 %, respectivement). Un repas riche en gras et en calories n’a pas modifié la Cmax pour l’ursodoxicoltaurine, mais l’exposition (ASC) a augmenté de 46 %. La signification clinique de cet effet des aliments n’est pas connue. Dans l’étude de phase II sur l’innocuité et l’efficacité, on conseillait aux patients de prendre le médicament avant les repas.
Distribution
La liaison aux protéines plasmatiques pour le phénylbutyrate de sodium et l’ursodoxicoltaurine, lorsque ces derniers sont administrés en concomitance en conditions in vitro, est de 82 % et 98 %, respectivement.
Dans des conditions physiologiques, moins de 10 % de la quantité totale d’acides biliaires atteint la circulation générale, tandis que le foie élimine la majorité de ceux-ci de la circulation hépatique pour leur réutilisation. La concentration sérique des acides biliaires reflète l’équilibre entre l’apport intestinal et l’extraction hépatique; l’extraction hépatique des acides biliaires conjugués est connue pour être plus efficace que celle des acides biliaires non conjugués.
La radioactivité liée au médicament a été largement distribuée dans l’organisme après l’administration orale de [14C]PB ou de [14C]TURSO chez les rats. On ne dispose d’aucune donnée sur la présence de phénylbutyrate de sodium, d’ursodoxicoltaurine, de leurs métabolites et de leurs dérivés dans le lait maternel des humains ou des animaux.
Métabolisme
Le phénylbutyrate de sodium est rapidement éliminé par métabolisme (bêta-oxydation dans le foie et les reins) sous la forme de son principal métabolite, le phénylacétate (PAA), lequel peut exercer une activité pharmacologique. Les concentrations plasmatiques du métabolite PAA étaient manifestes dès le temps 0,25 h chez les 13 sujets ayant reçu une dose, atteignant une Cmax moyenne de 26,44 µg/ml (intervalle de 13,3 à 42,3) après une durée médiane de 2,5 heures. La Cmax moyenne estimée à l’état d’équilibre chez les patients atteints de SLA, selon l’analyse pharmacocinétique de population, était de 24,1 mcg/ml (intervalle de 9,08 à 46,3).
Le phénylacétate est rapidement conjugué avec la glutamine par acétylation, dans le foie et les reins, pour former la phénylacétylglutamine, qui est excrétée par les reins.
Dans des conditions physiologiques, la recirculation entérohépatique entraîne la déconjugaison active de l’ursodoxicoltaurine en UDCA par la microflore intestinale, et la reconjugaison de l’UDCA dans le foie avec la glycine ou la taurine (GUDCA et ursodoxicoltaurine, respectivement); environ 95 % des acides biliaires dans les intestins sont (ré)absorbés dans la circulation entérohépatique.
Tous les métabolites détectés dans les hépatocytes humains en conditions in vitro qui étaient attribués à TURSO ont également été détectés dans les hépatocytes des rats et des porcs miniatures.
Élimination
Le phénylacétate présente une pharmacocinétique non linéaire caractérisée par un métabolisme saturable. Six heures après l’administration de la dose, le phénylbutyrate et le phénylacétate ont été éliminés de la circulation générale, avec une demi-vie terminale estimée de 0,46 h et 0,81 h, respectivement. Étant donnée cette élimination rapide du PB et du PAA, il n’y a eu aucune accumulation de ces substances dans le plasma après une administration uniquotidienne ou biquotidienne chez les patients. D’autres métabolites mineurs du phénylbutyrate ont été identifiés. La majorité du phénylbutyrate de sodium administrée (~ 80 % à 100 %) est excrétée dans l’urine dans les 24 heures suivantes sous forme de produit conjugué, la phénylacétylglutamine.
La demi-vie terminale des acides biliaires n’a pu être déterminée de manière fiable chez la plupart des sujets principalement en raison de la durée insuffisante de l’échantillonnage lors de la phase d’élimination terminale (voir également le Tableau 7 et le Tableau 8 ci-dessus). La comparaison entre les études (étude pharmacocinétique à dose unique, et données d’échantillons limités dans l’étude de phase II sur l’innocuité et l’efficacité) indique que l’accumulation de l’ursodoxicoltaurine après une administration biquotidienne semble faible, alors qu’il y a eu une accumulation substantielle d’UDCA et de GUDCA.
Les acides biliaires non (ré)absorbés dans les intestins (5 % dans des conditions physiologiques) sont de nouveau modifiés (par des bactéries) avant leur excrétion principale dans les fèces. Les acides biliaires présents dans les fèces ne sont pas conjugués et se composent principalement d’acides biliaires secondaires hydrophobes, d’acide lithocholique et d’acide désoxycholique, ainsi que d’un mélange complexe d’autres acides. Avec l’administration de l’ursodoxicoltaurine, on sait que les taux d’UDCA dans les fèces augmentent.
Populations et états pathologiques particuliers
- Personnes âgées
D’après une analyse basée sur une modélisation, aucune différence significative n’a été observée dans la pharmacocinétique du phénylbutyrate de sodium ou de son métabolite, le phénylacétate, chez les patients atteints de SLA âgés de 65 à 76 ans par rapport aux patients atteints de SLA âgés de moins de 65 ans (nombre de patients inclus dans l’ensemble de données : n = 18 vs n = 39, respectivement).
Aucune différence dans la concentration plasmatique à l’état d’équilibre de l’ursodoxicoltaurine ou de ses principaux métabolites UDCA et GUDCA n’a été observée entre les patients atteints de SLA âgés de 65 à 76 ans et les patients atteints de SLA âgés de moins de 65 ans (nombre de patients inclus dans l’ensemble de données : n = 24 à 27 vs n = 78 à 82, respectivement).
- Sexe
Après l’administration de doses orales uniques d’ALBRIOZA à des volontaires en bonne santé, des différences dans l’exposition au phénylbutyrate de sodium et au phénylacétate ont été observées entre les hommes (N = 8) et les femmes (N = 6), lesquelles ont peu changé selon les conditions alimentaires (prise à jeun ou avec de la nourriture), à savoir des valeurs environ 35 % et 31 % plus élevées chez les femmes que chez les hommes, respectivement. Cependant, en raison de la variabilité modérée entre les sujets, cette différence ne s’est pas révélée statistiquement significative. De même, dans une analyse pharmacométrique de toutes les études menées auprès de sujets en bonne santé et de patients atteints de SLA (N = 26 femmes et 56 hommes contribuant à l’ensemble de données), le sexe n’a pas été déterminé comme étant une covariable significative affectant les paramètres pharmacocinétiques du phénylbutyrate de sodium ou du phénylacétate.
Après l’administration de doses orales uniques d’ALBRIOZA à des volontaires en bonne santé, des différences dans l’exposition à l’ursodoxicoltaurine et à l’UDCA ont été observées entre les hommes (N = 8) et les femmes (N = 6), lesquelles ont peu changé selon les conditions alimentaires (prise à jeun ou avec de la nourriture), à savoir une exposition environ 55 % supérieure chez les femmes pour l’ursodoxicoltaurine, et une exposition environ 29 % inférieure chez les femmes pour l’UDCA, comparativement aux hommes. Cet effet était statistiquement significatif pour l’ASC(0-last) de l’ursodoxicoltaurine seulement. Aucun effet de ce type n’a été observé pour le GUDCA. Il n’y a eu aucun effet perceptible constant du sexe sur les concentrations plasmatiques à l’état d’équilibre de l’ursodoxicoltaurine, de l’UDCA et du GUDCA chez les patients atteints de SLA (N = 34 femmes; 75 hommes).
- Origine ethnique
Les données sont insuffisantes pour évaluer l’effet de la race sur la pharmacocinétique des composants d’ALBRIOZA.
- Insuffisance hépatique
L’effet de l’insuffisance hépatique sur la pharmacocinétique d’ALBRIOZA n’a pas été étudié.
Étant donné que le phénylbutyrate de sodium et l’ursodoxicoltaurine sont métabolisés dans le foie et les reins, les concentrations plasmatiques devraient être plus élevées en présence d’une insuffisance hépatique. Étant donné que l’activité pharmacologique du métabolite phénylacétate et des dérivés de l’acide biliaire UDCA et GUDCA est inconnue, l’efficacité et l’innocuité d’ALBRIOZA chez les patients atteints d’insuffisance hépatique sont inconnues.
L’ursodoxicoltaurine et ses dérivés, comme l’UDCA et le GUDCA, sont des sels biliaires et sont recyclés par la circulation entérohépatique et stockés dans la vésicule biliaire. L’effet des affections suivantes sur l’exposition plasmatique à TURSO/UDCA/GUDCA n’a pas été étudié : cholécystectomie, maladies biliaires entravant le flux biliaire (y compris : cholécystite active, cirrhose biliaire primitive, cholangite sclérosante, cancer de la vésicule biliaire, polypes de la vésicule biliaire, gangrène de la vésicule biliaire, abcès de la vésicule biliaire), et troubles pancréatiques ou intestinaux pouvant altérer la circulation entérohépatique et l’absorption des sels biliaires (y compris : infections biliaires, pancréatite et résection iléale).
On sait que l’acide lithocholique, l’un des produits métaboliques des acides biliaires dans l’intestin, possède de puissantes propriétés toxiques. Bien qu’aucune augmentation des concentrations sériques de l’acide lithocholique n’ait été observée dans l’étude de phase II sur l’innocuité et l’efficacité, l’administration de TURSO a entraîné une augmentation de ces concentrations, et la présence d’une insuffisance hépatique devrait vraisemblablement accentuer les effets nuisibles.
- Insuffisance rénale
On dispose de peu de données sur l’effet de l’insuffisance rénale sur la pharmacocinétique d’ALBRIOZA.
La pharmacocinétique des composants d’ALBRIOZA chez les patients atteints d’insuffisance rénale modérée ou grave, y compris ceux atteints d’insuffisance rénale terminale (IRT) ou ceux sous hémodialyse, n’a pas été étudiée.
L’étude de phase II sur l’innocuité et l’efficacité comprenait 32 patients atteints de SLA et présentant une insuffisance rénale légère (débit de filtration glomérulaire estimé [DFGe] de 60 à 90 ml/minute). D’après une analyse basée sur une modélisation, aucune corrélation significative n’a été observée dans la pharmacocinétique du phénylbutyrate de sodium ou de son métabolite, le phénylacétate, chez des sujets en bonne santé et des patients atteints de SLA ayant une fonction rénale normale ou présentant une insuffisance rénale légère (DFGe supérieur à 60 ml/min). Aucune différence perceptible n’a été observée quant à la concentration plasmatique à l’état d’équilibre de l’ursodoxicoltaurine ou de ses principaux métabolites, l’UDCA et le GUDCA, chez les patients atteints de SLA présentant une insuffisance rénale légère (DFGe supérieur à 60 ml/min et inférieur à 90 ml/min = 71 à 76). Cependant, ces données ne sont pas concluantes parce que i) un nombre limité de patients (N = 8) présentaient un DFGe < 75, et ii) le DFGe est une surestimation de la fonction rénale chez les patients atteints de SLA.
Le principal métabolite terminal, la phénylacétylglutamine, est excrété par les reins, et le phénylbutyrate et son principal métabolite, le phénylacétate, sont également métabolisés dans les reins et le foie. Par conséquent, une augmentation des concentrations plasmatiques du phénylbutyrate et de ses métabolites est à prévoir en présence d’une insuffisance rénale. De plus, l’insuffisance rénale peut altérer la distribution et l’efficacité de TURSO en raison de la forte liaison des protéines (~ 99 %) avec ALBRIOZA. En raison de ces incertitudes, l’efficacité et l’innocuité d’ALBRIOZA chez les patients atteints d’insuffisance rénale ne sont pas connues.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à une température ambiante contrôlée comprise entre 20 °C et 25 °C.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Protéger de l’humidité.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
ALBRIOZA est une poudre blanche à jaune pour suspension orale qui se compose de granulés fins à gros. ALBRIOZA est offert en sachet contenant 3 g de phénylbutyrate de sodium et 1 g d’ursodoxicoltaurine.
Substance pharmaceutique
Nom propre : phénylbutyrate de sodium
Nom chimique : sodium 4-phénylbutanoate
Formule moléculaire et masse moléculaire : C10H11NaO2, 186,2
Formule de structure :
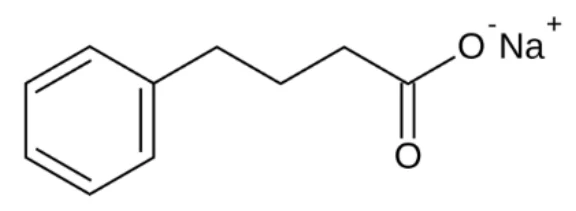
Propriétés physicochimiques : le phénylbutyrate de sodium est une poudre blanche ou jaunâtre qui se décompose à environ 220 °C. Il est très soluble dans l’eau et le méthanol, modérément soluble dans l’éthanol, pratiquement insoluble dans le chlorure de méthylène, l’acétone et l’éther de diéthyle.
Substance pharmaceutique
Nom propre : ursodoxicoltaurine
Nom chimique : acide 2-[(3α, 7β-dihydroxy-24-oxo-5β-cholan-24-yl) amino] éthane sulfonique, dihydraté
Formule moléculaire et masse moléculaire : C26H45NO6S2H2O 535,74 (dihydraté)
Formule de structure :
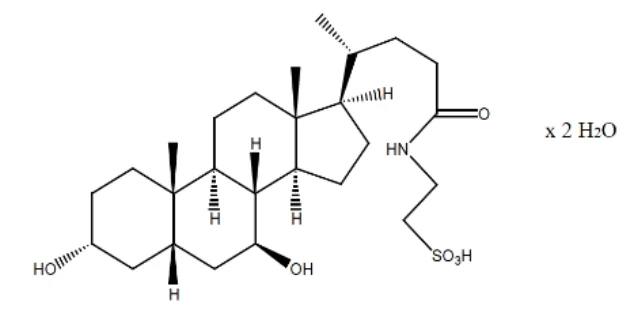
Propriétés physicochimiques : l’ursodoxicoltaurine est une poudre microcristalline blanche, pratiquement inodore, avec un goût amer. Il est très soluble dans l’alcool éthylique, très légèrement soluble dans l’acétone et le dioxane, modérément soluble dans l’eau et pratiquement insoluble dans l’éther et l’acétate d’éthyle.
14 ESSAIS CLINIQUES
14.1 Essai clinique par indication
Sclérose latérale amyotrophique
Étude CENTAUR
Tableau 9 : Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le traitement de la SLA
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (Total) | Âge moyen (Tranche) | Sexe |
CENTAUR (Phase principale) | Étude multicentrique, à répartition aléatoire selon un rapport de 2:1, à double insu, contrôlée par placebo, à groupes parallèles | 1 sachet* par jour pendant 3 semaines, puis 2 f.p.j. 24 semaines (semaines 0 à 24) | ALBRIOZA (n = 89†) Placebo (n = 48) | 58 ans (18 à < 80) | Homme (93) Femme (44) |
| PO de CENTAUR | Prolongation ouverte pour les patients qui ont terminé la phase principale | 1 sachet* 2 f.p.j. Jusqu’à 132 semaines (semaines 24 à 48) | ALBRIOZA (n = 90) | 58 ans (18 à < 80) | Homme (67) Femme (23) |
* 1 sachet contient 3 g de phénylbutyrate de sodium et 1 g d’ursodoxicoltaurine
† Parmi les 89 patients inclus dans la phase principale de l’étude, 87 ont été inclus dans l’analyse d’efficacité
L’efficacité d’ALBRIOZA a été évaluée dans une étude multicentrique de 24 semaines, à répartition aléatoire, à double insu, contrôlée par placebo et à groupes parallèles qui a évalué ALBRIOZA chez des patients atteints de sclérose latérale amyotrophique (SLA) familiale ou sporadique, selon les critères d’El Escorial révisés, établis par la Fédération mondiale de neurologie. L’étude comprenait des patients âgés de 18 ans et plus et de moins de 80 ans, dont les symptômes de SLA (c.-à-d. faiblesse musculaire) étaient apparus depuis 18 mois ou moins, et dont la capacité vitale lente (CVL) était de plus de 60 % de la capacité prédite pour l’âge, la taille et le sexe. L’utilisation concomitante de riluzole et/ou d’édaravone était permise; les patients sous riluzole devaient prendre une dose stable pendant au moins 30 jours. Les principaux critères d’exclusion comprenaient la présence d’une trachéostomie, une fonction hépatique ou rénale anormale, des troubles pancréatiques ou intestinaux graves, une maladie biliaire, des antécédents de cholécystectomie, une hypertension artérielle mal maîtrisée et des antécédents d’insuffisance cardiaque congestive.
Un total de 137 patients provenant de 25 centres aux États-Unis ont été répartis aléatoirement selon un rapport de 2:1 pour recevoir ALBRIOZA (n = 89) ou un placebo (n = 48) pendant 24 semaines (population en intention de traiter [ITT]). Deux des sujets répartis aléatoirement dans le groupe recevant ALBRIOZA n’ont pas été suivis pour l’évaluation de l’efficacité; par conséquent, la population en ITT modifiée (ITTm) comprenait 135 patients, 87 patients dans le groupe recevant ALBRIOZA et 48 patients dans le groupe recevant le placebo.
AC-C
Les patients ont reçu le contenu d’un sachet d’ALBRIOZA ou de placebo 1 f.p.j au cours des 3 premières semaines. Après 3 semaines de traitement, la dose a été augmentée à un sachet 2 f.p.j., si celle-ci a été bien tolérée.
Les caractéristiques initiales de la maladie étaient généralement comparables entre les groupes de traitement; 95 % des sujets étaient de race blanche, l’âge moyen était de 57,7 ans, et 68 % des sujets étaient de sexe masculin. Trente pour cent des patients du groupe de traitement par ALBRIOZA présentaient une forme de SLA à début bulbaire contre 21 % des patients du groupe placebo. Les patients avaient reçu leur diagnostic de SLA en moyenne six mois avant le début de l’étude et le délai avant l’apparition du premier symptôme était d’environ 13,5 mois.
Fait à noter, les composants individuels du traitement, le phénylbutyrate de sodium et l’ursodoxicoltaurine, n’ont pas été étudiés séparément. Par conséquent, les bienfaits de l’association par rapport aux composants individuels n’ont pas été démontrés.
Dans l’ensemble, 42/48 (88 %) sujets recevant le placebo et 64/89 (71 %) sujets traités par ALBRIOZA recevaient de l’édaravone et/ou du riluzole au moment de l’inscription à l’étude ou avant celle-ci; un plus grand nombre de sujets du groupe placebo prenaient de l’édaravone (25 % vs 50 %), et un nombre inférieur de sujets du groupe ALBRIOZA prenaient du riluzole (68 % vs 77 %).
Cependant, l’efficacité d’ALBRIOZA n’a pas été modifiée par l’utilisation concomitante de l’édaravone et/ou du riluzole.
Le critère d’évaluation principal de l’efficacité était la comparaison du taux (pente) de réduction des scores totaux à l’échelle d’évaluation fonctionnelle révisée de la SLA (ALS Functional Rating Scale-Revised, ALSFRS-R) entre le traitement ALBRIOZA plus le traitement standard (TS) et le TS utilisé seul, entre le début de l’étude et la semaine 24 au sein de la population en ITTm. De plus, une analyse a été réalisée pour comparer la variation des scores totaux à l’échelle ALSFRS-R entre les groupes de traitement du début de l’étude à la semaine 24. L’échelle ALSFRS-R comprend 12 questions qui évaluent les fonctions motrice fine, motrice brute, bulbaire et respiratoire des patients atteints de SLA (parler, saliver, avaler, écrire, couper de la nourriture, se vêtir/hygiène, se retourner dans le lit, marcher, monter des escaliers, dyspnée, orthopnée et insuffisance respiratoire). Chaque élément est noté de 0 à 4; les scores plus élevés correspondent à une meilleure capacité fonctionnelle. Les critères d’évaluation secondaires comprenaient la force musculaire (mesurée par le test précis de la force isométrique des membres [Accurate Test of Limb Isometric Strength, ATLIS]), la fonction respiratoire (mesurée par la capacité vitale lente [CVL]) et les effets sur la survie, le recours à la trachéostomie et les hospitalisations. Les effets sur la survie, le recours à la trachéostomie et les hospitalisations ont été évalués à la semaine 24 (phase principale) et au cours du suivi à long terme à la fin de la phase de PO.
ALBRIOZA a satisfait au principal critère d’évaluation, ralentissant la progression de la maladie, tel que démontré par le score total à l’échelle ALSFRS-R par rapport au placebo (p = 0,034) (voir la Figure 1). La diminution des scores à l’échelle ALSFRS-R par rapport aux valeurs initiales était également significativement moins importante chez les patients traités par ALBRIOZA par rapport aux patients recevant le placebo (voir le Tableau 10).
Aucun des résultats des critères d’évaluation secondaire de l’efficacité, soit diverses mesures de la progression de la maladie, n’a été statistiquement significatif dans la phase principale de l’étude.
CRITÈRE D’ÉVALUATION PRINCIPAL
Figure 1: Taux estimé de diminution des scores à l’échelle ALSFRS-R sur 24 semaines
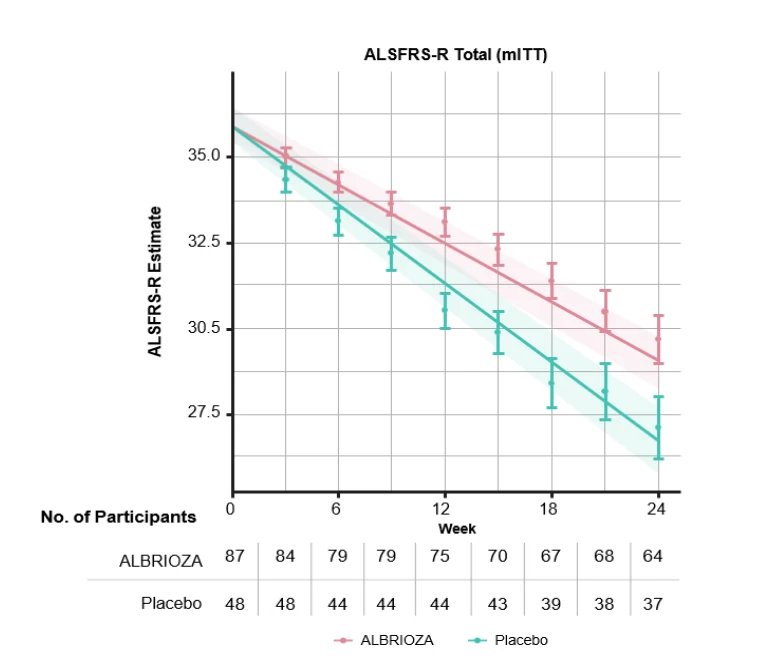
La figure 1 montre les taux estimés de diminution des scores totaux à l’échelle ALSFRS-R, liée au traitement, au sein de la population en ITTm, selon l’analyse primaire (rouge = phénylbutyrate de sodium/ursodoxicoltaurine, vert = placebo; les ombres correspondent à l’intervalle de l’erreur type).
Tableau 10 : Score total à l’échelle ALSFRS-R à la semaine 24 – Analyse statistique des effets mixtes partagés au départ (critère primaire, ITTm)
| Traitement* | Score total à l’échelle ALSFRS-R à la semaine 24 exprimé en moyenne des MC (ET) | Différence entre les traitements (ET) ALBRIOZA et placebo [IC à 95 %] | valeur p | |||
|---|---|---|---|---|---|---|
| ALBRIOZA + TS (n = 87) | 29,06 (0,781) | 2,32 points (1,094) [IC à 95 % : 0,18; 4,47] | 0,03 | |||
| Placebo + TS (n = 48) | 26,73 (0,975) | |||||
* Population en ITTm
† Le score total moyen à l’échelle ALSFRS-R au départ était de 35,7 (5,78) dans le groupe de traitement par ALBRIOZA et de 36,7 (5,08) dans le groupe placebo.
Tableau 11 : Critères d’évaluation secondaires – Score ATLIS (pourcentage de force) à la semaine 24
ALBRIOZA + TS n = 87 | Placebo + TS n = 48 | Différence (ET) | IC à 95 % | Valeur p nominale | |
|---|---|---|---|---|---|
| Score ATLIS total* | 39,09 | 36,26 | 2,82 (1,744) | -0,67; 6,31 | 0,11 |
| Score ATLIS, membres supérieurs† | 36,63 | 32,36 | 4,27 (2,089) | 0,16; 8,38 | 0,04 |
| Score ATLIS, membres inférieurs‡ | 41,17 | 39,09 | 2,09 (2,195) | -2,23; 6,41 | 0,34 |
TS : traitement standard
* Le score ATLIS total moyen au départ était de 56,83 (20,08) dans le groupe de traitement par ALBRIOZA vs 53,92 (20,94) dans le groupe placebo.
† Le score ATLIS moyen pour les membres supérieurs au départ était de 54,8 (24,40) dans le groupe de traitement par ALBRIOZA vs 51,4 (25,22) dans le groupe placebo.
‡ Le score ATLIS moyen pour les membres inférieurs au départ était de 57,6 (24,89) dans le groupe de traitement par ALBRIOZA vs 57,1 (25,81) dans le groupe placebo.
Tableau 12 : Critère d’évaluation secondaire : diminution des taux de chaînes lourdes de neurofilaments phosphorylés (pNF-H) à la semaine 24
ALBRIOZA + TS n = 87 | Placebo + TS n = 48 | Différence | IC à 95 % | Valeur p nominale | |
|---|---|---|---|---|---|
| Taux moyen de variation des concentrations des pNF-H | 3,58 pg/ml par mois | -2,34 pg/ml par mois | 5,93 pg/ml par mois | -4.41; 16,26 | 0,26 |
Tableau 13 : Critère d’évaluation secondaire : CVL (fonction respiratoire) à la semaine 24
ALBRIOZA + TS n = 87 | Placebo + TS n = 48 | Différence (ET) | IC à 95 % | Valeur p nominale | |
|---|---|---|---|---|---|
| % de CVL prédit* | 66,17 | 61,06 | 5,11 (2,872) | -0,54; 10,76 | 0,08 |
TS : traitement standard
* Le pourcentage moyen de la CVL prédite au départ était de 83,6 % (18,17) dans le groupe de traitement par ALBRIOZA et de 83,9 % (15,92) dans le groupe placebo.
Tableau 14 : Critère d’évaluation secondaire : analyse de la survie au cours de la phase à répartition aléatoire de 24 semaines
| Catégorie de résultats | Pourcentage estimé de l’événement à risque (ET) | Rapport des risques instantanés : traitement actif vs placebo (IC à 95 %) | Valeur p nominale | |||
|---|---|---|---|---|---|---|
| ALBRIOZA + TS | Placebo + TS | |||||
| Décès, équivalent du décès* ou hospitalisation | 19,2 (4,20) | 31,0 (6,78) | 0,575 (0,290; 1,152) | 0,11 | ||
| Décès ou équivalent du décès* | 2,8 (1,69) | 4,4 (3,02) | 0,632 (0,110; 3,924) | 0,60 | ||
| Hospitalisation | 17,4 (4,07) | 27,7 (6,50) | 0,590 (0,286; 1,234) | 0,15 | ||
| Décès seulement | 2,6 (1,65) | 2,6 (2,28) | 1,016 (0,151; 9,753) | 0,99 | ||
TS : traitement standard
* Équivalent du décès défini comme le recours à une trachéostomie ou le délai avant la mise en place permanente d’une ventilation assistée.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Les profils toxicologiques des métabolites ou des dérivés du phénylbutyrate de sodium ou de l’ursodoxicoltaurine n’ont pas été étudiés.
Pharmacologie de l’innocuité
Dans le cadre d’une étude de 28 jours sur l’administration répétée de doses à des rats, le PB/TURSO a été administré par gavage oral à des doses de 0, 250/83,3, 750/250 et 1 000/333,3 mg/kg/jour, suivi d’une évaluation neurologique (série de tests d’observation fonctionnelle). Aucun effet neurologique ou résultat pertinent n’a été observé.
La dose orale unique de PB/TURSO (250/83,3; 750/250; 1 000/333,3 mg/kg) a fait l’objet d’une évaluation de l’appareil respiratoire chez les rats mâles. Aucun effet sur le volume courant, le volume par minute et la fréquence respiratoire n’a été observé.
La dose orale unique de PB/TURSO (125/41,66, 250/83,33, 1 000/333,3 mg/kg) a fait l’objet d’une évaluation de l’appareil cardiovasculaire chez les porcs miniatures. Une augmentation de la fréquence cardiaque et une diminution de l’amplitude du pouls ont été observées avec la dose de 1 000/333,3 mg/kg. On n’a observé aucun effet de l’AMX0035 (PB/TURSO) à 1 000/333,3 mg/kg sur le complexe QRS, l’intervalle QT ou l’intervalle QTca.
Toxicologie générale
Dans des études de 26 semaines et de 9 mois menées chez des rats et des porcs miniatures, respectivement, ALBRIOZA a été administré par voie orale à raison de 250, 420 et 840 mg/kg une fois par jour chez les rats et à raison de 250, 423 et 845 mg/kg chez les porcs miniatures. Chez le rat, des anomalies histologiques ont été signalées au niveau des ovaires, du vagin, du col de l’utérus et des glandes mammaires. La dose sans effet nocif observé (DSENO) a été établie à 840 et 845 mg/kg/jour, respectivement. Des expositions multiples fondées sur l’ASC de 0,45 à 0,59 chez les rats et de 0,67 à 1,37 chez les porcs miniatures ont été calculées par rapport à l’exposition humaine à une dose d’entretien quotidienne de 6 g de phénylbutyrate de sodium. Les expositions multiples à l’ursodoxicoltaurine n’ont pas été calculées, car l’exposition humaine n’a pas pu être déterminée à partir des données disponibles.
Génotoxicité
Le produit médicamenteux ALBRIOZA a été testé in vivo (test du micronoyau chez le rat) et s’est révélé négatif pour la génotoxicité. Aucune autre épreuve de génotoxicité n’a été effectuée avec ALBRIOZA. Cependant, trois épreuves de génotoxicité ont été réalisées avec l’association phénylbutyrate de sodium et ursodoxicoltaurine. La combinaison était négative pour les épreuves de génotoxicité in vitro (épreuves de mutation inverse bactérienne et d’aberration chromosomique des lymphocytes humains) et in vivo (micronoyaux chez la souris). Des difficultés respiratoires et une piloérection ont été observées avec les trois doses lors du test des micronoyaux chez la souris (le phénylbutyrate de sodium et l’ursodoxicoltaurine ont été combinés selon un rapport de 3:1 pour la masse et administrés à raison de 500, 1 000 et 2 000 mg/kg/jour). Une posture voûtée a été observée avec la dose de 2 000 mg/kg/jour.
Mutagénicité
Le potentiel mutagène de deux impuretés détectées dans le médicament ALBRIOZA n’a pas été évalué dans des conditions in vitro ou in silico.
Cancérogénicité
Aucune étude de cancérogénicité n’a été menée sur ALBRIOZA.
Toxicologie pour la reproduction et le développement
Dans une étude sur l’accouplement et la fertilité combinés chez des rats mâles et femelles, aucun effet indésirable sur la fonction gonadique, le comportement d’accouplement, l’implantation, le cycle œstral des femelles ou la fertilité n’a été observé avec l’administration par gavage oral d’ALBRIOZA à des doses de 0, 375, 750 ou 1 500 mg/kg/jour avant l’accouplement, tout au long de la phase d’accouplement, et jusqu’à 14 jours après la phase d’accouplement. L’indice de fertilité mâle avec la dose de 1 500 mg/kg/jour était inférieur à celui du groupe témoin. Les pertes post-implantation chez les femelles avec la dose de 750 mg/kg/jour étaient significativement moins nombreuses que dans le groupe témoin, bien qu’il n’y ait eu aucune telle perte avec la dose 1 500 mg/kg/jour.
Dans une étude sur le développement embryofœtal menée chez le lapin, l’administration orale d’ALBRIOZA (0, 250, 500, 1 000, 1 500 mg/kg/jour) du jour 7 au jour 20 de la gestation a été associée à une consommation alimentaire plus faible chez les mères à toutes les doses, qui correspondaient à 0,24-1,54 fois la dose recommandée chez l’humain (en fonction de la surface corporelle et en supposant un poids de 60 kg). Des fœtus avortés ont été observés chez deux femelles et un poids corporel moyen inférieur chez les fœtus a été signalé avec la dose de 250 mg/kg/jour; 12/12 animaux recevant les doses de 500 et 1 000 mg/kg/jour et 5/6 animaux recevant la dose de 1 500 mg/kg/jour ont été euthanasiés en raison de pertes de poids corporel excessives. Les examens ovariens/utérins et fœtaux n’ont pas été effectués chez ces animaux.
Dans une étude sur le développement embryofœtal menée chez le rat, l’administration orale d’ALBRIOZA (0, 375, 750 et 1500 mg/kg/jour) du jour 6 au jour 17 de la gestation n’a pas été associée à des anomalies sur le plan du développement embryofœtal ou à une toxicité maternelle.
Dans une étude sur le développement embryofœtal menée chez la souris, ALBRIOZA (0, 375, 750 et 1 500 mg/kg/jour) a été administré par voie orale du jour 6 au jour 15 de la gestation. Une femelle recevant la dose de 375 mg/kg/jour a avorté le jour 15 de la gestation, après l’apparition d’une pâleur de la peau et d’une perte de poids corporel.
Dans une étude sur le développement prénatal et postnatal chez le rat, l’administration orale d’ALBRIOZA (0, 375, 750 et 1 500 mg/kg/jour) tout au long de la grossesse et de la lactation (du jour 6 de la gestation jusqu’au jour 20 de lactation) a entraîné une augmentation de la mortinatalité à toutes les doses et des décès chez les ratons à la dose la plus élevée testée et a été considérée comme effet indésirable à la dose la plus élevée testée, soit 1,41 fois la dose recommandée chez l’homme (dose basée sur la surface corporelle et en supposant un homme de 60 kg).
Des études menées chez des animaux ont démontré une toxicité pour la reproduction avec le phénylbutyrate de sodium, c.-à-d. des effets sur le développement de l’embryon ou du fœtus. L’exposition prénatale des ratons au phénylacétate (le principal métabolite du phénylbutyrate) a entraîné des lésions dans les cellules pyramidales corticales; les épines dendritiques étaient plus longues et plus minces que la normale et étaient moins nombreuses.