


Monographie de produit - Vyndamax
Modifications importantes apportées récemment à la monographie
- 7. Mises en garde et précautions, Généralités 2026-05
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
- 1.
Indications .................................................................................................................... 4
1.1. Pédiatrie ....................................................................................................................... 4
1.2. Gériatrie ....................................................................................................................... 4
- 2. Contre-indications ......................................................................................................... 4
- 4.
Posologie et administration ........................................................................................... 4
4.1. Considérations posologiques ....................................................................................... 4
4.2. Posologie recommandée et ajustement posologique................................................. 4
4.4. Administration ............................................................................................................. 5
4.5. Dose oubliée ................................................................................................................ 5
- 5. Surdose ......................................................................................................................... 5
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ............................ 6
- 7.
Mises en garde et précautions ....................................................................................... 6
Généralités ............................................................................................................................. 6
Cancérogenèse et génotoxicité .............................................................................................. 6
Conduite et utilisation de machines ....................................................................................... 6
Fonctions hépatique, biliaire et pancréatique ....................................................................... 7
Fonction rénale ....................................................................................................................... 7
Santé reproductive ................................................................................................................. 7
7.1. Populations particulières ............................................................................................. 7
7.1.1. Grossesse ........................................................................................................... 7
7.1.2. Allaitement ......................................................................................................... 7
7.1.3. Enfants et adolescents ....................................................................................... 7
7.1.4. Personnes âgées ................................................................................................ 7
- 8.
Effets indésirables ......................................................................................................... 8
8.1. Aperçu des effets indésirables .................................................................................... 8
8.2. Effets indésirables observés au cours des études cliniques ........................................ 8
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ..................................................... 10
8.5. Effets indésirables observés après la commercialisation .......................................... 10
- 9.
Interactions médicamenteuses .................................................................................... 10
9.2. Aperçu des interactions médicamenteuses .............................................................. 10
9.4. Interactions médicament-médicament ..................................................................... 11
9.5. Interactions médicament-aliment ............................................................................. 12
9.6. Interactions médicament-plante médicinale ............................................................ 13
9.7. Interactions médicament-examens de laboratoire ................................................... 13
- 10.
Pharmacologie clinique................................................................................................ 13
10.1. Mode d’action ........................................................................................................... 13
10.2. Pharmacodynamie ..................................................................................................... 13
10.3. Pharmacocinétique .................................................................................................... 14
- 11. Conservation, stabilité et mise au rebut ....................................................................... 15
- 12. Instructions particulières de manipulation du produit .................................................. 15
Partie 2 : Renseignements scientifiques .............................................................................. 16
- 13. Renseignements pharmaceutiques .............................................................................. 16
- 14.
Études cliniques ........................................................................................................... 16
14.1. Études cliniques par indication .................................................................................. 16
14.2. Études de biodisponibilité comparatives .................................................................. 23
- 15. Microbiologie .............................................................................................................. 26
- 16. Toxicologie non clinique .............................................................................................. 26
Renseignements destinés aux patient·e·s............................................................................ 29
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
VYNDAMAX (tafamidis) est indiqué pour :
- le traitement des adultes atteints d’une cardiomyopathie causée par une amyloïdose à transthyrétine (ATTR-CM), sénile ou héréditaire, afin de réduire la mortalité cardiovasculaire et les hospitalisations reliées aux manifestations cardiovasculaires.
1.1. Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation de VYNDAMAX chez les enfants et n’a donc pas autorisé d’indication pour cette population.
1.2. Gériatrie
Personnes âgées (≥ 65 ans) : L’innocuité et l’efficacité du médicament ont été démontrées dans cette population.
2. Contre-indications
VYNDAMAX (tafamidis) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit (y compris les ingrédients non médicinaux) ou du contenant. Pour obtenir une liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4. Posologie et administration
4.1. Considérations posologiques
Les capsules VYNDAMAX (tafamidis) et les capsules VYNDAQEL (tafamidis méglumine) sont deux préparations différentes du tafamidis, la fraction active. Pour prévenir les erreurs de posologie, il est important de préciser le type de sel et la dose prescrite sur les ordonnances de tafamidis/tafamidis méglumine. VYNDAMAX et VYNDAQEL ne sont pas interchangeables milligramme pour milligramme (voir 10.3 Pharmacocinétique, 14.2 Études de biodisponibilité comparatives et la monographie de VYNDAQEL).
4.2. Posologie recommandée et ajustement posologique
La posologie recommandée de VYNDAMAX (tafamidis) est de 61 mg de tafamidis (administré sous forme de 1 capsule à 61 mg de tafamidis) par voie orale une fois par jour.
La posologie recommandée de VYNDAQEL (tafamidis méglumine) est de 80 mg, administrée sous forme de 4 capsules à 20 mg de tafamidis méglumine (équivalant à 48,8 mg de tafamidis) par voie orale une fois par jour.
En cas d’intolérance, la dose peut être réduite à 1 capsule à 20 mg de VYNDAQEL (tafamidis méglumine) (équivalant à 12,2 mg de tafamidis) (voir 14 Études cliniques et la monographie de VYNDAQEL).
Populations particulières
Femmes enceintes : VYNDAMAX ne doit pas être utilisé pendant la grossesse (voir 7 Mises en garde et précautions, 7.1.1 Grossesse).
Les femmes en âge de procréer doivent employer une méthode contraceptive adéquate si elles prennent VYNDAMAX et continuer de l’employer pendant 1 mois après l’arrêt du traitement.
Enfants (< 18 ans) : VYNDAMAX n’est pas indiqué chez les enfants.
Personnes âgées (≥ 65 ans) : Il n’est pas nécessaire de modifier la posologie chez les patients âgés (≥ 65 ans). Du nombre total de patients ayant reçu le tafamidis méglumine lors de l’étude clinique sur l’ATTR-CM (n = 441), 90,5 % avaient 65 ans ou plus, l’âge médian étant de 75 ans.
Insuffisance rénale ou hépatique : VYNDAMAX n’a pas été étudié chez les patients atteints d’insuffisance hépatique sévère; son administration est donc déconseillée chez ces patients. Aucun ajustement de la posologie n’est nécessaire dans les cas d’insuffisance hépatique légère ou modérée. Il existe peu de données sur les patients atteints d’une insuffisance rénale sévère. Aucun ajustement posologique n’est nécessaire chez les patients atteints d’une insuffisance rénale.
4.4. Administration
Les capsules doivent être avalées entières, sans être écrasées ou coupées. VYNDAMAX peut être pris avec ou sans aliments.
4.5. Dose oubliée
Si une dose a été oubliée, le patient doit la prendre dès qu’il s’en souvient. S’il est presque le temps de prendre la dose suivante, il doit sauter la dose omise et prendre la dose suivante en suivant l’horaire habituel. Il ne faut pas doubler la dose.
5. Surdose
L’expérience clinique sur le surdosage est limitée. Pendant les essais cliniques, deux patients ayant reçu un diagnostic d’ATTR-CM n’ont présenté aucune manifestation indésirable après avoir avalé accidentellement une seule dose de 160 mg de tafamidis méglumine. La dose la plus élevée de tafamidis méglumine administrée à des volontaires en bonne santé dans le cadre d’un essai clinique était de 480 mg en une seule prise.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes pharmaceutiques, teneurs et composition
Description
VYNDAMAX (tafamidis) à 61 mg : Les capsules oblongues (environ 21 mm), opaques, de couleur brun-rougeâtre, portent l’inscription « VYN 61 » en blanc. Trente (30) capsules (la provision pour 1 mois) sont fournies dans une boîte contenant 3 plaquettes alvéolées de 10 capsules chacune.
7. Mises en garde et précautions
Généralités
Aucune étude n’a été menée auprès de patients ayant reçu une greffe d’organe. L’efficacité et l’innocuité de VYNDAMAX (tafamidis) n’ont pas été établies chez ces patients. L’emploi de VYNDAMAX n’est pas recommandé chez ces patients.
Comme VYNDAMAX peut inhiber la protéine de résistance du cancer du sein (BCRP, pour breast cancer resistant protein), un transporteur d’efflux, la prudence est de mise lors de l’administration concomitante de VYNDAMAX et d’un substrat de la BCRP en raison du risque d’effets indésirables entraînés par ce dernier (voir 9.4 Interactions médicament-médicament).
Cancérogenèse et génotoxicité
Cancérogenèse : Aucun signe indiquant une augmentation de la fréquence des néoplasies n’a été observé chez la souris transgénique (Tg)‑rasH2 à la suite de l’administration quotidienne de doses répétées de tafamidis méglumine de 0, 10, 30 ou 90 mg/kg pendant 26 semaines. Aucun signe indiquant une augmentation de la fréquence des néoplasies n’a été observé lors d’une étude de carcinogenèse de 2 ans menée chez des rats ayant reçu des doses jusqu’à 18 fois l’aire sous la courbe (ASC) obtenue chez l’humain à la dose clinique de 61 mg de tafamidis (voir 16 Toxicologie non clinique).
Mutagenèse : Aucun signe de mutagenèse ou de clastogénicité n’a été observé in vitro ni lors d’une étude sur la formation de micronoyaux réalisée in vivo chez le rat.
Conduite et utilisation de machines
VYNDAMAX n’a pas eu d’effet sur la capacité de conduire et de faire fonctionner des machines.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| pharmaceutique/teneur/ | ||||
| composition | ||||
| Orale | Capsule à 61 mg : Une capsule de gélatine molle (remplie d’une suspension blanche ou rose) contient 61 mg de tafamidis micronisé. | Hydroxyde d’ammonium à 28 %, hydroxytoluène butylé, gélatine, glycérine, oxyde de fer (rouge), polyéthylèneglycol 400, polysorbate 20, polyvidone K-90, poly(acétate phtalate de vinyle), propylèneglycol, sorbitol, dioxyde de titane. | ||
Fonctions hépatique, biliaire et pancréatique
VYNDAMAX n’a pas été étudié chez les patients ayant une insuffisance hépatique sévère; son administration est donc déconseillée chez ces patients.
Fonction rénale
Il existe peu de données sur les patients atteints d’insuffisance rénale sévère (clairance de la créatinine ≤ 30 mL/min).
Santé reproductive
- Risque tératogène
Les études chez l’animal ont montré des effets toxiques sur le développement (voir 16 Toxicologie non clinique). Le risque chez l’humain est inconnu. VYNDAMAX ne doit pas être utilisé pendant la grossesse.
Les femmes en âge de procréer doivent employer une méthode contraceptive adéquate si elles prennent VYNDAMAX et continuer de l’employer pendant 1 mois après l’arrêt du traitement.
7.1. Populations particulières
7.1.1. Grossesse
Il n’existe pas d’études cliniques adéquates et bien contrôlées sur l’emploi de VYNDAMAX chez la femme enceinte. Les études chez l’animal ont montré des effets toxiques sur le développement. Le risque chez l’humain est inconnu. VYNDAMAX ne doit pas être utilisé pendant la grossesse.
7.1.2. Allaitement
Il n’existe aucune donnée clinique montrant la présence de tafamidis dans le lait maternel humain. Des données non cliniques indiquent que le tafamidis passe dans le lait des rates en lactation (voir 16 Toxicologie non clinique). Or, si un médicament passe dans le lait des animaux, il est probable qu’on le retrouvera aussi dans le lait maternel humain. L’effet de VYNDAMAX sur des nourrissons allaités dont la mère a reçu le médicament n’a pas été étudié. À la lumière des observations découlant d’études réalisées chez des animaux, qui laissent supposer que le nourrisson allaité pourrait subir des effets indésirables graves, VYNDAMAX ne doit pas être utilisé pendant l’allaitement.
7.1.3. Enfants et adolescents
Enfants (< 18 ans) : VYNDAMAX n’est pas indiqué chez les enfants et ne doit pas être prescrit dans cette population.
7.1.4. Personnes âgées
Personnes âgées (≥ 65 ans) : L’innocuité et l’efficacité du médicament ont été démontrées dans cette population.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Dans les essais cliniques, les manifestations indésirables graves survenues pendant le traitement signalées le plus souvent dans les groupes tafamidis méglumine à 80 mg, tafamidis méglumine à 20 mg et placebo étaient l’aggravation de l’état (22,7 %, 23,9 % et 32,8 %), l’insuffisance cardiaque (19,3 %, 18,2 % et 22,6 %), l’insuffisance cardiaque congestive (11,9 %, 15,9 % et 17,5 %), l’insuffisance cardiaque aiguë (13,1 %, 4,5 % et 9,6 %), les chutes (5,1 %, 5,7 % et 2,8 %) et la syncope (3,4 %, 0 % et 5,6 %).
Les manifestations indésirables survenues pendant le traitementplus fréquentes dans les groupes tafamidis méglumine à 80 mg et tafamidis méglumine à 20 mg que dans le groupe placebo (≥ 2 fois la fréquence notée dans le groupe placebo et signalées par ≥ 4 patients) étaient la cystite (3,4 %, 2,3 % et 0 %), la sinusite (5,7 %, 5,7 % et 0,6 %), l’asthénie (10,2 %, 12,5 % et 6,2 %), les troubles de l’équilibre (8,5 %, 2,3 % et 1,1 %) et les cataractes (5,1 %, 3,4 % et 1,1 %).
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Les données provenant d’essais cliniques portent sur 377 patients atteints d’ATTR-CM et exposés à 20 mg ou à 80 mg (dose administrée sous forme de 4 capsules de 20 mg) de tafamidis méglumine (VYNDAQEL) par jour pendant une durée moyenne de 24,5 mois (min.-max. : de 1 jour à 111 mois). Le tafamidis à 61 mg (VYNDAMAX) n’a pas été administré lors de cette étude déterminante. La population à l’étude comprenait des patients adultes ayant reçu un diagnostic d’ATTR-CM et présentant au départ une atteinte cardiaque de classe I, II ou III selon la classification de la NYHA (New York Heart Association) dans les proportions suivantes, respectivement : 9,1 %, 61,4 % et 29,5 % dans l’ensemble des groupes tafamidis et 7,3 %, 57,1 % et 35,6 % dans le groupe placebo. L’âge moyen des patients était d’environ 75 ans (min.-max. : de 46 à 91 ans); > 90 % étaient des hommes et environ 82 % étaient de race blanche (voir 14.1 Études cliniques par indication, Tableau 6 – Données démographiques et caractéristiques initiales des patients).
Les manifestations indésirables ont été évaluées dans le cadre d’essais cliniques sur l’ATTR-CM traitée par le tafamidis méglumine, y compris un essai comparatif avec placebo de 30 mois mené auprès de patients ayant reçu un diagnostic d’ATTR-CM. La fréquence des manifestations indésirables chez les patients ayant reçu 20 mg (n = 88) ou 80 mg (n = 176; dose administrée sous forme de 4 capsules de 20 mg) de tafamidis méglumine était comparable à celle obtenue avec le placebo (n = 177). Les manifestations indésirables toutes causes confondues signalées lors de l’étude clinique déterminante sont énumérées plus bas.
Une proportion comparable de patients traités par le tafamidis méglumine que de patients sous placebo ont abandonné l’étude en raison d’une manifestation indésirable lors de l’essai comparatif avec placebo de 30 mois mené chez des patients ayant reçu un diagnostic d’ATTR-CM (12 [6,8 %], 5 [5,7 %] et 11 [6,2 %] dans les groupes tafamidis méglumine à 80 mg, tafamidis méglumine à 20 mg et placebo, respectivement).
Les EISPT signalés le plus souvent (fréquence ≥ 10 %) dans les groupes tafamidis méglumine à 80 mg et/ou tafamidis méglumine à 20 mg et dont le taux était plus élevé que dans le groupe placebo étaient les suivants (tableau 2) :
Tableau 2 – Manifestations indésirables survenues pendant le traitement les plus courantes (≥ 10 %) dont la fréquence était plus élevée dans les groupes tafamidis méglumine à 80 mg et/ou à 20 mg que dans le groupe placebo (toutes causes confondues)
Classification par discipline médicale (SOC) / Terme privilégié | Tafamidis à 20 mg N = 88 n (%) | Tafamidis à 80 mg N = 176 n (%) | Placebo N = 177 n (%) |
| Troubles cardiaques | |||
| Fibrillation auriculaire | 16 (18,2) | 35 (19,9) | 33 (18,6) |
| Insuffisance cardiaque | 30 (34,1) | 46 (26,1) | 60 (33,9) |
| Insuffisance cardiaque aiguë | 4 (4,5) | 24 (13,6) | 17 (9,6) |
| Insuffisance cardiaque congestive | 17 (19,3) | 22 (12,5) | 33 (18,6) |
| Troubles généraux et anomalies au point d’administration | |||
| Asthénie | 11 (12,5) | 18 (10,2) | 11 (6,2) |
| Œdème périphérique | 17 (19,3) | 30 (17,0) | 31 (17,5) |
| Infections et infestations | |||
| Bronchite | 9 (10,2) | 21 (11,9) | 19 (10,7) |
| Pneumonie | 10 (11,4) | 23 (13,1) | 17 (9,6) |
| Lésions, intoxications et complications liées à une intervention | |||
| Chute | 27 (30,7) | 43 (24,4) | 41 (23,2) |
| Affections musculo-squelettiques et du tissu conjonctif | |||
| Spasmes musculaires | 10 (11,4) | 15 (8,5) | 14 (7,9) |
| Douleur aux extrémités | 6 (6,8) | 27 (15,3) | 20 (11,3) |
| Troubles psychiatriques | |||
| Insomnie | 12 (13,6) | 20 (11,4) | 22 (12,4) |
| Troubles rénaux et urinaires | |||
| Hématurie | 10 (11,4) | 10 (5,7) | 17 (9,6) |
| Affections respiratoires, thoraciques et médiastinales | |||
| Toux | 16 (18,2) | 21 (11,9) | 30 (16,9) |
| Troubles vasculaires | |||
| Hypotension | 12 (13,6) | 19 (10,8) | 19 (10,7) |
L’incidence de l’hypothyroïdie était de 6,8 %, de 5,7 % et de 5,6 % respectivement chez les patients des groupes tafamidis méglumine à 80 mg, tafamidis méglumine à 20 mg et placebo.
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
La fréquence des anomalies du taux de thyroxine (< 0,8 x limite inférieure de la normale [LIN]) était plus élevée dans le groupe tafamidis méglumine à 80 mg (29,7 %) que dans les groupes tafamidis méglumine à 20 mg (12,3 %) et placebo (4,5 %). Aucun changement significatif sur le plan clinique n’a été observé quant aux concentrations de thyroxine libre ou de thyréostimuline, et aucun signe correspondant de dysfonctionnement thyroïdien n’a été observé dans l’analyse des effets indésirables survenus pendant le traitement (voir les taux d’hypothyroïdie signalés dans les essais cliniques sous 8.2 Effets indésirables observés lors des études cliniques).
Le taux de cas de polynucléaires neutrophiles anormalement faibles (< 0,8 x LIN) était plus élevé dans les groupes tafamidis méglumine que dans le groupe placebo (1,9 % sous tafamidis méglumine à 80 mg, 1,2 % sous tafamidis méglumine à 20 mg et 0,6 % sous placebo).
Les résultats des épreuves d’exploration de la fonction hépatique étaient plus souvent anormaux dans le groupe tafamidis méglumine à 80 mg (3,4 %) que dans le groupe tafamidis méglumine à 20 mg (2,3 %) et le groupe placebo (1,1 %).
8.5. Effets indésirables observés après la commercialisation
Les effets indésirables survenus pendant le traitement suivants ont été observés chez des patients traités par le tafamidis à 61 mg :
Affections gastro-intestinales : malaise abdominal, douleur abdominale, constipation, diarrhée.
Atteintes cutanées ou sous-cutanées : prurit, éruption cutanée.
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Études in vitro
Enzymes du cytochrome P450 : Le tafamidis a un effet inducteur sur l’activité des enzymes CYP2B6 et CYP3A4, et n’a pas d’effet inducteur sur la CYP1A2.
Le tafamidis n’inhibe pas les enzymes CYP1A2, CYP3A4, CYP3A5, CYP2B6, CYP2C9, CYP2C19 et CYP2D6 du cytochrome P450 et inhibe modérément la CYP2C8.
Uridine diphosphate‑glucuronosyltransférases (UGT) : Le tafamidis inhibe l’activité intestinale de l’UGT1A1, mais il n’a pas d’effet inducteur ni d’effet inhibiteur sur les autres UGT dans la circulation générale.
Systèmes des transporteurs : Le tafamidis inhibe la protéine de résistance du cancer du sein (BCRP, pour breast cancer resistant protein).
Des études in vitro et des prévisions à partir de modèles montrent que le tafamidis est susceptible d’inhiber le transporteur d’anions organiques (OAT, pour organic anion transporters) OAT1 et OAT3 à des concentrations pertinentes sur le plan clinique.
Le tafamidis n’a pas affiché de capacité d’inhiber la protéine MDR1 associée à la multirésistance aux médicaments (MDR, pour multidrug-resistance), aussi appelée « glycoprotéine P » ou « P-gp », le transporteur de cations organiques OCT2, les transporteurs d’extrusion de multiples médicaments et toxines MATE1 (MATE, pour multidrug and toxin extrusion) et MATE2K, et les polypeptides transporteurs d’anions organiques (OATP, pour organic anion transporting polypeptide) OATP1B1 et OATP1B3.
Études cliniques
Systèmes des transporteurs : Le tafamidis inhibe la BCRP. Lors d’une étude clinique menée auprès de participants en bonne santé, l’exposition à la rosuvastatine, un substrat de la BCRP, a approximativement doublé à la suite de l’administration de doses quotidiennes multiples de 61 mg de tafamidis.
Lors d’une étude clinique (n = 12) menée auprès de participants en bonne santé, la clairance rénale de la rosuvastatine, un substrat de l’OAT3, n’a pas été modifiée à la suite de l’administration de doses quotidiennes multiples de 61 mg de tafamidis. Cela semble indiquer que l’inhibition de l’OAT3 par le tafamidis pourrait ne pas entraîner d’interactions significatives sur le plan clinique avec les substrats de l’OAT3.
9.4. Interactions médicament-médicament
Le tableau 3 ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves.
Tableau 3 – Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Substrats de la CYP3A4 (midazolam, triazolam, etc.) | Évaluation in vivo | Le tafamidis méglumine à 20 mg n’a pas eu d’effet sur les paramètres pharmacocinéti-ques du midazolam; l’effet de la dose de 80 mg n’a pas été étudié. | In vitro, le tafamidis méglumine est un inducteur de la CYP3A4 et peut réduire l’exposition aux substrats de cette isoenzyme à la dose de 80 mg. La prudence s’impose lors de l’administration concomitante de VYNDAMAX (tafamidis) et de substrats de la CYP3A4. Il pourrait être nécessaire d’ajuster la dose de ces substrats. |
Substrats de la BCRP (méthotrexate, rosuvastatine, atorvastatine, apixaban, rivaroxaban, imatinib, etc.) | Évaluation in vitro, in vivo | Le tafamidis inhibe la BCRP dans la grande circulation ainsi que dans le tractus gastro-intestinal et peut accroître l’exposition aux substrats de ce transporteur. | La prudence s’impose lors de l’administration concomitante de VYNDAMAX et de substrats de la BCRP. Il faut surveiller la survenue d’effets indésirables liés aux substrats de la BCRP de près lorsque ces agents sont utilisés en concomitance avec VYNDAMAX. Il pourrait être nécessaire d’ajuster la dose de ces substrats. |
Substrats de l’OAT1 et de l’OAT3 (antirétroviraux, diurétiques, méthotrexate, anti-inflammatoires non stéroïdiens [AINS], olmésartan, pravastatine, etc.) | Évaluation in vitro, in vivo | Selon les données in vitro, le tafamidis est susceptible d’inhiber l’OAT1; en conséquence, il pourrait réduire l’exposition aux substrats de ce transporteur. | La prudence s’impose lors de l’administration concomitante de VYNDAMAX et de substrats de l’OAT1 et de l’OAT3. Il pourrait être nécessaire d’ajuster la dose de ces substrats. En raison des données cliniques peu nombreuses, il est difficile d’établir si l’inhibition (spécifique) de l’OAT3 par le tafamidis pourrait ne pas entraîner d’interactions significatives sur le plan clinique avec les substrats de l’OAT3. |
9.5. Interactions médicament-aliment
L’administration de VYNDAMAX avec un repas riche en lipides et en calories a augmenté la Cmax de 32 %, mais n’a pas eu d’effet sur l’ASC. VYNDAMAX peut être administré avec ou sans aliments.
9.6. Interactions médicament-plante médicinale
Aucune étude sur les interactions entre le tafamidis et des plantes médicinales n’a été effectuée.
9.7. Interactions médicament-examens de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10. Pharmacologie clinique
10.1. Mode d’action
Le tafamidis est un stabilisateur spécifique de la transthyrétine (TTR). Le tafamidis se lie à la TTR au niveau des sites de liaison de la thyroxine, ce qui stabilise le tétramère et ralentit la dissociation de la TTR en monomères, qui est l’étape cinétiquement limitante dans le processus amyloïdogénique.
10.2. Pharmacodynamie
Une épreuve de stabilisation de la TTR a servi de marqueur pharmacodynamique et a permis d’évaluer la stabilité du tétramère de TTR dans des conditions de dénaturation. Le tafamidis a stabilisé le tétramère de type sauvage de la TTR ainsi que les tétramères de 14 variants de la TTR évalués en clinique après l’administration uniquotidienne du médicament. Le tafamidis a également stabilisé le tétramère de la TTR dans 25 autres variants testés ex vivo.
La dose de 80 mg de VYNDAQEL (tafamidis méglumine) a été choisie d’après les données issues des études de pharmacocinétique sur le pourcentage maximal de stabilisation de la TTR. La pertinence clinique d’une stabilisation plus élevée de la TTR est inconnue.
La posologie recommandée de VYNDAMAX (tafamidis) est de 61 mg par voie orale une fois par jour.
Électrophysiologie cardiaque
En dose unique de 400 mg, soit environ 2,2 fois la concentration plasmatique maximale (Cmax) à l’état d’équilibre obtenue après l’administration de la dose recommandée, le tafamidis n’entraîne pas un allongement cliniquement pertinent de l’intervalle QTc.
10.3. Pharmacocinétique
Tableau 4 – Résumé des paramètres pharmacocinétiques du tafamidis1 chez des volontaires en bonne santé ayant reçu une seule dose de tafamidis en capsule à 61 mg
| État | ASC0-168 h | ASCI (mcg.h/mL) | Cmax (mcg/mL) | Tmax (h) | T½ (h) |
| N, n2 | (mcg.h/mL) | ||||
À jeun 16, 15 | 210,1 (14) | 225,9 (12) | 3,886 (19) | 4,00 (2,00-12,00) | 48,60 (24) |
Avec aliments 17, 14 | 236,7 (20) | 247,9 (18) | 5,125 (16) | 3,00 (0,50-6,03) | 49,81 (26) |
- 1. Moyenne arithmétique (CV en %) pour tous les paramètres, sauf le Tmax médian (min.-max.)
- 2. N : nombre de sujets dans le groupe de traitement; n : nombre de sujets dont le T½ et l’ASCI ont été calculés t½ : demi-vie; Tmax : temps nécessaire à l’atteinte de la Cmax.
Absorption
Après l’administration par voie orale de VYNDAMAX (tafamidis) une fois par jour à des sujets à jeun, la concentration maximale (Cmax) a été obtenue après un délai médian (Tmax) de 4 heures.
L’administration de VYNDAQEL (tafamidis méglumine) avec un repas riche en lipides et en calories a diminué la Cmax de 15 %, mais n’a pas eu d’effet sur l’ASC. L’administration de VYNDAMAX (tafamidis) avec un repas riche en lipides et en calories a augmenté la Cmax de 32 %, mais n’a pas eu d’effet sur l’ASC. VYNDAQEL et VYNDAMAX peuvent être administrés avec ou sans aliments.
VYNDAMAX et VYNDAQEL ne sont pas interchangeables milligramme pour milligramme (voir 4.1 Considérations posologiques et 4.2 Posologie recommandée et ajustement posologique).
Distribution
Le tafamidis se lie fortement (> 99 %) aux protéines plasmatiques. Le volume de distribution apparent à l’état d’équilibre est de 18,5 litres chez un adulte de 75 kg.
Métabolisme
Bien qu’il n’existe aucune donnée explicite sur l’excrétion biliaire du tafamidis chez l’humain, certaines données précliniques indiquent que le tafamidis est métabolisé par glucuronidation et excrété par la bile. Cette forme de métabolisme et cette voie d’excrétion sont probables chez l’humain puisqu’environ 59 % de la dose totale administrée se retrouve dans les selles, principalement sous forme inchangée, et qu’environ 22 % se retrouve dans l’urine principalement sous forme de glucuronide.
Élimination
La demi-vie moyenne du tafamidis est d’environ 49 heures. La clairance orale apparente du tafamidis est de 0,263 L/h. Après plusieurs administrations quotidiennes de tafamidis, l’accumulation du
médicament à l’état d’équilibre est environ 2,5 fois plus élevée que celle obtenue après la prise d’une seule dose.
Populations particulières et états pathologiques
- Enfants et adolescents : L’emploi du tafamidis n’a pas été évalué chez les enfants et n’est pas indiqué dans cette population.
- Origine ethnique : Aucune différence significative sur le plan clinique n’a été observée quant à la pharmacocinétique du tafamidis en fonction de la race/l’ethnicité (race blanche ou origine japonaise).
Insuffisance hépatique : Les données pharmacocinétiques ont indiqué une baisse de l’exposition générale (d’environ 40 %) au tafamidis méglumine et une hausse approximative de 68 % de la clairance totale (0,52 L/h vs 0,31 L/h) de ce médicament chez les sujets atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) comparativement aux sujets en bonne santé. Étant donné que les taux de TTR sont inférieurs chez les patients atteints d’insuffisance hépatique modérée comparativement aux sujets en bonne santé, une exposition au tafamidis en fonction du taux de TTR suffirait à stabiliser le tétramère de la TTR chez ces patients.
L’exposition à VYNDAMAX était similaire chez les sujets atteints d’insuffisance hépatique légère (classe A de Child-Pugh) et les sujets en bonne santé.
La pharmacocinétique de VYNDAMAX chez les patients atteints d’insuffisance hépatique sévère (classe C de Child-Pugh) est inconnue.
- Insuffisance rénale : VYNDAMAX n’a pas été évalué précisément auprès de patients atteints d’insuffisance rénale. Il existe peu de données sur les patients atteints d’une insuffisance rénale sévère (ClCr ≤ 30 mL/min).
11. Conservation, stabilité et mise au rebut
Conserver VYNDAMAX à une température ambiante de 15 à 25 °C.
- 12. Instructions particulières de manipulation du produit
Il n’y a pas de directives particulières de manipulation pour ce produit.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : tafamidis
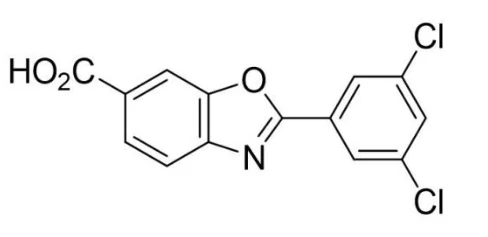
Nom chimique : acide 2-(3,5-dichlorophényl)-1,3-benzoxazole-6-carboxylique
Formule moléculaire et masse moléculaire : C14H7Cl2NO3; la masse moléculaire est de 308,12 g/mol.
Formule développée :
Propriétés physicochimiques : Le tafamidis est une poudre blanche à rose. Il est pratiquement insoluble ou insoluble dans l’eau et très légèrement soluble dans le méthanol.
Hydrosolubilité du tafamidis
| Solution | pH | Solubilité (mg de tafamidis/mL) |
| Eau | 7,6 | 0,0175 |
| Tampon acétate/phosphate 0,02 M | 2,6 | < 0,002 |
| Tampon acétate/phosphate 0,02 M | 5,3 | < 0,002 |
| Tampon acétate/phosphate 0,02 M | 6,3 | 0,002 |
| Tampon acétate/phosphate 0,02 M | 7,0 | 0,0158 |
| Tampon acétate/phosphate 0,02 M | 7,8 | 0,0728 |
| Tampon acétate/phosphate 0,02 M | 8,0 | 0,140 |
14. Études cliniques
14.1. Études cliniques par indication
Cardiomyopathie
L’étude déterminante a été menée avec VYNDAQEL (tafamidis méglumine). Le tafamidis à 61 mg (VYNDAMAX) n’a pas été administré lors de cette étude déterminante.
Tableau 5 – Résumé de l’étude clinique déterminante menée auprès de patients atteints d’une cardiomyopathie causée par une amyloïdose à transthyrétine
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) |
| B3461028 | Étude à double insu, comparative avec placebo, à répartition aléatoire | Tafamidis méglumine à 20 mg ou à 80 mg, ou un placebo, par voie orale une fois par jour pendant 30 mois | 441 patients admis à l’étude n = 177 dans le groupe placebo n = 88 dans le groupe tafamidis méglumine à 20 mg n = 176 dans le groupe tafamidis méglumine à 80 mg |
L’efficacité du tafamidis méglumine a été démontrée lors d’une étude avec répartition aléatoire, comparative avec placebo, à double insu, internationale et multicentrique menée auprès de 441 patients atteints d’ATTR-CM sénile ou héréditaire.
Les patients admissibles étaient atteints d’une ATTR-CM confirmée par biopsie d’échantillons de tissus cardiaques et non cardiaques; chez les patients qui ne présentaient pas d’ATTRm, le diagnostic a été confirmé par la présence de la protéine précurseur de la transthyrétine (TTR) décelée par analyse immunohistochimique, scintigraphie ou spectrométrie de masse.
Les patients ont été répartis au hasard pour recevoir le tafamidis méglumine (VYNDAQEL) à 20 mg (n = 88) ou à 80 mg (sous forme de 4 capsules de tafamidis méglumine à 20 mg; n = 176) ou un placebo apparié (n = 177) une fois par jour, en plus des soins habituels (p. ex. des diurétiques) pendant 30 mois. La répartition des traitements a été stratifiée en fonction de la présence ou de l’absence d’un génotype variant de la TTR et de la classe de la NYHA de l’atteinte cardiaque au départ. Les patients ayant reçu une greffe ont été exclus de cette étude.
Tableau 6 – Données démographiques et caractéristiques initiales des patients
| Caractéristique | Données groupées sur le tafamidis méglumine N = 264 | Placebo N = 177 |
| Âge – ans | ||
| Moyenne (écart-type) | 74,5 (7,2) | 74,1 (6,7) |
| Médiane (min.-max.) | 75 (46-88) | 74 (51-89) |
| Sexe — nombre (%) | ||
| Hommes | 241 (91,3) | 157 (88,7) |
| Femmes | 23 (8,7) | 20 (11,3) |
| Génotype de la TTR – nombre (%) | ||
| ATTRm | 63 (23,9) | 43 (24,3) |
| ATTRts | 201 (76,1) | 134 (75,7) |
| Classe NYHA – nombre (%) | ||
| Classe I de la NYHA | 24 (9,1) | 13 (7,3) |
| Classe II de la NYHA | 162 (61,4) | 101 (57,1) |
| Classe III de la NYHA | 78 (29,5) | 63 (35,6) |
ATTRm : variant de l’amyloïdose à transthyrétine (m pour mutation); ATTRts : amyloïdose à transthyrétine de type sauvage; NYHA : New York Heart Association.
L’analyse principale a été effectuée au moyen d’une association hiérarchique appliquant la méthode de Finkelstein-Schoenfeld (F-S) à la mortalité toutes causes et à la fréquence des hospitalisations reliées aux manifestations cardiovasculaires; cette fréquence était définie comme le nombre de fois qu’un sujet est hospitalisé à cause d’une affection cardiovasculaire. Cette méthode consistait à effectuer des comparaisons par paires de chaque patient avec un autre, dans chaque strate et de façon hiérarchique; la mortalité toutes causes, suivie de la fréquence des hospitalisations reliées aux manifestations cardiovasculaires, ont été utilisées lorsqu’il était impossible de différencier les patients en fonction du taux de mortalité.
Cette analyse a montré une réduction significative (p = 0,0006) du taux de mortalité toutes causes et de la fréquence des hospitalisations reliées aux manifestations cardiovasculaires dans l’ensemble des groupes tafamidis méglumine à 20 mg et à 80 mg par rapport au groupe placebo (tableau 7).
Tableau 7 – Analyse principale utilisant la méthode de Finkelstein-Schoenfeld (F-S) pour la mortalité toutes causes et la fréquence des hospitalisations reliées aux manifestations cardiovasculaires
| Analyse principale | Données groupées sur le tafamidis méglumine N = 264 | Placebo N = 177 |
| Nombre (%) de sujets vivants* au mois 30 | 186 (70,5) | 101 (57,1) |
| Taux moyen d’hospitalisations reliées aux manifestations cardiovasculaires pendant 30 mois (par patient et par an) parmi les sujets vivants au mois 30 | 0,297 | 0,455 |
| Valeur p selon la méthode de F-S | 0,0006 | |
* Une greffe cardiaque et l’implantation d’un cardiostimulateur mécanique sont considérées comme des indicateurs de la proximité du stade ultime de la maladie. Ainsi, ces cas sont comptés comme des décès dans l’analyse. En conséquence, ces sujets n’ont pas été inclus dans le « nombre de sujets vivants au mois 30 » même s’ils étaient vivants d’après l’évaluation du statut vital de suivi à 30 mois.
Le rapport des risques instantanés de mortalité toutes causes dans le modèle à risques proportionnels de Cox était de 0,70 (intervalle de confiance [IC] à 95 % : 0,51-0,96) dans l’ensemble des groupes traités par le tafamidis méglumine comparativement au placebo, ce qui indique une réduction relative de 30 % du risque de mortalité comparativement au groupe placebo (p = 0,026).
La différence entre les groupes quant aux décès était attribuable à des manifestations cardiovasculaires.
Dans l’ensemble, des décès d’origine cardiovasculaire ont été recensés chez 20,8 % des patients des deux groupes sous tafamidis méglumine et chez 33,3 % des patients du groupe placebo.
Des décès d’origine non cardiovasculaire ont été recensés chez 5,3 % des patients des deux groupes sous tafamidis méglumine et chez 7,3 % des patients du groupe placebo.
La figure 1 montre une courbe de Kaplan-Meier du délai précédant la mort toutes causes.
Figure 1 : Mortalité toutes causes*
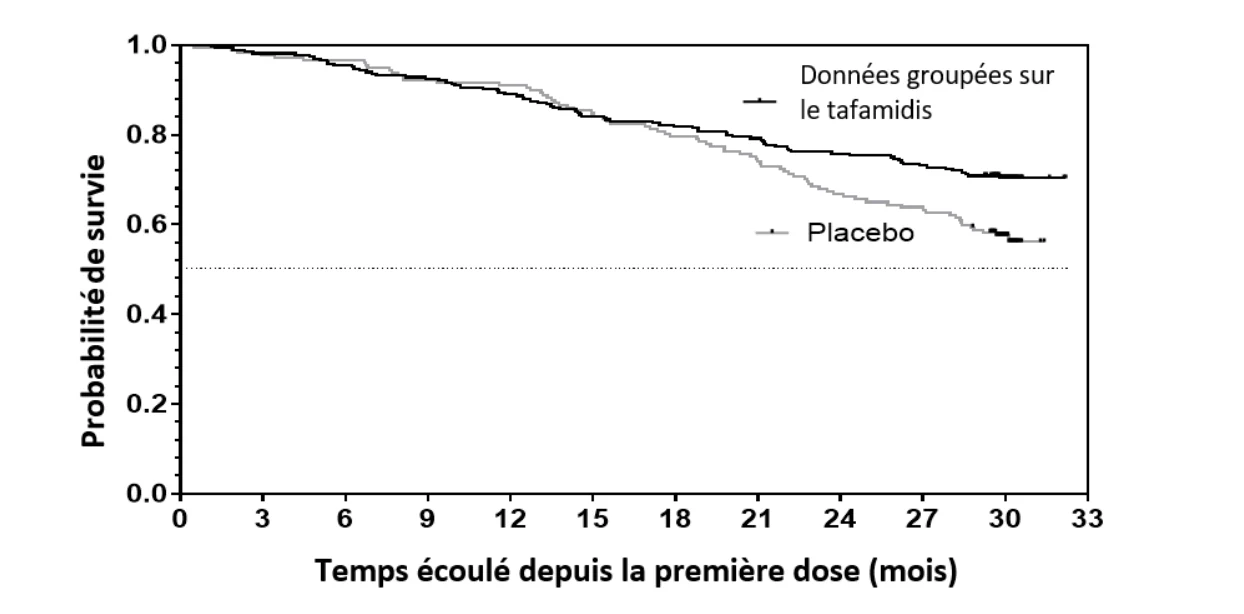
* Les cas de greffe du cœur et d’implantation d’un cardiostimulateur mécanique sont considérés comme des cas de décès. Rapport des risques instantanés selon le modèle à risques proportionnels de Cox incluant les variables suivantes : traitement, génotype de la TTR (variant et type sauvage) et classification initiale selon la NYHA (classes I et II de la NYHA combinées et classe III de la NYHA).
Le nombre d’hospitalisations reliées aux manifestations cardiovasculaires était significativement moins élevé avec le tafamidis méglumine qu’avec le placebo, le risque étant réduit de 32 % (tableau 8).
| Sujets encore à risque (manifestations cumulatives) | ||||||||||||
Données groupées sur le tafamidis méglumine | 264 | 259 | 252 | 244 | 235 | 222 | 216 | 209 | 200 | 193 | 99 | 0 |
| 0 | 5 | 12 | 20 | 29 | 42 | 48 | 55 | 64 | 71 | 78 | 78 | |
| Placebo | 177 | 173 | 171 | 163 | 161 | 150 | 141 | 131 | 118 | 113 | 51 | 0 |
| 0 | 4 | 6 | 14 | 16 | 27 | 36 | 46 | 59 | 64 | 75 | 76 | |
Tableau 8 – Fréquence des hospitalisations reliées aux manifestations cardiovasculaires
Données groupées sur le tafamidis méglumine N = 264 | Placebo N = 177 | |
| Nombre total (%) de sujets ayant été hospitalisés pour une manifestation cardiovasculaire | 138 (52,3) | 107 (60,5) |
| Taux annuel d’hospitalisations pour une manifestation cardiovasculaire* | 0,48 | 0,70 |
| Données groupées sur la différence entre le tafamidis méglumine et le placebo (rapport des risques relatifs)* | 0,68 | |
| Valeur p* | < 0,0001 | |
* Cette analyse était fondée sur un modèle de régression de Poisson dont les variables étaient les suivantes : traitement, génotype de la TTR (variant et type sauvage), classification initiale selon la NYHA (New York Heart Association; classes I et II de la NYHA combinées et classe III de la NYHA), interaction traitement-génotype de la TTR et interaction traitement-classification initiale selon la NYHA.
L’effet du traitement par le tafamidis méglumine sur les capacités fonctionnelles et l’état de santé a été évalué au moyen de l’épreuve de marche pendant 6 minutes (6MWT, pour 6-Minute Walk Test) et du score sommaire global au questionnaire sur les cardiomyopathies de Kansas City (KCCQ-OS, pour Kansas City Cardiomyopathy Questionnaire-Overall Summary), respectivement. Un effet significatif en faveur du traitement par le tafamidis méglumine a d’abord été observé à 6 mois et est resté significatif jusqu’au mois 30 d’après le résultat de l’épreuve de marche 6MWT et le score KCCQ-OS.
Le score KCCQ-OS est composé de quatre domaines : score total des symptômes (fréquence et fardeau des symptômes), limites sur le plan physique, qualité de vie et limites sur le plan social. Le score sommaire global et le score des domaines allaient de 0 à 100, les scores plus élevés représentant un meilleur état de santé. La distribution cumulative et la distribution de la variation du score KCCQ-OS entre le début et le mois 30 montrent que la proportion de patients ayant obtenu les pires scores KCCQ-OS était inférieure dans l’ensemble des groupes traités par le tafamidis méglumine comparativement au groupe placebo, et que la proportion de patients ayant obtenu de meilleurs scores était supérieure.
Les résultats de l’analyse principale, les composantes de l’analyse principale, les capacités fonctionnelles et l’état de santé (résultats à l’épreuve de marche 6MWT et score KCCQ-OS au mois 30), la mortalité d’origine cardiovasculaire et la stabilisation de la TTR au mois 1 ont été analysés pour chaque dose (80 mg et 20 mg) comparativement au placebo.
Dans l’étude déterminante, des taux comparables de stabilisation de la TTR ont été observés aux doses de 20 et de 80 mg de tafamidis méglumine au mois 12 (83 % et 88 %, respectivement).
Les deux doses de tafamidis méglumine (80 mg et 20 mg) semblaient d’efficacité équivalente. Toutefois, l’étude n’était pas dotée de la puissance nécessaire pour mettre en évidence une différence entre les doses. Les rapports des risques instantanés de mortalité toutes causes, aux doses de 80 et de 20 mg de tafamidis méglumine par rapport au placebo, étaient de 0,69 (IC à 95 % : 0,49-0,98) et de 0,72 (IC à 95 % : 0,45-1,14), respectivement. Les rapports des risques relatifs d’hospitalisation pour une
manifestation cardiovasculaire, aux doses de 80 et de 20 mg de tafamidis méglumine par rapport au placebo, étaient de 0,70 (IC à 95 % : 0,57-0,86) et de 0,66 (IC à 95 % : 0,51-0,86).
Les paramètres secondaires clés (résultat de l’épreuve de marche 6MWT et score KCCQ-OS) étaient par ailleurs comparables entre les doses.
Les résultats d’analyses exploratoires a posteriori de la réduction du taux de fragment amino-terminal du pro-peptide natriurétique de type B (NT-proBNP, un marqueur cardiaque) au mois 30 et la constatation d’une différence par rapport au placebo à une évaluation antérieure semblent indiquer des bienfaits possibles de la dose de 80 mg.
Les résultats obtenus avec la méthode de F-S et exprimés en rapport d’effet favorable excédentaire pour le paramètre combiné et ses composantes (mortalité toutes causes et fréquence des hospitalisations reliées aux manifestations cardiovasculaires) ont démontré l’avantage du traitement par le tafamidis méglumine par rapport au placebo dans les sous-groupes (type sauvage, variant et classes I et II de la NYHA).
Dans le sous-groupe de classe III de la NYHA, la proportion de patients hospitalisés pour une manifestation cardiovasculaire s’élevait à 76,9 % vs 58,7 %, alors que la mortalité cardiovasculaire était de 51,3 % vs 49,2 %, respectivement, dans l’ensemble des groupes tafamidis méglumine et le groupe placebo.
Les analyses des résultats à l’épreuve de marche 6MWT et du score KCCQ-OS étaient en faveur du tafamidis méglumine par rapport au placebo dans chaque sous-groupe.
Figure 2 : Résultats par sous-groupe, par dose et pour chaque composante de l’analyse principale
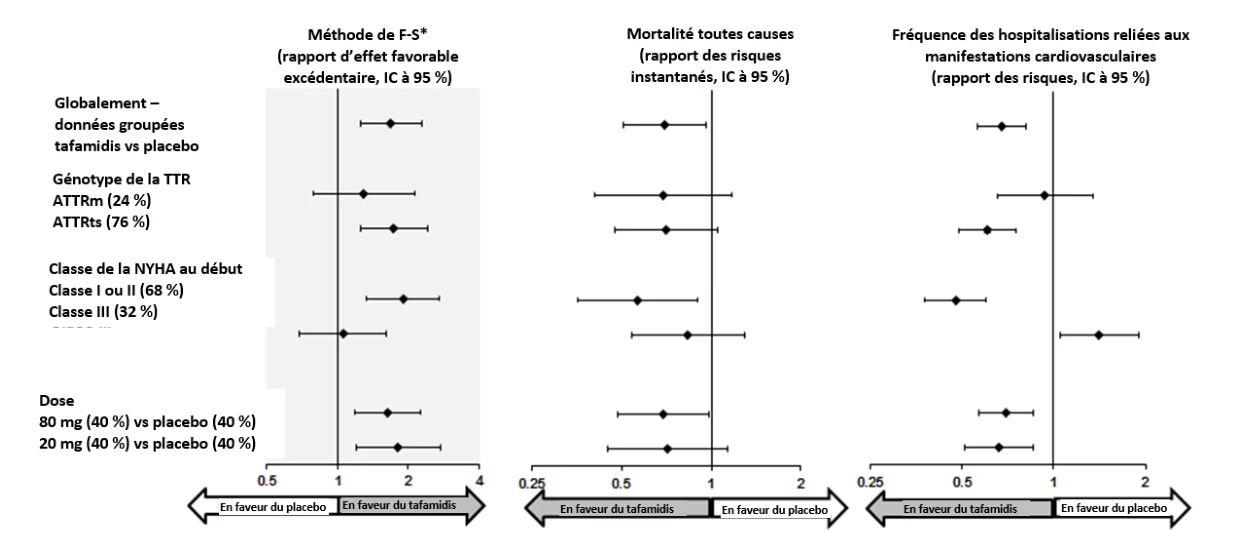
Abréviations : ATTRm : variant de l’amyloïdose à transthyrétine (m pour mutation); ATTRts : amyloïdose à transthyrétine de type sauvage; F-S : Finkelstein Schoenfeld; IC : intervalle de confiance
* Les résultats obtenus avec la méthode de F-S sont exprimés au moyen du rapport d’effet favorable excédentaire (selon la mortalité toutes causes et la fréquence des hospitalisations reliées aux manifestations cardiovasculaires). Le rapport d’effet favorable excédentaire est le nombre de paires de patients traités ayant obtenu un effet favorable divisé par le nombre de paires de patients sous placebo ayant obtenu un effet favorable. Les cas de greffe du cœur ou d’implantation d’un cardiostimulateur mécanique sont considérés comme des cas de décès.
On ne dispose pas de données sur des patients ayant une atteinte cardiaque de classe IV de la NYHA au départ.
14.2. Études de biodisponibilité comparatives
Étude portant sur une dose unique
La biodisponibilité relative des capsules VYNDAMAX (tafamidis) a été comparée avec celle des capsules VYNDAQEL (tafamidis méglumine) dans le cadre d’une étude de biodisponibilité comparative menée à l’aide d’une dose unique et quadruple permutation chez 18 hommes adultes en bonne santé. Des doses uniques consistant soit en 61 mg de tafamidis (1 capsule VYNDAMAX) soit en 48,8 mg de tafamidis (4 capsules de tafamidis méglumine à 20 mg [VYNDAQEL]) ont été administrées à jeun et avec un repas riche en lipides et en calories. Les résultats présentés aux tableaux ci-dessous font état d’une biodisponibilité comparable à jeun et après un repas.
Tableau 9 – Sommaire des données de biodisponibilité comparatives
Dose unique à jeun
Tafamidis (1 capsule de tafamidis à 61 mg vs tafamidis à 48,8 mg administrés sous la forme de 4 capsules de tafamidis méglumine à 20 mg) Données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||||||
| Paramètre | Substance à l’essai1 N = 16 | Substance de référence2 N = 16 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % | ||||
ASC0-72 (mcg•h/mL) | 150,5 148,6 (12) | 144,8 146,2 (17) | 103,9 | 98,8-109,4 | ||||
ASC0-168 h (mcg•h/mL) | 216,1 210,1 (14) | 195,1 198,6 (25) | 110,8 | 104,2-117,7 | ||||
ASCI3,4 (mcg•h/mL) | 233,7 225,9 (12) | 203,4 198,4 (17) | 114,9 | 106,7-123,7 | ||||
Cmax (mcg/mL) | 3,857 3,886 (19) | 4,835 4,881 (19) | 79,8 | 72,8-87,4 | ||||
| Tmax5 (h) | 4,00 (2,00-12,0) | 1,50 (0,500-4,05) | ||||||
| T½3,4,6 (h) | 48,60 (24) | 42,62 (24) | ||||||
- 1. VYNDAMAX (tafamidis) en capsule à 61 mg
- 2. VYNDAQEL (tafamidis méglumine) en capsule à 20 mg (équivalant à 12,2 mg de tafamidis)
- 3. n = 15, substance à l’essai
- 4. n = 14, substance de référence
- 5. Exprimé comme médiane (min.-max.) seulement
- 6.
Exprimé sous forme de moyenne arithmétique (CV en %) seulement
Tableau 10 – Sommaire des données de biodisponibilité comparatives
Dose unique après un repas
Tafamidis (1 capsule de tafamidis à 61 mg vs tafamidis à 48,8 mg administrés sous la forme de 4 capsules de tafamidis méglumine à 20 mg) Données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||||||
| Paramètre | Substance à l’essai1 N = 17 | Substance de référence2 N = 16 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % | ||||
ASC0-72 (mcg•h/mL) | 164,8 165,1 (11) | 137,3 136,1 (14) | 120,1 | 114,1-126,3 | ||||
ASC0-168 h (mcg•h/mL) | 233,6 236,7 (20) | 193,3 189,4 (18) | 120,8 | 113,7-128,4 | ||||
ASCI3,4 (mcg•h/mL) | 247,9 247,9 (18) | 208,1 208,1 (22) | 119,2 | 110,5-128,5 | ||||
Cmax (mcg/mL) | 5,106 5,125 (16) | 4,132 4,153 (14) | 123,6 | 112,9-135,2 | ||||
| Tmax5 (h) | 3,00 (0,500-6,03) | 3,00 (1,00-6,00) | ||||||
| T½3,4,6 (h) | 49,81 (26) | 47,11 (23) | ||||||
- 1. VYNDAMAX (tafamidis) en capsule à 61 mg
- 2. VYNDAQEL (tafamidis méglumine) en capsule à 20 mg (équivalant à 12,2 mg de tafamidis)
- 3. n = 14, substance à l’essai
- 4. n = 15, substance de référence
- 5. Exprimé comme médiane (min.-max.) seulement
- 6. Exprimé sous forme de moyenne arithmétique (CV en %) seulement
Étude portant sur des doses multiples
La biodisponibilité relative des capsules VYNDAMAX (tafamidis) a été comparée avec celle des capsules VYNDAQEL (tafamidis méglumine) dans le cadre d’une étude de biodisponibilité comparative menée à l’aide de doses multiples et permutation double chez 30 hommes adultes en bonne santé. Les sujets ont reçu le médicament à jeun pendant 7 jours selon la posologie suivante : 61 mg de tafamidis (1 capsule de tafamidis à 61 mg [VYNDAMAX]) ou 48,8 mg de tafamidis (4 capsules de tafamidis méglumine à 20 mg [VYNDAQEL]) deux fois par jour les jours 1 et 2, puis une fois par jour les jours 3 à
- 7.
Les résultats de l’analyse des échantillons prélevés le jour 7, présentés au tableau ci-dessous, montrent l’absence de différence significative entre les deux préparations de tafamidis en ce qui a trait à la vitesse et au degré d’absorption du tafamidis.
Tableau 11 – Sommaire des données de biodisponibilité comparatives
Doses multiples à jeun
Tafamidis (1 capsule de tafamidis à 61 mg vs tafamidis à 48,8 mg administrés sous la forme de 4 capsules de tafamidis méglumine à 20 mg) Données mesurées Moyenne géométrique ajustée Moyenne arithmétique (CV en %) | ||||||||
| Paramètre | Substance à l’essai1 | Substance de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % | ||||
ASCtau3 (mcg•h/mL) | 170,0 174,4 (24) | 166,2 169,6 (21) | 102,3 | 98,0-106,8 | ||||
Cmax (mcg/mL) | 8,553 8,778 (24) | 9,087 9,241 (19) | 94,1 | 89,1-99,4 | ||||
Cmin (mcg/mL) | 5,336 5,524 (28) | 4,900 5,060 (27) | 108,9 | 103,7-114,3 | ||||
| Tmax4 (h) | 4,00 (2,00-8,00) | 2,00 (0,50-6,02) | ||||||
- 1. VYNDAMAX (tafamidis) en capsule à 61 mg
- 2. VYNDAQEL (tafamidis méglumine) en capsule à 20 mg (équivalant à 12,2 mg de tafamidis)
- 3. ASCtau : aire sous la courbe de la concentration plasmatique en fonction du temps durant un intervalle posologique de 24 heures pour l’administration uniquotidienne
- 4. Exprimé comme médiane (min.-max.)
15. Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16. Toxicologie non clinique
Le programme non clinique sur le tafamidis méglumine s’est appuyé sur des études classiques de pharmacologie de l’innocuité, des études de pharmacodynamie et de pharmacocinétique, des études sur la toxicité de doses répétées, la toxicité pour la reproduction et le développement, la carcinogénicité, la toxicité génétique, la phototoxicité et l’immunotoxicité. Les observations découlant d’études de toxicologie non cliniques qui sont pertinentes pour l’emploi sûr du médicament et/ou qui contribuent à la compréhension du profil toxicologique d’un médicament sont résumées ci-après.
Toxicologie générale et cancérogénicité
Lors des études sur la toxicité de doses répétées et des études sur la carcinogénicité, bien qu’aucun signe d’augmentation de l’incidence des néoplasies n’ait été observé, le foie et les reins semblaient être des organes ciblés par les effets toxiques chez les différentes espèces étudiées. Des effets sur le
foie ont été observés à des expositions d’environ ≥ 0,7 fois l’exposition chez l’humain à une dose de 61 mg de tafamidis.
D’importantes lésions non néoplasiques ont été observées dans les reins (néphrose) et le foie (hypertrophie centrolobulaire et nécrose de cellules individuelles) de souris Tg-rasH2 à des doses ≥ 2,8 fois plus élevées que la dose clinique de 61 mg de tafamidis. La néphrose rénale n’a été notée que chez les souris (Tg)-rasH2 mâles, à une fréquence et avec une sévérité plus élevées chez les souris ayant reçu la dose de 90 mg/kg/jour; elle n’a pas été observée aux doses ≤ 30 mg/kg/jour; les valeurs correspondantes de l’ASC24 équivalaient à ≤ 2,8 fois l’aire sous la courbe de la concentration plasmatique en fonction du temps, de 0 à 24 heures (ASC24) obtenue à l’état d’équilibre chez l’humain à la dose clinique de 61 mg de tafamidis.
Toxicologie pour la reproduction et le développement
Fertilité
Le tafamidis méglumine n’a eu aucun effet sur la fertilité, la capacité reproductrice ou les comportements d’accouplement chez le rat, quelle que soit la dose administrée, jusqu’à concurrence de 30 mg/kg (dose de tafamidis méglumine équivalente chez l’humain supérieure à 4,8 mg/kg/jour). Les rats ont reçu une dose quotidienne (5, 15 et 30 mg/kg/jour) avant la cohabitation (pendant au moins 15 jours chez les femelles et 28 jours chez les mâles), pendant toute la période de cohabitation jusqu’au jour précédant l’autopsie des mâles, et jusqu’à l’implantation chez les femelles (jour 7 de gestation). Aucun effet indésirable n’a été noté chez les rats mâles, quelle que soit la dose. Chez les femelles, on a constaté une perte pondérale statistiquement significative et une diminution de la quantité de nourriture consommée dans le groupe exposé à la dose la plus forte pendant la première semaine d’administration.
La dose de tafamidis méglumine sans effet toxique sur la reproduction chez les rats parents mâles et femelles est de 30 mg/kg/jour, soit 5,5 fois la dose clinique de 61 mg de tafamidis.
Passage dans le placenta et le lait maternel
Des rates gravides ou en lactation ont reçu des doses quotidiennes répétées de tafamidis méglumine (15 mg/kg/jour) par voie orale, puis une dose unique par gavage oral de 14C-tafamidis méglumine aux jours 4 ou 12 d’allaitement. La matière radiomarquée a été retrouvée dans le sang et les tissus fœtaux, et la distribution était vaste au moment de la première évaluation, ce qui donne à penser que la matière avait traversé la barrière placentaire de façon proportionnelle à la dose. Les concentrations dans les tissus fœtaux étaient généralement plus élevées au jour 19 de la gestation qu’au jour 15 de la gestation. On a observé des signes de radioactivité dans le lait dans l’heure suivant l’administration de la dose, et elle a augmenté par la suite. Le ratio du pic de radioactivité associée au 14C-tafamidis méglumine dans le lait (8 heures après l’administration de la dose) par rapport au plasma (1 heure après l’administration de la dose) a été d’environ 1,6 au jour 12, ce qui témoigne du passage du tafamidis méglumine dans le lait maternel à la suite de l’administration orale.
Toxicité pour le développement
Lors d’une étude de toxicité pour le développement embryofœtal menée chez le lapin, l’administration de tafamidis méglumine par voie orale (0, 0,5, 2 et 8 mg/kg/jour) pendant toute la période d’organogenèse a entraîné une hausse de la mortalité embryofœtale, une diminution du poids fœtal et une élévation de l’incidence de malformations fœtales à la dose de 8 mg/kg/jour (environ 9,1 fois l’exposition humaine à 61 mg de tafamidis d’après l’ASC), dose qui s’est avérée toxique pour la mère aussi. Une augmentation de l’incidence de variations dans le développement du squelette des fœtus a
été observée aux doses ≥ 0,5 mg/kg/jour (environ l’équivalent de l’exposition chez l’humain à 61 mg de tafamidis d’après l’ASC).
Lors d’une étude de toxicité pour le développement embryofœtal menée chez le rat, l’administration de tafamidis par voie orale (15, 30 et 45 mg/kg/jour) entre les jours 7 et 17 de gestation a entraîné une diminution du poids fœtal à la dose de ≥ 30 mg/kg/jour (environ ≥ 9,5 fois l’ASC obtenue chez l’humain à la dose clinique de 61 mg de tafamidis). Le niveau sans effet nocif observé (NOAEL) sur le développement embryofœtal des rats était de 15 mg/kg/jour (6,4 fois l’exposition chez l’humain à 61 mg de tafamidis d’après l’ASC).
Lors d’une étude de l’effet du tafamidis sur le développement prénatal et postnatal chez le rat, des rates gravides ont reçu par voie orale des doses de 5, 15 ou 30 mg/kg/jour de tafamidis méglumine du jour 7 de la gestation au jour 20 de la lactation. La mortalité élevée chez les ratons ayant reçu 30 mg/kg/jour a entraîné l’arrêt de l’expérience pour ce groupe. De plus, la survie et le poids des ratons étaient inférieurs à la dose de 15 mg/kg/jour. À la dose de 15 mg/kg/jour, une baisse du poids des ratons mâles a été associée à un retard de la maturité sexuelle (séparation du prépuce). À la dose de 15 mg/kg/jour, une diminution des aptitudes a été observée au test d’apprentissage et de mémorisation du labyrinthe aquatique. Sur le plan de la viabilité et de la croissance des petits de la génération F1, le NOAEL après l’administration du tafamidis pendant la gestation et la lactation, était de 5 mg/kg/jour (dose de tafamidis équivalente chez l’humain : 0,8 mg/kg/jour), soit environ l’équivalant de la dose clinique de 61 mg de tafamidis.