


Monographie de produit - Volibris
Modifications importantes apportées récemment à la monographie
7 Mises en garde et précautions, 7.1.3 Enfants et adolescents 2025-12
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications ................................................................................................................. 4
1.1 Pédiatrie .................................................................................................................. 4
1.2 Gériatrie .................................................................................................................. 4
2 Contre-indications ...................................................................................................... 4
4 Posologie et administration ........................................................................................ 5
4.1 Considérations posologiques .................................................................................. 5
4.2 Posologie recommandée et ajustement posologique ............................................ 5
4.5 Dose oubliée ........................................................................................................... 6
5 Surdose ...................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ......................... 6
7 Mises en garde et précautions .................................................................................... 7
Cancérogenèse et génotoxicité .......................................................................................... 7
Conduite et utilisation de machines ................................................................................... 7
Système sanguin et lymphatique ........................................................................................ 7
Fonctions hépatique, biliaire et pancréatique .................................................................... 8
Surveillance et examens de laboratoire ............................................................................. 9
Fonction rénale ................................................................................................................. 10
Santé reproductive ........................................................................................................... 10
Sensibilité et résistance .................................................................................................... 10
7.1 Populations particulières ...................................................................................... 10
7.1.1 Grossesse .......................................................................................................... 10
7.1.2 Allaitement ........................................................................................................ 10
7.1.3 Enfants et adolescents ...................................................................................... 11
7.1.4 Personnes âgées ............................................................................................... 11
8 Effets indésirables .................................................................................................... 11
8.1 Aperçu des effets indésirables .............................................................................. 11
8.2 Effets indésirables observés au cours des études cliniques ................................. 11
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ......... 16
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 16
8.5 Effets indésirables observés après la commercialisation ..................................... 16
9 Interactions médicamenteuses ................................................................................. 17
9.2 Aperçu des interactions médicamenteuses.......................................................... 17
9.4 Interactions médicament-médicament ................................................................ 18
9.5 Interactions médicament-aliment ........................................................................ 24
9.6 Interactions médicament-plante médicinale ....................................................... 24
9.7 Interactions médicament-examens de laboratoire .............................................. 24
10 Pharmacologie clinique ............................................................................................ 24
10.1 Mode d’action ....................................................................................................... 24
10.2 Pharmacodynamie ................................................................................................ 25
10.3 Pharmacocinétique ............................................................................................... 27
11 Conservation, stabilité et mise au rebut .................................................................... 29
12 Instructions particulières de manipulation du produit ............................................... 29
Partie 2 : Renseignements scientifiques ............................................................................... 30
13 Renseignements pharmaceutiques ........................................................................... 30
14 Études cliniques ....................................................................................................... 30
14.1 Études cliniques par indication ............................................................................. 30
15 Microbiologie ........................................................................................................... 44
16 Toxicologie non clinique ........................................................................................... 45
Renseignements destinés aux patient·e·s............................................................................. 47
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
VOLIBRIS (comprimés d’ambrisentan) est indiqué :
- pour le traitement de l’hypertension artérielle pulmonaire idiopathique (« primitive ») et de l’hypertension artérielle pulmonaire associée à une collagénose chez des patients adultes manifestant des symptômes de classe fonctionnelle II ou III selon l’OMS.
- comme traitement initial en association avec le tadalafil chez des patients adultes atteints d’hypertension artérielle pulmonaire qui manifestent des symptômes de classe fonctionnelle II ou III selon l’OMS.
VOLIBRIS ne doit être utilisé que par des médecins expérimentés dans le diagnostic et le traitement de l’hypertension artérielle pulmonaire idiopathique et de l’hypertension artérielle pulmonaire.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée clinique; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7.1.3 Enfants et adolescents et 16 Toxicologie non clinique, Toxicité juvénile concernant les données disponibles sur les jeunes animaux).
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Il existe peu de données sur l’innocuité et l’efficacité dans la population gériatrique (voir 7.1.4 Personnes âgées et 10.3 Pharmacocinétique).
2 Contre-indications
VOLIBRIS est contre-indiqué dans les cas suivants :
- Patients qui présentent une hypersensibilité connue ou soupçonnée à VOLIBRIS ou à l’un des ingrédients de la formulation (voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement).
- Grossesse (voir 7.1.1 Grossesse).
- Allaitement (voir 7.1.2 Allaitement).
- Patients accusant une atteinte hépatique sévère (avec ou sans cirrhose) (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique et 4 Posologie et administration).
- Patients dont les concentrations initiales d’aminotransférases hépatiques (aspartate aminotransférase [AST] et/ou alanine aminotransférase [ALT]) correspondent à plus de 3 fois la limite supérieure de la normale (> 3 × LSN) (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique et 4 Posologie et administration).
- Patients atteints de fibrose pulmonaire idiopathique (FPI), avec ou sans hypertension pulmonaire.
4 Posologie et administration
4.1 Considérations posologiques
- Le traitement doit être instauré seulement par un médecin expérimenté dans le traitement de l’hypertension artérielle pulmonaire.
- On doit évaluer la fonction hépatique avant d’instaurer un traitement par VOLIBRIS (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique et Surveillance et examens de laboratoire).
- Chez les femmes aptes à procréer, le traitement par VOLIBRIS doit être amorcé seulement après un test de grossesse négatif et à condition que les patientes utilisent une méthode de contraception fiable (voir 2 Contre-indications; 7.1.1 Grossesse).
- VOLIBRIS est contre-indiqué chez les patients présentant une atteinte hépatique sévère et chez ceux dont les concentrations initiales d’AST ou d’ALT correspondent à plus de 3 fois la limite supérieure de la normale (> 3 × LSN). Les patients dont les concentrations d’ALT ou d’AST étaient supérieures à 2 fois la LSN n’ont pas été inclus dans un essai clinique portant sur l’administration concomitante de VOLIBRIS et du tadalafil. VOLIBRIS doit être administré avec prudence chez les patients présentant un trouble hépatique modéré (voir 7 Mises en garde et précautions; 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
- Chez les patients atteints d’hypertension artérielle pulmonaire associée à une collagénose, il peut être nécessaire de prescrire une dose de 10 mg pour assurer une efficacité optimale du médicament. On envisagera de passer à une dose de 10 mg si le patient tolère bien VOLIBRIS à 5 mg (voir 8 Effets indésirables).
4.2 Posologie recommandée et ajustement posologique
Posologie chez l’adulte
Le traitement par VOLIBRIS doit être instauré à raison de 5 mg, une fois par jour. On pourrait obtenir des effets bénéfiques additionnels en faisant passer la dose à 10 mg une fois par jour.
Si VOLIBRIS est utilisé en association avec le tadalafil dès le début du traitement, il convient de porter la dose de tadalafil de 20 mg à 40 mg une fois par jour quatre semaines après le début du traitement, puis de porter la dose de VOLIBRIS de 5 mg à 10 mg quatre semaines plus tard si ce médicament est bien toléré (voir 14 Études cliniques).
La dose quotidienne maximale recommandée est de 10 mg.
Lorsque VOLIBRIS est administré en association avec la cyclosporine A, la dose de VOLIBRIS doit se limiter à 5 mg, une fois par jour (voir 9.4 Interactions médicament-médicament, Cyclosporine A).
VOLIBRIS peut être administré avec ou sans nourriture.
Pédiatrie (< 18 ans)
Santé Canada ne dispose d’aucune donnée clinique; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7.1.3 Enfants et adolescents et 16 Toxicologie non clinique, Toxicité juvénile concernant les données disponibles sur les jeunes animaux).
Patients âgés (65 ans et plus)
Aucune modification posologique n’est requise chez les patients âgés de 65 ans et plus. Dans le cadre d’études cliniques en monothérapie, les œdèmes périphériques signalés étaient liés à la dose et plus fréquents chez les patients âgés de 65 ans et plus.
Patients présentant une atteinte rénale
VOLIBRIS n’est pas soumis à un métabolisme rénal important ni à une excrétion rénale marquée; par conséquent, il est peu probable que la dose doive être adaptée pour les patients accusant un trouble rénal.
4.5 Dose oubliée
En cas d’oubli d’une dose de VOLIBRIS, on doit conseiller au patient de prendre la dose dès qu’il constate cet oubli, puis de prendre la dose suivante selon l’intervalle posologique habituel. On ne doit pas prendre deux doses à la fois pour remplacer une dose oubliée.
5 Surdose
Chez des volontaires en santé, des doses uniques de 50 et de 100 mg (5 à 10 fois la dose maximale recommandée) ont été associées à des céphalées, à des bouffées vasomotrices, à des étourdissements, à des nausées et à la congestion nasale.
Vu le mode d’action de l’ambrisentan, la surdose de VOLIBRIS pourrait causer de l’hypotension. En cas d’hypotension marquée, des mesures actives de soutien cardiovasculaire pourraient s’avérer nécessaires. Il n’existe pas d’antidote spécifique à ce médicament.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Description
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| Orale | Comprimé, 5 mg et 10 mg | Alcool polyvinylique, cellulose microcristalline, croscarmellose sodique, dioxyde de titane, lactose monohydraté, laque d’aluminium (rouge no 40 [FD&C]), lécithine, macrogol/ polyéthylèneglycol 3350, stéarate de magnésium et talc | ||
VOLIBRIS est présenté en comprimé à 5 mg, pelliculé, carré et rose pâle, sur une face duquel est gravé « GS » et sur l’autre « K2C ».
VOLIBRIS est aussi présenté en comprimé à 10 mg, pelliculé, ovale et rose foncé, sur une face duquel est gravé « GS » et sur l’autre « KE3 ».
Chaque comprimé pelliculé contient les ingrédients non médicinaux suivants : alcool polyvinylique, cellulose microcristalline, croscarmellose sodique, dioxyde de titane, lactose monohydraté, laque d’aluminium (rouge no 40 [FD&C]), lécithine, macrogol/polyéthylèneglycol 3350, stéarate de magnésium et talc.
VOLIBRIS est offert en plaquettes alvéolées de 30 comprimés.
7 Mises en garde et précautions
Cancérogenèse et génotoxicité
On ne dispose d’aucune donnée chez les humains (voir 16 Toxicologie non clinique, Cancérogénicité et Génotoxicité).
Conduite et utilisation de machines
Aucune étude n’a été menée pour évaluer l’effet de VOLIBRIS sur l’aptitude à conduire un véhicule ou à faire fonctionner des machines. De plus, il est impossible de prévoir un effet défavorable sur l’exécution de ces activités d’après la pharmacologie de la substance active.
Rétention liquidienne
Un œdème périphérique (rétention de liquide) a été observé chez des patients traités par des antagonistes des récepteurs de l’endothéline (ARE), y compris VOLIBRIS. L’œdème périphérique peut aussi être une conséquence clinique de l’hypertension artérielle pulmonaire. VOLIBRIS a entraîné une hausse proportionnelle à la dose des cas d’œdème périphérique léger ou modéré (voir 8 Effets indésirables).
Des rapports obtenus après la commercialisation du produit confirment qu’une rétention liquidienne peut survenir dans les semaines suivant le début du traitement par VOLIBRIS et dans certains cas, a nécessité l’administration d’un diurétique ou l’hospitalisation du patient afin de rétablir l’équilibre liquidien ou de traiter une insuffisance cardiaque décompensée (voir 8.2 Effets indésirables observés au cours des études cliniques, Tableau 2). Si les patients présentent déjà une surcharge liquidienne, on doit traiter cette situation comme il se doit sur le plan clinique avant d’amorcer le traitement par VOLIBRIS.
Si, pendant le traitement par VOLIBRIS, un œdème périphérique d’importance clinique se manifeste, s’accompagnant ou non d’un gain de poids, il convient d’effectuer une évaluation plus approfondie pour rechercher la cause de l’œdème, telle que la prise de VOLIBRIS ou une insuffisance cardiaque sous-jacente. Il convient également de déterminer si une thérapeutique spécifique ou l’arrêt du traitement par VOLIBRIS est nécessaire.
La rétention liquidienne ou l’œdème périphérique est plus fréquent pendant le traitement par VOLIBRIS et le tadalafil qu’avec VOLIBRIS ou le tadalafil administré seul.
Système sanguin et lymphatique
L’emploi des antagonistes des récepteurs de l’endothéline a été associé à des baisses d’origine médicamenteuse des concentrations d’hémoglobine et de l’hématocrite. De tels effets ont aussi été observés au cours des études cliniques sur VOLIBRIS en monothérapie. Certains cas se sont traduits par une anémie ayant nécessité une transfusion. En général, ces réductions sont survenues pendant les premières semaines du traitement par VOLIBRIS et les taux se sont stabilisés par la suite. L’anémie est plus fréquente pendant le traitement par VOLIBRIS et le tadalafil qu’avec VOLIBRIS ou le tadalafil administré seul (voir 8 Effets indésirables).
Il n’est pas recommandé d’amorcer un traitement par VOLIBRIS chez des patients atteints d’une anémie d’importance clinique (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
Fonctions hépatique, biliaire et pancréatique
Des anomalies de la fonction hépatique ont été associées à l’hypertension artérielle pulmonaire. On a observé des élévations des concentrations d’enzymes hépatiques pouvant être reliées au traitement par les antagonistes des récepteurs de l’endothéline (ARE). On doit donc évaluer la fonction hépatique des patients avant d’entreprendre le traitement par VOLIBRIS. Il convient de surveiller la fonction hépatique chaque fois que cela est indiqué sur le plan clinique chez les patients dont la fonction hépatique est normale ou légèrement altérée. La mise en route du traitement par VOLIBRIS est contre-indiquée chez les patients présentant d’emblée des concentrations de transaminases (alanine aminotransférase [ALT] ou aspartate aminotransférase [AST]) supérieures à 3 fois la limite supérieure de la normale (> 3 × LSN) et chez les patients présentant une atteinte hépatique sévère. Les patients dont les concentrations d’ALT ou d’AST étaient supérieures à 2 fois la LSN n’ont pas été inclus dans un essai clinique portant sur l’administration concomitante de VOLIBRIS et du tadalafil. Par ailleurs, VOLIBRIS doit être employé avec prudence chez les patients accusant une atteinte hépatique modérée; il est recommandé de procéder tous les mois à des dosages de contrôle de l’ALT et de l’AST chez ces patients (voir 4 Posologie et administration et 10 Pharmacologie clinique).
Même si la fréquence des anomalies des transaminases a été faible, on ne peut exclure la possibilité d’élévations des transaminases sériques associées au traitement par VOLIBRIS. Par conséquent, il est recommandé de surveiller les concentrations d’ALT et d’AST chaque mois, surtout chez les patients vulnérables comme ceux qui présentent une atteinte hépatique modérée, une insuffisance cardiaque droite d’importance clinique, une hépatopathie préexistante, des antécédents d’augmentation des concentrations d’aminotransférase d’origine médicamenteuse ou chez ceux qui utilisent déjà des médicaments réputés augmenter les concentrations de ces enzymes et qui pourraient être exposés à un risque accru de subir de telles augmentations en prenant VOLIBRIS. Si les patients présentent des élévations cliniquement importantes des transaminases ou si ces hausses s’accompagnent de signes ou de symptômes d’atteinte hépatique (p. ex., ictère), on doit cesser le traitement par VOLIBRIS.
En l’absence de symptômes cliniques d’atteinte hépatique ou d’ictère, on peut envisager de reprendre le traitement par VOLIBRIS après la résolution des anomalies des enzymes hépatiques. On sait qu’une atteinte hépatique et l’hépatite chronique active surviennent chez les patients souffrant d’hypertension artérielle pulmonaire et qu’on décèle souvent des auto-anticorps chez les patients souffrant d’hypertension artérielle pulmonaire idiopathique. On a signalé des cas évoquant l’hépatite chronique active, y compris l’exacerbation possible d’une hépatite chronique active sous-jacente, et une atteinte hépatique lors du traitement par VOLIBRIS, bien que le rôle du médicament dans la survenue de ces événements ne soit pas clair.
Par conséquent, il convient de surveiller les patients à la recherche de signes d’atteinte hépatique et de faire preuve de prudence lorsque VOLIBRIS est employé seul ou en association avec d’autres médicaments réputés pour être associés à une atteinte hépatique, car les effets additifs de VOLIBRIS avec ces agents sont inconnus. La prise en charge de l’hépatite chronique active chez les patients souffrant d’hypertension artérielle pulmonaire doit être optimisée avant d’amorcer le traitement par
VOLIBRIS et pendant celui-ci. Si les patients présentent des signes ou des symptômes d’hépatite ou manifestent une exacerbation d’une hépatite chronique active, on doit cesser l’emploi de VOLIBRIS.
Un parallèle a été établi entre d’autres ARE et des hausses des concentrations d’aminotransférases (ALT et AST), des effets hépatotoxiques et des cas d’insuffisance hépatique (voir 8 Effets indésirables). Si la fonction hépatique d’un patient est altérée après que celui-ci ait amorcé un traitement par VOLIBRIS, on devra en rechercher minutieusement la cause. Il convient de mettre fin au traitement par VOLIBRIS si les concentrations d’aminotransférases hépatiques dépassent de plus de 3 fois la limite supérieure de la normale (> 3 × LSN) ou si les hausses de ces concentrations s’accompagnent d’une bilirubinémie correspondant à plus de 2 fois la limite supérieure de la normale (> 2 × LSN), ou de signes ou de symptômes d’un dysfonctionnement hépatique et que les autres causes possibles ont été écartées.
Surveillance et examens de laboratoire
Hémoglobine et hématocrite
VOLIBRIS a été associé à des réductions des concentrations d’hémoglobine et de l’hématocrite. Il n’est pas recommandé d’amorcer un traitement par VOLIBRIS chez des patients qui manifestent une anémie d’importance clinique. On recommande d’effectuer le dosage de l’hémoglobine et/ou de l’hématocrite avant d’instaurer le traitement par VOLIBRIS, un mois après le début du traitement, puis régulièrement par la suite, selon les indications cliniques.
Des baisses des concentrations d’hémoglobine et/ou de l’hématocrite ont été constatées comme effets indésirables très courants du médicament observés au cours des essais cliniques (voir Tableau 2). La réduction moyenne des valeurs de l’hémoglobine entre le début et la fin du traitement chez les patients recevant VOLIBRIS dans le cadre d’études contrôlées par placebo d’une durée de 12 semaines portant sur l’emploi d’un médicament en monothérapie était de 0,8 g/dL. Selon nos observations, des baisses des concentrations d’hémoglobine ont persisté pendant 4 ans. Dans le cadre des études sur le traitement d’association, les cas d’anémie ont été plus fréquents lorsque VOLIBRIS était administré en association avec le tadalafil (15 %) que lorsque l’ambrisentan ou le tadalafil était administré en monothérapie (7 % et 11 %, respectivement).
Si on observe une diminution significative sur le plan clinique des valeurs de l’hémoglobine ou de l’hématocrite et que d’autres causes possibles de cette baisse ont été exclues, on doit envisager de mettre fin au traitement par VOLIBRIS.
Épreuves de la fonction hépatique
On doit mesurer les concentrations de transaminases hépatiques avant d’entreprendre le traitement et tous les mois par la suite chez les patients vulnérables ou, en général chez tous les patients, chaque fois que ces dosages sont indiqués sur le plan clinique (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
En cas d’élévation importante sur le plan clinique des concentrations de transaminases (plus de 3 fois la LSN), ou d’élévation des concentrations de transaminases accompagnée de signes ou de symptômes d’atteinte hépatique (p. ex., nausées, vomissements, fièvre, douleur abdominale, ictère ou encore léthargie ou fatigue inhabituelles) ou encore d’une hausse de la concentration de bilirubine représentant 2 fois la limite supérieure de la normale (2 × LSN), on doit cesser le traitement par VOLIBRIS.
Chez les patients qui ne présentent pas de symptômes cliniques d’atteinte hépatique ou d’ictère, on peut envisager de reprendre le traitement par VOLIBRIS après la résolution des anomalies des enzymes hépatiques (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
Maladie veino-occlusive pulmonaire
Si les patients présentent un œdème pulmonaire aigu lors de l’instauration du traitement par VOLIBRIS, on doit envisager la possibilité d’une maladie veino-occlusive pulmonaire.
Fonction rénale
VOLIBRIS n’a pas été étudié chez des sujets présentant une atteinte rénale. VOLIBRIS n’est pas soumis à un métabolisme rénal important ni à une excrétion rénale marquée; par conséquent, il est peu probable que la dose doive être adaptée pour les patients accusant un trouble rénal (voir 10.3 Pharmacocinétique).
Santé reproductive
- Fertilité
Une atrophie des tubules séminifères des animaux mâles a été liée à l’administration à long terme d’ARE, y compris l’ambrisentan (voir 16 Toxicologie non clinique). L’effet du médicament sur la fertilité de l’homme n’est pas connu (voir 14 Études cliniques et 16 Toxicologie non clinique).
Sensibilité et résistance
VOLIBRIS contient de la laque d’aluminium (rouge no 40 [FD&C]), un colorant azoïque qui pourrait entraîner des réactions de type allergique.
7.1 Populations particulières
7.1.1 Grossesse
L’emploi de VOLIBRIS est contre-indiqué chez la femme enceinte. La tératogénicité est un effet de classe des ARE. Des études menées chez des rates et des lapines ont révélé que VOLIBRIS est tératogène et ont fait état de cas de taux accrus de malformations fœtales et d’anomalies suivant l’administration d’ARE, y compris VOLIBRIS (voir 16 Toxicologie non clinique).
Les femmes aptes à procréer doivent être informées que la prise de VOLIBRIS durant la grossesse présente un risque d’effets nocifs pour le fœtus. Il faut absolument exclure la possibilité d’une grossesse avant d’entreprendre le traitement par VOLIBRIS et la patiente doit recourir à une méthode de contraception fiable durant le traitement. Des tests de grossesse sont recommandés durant le traitement par VOLIBRIS, selon les indications cliniques.
Les femmes aptes à procréer doivent communiquer sans tarder avec leur médecin si elles découvrent ou soupçonnent qu’elles sont enceintes. Si la décision est prise de poursuivre la grossesse, il convient d’interrompre le traitement par VOLIBRIS et d’instaurer un traitement de remplacement (voir 2 Contre-indications et 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement).
7.1.2 Allaitement
On ignore si VOLIBRIS est excrété dans le lait humain. Par conséquent, l’allaitement est contre-indiqué chez les patientes traitées par VOLIBRIS (voir 2 Contre-indications).
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée clinique; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 16 Toxicologie non clinique, Toxicité juvénile).
De plus, des études menées sur des animaux ont indiqué un risque de diminution du poids du cerveau (par rapport aux témoins). Même si la pertinence clinique de cette observation est inconnue, elle pourrait être considérée comme un risque potentiel accru pour les enfants de moins de 4 ans (voir 16 Toxicologie non clinique, Toxicité juvénile).
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Aucun ajustement de la dose n’est nécessaire chez les patients de 65 ans et plus.
Dans le cadre des études cliniques portant sur l’emploi de VOLIBRIS en monothérapie, on a signalé que l’œdème périphérique était lié à la dose, qu’il était plus fréquent et qu’il semblait plus sévère chez les patients de 65 ans et plus. Dans le cadre d’une étude clinique subséquente (AMBITION), la fréquence de l’œdème chez les patients recevant l’ambrisentan en monothérapie était de 19 % chez les patients de moins de 55 ans et de 28 % chez ceux de 55 ans et plus (voir 8 Effets indésirables, 10 Pharmacologie clinique, Populations et états pathologiques particuliers, et 4 Posologie et administration).
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité de VOLIBRIS a été évaluée dans le cadre d’études cliniques de phases II et III regroupant 483 patients souffrant d’hypertension artérielle pulmonaire qui ont reçu des doses uniquotidiennes de 1, 2,5, 5 ou 10 mg pendant des périodes allant de 1 jour à 3,5 années. Dans l’ensemble, VOLIBRIS a été bien toléré.
Au cours d’études contrôlées par placebo d’une durée de 12 semaines, les effets indésirables signalés le plus fréquemment (≥ 10 %) chez les patients prenant VOLIBRIS ont été l’œdème périphérique, les céphalées et la congestion nasale (voir Tableau 2).
Durant les études de phase III contrôlées par placebo, la proportion de patients qui ont interrompu leur traitement en raison d’effets indésirables a été semblable dans tous les groupes : 3,0 % dans le groupe placebo et 2,3 % dans le groupe VOLIBRIS.
Dans le cadre des études contrôlées par placebo, six (4,5 %) patients sous placebo et quatre (1,5 %) patients sous VOLIBRIS sont décédés. Une proportion plus élevée de patients prenant le placebo ont subi au moins un effet indésirable grave non fatal comparativement aux patients prenant VOLIBRIS. Les effets indésirables graves les plus fréquents tant chez les patients sous placebo que chez les patients sous VOLIBRIS ont été l’insuffisance ventriculaire droite (placebo : 6,1 %, VOLIBRIS : 1,1 %) et (l’aggravation de) l’hypertension artérielle pulmonaire (placebo : 3,8 %, VOLIBRIS : 1,1 %). La fréquence des effets indésirables graves liés au traitement a été similaire dans les groupes recevant VOLIBRIS.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Expérience tirée des études cliniques de courte durée
Les données suivantes sur l’innocuité de VOLIBRIS proviennent de deux études cliniques de phase III contrôlées par placebo d’une durée de 12 semaines réalisées chez des patients atteints d’hypertension artérielle pulmonaire (ARIES-1 et ARIES-2). En tout, 197 patients ont reçu VOLIBRIS à raison de 5 ou 10 mg 1 f.p.j. et 132 patients ont reçu un placebo.
Les effets indésirables du médicament observés dans les études ARIES-1 et ARIES-2 sont résumés dans le Tableau 2.
Tableau 2 – Effets indésirables du médicament survenus chez les patients atteints d’hypertension artérielle pulmonaire traités par VOLIBRIS dans le cadre des études de courte durée (ARIES-1 et ARIES-2, analyse intégrée)
| Classification par système et organe / Terme privilégié | Placebo n = 132 (%) | VOLIBRIS 5 mg n = 130 (%) | VOLIBRIS 10 mg n = 67 (%) |
| Affections hématologiques et du système lymphatique | |||
| Anémie | 2 (1,5) | 2 (1,5) | 2 (3,0) |
| Affections cardiaques | |||
| Palpitations | 3 (2,3) | 5 (3,8) | 3 (4,5) |
| Affections gastro-intestinales | |||
| Constipation | 2 (1,5) | 4 (3,1) | 4 (6,0) |
| Douleur abdominalea | 1 (0,8) | 6 (4,6) | 4 (6,0) |
| Troubles généraux et anomalies au site d’administration | |||
| Œdème périphérique | 14 (10,6) | 24 (18,5) | 19 (28,4) |
| Rétention liquidienneb | 4 (3,0) | 4 (3,1) | 4 (6,0) |
| Affections du système nerveux | |||
| Céphalées | 18 (13,6) | 20 (15,4) | 13 (19,4) |
| Affections respiratoires, thoraciques et médiastinales | |||
| Congestion nasale | 2 (1,5) | 7 (5,4) | 7 (10,4) |
| Rhinopharyngite | 1 (0,8) | 7 (5,4) | 2 (3,0) |
| Sinusite | 0 | 4 (3,1) | 3 (4,5) |
| Affections vasculaires | |||
| Bouffées vasomotricesc | 2 (1,5) | 5 (3,8) | 1 (1,5) |
- a) Comprend la douleur abdominale haute; b) Comprend la rétention liquidienne, la surcharge liquidienne et l’enflure locale; c) Comprennent les bouffées de chaleur.
Les effets indésirables du médicament observés dans le cadre des études de courte durée portant sur l’emploi d’un médicament en monothérapie ont été généralement d’intensité légère ou modérée. La dose la plus forte (10 mg) a été associée à une fréquence plus élevée d’œdème périphérique, de céphalées, de congestion nasale, de palpitations, de constipation, de sinusite, d’anémie, de douleur abdominale et de rétention liquidienne. L’œdème périphérique a été l’effet indésirable le plus souvent observé pendant le traitement par VOLIBRIS et les taux de fréquence variaient selon l’âge. Chez les patients plus jeunes (< 65 ans), la fréquence était de 18 % (28/155) chez les patients recevant VOLIBRIS comparativement à 13 % (13/104) chez les patients recevant le placebo. Chez les patients âgés (> 65 ans), la fréquence de l’œdème périphérique était plus élevée : 36 % (15/42) chez les patients recevant VOLIBRIS comparativement à 4 % (1/28) chez les patients recevant le placebo. Les résultats de telles analyses de sous-groupes doivent être interprétés avec prudence.
Expérience tirée des études cliniques de longue durée
L’innocuité à long terme (> 3 mois) de VOLIBRIS administré en monothérapie a été évaluée chez 383 patients atteints d’hypertension artérielle pulmonaire dans le cadre de l’étude ARIES-E, une étude clinique de prolongation des études ARIES-1 et ARIES-2 non contrôlée par placebo. L’innocuité à long terme de VOLIBRIS administré en association avec le tadalafil a été évaluée chez 302 patients atteints d’hypertension artérielle pulmonaire dans le cadre de l’étude AMBITION, une étude clinique à double insu avec contrôle par témoin actif (> 3 mois; exposition médiane de 534 jours). Les effets indésirables du médicament observés concordaient généralement avec le profil d’innocuité de VOLIBRIS employé seul. Les effets indésirables du médicament observés dans le cadre des études de longue durée, soit les études ARIES-E et AMBITION, sont résumés au Tableau 3.
Tableau 3 – Effets indésirables du médicament survenus chez les patients atteints d’hypertension artérielle pulmonaire traités par VOLIBRIS dans le cadre des études de longue durée (> 3 mois), données des études AMBITION et ARIES-E
| Classification par système et organe / Terme privilégie | ARIES-E : ambrisentan en monothérapie n = 383 (%) | AMBITION : traitement d’association (population en IDT) n = 302 (%) | AMBITION : ambrisentan en monothérapie (population en IDT) n = 152 (%) | AMBITION : tadalafil en monothérapie (population en IDT) n = 151 (%) |
| Affections hématologiques et du système lymphatique | ||||
| Anémie | 52 (14) | 44 (15) | 11 (7) | 17 (11) |
| Affections cardiaques | ||||
| Palpitations | 50 (13) | 33 (11) | 23 (15) | 20 (13) |
| Affections oculaires | ||||
| Atteinte visuellea | 13 (3) | 22 (7) | 8 (5) | 7 (5) |
| Affections gastro-intestinales | ||||
| Nausées | 53 (14) | 45 (15) | 23 (15) | 23 (15) |
| Vomissements | 30 (8) | 35 (12) | 13 (9) | 13 (9) |
| Constipation | 33 (9) | 16 (5) | 10 (7) | 6 (4) |
| Classification par système et organe / Terme privilégie | ARIES-E : ambrisentan en monothérapie n = 383 (%) | AMBITION : traitement d’association (population en IDT) n = 302 (%) | AMBITION : ambrisentan en monothérapie (population en IDT) n = 152 (%) | AMBITION : tadalafil en monothérapie (population en IDT) n = 151 (%) |
Douleur abdominaleb | 55 (14) | 17 (6) | 14 (9) | 15 (10) |
| Troubles généraux et anomalies au site d’administration | ||||
Œdème périphérique | 168 (44) | 135 (45) | 58 (38) | 43 (28) |
| Rétention liquidiennec | 24 (6) | 34 (11) | 16 (11) | 18 (12) |
| Fatigue | 47 (12) | 34 (11) | 22 (14) | 20 (13) |
| Asthénie | 20 (5) | 8 (3) | 4 (3) | 9 (6) |
| Affections du système immunitaire | ||||
| Hypersensibilitéd | 13 (3) | 5 (2) | 1 (<1) | 2 (1) |
| Affections du système nerveux | ||||
| Céphalée | 96 (25) | 125 (41) | 51 (34) | 53 (35) |
| Étourdissements | 66 (17) | 56 (19) | 30 (20) | 22 (15) |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Congestion nasale | 48 (13) | 58 (19) | 25 (16) | 17 (11) |
| Rhinopharyngite | 58 (15) | 51 (17) | 31 (20) | 23 (15) |
| Sinusite | 39 (10) | 22 (7) | 10 (7) | 11 (7) |
| Dyspnéee | 64 (17) | 55 (18) | 31 (20) | 31 (21) |
| Affections de la peau et du tissu sous-cutané | ||||
| Éruption cutanéef | 27 (7) | 28 (9) | 8 (5) | 9 (6) |
| Affections vasculaires | ||||
Bouffées vasomotricesg | 23 (6) | 46 (15) | 22 (14) | 16 (11) |
IDT = intention de traiter
- a) L’atteinte visuelle comprend la vision trouble et le trouble visuel. b) La douleur abdominale comprend la douleur abdominale haute. c) La rétention liquidienne comprend la rétention liquidienne, la surcharge liquidienne et l’enflure locale. d) L’hypersensibilité comprend l’hypersensibilité au médicament. e) La dyspnée comprend la dyspnée d’effort. f) L’éruption cutanée comprend l’éruption érythémateuse, l’éruption cutanée généralisée, l’éruption maculaire, l’éruption papuleuse et l’éruption prurigineuse. g) Les bouffées vasomotrices comprennent les bouffées de chaleur.
En général, aucun effet indésirable nouveau ou imprévu n’a été observé au cours de la prolongation des études ARIES-1 et ARIES-2, ces dernières ayant duré 12 semaines. Au nombre des 67 décès (18 %) survenus au cours de l’étude de prolongation, six manifestations indésirables graves ont été observées chez quatre patients (N = 32; 13 %) et ont été jugées comme étant liées à VOLIBRIS selon les chercheurs.
Un effet indésirable a mené à l’interruption permanente de la participation de 85 (22 %) des patients principalement en raison de l’aggravation de l’hypertension pulmonaire (5,2 %) et d’une insuffisance ventriculaire droite. Seize (4 %) des sujets présentaient une hausse de l’ALT et de l’AST d’au moins 3 fois la limite supérieure de la normale ce qui a mené à l’abandon d’un seul patient. Une baisse du taux d’hémoglobine a persisté tout au long du traitement. Les patients sous warfarine ou autre anticoagulant ne présentaient aucun changement cliniquement pertinent dans le temps de Quick ou le rapport international normalisé (RIN) moyens.
Expérience tirée d’une étude clinique sur l’emploi de VOLIBRIS en association avec le tadalafil
Comme il est indiqué ci-dessus dans la section Expérience tirée des études cliniques de longue durée, l’innocuité à long terme de VOLIBRIS administré en association avec le tadalafil a été évaluée dans le cadre de l’étude AMBITION, une étude clinique à double insu avec contrôle par témoin actif. Les effets indésirables du médicament observés concordaient généralement avec le profil d’innocuité de VOLIBRIS employé seul (Voir Tableau 3). Le Tableau 4 ci-dessous présente les effets indésirables le plus souvent observés pendant le traitement d’association par VOLIBRIS et le tadalafil comparativement à l’emploi de l’un ou l’autre des médicaments en monothérapie.
Tableau 4 – Effets indésirables du médicament survenus chez les patients atteints d’hypertension artérielle pulmonaire traités par VOLIBRIS dans le cadre de l’étude AMBITION de longue durée (> 3 mois) dont la fréquence était ≥ 2 % plus élevée dans le groupe recevant le traitement d’association par rapport aux groupes recevant le médicament en monothérapie par fréquence décroissante dans le groupe recevant le traitement d’association
| Terme privilégié | AMBITION : traitement d’association (population en IDT) n = 302 (%) | AMBITION : ambrisentan en monothérapie (population en IDT) n = 152 (%) | AMBITION : tadalafil en monothérapie (population en IDT) n = 151 (%) |
| Œdème périphérique | 135 (45) | 58 (38) | 43 (28) |
| Céphalées | 125 (41) | 51 (34) | 53 (35) |
| Congestion nasale | 58 (19) | 25 (16) | 17 (11) |
| Étourdissements | 56 (19) | 30 (20) | 22 (15) |
| Bouffées vasomotricesa | 46 (15) | 22 (14) | 16 (11) |
| Anémie | 44 (15) | 11 (7) | 17 (11) |
| Vomissements | 35 (12) | 13 (9) | 13 (9) |
| Éruption cutanéeb | 28 (9) | 8 (5) | 9 (6) |
| Atteinte visuellec | 22 (7) | 8 (5) | 7 (5) |
| Acouphènes | 8 (3) | 1 (< 1) | 0 (0) |
IDT = intention de traiter
- a) Les bouffées vasomotrices comprennent les bouffées de chaleur. b) L’éruption cutanée comprend l’éruption érythémateuse, l’éruption cutanée généralisée, l’éruption maculaire, l’éruption papuleuse et l’éruption prurigineuse. c) L’atteinte visuelle comprend la vision trouble.
Dans le cadre de l’étude AMBITION, la fréquence de l’œdème périphérique chez les patients âgés (≥ 65 ans) était de 44 % (44/101), de 37 % (18/49) et de 29 % (16/56) dans le groupe recevant VOLIBRIS et le tadalafil, VOLIBRIS en monothérapie et le tadalafil en monothérapie respectivement, comparativement à 45 % (91/201), à 39 % (40/103) et à 28 % (27/95) chez les patients plus jeunes (< 65 ans).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables moins fréquents mentionnés ci-dessous ont été observés chez des patients atteints d’hypertension artérielle pulmonaire qui ont reçu VOLIBRIS au cours d’études cliniques de phase III contrôlées par placebo d’une durée de 12 semaines (ARIES-1 et ARIES-2) :
Affections du système immunitaire : hypersensibilité
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Anomalies hématologiques
Au cours des études de phase III contrôlées par placebo et menées auprès de patients atteints d’hypertension artérielle pulmonaire, les variations moyennes des valeurs au départ (chez les patients traités par placebo, VOLIBRIS à 5 mg et à 10 mg, respectivement) étaient (+ 0,15, −0,77, −0,93) pour l’hémoglobine et (+ 0,01 %, −2 %, −3 %) pour l’hématocrite. Ces variations n’étaient pas liées à la dose chez les patients traités par VOLIBRIS à 5 mg et à 10 mg. Des réductions marquées de l’hémoglobine (réduction > 15 % par rapport à la valeur de départ, se traduisant par une valeur en bas de la limite inférieure de la normale) ont été observées chez 7 % des patients prenant VOLIBRIS et chez 4 % des patients recevant le placebo. Des réductions semblables des valeurs de l’hémoglobine ou de l’hématocrite, ou des deux, ont été observées pendant le traitement avec d’autres antagonistes des récepteurs de l’endothéline. La cause de ces réductions reste incertaine, mais il ne s’agit pas d’une hémorragie ni d’une hémolyse. Les cas d’anémie ont été plus fréquents lorsque VOLIBRIS était administré en association avec le tadalafil (fréquence de l’effet indésirable de 15 %) que lorsque l’ambrisentan ou le tadalafil était administré en monothérapie (7 % et 11 %, respectivement). Des manifestations liées à l’anémie ou à une réduction de l’hémoglobine ou de l’hématocrite ont semblé plus fréquentes chez les patients qui recevaient 10 mg de VOLIBRIS que chez ceux qui recevaient de plus faibles doses du médicament ou le placebo. Dans la prolongation au long cours en mode ouvert des études cliniques clés de phase III, des baisses moyennes des concentrations d’hémoglobine (allant de 0,9 à 1,2 g/dL) par rapport aux valeurs initiales ont persisté pendant une période de traitement par VOLIBRIS pouvant atteindre 4 ans.
Changements au niveau des paramètres de biochimie clinique
Un certain nombre de patients (19 %) ont présenté une augmentation des concentrations de γGT (> 3 × LSN). L’importance clinique de cette observation est inconnue.
8.5 Effets indésirables observés après la commercialisation
Outre ceux signalés durant les études cliniques, on a relevé les effets indésirables suivants après l’homologation de VOLIBRIS. Les effets de fréquence « inconnue » ont été signalés de façon volontaire et proviennent d’une population dont on ignore la taille; par conséquent, il est impossible d’en estimer la fréquence.
Affections cardiaques
Après la commercialisation du médicament, on a fait état de cas de rétention liquidienne et d’insuffisance cardiaque associée à une rétention liquidienne survenus dans les semaines qui ont suivi le début du traitement par VOLIBRIS. Certains de ces cas ont nécessité l’administration d’un diurétique ou l’hospitalisation du patient afin de rétablir l’équilibre liquidien ou de traiter une insuffisance cardiaque décompensée.
Affections hématologiques et du système lymphatique
Anémie nécessitant une transfusion.
Affections hépatobiliaires
Des cas d’élévation des transaminases hépatiques (AST et ALT > 3 × LSN), une hépatite chronique active (voir 7 Mises en garde et précautions), y compris des cas d’exacerbation de l’hépatite chronique active auto-immune, et des atteintes hépatiques d’étiologie incertaine (y compris une hausse de la bilirubine sanguine > 2 × LSN) ont été rapportés pendant le traitement par VOLIBRIS. Dans un sous-groupe de patients ayant pris part à l’étude AMBITION et ne présentant pas un dysfonctionnement ventriculaire gauche, des effets indésirables hépatiques (principalement une augmentation des taux d’enzymes hépatiques) sont survenus chez 7 % des patients du groupe recevant le traitement d’association par VOLIBRIS et le tadalafil comparativement à 2 % et à 5 % des patients des groupes recevant VOLIBRIS ou le tadalafil en monothérapie, respectivement. La fréquence des événements hépatiques était semblable chez les patients présentant un dysfonctionnement ventriculaire gauche.
Affections vasculaires
Hypotension : Dans un sous-groupe de patients ayant pris part à l’étude AMBITION et ne présentant pas un dysfonctionnement ventriculaire gauche, les taux des effets indésirables pouvant évoquer une hypotension (hypotension, étourdissements, syncope, présyncope, vasodilatation, diminution de la tension artérielle, hypotension orthostatique, étourdissements à l’effort, étourdissements orthostatiques, choc hypovolémique) et les taux d’hypotension proprement dite étaient de 32 % et de 8 % dans le groupe recevant VOLIBRIS et le tadalafil comparativement à 27 % et à 7 % dans les groupes recevant l’ambrisentan ou le tadalafil en monothérapie. Si l’on inclut les patients présentant un dysfonctionnement ventriculaire gauche, les taux des effets indésirables pouvant évoquer une hypotension et les taux d’hypotension proprement dite étaient de 30 % et de 8 % dans le groupe recevant VOLIBRIS et le tadalafil comparativement à 29 % et à 7 % dans le groupe recevant l’ambrisentan en monothérapie ainsi qu’à 30 % et à 8 % dans le groupe recevant le tadalafil en monothérapie.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Des études effectuées sur du tissu hépatique humain indiquent que VOLIBRIS (ambrisentan) est métabolisé par les uridine 5’-diphosphate glucuronosyltransférases (UGT) 1A9S, 2B7S et 1A3S, ainsi que par les isoenzymes CYP3A4 et CYP2C19. Les études in vitro semblent indiquer que VOLIBRIS est un substrat de la protéine de transport des anions organiques (OATP - Organic Anion Transport Protein). En outre, elles montrent que VOLIBRIS est un substrat, mais pas un inhibiteur, de la glycoprotéine P (P-gp).
Des données d’études in vitro révèlent que VOLIBRIS à des concentrations pouvant atteindre 300 microM n’inhibe pas de façon marquée les isoenzymes UGT1A1, UGT1A6, UGT1A9, UGT2B7 ni les enzymes 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1, 3A4 du cytochrome P450. D’autres études in vitro utilisant des lignées cellulaires transfectées avec les gènes transporteurs humains ont montré que VOLIBRIS n’inhibe pas la P-gp, la protéine de résistance du cancer du sein (BRCP), la protéine 2 associée à la multirésistance aux médicaments (MRP2) ou la pompe d’exportation des sels biliaires (BSEP) à des concentrations pouvant atteindre 100 microM. VOLIBRIS a montré une faible inhibition in vitro de l’OATP1B1, l’OATP1B3 et du cotransporteur de sodium-taurocholate (NTCP) avec des valeurs de CI50 de 47 microM, 45 microM et environ 100 microM, respectivement. Des études in vitro menées sur des hépatocytes de rats et d’humains n’ont montré aucun signe d’inhibition par l’ambrisentan des NTCP,
OATP, BSEP et MRP2. De plus, VOLIBRIS n’est pas un inducteur de la MRP2, de la P-gp ni de l’expression des protéines des hépatocytes de rats via BSEP. Dans l’ensemble, les données in vitro laissent supposer que VOLIBRIS, à des concentrations pertinentes sur le plan clinique, n’exercerait pas d’effet sur le transport des isoenzymes UGT1A1, UGT1A6, UGT1A9, UGT2B7 ou des enzymes 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1, 3A4 du cytochrome P450 ou via BSEP, BCRP, P-gp, MRP2, OATP1B1/3 ou NTCP.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction.
Tableau 5 – Interactions médicament-médicament établies ou potentielles
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou | |||||
| des produits | |||||
| médicamenteux | |||||
| Cyclosporine A | EC | On a étudié les effets de doses répétées de cyclosporine A (100 à 150 mg, deux fois par jour) sur la pharmacocinétique à l’état d’équilibre de VOLIBRIS (5 mg, une fois par jour) et de doses répétées de VOLIBRIS (5 mg, une fois par jour) sur la pharmacocinétique à l’état d’équilibre de la cyclosporine A (100 à 150 mg, deux fois par jour) chez des volontaires en santé. La Cmax et l’ASC(0––τ) de VOLIBRIS ont augmenté (de 48 % et de 121 % respectivement) en présence de doses multiples de cyclosporine A. La demi-vie plasmatique apparente de VOLIBRIS en présence de cyclosporine a augmenté de 38 % par rapport à VOLIBRIS administré seul (de 8,36 à 11,5 heures). Aucune différence importante n’a été observée dans le tmax médian. Cependant, des doses multiples de VOLIBRIS n’ont pas eu d’effet cliniquement pertinent sur l’exposition à la cyclosporine A. Il importe de noter que la valeur moyenne de la demi-vie plasmatique apparente de la cyclosporine A augmenté de 32 % de 4,79 heures (cyclosporine A seule) à 6,33 heures en présence de VOLIBRIS. | La dose de VOLIBRIS doit se limiter à 5 mg 1 f.p.j. lorsqu’elle est administrée en association avec la cyclosporine A (voir 4.2 Posologie recommandée et ajustement posologique). Aucun ajustement posologique de la cyclosporine A n’est justifié. | ||
Inhibiteurs de la phosphodiestérase (sildénafil, tadalafil) | EC | Chez des volontaires en santé, l’administration concomitante de VOLIBRIS et d’un inhibiteur de la phosphodiestérase (à savoir le sildénafil ou le tadalafil) n’a pas eu d’incidence marquée sur la pharmacocinétique de l’un ou l’autre de ces agents. Les effets de VOLIBRIS (10 mg, 1 fois par jour) à l’état d’équilibre sur la pharmacocinétique d’une dose unique de tadalafil et, inversement, ceux du tadalafil (40 mg, 1 fois par jour) à l’état d’équilibre sur la pharmacocinétique d’une dose unique de VOLIBRIS ont été étudiés chez 23 volontaires en santé. VOLIBRIS n’a pas eu d’effet important sur le plan clinique sur les paramètres pharmacocinétiques du tadalafil. De même, l’administration du tadalafil n’a pas influé sur la pharmacocinétique de VOLIBRIS. Chez des volontaires en santé ayant reçu une dose unique de sildénafil (20 mg), l’administration de doses quotidiennes de VOLIBRIS (10 mg) n’a pas eu d’effet d’importance clinique sur la pharmacocinétique du sildénafil ou sur son métabolite actif, le n-desméthyl-sildénafil. De même, l’administration de doses quotidiennes de sildénafil (20 mg, 3 fois par jour) n’a pas eu d’effet d’importance clinique sur la pharmacocinétique d’une dose unique de VOLIBRIS (10 mg) (voir 10.3 Pharmacocinétique). | L’administration concomitante de VOLIBRIS et du tadalafil a fait l’objet d’une étude multicentrique menée à double insu avec contrôle par témoin actif. Voir 7 Mises en garde et précautions, 8 Effets indésirables, 4 Posologie et administration et 14 Études cliniques. |
| Kétoconazole | EC | L’administration de kétoconazole à l’état d’équilibre a augmenté l’ASC∞ et la Cmax de VOLIBRIS de 35 % et de 20 %, respectivement. | Les patients recevant 10 mg de VOLIBRIS durant leur traitement par le kétoconazole doivent être surveillés de près pour |
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou | |||||
| des produits | |||||
| médicamenteux | |||||
| L’importance clinique de ces changements est inconnue. | tout signe d’effets indésirables. | ||||
| Digoxine | EC | On a étudié les effets de doses répétées de VOLIBRIS (10 mg) sur la pharmacocinétique d’une dose unique de digoxine chez 15 volontaires en santé. Des doses multiples de VOLIBRIS d’ambrisentan ont donné lieu à des hausses légères, mais significatives de l’ASC(0–dernière mesure) de la digoxine (16 %) et des concentrations minimales ainsi qu’une augmentation de 29 % de la Cmax de la digoxine. L’augmentation de l’exposition à la digoxine (de 9 % de l’ASC(0--∞)) observée en présence de doses multiples de VOLIBRIS n’a pas été considérée cliniquement pertinente. | Aucun ajustement de la dose de digoxine n’est justifié. Cependant, étant donné l’indice thérapeutique étroit de la digoxine, la prudence et une surveillance s’imposent. | ||
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou | |||||
| des produits | |||||
| médicamenteux | |||||
| Contraceptifs oraux | EC | Une étude clinique réalisée chez des volontaires en santé a révélé que l’administration à l’état d’équilibre de VOLIBRIS à raison de 10 mg 1 fois par jour n’a pas modifié de façon significative la pharmacocinétique d’une dose unique d’éthinylœstradiol et de noréthindrone, entrant dans la composition d’un contraceptif oral. À la lumière de cette étude, VOLIBRIS ne devrait pas influer considérablement sur l’exposition à des contraceptifs renfermant des œstrogènes ou un progestatif. On a évalué chez des femmes volontaires en santé les effets d’un traitement de 12 jours par VOLIBRIS (10 mg 1 fois par jour) sur les paramètres pharmacocinétiques d’une dose unique d’un contraceptif oral renfermant de l’éthinylœstradiol (35 μg) et de la noréthindrone (1 mg). On a constaté une légère diminution de la Cmax et de l’ASC(0−∞) de l’éthinylœstradiol (de 8 % et de 4 %, respectivement) et une légère augmentation de ces paramètres dans le cas de la noréthindrone (de 13 % et de 14 %, respectivement). Les changements observés dans l’exposition à l’éthinylœstradiol ou à la noréthindrone ont été mineurs et ne seront probablement pas significatifs sur le plan clinique. | Aucun ajustement posologique n’est justifié. | ||
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou | |||||
| des produits | |||||
| médicamenteux | |||||
| Inhibiteur puissant de l’isoenzyme 2C19 (oméprazole) | EC | Au cours d’études cliniques menées chez des patients atteints d’hypertension artérielle pulmonaire, l’administration concomitante de VOLIBRIS et d’oméprazole (un inhibiteur de l’isoenzyme CYP2C19) n’a pas influé de façon significative sur la pharmacocinétique de VOLIBRIS. | Aucun ajustement posologique n’est justifié. | ||
| Rifampine | EC | On a étudié les effets de doses uniques ou répétées de rifampine (à 600 mg, une fois par jour) sur la pharmacocinétique à l’état d’équilibre de VOLIBRIS (10 mg, une fois par jour) chez des volontaires en santé. Suivant l’administration de doses initiales de rifampine, une augmentation transitoire de l’ASC(0––τ) de VOLIBRIS (de 121 % et de 116 % suivant les première et deuxième doses respectivement) a été observée. La demi-vie plasmatique apparente de VOLIBRIS a diminué de 50 %, passant de 8,28 à 4,59 heures lorsqu’il a été administré en association avec la rifampine. Cependant, aucun effet cliniquement pertinent n’a été observé sur l’exposition à VOLIBRIS au jour 8, suivant l’administration de doses multiples de rifampine. | Aucun ajustement de la dose de VOLIBRIS n’est justifié lors de l’administration concomitante de rifampine. | ||
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou | |||||
| des produits | |||||
| médicamenteux | |||||
| Warfarine | EC | Chez des volontaires en santé recevant de la warfarine, la prise de doses quotidiennes de VOLIBRIS (10 mg) n’a pas eu d’effet d’importance clinique sur le temps de Quick, sur le rapport international normalisé (RIN) ni sur la pharmacocinétique de la S-warfarine (substrat de la CYP2C9) ou de la R-warfarine (substrat de la CYP3A4). Chez les patients atteints d’hypertension artérielle pulmonaire recevant des anticoagulants semblables à la warfarine, l’administration concomitante de VOLIBRIS n’a pas entraîné de changement cliniquement pertinent du temps de Quick, du RIN ou de la dose de l’anticoagulant (voir 10.3 Pharmacocinétique). | Aucun ajustement posologique n’est justifié. | ||
EC = essai clinique
9.5 Interactions médicament-aliment
VOLIBRIS peut être pris avec ou sans nourriture (voir 10.3 Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
VOLIBRIS (ambrisentan) est un antagoniste des récepteurs de l’endothéline (ARE) appartenant à la classe de l’acide propanoïque; il est actif lorsqu’il est administré par voie orale et il inhibe sélectivement le récepteur de l’endothéline de type A (ETA). L’inhibition sélective du récepteur ETA bloque la vasoconstriction médiée par la phospholipase C ainsi que la prolifération cellulaire régie par la protéine kinase C, sans empêcher la production d’oxyde nitrique et de prostacycline, la vasodilatation induite par la GMP cyclique et l’AMP cyclique et la clairance de l’endothéline-1 (ET-1) associée au récepteur de l’endothéline de type B (ETB).
L’ambrisentan est un antagoniste spécifique et compétitif des récepteurs de l’endothéline qui se lie de manière sélective au récepteur ETA. Cette propriété pharmacologique constitue le principal mode d’action de l’ambrisentan.
L’activité pharmacologique de l’ambrisentan a été évaluée au cours d’une série de dosages et à l’aide de modèles animaux.
10.2 Pharmacodynamie
Hémodynamie cardiopulmonaire
Pendant une étude de phase II réalisée chez des patients atteints d’hypertension artérielle pulmonaire, les paramètres hémodynamiques ont été mesurés par une méthode effractive au début de l’étude et après 12 semaines (n = 29). L’index cardiaque du traitement par VOLIBRIS à 5 mg et à 10 mg a augmenté de 0,5 L/min/m2 (IC à 95 % : −0,01 à 0,95; p = 0,051 8) et 0,4 L/min/m2 (IC à 95 % : −0,02 à 0,76; p = 0,056 0), respectivement. La tension artérielle pulmonaire moyenne dans le cas du traitement par VOLIBRIS à 5 mg et à 10 mg a été de −4,3 mm Hg (IC à 95 % : −8,0 à −0,6; p = 0,027 2) et −13,3 mm Hg (IC à 95 % : −26,1 à −0,6; p = 0,046 0), respectivement. La résistance vasculaire pulmonaire moyenne associée au traitement par VOLIBRIS à 5 mg et à 10 mg a été −3,5 mm Hg/L/min (IC à 95 % : −6,0 à −0,94; p = 0,013 1) et −4,3 mm Hg/L/min (IC à 95 % : 11,3 à 2,7; p = 0,117 9), respectivement. On n’a observé aucune réduction significative de la pression auriculaire droite moyenne.
Peptide natriurétique de type B
Deux études de phase III contrôlées par placebo ont montré que les concentrations plasmatiques du BNP chez les patients traités par VOLIBRIS durant 12 semaines avaient diminué de 29 % dans le groupe recevant 2,5 mg, de 30 % dans le groupe recevant 5 mg et de 45 % dans le groupe recevant 10 mg (p < 0,001 pour chaque groupe posologique) et augmenté de 11 % dans le groupe placebo.
Chez les patients atteints d’hypertension artérielle pulmonaire ayant reçu en traitement d’association VOLIBRIS et le tadalafil dans le cadre de l’étude AMBITION, des diminutions plus importantes des concentrations de propeptide N-terminal du peptide natriurétique de type B (NT-pro-BNP) par rapport au début de l’étude ont été observées comparativement à celles constatées chez les patients ayant reçu VOLIBRIS en monothérapie (diminutions en pourcentage de la moyenne géométrique des moindres carrés de 67 % par rapport à 56 %, respectivement; p = 0,011 1) ou chez ceux ayant reçu le tadalafil en monothérapie (diminution de 44 %; p < 0,000 1).
La baisse du NT-pro-BNP a été observée tôt (dès la quatrième semaine) et a persisté jusqu’à la 24e semaine.
Électrophysiologie cardiaque
Au cours d’une étude à répartition aléatoire avec agent témoin positif, contrôle placebo et groupes parallèles, des sujets en santé ont reçu soit VOLIBRIS à raison d’une dose quotidienne de 10 mg, suivie d’une dose unique de 40 mg, soit un placebo suivi d’une dose unique de moxifloxacine de 400 mg, ou un placebo seul. Le traitement par VOLIBRIS à 10 mg par jour n’a eu aucun effet significatif sur l’intervalle QTc. L’administration de VOLIBRIS à 40 mg s’est traduite par un allongement de 5 ms de l’intervalle QTc moyen au tmax et une limite supérieure de l’intervalle de confiance à 95 % de 9 ms. L’effet du traitement concomitant par VOLIBRIS et des inhibiteurs métaboliques de l’ambrisentan (p. ex. kétoconazole, cyclosporine A) sur l’intervalle QT est inconnu (voir 9 Interactions médicamenteuses).
Pharmacodynamie primaire
Les études in vitro effectuées à l’aide de préparations membranaires de myocytes ventriculaires humains ont révélé que l’ambrisentan est un antagoniste de l’endothéline présentant une valeur Ki de 16 pM contre les récepteurs ETA. L’ambrisentan est environ 4 000 fois plus sélectif pour les récepteurs ETA que pour les récepteurs ETB. Comparativement à l’énantiomère S, l’affinité relative de l’énantiomère R était nettement plus faible.
Des études in vivo ont été réalisées à l’aide d’un modèle murin (rat) d’hypertension induite par l’endothéline. L’ambrisentan a, de manière proportionnelle à la dose (1, 3 ou 10 mg/kg par voie orale), atténué les hausses de la tension artérielle résultant de la perfusion d’endothéline (big ET-1).
Aucune étude réalisée à l’aide de modèles animaux d’hypertension artérielle pulmonaire n’a abordé les effets pharmacodynamiques de l’ambrisentan.
Pharmacodynamie secondaire
Lorsqu’on a mis à l’épreuve l’ambrisentan à la dose de 10 µM pour vérifier la spécificité à l’aide d’une série (100) de récepteurs et de canaux ioniques, le médicament n’a pas été actif (taux d’inhibition < 50 %). L’énantiomère R et le métabolite 4-hydroxyméthyl ambrisentan ont également été inactifs lorsque mis à l’épreuve à l’aide d’un test de spécificité semblable.
Chez des rats normotendus, l’administration de 300 mg/kg de l’ambrisentan par voie orale ou de 100 mg/kg de l’ambrisentan par voie intraveineuse a entraîné des hausses initiales de la tension artérielle et de la fréquence cardiaque, qui ont été suivies par des réductions soutenues de ces paramètres cardiovasculaires.
Chez des chiens normotendus, l’administration orale de l’ambrisentan à des doses de 1, de 10 et de 100 mg/kg a donné lieu à des réductions de la tension artérielle proportionnelles à la dose qui n’ont pas été compensées par une fréquence cardiaque plus rapide.
Pharmacologie de l’innocuité
Des études pharmacologiques d’innocuité ont été réalisées pour vérifier l’effet de l’ambrisentan sur le système nerveux central et périphérique, sur les appareils cardiovasculaire, respiratoire, gastro-intestinal et rénal, ainsi que sur la conductivité cardiaque (courant hERG et muscle papillaire de cobaye), sur la contractilité du muscle lisse utérin, sur la coagulation sanguine et sur la mitogénicité des cellules spléniques.
On n’a pas observé d’effets manifestes sur le système nerveux central ou périphérique de souris et de rats après l’administration par voies intraveineuse et orale de doses atteignant 100 mg/kg et 300 mg/kg, respectivement.
Les résultats de ces études pharmacologiques d’innocuité montrent que des concentrations élevées de l’ambrisentan ont produit peu ou pas d’effets in vitro, ex vivo et dans des modèles d’animal entier, ce qui donne à penser que le risque d’effets biologiques imprévus est négligeable. Toutefois, l’administration de doses uniques élevées de l’ambrisentan pourrait abaisser la tension artérielle et causer une hypotension et des symptômes reliés à la vasodilatation. De plus, chez les rats, l’ambrisentan (doses i.v. ou orales uniques) a réduit le taux d’excrétion du sodium, du chlorure et du calcium par les reins et ce, de manière proportionnelle à la dose.
Aucune étude pharmacodynamique n’a été menée sur les interactions médicamenteuses.
Traitement prolongé
Des patients admissibles provenant des deux études clés, ARIES-1 et ARIES-2, ont été inscrits dans une étude de prolongation ouverte : ARIES-E. L’objectif principal de l’étude ARIES-E était d’évaluer la fréquence et la gravité des effets indésirables associés au traitement prolongé par VOLIBRIS, y compris les effets sur les aminotransférases sériques. Les patients traités par VOLIBRIS dans le cadre des études ARIES-1 et ARIES-2 ont continué de prendre la même dose du médicament au moment de leur inscription à l’étude ARIES-E, où les patients ayant reçu le placebo ont été répartis aléatoirement au traitement par VOLIBRIS à raison de 2,5 mg, 5 mg ou 10 mg une fois par jour (N = 383). La dose des patients pouvait être augmentée ou réduite et ces derniers pouvaient prendre des prostanoïdes approuvés pour traiter l’hypertension pulmonaire artérielle au besoin dans le cadre de l’étude ARIES-E (13 % des patients ont dû prendre un prostanoïde). Au nombre des 96 patients recevant 2,5 mg, des 190 recevant 5 mg et des 97 recevant 10 mg au moment de la répartition aléatoire, 82 %, 68 % et 49 % participaient toujours à l’étude après 1, 2 et 3 ans, respectivement et 91 %, 83 %, 79 % de ces patients ont reçu VOLIBRIS en monothérapie durant ces périodes.
Survie
Dans le cadre de l’étude ARIES-E, les patients traités par VOLIBRIS (2,5 mg, 5 mg ou 10 mg, une fois par jour), les estimations de la survie selon la méthode de Kaplan-Meier à 1, 2 et 3 ans étaient de 93 %, 85 %, et 79 %, respectivement. Au nombre des patients qui ont continué de prendre VOLIBRIS pendant au moins 3 ans, la majorité n’ont reçu aucun autre traitement de l’hypertension artérielle pulmonaire tel que mentionné ci-dessus. Une relation dose-réponse n’a pas été démontrée. Ces observations non contrôlées ne permettent pas la comparaison avec un groupe n’ayant pas reçu VOLIBRIS et ne peuvent donc pas être utilisées pour déterminer l’effet à long terme de VOLIBRIS sur la mortalité.
Efficacité
En général, les bienfaits observés durant les essais contrôlés par placebo, ARIES-1 et ARIES-2, se sont maintenus chez la majorité des patients poursuivant leur participation à l’étude ARIES-E durant la période d’observation complète.
10.3 Pharmacocinétique
Absorption
VOLIBRIS (ambrisentan) est rapidement absorbé par l’organisme humain. Sa biodisponibilité absolue est inconnue. Après l’administration d’une dose orale, la concentration plasmatique maximale (Cmax) de VOLIBRIS est atteinte habituellement au bout de 1 à 2 heures, aussi bien à l’état de jeûne qu’après l’ingestion d’aliments. La Cmax et l’aire sous la courbe des concentrations plasmatiques en fonction du temps (ASC) augmentent proportionnellement à la dose, dans toute la gamme des doses thérapeutiques. En règle générale, l’état d’équilibre est atteint après quatre jours de doses répétées.
Une étude de l’effet des aliments pendant l’administration de VOLIBRIS à des volontaires en santé à jeun et après un repas riche en lipides a montré que la Cmax avait diminué de 12 %, mais que l’ASC n’avait pas changé. Cette réduction de la concentration maximale n’est pas significative sur le plan clinique. Par conséquent, VOLIBRIS peut être pris avec ou sans nourriture.
Distribution
VOLIBRIS (ambrisentan) se lie fortement aux protéines plasmatiques. Le taux de liaison de VOLIBRIS aux protéines plasmatiques in vitro était en moyenne de 99 % et indépendant de la concentration dans la plage de 0,2 à 20 µg/mL. VOLIBRIS se lie principalement à l’albumine (96,5 %) et, à un degré moindre, à la glycoprotéine acide de type alpha-1.
La distribution de VOLIBRIS dans les érythrocytes est faible, comme en témoigne le rapport moyen concentration sanguine:concentration plasmatique de 0,57 et de 0,61 chez l’homme et la femme, respectivement.
Métabolisme
VOLIBRIS (ambrisentan) est soumis à la glucuroconjugaison par plusieurs isoenzymes UGT (UGT1A9S, UGT2B7S et UGT1A3S) pour former le glucuroconjugué d’ambrisentan (13 %). Dans une moindre mesure, l’ambrisentan est aussi soumis à un métabolisme oxydatif, principalement par l’isoenzyme CYP3A4 et, à un degré encore moindre, par la CYP3A5 et la CYP2C19 pour former le 4-hydroxyméthyl ambrisentan (21 %), qui après une nouvelle glucuroconjugaison est transformé en glucuroconjugué de 4-hydroxyméthyl ambrisentan (5 %). L’affinité de liaison du 4-hydroxyméthyl ambrisentan pour le récepteur de l’endothéline humain est 65 fois moins grande que celle de l’ambrisentan. Par conséquent, aux concentrations mesurées dans le plasma (environ 20 % de la concentration de la molécule mère ambrisentan), on ne s’attend pas à ce que le 4-hydroxyméthyl ambrisentan contribue à l’activité pharmacologique de l’ambrisentan.
Les interactions de VOLIBRIS avec les isoenzymes UGT, les cytochromes et les transporteurs de médicaments ont fait l’objet d’études in vitro (voir 9.4 Interactions médicament-médicament).
Élimination
VOLIBRIS (ambrisentan) et ses métabolites sont surtout éliminés dans les selles après le métabolisme hépatique ou extra-hépatique, ou les deux. Une fraction d’environ 22 % de la dose administrée est retrouvée dans l’urine après l’administration orale, dont 3,3 % sous forme d’ambrisentan inchangé. La demi-vie après l’administration de doses multiples est d’environ 15 heures (plage : de 13,6 à 16,5 heures) chez des volontaires en santé et de 9 à 15 heures chez les patients atteints d’hypertension artérielle pulmonaire. La clairance moyenne après administration orale d’ambrisentan est de 38 mL/min chez les sujets en santé et de 19 mL/min chez les patients atteints d’hypertension artérielle pulmonaire.
Populations et états pathologiques particuliers
Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée clinique; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7.1.3 Enfants et adolescents et 16 Toxicologie non clinique, Toxicité juvénile concernant les données disponibles sur les jeunes animaux).
Personnes âgées
Selon les résultats d’une analyse démographique pharmacocinétique menée chez des volontaires en santé ainsi que chez des patients atteints d’hypertension artérielle pulmonaire, l’âge a été sans effet significatif sur les paramètres pharmacocinétiques de VOLIBRIS (voir 4 Posologie et administration).
Sexe
D’après les résultats d’une analyse démographique pharmacocinétique réalisée chez des volontaires en santé et des patients atteints d’hypertension artérielle pulmonaire, le sexe n’influe pas de façon significative sur la pharmacocinétique de VOLIBRIS.
Insuffisance hépatique
La pharmacocinétique de VOLIBRIS chez des patients présentant un trouble hépatique sévère ou une élévation d’importance clinique des transaminases hépatiques n’a pas été étudiée. Toutefois, étant donné que les principales voies du métabolisme de VOLIBRIS sont la glucuroconjugaison et l’oxydation, suivies de l’élimination dans la bile, on s’attend à ce qu’une atteinte hépatique accroisse l’exposition à VOLIBRIS (Cmax et ASC), mais l’ampleur de ce phénomène et l’effet qu’il pourrait avoir sur l’innocuité et l’efficacité du médicament n’ont pas été évalués. L’emploi de VOLIBRIS est donc contre-indiqué chez les patients présentant une atteinte hépatique sévère ou des concentrations d’AST ou d’ALT correspondant à plus de 3 fois la limite supérieure de la normale (> 3 × LSN). Les patients dont les concentrations d’ALT ou d’AST étaient supérieures à 2 fois la LSN n’ont pas été inclus dans un essai clinique portant sur l’administration concomitante de VOLIBRIS et du tadalafil. VOLIBRIS doit être administré avec prudence aux patients présentant un trouble hépatique modéré (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique et 4 Posologie et administration).
Insuffisance rénale
Aucune étude pharmacocinétique n’a été menée auprès de patients accusant un trouble rénal. Toutefois, l’excrétion rénale de VOLIBRIS est négligeable. Par conséquent, une atteinte rénale ne devrait pas augmenter de façon significative l’exposition à VOLIBRIS.
11 Conservation, stabilité et mise au rebut
Conserver entre 15 et 30 °C.
12 Instructions particulières de manipulation du produit
Il n’y a aucune instruction particulière de manipulation.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : ambrisentan
Nom chimique : (+)-(2S)-2-[4,6-diméthylpyrimidine-2-yl)oxy]-3-méthoxy-3, acide
3-diphénylpropanoïque
Formule moléculaire et masse moléculaire : C22H22N2O4, 378,42
Formule développée :
Propriétés physicochimiques : L’ambrisentan est une substance solide, cristalline, blanche à blanc cassé. C’est un acide carboxylique ayant un pKa de 4,0. L’ambrisentan est presque insoluble dans l’eau et dans des solutions aqueuses à pH faible. La solubilité augmente dans des solutions aqueuses à pH plus élevé. À l’état solide, l’ambrisentan est très stable, non hygroscopique et insensible à la lumière.
14 Études cliniques
14.1 Études cliniques par indication
Hypertension artérielle pulmonaire (HTAP)
Tableau 6 – Résumé de la méthodologie et des données démographiques des études cliniques clés portant sur l’emploi de VOLIBRIS (comprimés d’ambrisentan) chez des patients atteints d’hypertension artérielle pulmonaire
| Essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets répartis aléatoiremen t (n = nombre) | Âge (tranch e) | Sexe | Étiologie de l’HTAP n (%) |
| ARIES-1 | Étude multicentrique et multinationale de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | Comprimés à 5 mg et à 10 mg, par voie orale, une fois par jour, pendant 12 semaines | Placebo : n = 67 5 mg : n = 67 10 mg : n = 67 | 50,1 (17-82) | Hommes : 33 (16,4 %) Femmes : 168 (83,6 %) | HTAP* idiopathique : 126 (62,7 %) HTAP* non idiopathique : 75 (37,3 %) |
| ARIES-2 | Étude multicentrique et multinationale de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | Comprimés à 2,5 mg et à 5 mg, par voie orale, une fois par jour, pendant 12 semaines | Placebo : n = 65 2,5 mg : n = 64 5 mg : n = 63 | 50,9 (20-81) | Hommes : 49 (25,5 %) Femmes : 143 (74,5 %) | HTAP* idiopathique : 125 (65,1 %) HTAP* non idiopathique : 67 (34,9 %) |
| AMBITION | Étude multicentrique et multinationale de phase III/IV, à répartition aléatoire, à double insu, contrôlée par témoin actif | Ambrisentan à 10 mg + tadalafil à 40 mg, ambrisentan à 10 mg, ou tadalafil à 40 mg, par voie orale, une fois par jour. Dose initiale d’ambrisentan à 5 mg pendant 8 semaines et de tadalafil à 20 mg pendant 4 semaines, augmentée par la suite si la dose initiale est bien tolérée | Ambrisentan + tadalafil en traitement d’association : n = 302 Ambrisentan en monothérapie : n = 152 Tadalafil en monothérapie : n = 151 | 55,7 (18-75) | Hommes : 144 (24 %) Femmes : 461 (76 %) | HTAP* idiopathique : 330 (54,6 %) HTAP non idiopathique : 274 (45,4 %) |
* HTAP = hypertension artérielle pulmonaire
VOLIBRIS en monothérapie pour le traitement de l’hypertension artérielle pulmonaire
Deux études multicentriques clés de phase III, à répartition aléatoire et à double insu avec contrôle par placebo ont été menées (ARIES-1 et ARIES-2). La méthodologie et les données démographiques font l’objet du Tableau 6. Pendant les deux études, VOLIBRIS était ajouté au traitement de soutien ou au traitement de fond des patients, qui pouvait associer la digoxine, des anticoagulants, des diurétiques, de l’oxygène et des vasodilatateurs (bloqueurs des canaux calciques, inhibiteurs de l’ECA). Le paramètre d’évaluation principal était la distance parcourue au test de marche de six minutes (TM6M).
L’aggravation clinique, la classe fonctionnelle selon l’OMS, l’indice de dyspnée de Borg et le score au questionnaire sur l’état de santé SF-36 faisaient aussi partie des paramètres évalués.
L’hypertension artérielle pulmonaire non idiopathique a surtout été associée à une collagénose, tandis qu’un faible pourcentage fut associé à l’usage d’anorexigène ou à une infection par le VIH. La majorité des patients présentaient des symptômes correspondant à la classe fonctionnelle II (38 %) ou III (55 %) selon l’OMS.
VOLIBRIS en association avec le tadalafil pour le traitement de l’hypertension artérielle pulmonaire
L’effet de l’instauration d’un traitement d’association par VOLIBRIS et le tadalafil a été étudié dans le cadre d’une étude multicentrique, à double insu et contrôlée par témoin actif qui comparait l’administration concomitante de VOLIBRIS et du tadalafil à l’administration en monothérapie de VOLIBRIS ou du tadalafil chez des patients atteints d’hypertension artérielle pulmonaire de classe fonctionnelle II ou III selon l’OMS. L’étude regroupait 610 patients, parmi lesquels 605 ont reçu au moins une dose du médicament à l’étude et 500 répondaient aux critères de l’analyse principale de l’efficacité. Les patients ont été répartis de manière aléatoire selon un rapport 2:1:1 pour recevoir soit VOLIBRIS à 10 mg et le tadalafil à 40 mg, soit VOLIBRIS à 10 mg, soit le tadalafil à 40 mg, une fois par jour. Au début du traitement, la dose de VOLIBRIS était de 5 mg pendant 8 semaines et la dose de tadalafil était de 20 mg pendant 4 semaines, puis chaque dose était augmentée si la dose initiale était bien tolérée. Dans le cadre de l’analyse principale de l’efficacité, dans le groupe de traitement recevant VOLIBRIS et le tadalafil, la dose de tadalafil a été augmentée de 20 mg à 40 mg chez 226 patients (89 %) et la dose de VOLIBRIS a été augmentée de 5 mg à 10 mg chez 220 patients (87 %).
Le paramètre d’évaluation principal de l’étude était le temps écoulé avant la première manifestation d’échec clinique. Les paramètres d’évaluation secondaires, qui ont tous été évalués à la 24e semaine, étaient la variation de la concentration de NT-pro-BNP, le pourcentage de patients présentant une réponse clinique satisfaisante et la variation de la distance parcourue au TM6M par rapport au début de l’étude (voir 10 Pharmacologie clinique).
Les patients participant à l’étude présentaient une hypertension artérielle pulmonaire idiopathique (53 %), une hypertension artérielle pulmonaire héréditaire (3 %) ou une hypertension artérielle pulmonaire associée à une collagénose, à une cardiopathie congénitale, à une infection par le VIH ou à des médicaments ou toxines (44 %). Le délai médian entre le diagnostic et la première administration du médicament à l’étude était de 22 jours. Environ 31 % et 69 % des patients présentaient des symptômes des classes fonctionnelles II et III selon l’OMS, respectivement. L’âge moyen des patients était de 54,4 ans (32 % étaient âgés de 65 ans et plus). Les patients étaient en majorité de race blanche (90 %) et des femmes (78 %), et 46 % résidaient en Amérique du Nord. Pour l’analyse principale de l’efficacité, la durée médiane d’exposition au traitement d’association a été de 534 jours.
Résultats obtenus avec VOLIBRIS en monothérapie pour le traitement de l’hypertension artérielle pulmonaire
Ces études avaient pour paramètre d’évaluation principal l’amélioration de la tolérance à l’effort, évaluée en fonction de la variation de la distance parcourue au TM6M entre le début de l’étude et la 12e semaine. Au cours des deux études, le traitement par VOLIBRIS a donné lieu, à chaque dose étudiée, à une amélioration statistiquement significative de la distance parcourue au TM6M comme l’indique le Tableau 7. L’amélioration de la tolérance à l’effort était manifeste après 4 semaines de traitement et elle persistait à la douzième semaine de traitement à double insu comme l’indique la Figure 1.
Tableau 7 – Variations (en mètres) de la distance parcourue au test de marche de six minutes entre le début et la 12e semaine des études de phase III (patients présentant une hypertension artérielle pulmonaire idiopathique et non idiopathique : voir également le Tableau 11)
| ARIES-1 | ARIES-2 | |||||
| Placebo (n = 67) | 5 mg (n = 67) | 10 mg (n = 67) | Placebo (n = 65) | 2,5 mg (n = 64) | 5 mg (n = 63) | |
| Au début de l’étude | 341,9 ± 73,47 | 339,6 ± 76,68 | 341,5 ± 78,28 | 342,7 ± 85,93 | 347,3 ± 83,81 | 355,3 ± 84,45 |
Variation moyenne par rapport au début de l’étude | −7,8 ± 78,88 | 22,8 ± 82,98 | 43,6 ± 65,91 | −10,1 ± 93,79 | 22,2 ± 82,67 | 49,4 ± 75,36 |
Variation médiane par rapport au début de l’étude | 0,5 | 21,1 | 32,5 | −3,5 | 27,5 | 40,0 |
Variation moyenne par rapport à la distance parcourue au début de l’étude, ajustée en fonction du placebo | 30,6 | 51,4 | 32,3 | 59,4 | ||
| IC à 95 % | 2,9, 58,3 | 26,6, 76,2 | 1,5, 63,1 | 29,6, 89,3 | ||
| Valeur p† | 0,008 | < 0,001 | 0,022 | < 0,001 | ||
Moyenne ± écart-type
† Les valeurs p sont issues de comparaisons entre VOLIBRIS et le placebo effectuées à 12 semaines au moyen du test de rang non paramétrique de Wilcoxon, en fonction du caractère idiopathique ou non idiopathique de l’hypertension artérielle pulmonaire.
Figure 1 Variation moyenne de la distance parcourue au test de marche de six minutes (études de phase III) chez les patients présentant une hypertension artérielle pulmonaire idiopathique et non idiopathique
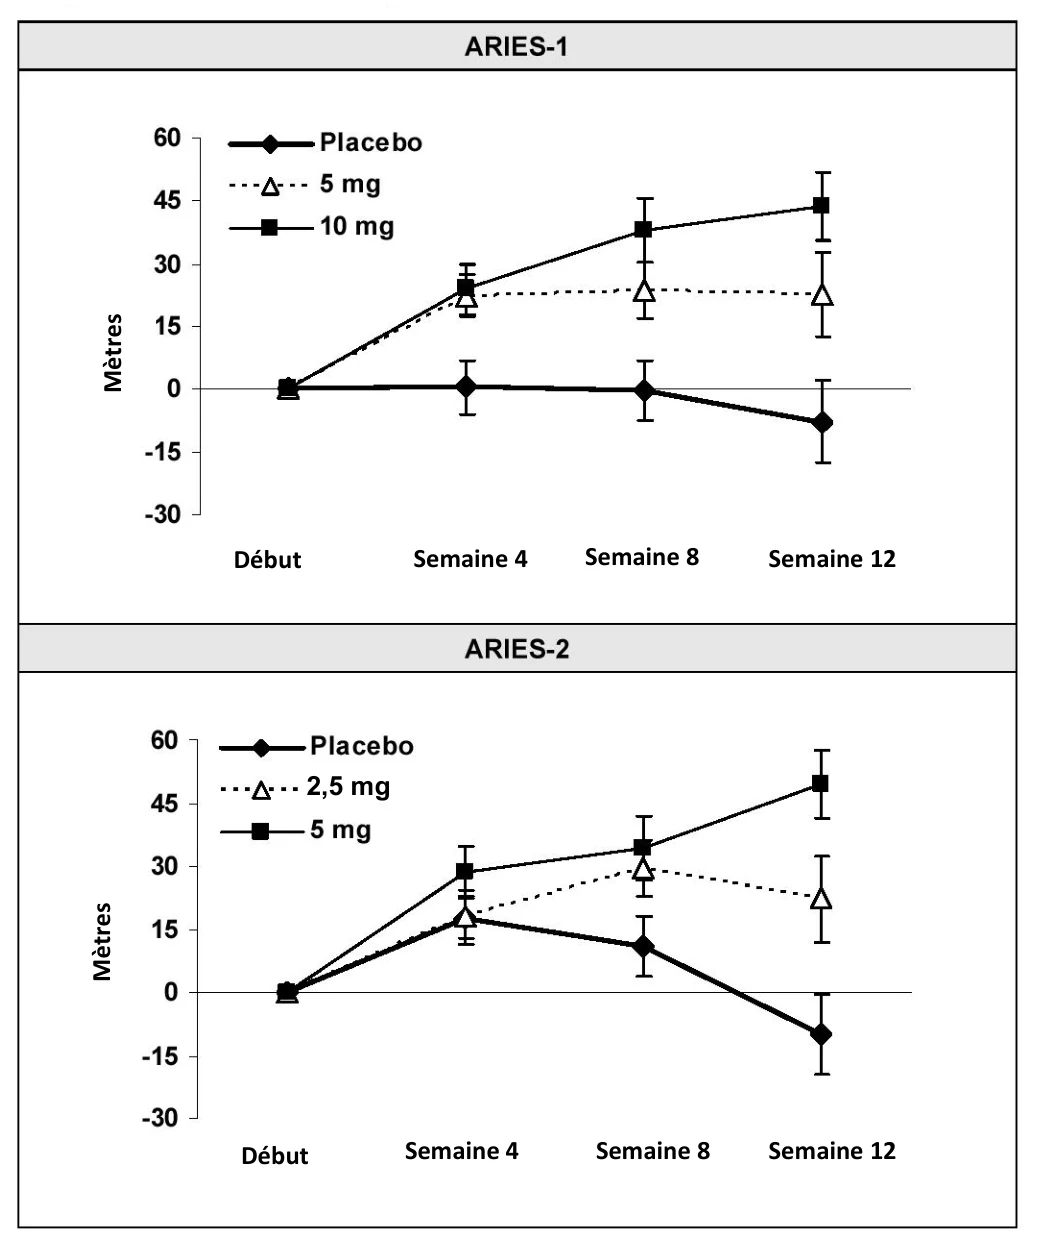
Variation moyenne de la distance parcourue au test de marche de six minutes par rapport au départ dans les groupes placebo et VOLIBRIS
Valeurs moyennes ± erreur type sur la moyenne.
Les symptômes de l’hypertension artérielle pulmonaire ont été évalués à l’aide de l’indice de dyspnée de Borg (BDI), de la classe fonctionnelle de l’OMS et de l’échelle d’évaluation du fonctionnement physique du questionnaire sur l’état de santé SF-36. Après 12 semaines, le traitement par VOLIBRIS a entraîné une amélioration statistiquement significative de l’indice BDI (Tableau 8). Des améliorations ont également été observées sur l’échelle d’évaluation du fonctionnement physique (SF-36), même si elles n’étaient pas significatives sur le plan statistique.
Début
Début
Semaine 4
Semaine 4
Semaine 8 Semaine 12
Semaine 8 Semaine 12 2,5 mg
Tableau 8 – Résumé des résultats touchant les paramètres secondaires des études ARIES-1 et ARIES-2
à 12 semaines (population en intention de traiter)
| ARIES-1 | ARIES-2 | ||||||
| Placebo | Ambrisentan 5 mg | Ambrisentan 10 mg | Placebo | Ambrisentan 2,5 mg | Ambrisentan 5 mg | ||
Variation de l’indice de dyspnée de Borg (BDI) | Variation de la valeur initiale à la semaine 12 | 0,0 (−0,55, 0,54) | −0,3 (−0,79, 0,16) | −0,9 (−1,3, −0,41) | 0,8 (0,17, 0,54) | −0,2 (−0,74, 0,34) | −0,4 (−0,87, 0,14) |
| Par rapport au placebo, estimation ponctuelle (IC à 95 %) | −0,3 (−1,0, 0,4) p = 0,316 - | −0,9 (−1,6, −0,2) p = 0,002 + | −1,0 (−1,9, −0,2) p = 0,046 + | −1,2 (−2,0, −0,4) p = 0,040 + | |||
Variation de la classe OMS, n (%) | Amélioration | 16 (23,9 %) | 19 (28,4 %) | 20 (29,9 %) | 11 (16,9 %) | 10 (15,6 %) | 9 (14,3 %) |
| Détérioration | 11 (16,4 %) | 1 (1,5 %) | 3 (4,5 %) | 12 (18,5 %) | 3 (4,7 %) | 2 (3,2 %) | |
| Par rapport au placebo1 | p = 0,072 6 - | p = 0,095 7 - | p = 0,205 8 - | p = 0,187 2 - | |||
Variation du score de fonction-nement physique SF-36 | Variation de la valeur initiale, moyenne (É T) | 1,82 (9,25) | 1,88 (8,68) | 4,79 (7,90) | −0,15 (7,29) | 3,78 (7,63) | 2,97 (7,79) |
| Par rapport au placebo | p = 0,992 - | p = 0,056 - | 0,005 + | 0,052 - | |||
1 D’après l’analyse d’une variation de 7 points par rapport à la valeur initiale
+ Résultat significatif sur le plan statistique; - non significatif sur le plan statistique
VOLIBRIS a retardé l’aggravation clinique (le paramètre incluait un effet bénéfique tant sur la mortalité que sur l’hospitalisation pour cause d’hypertension artérielle pulmonaire), bien que le seuil de signification statistique n’ait pas été atteint. Selon la définition retenue, le délai d’aggravation clinique de l’hypertension artérielle pulmonaire correspondait au temps écoulé entre la répartition aléatoire et un premier signalement de décès, de greffe de poumon, d’hospitalisation pour cause d’hypertension artérielle pulmonaire, de septostomie auriculaire ou de retrait de l’étude attribuable soit à l’ajout d’autres agents thérapeutiques contre l’hypertension artérielle pulmonaire soit à la présence d’au moins deux critères d’épuisement précoce de l’effet du traitement (voir le Tableau 9).
Tableau 9 – Résumé de l’aggravation clinique des manifestations d’hypertension artérielle pulmonaire tiré des études ARIES-1 et ARIES-2 après 12 semaines (population en intention de traiter)
Groupe de traitement Manifestation n (%) | ARIES-1 | ARIES-2 | ||||
Placebo (N = 67) | Ambrisentan 5 mg (N = 67) | Ambrisentan 10 mg (N = 67) | Placebo (N = 65) | Ambrisentan 2,5 mg (N = 64) | Ambrisentan 5 mg (N = 63) | |
| Décès | 2 (3,0) | 1 (1,5) | 1 (1,5) | 3 (4,6) | 2 (3,1) | 0 (0,0) |
| Transplantation pulmonaire | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| Hospitalisation pour cause d’hypertension artérielle pulmonaire | 2 (3,0) | 2 (3,0) | 2 (3,0) | 9 (13,8) | 3 (4,7) | 2 (3,2) |
| Septostomie auriculaire | 0 (0,00) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
Retrait de l’étude attribuable à l’ajout d’autres agents thérapeutiques contre l’hypertension artérielle pulmonaire | 1 (1,5) | 0 (0,0) | 1 (1,5) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| Critères d’épuisement | 3 (4,5) | 0 (0,0) | 2 (3,0) | 7 (10,8) | 2 (3,1) | 1 (1,6) |
| Total des sujets présentant au moins 1 manifestation | 6 (9,0) | 3 (4,5) | 3 (4,5) | 14 (21,5) | 3 (4,7) | 3 (4,8) |
Valeur p (ambrisentan vs placebo)* | 0,492 5 | 0,492 5 | 0,008 | 0,008 | ||
* test exact de Fisher par rapport au placebo
Au cours des études ARIES, les patients présentant au début de l’étude des symptômes de classe fonctionnelle II selon l’OMS affichaient un BDI moyen de 2,98 et une distance moyenne de 375 m au TM6M; 47 % avaient parcouru plus de 400 m au TM6M. Les patients ayant des symptômes de classe fonctionnelle III selon l’OMS présentaient un BDI moyen de 4,38 et une distance moyenne de 330 m au TM6M au début de l’étude.
Chez les patients présentant des symptômes de classe II et de classe III, on a observé une augmentation de la distance moyenne parcourue au TM6M dans les groupes prenant VOLIBRIS à 5 mg et à 10 mg, comparativement au placebo après 12 semaines de traitement (Tableau 10). L’amélioration des paramètres secondaires témoignait également de l’efficacité du médicament à la fois chez les patients de classe fonctionnelle II et chez ceux de classe fonctionnelle III selon l’OMS.
Tableau 10 – Amélioration de la distance parcourue au TM6M à la semaine 12 pendant les études de phaseIII réalisées chez des patients présentant des symptômes de classe fonctionnelle II ou III selon l’OMS (population en intention de traiter)
| ARIES-1 | ARIES-2 | ||||||
| Placebo | VOLIBRIS 5 mg | VOLIBRIS 10 mg | Placebo | VOLIBRIS 2,5 mg | VOLIBRIS 5 mg | ||
| Classe II selon l’OMS | Variation de la distance parcourue au TM6M entre le début de l’étude et la 12e semaine, moyenne (IC à 95 %) | −0,3 (−19,3, 18,7) | +26,6 (−1,0, 54,2) | +43,4 (17,6, 69,2) | −7,3 (−45,9, 31,4) | +37,0 (9,1, 64,9) | +61,4 (31,3, 91,5) |
Amélioration, ajustée en fonction du placebo, de la distance parcourue au TM6M, moyenne (IC à 95 %) | 27,0 (−4,8, 58,7) p = 0,046 0 | 43,7 (12,8, 74,7) p = 0,007 2 | +44,2 (−1,1, 89,6) p = 0,062 4 | +68,6 (21,5, 115,8) p = 0,010 4 | |||
Classe III selon l’OMS | Variation de la distance parcourue au TM6M entre le début de l’étude et la 12e semaine, moyenne (IC à 95 %) | −15,2 (−45,0, 14,5) | +18,7 (−5,8, 43,3) | +42,2 (21,0, 63,4) | −15,2 (−48,3, 17,8) | +6,2 (−26,2, 38,7) | +38,3 (11,7, 64,9) |
Amélioration, ajustée en fonction du placebo, de la distance parcourue au TM6M, moyenne (IC à 95 %) | +34,0 (−4,1, 72,1) p = 0,062 4 | +57,4 (20,5, 94,3) p = 0,018 7 | 21,4 (−24,8, 67,7) p = 0,450 0 | 53,5 (11,2, 95,8) p = 0,021 7 | |||
Un résumé de la variation de la distance parcourue au TM6M entre le début de l’étude et la 12e semaine fait l’objet du Tableau 11.
Tableau 11 – Résumé de la variation de la distance parcourue au TM6M entre le début de l’étude et la
12e semaine après stratification des cas d’hypertension artérielle pulmonaire suivant la méthode de la dernière observation reportée (population en intention de traiter)
| ARIES-1 | ARIES-2 | ||||||||
| Groupe de traitement | Placebo | VOLIBRIS 5 mg | VOLIBRIS 10 mg | Placebo | VOLIBRIS 2,5 mg | VOLIBRIS 5 mg | |||
| Hypertension artérielle pulmonaire idiopathique | |||||||||
Variation de la distance parcourue entre le début de l’étude et la 12e semaine | N | 43 | 42 | 41 | 42 | 42 | 41 | ||
| Moyenne (É.-T.) | −6,3 (82,14) | 36,6 (85,42) | 50,6 (58,22) | −20,6 (101,23) | 35,7 (67,97) | 55,1 (86,58) | |||
| Par rapport au placebo | Estimation ponctuelle | 42,9 | 56,9 | 56,3 | 75,7 | ||||
| Valeur p1 | 0,005 3 | 0,001 1 | 0,005 | < 0,001 | |||||
| Hypertension artérielle pulmonaire non idiopathique | |||||||||
Variation de la distance parcourue entre le début de l’étude et la 12e semaine | N | 24 | 25 | 26 | 23 | 22 | 22 | ||
| Moyenne (É.-T.) | −10,6 (74,32) | −0,4 (74,69) | 32,4 (76,38) | 9,1 (76,77) | −3,5 (102,10) | 38,6 (47,96) | |||
| Par rapport au placebo | Estimation ponctuelle | 10,2 | 43,0 | −12,6 | 29,5 | ||||
| Valeur p1 | 0,496 5 | 0,048 7 | 1 000 | 0,170 | |||||
1 Test de rang non paramétrique de Wilcoxon, en fonction du caractère idiopathique ou non idiopathique de l’hypertension artérielle pulmonaire
Résultats obtenus avec VOLIBRIS en association avec le tadalafil pour le traitement de l’hypertension artérielle pulmonaire
Temps écoulé avant l’échec clinique
Selon la définition retenue, le temps écoulé avant l’échec clinique du traitement de l’hypertension artérielle pulmonaire (un paramètre d’évaluation composé) correspondait au temps écoulé avant un premier signalement de décès (toutes causes confondues), d’hospitalisation pour cause d’aggravation de l’hypertension artérielle pulmonaire, de progression de la maladie ou de réponse clinique à long terme insatisfaisante. La définition de l’hospitalisation pour cause d’aggravation de l’hypertension artérielle pulmonaire incluait toute hospitalisation pour cause d’aggravation de l’hypertension artérielle pulmonaire, de greffe de poumon ou de cœur-poumon, de septostomie auriculaire ou d’instauration d’un traitement par prostanoïde parentéral. La progression de la maladie correspondait à une diminution de la distance parcourue au TM6M de plus de 15 % par rapport au début de l’étude associée à des symptômes de classe fonctionnelle III ou IV selon l’OMS (lors de deux visites consécutives après le début de l’étude, à un intervalle d’au moins 14 jours). La réponse clinique à long terme insatisfaisante était définie comme toute diminution de la distance parcourue au TM6M en dessous de la distance parcourue au début de l’étude associée à une évaluation correspondant à la classe fonctionnelle III mesurée lors de visites effectuées à six mois d’intervalle.
Une réduction significative du risque d’échec clinique a été observée chez les patients traités par VOLIBRIS et le tadalafil comparativement aux patients ayant reçu VOLIBRIS en monothérapie (p = 0,000 4) ou le tadalafil en monothérapie (p = 0,004 5). La réduction du risque d’échec clinique avec le traitement d’association était de 52 % (RRI = 0,48, IC à 95 % : de 0,31 à 0,72) par rapport à VOLIBRIS en monothérapie et de 47 % (RRI = 0,53, IC à 95 % : de 0,34 à 0,83) par rapport au tadalafil en monothérapie. La courbe de Kaplan-Meier du temps écoulé avant un échec clinique pour le traitement d’association par rapport à chaque monothérapie est présentée à la Figure 2; le résumé des manifestations du paramètre d’évaluation principal fait l’objet du Tableau 12.
Figure 2 Temps écoulé avant un échec clinique (confirmé), traitement d’association par
VOLIBRIS et le tadalafil par rapport à VOLIBRIS ou au tadalafil en monothérapie dans l’étude AMBITION
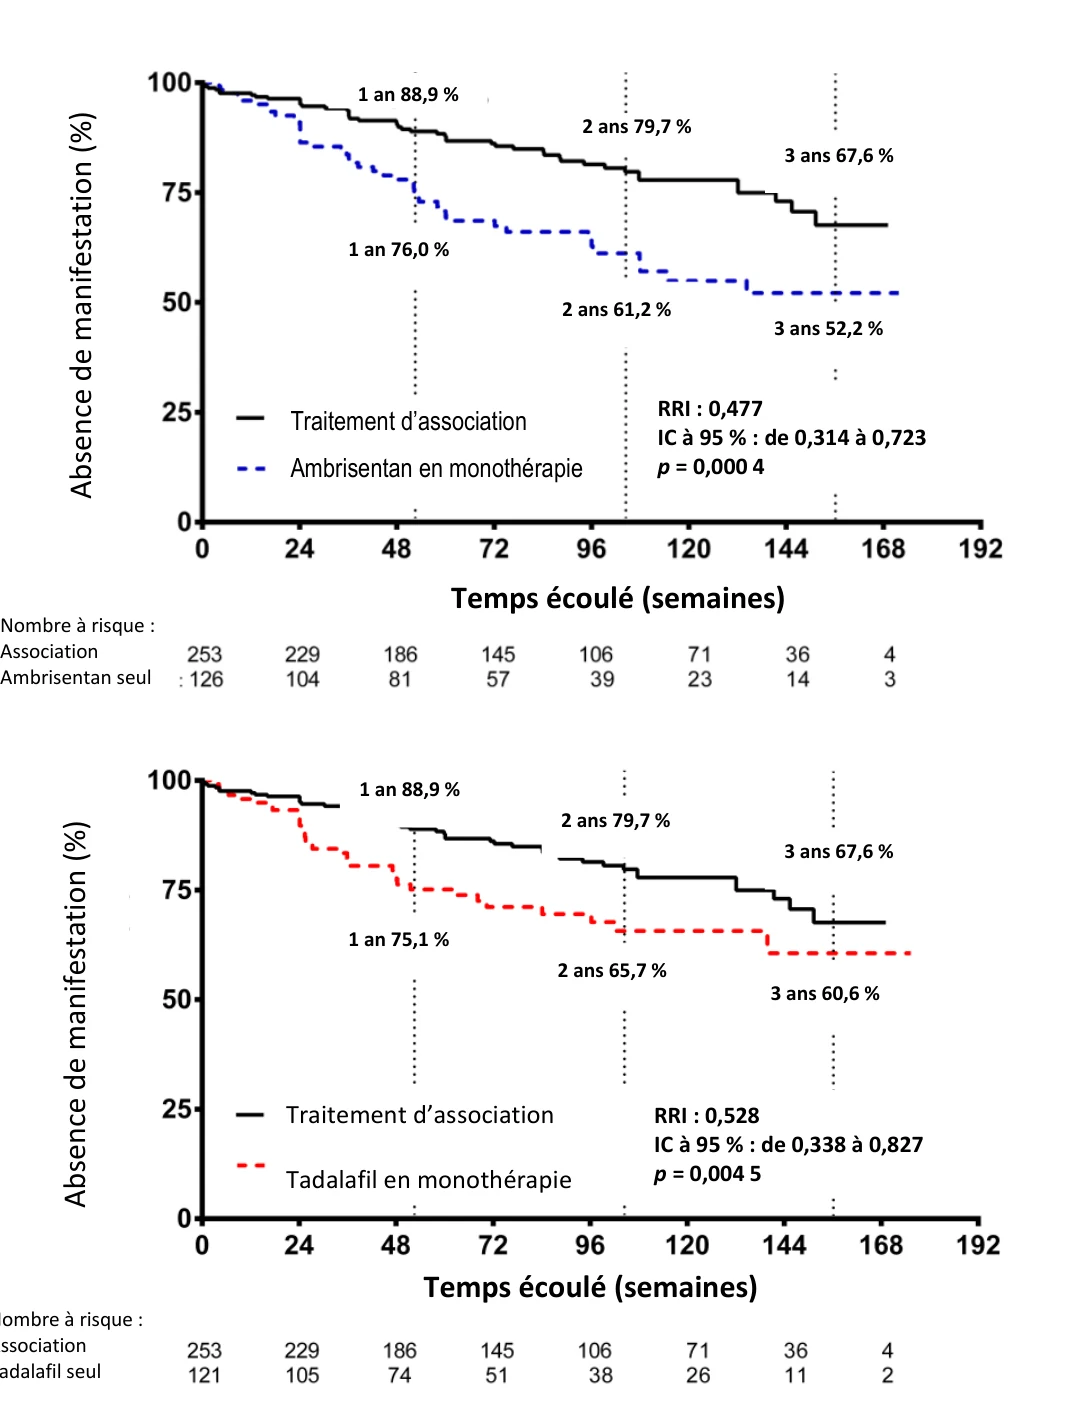
Temps écoulé entre la répartition aléatoire et le premier échec clinique avec les estimations selon la méthode de Kaplan-Meier des proportions d’échecs; les valeurs de p indiquées correspondent aux
1 an 88,9 %
2 ans 79,7 %
3 ans 67,6 %
1 an 76,0 %
2 ans 61,2 %
3 ans 52,2 %
RRI : 0,477 IC à 95 % : de 0,314 à 0,723 p = 0,000 4
Traitement d’association
Ambrisentan en monothérapie
Ab
sen
ce
d
e
man
if
estation
(%)
Temps écoulé (semaines)
Nombre à risque :
Association
Ambrisentan seul
Ab
sen
ce
d
e
man
if
estation
(%)
Temps écoulé (semaines) 1 an 88,9 %
2 ans 79,7 %
3 ans 67,6 %
3 ans 60,6 % 2 ans 65,7 % 1 an 75,1 %
RRI : 0,528 IC à 95 % : de 0,338 à 0,827 p = 0,004 5
Traitement d’association
Tadalafil en monothérapie
Nombre à risque :
Association
Tadalafil seul
comparaisons selon le test de Mantel-Haenszel entre le traitement d’association par VOLIBRIS et le tadalafil et chaque monothérapie.
Tableau 12 – Résumé des manifestations (confirmées) du paramètre d’évaluation principal dans l’étude AMBITION
VOLIBRIS + tadalafil (N = 253) n (%) | VOLIBRIS en monothérapie (N = 126) n (%) | Tadalafil en monothérapie (N = 121) n (%) | |
| Composante en tant que première manifestation d’échec clinique | |||
| Décès (toutes causes confondues) | 9 (4 %) | 2 (2 %) | 6 (5 %) |
| Hospitalisation pour cause d’aggravation de l’hypertension artérielle pulmonaire | 10 (4 %) | 18 (14 %) | 12 (10 %) |
| Progression de la maladie | 10 (4 %) | 12 (10 %) | 4 (3 %) |
Réponse clinique à long terme insatisfaisante | 17 (7 %) | 11 (9 %) | 12 (10 %) |
Les résultats des analyses du temps écoulé avant un échec clinique confirmé et avant la première occurrence de chaque composante de l’échec clinique sont présentés à la Figure 3.
Figure 3 Analyse des manifestations confirmées dans l’étude AMBITION
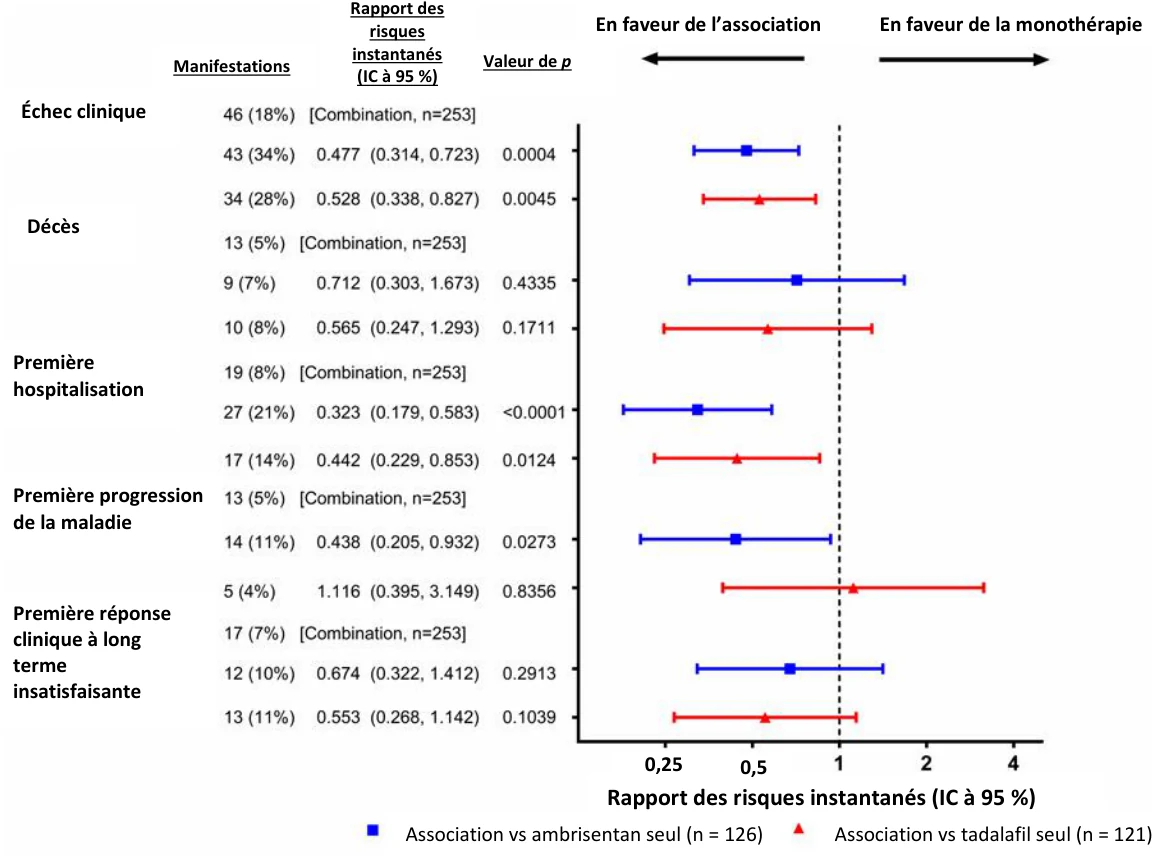
L’efficacité du traitement d’association initial par VOLIBRIS et le tadalafil sur le temps écoulé avant l’échec clinique a été observée dans les sous-groupes d’intérêt suivants : étiologie de l’HTAP (HTAP idiopathique/HTAP héréditaire et HTAP non idiopathique), symptômes de classe fonctionnelle II ou III selon l’OMS au début de l’étude, région (Amérique du Nord, reste du monde [principalement des sujets européens]), groupe d’âge initial (< 65 ans, ≥ 65 ans), groupe d’âge initial supérieur ou inférieur à l’âge médian des sujets de l’étude, sexe et distance parcourue au TM6M au début de l’étude supérieure ou inférieure à la distance médiane parcourue au TM6M par les sujets de l’étude. L’analyse de chaque sous-groupe a révélé une réduction du risque associé au traitement d’association par rapport à chacune des monothérapies dans tous les sous-groupes, à l’exception du sous-groupe des hommes dans lequel aucune réduction du risque n’a été observée avec le traitement d’association par rapport au tadalafil administré en monothérapie. Il peut s’agir d’un effet statistique attribuable au nombre relativement faible de sujets masculins (n = 122) ayant participé à l’étude.
Des analyses de soutien quant au temps écoulé avant la première manifestation d’aggravation clinique confirmée (décès, hospitalisation pour cause d’aggravation de l’hypertension artérielle pulmonaire et progression de la maladie) ont été effectuées. Les patients traités par VOLIBRIS et le tadalafil étaient exposés à un risque plus faible de présenter une première manifestation d’aggravation clinique confirmée à tout moment entre le début de l’étude et la dernière visite d’évaluation comparativement aux patients recevant VOLIBRIS ou le tadalafil en monothérapie. La réduction du risque se chiffrait à 56 % et était statistiquement significative comparativement à l’ambrisentan administré en
| Rapport des risques instantanés (IC à 95 %) |
Échec clinique
Décès
Première
hospitalisation
Première progression de la maladie
Première réponse clinique à long
terme
insatisfaisante
| Association vs ambrisentan seul (n = 126) | |||
Association vs tadalafil seul (n = 121)
En faveur de la monothérapie En faveur de l’association
| Rapport des risques instantanés (IC à 95 %) | |
| Valeur de p | |
Manifestations
0,25 0,5
monothérapie (RRI = 0,443, IC à 95 % : de 0,279 à 0,704, p = 0,000 4) tandis qu’elle se chiffrait à 39 % mais n’était pas significative sur le plan statistique en comparaison avec le tadalafil administré en monothérapie (RRI = 0,611, IC à 95 % : de 0,364 à 1 028, p = 0,060 7).
Réponse clinique
L’un des paramètres d’évaluation secondaires composés était une réponse clinique satisfaisante à la semaine 24 définie par une amélioration d’au moins 10 % de la distance parcourue au TM6M par rapport à la valeur initiale, l’amélioration ou le maintien des symptômes de classe fonctionnelle I ou II selon l’OMS et l’absence de manifestations d’aggravation clinique avant la visite de la semaine 24 ou au moment de celle-ci. Le pourcentage de patients ayant obtenu une réponse clinique satisfaisante à la semaine 24 dans le groupe recevant le traitement d’association (39 %) était significativement plus important que dans le groupe recevant le tadalafil en monothérapie (27 %, p = 0,032 1, rapport de cotes : 1 723, IC à 95 % : de 1 047 à 2 833). Au chapitre de la réponse clinique satisfaisante, la différence entre le groupe recevant le traitement d’association et celui recevant VOLIBRIS en monothérapie (31 %, p = 0,151 8, rapport de cotes : 1 424, IC à 95 % : de 0,878 à 2 308) n’était pas statistiquement significative.
Tolérance à l’effort
L’amélioration observée quant à la distance médiane parcourue au TM6M entre le début de l’étude et la semaine 24 était plus grande avec le traitement d’association (de 357,0 m à 414,0 m) qu’avec VOLIBRIS administré en monothérapie (de 368,5 m à 407,0 m) ou qu’avec le tadalafil administré en monothérapie (de 363,3 m à 392,0 m). Une analyse statistique utilisant des données estimées a montré que la différence entre la variation médiane dans le groupe recevant le traitement d’association (49,0 m, IC à 95 % : de 39,0 à 57,5) et le groupe recevant VOLIBRIS en monothérapie (27,0 m, IC à 95 % : de 12,5 à 38,0) était statistiquement significative (p = 0,000 5), tout comme la différence notée avec le groupe recevant le tadalafil en monothérapie (22,7 m, IC à 95 % : de 16,5 à 35,5; p = 0,003).
Figure 4 Variation médiane de la distance parcourue (en mètres) au test de marche de six minutes (TM6M) depuis le début de l’étude AMBITION
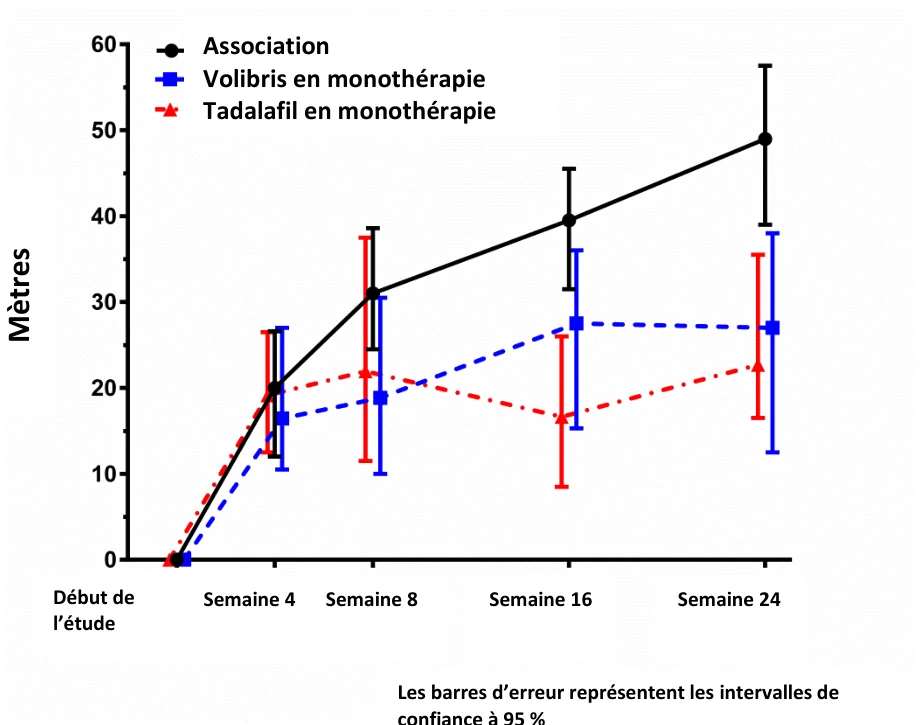
Innocuité hépatique
La fonction hépatique des patients a été évaluée pendant les études cliniques. Au cours des études ARIES-1 et 2, on n’a relevé aucun cas d’élévation des transaminases représentant plus de 3 fois la limite supérieure de la normale (LSN) chez les 262 patients traités par VOLIBRIS, mais on a répertorié trois cas parmi les 132 patients recevant le placebo (2,3 %). La fréquence cumulative des élévations des transaminases sériques > 3 × LSN pendant toutes les études de phase II et III (y compris les études de prolongation) a été de 3,5 % (17 des 483 patients sur une période d’exposition moyenne de 79,5 semaines). Dans le cadre de l’étude ouverte ARIES-E, prolongation des études ARIES-1 et ARIES-2 (n = 383), le risque de présenter des élévations des transaminases sériques plus de 3 fois la LSN chez les patients traités par VOLIBRIS après 2 ans s’élevait à 3,9 %. Dans un sous-groupe de patients de l’étude AMBITION qui ne présentaient pas de dysfonctionnement ventriculaire gauche, la fréquence des élévations des transaminases sériques (ALT et/ou AST) > 3 × LSN était de 4 % (10 des 253 patients) lorsque VOLIBRIS était administré en association avec le tadalafil, de 2 % (2 des 126 patients) lorsque VOLIBRIS était employé en monothérapie et de 3 % (3 des 121 patients) lorsque le tadalafil était administré en monothérapie. Les taux de fréquence étaient semblables lorsqu’on prenait en considération les populations de patients présentant un dysfonctionnement ventriculaire gauche.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
Association
Volibris en monothérapie Tadalafil en monothérapie
Mètr
es
| Début de l’étude |
Les barres d’erreur représentent les intervalles de confiance à 95 %
| Semaine 4 | Semaine 8 |
Semaine 16 Semaine 24
16 Toxicologie non clinique
Toxicologie générale
Les principaux effets observés au cours des études sur la toxicité de doses répétées de VOLIBRIS (ambrisentan) administrées à des souris et à des rats ont été en partie attribués à une pharmacologie excessive. Ces effets touchaient notamment la cavité nasale et les testicules. Les études sur l’administration de doses répétées de VOLIBRIS à des chiens révèlent que le médicament est bien toléré; les effets observés se limitaient à une atrophie glandulaire fundique et à des signes cliniques de respiration bruyante et de troubles gastro-intestinaux. Des décès ou des effets ayant motivé l’euthanasie précoce des animaux, attribués à l’administration de VOLIBRIS par voie orale, sont survenus au cours des études sur la toxicité de doses répétées chez des rats et des chiens traités respectivement à raison de ≥ 100 mg/kg/jour et de 1 500 mg/kg/jour. Un taux accru de mortalité a aussi été noté au cours d’études d’une durée de 2 ans sur la cancérogénicité du médicament chez des rats traités à raison de 30/20 et de 60/40 mg/kg/jour (doses initiales de 30 mg/kg/jour et de 60 mg/kg/jour, réduites ensuite respectivement à 20 mg/kg/jour et à 40 mg/kg/jour) et chez des souris traitées à raison de 250/150 mg/kg/jour (dose initiale de 250 mg/kg/jour, réduite ensuite à 150 mg/kg/jour).
De l’inflammation et des altérations de l’épithélium et/ou des cornets de la cavité nasale ont été observées chez des rongeurs et, à un degré moindre, chez des chiens après l’administration au long cours de VOLIBRIS et d’autres antagonistes des récepteurs de l’endothéline (ARE).
Génotoxicité
La génotoxicité de VOLIBRIS a été abordée au cours d’une série complète d’études in vitro et in vivo. VOLIBRIS s’est révélé clastogène in vitro dans les lymphocytes humains, tant en présence qu’en l’absence d’activation métabolique. Par ailleurs, VOLIBRIS n’a pas été mutagène pour Salmonella typhimurium, n’a pas provoqué de synthèse d’ADN non programmée dans les hépatocytes de rat et ne s’est pas révélé clastogène dans le test in vivo du micronoyau chez des rats mâles.
Cancérogénicité
Aucun signe de potentiel carcinogène n’a été décelé au cours d’études d’une durée de 2 ans portant sur l’administration quotidienne du médicament par voie orale chez le rat et la souris. On a noté une légère augmentation de la fréquence des adénofibromes mammaires, une tumeur bénigne, chez les rats mâles du groupe recevant la dose la plus élevée seulement.
Toxicité pour la reproduction et le développement
L’atrophie des tubules séminifères et la stérilité des animaux mâles ont été reliées à l’administration au long cours d’ARE, y compris VOLIBRIS chez des rongeurs. L’atrophie des tubules séminifères a été observée à toutes les doses (10-300 mg/kg/jour) au cours d’études de fertilité portant sur l’administration orale du médicament chez des rats mâles; elle n’était pas réversible 13 ou 20 semaines après l’arrêt du traitement. Des effets sur la morphologie des spermatozoïdes et une diminution de la fertilité n’ont été relevés qu’à la dose de 300 mg/kg/jour et étaient réversibles. On n’a constaté aucun effet sur le nombre ou la motilité des spermatozoïdes. On a en outre noté une atrophie des tubules séminifères (focale/multifocale ou diffuse) au cours d’études sur l’administration de doses répétées à des rats et à des souris. Aucun effet significatif sur la fertilité ou le développement embryofœtal n’est survenu chez les rates traitées jusqu’au moment de la nidation.
La tératogénicité est un effet de classe des ARE. L’effet de VOLIBRIS sur le développement embryofœtal a été étudié chez le rat et le lapin après l’administration de doses orales pendant les jours 6 à 17 et 6 à 18 de la gestation, respectivement. Chez les deux espèces, on a observé constamment des malformations de la mâchoire inférieure, de la langue et/ou du palais à toutes les doses. En outre, les chercheurs ont signalé des cas de communication interventriculaire, des malformations vasculaires tronculaires, des anomalies de la thyroïde et du thymus, une ossification du basisphénoïde et la position de l’artère ombilicale située du côté gauche de la vessie plutôt que du côté droit ainsi que des anomalies cardiovasculaires chez le lapin.
Toxicité juvénile
Dans une étude effectuée sur des ratons, l’administration d’ambrisentan par voie orale, une fois par jour, au cours des jours 7 à 62 ayant suivi la naissance, a réduit le poids du cerveau des mâles et des femelles de −4 % sans effet sur la morphologie cérébrale à la dose de 20 mg/kg/jour, suivant l’observation de sons respiratoires survenus à des doses ≥ 4 mg/kg/jour (de 1,5 à 6,4 fois plus élevées que la dose maximale recommandée chez l’être humain adulte de 10 mg, selon l’ASC). Dans deux études distinctes sur la fonction respiratoire de ratons, l’administration d’ambrisentan à raison de 20 mg/kg/jour, au cours des jours 7 à 26, ou 7 à 36 ayant suivi la naissance, a révélé des réductions de poids du cerveau (de −3 % à −8 % par rapport aux témoins) et a également causé des sons respiratoires (« clic » audible singulier), une fonction respiratoire irrégulière, de l’apnée et une hypoxie observés à partir du 10e jour après l’administration de la dose et s’étant poursuivi deux jours après l’arrêt du traitement sans signe de ces effets un mois plus tard. On n’a observé aucun changement neurocomportemental à la fin du traitement ni un mois plus tard. Une évaluation morphométrique des changements au niveau du pharynx et du larynx a été peu concluante. Bien que les mécanismes par lesquels l’ambrisentan réduit le poids du cerveau de ratons n’aient pas été totalement élucidés, il est possible que cet effet soit induit par l’hypoxie chronique pouvant être associée à l’apnée d’origine mécanique attribuable à la dysmorphogenèse pharyngienne survenant durant le développement postnatal du pharynx. La pertinence clinique de cette observation chez l’être humain est inconnue. Toutefois, cette période postnatale correspondrait vraisemblablement au développement du pharynx de l’être humain de 0 à 4 ans. L’innocuité et l’efficacité de VOLIBRIS n’ont pas été établies chez les patients de moins de 18 ans. Par conséquent, VOLIBRIS ne doit pas être employé pour ce groupe d’âge.