


Monographie de produit - Blincyto
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2024-12 |
| 1.1 Pédiatrie | 2024-12 |
| 3 Encadré sur les mises en garde et précautions importantes | 2024-04 |
| 4.1 Considérations posologiques | 2024-12 |
| 4.2 Posologie recommandée et ajustement posologique | 2024-12 2026-02 |
| 4.3 Reconstitution | 2024-12 2026-02 |
| 4.4 Administration | 2024-12 2026-02 |
| 7 Mises en garde et précautions | 2024-12 2025-08 2026-02 |
| 7.1.3 Enfants et adolescents | 2024-12 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ............................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ............................... 5
1 Indications ................................................................................................................. 5
1.1 Pédiatrie............................................................................................................ 5
1.2 Gériatrie ............................................................................................................ 5
2 Contre-indications ..................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ................................. 6
4 Posologie et administration ...................................................................................... 6
4.1 Considérations posologiques ............................................................................ 6
4.2 Posologie recommandée et ajustement posologique ........................................ 7
4.3 Reconstitution ..................................................................................................14
4.4 Administration ..................................................................................................24
4.5 Dose oubliée ....................................................................................................25
5 Surdose .....................................................................................................................25
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................26
7 Mises en garde et précautions ................................................................................26
Généralités ..................................................................................................................26
Fonctions hépatique, biliaire et pancréatique ...............................................................27
Système immunitaire ...................................................................................................28
Système nerveux .........................................................................................................30
7.1 Populations particulières ..................................................................................31
7.1.1 Grossesse ............................................................................................31
7.1.2 Allaitement ............................................................................................32
7.1.3 Enfants et adolescents .........................................................................32
7.1.4 Personnes âgées ..................................................................................33
8 Effets indésirables ....................................................................................................34
8.1 Aperçu des effets indésirables .........................................................................34
8.2 Effets indésirables observés au cours des études cliniques .............................36
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ..........................................................................................45
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ......50
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents ........................................................51
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ...................................52
8.5 Effets indésirables observés après la commercialisation ..................................55
9 Interactions médicamenteuses ...............................................................................56
9.2 Aperçu des interactions médicamenteuses ......................................................56
9.3 Interactions médicament-comportement ..........................................................56
9.4 Interactions médicament-médicament ..............................................................56
9.5 Interactions médicament-aliment .....................................................................56
9.6 Interactions médicament-plante médicinale .....................................................56
9.7 Interactions médicament-examens de laboratoire ............................................56
10 Pharmacologie clinique ...........................................................................................57
10.1 Mode d’action ..................................................................................................57
10.2 Pharmacodynamie ...........................................................................................57
10.3 Pharmacocinétique ..........................................................................................59
10.4 Immunogénicité ................................................................................................62
11 Conservation, stabilité et mise au rebut .................................................................62
Partie 2 : Renseignements scientifiques ...........................................................................64
13 Renseignements pharmaceutiques .........................................................................64
14 Études cliniques .......................................................................................................64
14.1 Études cliniques par indication .........................................................................64
Leucémie aiguë lymphoblastique chez les adultes ......................................64
Leucémie aiguë lymphoblastique chez les enfants et les adolescents .........77
15 Microbiologie ............................................................................................................83
16 Toxicologie non clinique ..........................................................................................83
Renseignements destinés aux patient·e·s .........................................................................84
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
BLINCYTOMD (blinatumomab pour injection) est indiqué pour le traitement :
- De la leucémie aiguë lymphoblastique (LAL) à précurseurs de cellules B CD19+ sans chromosome Philadelphie, dans la phase de consolidation d’une chimiothérapie multiphase.
Des patients atteints de LAL à précurseurs de cellules B CD19+ sans chromosome
Philadelphie présentant une première ou une deuxième rémission hématologique complète avec maladie résiduelle minimale (MRM) supérieure ou égale à 0,1 %.
La décision d’administrer le traitement aux patients doit reposer sur la détection d’une MRM par un laboratoire agréé utilisant des techniques d’analyse validées.
- Des adultes atteints de LAL à précurseurs de cellules B récidivante ou réfractaire.
- Des enfants et des adolescents atteints de LAL à précurseurs de cellules B sans chromosome Philadelphie, récidivante ou réfractaire.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de BLINCYTO ont été établies chez les enfants et les adolescents atteints de LAL à précurseurs de cellules B sans chromosome Philadelphie, récidivante ou réfractaire, dès l’âge de 1 mois. L’innocuité et l’efficacité de BLINCYTO n’ont pas été établies chez les enfants de moins de 1 mois (voir les sections 7.1.3, Enfants et adolescents et 14, Études cliniques).
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Comparativement aux adultes plus jeunes (18 à 64 ans), les patients âgés (≥ 65 ans) ont subi un taux plus élevé d’événements neurologiques, entre autres de troubles cognitifs, d’encéphalopathie et de confusion (voir les sections 7, Mises en garde et précautions, Système nerveux et 7.1.4, Personnes âgées).
2 Contre-indications
BLINCYTO est contre-indiqué chez les patients qui ont une hypersensibilité au médicament, à un ingrédient de la préparation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète, veuillez consulter la section 6, Formes pharmaceutiques, teneurs, composition et conditionnement .
3 Encadré sur les mises en garde et précautions importantes
- Des cas de syndrome de libération des cytokines (SLC), un trouble qui peut être grave, menacer la vie ou entraîner la mort, ont été signalés chez des patients recevant BLINCYTO (voir la section 7, Mises en garde et précautions, Système immunitaire, Syndrome de libération des cytokines). Des réactions liées à la perfusion d’importance clinique, qui peuvent être confondues avec un SLC, se sont produites (voir la section 7, Mises en garde et précautions, Généralités, Réactions liées à la perfusion).
- Des cas de syndrome de lyse tumorale (SLT), un trouble qui peut être grave, menacer la vie ou entraîner la mort, ont été observés chez des patients recevant BLINCYTO (voir la section 7, Mises en garde et précautions, Système immunitaire, Syndrome de lyse tumorale).
- Des effets toxiques neurologiques, y compris le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (Immune Effector Cell-Associated Neurotoxicity Syndrome ou ICANS), un trouble qui peut être grave, menacer la vie ou entraîner la mort, se sont produits chez des patients recevant BLINCYTO (voir les sections 7, Mises en garde et précautions, Système nerveux et 14, Études cliniques).
- Chez les patients recevant BLINCYTO, des infections graves, dont certaines menaçant la vie ou mortelles, sont survenues (voir la section 7, Mises en garde et précautions, Infections). Les infections mortelles comprenaient la sepsie, la pneumonie, l’infection à Fusarium, la pneumonie fongique, le choc septique, l’aspergillose, la bronchopneumonie, l’infection à Candida, la bactériémie entérococcique, la sepsie à Escherichia et l’infection pulmonaire.
- Des cas de pancréatite, y compris des événements graves, menaçant la vie ou mortels, ont été signalés chez des patients recevant BLINCYTO dans le cadre d’essais cliniques ou après la commercialisation du produit (voir la section 7, Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
4 Posologie et administration
4.1 Considérations posologiques
L’hospitalisation est recommandée pour une partie du cycle thérapeutique (voir la section
4.2, Posologie recommandée et ajustement posologique, Hospitalisation).
- Une prémédication par la dexaméthasone et une chimiothérapie intrathécale prophylactique pour protéger le système nerveux central (SNC) sont recommandées (voir la section 4.2, Posologie recommandée et ajustement posologique, Prémédication et autres recommandations thérapeutiques).
- Un traitement préalable est recommandé pour les patients qui ont une charge tumorale élevée (voir la section 4.2, Posologie recommandée et ajustement posologique, Traitement préalable pour les patients ayant une charge tumorale élevée).
- BLINCYTO est compatible avec les sacs à perfusion faits de polyoléfine, de PVC sans diphtalate 2-éthylhexyle (DEHP) ou d’éthylvinylacétate (EVA).
- Il est recommandé d’utiliser les préparations de BLINCYTO sans agent de conservation chez les nouveau-nés et les nourrissons (voir la section 7.1.3, Enfants et adolescents).
4.2 Posologie recommandée et ajustement posologique
Traitement en phase de consolidation de la LAL à précurseurs de cellules B
Hospitalisation
L’hospitalisation est recommandée durant les 3 premiers jours du premier cycle de traitement et les 2 premiers jours du deuxième cycle. La surveillance par un professionnel de la santé ou l’hospitalisation est recommandée au début de tous les cycles subséquents ainsi que durant les reprises (p. ex., si le traitement est interrompu pendant 4 heures ou plus).
Prémédication et autres recommandations thérapeutiques
Une chimiothérapie intrathécale prophylactique est recommandée avant et pendant le traitement par BLINCYTO pour éviter toute récidive de la LAL dans le système nerveux central.
Les recommandations additionnelles au sujet de la prémédication sont les suivantes :
| Groupe de patients | Prémédication | ||||
| Adultes (≥ 18 ans) | Administrer 20 mg de dexaméthasone par voie intraveineuse au maximum 1 heure avant la première dose de chaque cycle de traitement par BLINCYTO. | ||||
| Enfants et adolescents (< 18 ans) | Administrer 5 mg/m2 de dexaméthasone, jusqu’à une dose maximale de 20 mg, avant la première dose du premier cycle de traitement par BLINCYTO et lors de la reprise d’une perfusion après une interruption de 4 heures ou plus au cours du premier cycle. | ||||
Cycles de traitement et durée de perfusion
BLINCYTO est administré par perfusion intraveineuse (i.v.) continue à débit constant à l’aide d’une pompe à perfusion. Un cycle de traitement comprend 28 jours (4 semaines) de perfusion continue suivis d’une pause de 14 jours (2 semaines) sans traitement.
Les sacs à perfusion de BLINCYTO doivent être préparés en vue d’une administration sur 24 heures, 48 heures, 72 heures, 96 heures ou 7 jours (voir les sections 4.3, Reconstitution et 4.4, Administration).
Posologie
Les doses quotidiennes recommandées en fonction du poids du patient sont présentées dans le Tableau 1. Les patients qui pèsent 45 kg ou plus reçoivent une dose fixe, tandis que les patients qui pèsent moins de 45 kg reçoivent une dose calculée en fonction de leur surface corporelle.
Tableau 1. Posologie de BLINCYTO recommandée dans le traitement en phase de consolidation de la LAL à précurseurs de cellules B
Cycle de traitement de consolidation par BLINCYTO (cycles 1-4) | Patients pesant 45 kg ou plus (dose fixe) | Patients pesant | ||
| moins de 45 kg | ||||
| (dose en fonction de la | ||||
| surface corporelle) | ||||
Jours 1-28 28 mcg/jour 15 mcg/m2/jour (sans dépasser 28 mcg/jour) Jours 29-42 Pause de 14 jours sans traitement Pause de 14 jours sans traitement | ||||
Traitement de la LAL à précurseurs de cellules B avec MRM
Hospitalisation
L’hospitalisation est recommandée durant les 3 premiers jours du premier cycle de traitement et les 2 premiers jours du deuxième cycle. La surveillance par un professionnel de la santé ou l’hospitalisation est recommandée au début de tous les cycles subséquents ainsi que durant les reprises (p. ex., si le traitement est interrompu pendant 4 heures ou plus).
Prémédication et autres recommandations thérapeutiques
Une chimiothérapie intrathécale prophylactique est recommandée avant et pendant le traitement par BLINCYTO pour éviter toute récidive de la LAL dans le système nerveux central.
Les recommandations additionnelles au sujet de la prémédication sont les suivantes :
| Groupe de patients | Prémédication | ||||
Adultes (≥ 18 ans) Administrer 100 mg de prednisone par voie intraveineuse ou un traitement équivalent (p. ex., 16 mg de dexaméthasone) 1 heure avant la première dose de chaque cycle de traitement par BLINCYTO. Enfants et adolescents (< 18 ans) Administrer 5 mg/m2 de dexaméthasone, jusqu’à une dose maximale de 20 mg, au cours des 30 minutes précédant la première dose du premier cycle de traitement par BLINCYTO, ainsi que lors de la reprise de la perfusion après une interruption de 4 heures ou plus au cours du premier cycle. | |||||
Posologie
BLINCYTO est administré par perfusion intraveineuse continue à débit constant à l’aide d’une pompe à perfusion. Un cycle de traitement comprend 28 jours (4 semaines) de perfusion continue suivis d’une pause de 14 jours (2 semaines) sans traitement. Les patients peuvent recevoir 1 cycle de traitement d’induction suivi de 3 cycles supplémentaires de traitement de consolidation par BLINCYTO.
Les doses recommandées en fonction du poids du patient et les schémas posologiques sont présentés dans le tableau ci-après. Les patients qui pèsent 45 kg ou plus reçoivent une dose fixe, tandis que les patients qui pèsent moins de 45 kg reçoivent une dose calculée en fonction de leur surface corporelle.
Tableau 2. Posologie de BLINCYTO recommandée pour le traitement de la LAL à précurseurs de cellules B avec MRM
| Poids du patient | Cycle 1 – Induction | Cycles 2-4 – Consolidation | ||||||||||
| Jours 1-28 | Jours 29-42 | Jours 1-28 | Jours 29-42 | |||||||||
45 kg ou plus (dose fixe) 28 mcg/jour Pause de 14 jours sans traitement 28 mcg/jour Pause de 14 jours sans traitement Moins de 45 kg (dose en fonction de la surface corporelle) 15 mcg/m2/jour (sans dépasser 28 mcg/jour) 15 mcg/m2/jour (sans dépasser 28 mcg/jour) | ||||||||||||
Traitement de la LAL à précurseurs de cellules B récidivante ou réfractaire
Hospitalisation
L’hospitalisation est recommandée durant les 9 premiers jours du premier cycle de traitement et les 2 premiers jours du deuxième cycle. La surveillance par un professionnel de la santé ou l’hospitalisation est recommandée au début de tous les cycles subséquents ainsi que durant les reprises (p. ex., si le traitement est interrompu pendant 4 heures ou plus).
Prémédication et autres recommandations thérapeutiques
Une chimiothérapie intrathécale prophylactique est recommandée avant et pendant le traitement par BLINCYTO pour éviter toute récidive de la LAL dans le système nerveux central.
Les recommandations additionnelles au sujet de la prémédication sont les suivantes :
| Groupe de patients | Prémédication | ||||
Adultes (≥ 18 ans) Administrer 20 mg de dexaméthasone par voie intraveineuse 1 heure avant la première dose de chaque cycle de traitement par BLINCYTO. Enfants et adolescents (< 18 ans) Administrer 5 mg/m2 de dexaméthasone, jusqu’à une dose maximale de 20 mg, avant la première dose du premier cycle de traitement par BLINCYTO, avant une augmentation de la dose de BLINCYTO (par exemple le jour 8 du premier cycle), et lors de la reprise d’une perfusion après une interruption de 4 heures ou plus au cours du premier cycle. | |||||
Traitement préalable pour les patients ayant une charge tumorale élevée
Chez les enfants, les adolescents et les adultes ayant ≥ 50 % de blastes leucémiques dans la moelle osseuse ou dont le nombre de blastes leucémiques dans le sang périphérique est > 15 × 109/L, un traitement par la dexaméthasone (sans dépasser 24 mg/jour) est recommandé jusqu’à 4 jours avant la première dose de BLINCYTO.
Cycles de traitement et durée de perfusion
BLINCYTO est administré par perfusion intraveineuse (i.v.) continue à débit constant à l’aide d’une pompe à perfusion. Un cycle de traitement comprend 28 jours (4 semaines) de perfusion continue suivis d’une pause de 14 jours (2 semaines) sans traitement. Les patients peuvent recevoir 2 cycles de traitement d’induction suivis de 3 cycles supplémentaires de traitement de consolidation par BLINCYTO.
Un traitement d’entretien comprenant jusqu’à 4 cycles supplémentaires peut être administré après le traitement de consolidation.
Les sacs à perfusion de BLINCYTO doivent être préparés en vue d’une administration sur 24 heures, 48 heures, 72 heures, 96 heures ou 7 jours (voir les sections 4.3, Reconstitution et 4.4, Administration).
Posologie
La dose quotidienne recommandée en fonction du poids du patient est présentée dans le tableau ci-après. Les patients qui pèsent 45 kg ou plus reçoivent une dose fixe, tandis que les patients qui pèsent moins de 45 kg reçoivent une dose calculée en fonction de leur surface corporelle.
Tableau 3. Posologie de BLINCYTO recommandée dans les cas de LAL à précurseurs de cellules B récidivante ou réfractaire
| Cycle | Poids du patient | Poids du patient | ||||
| 45 kg ou plus (dose fixe) | Moins de 45 kg | |||||
| (dose en fonction de la surface | ||||||
| corporelle) | ||||||
Cycle 1 – Induction Jours 1-7 9 mcg/jour 5 mcg/m2/jour (sans dépasser 9 mcg/jour) Jours 8-28 28 mcg/jour 15 mcg/m2/jour (sans dépasser 28 mcg/jour) Jours 29-42 Pause de 14 jours sans traitement Pause de 14 jours sans traitement | ||||||
Cycle 2 – Induction Jours 1-28 28 mcg/jour 15 mcg/m2/jour (sans dépasser 28 mcg/jour) Jours 29-42 Pause de 14 jours sans traitement Pause de 14 jours sans traitement | ||||||
Cycles 3-5 – Consolidation Jours 1-28 28 mcg/jour 15 mcg/m2/jour (sans dépasser 28 mcg/jour) Jours 29-42 Pause de 14 jours sans traitement Pause de 14 jours sans traitement | ||||||
Cycles 6-9 – Traitement d’entretien Jours 1-28 28 mcg/jour 15 mcg/m2/jour (sans dépasser 28 mcg/jour) Jours 29-84 Pause de 56 jours sans traitement Pause de 56 jours sans traitement | ||||||
Modification posologique en présence d’événements indésirables
LAL à précurseurs de cellules B dans la phase de consolidation, LAL à précurseurs de cellules B avec MRM et LAL à précurseurs de cellules B récidivante ou réfractaire
Si l’interruption du traitement à la suite d’un événement indésirable ne dépasse pas 7 jours, poursuivre le même cycle de traitement pour compter 28 jours de perfusion, en incluant les jours qui précèdent et ceux qui suivent l’interruption de ce cycle. Par contre, si l’interruption du traitement à cause d’un événement indésirable dépasse 7 jours, il faut commencer un nouveau cycle de traitement.
Tableau 4. Réduction de la dose, interruption ou abandon du traitement en raison d’événements indésirables
| Toxicité | Grade* | Patients pesant 45 kg ou plus | Patients pesant moins de 45 kg | ||
Syndrome de libération des cytokines (SLC) Grade 3 Interrompre le traitement par BLINCYTO jusqu’à ce que l’événement ne dépasse plus le grade 1 (léger), quelle que soit la dose administrée au moment où le SLC est survenu, puis recommencer BLINCYTO à raison de 9 mcg/jour. Augmenter à 28 mcg/jour après 7 jours si les signes de toxicité ne réapparaissent pas. Interrompre le traitement par BLINCYTO jusqu’à ce que l’événement ne dépasse plus le grade 1 (léger), quelle que soit la dose administrée au moment où le SLC est survenu, puis recommencer BLINCYTO à raison de 5 mcg/m2/jour. Augmenter à 15 mcg/m2/jour après 7 jours si les signes de toxicité ne réapparaissent pas. Grade 4 Arrêter le traitement par BLINCYTO de manière définitive. | |||||
Événements neurologiques, y compris le syndrome de neurotoxicité associé aux cellules
immunitaires effectrices
(ICANS)
Convulsions Arrêter le traitement par BLINCYTO de manière définitive si des convulsions surviennent plus d’une fois.
ICANS de
grade 2
Envisager l’administration de corticostéroïdes et/ou d’autres mesures pertinentes, selon le tableau clinique.
Événements
neuro-
logiques de
grade 3, y
compris
l’ICANS
Interrompre le traitement par BLINCYTO jusqu’à ce que
l’événement ne dépasse plus le grade 1 (léger) et durant au
moins 3 jours, puis recommencer BLINCYTO à raison de
9 mcg/jour. Augmenter à
28 mcg/jour après 7 jours si les signes de toxicité ne
réapparaissent pas. Pour la
reprise du traitement, administrer une prémédication à une dose pouvant aller jusqu’à 24 mg de dexaméthasone en réduisant la dose sur 4 jours. Envisager
l’emploi d’un anticonvulsivant approprié en prévention
secondaire. Si les signes de
toxicité se sont produits à la
posologie de 9 mcg/jour ou s’ils prennent plus de 7 jours à
disparaître, arrêter le traitement
Interrompre le traitement par BLINCYTO jusqu’à ce que l’événement ne dépasse plus le grade 1 (léger) et durant au moins 3 jours, puis recommencer BLINCYTO à raison de
5 mcg/m2/jour. Augmenter à 15 mcg/m2/jour après 7 jours si les signes de toxicité ne réapparaissent pas. Pour la reprise du traitement, administrer une prémédication par 5 mg/m2 de dexaméthasone, jusqu’à une dose maximale de 20 mg, avant la première dose du premier cycle de traitement par
BLINCYTO, avant une augmentation de la dose de BLINCYTO (par exemple le jour 8 du premier cycle), et lors de la reprise d’une perfusion après une interruption de 4 heures ou plus
Tableau 4. Réduction de la dose, interruption ou abandon du traitement en raison d’événements indésirables
| Toxicité | Grade* | Patients pesant 45 kg ou plus | Patients pesant moins de 45 kg | ||
par BLINCYTO de manière définitive. au cours du premier cycle. Envisager l’emploi d’un anticonvulsivant approprié. Si les signes de toxicité se sont produits à la posologie de 5 mcg/m2/jour ou s’ils prennent plus de 7 jours à disparaître, arrêter le traitement par BLINCYTO de manière définitive. En présence d’un cas d’ICANS, administrer des corticostéroïdes et prendre les mesures indiquées selon les lignes directrices de pratique en vigueur. Événements neuro- logiques de grade 4, y compris l’ICANS Arrêter le traitement par BLINCYTO de manière définitive. En présence d’un cas d’ICANS, administrer des corticostéroïdes et prendre les mesures indiquées selon les lignes directrices de pratique en vigueur. | |||||
Autres effets indésirables d’importance clinique Grade 3 Interrompre le traitement par BLINCYTO jusqu’à ce que l’événement ne dépasse plus le grade 1 (léger), puis recommencer BLINCYTO à raison de 9 mcg/jour. Augmenter à 28 mcg/jour après 7 jours si les signes de toxicité ne réapparaissent pas. S’ils prennent plus de 14 jours à disparaître, arrêter le traitement par BLINCYTO de manière définitive. Interrompre le traitement par BLINCYTO jusqu’à ce que l’événement ne dépasse plus le grade 1 (léger), puis recommencer BLINCYTO à raison de 5 mcg/m2/jour. Augmenter à 15 mcg/m2/jour après 7 jours si les signes de toxicité ne réapparaissent pas. S’ils prennent plus de 14 jours à disparaître, arrêter le traitement par BLINCYTO de manière définitive. Grade 4 Envisager d’arrêter le traitement par BLINCYTO de manière définitive. | |||||
* Selon les critères CTCAE (Common Terminology Criteria for Adverse Events). Le grade 3 désigne un événement grave et le grade 4 désigne un événement qui met la vie en danger.
Considérations particulières relatives à la préparation
Il est très important que les instructions pour la préparation (y compris le mélange) et l’administration du produit qui figurent dans cette section soient rigoureusement suivies afin de réduire au minimum les erreurs de médication (y compris les doses excessives ou insuffisantes) (voir la section 7, Mises en garde et précautions, Généralités, Erreurs d’administration).
Changement du sac à perfusion i.v.
Le sac à perfusion intraveineuse doit être changé par un professionnel de la santé pour des raisons de stérilité.
La durée de la perfusion de BLINCYTO peut être de 24 heures (sans agent de conservation), 48 heures (sans agent de conservation), 72 heures (sans agent de conservation), 96 heures
(sans agent de conservation) ou 7 jours (avec agent de conservation). Le choix entre 24, 48, 72 ou 96 heures ou encore 7 jours pour la durée de la perfusion revient au médecin traitant, qui tiendra compte de la fréquence de remplacement du sac à perfusion et du poids du patient. Il est recommandé d’utiliser les préparations de BLINCYTO sans agent de conservation chez les nouveau-nés et les nourrissons, en raison du risque d’effets toxiques associés aux agents de conservation chez ces patients.
Pour des instructions sur la préparation, la reconstitution et l’administration de BLINCYTO :
Voir les sections 4.3, Reconstitution et 4.4, Administration pour les perfusions faites sur
24 heures, 48 heures, 72 heures ou 96 heures avec une solution de chlorure de sodium à 0,9 % sans agent de conservation;
Voir les sections 4.3, Reconstitution et 4.4, Administration pour les perfusions faites sur
7 jours avec une solution bactériostatique de chlorure de sodium à 0,9 % (contenant de l’alcool benzylique à 0,9 %). Cette option n’est pas recommandée pour les nourrissons.
Préparation aseptique
Il faut employer des mesures d’asepsie rigoureuses lors de la préparation de la solution pour perfusion étant donné que les flacons de BLINCYTO ne contiennent aucun agent de conservation antimicrobien. Pour éviter une contamination accidentelle, préparer BLINCYTO en respectant les normes d’asepsie, entre autres :
- La préparation doit se faire dans un environnement propre et aseptique.
- La préparation doit se faire dans une hotte à flux laminaire de classe ISO 5 ou supérieure.
- L’aire de préparation du mélange doit posséder les caractéristiques environnementales appropriées qui seront confirmées par une surveillance périodique.
- Le personnel doit avoir reçu une formation adéquate en matière de manipulations aseptiques et de mélange de médicaments anticancéreux.
- Le personnel doit porter des vêtements et des gants de protection appropriés.
- Les gants et les surfaces doivent être désinfectés.
Contenu de la boîte
Une boîte de BLINCYTO contient 1 flacon de BLINCYTO et 1 flacon d’agent stabilisant de solution intraveineuse.
Ne pas utiliser l’agent stabilisant de solution intraveineuse pour reconstituer
BLINCYTO. L’agent stabilisant de solution intraveineuse est fourni dans la boîte de BLINCYTO; il sert d’enduit pour la paroi du sac à perfusion avant l’ajout de la solution BLINCYTO reconstituée afin d’empêcher que le médicament adhère au sac et à la tubulure de perfusion intraveineuse.
- Il peut être nécessaire d’utiliser plus de 1 flacon de BLINCYTO pour préparer la dose recommandée.
Renseignements au sujet de l’incompatibilité
BLINCYTO est incompatible avec le phtalate de bis(2-éthylhexyle) (DEHP) parce que des particules pourraient se former et rendre la solution trouble.
- Utiliser des sacs à perfusion faits de polyoléfine, de PVC sans DEHP ou d’éthylène-acétate de vinyle (EVA).
- Utiliser une tubulure de perfusion faite de polyoléfine, de PVC sans DEHP ou d’EVA.
4.3 Reconstitution
Préparation de BLINCYTO pour une perfusion sur 24 heures, 48 heures, 72 heures ou 96 heures
Reconstituer BLINCYTO avec de l’eau stérile pour injection sans agent de conservation.
Ne pas reconstituer BLINCYTO avec l’agent stabilisant de solution intraveineuse.
Pour amorcer la tubulure de perfusion, utiliser uniquement le sac contenant la solution FINALE de BLINCYTO préparée pour la perfusion. Ne pas l’amorcer avec une solution de chlorure de sodium à 0,9 %.
Reconstitution de BLINCYTO pour une perfusion sur 24 heures, 48 heures, 72 heures ou 96 heures
- 1. Déterminer le nombre de flacons de BLINCYTO nécessaires pour la dose et la durée de la perfusion.
- 2.
Reconstituer chaque flacon de BLINCYTO avec 3 mL d’eau stérile pour injection sans agent de conservation en dirigeant le jet vers la paroi du flacon plutôt que directement sur la poudre lyophilisée. La concentration ainsi obtenue dans chaque flacon de BLINCYTO est de 12,5 mcg/mL.
- Ne pas reconstituer BLINCYTO avec l’agent stabilisant de solution intraveineuse.
- 3.
Mélanger le contenu en faisant tournoyer délicatement le flacon pour éviter la formation excessive de mousse.
- Ne pas agiter.
- 4.
Durant la reconstitution, avant la préparation du sac à perfusion intraveineuse et avant l’administration, conformément aux lignes directrices de l’établissement, inspecter visuellement la solution reconstituée pour vérifier l’absence de particules ou de décoloration. La solution obtenue doit être limpide à légèrement opalescente, incolore à jaunâtre.
- Ne pas utiliser la solution si elle est trouble ou contient un précipité.
Préparation de BLINCYTO dans un sac à perfusion pour une perfusion sur 24 heures, 48 heures, 72 heures ou 96 heures
Vérifier la dose prescrite et la durée de perfusion pour chaque sac à perfusion de BLINCYTO. Afin de réduire les erreurs au minimum, il faut utiliser exactement les volumes précisés dans les tableaux 5 et 6 lors de la préparation du sac à perfusion de BLINCYTO.
- Le Tableau 5 concerne les personnes qui pèsent 45 kg ou plus.
- Le Tableau 6 concerne les personnes qui pèsent moins de 45 kg.
- En utilisant une technique aseptique, ajouter 270 mL de solution de chlorure de sodium à 0,9 % sans agent de conservation dans le sac à perfusion intraveineuse vide. Si un sac à perfusion prérempli est utilisé, s’assurer que le volume du sac est bien de 270 mL, ce qui comprend tout trop-plein dans le sac à perfusion. Le calcul des doses de BLINCYTO fourni aux tableaux 5 et 6 est établi en fonction d’un volume initial de 270 mL de solution de chlorure de sodium à 0,9 % sans agent de conservation.
- Transférer de manière aseptique 5,5 mL d’agent stabilisant de solution intraveineuse dans le sac à perfusion qui contient la solution de chlorure de sodium à 0,9 % sans agent de conservation. Mélanger le contenu du sac délicatement pour éviter la formation de mousse. Jeter le flacon qui contient le reste de l’agent stabilisant de solution intraveineuse.
- Transférer de manière aseptique le volume nécessaire de la solution BLINCYTO reconstituée dans le sac à perfusion qui contient la solution de chlorure de sodium à 0,9 % sans agent de conservation et l’agent stabilisant de solution intraveineuse. Mélanger le contenu du sac délicatement pour éviter la formation de mousse.
- Consulter le Tableau 5 pour connaître le volume précis de BLINCYTO reconstitué à utiliser chez les patients pesant 45 kg ou plus.
- Consulter le Tableau 6 pour connaître le volume précis de BLINCYTO reconstitué à utiliser chez les patients pesant moins de 45 kg (dose calculée en fonction de la surface corporelle).
- Jeter le flacon qui contient le reste de la solution BLINCYTO.
- Retirer l’air du sac à perfusion. Cette étape revêt une importance particulière lors de l’emploi d’une pompe à perfusion ambulatoire.
- Dans des conditions aseptiques, raccorder la tubulure de perfusion munie d’un filtre intégré stérile à pores de 0,2 ou de 0,22 micron au sac à perfusion. Il faut s’assurer que la tubulure de perfusion est compatible avec la pompe à perfusion.
Amorcer la tubulure de perfusion en utilisant uniquement le sac contenant la solution
FINALE de BLINCYTO préparée pour la perfusion.
Si la solution n’est pas employée immédiatement, la conserver au réfrigérateur entre 2 °C et
8 °C (voir la section 11, Conservation, stabilité et mise au rebut).
Tableau 5. Patients pesant 45 kg ou plus : Volumes à ajouter au sac à perfusion intraveineuse
| Solution de chlorure de sodium à 0,9 % sans agent de conservation (volume initial) | 270 mL | |||||
| Agent stabilisant de solution intraveineuse (volume fixe pour la perfusion sur 24, 48, 72 ou 96 heures) | 5,5 mL | |||||
| Durée de la perfusion | Dose | Débit de la perfusion | BLINCYTO reconstitué | |||
| Volume | Flacons | |||||
| 24 heures | 9 mcg/jour | 10 mL/heure | 0,83 mL | 1 | ||
| 28 mcg/jour | 10 mL/heure | 2,6 mL | 1 | |||
| 48 heures | 9 mcg/jour | 5 mL/heure | 1,7 mL | 1 | ||
| 28 mcg/jour | 5 mL/heure | 5,2 mL | 2 | |||
| 72 heures | 9 mcg/jour | 3,3 mL/heure | 2,5 mL | 1 | ||
| 28 mcg/jour | 3,3 mL/heure | 8 mL | 3 | |||
| 96 heures | 9 mcg/jour | 2,5 mL/heure | 3,3 mL | 2 | ||
| 28 mcg/jour | 2,5 mL/heure | 10,7 mL | 4 | |||
Tableau 6. Patients pesant moins de 45 kg : Volumes à ajouter
au sac à perfusion intraveineuse
| Solution de chlorure de sodium à 0,9 % sans agent de conservation (volume initial) | 270 mL | ||||
| Agent stabilisant de solution intraveineuse (volume fixe pour la perfusion sur 24, 48, 72 ou 96 heures) | 5,5 mL | ||||
| Durée de la perfusion | Dose | Débit de la perfusion | Surface corporelle (m2)* | BLINCYTO reconstitué | |
| Volume | Flacons | ||||
| 24 heures | 5 mcg/m2/jour | 10 mL/heure | 1,5 – 1,59 | 0,7 mL | 1 |
| 1,4 – 1,49 | 0,66 mL | 1 | |||
| 1,3 – 1,39 | 0,61 mL | 1 | |||
| 1,2 – 1,29 | 0,56 mL | 1 | |||
| 1,1 – 1,19 | 0,52 mL | 1 | |||
| 1 – 1,09 | 0,47 mL | 1 | |||
| 0,9 – 0,99 | 0,43 mL | 1 | |||
| 0,8 – 0,89 | 0,38 mL | 1 | |||
| 0,7 – 0,79 | 0,33 mL | 1 | |||
| 0,6 – 0,69 | 0,29 mL | 1 | |||
| 0,5 – 0,59 | 0,24 mL | 1 | |||
| 0,4 – 0,49 | 0,2 mL | 1 | |||
| 24 heures | 15 mcg/m2/jour | 10 mL/heure | 1,5 – 1,59 | 2,1 mL | 1 |
| 1,4 – 1,49 | 2 mL | 1 | |||
| 1,3 – 1,39 | 1,8 mL | 1 | |||
| 1,2 – 1,29 | 1,7 mL | 1 | |||
| 1,1 – 1,19 | 1,6 mL | 1 | |||
| 1 – 1,09 | 1,4 mL | 1 | |||
| 0,9 – 0,99 | 1,3 mL | 1 | |||
| 0,8 – 0,89 | 1,1 mL | 1 | |||
| 0,7 – 0,79 | 1 mL | 1 | |||
| 0,6 – 0,69 | 0,86 mL | 1 | |||
| 0,5 – 0,59 | 0,72 mL | 1 | |||
| 0,4 – 0,49 | 0,59 mL | 1 | |||
Tableau 6. Patients pesant moins de 45 kg : Volumes à ajouter
au sac à perfusion intraveineuse
| Solution de chlorure de sodium à 0,9 % sans agent de conservation (volume initial) | 270 mL | ||||
| Agent stabilisant de solution intraveineuse (volume fixe pour la perfusion sur 24, 48, 72 ou 96 heures) | 5,5 mL | ||||
| Durée de la perfusion | Dose | Débit de la perfusion | Surface corporelle (m2)* | BLINCYTO reconstitué | |
| Volume | Flacons | ||||
| 48 heures | 5 mcg/m2/jour | 5 mL/heure | 1,5 – 1,59 | 1,4 mL | 1 |
| 1,4 – 1,49 | 1,3 mL | 1 | |||
| 1,3 – 1,39 | 1,2 mL | 1 | |||
| 1,2 – 1,29 | 1,1 mL | 1 | |||
| 1,1 – 1,19 | 1 mL | 1 | |||
| 1 – 1,09 | 0,94 mL | 1 | |||
| 0,9 – 0,99 | 0,85 mL | 1 | |||
| 0,8 – 0,89 | 0,76 mL | 1 | |||
| 0,7 – 0,79 | 0,67 mL | 1 | |||
| 0,6 – 0,69 | 0,57 mL | 1 | |||
| 0,5 – 0,59 | 0,48 mL | 1 | |||
| 0,4 – 0,49 | 0,39 mL | 1 | |||
| 48 heures | 15 mcg/m2/jour | 5 mL/heure | 1,5 – 1,59 | 4,2 mL | 2 |
| 1,4 – 1,49 | 3,9 mL | 2 | |||
| 1,3 – 1,39 | 3,7 mL | 2 | |||
| 1,2 – 1,29 | 3,4 mL | 2 | |||
| 1,1 – 1,19 | 3,1 mL | 2 | |||
| 1 – 1,09 | 2,8 mL | 1 | |||
| 0,9 – 0,99 | 2,6 mL | 1 | |||
| 0,8 – 0,89 | 2,3 mL | 1 | |||
| 0,7 – 0,79 | 2 mL | 1 | |||
| 0,6 – 0,69 | 1,7 mL | 1 | |||
| 0,5 – 0,59 | 1,4 mL | 1 | |||
| 0,4 – 0,49 | 1,2 mL | 1 | |||
Tableau 6. Patients pesant moins de 45 kg : Volumes à ajouter
au sac à perfusion intraveineuse
| Solution de chlorure de sodium à 0,9 % sans agent de conservation (volume initial) | 270 mL | ||||
| Agent stabilisant de solution intraveineuse (volume fixe pour la perfusion sur 24, 48, 72 ou 96 heures) | 5,5 mL | ||||
| Durée de la perfusion | Dose | Débit de la perfusion | Surface corporelle (m2)* | BLINCYTO reconstitué | |
| Volume | Flacons | ||||
| 72 heures | 5 mcg/m2/jour | 3,3 mL/heure | 1,5 – 1,59 | 2,1 mL | 1 |
| 1,4 – 1,49 | 2 mL | 1 | |||
| 1,3 – 1,39 | 1,8 mL | 1 | |||
| 1,2 – 1,29 | 1,7 mL | 1 | |||
| 1,1 – 1,19 | 1,6 mL | 1 | |||
| 1 – 1,09 | 1,4 mL | 1 | |||
| 0,9 – 0,99 | 1,3 mL | 1 | |||
| 0,8 – 0,89 | 1,1 mL | 1 | |||
| 0,7 – 0,79 | 1 mL | 1 | |||
| 0,6 – 0,69 | 0,86 mL | 1 | |||
| 0,5 – 0,59 | 0,72 mL | 1 | |||
| 0,4 – 0,49 | 0,59 mL | 1 | |||
| 72 heures | 15 mcg/m2/jour | 3,3 mL/heure | 1,5 – 1,59 | 6,3 mL | 3 |
| 1,4 – 1,49 | 5,9 mL | 3 | |||
| 1,3 – 1,39 | 5,5 mL | 2 | |||
| 1,2 – 1,29 | 5,1 mL | 2 | |||
| 1,1 – 1,19 | 4,7 mL | 2 | |||
| 1 – 1,09 | 4,2 mL | 2 | |||
| 0,9 – 0,99 | 3,8 mL | 2 | |||
| 0,8 – 0,89 | 3,4 mL | 2 | |||
| 0,7 – 0,79 | 3 mL | 2 | |||
| 0,6 – 0,69 | 2,6 mL | 1 | |||
| 0,5 – 0,59 | 2,2 mL | 1 | |||
| 0,4 – 0,49 | 1,8 mL | 1 | |||
Tableau 6. Patients pesant moins de 45 kg : Volumes à ajouter
au sac à perfusion intraveineuse
| Solution de chlorure de sodium à 0,9 % sans agent de conservation (volume initial) | 270 mL | ||||
| Agent stabilisant de solution intraveineuse (volume fixe pour la perfusion sur 24, 48, 72 ou 96 heures) | 5,5 mL | ||||
| Durée de la perfusion | Dose | Débit de la perfusion | Surface corporelle (m2)* | BLINCYTO reconstitué | |
| Volume | Flacons | ||||
| 96 heures | 5 mcg/m2/jour | 2,5 mL/heure | 1,5 – 1,59 | 2,8 mL | 1 |
| 1,4 – 1,49 | 2,6 mL | 1 | |||
| 1,3 – 1,39 | 2,4 mL | 1 | |||
| 1,2 – 1,29 | 2,3 mL | 1 | |||
| 1,1 – 1,19 | 2,1 mL | 1 | |||
| 1 – 1,09 | 1,9 mL | 1 | |||
| 0,9 – 0,99 | 1,7 mL | 1 | |||
| 0,8 – 0,89 | 1,5 mL | 1 | |||
| 0,7 – 0,79 | 1,3 mL | 1 | |||
| 0,6 – 0,69 | 1,2 mL | 1 | |||
| 0,5 – 0,59 | 0,97 mL | 1 | |||
| 0,4 – 0,49 | 0,78 mL | 1 | |||
| 96 heures | 15 mcg/m2/jour | 2,5 mL/heure | 1,5 – 1,59 | 8,4 mL | 3 |
| 1,4 – 1,49 | 7,9 mL | 3 | |||
| 1,3 – 1,39 | 7,3 mL | 3 | |||
| 1,2 – 1,29 | 6,8 mL | 3 | |||
| 1,1 – 1,19 | 6,2 mL | 3 | |||
| 1 – 1,09 | 5,7 mL | 3 | |||
| 0,9 – 0,99 | 5,1 mL | 2 | |||
| 0,8 – 0,89 | 4,6 mL | 2 | |||
| 0,7 – 0,79 | 4 mL | 2 | |||
| 0,6 – 0,69 | 3,4 mL | 2 | |||
| 0,5 – 0,59 | 2,9 mL | 2 | |||
| 0,4 – 0,49 | 2,3 mL | 1 | |||
* L’innocuité de BLINCYTO n’a pas été établie chez des patients dont la surface corporelle est inférieure à 0,4 m2.
Préparation de BLINCYTO avec une solution bactériostatique de chlorure de sodium à 0,9 % (avec agent de conservation) pour une perfusion sur 7 jours
Reconstituer BLINCYTO avec de l’eau stérile pour injection sans agent de conservation.
Ne pas reconstituer BLINCYTO avec l’agent stabilisant de solution intraveineuse.
Ne pas utiliser une tubulure munie d’un filtre intégré pour les perfusions administrées sur 7 jours.
Amorcer la tubulure de perfusion en utilisant uniquement le sac contenant la solution FINALE de BLINCYTO préparée pour la perfusion. Ne pas l’amorcer avec une solution de chlorure de sodium à 0,9 %.
Reconstitution de BLINCYTO pour une perfusion sur 7 jours
- 1. Déterminer le nombre de flacons de BLINCYTO nécessaires pour la dose.
- 2.
Reconstituer chaque flacon de BLINCYTO avec 3 mL d’eau stérile pour injection sans agent de conservation en dirigeant le jet vers la paroi du flacon plutôt que directement sur la poudre lyophilisée. La concentration ainsi obtenue dans chaque flacon de BLINCYTO est de 12,5 mcg/mL.
- Ne pas reconstituer BLINCYTO avec l’agent stabilisant de solution intraveineuse.
- 3.
Mélanger le contenu en faisant tournoyer délicatement le flacon pour éviter la formation excessive de mousse.
- Ne pas agiter.
- 4.
Durant la reconstitution, avant la préparation du sac à perfusion intraveineuse et avant l’administration, conformément aux lignes directrices de l’établissement, inspecter visuellement la solution reconstituée pour vérifier l’absence de particules ou de décoloration. La solution obtenue doit être limpide à légèrement opalescente, incolore à légèrement jaunâtre.
- Ne pas utiliser la solution si elle est trouble ou contient un précipité.
Préparation de BLINCYTO dans un sac à perfusion pour une perfusion sur 7 jours
Vérifier la dose prescrite et la durée de perfusion pour chaque sac à perfusion de BLINCYTO. Afin de réduire les erreurs au minimum, il faut utiliser exactement les volumes précisés au Tableau 7 lors de la préparation du sac à perfusion de BLINCYTO.
- 1. En utilisant une technique aseptique, ajouter 90 mL d’une solution bactériostatique de chlorure de sodium à 0,9 % dans le sac à perfusion intraveineuse vide.
- 2. Transférer de manière aseptique 2,2 mL d’agent stabilisant de solution intraveineuse dans le sac à perfusion qui contient la solution bactériostatique de chlorure de sodium à 0,9 %. Mélanger le contenu du sac délicatement pour éviter la formation de mousse. Jeter le flacon qui contient le reste de l’agent stabilisant de solution intraveineuse.
- 3.
Transférer de manière aseptique le volume nécessaire de la solution BLINCYTO reconstituée dans le sac à perfusion qui contient la solution bactériostatique de chlorure de sodium à 0,9 % et l’agent stabilisant de solution intraveineuse. Mélanger le contenu du sac délicatement pour éviter la formation de mousse.
- Consulter le Tableau 7 pour connaître le volume précis de BLINCYTO reconstitué. Jeter le flacon qui contient le reste de la solution BLINCYTO.
- 4.
En utilisant une technique aseptique, ajouter le volume nécessaire de solution de chlorure de sodium à 0,9 % sans agent de conservation dans le sac à perfusion intraveineuse pour obtenir un volume final de 110 mL. Mélanger le contenu du sac délicatement pour éviter la formation de mousse.
- Consulter le Tableau 7 pour connaître le volume précis de solution de chlorure de sodium à 0,9 % sans agent de conservation à ajouter.
- 5. Retirer l’air du sac à perfusion. Cette étape revêt une importance particulière lors de l’emploi d’une pompe à perfusion ambulatoire.
- 6.
Dans des conditions aseptiques, raccorder la tubulure de perfusion au sac à perfusion.
- Il faut s’assurer que la tubulure de perfusion est compatible avec la pompe à perfusion.
- Ne pas utiliser une tubulure munie d’un filtre intégré pour les perfusions administrées sur 7 jours.
- 7.
Amorcer la tubulure de perfusion en utilisant uniquement le sac contenant la solution
FINALE de BLINCYTO préparée pour la perfusion.
- 8.
Si la solution n’est pas employée immédiatement, la conserver au réfrigérateur entre 2 °C et
8 °C (voir la section 11, Conservation, stabilité et mise au rebut).
Tableau 7. Pour une perfusion sur 7 jours : Volumes à ajouter au sac à perfusion intraveineuse pour obtenir des doses de 28 mcg/jour et de 15 mcg/m2/jour
| Solution bactériostatique de chlorure de sodium à 0,9 % (volume initial) | 90 mL | ||||||
| Agent stabilisant de solution intraveineuse (volume fixe pour la perfusion sur 7 jours) | 2,2 mL | ||||||
| BLINCYTO reconstitué | Volume exact précisé ci-dessous dans le tableau | ||||||
| Solution de chlorure de sodium à 0,9 % sans agent de conservation en quantité suffisante pour obtenir un volume final de 110 mL | Volume exact précisé ci-dessous dans le tableau | ||||||
| Durée de la perfusion | 7 jours | ||||||
| Débit de perfusion | 0,6 mL/heure | ||||||
| Poids du patient | Dose | Surface corporelle (m2)* | BLINCYTO reconstitué | Volume de solution de chlorure de sodium à 0,9 % nécessaire pour obtenir un volume final de 110 mL | |||
| Volume | Flacons | ||||||
| Dose fixe | |||||||
| 45 kg ou plus | 28 mcg/jour | s.o. | 16,8 mL | 6 | 1 mL | ||
| Dose en fonction de la surface corporelle | |||||||
| Moins de 45 kg | 15 mcg/m2/ jour | 1,5 – 1,59 | 14 mL | 5 | 3,8 mL | ||
| 1,4 – 1,49 | 13,1 mL | 5 | 4,7 mL | ||||
| 1,30 – 1,39 | 12,2 mL | 5 | 5,6 mL | ||||
| 1,20 – 1,29 | 11,3 mL | 5 | 6,5 mL | ||||
| 1,10 – 1,19 | 10,4 mL | 4 | 7,4 mL | ||||
| 1 – 1,09 | 9,5 mL | 4 | 8,3 mL | ||||
| 0,9 – 0,99 | 8,6 mL | 4 | 9,2 mL | ||||
| 0,8 – 0,89 | 7,7 mL | 3 | 10,1 mL | ||||
| 0,7 – 0,79 | 6,8 mL | 3 | 11 mL | ||||
| 0,6 – 0,69 | 5,9 mL | 3 | 11,9 mL | ||||
| 0,5 – 0,59 | 5 mL | 2 | 12,8 mL | ||||
| 0,4 – 0,49 | 4,1 mL | 2 | 13,7 mL | ||||
* L’innocuité de BLINCYTO n’a pas été établie chez des patients dont la surface corporelle est inférieure à 0,4 m2.
4.4 Administration
Administration de BLINCYTO par perfusion de 24 heures, de 48 heures, de 72 heures ou de 96 heures
- BLINCYTO est administré par perfusion intraveineuse continue à débit constant à l’aide d’une pompe à perfusion. La pompe à perfusion utilisée doit être programmable, verrouillable, sans élastomère et munie d’une alarme.
- Le volume initial (270 mL) est supérieur au volume administré au patient (240 mL) afin de tenir compte du volume nécessaire pour amorcer la tubulure de perfusion intraveineuse et d’assurer que le patient recevra la pleine dose de BLINCYTO.
- La solution finale de BLINCYTO préparée pour la perfusion est administrée à l’aide d’une tubulure de perfusion intraveineuse munie d’un filtre intégré stérile à pores de 0,2 ou de 0,22 micron, non pyrogène et à faible liaison protéique. Pour obtenir de l’information sur l’administration d’une perfusion sur 7 jours, voir Administration de BLINCYTO par une perfusion de 7 jours ci-après.
La solution finale de BLINCYTO préparée pour la perfusion est administrée conformément aux directives apposées sur le sac à perfusion par la pharmacie, à l’un des débits constants suivants :
- Débit de perfusion de 10 mL/h pour une durée de 24 heures
- Débit de perfusion de 5 mL/h pour une durée de 48 heures
- Débit de perfusion de 3,3 mL/h pour une durée de 72 heures
- Débit de perfusion de 2,5 mL/h pour une durée de 96 heures
Remarque importante : Ne pas rincer la tubulure de perfusion utilisée pour
BLINCYTO, en particulier lors du changement de sac à perfusion. Le fait de rincer la tubulure lors du changement de sac ou après la fin de la perfusion peut entraîner l’administration d’une dose trop élevée et les complications qui en découlent. Quand un cathéter intraveineux multilumière est utilisé, administrer BLINCYTO par une voie d’accès qui lui est réservée. Avant de procéder au rinçage du système de cathéter, tout volume résiduel de BLINCYTO doit être extrait par aspiration du système de cathéter afin d’éviter son administration en bolus.
- À la fin de la perfusion, éliminer toute solution BLINCYTO inutilisée qui se trouve dans le sac à perfusion et la tubulure de perfusion, conformément aux exigences locales.
Administration de BLINCYTO par une perfusion de 7 jours
Il est recommandé d’utiliser les préparations de BLINCYTO sans agent de conservation chez les nouveau-nés et les nourrissons (voir les sections 7, Mises en garde et précautions, Généralités, Toxicité de l’alcool benzylique et 7.1.3, Enfants et adolescents, Toxicité de l’alcool benzylique chez l’enfant).
- BLINCYTO est administré par perfusion intraveineuse continue à débit constant à l’aide d’une pompe à perfusion. La pompe à perfusion utilisée doit être programmable, verrouillable, sans élastomère et munie d’une alarme.
- Le volume final de la solution pour perfusion (110 mL) est supérieur au volume administré au patient (100 mL) afin de tenir compte du volume nécessaire pour amorcer la tubulure de perfusion et d’assurer que le patient recevra la pleine dose de BLINCYTO.
- Ne pas utiliser une tubulure munie d’un filtre intégré pour les perfusions administrées sur 7 jours.
- La solution finale de BLINCYTO préparée pour la perfusion est administrée conformément aux directives apposées sur le sac à perfusion par la pharmacie, à un débit de perfusion de 0,6 mL/h pour une durée de 7 jours.
Remarque importante : Ne pas rincer la tubulure de perfusion utilisée pour
BLINCYTO, en particulier lors du changement de sac à perfusion. Le fait de rincer la tubulure lors du changement de sac ou après la fin de la perfusion peut entraîner l’administration d’une dose trop élevée et les complications qui en découlent. Quand un cathéter intraveineux multilumière est utilisé, administrer BLINCYTO par une voie d’accès qui lui est réservée. Avant de procéder au rinçage du système de cathéter, tout volume résiduel de BLINCYTO doit être extrait par aspiration du système de cathéter afin d’éviter son administration en bolus.
- À la fin de la perfusion, éliminer toute solution BLINCYTO inutilisée qui se trouve dans le sac à perfusion et la tubulure de perfusion, conformément aux exigences locales.
4.5 Dose oubliée
Si l’interruption du traitement en raison de l’oubli d’une dose ne dépasse pas 7 jours, poursuivre le même cycle de traitement de manière à compter 28 jours de perfusion, en incluant les jours qui précèdent et ceux qui suivent la dose oubliée de ce cycle. Par contre, si l’interruption du traitement en raison de l’oubli d’une dose dépasse 7 jours, il faut commencer un nouveau cycle de traitement.
5 Surdose
Des cas de surdosage ont été constatés, y compris chez 1 patient qui a reçu 133 fois la dose thérapeutique recommandée de BLINCYTO sur une courte période. Les surdoses ont entraîné des effets indésirables qui concordaient avec ceux observés à la dose thérapeutique recommandée et comprenaient de la fièvre, des tremblements et des céphalées. En cas de surdosage, la perfusion doit être interrompue temporairement et le patient doit être surveillé (voir la section 4, Posologie et administration).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844-POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 8. Formes posologiques, teneurs et composition
Description
Contenu de chaque boîte :
- BLINCYTO est présenté dans un flacon à usage unique sous forme de poudre lyophilisée stérile blanche à blanc cassé contenant 38,5 mcg de blinatumomab par flacon, sans agent de conservation. Le flacon contient les ingrédients non médicinaux suivants : acide citrique monohydraté, tréhalose dihydraté, chlorhydrate de lysine, polysorbate 80 et hydroxyde de sodium.
- L’agent stabilisant de solution intraveineuse est présenté dans un flacon de verre à usage unique de 10 mL sous forme de solution stérile limpide, incolore à jaunâtre, sans agent de conservation. Ne pas utiliser l’agent stabilisant de solution intraveineuse pour reconstituer BLINCYTO. Le flacon contient les ingrédients non médicinaux suivants : acide citrique monohydraté, chlorhydrate de lysine, polysorbate 80, hydroxyde de sodium et eau pour injection.
7 Mises en garde et précautions
Voir la section 3, Encadré sur les mises en garde et précautions importantes.
Généralités
Réactions liées à la perfusion
Les réactions liées à la perfusion peuvent être impossibles à distinguer sur le plan clinique des manifestations du syndrome de libération des cytokines (SLC) (voir la section 7, Mises en garde et précautions, Système immunitaire, Syndrome de libération des cytokines). Une prémédication par la dexaméthasone est recommandée (voir la section 4.2, Posologie recommandée et ajustement posologique).
Les patients doivent être étroitement surveillés pour détecter les réactions liées à la perfusion, surtout pendant la première perfusion des premier et deuxième cycles, et être traités de manière appropriée. La prise en charge des réactions liées à la perfusion peut nécessiter soit l’interruption temporaire, soit l’abandon définitif du traitement par BLINCYTO (voir la section 4, Posologie et administration).
Erreurs d’administration
Des erreurs d’administration sont survenues lors du traitement par BLINCYTO. Il est très important que les instructions pour la préparation (y compris le mélange) et l’administration du
| Voie d’administration | Forme posologique/ teneur / | Ingrédients non médicinaux | ||
| composition | ||||
| Intraveineuse | Poudre lyophilisée pour solution pour perfusion, 38,5 mcg | Acide citrique monohydraté, chlorhydrate de lysine, hydroxyde de sodium, polysorbate 80 et tréhalose dihydraté | ||
produit soient rigoureusement suivies afin de réduire au minimum les erreurs d’administration (y compris les doses excessives ou insuffisantes) (voir les sections 4, Posologie et administration et 5, Surdose).
Chez les patients dont le poids est inférieur à 45 kg, BLINCYTO doit être administré à une dose calculée en fonction de la surface corporelle (mcg/m2/jour), et non selon un schéma posologique fixe établi en mcg/jour (voir la section 4, Posologie et administration).
Toxicité de l’alcool benzylique
Des événements indésirables graves et des décès (y compris le « syndrome de respiration haletante ») peuvent se produire chez les enfants, plus particulièrement chez les nouveau-nés et les nourrissons qui ont reçu la solution pour perfusion BLINCYTO contenant de l’alcool benzylique comme agent de conservation. Le « syndrome de respiration haletante » se caractérise par une dépression du système nerveux central, une acidose métabolique et une respiration superficielle.
Le praticien qui prescrit la solution pour perfusion BLINCYTO contenant de l’alcool benzylique comme agent de conservation doit prendre en considération le fardeau métabolique quotidien total de l’alcool benzylique, c’est-à-dire provenant de l’ensemble des médicaments contenant de l’alcool benzylique. La quantité minimale d’alcool benzylique pouvant entraîner des effets toxiques demeure inconnue. Les nourrissons prématurés et ceux ayant un faible poids à la naissance sont plus susceptibles de subir ces réactions indésirables. Il est recommandé d’utiliser les préparations de BLINCYTO sans agent de conservation chez les nouveau-nés et les nourrissons (voir les sections 7.1.1, Grossesse et 7.1.3, Enfants et adolescents).
Rechute CD19-
Des cas de rechute de LAL à précurseurs de cellules B CD19- ont été signalés chez des patients traités par BLINCYTO dans le cadre d’essais cliniques et après la commercialisation du produit. Le traitement par BLINCYTO n’est pas recommandé chez les patients atteints de LAL CD19-, y compris chez ceux qui présentent une rechute CD19- après avoir reçu un traitement par anti-CD19. Une attention particulière doit être portée à l’évaluation de l’expression de CD19 lors de l’analyse de la moelle osseuse.
Transformation de la LAL en leucémie myéloïde aiguë (LMA)
Des cas de transformation de la LAL en LMA (changement de lignée) ont été signalés chez des patients traités par BLINCYTO dans le cadre d’essais cliniques et après la commercialisation du produit. Les patients chez qui des anomalies immunophénotypiques et/ou cytogénétiques sont confirmées au moment du diagnostic initial de LAL à précurseurs de cellules B devraient faire l’objet d’une étroite surveillance afin de déceler la présence d’une LMA, car ils présentent une prédisposition à un changement de lignée.
Fonctions hépatique, biliaire et pancréatique
Généralités
Le traitement par BLINCYTO a été associé à des hausses transitoires des enzymes hépatiques. La majorité de ces événements ont été observés durant la première semaine de traitement par BLINCYTO et n’ont pas nécessité l’interruption ni l’abandon du traitement par BLINCYTO. Il faut surveiller les taux sanguins d’alanine aminotransférase (ALAT), d’aspartate aminotransférase (ASAT), de gamma-glutamyl transférase (GGT) et de bilirubine totale avant et pendant le traitement par BLINCYTO, surtout lorsque BLINCYTO est administré à des patients qui reçoivent d’autres médicaments connus pour être associés à des hausses des enzymes hépatiques. Il faut interrompre l’administration de BLINCYTO si les transaminases augmentent
à plus de 5 fois la limite supérieure de la normale ou si la bilirubine augmente à plus de 3 fois la limite supérieure de la normale (voir la section 4.2, Posologie recommandée et ajustement posologique).
Pancréatite
Une pancréatite, menaçant la vie ou mortelle, a été signalée chez des patients traités par BLINCYTO dans le cadre d’essais cliniques ou après la commercialisation du produit. Dans certains cas, une corticothérapie à dose élevée pourrait avoir contribué à la pancréatite.
Les patients chez qui des signes ou des symptômes de pancréatite se manifestent doivent faire l’objet d’une évaluation. Il faut envisager un diagnostic de pancréatite chez les patients traités par BLINCYTO qui ressentent une douleur abdominale haute intense s’accompagnant de nausées, de vomissements ou de sensibilité abdominale. Si une pancréatite est soupçonnée, il faut soit interrompre temporairement le traitement par BLINCYTO, soit l’abandonner définitivement (voir la section 4.2, Posologie recommandée et ajustement posologique).
Système immunitaire
Syndrome de libération des cytokines
Des cas de syndrome de libération des cytokines (SLC), un trouble qui peut être grave, menacer la vie ou entraîner la mort, ont été rapportés chez des patients recevant BLINCYTO. Les événements indésirables graves qui peuvent être associés au SLC comprennent la pyrexie, l’asthénie, les céphalées, l’hypotension, une hausse de la bilirubine totale, une hausse des enzymes hépatiques (ASAT et ALAT) et les nausées.
La durée médiane de la période précédant l’apparition du SLC était de 2 jours. Les patients doivent être suivis de près pour déceler tout signe ou symptôme de ces événements.
Une prémédication par la dexaméthasone est recommandée. La dose et la durée de la prémédication sont déterminées en fonction de l’âge et de la charge tumorale (voir la section 4.2, Posologie recommandée et ajustement posologique).
La coagulation intravasculaire disséminée et le syndrome de fuite capillaire (SFC) ont été couramment associés au SLC. Des cas de SFC mettant la vie en danger ont été signalés chez des patients recevant BLINCYTO. Les patients doivent être suivis de près pour déceler tout signe ou symptôme de ces événements.
De rares cas de lymphohistiocytose hémophagocytaire (LHH) ou de syndrome d’activation macrophagique ont été signalés dans le contexte du SLC.
Pour réduire le risque de SLC, il est important d’instaurer le traitement par BLINCYTO (premier cycle, jours 1 à 7) aux doses initiales recommandées au Tableau 3. La prise en charge des événements liés au SLC peut nécessiter soit l’interruption temporaire, soit l’abandon définitif du traitement par BLINCYTO (voir la section 4.2, Posologie recommandée et ajustement posologique).
Lymphohistiocytose hémophagocytaire (LHH)/syndrome évoquant la LHH associé aux cellules immunitaires effectrices
Des cas de lymphohistiocytose hémophagocytaire (LHH) et de syndrome évoquant la LHH associé aux cellules immunitaires effectrices ont été observés chez des patients recevant BLINCYTO, y compris des cas ayant mis la vie en danger.
La LHH est un syndrome susceptible de mettre la vie en danger qui se caractérise par la présence de fièvre, d’hyperferritinémie, d’hépatomégalie ou de splénomégalie, d’une coagulopathie s’accompagnant d’hypofibrinémie, de cytopénies, d’hémophagocytose et de
transaminite. Le syndrome évoquant la LHH associé aux cellules immunitaires effectrices désigne des effets toxiques similaires à ceux observés dans le cas de la LHH et qui sont associés aux traitements agissant sur les cellules immunitaires effectrices. Il se caractérise par l’activation excessive du système immunitaire et le dérèglement de la production de cytokines, ce qui entraîne une inflammation multisystémique et un dysfonctionnement organique. La LHH et le syndrome évoquant la LHH associé aux cellules immunitaires effectrices doivent être envisagés en présence d’un SLC atypique ou persistant. Les patients doivent être suivis de près pour déceler les symptômes et les signes cliniques de LHH et de syndrome évoquant la LHH associé aux cellules immunitaires effectrices. Si l’une de ces affections est soupçonnée, le traitement par BLINCYTO doit être interrompu afin de procéder à un bilan diagnostic comprenant l’évaluation d’autres causes possibles de LHH, notamment les infections, les cancers et les maladies auto-immunes. Les cas de LHH ou de syndrome évoquant la LHH associé aux cellules immunitaires effectrices doivent faire l’objet d’un traitement conformément aux lignes directrices publiées ou à celles de l’établissement.
La prise en charge de la LHH ou du syndrome évoquant la LHH associé aux cellules immunitaires effectrices peut nécessiter l’interruption temporaire ou l’abandon définitif du traitement par BLINCYTO (voir la section 4.2, Posologie recommandée et ajustement posologique).
Syndrome de lyse tumorale
Des cas de syndrome de lyse tumorale (SLT), un trouble qui peut être grave, menacer la vie ou entraîner la mort, ont été signalés chez des patients recevant BLINCYTO. Les mesures prophylactiques appropriées, y compris une hydratation et un traitement antihyperuricémique énergiques (tels que l’allopurinol ou la rasburicase), doivent être prises pour prévenir le SLT pendant le traitement par BLINCYTO, en particulier chez les patients ayant une leucocytose plus élevée ou une charge tumorale importante. Les patients doivent être suivis de près pour déceler les signes ou les symptômes du SLT, y compris en ce qui concerne la fonction rénale et l’équilibre hydrique, dans les 48 heures suivant la première perfusion. Dans le cadre des études cliniques, une fréquence accrue de SLT a été constatée chez les patients qui présentaient une insuffisance rénale modérée (ClCr de 30 à < 60 mL/min), par rapport à ceux qui présentaient une insuffisance rénale légère (ClCr de 60 à < 90 mL/min) ou une fonction rénale normale (ClCr ≥ 90 mL/min).
La prise en charge de ces événements peut nécessiter soit l’interruption temporaire, soit l’abandon définitif du traitement par BLINCYTO (voir la section 4.2, Posologie recommandée et ajustement posologique).
Infections
Généralités
Les patients atteints de LAL sont immunodéprimés et, par conséquent, exposés à un risque accru d’infections graves. Chez les patients recevant BLINCYTO, des infections graves (notamment une sepsie, une pneumonie, une bactériémie, des infections opportunistes et des infections au point d’insertion du cathéter) ont été constatées, certaines menaçant la vie ou mortelles. Les infections mortelles comprenaient la sepsie, la pneumonie, l’infection à Fusarium, la pneumonie fongique, le choc septique, l’aspergillose, la bronchopneumonie, l’infection à Candida, la bactériémie entérococcique, la sepsie à Escherichia et l’infection pulmonaire. Il y a peu de données sur l’utilisation de BLINCYTO chez les patients présentant des infections évolutives non maîtrisées.
Il faut surveiller les patients pour déceler les signes et les symptômes d’infection et les traiter de manière appropriée. La prise en charge des infections peut nécessiter l’interruption temporaire ou l’abandon définitif du traitement par BLINCYTO (voir la section 4.2, Posologie recommandée et ajustement posologique).
BLINCYTO doit être préparé par du personnel ayant reçu une formation sur les techniques de manipulation aseptique et le mélange des médicaments anticancéreux. L’asepsie doit être strictement respectée lors de la préparation de la solution pour perfusion et de l’entretien courant du cathéter (voir la section 4, Posologie et administration).
Neutropénie et neutropénie fébrile
Des cas de neutropénie et de neutropénie fébrile, dont certains mettant la vie en danger, ont été signalés chez des patients recevant BLINCYTO. Il faut surveiller les résultats des analyses biologiques (y compris, mais sans s’y limiter, le nombre de leucocytes et le nombre absolu de neutrophiles) durant la perfusion de BLINCYTO et administrer le traitement approprié.
Système nerveux
Généralités
Des effets toxiques neurologiques, y compris le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS), qui peuvent être graves, menacer la vie ou entraîner la mort ont été observés chez des patients qui ont reçu BLINCYTO. Des événements neurologiques (de tous grades) ont été observés chez environ 50 % des adultes et environ 25 % des enfants et des adolescents traités par BLINCYTO. La fréquence des signes et symptômes évoquant l’ICANS au cours des essais cliniques a été de 7,5 %. L’apparition d’un ICANS peut coïncider avec un SLC, ou elle peut survenir à la suite de la résorption d’un SLC ou en l’absence d’un SLC. Chez les patients qui ont subi un événement neurologique, la durée médiane de la période précédant l’apparition du premier événement neurologique était de moins de 2 semaines après le début du traitement par BLINCYTO; la majorité de ces événements se sont résolus. Dans de rares cas, l’événement neurologique a entraîné l’abandon du traitement. Les événements neurologiques de grade 3 ou plus (graves, menaçant la vie et mortels) survenus après le début du traitement par BLINCYTO chez les adultes comprenaient : encéphalopathie, convulsions, trouble de la parole, trouble de la conscience, confusion, désorientation et troubles de la coordination et de l’équilibre; chez les enfants et les adolescents, ces événements comprenaient : somnolence, état confusionnel et névralgie (voir la section 8.1, Aperçu des effets indésirables).
Il y a peu de données sur l’utilisation de BLINCYTO chez les patients qui sont atteints de LAL évolutive touchant le système nerveux central (SNC) ou qui ont des antécédents d’événements neurologiques. Les patients qui avaient présenté antérieurement ou qui présentaient un état pathologique d’importance clinique touchant le SNC ont été exclus des essais cliniques. Les patients atteints de trisomie 21 pourraient présenter un risque plus important de convulsions lors du traitement par BLINCYTO; envisager l’administration d’un traitement visant à prévenir les convulsions avant l’instauration du traitement par BLINCYTO chez ces patients.
Il est recommandé d’effectuer un examen neurologique avant de commencer le traitement par BLINCYTO. Les patients qui reçoivent BLINCYTO doivent faire l’objet d’un suivi clinique visant à déceler tout signe ou symptôme d’événement neurologique, y compris l’ICANS. La prise en charge de ces signes et symptômes peut nécessiter l’interruption temporaire du traitement par BLINCYTO, l’abandon définitif de celui-ci et/ou un traitement par corticostéroïdes (voir la section 4.2, Posologie recommandée et ajustement posologique).
Leucoencéphalopathie
Des changements indiquant la présence d’une leucoencéphalopathie ont été observés à l’imagerie par résonance magnétique (IRM) crânienne chez des patients recevant BLINCYTO, en particulier les patients ayant reçu un traitement antérieur d’irradiation crânienne et de chimiothérapie antileucémique (y compris des doses élevées de méthotrexate par voie générale ou de cytarabine par voie intrathécale). Toutefois, la portée clinique de ces observations est inconnue.
Étant donné le risque de leucoencéphalopathie multifocale progressive, il faut surveiller les patients pour en déceler les signes et les symptômes. Dans le cas d’événements suspects, il faut envisager la consultation d’un neurologue, un examen d’IRM cérébrale et une analyse du liquide céphalorachidien.
Conduite et utilisation de machines
En raison du risque d’événements neurologiques, y compris de convulsions, les patients recevant BLINCYTO sont exposés au risque de subir une perte de conscience (voir la section 7, Mises en garde et précautions, Système nerveux).
Il faut conseiller aux patients de s’abstenir de conduire et de se livrer à des activités dangereuses comme l’utilisation de machinerie lourde ou potentiellement dangereuse pendant le traitement par BLINCYTO, y compris dans le cadre de leur travail.
7.1 Populations particulières
7.1.1 Grossesse
L’innocuité et l’efficacité de BLINCYTO chez la femme enceinte n’ont pas été établies. Une étude de toxicité développementale réalisée chez la souris a montré qu’une molécule de substitution murine a traversé la barrière placentaire, ce qui indique qu’une lymphopénie pourrait survenir. Les enfants nés de mères exposées au blinatumomab pourraient connaître un risque accru d’infection. Néanmoins, aucun signe de toxicité maternelle, d’embryotoxicité ou de tératogénicité n’a été constaté. L’épuisement attendu des lymphocytes B et T a été observé chez les souris gravides, mais les effets hématologiques n’ont pas été évalués chez le fœtus.
Les études chez l’animal ne permettent pas toujours de prédire la réaction chez l’humain. Par conséquent, on ne sait pas si BLINCYTO est nocif pour le fœtus lorsqu’il est administré à une femme enceinte. BLINCYTO ne devrait être utilisé pendant la grossesse que si les bienfaits potentiels l’emportent sur les risques pour le fœtus.
Les femmes aptes à procréer devraient utiliser une méthode de contraception pendant le traitement par BLINCYTO et durant au moins 48 heures après la fin du traitement.
Compte tenu de la possibilité d’une diminution de la quantité de lymphocytes B chez le nourrisson à la suite de l’exposition in utero à BLINCYTO, il faut vérifier l’état des lymphocytes B du nourrisson avant de commencer l’administration de vaccins à virus vivants. Les vaccins à virus vivants peuvent toutefois être administrés si le nombre de lymphocytes B se situe dans les limites normales.
Toxicité de l’alcool benzylique
Les sacs de solution BLINCYTO pour perfusion sur 7 jours (avec agent de conservation) contiennent de l’alcool benzylique (voir la section 4.2, Posologie recommandée et ajustement posologique, Considérations particulières relatives à la préparation). Le risque pour le fœtus exposé à l’alcool benzylique (utilisé comme agent de conservation) lors de l’administration du médicament à la mère demeure inconnu; cependant, l’alcool benzylique peut causer des effets
indésirables graves, voire le décès, quand il est administré par voie intraveineuse à des nouveau-nés et à des nourrissons (voir les sections 7, Mises en garde et précautions, Généralités, Toxicité de l’alcool benzylique et 7.1.3, Enfants et adolescents).
7.1.2 Allaitement
On ignore si BLINCYTO passe dans le lait maternel humain. Comme BLINCYTO pourrait causer des effets indésirables chez le nourrisson, il faut mettre fin à l’allaitement pendant le traitement par BLINCYTO et s’abstenir d’allaiter durant au moins 48 heures après la fin du traitement.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Des enfants et des adolescents atteints de LAL à précurseurs de cellules B sans chromosome Philadelphie, récidivante ou réfractaire, ont reçu BLINCYTO dans le cadre de trois études ouvertes : une étude de phase I/II comportant un seul groupe (étude MT103-205), une étude comparative de phase III à répartition aléatoire (étude 20120215) et une étude comparative de phase III à répartition aléatoire menée auprès de sujets présentant une première récidive de LAL à cellules B apparue pendant l’enfance (étude AALL1331). Des enfants et des adolescents atteints de LAL à précurseurs de cellules B présentant une MRM figuraient parmi les sujets des deux études à répartition aléatoire, l’étude 20120215 et l’étude AALL1331.
Dans le cadre de l’étude de phase I/II comportant un seul groupe (étude MT103-205) à laquelle ont participé 93 enfants et adolescents atteints de LAL récidivante ou réfractaire, 70 patients (âgés de 7 mois à 17 ans) ont reçu la dose recommandée de BLINCYTO en mcg/m2/jour (voir les sections 4, Posologie et administration et 14, Études cliniques ). En général, les effets indésirables survenus chez les enfants et les adolescents traités par BLINCYTO étaient semblables à ceux observés chez les adultes (voir la section 8.1, Aperçu des effets indésirables).
Dans la phase de l’étude portant sur l’évaluation de la dose, 1 patient a succombé à une insuffisance cardiaque dans le contexte du syndrome de libération des cytokines (SLC) et du syndrome de lyse tumorale (SLT), et 1 patient a présenté un syndrome de fuite capillaire ayant mis sa vie en danger, ce qui a occasionné l’arrêt de BLINCYTO. Les deux patients recevaient la dose de 30 mcg/m2/jour (une dose plus élevée que la dose maximale tolérée/recommandée) (voir la section 7, Mises en garde et précautions, Système immunitaire, Syndrome de libération des cytokines et Syndrome de lyse tumorale).
Une étude ouverte et comparative de phase III, à répartition aléatoire (étude 20120215), a été menée auprès de 111 enfants et adolescents (âgés de 1 à 18 ans) à risque élevé présentant une première récidive de LAL à précurseurs de cellules B. Après la répartition aléatoire, qui s’effectuait une fois que les patients en récidive avaient reçu un traitement d’induction et deux blocs d’une chimiothérapie de consolidation, 54 patients (y compris 11 patients présentant une MRM [MRM ≥ 0,1 %] au moment de la répartition aléatoire) ont reçu un seul cycle de traitement par BLINCYTO à la dose recommandée dans le cadre du traitement de consolidation (troisième bloc), et 57 patients (y compris 19 patients présentant une MRM [MRM ≥ 0,1 %] au moment de la répartition aléatoire) ont reçu un troisième bloc d’une chimiothérapie de consolidation de référence pour patients à risque élevé. Le profil d’innocuité de BLINCYTO dans le cadre de l’étude 20120215 concordait avec celui qui a été observé chez la population d’enfants et d’adolescents atteints de LAL à précurseurs de cellules B récidivante ou réfractaire au cours des études antérieures sur BLINCYTO.
Une étude ouverte et comparative de phase III, à répartition aléatoire (étude AALL1331), a été menée auprès de 669 sujets (enfants, adolescents et jeunes adultes de ≥ 1 à < 31 ans) présentant une première récidive de LAL à cellules B apparue pendant l’enfance. Après avoir reçu un bloc de traitement d’induction, 228 sujets (y compris 61 sujets présentant une MRM [MRM ≥ 0,1 %]) ont continué à recevoir la chimiothérapie, et 230 sujets (y compris 63 sujets présentant une MRM [MRM ≥ 0,1 %]) ont commencé soit un traitement par BLINCYTO suivi d’une allogreffe de cellules souches hématopoïétiques (CSH) planifiée, soit une chimiothérapie en association avec BLINCYTO; 23 patients ont reçu un traitement de sauvetage par BLINCYTO à la suite du premier bloc en raison de l’échec du traitement d’induction. Au total, 253 patients (enfants, adolescents et jeunes adultes) ont reçu BLINCYTO. Le profil d’innocuité de BLINCYTO chez les enfants et les adolescents traités dans le cadre de l’étude AALL1331 concordait avec celui qui a été observé au cours des études antérieures sur BLINCYTO.
Toxicité de l’alcool benzylique chez l’enfant
Les sacs de solution BLINCYTO pour perfusion sur 7 jours (avec agent de conservation) contiennent de l’alcool benzylique. L’alcool benzylique, un agent de conservation, a été associé à des effets indésirables graves et à des décès chez les enfants, plus particulièrement chez les nouveau-nés et les nourrissons prématurés. Le « syndrome de respiration haletante » (caractérisé par une dépression du système nerveux central, une acidose métabolique, une respiration superficielle et des taux élevés d’alcool benzylique et de ses métabolites dans le sang et l’urine) a été associé à des doses d’alcool benzylique supérieures à 99 mg/kg/jour. Des symptômes additionnels peuvent se manifester, entre autres une détérioration neurologique graduelle, des convulsions, une hémorragie intracrânienne, des anomalies hématologiques, une érosion cutanée, une insuffisance hépatique, une insuffisance rénale, une hypotension, une bradycardie et un collapsus cardiovasculaire. Les nourrissons prématurés et ceux ayant un faible poids à la naissance sont plus susceptibles de subir ces réactions indésirables parce qu’ils pourraient avoir plus de difficulté à métaboliser l’alcool benzylique. Il est recommandé d’utiliser les préparations de BLINCYTO sans agent de conservation chez les nouveau-nés et les nourrissons.
Les praticiens qui administrent ce produit et d’autres médicaments contenant de l’alcool benzylique doivent prendre en considération le fardeau métabolique quotidien de l’alcool benzylique provenant de l’ensemble des sources. La quantité minimale d’alcool benzylique pouvant entraîner des effets toxiques demeure inconnue.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Sur le nombre total d’adultes ayant participé aux études sur la LAL récidivante ou réfractaire, environ 13 % étaient âgés de 65 ans ou plus. Comparativement aux adultes plus jeunes (18 à 64 ans), les patients âgés ont connu un taux plus élevé d’événements neurologiques graves. Les événements indésirables neurologiques graves les plus fréquents qui sont survenus plus souvent chez les patients âgés que chez les adultes plus jeunes étaient l’encéphalopathie (13,3 %), l’état confusionnel (10,0 %) et les troubles cognitifs (6,7 %). Les infections graves ont également été plus fréquentes chez les patients âgés (voir la section 7, Mises en garde et précautions, Système nerveux).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Leucémie aiguë lymphoblastique chez les adultes (voir la section 14.1, Études cliniques par indication)
LAL à précurseurs de cellules B dans la phase de consolidation
L’innocuité de BLINCYTO a été évaluée dans le cadre d’une étude de phase III, à répartition aléatoire, menée auprès d’adultes ayant reçu un diagnostic récent de LAL à précurseurs de cellules B sans chromosome Philadelphie (étude E1910). À la suite d’un traitement d’induction et d’un traitement d’intensification par chimiothérapie, 275 patients ont fait l’objet d’une répartition aléatoire ou se sont vu attribuer1 un traitement par BLINCYTO à 28 mcg/jour (au maximum 4 cycles) en alternance avec une chimiothérapie (n = 147) ou une chimiothérapie de consolidation de référence seulement (n = 128), ce qui était suivi d’une chimiothérapie d’entretien.
Chez les patients du groupe BLINCYTO administré en association avec la chimiothérapie de référence, les effets indésirables les plus fréquents (incidence ≥ 30 %) ont été la diminution du nombre de neutrophiles (87,8 %), la baisse de la numération plaquettaire (79,6 %), l’anémie (57,1 %), la diminution du nombre de leucocytes (51,7 %), les céphalées (41,5 %), la diarrhée (33,3 %) et les vomissements (30,6 %).
Chez les patients du groupe BLINCYTO administré en association avec la chimiothérapie de référence, les effets indésirables de grade ≥ 3 les plus fréquents (incidence ≥ 20 %) ont été la diminution du nombre de neutrophiles (85,0 %), la baisse de la numération plaquettaire (69,4 %), la diminution du nombre de leucocytes (50,3 %), l’anémie (29,9 %), la diminution du nombre de lymphocytes (27,9 %) et la neutropénie fébrile (21,8 %). Des effets indésirables d’issue fatale sont survenus chez 3 patients (2 %), soit une sepsie (n = 2) et une hémorragie intracrânienne (n = 1) en raison d’une coagulopathie s’accompagnant d’une baisse du nombre de plaquettes de grade 4 et de plusieurs autres affections concomitantes.
En ce qui concerne l’innocuité de BLINCYTO, les résultats de l’étude E1910 cadraient avec le profil d’innocuité connu du médicament.
LAL à précurseurs de cellules B avec MRM
Des événements indésirables apparus en cours de traitement et liés au traitement ont été signalés chez 97,1 % des adultes atteints de LAL présentant une MRM, ce qui représente une fréquence plus élevée que chez les sujets atteints de LAL récidivante ou réfractaire (85,3 %). Les événements indésirables graves apparus en cours de traitement et liés au traitement étaient également plus fréquents chez les adultes atteints de LAL présentant une MRM (50,4 %) que chez les sujets atteints de LAL récidivante ou réfractaire (30,6 %). La fréquence des événements indésirables de grade 3 ou supérieur apparus en cours de traitement et liés au traitement était semblable dans les deux populations (53,3 % contre 54,2 %). Des événements indésirables d’issue fatale sont survenus dans 2 cas (1,5 %), soit une pneumonie atypique dans un cas, et une hémorragie sous-durale dans l’autre. La fréquence des événements indésirables apparus en cours de traitement et liés au traitement ayant mené à l’abandon du médicament à
1 Après l’approbation de BLINCYTO pour les patients présentant une MRM aux États-Unis, en mars 2018, le groupe BLINCYTO a été assigné à tous les patients présentant une MRM dans le cadre de l’étude (voir la section 14, Études cliniques).
l’étude était plus élevée chez les adultes atteints de LAL présentant une MRM (11,7 %) que chez les sujets atteints de LAL récidivante ou réfractaire (7,9 %).
Les événements indésirables neurologiques graves apparus en cours de traitement dont la fréquence était plus élevée chez les adultes atteints de LAL présentant une MRM que chez les sujets atteints de LAL récidivante ou réfractaire étaient les suivants : tremblements (5,8 % contre 1,7 %), encéphalopathie (4,4 % contre 2,0 %), aphasie (4,4 % contre 1,3 %), convulsions (2,9 %, contre 1,4 %), ataxie (1,5 % contre 0,4 %) et paresthésie (0,7 % contre 0,4 %).
Les événements indésirables graves apparus en cours de traitement et liés au traitement les plus fréquents (≥ 2 %) chez les adultes atteints de LAL présentant une MRM, comparativement aux sujets atteints de LAL récidivante ou réfractaire, ont été la pyrexie (12,4 % contre 3,5 %), les tremblements (5,8 % contre 1,7 %), l’encéphalopathie (4,4 % contre 2,0 %), l’aphasie (4,4 % contre 1,3 %) et la lymphopénie (4,4 % contre 0,1 %).
LAL à précurseurs de cellules B récidivante ou réfractaire
Les données sur l’innocuité décrites ci-après reflètent l’exposition à BLINCYTO dans le cadre d’une étude clinique ouverte, à répartition aléatoire et contrôlée par un produit actif (00103311, étude TOWER) au cours de laquelle 376 patients atteints de LAL à précurseurs de cellules B sans chromosome Philadelphie, récidivante ou réfractaire, ont reçu le traitement par BLINCYTO (n = 267) ou la chimiothérapie de référence (n = 109). L’âge médian des patients traités par BLINCYTO était de 37 ans (plage : de 18 à 80 ans).
Parmi les événements indésirables apparus en cours de traitement, les plus fréquents (≥ 20 %) ont été la pyrexie, les céphalées, l’anémie, la neutropénie fébrile et la diarrhée.
Parmi les événements indésirables graves apparus en cours de traitement, les plus fréquents (≥ 2 %) comprenaient la neutropénie fébrile, la pyrexie, la sepsie, la pneumonie, le surdosage, le choc septique, le syndrome de libération des cytokines, la sepsie bactérienne et l’infection liée au dispositif.
Des événements indésirables apparus en cours de traitement et ayant mené à l’abandon du traitement ont été signalés chez 12,4 % des sujets ayant reçu le blinatumomab. À l’exception de la lymphohistiocytose hémophagocytaire, qui a entraîné l’arrêt du traitement chez 2 sujets, tous les autres événements ayant mené à l’arrêt du traitement se sont produits chez 1 sujet chacun.
Des événements indésirables de grade 3 ou plus apparus en cours de traitement ont été signalés chez 86,5 % des patients. Des événements indésirables d’issue fatale apparus en cours de traitement sont survenus chez 19,1 % des patients. La majorité de ces événements étaient des infections.
Dans le cadre d’une autre étude de phase II comportant un seul groupe de traitement à laquelle ont pris part des adultes ayant une atteinte avec chromosome Philadelphie, récidivante ou réfractaire (étude 20120216), une évaluation de l’innocuité a été réalisée chez 45 patients qui avaient reçu au moins 1 perfusion de blinatumomab. Le profil d’innocuité défini par les événements indésirables signalés était semblable à celui établi pour les patients ayant une atteinte sans chromosome Philadelphie qui ont pris part à l’étude TOWER. Vingt-huit patients ont subi des événements indésirables graves apparus en cours de traitement; les plus fréquents (> 5 %) étaient la neutropénie fébrile, l’infection liée au dispositif, la sepsie et les tremblements. Des événements indésirables de grade 3 ou supérieur apparus en cours de traitement se sont produits chez 82,2 % des sujets, tandis que les événements indésirables d’issue fatale suivants se sont produits chez 11,1 % des patients (5 cas), soit chez 1 sujet chacun : défaillance multiviscérale, insuffisance respiratoire, sepsie, choc septique et hémorragie cérébrale. Ces résultats appuient un profil d’innocuité chez les patients ayant une atteinte avec chromosome
Philadelphie qui est comparable sur le plan qualitatif à celui constaté chez la population beaucoup plus vaste de l’étude TOWER qui avait une atteinte sans chromosome Philadelphie.
Leucémie aiguë lymphoblastique chez les enfants et les adolescents (voir la section 14.1,
Études cliniques par indication)
L’innocuité de BLINCYTO chez les enfants et les adolescents a été évaluée dans le cadre de trois études ouvertes : une étude de phase I/II comportant un seul groupe (étude MT103-205), et deux études comparatives de phase III à répartition aléatoire (étude 20120215 et étude AALL1331).
De façon générale, les effets indésirables survenus chez les enfants et les adolescents traités par BLINCYTO étaient de types semblables à ceux observés chez les adultes.
Les données relatives à l’innocuité qui sont présentées dans cette section reflètent l’exposition à BLINCYTO au cours d’une étude ouverte de phase I/II comportant un seul groupe, l’étude MT103-205. Dans le cadre de cette étude, 70 enfants et adolescents atteints de LAL récidivante ou réfractaire ont reçu des doses atteignant 15 mcg/m2/jour. Tous les patients ont reçu au moins une dose de BLINCYTO. L’âge médian de la population à l’étude était de 8 ans (plage : de 7 mois à 17 ans) (voir la section 14, Études cliniques).
Les effets indésirables les plus fréquents (≥ 20 %) ont été la pyrexie (80 %), l’anémie (41,4 %), les nausées (32,9 %), les céphalées (30,0 %), l’hypertension (25,7 %), les vomissements (24,3 %), la thrombocytopénie (21,4 %), l’hypokaliémie (21,4 %), la neutropénie fébrile (20,0 %), la toux (20,0 %) et la dorsalgie (20,0 %).
Des effets indésirables de grade 3 ou plus ont été signalés chez 87,1 % des patients. L’arrêt du traitement en raison d’effets indésirables (SLC, leucémie récidivante ou infection fongique) est survenu chez 4 des 70 patients (5,7 %) traités par BLINCYTO. Des événements indésirables mortels sont survenus chez 8 des 70 patients (11,4 %); la majorité de ces événements sont survenus dans le contexte de l’évolution de la maladie.
En ce qui concerne l’innocuité de BLINCYTO dans le traitement en phase de consolidation des adultes, des enfants et des adolescents atteints de LAL à cellules B, les résultats des études 20120215, AALL1331 et E1910 cadraient avec le profil d’innocuité connu du médicament.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Leucémie aiguë lymphoblastique chez les adultes
LAL à précurseurs de cellules B dans la phase de consolidation
L’innocuité de BLINCYTO dans le traitement en phase de consolidation de la LAL à précurseurs de cellules B a été évaluée au cours de l’étude E1910, une étude de phase III, à répartition aléatoire, menée auprès d’adultes ayant reçu un diagnostic récent de LAL à précurseurs de cellules B sans chromosome Philadelphie, lors de laquelle 147 patients ont reçu un traitement par BLINCYTO. L’âge médian des patients traités par BLINCYTO au cours de cette étude était de 49 ans (plage : de 30 à 69 ans).
Le tableau ci-dessous fournit un aperçu des effets indésirables de tous grades survenus à une fréquence ≥ 10 % et des effets indésirables de grade 3 ou plus survenus à une fréquence ≥ 5 % dans le groupe BLINCYTO.
Tableau 9. Effets indésirables de tous grades survenus à une fréquence ≥ 10 % et effets indésirables de grade 3 ou plus survenus à une fréquence ≥ 5 % dans le groupe BLINCYTO (étude E1910)
Effet indésirable
Chimiothérapie de
référence + BLINCYTO
(N = 147)
Chimiothérapie de référence
(N = 128)
Tous grades
n (%)
Grade ≥ 3
n (%)
Tous grades
n (%)
Grade ≥ 3 n (%) Troubles du sang et du système lymphatique
Neutropénie 114 (77,6) 105 (71,4) 113 (88,3) 113 (88,3) Thrombocytopénie 101 (68,7) 75 (51,0) 97 (75,8) 90 (70,3) Anémie 80 (54,4) 34 (23,1) 66 (51,6) 48 (37,5) Leucopénie 54 (36,7) 50 (34,0) 69 (53,9) 68 (53,1) Lymphopénie 37 (25,2) 35 (23,8) 30 (23,4) 28 (21,9) Neutropénie fébrile 26 (17,7) 26 (17,7) 31 (24,2) 31 (24,2) Troubles gastro-intestinaux
Nausées1 39 (26,5) 6 (4,1) 27 (21,1) 4 (3,1) Diarrhée 37 (25,2) 4 (2,7) 20 (15,6) 3 (2,3) Douleur abdominale2 25 (17,0) 4 (2,7) 16 (12,5) 3 (2,3) Troubles généraux et réactions au point d’administration
Fatigue3 22 (15,0) 5 (3,4) 11 (8,6) 5 (3,9) Pyrexie 19 (12,9) 3 (2,0) 6 (4,7) 1 (0,8) Troubles hépatobiliaires
Résultats anormaux aux
épreuves de la fonction
hépatique4
23 (15,6) 13 (8,8) 14 (10,9) 12 (9,4)
Troubles du système immunitaire
Syndrome de libération des
cytokines5
22 (15,0) 6 (4,1) 0 (0,0) 0 (0,0)
Infections et infestations
Infection – agent pathogène
non précisé6
44 (29,9) 38 (25,9) 28 (21,9) 26 (20,3)
Troubles du métabolisme et de la nutrition
Hyperglycémie7 19 (12,9) 13 (8,8) 11 (8,6) 11 (8,6) Troubles de l’appareil locomoteur et du tissu conjonctif
Douleur musculosquelettique8 31 (21,1) 8 (5,4) 6 (4,7) 4 (3,1) Troubles du système nerveux
Céphalées 60 (40,8) 8 (5,4) 39 (30,5) 8 (6,3) Tremblements 29 (19,7) 5 (3,4) 3 (2,3) 0 (0,0)
Tableau 9. Effets indésirables de tous grades survenus à une fréquence ≥ 10 % et effets indésirables de grade 3 ou plus survenus à une fréquence ≥ 5 % dans le groupe BLINCYTO (étude E1910)
| Effet indésirable | Chimiothérapie de | Chimiothérapie de | ||||||||||
| référence + BLINCYTO | référence | |||||||||||
| (N = 147) | (N = 128) | |||||||||||
| Tous grades | Grade ≥ 3 | Tous grades | Grade ≥ 3 | |||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
Troubles vasculaires Embolie9 16 (10,9) 3 (2,0) 7 (5,5) 3 (2,3) Hypertension 15 (10,2) 11 (7,5) 5 (3,9) 3 (2,3) | ||||||||||||
Événements indésirables codés à l’aide du MedDRA, version 25.1. Les grades sont fondés sur les critères CTCAE, version 4.0.
1 Les nausées comprennent les nausées et les vomissements.
2 La douleur abdominale comprend la douleur abdominale et la douleur œsophagienne. 3 La fatigue comprend la fatigue et le malaise.
4 Les résultats anormaux aux épreuves de la fonction hépatique comprennent la hausse du taux d’alanine aminotransférase, la hausse du taux d’aspartate aminotransférase, la hausse de la bilirubinémie et la hausse du taux de gamma-glutamyltransférase.
5 Le syndrome de libération des cytokines comprend le syndrome de libération des cytokines et le syndrome de fuite capillaire.
6 Groupe de termes de haut niveau.
7 L’hyperglycémie comprend l’hyperglycémie et le diabète de type 2.
8 Les douleurs musculosquelettiques comprennent la dorsalgie, la douleur aux extrémités, la myalgie, la cervicalgie, l’arthralgie, la douleur au flanc, la douleur osseuse et la douleur thoracique non cardiaque. 9 L’embolie comprend l’embolie et la coagulation intravasculaire disséminée.
LAL à précurseurs de cellules B avec MRM
L’innocuité de BLINCYTO chez les patients atteints de LAL à précurseurs de cellules B présentant une MRM a été évaluée dans le cadre de deux études cliniques comportant un seul groupe, au cours desquelles 137 patients ont reçu un traitement par BLINCYTO. L’âge médian de la population de l’étude était de 45 ans (plage : de 18 à 77 ans).
Les effets indésirables les plus fréquents (≥ 20 %) ont été la pyrexie, les réactions liées à la perfusion, les céphalées, les infections (agent pathogène non précisé), les tremblements et les frissons. Des effets indésirables graves ont été signalés chez 61 % des patients. Les effets indésirables graves les plus fréquents (≥ 2 %) comprenaient la pyrexie, les tremblements, l’encéphalopathie, l’aphasie, la lymphopénie, la neutropénie, le surdosage, l’infection liée au dispositif, les convulsions et l’infection à staphylocoque. Des effets indésirables de grade 3 ou plus ont été signalés chez 64 % des patients. Les effets indésirables ont entraîné l’abandon du traitement chez 17 % des patients; les événements neurologiques ont été le motif d’abandon signalé le plus souvent. Deux cas d’événements indésirables d’issue fatale sont survenus dans les 30 jours suivant l’arrêt du traitement par BLINCYTO (pneumonie atypique et hémorragie sous-durale).
Dans l’ensemble, la fréquence des événements indésirables apparus en cours de traitement était semblable chez les adultes atteints de LAL présentant une MRM et chez les sujets atteints de LAL récidivante ou réfractaire (99,2 % contre 100 %). Les événements indésirables apparus en cours de traitement qui ont été signalés à une fréquence plus élevée (≥ 5 %) chez les adultes atteints de LAL présentant une MRM que chez les sujets atteints de LAL récidivante ou réfractaire étaient les suivants : pyrexie (90,5 % contre 64,6 %), céphalées (39,4 % contre 31,6 %), tremblements (29,2 % contre 12,5 %), frissons (28,5 % contre 10,1 %), fatigue (26,3 % contre 14,6 %), vomissements (21,2 % contre 15,0 %), insomnie (16,1 % contre 9,6 %), baisse des taux sanguins d’immunoglobuline G (13,9 % contre 2,8 %), arthralgie (12,4 % contre 7,4 %), aphasie (11,7 % contre 3,0 %), augmentation du taux de protéine C réactive (12,4 % contre 4,5 %) et baisse des taux sanguins d’immunoglobuline A (10,2 % contre 1,4 %).
Dans l’ensemble, la fréquence des événements indésirables neurologiques de grade 3 ou plus était semblable chez les adultes atteints de LAL présentant une MRM et chez les sujets atteints de LAL récidivante ou réfractaire (16,1 % contre 12,7 %). Les événements indésirables neurologiques apparus en cours de traitement qui suivent ont été signalés à une fréquence plus élevée (≥ 5 %) chez les adultes atteints de LAL présentant une MRM que chez les sujets atteints de LAL récidivante ou réfractaire : céphalées (39,4 % contre 31,6 %), tremblements (29,2 % contre 12,5 %), insomnie (16,1 % contre 9,6 %) et aphasie (11,7 % contre 3,0 %).
Le Tableau 10 fournit un aperçu des effets indésirables de tous grades survenus à une fréquence ≥ 10 % et des effets indésirables de grade 3 ou plus survenus à une fréquence ≥ 5 %.
Tableau 10. Effets indésirables de tous grades survenus à une fréquence ≥ 10 % et effets indésirables de grade 3 ou plus survenus à une fréquence ≥ 5 % chez les patients adultes atteints de LAL à précurseurs de cellules B présentant une MRM traités par BLINCYTO (N = 137)
Effet indésirable
Tous grades*
n (%)
Grade ≥ 3* n (%)
Troubles du sang et du système lymphatique
Neutropénie1 21 (15) 21 (15) Leucopénie2 19 (14) 13 (9) Thrombocytopénie3 14 (10) 8 (6) Troubles cardiaques
Arythmie4 17 (12) 3 (2) Troubles généraux et réactions au point d’administration
Pyrexie5 125 (91) 9 (7) Frissons 39 (28) 0 (0) Infections et infestations
Infection – agent pathogène non précisé 53 (39) 11 (8) Lésion, empoisonnement et complications liées à une intervention
Réaction liée à la perfusion6 105 (77) 7 (5) Examens
Baisse des taux d’immunoglobulines7 25 (18) 7 (5) Gain pondéral 14 (10) 1 (< 1) Hypertransaminasémie8 13 (9) 9 (7) Troubles de l’appareil locomoteur et du tissu conjonctif
Dorsalgie 16 (12) 1 (< 1) Troubles du système nerveux
Céphalées9 54 (39) 5 (4) Tremblements9, 10 43 (31) 6 (4) Aphasie9 16 (12) 1 (< 1) Étourdissements9 14 (10) 1 (< 1) Encéphalopathie9, 11 14 (10) 6 (4) Troubles psychiatriques
Insomnie9, 12 24 (18) 1 (< 1) Troubles respiratoires, thoraciques et médiastinaux
Toux 18 (13) 0 (0) Troubles de la peau et du tissu sous-cutané
Éruption cutanée13 22 (16) 1 (< 1) Troubles vasculaires
Hypotension 19 (14) 1 (< 1) * Les grades sont fondés sur les critères CTCAE du NCI des États-Unis, version 4.0. 1 La neutropénie comprend la neutropénie fébrile, la neutropénie et la diminution du nombre de neutrophiles. 2 La leucopénie comprend la leucopénie et la diminution du nombre de leucocytes. 3 La thrombocytopénie comprend la diminution du nombre de plaquettes et la thrombocytopénie.
4 L’arythmie comprend la bradycardie, l’arythmie sinusale, la bradycardie sinusale, la tachycardie sinusale, la tachycardie et les extrasystoles ventriculaires.
5 La pyrexie comprend l’augmentation de la température corporelle et la pyrexie.
6 La réaction liée à la perfusion regroupe les réactions liées à la perfusion et les événements suivants survenus durant les 48 premières heures de la perfusion et ayant duré ≤ 2 jours : syndrome de libération des cytokines, enflure des yeux, hypertension, hypotension, myalgie, œdème périorbitaire, prurit généralisé, pyrexie et éruption cutanée.
7 La baisse des taux d’immunoglobulines comprend la baisse des taux sanguins d’immunoglobuline A, d’immunoglobuline G et d’immunoglobuline M, la baisse des taux d’immunoglobulines ainsi que l’hypogammaglobulinémie et l’hypoglobulinémie.
8 L’hypertransaminasémie comprend la hausse du taux d’alanine aminotransférase, la hausse du taux d’aspartate aminotransférase et la hausse des taux d’enzymes hépatiques.
9 Ces événements peuvent indiquer la présence d’un ICANS.
10 Les tremblements comprennent les tremblements essentiels, les tremblements intentionnels et les tremblements.
11 L’encéphalopathie comprend les troubles cognitifs, la baisse du niveau de conscience, la perte d’attention, l’encéphalopathie, la léthargie, la leucoencéphalopathie, les troubles de la mémoire, la somnolence et l’encéphalopathie toxique.
12 L’insomnie comprend l’insomnie initiale, l’insomnie et l’insomnie de fin de nuit.
13 L’éruption cutanée comprend la dermatite de contact, l’eczéma, l’érythème, l’éruption cutanée et l’éruption maculopapulaire.
LAL à précurseurs de cellules B récidivante ou réfractaire
Les effets indésirables précisés dans le Tableau 11 traduisent les résultats de l’étude ouverte à répartition aléatoire de phase III qui visait à comparer l’efficacité du blinatumomab, un anticorps bispécifique mobilisateur de lymphocytes T (BiTE®, de Bispecific T cell Engager), avec celle de la chimiothérapie de référence chez des adultes atteints de LAL à précurseurs de cellules B récidivante ou réfractaire (étude TOWER).
Lors de l’étude de phase II portant sur des sujets ayant reçu un traitement antérieur plus important, les événements indésirables graves apparus en cours de traitement les plus fréquents (≥ 2 %) comprenaient la neutropénie fébrile, la pyrexie, la sepsie, la pneumonie, l’infection liée au dispositif, la neutropénie, l’état confusionnel, les tremblements, l’encéphalopathie, le surdosage, les céphalées, la bactériémie staphylococcique et d’autres infections. L’encéphalopathie a été signalée chez 10 patients (5,3 %). Les autres événements neurologiques (de tous grades) évocateurs d’une encéphalopathie qui ont été signalés chez plus de 5 % des patients de l’étude pivot comprenaient les tremblements (17,5 %), la faiblesse musculaire (7,9 %) et l’état confusionnel (7,4 %). Les événements indésirables apparus en cours de traitement qui ont été signalés le plus fréquemment comme le motif d’abandon du traitement comprenaient la sepsie et l’encéphalopathie (voir la section 14, Études cliniques).
Tableau 11. Événements indésirables apparus en cours de traitement pendant l’étude TOWER, une étude clinique ouverte à répartition aléatoire de phase III menée chez les adultes (N = 376)
Effet indésirable
BLINCYTO
(N = 267)
Chimiothérapie de référence
(N = 109)
CIOMS
Fréquence**
Tous grades*
n (%)
Grade ≥ 3*
n (%)
Tous grades* n (%)
Grade ≥ 3* n (%)
Troubles du sang et du système lymphatique
Anémie1, 20 Très fréquent 73 (27) 56 (21) 46 (42) 38 (35) Neutropénie fébrile20 Très fréquent 64 (24) 57 (21) 43 (39) 38 (35) Thrombocytopénie2, 20 Très fréquent 64 (24) 50 (19) 45 (41) 43 (39) Neutropénie3, 20 Très fréquent 62 (23) 56 (21) 42 (39) 38 (35) Leucopénie4, 20 Fréquent 23 (9) 19 (7) 10 (9) 10 (9) Leucocytose5, 19 Fréquent 14 (5) 6 (2) 1 (1) 1 (1) Lymphadénopathie19 Fréquent 6 (2) 1 (< 1) 0 (0) 0 (0) Lymphopénie6, 20 Fréquent 5 (2) 4 (1) 4 (4) 4 (4) Lymphohistiocytose
hémophagocytaire19
Fréquent 4 (1) 4 (1) 0 (0) 0 (0)
Troubles cardiaques
Tachycardie7, 20 Très fréquent 35 (13) 3 (1) 16 (15) 1 (1) Troubles généraux et réactions au point d’administration
Pyrexie8, 19 Très fréquent 161 (60) 19 (7) 49 (45) 5 (5) Œdème9, 20 Très fréquent 46 (17) 3 (1) 19 (17) 1 (1) Frissons20 Fréquent 19 (7) 1 (< 1) 12 (11) 3 (3) Douleur thoracique10, 20 Fréquent 18 (7) 0 (0) 10 (9) 2 (2) Douleur19 Fréquent 16 (6) 6 (2) 6 (6) 0 (0) Troubles hépatobiliaires
Hyperbilirubinémie11, 20 Fréquent 20 (7) 10 (4) 11 (10) 4 (4) Troubles du système immunitaire
Syndrome de libération des
cytokines19
Très fréquent 38 (14) 9 (3) 0 (0) 0 (0)
Hypersensibilité20 Fréquent 5 (2) 0 (0) 1 (1) 0 (0) Choc cytokinique20 Rare 1 (< 1) 0 (0) 0 (0) 0 (0) Infections et infestations
Infection – agent pathogène non
précisé20
Très fréquent 116 (43) 63 (24) 56 (51) 38 (35)
Trouble infectieux bactérien20 Très fréquent 56 (21) 28 (10) 36 (33) 22 (20) Trouble infectieux viral19 Très fréquent 43 (16) 7 (3) 17 (16) 1 (1) Trouble infectieux fongique20 Très fréquent 34 (13) 16 (6) 18 (17) 11 (10) Lésion, empoisonnement et complications liées à une intervention
Réaction liée à la perfusion12, 19 Très fréquent 91 (34) 9 (3) 9 (8) 1 (1) Surdose19 Fréquent 8 (3) 0 (0) 0 (0) 0 (0)
Tableau 11. Événements indésirables apparus en cours de traitement pendant l’étude TOWER, une étude clinique ouverte à répartition aléatoire de phase III menée chez les adultes (N = 376)
Effet indésirable
BLINCYTO
(N = 267)
Chimiothérapie de référence
(N = 109)
CIOMS
Fréquence**
Tous grades*
n (%)
Grade ≥ 3*
n (%)
Tous grades* n (%)
Grade ≥ 3* n (%)
Surdose accidentelle19 Fréquent 3 (1) 3 (1) 0 (0) 0 (0) Examens
Hausse des enzymes
hépatiques13, 19
Très fréquent 45 (17) 26 (10) 16 (15) 12 (11)
Baisse des taux
d’immunoglobulines14, 19
Fréquent 26 (10) 7 (3) 2 (2) 0 (0)
Gain pondéral20 Fréquent 8 (3) 1 (< 1) 4 (4) 0 (0)
Hausse du taux sanguin de
phosphatase alcaline19
Fréquent 7 (3) 3 (1) 4 (4) 0 (0)
Troubles du métabolisme et de la nutrition
Syndrome de lyse tumorale19 Fréquent 10 (4) 8 (3) 1 (1) 1 (1) Troubles de l’appareil locomoteur et du tissu conjonctif
Dorsalgie19 Très fréquent 35 (13) 4 (1) 10 (9) 2 (2) Douleur osseuse19 Très fréquent 30 (11) 6 (2) 8 (7) 0 (0) Douleur aux extrémités19 Fréquent 25 (9) 3 (1) 8 (7) 0 (0) Troubles du système nerveux
Céphalées20, 21 Très fréquent 77 (29) 1 (< 1) 32 (29) 3 (3) Tremblements19, 21 Fréquent 26 (10) 1 (< 1) 0 (0) 0 (0) Étourdissements20, 21 Fréquent 18 (7) 1 (< 1) 8 (7) 0 (0) Somnolence19, 21 Fréquent 14 (5) 3 (1) 1 (1) 0 (0) Paresthésie19, 21 Fréquent 13 (5) 0 (0) 1 (1) 0 (0) Hypoesthésie19, 21 Fréquent 7 (3) 0 (0) 0 (0) 0 (0) Trouble de la mémoire20, 21 Fréquent 5 (2) 0 (0) 0 (0) 0 (0) Convulsions20, 21 Fréquent 5 (2) 2 (1) 4 (4) 3 (3) Aphasie20, 21 Fréquent 4 (1) 1 (< 1) 0 (0) 0 (0) Trouble cognitif20, 21 Fréquent 4 (1) 2 (1) 0 (0) 0 (0) Encéphalopathie19, 21 Fréquent 4 (1) 4 (1) 0 (0) 0 (0) Trouble de la parole20, 21 Rare 1 (< 1) 0 (0) 0 (0) 0 (0) Troubles psychiatriques
Insomnie20, 21 Très fréquent 28 (10) 1 (< 1) 10 (9) 0 (0) État confusionnel19, 21 Fréquent 9 (3) 3 (1) 3 (3) 0 (0) Désorientation20, 21 Fréquent 4 (1) 0 (0) 0 (0) 0 (0) Troubles respiratoires, thoraciques et médiastinaux
Toux19 Très fréquent 39 (15) 0 (0) 6 (6) 0 (0) Dyspnée15, 20 Fréquent 24 (9) 8 (3) 13 (12) 3 (3)
Tableau 11. Événements indésirables apparus en cours de traitement pendant l’étude TOWER, une étude clinique ouverte à répartition aléatoire de phase III menée chez les adultes (N = 376)
| Effet indésirable | BLINCYTO (N = 267) | Chimiothérapie de | |||
| référence | |||||
| (N = 109) | |||||
| CIOMS | Tous grades* | Grade ≥ 3* n (%) | Tous grades* n (%) | Grade ≥ 3* n (%) | |
| Fréquence** | n (%) | ||||
Toux productive19 Fréquent 11 (4) 1 (< 1) 1 (1) 0 (0) Troubles de la peau et du tissu sous-cutané Éruption cutanée16, 20 Très fréquent 38 (14) 2 (1) 22 (20) 0 (0) Troubles vasculaires Hypotension17, 20 Très fréquent 33 (12) 3 (1) 13 (12) 3 (3) Hypertension18, 20 Fréquent 18 (7) 5 (2) 9 (8) 2 (2) Bouffées vasomotrices20 Fréquent 6 (2) 0 (0) 1 (1) 0 (0) | |||||
* Les grades sont fondés sur les critères CTCAE du NCI des États-Unis, version 4.0.
** La fréquence selon le Conseil des organisations internationales des sciences médicales (CIOMS) reflète la fréquence dans le groupe blinatumomab.
1 L’anémie comprend l’anémie et la baisse du taux d’hémoglobine.
2 La thrombocytopénie comprend la diminution du nombre de plaquettes et la thrombocytopénie. 3 La neutropénie comprend la neutropénie et la diminution du nombre de neutrophiles.
4 La leucopénie comprend la leucopénie et la diminution du nombre de leucocytes.
5 La leucocytose comprend la leucocytose et l’augmentation du nombre de leucocytes.
6 La lymphopénie comprend la diminution du nombre de lymphocytes et la lymphopénie.
7 La tachycardie comprend la tachycardie sinusale, la tachycardie supraventriculaire et la tachycardie. 8 La pyrexie comprend l’augmentation de la température corporelle et la pyrexie.
9 L’œdème comprend l’œdème de la face, l’œdème généralisé, l’œdème périphérique et l’œdème. 10 La douleur thoracique comprend la gêne thoracique, la douleur thoracique, la douleur thoracique musculosquelettique et la douleur thoracique non cardiaque.
11 L’hyperbilirubinémie comprend la hausse de la bilirubinémie et l’hyperbilirubinémie.
12 La réaction liée à la perfusion regroupe les réactions liées à la perfusion et les événements suivants survenus durant les
48 premières heures de la perfusion et ayant duré ≤ 2 jours : pyrexie, syndrome de libération des cytokines, hypotension, myalgie, lésion rénale aiguë, hypertension et éruption cutanée érythémateuse.
13 La hausse des enzymes hépatiques comprend la hausse des taux suivants : alanine aminotransférase, aspartate aminotransférase, gamma-glutamyltransférase, enzymes hépatiques et transaminases.
14 La baisse des taux d’immunoglobulines comprend la baisse des taux d’immunoglobuline G sanguine, de globulines et d’immunoglobulines ainsi que l’hypogammaglobulinémie et l’hypoglobulinémie.
15 La dyspnée comprend l’insuffisance respiratoire aiguë, la dyspnée, la dyspnée à l’effort, l’insuffisance respiratoire et la respiration sifflante.
16 L’éruption cutanée comprend l’érythème, l’éruption cutanée, l’éruption cutanée érythémateuse, l’éruption cutanée généralisée, l’éruption cutanée maculeuse, l’éruption cutanée maculopapuleuse et l’éruption cutanée prurigineuse. 17 L’hypotension comprend la baisse de la tension artérielle et l’hypotension.
18 L’hypertension comprend la hausse de la tension artérielle et l’hypertension.
19 Événements survenus à une fréquence plus élevée (différence ≥ 2 %, tous grades confondus, ou différence ≥ 1 % pour les événements de grade ≥ 3) chez les patients traités par le blinatumomab que chez ceux traités par la chimiothérapie de référence.
20 Ces événements n’ont pas atteint le seuil défini ci-dessus, mais ils sont inclus comme des effets indésirables pour des raisons de plausibilité biologique.
21 Ces événements peuvent indiquer la présence d’un ICANS.
Le profil des effets indésirables survenus chez les patients traités par BLINCYTO au cours de cette étude était de type semblable à celui observé pendant l’étude complémentaire de phase II portant sur 225 patients atteints de LAL à précurseurs de cellules B sans chromosome Philadelphie, récidivante ou réfractaire. Trente-six de ces patients, ajoutés à partir de la cohorte initiale, ont fait l’objet d’un suivi plus approfondi visant à repérer les événements indésirables neurologiques. Aucun nouvel événement lié à l’innocuité n’a été mis en évidence au cours de cette étude, y compris dans la cohorte de 36 patients suivie de plus près. Par ailleurs, le profil de toxicité dans ces études était comparable à celui constaté dans les études de phases I et II à un seul groupe menées dans le cadre du programme de développement de BLINCYTO. Il y a eu 1 cas du syndrome de fuite capillaire pendant l’étude multicentrique ouverte de phase II qui visait à évaluer l’efficacité et l’innocuité de l’anticorps bispécifique mobilisateur de lymphocytes T (BiTE®), le blinatumomab, chez les adultes atteints de LAL à précurseurs de cellules B récidivante ou réfractaire (étude MT103-211).
Quarante-cinq patients atteints de LAL à précurseurs de cellules B avec chromosome Philadelphie, récidivante ou réfractaire, ont participé à une étude de phase II à un seul groupe et ont reçu BLINCYTO (étude 20120216). Le profil des effets indésirables chez ces 45 patients traités par BLINCYTO était de type comparable à celui constaté lors de l’étude ouverte à répartition aléatoire de phase III (étude TOWER). Plus précisément, les événements neurologiques étaient de type et de fréquence semblables, bien que moins de cas d’encéphalopathie (1 cas, 2,2 %) aient été signalés. Les événements indésirables suivants ont mené à l’interruption du traitement chez 1 sujet chacun : aphasie, état confusionnel, encéphalopathie et tremblements. Enfin, aucun patient n’a abandonné le traitement en raison d’un événement neurologique.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Leucémie aiguë lymphoblastique chez les enfants et les adolescents
Les événements indésirables apparus en cours de traitement présentés dans le Tableau 12 reflètent l’expérience acquise dans le cadre de l’étude MT103-205, une étude multicentrique ouverte de phase I/II comportant un seul groupe, qui a été menée auprès de 93 enfants et adolescents atteints de LAL à précurseurs de cellules B récidivante ou réfractaire, et au cours de laquelle 70 patients ont reçu la dose recommandée de 5/15 mcg/m2/jour. Tous les patients ont reçu au moins une dose de BLINCYTO. L’âge médian de la population à l’étude était de 8 ans (plage : de 7 mois à 17 ans) (voir la section 14, Études cliniques). Les effets indésirables observés plus souvent dans la population pédiatrique que dans la population adulte ont été la rhinite (10 %), l’hypophosphatémie (14,3 %), l’hypocalcémie (11,4 %), l’hypertension (25,7 %), l’épistaxis (14,3 %) et l’augmentation du taux sanguin de lactate déshydrogénase (10 %).
| Tableau 12. Événements indésirables de tous grades ou de grade 3 ou plus apparus en | ||
| cours de traitement à une fréquence ≥ 5 % chez les enfants et les adolescents dans le cadre | ||
| de l’étude MT103-205 (N = 70) (ensemble de données pour l’analyse de l’innocuité – cohorte | ||
| de traitement à la dose de 5/15 mcg/m2/jour) | ||
| MT103-205 | ||
| 5/15 mcg/m2/jour | ||
| Classification par appareil, système ou organe | Tous grades | Grade ≥ 3 |
| Terme privilégié | (%) | (%) |
| Troubles du sang et du système lymphatique | 62,9 | 54,3 |
| Anémie | 41,4 | 35,7 |
| Thrombocytopénie | 21,4 | 21,4 |
| Neutropénie fébrile | 20,0 | 17,1 |
| Neutropénie | 17,1 | 17,1 |
| Leucopénie | 12,9 | 10,0 |
| Troubles cardiaques | 15,7 | 1,4 |
| Tachycardie sinusale | 7,1 | 0,0 |
| Troubles gastro-intestinaux | 64,3 | 8,6 |
| Nausées | 32,9 | 0,0 |
| Vomissements | 24,3 | 1,4 |
| Douleur abdominale | 18,6 | 2,9 |
| Diarrhée | 12,9 | 1,4 |
| Constipation | 8,6 | 0,0 |
| Stomatite | 7,1 | 0,0 |
| Troubles généraux et réactions au point d’administration | 91,4 | 18,6 |
| Pyrexie | 80,0 | 14,3 |
| Douleur | 8,6 | 1,4 |
| Fatigue | 7,1 | 0,0 |
| Œdème périphérique | 7,1 | 0,0 |
| Douleur thoracique non cardiaque | 5,7 | 0,0 |
| Troubles du système immunitaire | 15,7 | 8,6 |
| Syndrome de libération des cytokines | 11,4 | 5,7 |
| Infections et infestations | 50,0 | 25,7 |
| Infection – agent pathogène non précisé1 | 38,6 | 20,0 |
| Trouble infectieux viral1 | 10,0 | 2,9 |
| Trouble infectieux bactérien1 | 8,6 | 4,3 |
| Trouble infectieux fongique1 | 5,7 | 4,3 |
| Examens | 61,4 | 34,3 |
| Hausse du taux d’alanine aminotransférase | 18,6 | 15,7 |
| Gain pondéral | 17,1 | 4,3 |
| Hausse du taux d’aspartate aminotransférase | 14,3 | 11,4 |
| Baisse de la numération plaquettaire | 14,3 | 14,3 |
| Tableau 12. Événements indésirables de tous grades ou de grade 3 ou plus apparus en | ||
| cours de traitement à une fréquence ≥ 5 % chez les enfants et les adolescents dans le cadre | ||
| de l’étude MT103-205 (N = 70) (ensemble de données pour l’analyse de l’innocuité – cohorte | ||
| de traitement à la dose de 5/15 mcg/m2/jour) | ||
| MT103-205 | ||
| 5/15 mcg/m2/jour | ||
| Classification par appareil, système ou organe | Tous grades | Grade ≥ 3 |
| Terme privilégié | (%) | (%) |
| Baisse du nombre de neutrophiles | 12,9 | 12,9 |
| Baisse du nombre de leucocytes | 11,4 | 10,0 |
| Hausse du taux sanguin de lactate déshydrogénase | 10,0 | 1,4 |
| Hausse des dimères de fibrine D | 8,6 | 0,0 |
| Prolongation du temps de thromboplastine partielle activée | 5,7 | 1,4 |
| Hausse de la bilirubinémie | 5,7 | 4,3 |
| Perte pondérale | 5,7 | 0,0 |
| Troubles du métabolisme et de la nutrition | 41,4 | 21,4 |
| Hypokaliémie | 21,4 | 17,1 |
| Hypophosphatémie | 14,3 | 4,3 |
| Hypocalcémie | 11,4 | 4,3 |
| Hyperglycémie | 8,6 | 2,9 |
| Hypomagnésémie | 8,6 | 0,0 |
| Hyponatrémie | 7,1 | 1,4 |
| Hypoalbuminémie | 5,7 | 0,0 |
| Troubles de l’appareil locomoteur et du tissu conjonctif | 42,9 | 5,7 |
| Dorsalgie | 20,0 | 2,9 |
| Douleur aux extrémités | 11,4 | 2,9 |
| Douleur osseuse | 10,0 | 0,0 |
| Arthralgie | 5,7 | 0,0 |
| Faiblesse musculaire | 5,7 | 0,0 |
| Troubles du système nerveux | 48,6 | 8,6 |
| Céphalées | 30,0 | 2,9 |
| Tremblements | 5,7 | 0,0 |
| Troubles psychiatriques | 14,3 | 1,4 |
| Anxiété | 5,7 | 0,0 |
| Troubles respiratoires, thoraciques et médiastinaux | 41,4 | 12,9 |
| Toux | 20,0 | 1,4 |
| Épistaxis | 14,3 | 2,9 |
| Atélectasie | 5,7 | 1,4 |
| Hypoxie | 5,7 | 2,9 |
| Tableau 12. Événements indésirables de tous grades ou de grade 3 ou plus apparus en | ||
| cours de traitement à une fréquence ≥ 5 % chez les enfants et les adolescents dans le cadre | ||
| de l’étude MT103-205 (N = 70) (ensemble de données pour l’analyse de l’innocuité – cohorte | ||
| de traitement à la dose de 5/15 mcg/m2/jour) | ||
| MT103-205 | ||
| 5/15 mcg/m2/jour | ||
| Classification par appareil, système ou organe | Tous grades | Grade ≥ 3 |
| Terme privilégié | (%) | (%) |
| Troubles vasculaires | 35,7 | 5,7 |
| Hypertension | 25,7 | 5,7 |
| Hypotension | 14,3 | 1,4 |
| Événements indésirables codés à l’aide du MedDRA, version 17.1. | ||
| Les grades sont fondés sur les critères CTCAE, version 4.0. | ||
| Ce tableau présente les termes privilégiés pour les événements survenus à une fréquence ≥ 5 % pour ce qui est des | ||
| colonnes réservées aux événements de tous grades ou de grade ≥ 3. | ||
| 1 Groupes de termes de haut niveau du MedDRA. | ||
L’innocuité de BLINCYTO dans le traitement en phase de consolidation de la LAL à précurseurs de cellules B chez les enfants et les adolescents a été évaluée au cours de l’étude 20120215 et de l’étude AALL1331.
L’étude 20120215 était une étude ouverte de phase III, à répartition aléatoire, qui a été menée auprès d’enfants et d’adolescents à risque élevé présentant une première récidive de LAL à précurseurs de cellules B. Au cours de cette étude, 54 patients âgés de 1 à 18 ans ont reçu un traitement de consolidation par BLINCYTO afin de le comparer à la chimiothérapie de consolidation de référence (n = 52). Les résultats relatifs à l’innocuité de BLINCYTO cadraient avec le profil d’innocuité connu du médicament.
Le tableau ci-dessous fournit un aperçu des effets indésirables de tous grades survenus à une fréquence ≥ 10 % et des effets indésirables de grade 3 ou plus survenus à une fréquence ≥ 5 % dans le groupe BLINCYTO.
Tableau 13. Effets indésirables de tous grades survenus à une fréquence ≥ 10 % et effets indésirables de grade 3 ou plus survenus à une fréquence ≥ 5 % dans le groupe
BLINCYTO (étude 20120215)
Effet indésirable
BLINCYTO
(N = 54)
Chimiothérapie de référence
(N = 52)
Tous grades
n (%)
Grade ≥ 3
n (%)
Tous grades
n (%)
Grade ≥ 3 n (%) Troubles du sang et du système lymphatique
Anémie1 13 (24,1) 8 (14,8) 24 (46,2) 22 (42,3) Neutropénie2 10 (18,5) 9 (16,7) 18 (34,6) 16 (30,8) Thrombocytopénie3 8 (14,8) 8 (14,8) 20 (38,5) 18 (34,6) Leucopénie4 4 (7,4) 4 (7,4) 5 (9,6) 4 (7,7) Troubles gastro-intestinaux
Nausées5 23 (42,6) 1 (1,9) 16 (30,8) 1 (1,9) Diarrhée6 10 (18,5) 1 (1,9) 9 (17,3) 0 (0,0) Douleur abdominale7 7 (13,0) 0 (0,0) 12 (23,1) 1 (1,9) Stomatite8 6 (11,1) 2 (3,7) 31 (59,6) 15 (28,8) Troubles généraux et réactions au point d’administration
Pyrexie 41 (75,9) 3 (5,6) 10 (19,2) 0 (0,0) Troubles hépatobiliaires
Résultats anormaux aux
épreuves de la fonction
hépatique9
5 (9,3) 3 (5,6) 14 (26,9) 9 (17,3)
Troubles du système immunitaire
Hypogammaglobulinémie10 13 (24,1) 1 (1,9) 6 (11,5) 1 (1,9) Infections et infestations
Infection bactérienne11 9 (16,7) 3 (5,6) 4 (7,7) 3 (5,8) Infection – agent pathogène
non précisé11
7 (13,0) 3 (5,6) 15 (28,8) 5 (9,6)
Troubles du métabolisme et de la nutrition
Hypokaliémie 7 (13,0) 1 (1,9) 5 (9,6) 2 (3,8) Troubles du système nerveux
Céphalées 20 (37,0) 0 (0,0) 8 (15,4) 0 (0,0) Troubles de la peau et du tissu sous-cutané
Éruption cutanée12 12 (22,2) 1 (1,9) 6 (11,5) 0 (0,0) Prurit 6 (11,1) 0 (0,0) 7 (13,5) 0 (0,0) Troubles vasculaires
Hypotension 7 (13,0) 2 (3,7) 3 (5,8) 1 (1,9) Événements indésirables codés à l’aide du MedDRA, version 25.1. Les grades sont fondés sur les critères CTCAE, version 4.03.
1 L’anémie comprend l’anémie et la baisse du taux d’hémoglobine.
2 La neutropénie comprend la neutropénie et la diminution du nombre de neutrophiles. 3 La thrombocytopénie comprend la diminution du nombre de plaquettes et la thrombocytopénie. 4 La leucopénie comprend la diminution du nombre de leucocytes.
5 Les nausées comprennent les nausées et les vomissements.
6 La diarrhée comprend la diarrhée et la diarrhée hémorragique.
7 La douleur abdominale comprend la douleur abdominale, la douleur abdominale haute, la douleur abdominale basse et la douleur gastro-intestinale.
8 La stomatite comprend la stomatite, l’ulcération buccale et l’inflammation des muqueuses.
9 Les résultats anormaux aux épreuves de la fonction hépatique comprennent la hausse du taux d’alanine aminotransférase, le taux d’aspartate aminotransférase, la hausse du taux d’aspartate aminotransférase, le taux d’alanine aminotransférase, la hausse du taux de gamma-glutamyltransférase et l’hypertransaminasémie. 10 L’hypogammaglobulinémie comprend l’hypogammaglobulinémie, l’immunodéficience, la baisse des taux d’immunoglobulines G, la baisse des taux de globulines et la baisse des taux d’immunoglobulines. 11 Groupe de termes de haut niveau du MedDRA.
12 L’éruption cutanée comprend l’éruption cutanée, l’érythème, l’éruption cutanée maculopapuleuse, l’éruption cutanée maculeuse et l’éruption cutanée prurigineuse.
L’étude AALL1331 était une étude de phase III, à répartition aléatoire, avec stratification en fonction du risque, qui a été menée auprès d’enfants, d’adolescents et de jeunes adultes présentant une première récidive de LAL à précurseurs de cellules B. Les patients admis à l’étude ont reçu une nouvelle chimiothérapie d’induction, après quoi ils ont fait l’objet d’une répartition aléatoire entre les groupes suivants : chimiothérapie de consolidation de référence, traitement de consolidation par BLINCYTO ou chimiothérapie de consolidation en association avec BLINCYTO, selon la stratification en fonction du risque. L’évaluation du risque permettait de déterminer si les patients présentaient un risque élevé, un risque intermédiaire ou un faible risque de récidive, ou si le traitement avait échoué; 253 patients (enfants, adolescents et jeunes adultes âgés de 1 à 27 ans) ont reçu BLINCYTO. Les résultats relatifs à l’innocuité de BLINCYTO cadraient avec le profil d’innocuité connu du médicament.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
LAL à précurseurs de cellules B dans la phase de consolidation
Les autres effets indésirables survenus chez les patients atteints de LAL à précurseurs de cellules B recevant un traitement en phase de consolidation et dont la fréquence n’atteignait pas le seuil d’inclusion au Tableau 9 étaient les suivants :
Troubles cardiaques : tachycardie
Troubles gastro-intestinaux : pancréatite
Troubles généraux et réactions au point d’administration : frissons, douleur et œdème
Infections et infestations : infection bactérienne et infection virale
Troubles de l’appareil locomoteur et du tissu conjonctif : faiblesse musculaire
Troubles du système nerveux : aphasie, altération de l’état de conscience, étourdissements, encéphalopathie, ataxie, trouble cognitif, perturbation de l’attention, neurotoxicité, hypoesthésie, trouble de la mémoire et convulsions
Troubles psychiatriques : insomnie, état confusionnel et modification de l’état mental
Troubles respiratoires, thoraciques et médiastinaux : toux
Troubles de la peau et du tissu sous-cutané : éruption cutanée
Troubles vasculaires : hypotension
LAL à précurseurs de cellules B avec MRM chez les adultes
Les autres effets indésirables survenus chez les patients atteints de LAL présentant une MRM et dont la fréquence n’atteignait pas le seuil d’inclusion au Tableau 10 étaient les suivants :
Troubles du sang et du système lymphatique : anémie
Troubles généraux et réactions au point d’administration : œdème périphérique, douleur et douleur thoracique (comprend la douleur thoracique et la douleur thoracique musculosquelettique)
Troubles hépatobiliaires : hausse du taux sanguin de bilirubine
Troubles du système immunitaire : hypersensibilité et syndrome de libération des cytokines
Infections et infestations : trouble infectieux viral, trouble infectieux bactérien et trouble infectieux fongique
Lésion, empoisonnement et complications liées à une intervention : erreur d’administration et surdose (comprend la surdose et la surdose accidentelle)
Examens : hausse du taux sanguin de phosphatase alcaline
Troubles de l’appareil locomoteur et du tissu conjonctif : douleur aux extrémités et douleur osseuse
Troubles du système nerveux : convulsions (comprend les convulsions et la crise convulsive tonicoclonique généralisée), trouble de la parole et hypoesthésie
Troubles psychiatriques : état confusionnel, désorientation et dépression
Troubles respiratoires, thoraciques et médiastinaux : dyspnée et toux productive
Troubles vasculaires : hypertension (comprend la hausse de la tension artérielle et l’hypertension), bouffées vasomotrices (comprend les bouffées vasomotrices et les bouffées de chaleur) et syndrome de fuite capillaire
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Effets indésirables peu fréquents observés chez les enfants et les adolescents au cours des essais cliniques (< 5 %)
Leucémie aiguë lymphoblastique chez les enfants et les adolescents
D’autres événements indésirables importants liés au traitement sont survenus dans l’étude MT103-205, mais n’ont pas atteint le seuil d’inclusion pour le Tableau 12. En voici la liste :
Troubles du sang et du système lymphatique : leucocytose (2,9 %), lymphohistiocytose hémophagocytaire (1,4 %), lymphopénie (1,4 %)
Troubles cardiaques : tachycardie (4,3 %)
Troubles généraux et réactions au point d’administration : frissons (4,3 %), œdème (4,3 %), asthénie (2,9 %), douleur thoracique (2,9 %)
Troubles du système immunitaire : hypersensibilité au médicament (2,9 %)
Lésion, empoisonnement et complications liées à une intervention : surdose (4,3 %), réaction liée à la perfusion (1,4 %)
Examens : diminution du nombre de lymphocytes (4,3 %), baisse des taux sanguins d’immunoglobulines G (1,4 %), baisse des taux sanguins d’immunoglobulines M (1,4 %), baisse des taux d’immunoglobulines (1,4 %)
Troubles du métabolisme et de la nutrition : hyperuricémie (2,9 %)
Troubles du système nerveux : étourdissements (4,3 %), somnolence (4,3 %), convulsions (2,9 %), paresthésie (2,9 %), neuropathie motrice périphérique (2,9 %), encéphalopathie (1,4 %), hypoesthésie (1,4 %)
Troubles psychiatriques : agitation (4,3 %), insomnie (4,3 %), irritabilité (2,9 %), état confusionnel (1,4 %), instabilité psychomotrice (1,4 %)
Troubles respiratoires, thoraciques et médiastinaux : tachypnée (4,3 %), dyspnée (2,9 %), toux productive (1,4 %)
Troubles de la peau et du tissu sous-cutané : éruption maculopapuleuse (4,3 %), éruption cutanée (1,4 %)
Troubles vasculaires : bouffées vasomotrices (4,3 %), syndrome de fuite capillaire (2,9 %)
Les autres effets indésirables survenus au cours de l’étude 20120215 et dont la fréquence n’atteignait pas le seuil d’inclusion au Tableau 13 étaient les suivants :
Troubles du sang et du système lymphatique : leucopénie et lymphopénie
Troubles cardiaques : tachycardie
Troubles gastro-intestinaux : constipation
Troubles généraux et réactions au point d’administration : fatigue, frissons et douleur
Troubles du système immunitaire : syndrome de libération des cytokines
Infections et infestations : infection virale et infection fongique
Examens : taux anormaux d’enzymes pancréatiques
Troubles du métabolisme et de la nutrition : hypervolémie et hyperuricémie
Troubles du système nerveux : tremblements, convulsions, étourdissements, encéphalopathie
Troubles vasculaires : hypertension et bouffées vasomotrices
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Leucémie aiguë lymphoblastique chez les adultes
Les résultats des analyses biologiques qui sont passés de valeurs normales au départ à un grade 3 ou 4 sont présentés dans le tableau ci-après.
Tableau 14. Résultats hématologiques et biochimiques : Nombre d’adultes dont les valeurs de départ sont passées à des valeurs de grade 3 ou 4 après le traitement par
BLINCYTO (étude TOWER)
| Catégorie d’analyse Paramètre | Intervalle de référence des critères CTCAE du NCI, version 4.03 (juin 2010) | Étude TOWER (N = 267) | |||||
| d | Nombre de sujets | t | d | Nombre de sujets | t | ||
| ont une valeur es | ont une valeur es | ||||||
| passée au grade 3 | passée au grade 4 | ||||||
| après le départ, | après le départ, | ||||||
| n (%) | n (%) | ||||||
Résultats hématologiques Diminution du nombre absolu de lymphocytes Grade 3 : de 0,2 à < 0,5 x 10⁹/L Grade 4 : < 0,2 x 10⁹/L 43 (16,1) 55 (26,0) Diminution du nombre absolu de granulocytes neutrophiles Grade 3 : de 0,5 à < 1,0 x 10⁹/L Grade 4 : < 0,5 x 10⁹/L 24 (9,0) 56 (21,0) Baisse du taux d’hémoglobine Grade 3 : de 65 à < 80 g/L Grade 4 : < 65 g/L 2 (0,7) 0 (0,0) Diminution du nombre de plaquettes Grade 3 : de 25 à < 50 x 109/L Grade 4 : < 25 x 109/L 13 (4,9) 7 (2,6) Diminution du nombre de leucocytes Grade 3 : de 1,0 à < 2,0 x 10⁹/L Grade 4 : < 1,0 x 10⁹/L 29 (10,9) 32 (12,0) | |||||||
Résultats biochimiques Baisse de la calcémie Grade 3 : de < 7,0 à 6,0 mg/dL Grade 4 : < 6,0 mg/dL 3 (1,1) 1 (0,4) Baisse de la kaliémie Grade 3 : de < 3,0 à 2,5 mmol/L Grade 4 : < 2,5 mmol/L 7 (2,6) 1 (0,4) Hausse du taux d’alanine aminotransférase Grade 3 : de > 5 à 20 fois la LSN Grade 4 : > 20 fois la LSN 12 (4,5) 0 (0,0) Hausse du taux d’aspartate aminotransférase Grade 3 : de > 5 à 20 fois la LSN Grade 4 : > 20 fois la LSN 14 (5,2) 2 (0,7) Hausse du taux de gamma-glutamyl transférase Grade 3 : de > 5 à 20 fois la LSN Grade 4 : > 20 fois la LSN 8 (3,0) 0 (0,0) Hausse de la bilirubinémie totale Grade 3 : de > 3 à 10 fois la LSN Grade 4 : > 10 fois la LSN 10 (3,7) 1 (0,4) | |||||||
Leucémie aiguë lymphoblastique chez les enfants et les adolescents
Tableau 15. Résultats hématologiques et biochimiques : Nombre d’enfants et d’adolescents dont les valeurs de départ sont passées à des valeurs de grade 3 ou 4 après le traitement par BLINCYTO (étude MT103-205)
| Catégorie d’analyse Paramètre | Intervalle de référence des critères CTCAE du NCI, version 4.03 (juin 2010) | Étude MT103-205 | |||||
| (N = 70) | |||||||
| Nombre de | Nombre de | ||||||
| patients dont | patients dont | ||||||
| une valeur est | une valeur est | ||||||
| passée au | passée au | ||||||
| grade 3 après | grade 4 après le | ||||||
| le départ, | départ, | ||||||
| n (%) | n (%) | ||||||
Résultats hématologiques Diminution du nombre absolu de lymphocytes Grade 3 : de 0,2 à < 0,5 x 10⁹/L 29 (41,4) 11 (15,7) Grade 4 : < 0,2 x 10⁹/L Diminution du nombre absolu de granulocytes neutrophiles Grade 3 : de 0,5 à < 1,0 x 10⁹/L 0 (0,0) 0 (0,0) Grade 4 : < 0,5 x 10⁹/L Baisse du taux d’hémoglobine Grade 3 : de 65 à < 80 g/L 10 (14,3) 0 (0,0) Grade 4 : < 65 g/L Diminution du nombre de plaquettes Grade 3 : de 25 à < 50 x 109/L 4 (5,7) 3 (4,3) Grade 4 : < 25 x 109/L Diminution du nombre de leucocytes Grade 3 : de 1,0 à < 2,0 x 10⁹/L 21 (30,0) 12 (17,1) Grade 4 : < 1,0 x 10⁹/L | |||||||
Résultats biochimiques Baisse de la calcémie (corrigée) Grade 3 : de < 7,0 à 6,0 mg/dL 0 (0,0) 0 (0,0) Grade 4 : < 6,0 mg/dL Baisse de la kaliémie Grade 3 : de < 3,0 à 2,5 mmol/L 12 (17,1) 3 (4,3) Grade 4 : < 2,5 mmol/L Hausse du taux d’alanine aminotransférase Grade 3 : de > 5 à 20 fois la LSN 6 (8,6) 1 (1,4) Grade 4 : > 20 fois la LSN Hausse du taux d’aspartate aminotransférase Grade 3 : de > 5 à 20 fois la LSN 3 (4,3) 1 (1,4) Grade 4 : > 20 fois la LSN Hausse du taux de gamma- glutamyl transférase Grade 3 : de > 5 à 20 fois la LSN 0 (0,0) 0 (0,0) Grade 4 : > 20 fois la LSN Hausse de la bilirubinémie totale Grade 3 : de > 3 à 10 fois la LSN 4 (5,7) 0 (0,0) Grade 4 : > 10 fois la LSN | |||||||
Tableau 16. Résultats hématologiques et biochimiques : Nombre d’enfants et d’adolescents dont les valeurs de départ sont passées à des valeurs de grade 3 ou 4 après le traitement par BLINCYTO (étude 20120215)
| BLINCYTO (N = 54) | |||
| Nombre de patients | Nombre de patients | ||
| dont une valeur est | dont une valeur est | ||
| Intervalle de référence des | passée au grade 3 | passée au grade 4 | |
| Catégorie d’analyse | critères CTCAE du NCI, | après le départ, | après le départ, |
| Paramètre | version 4.03 | n (%) | n (%) |
| Résultats hématologiques | |||
| Diminution du nombre absolu | Grade 3 : de 0,5 à < 1,0 | 0 (0,0) | 0 (0,0) |
| de neutrophiles (109/L) | Grade 4 : < 0,5 | ||
| Baisse du taux d’hémoglobine | Grade 3 : de 65 à < 80 | 0 (0,0) | 0 (0,0) |
| (g/L) | Grade 4 : < 65 | ||
| Diminution du nombre de | Grade 3 : de 1,0 à < 2,0 | 1 (1,9) | 0 (0,0) |
| leucocytes (109/L) | Grade 4 : < 1,0 | ||
| Diminution du nombre de | Grade 3 : de 0,2 à < 0,5 | 5 (9,3) | 1 (1,9) |
| lymphocytes (109/L) | Grade 4 : < 0,2 | ||
| Diminution du nombre de | Grade 3 : de 25 à < 50 | 8 (14,8) | 6 (11,1) |
| plaquettes (109/L) | Grade 4 : < 25 | ||
| Résultats biochimiques | |||
| Baisse de la calcémie | Grade 3 : de 1,5 à < 1,75 | 0 (0,0) | 1 (1,9) |
| corrigée (mmol/L) | Grade 4 : < 1,5 | ||
| Baisse de la kaliémie | Grade 3 : de 2,5 à < 3,0 | 5 (9,3) | 1 (1,9) |
| (mmol/L) | Grade 4 : < 2,5 | ||
| Hausse du taux d’alanine | Grade 3 : de > 5 à 20 fois la LSN | 0 (0,0) | 0 (0,0) |
| aminotransférase (U/L) | Grade 4 : > 20 fois la LSN | ||
| Hausse du taux d’aspartate | Grade 3 : de > 5 à 20 fois la LSN | 0 (0,0) | 0 (0,0) |
| aminotransférase (U/L) | Grade 4 : > 20 fois la LSN | ||
| Hausse de la bilirubinémie | Grade 3 : de > 3 à 10 fois la LSN | 1 (1,9) | 0 (0,0) |
| (umol/L) | Grade 4 : > 10 fois la LSN | ||
| Hausse du taux de gamma- | Grade 3 : de > 5 à 20 fois la LSN | 7 (13,0) | 0 (0,0) |
| glutamyl transférase (U/L) | Grade 4 : > 20 fois la LSN | ||
8.5 Effets indésirables observés après la commercialisation
Troubles gastro-intestinaux
Une pancréatite, menaçant la vie ou mortelle, a été signalée chez les patients traités par BLINCYTO (voir la section 7, Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique, Pancréatite).
Troubles du système nerveux
Des événements graves ont été signalés chez des patients traités par BLINCYTO, y compris les suivants :
- troubles des nerfs crâniens;
- syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude en règle portant sur les interactions médicamenteuses n’a été effectuée pour BLINCYTO.
Immunisation
L’innocuité des vaccins à virus vivants pendant ou après le traitement par BLINCYTO n’a pas fait l’objet d’études.
Il est déconseillé d’administrer des vaccins à virus vivants durant au moins 2 semaines avant le début du traitement par BLINCYTO, pendant le traitement et jusqu’à ce que le nombre de lymphocytes B soit revenu dans les limites normales à la suite du dernier cycle de traitement par BLINCYTO.
9.3 Interactions médicament-comportement
L’interaction de BLINCYTO avec les risques comportementaux individuels n’a pas été étudiée.
9.4 Interactions médicament-médicament
Aucune étude en règle portant sur les interactions médicament-médicament n’a été effectuée pour BLINCYTO. Les résultats des épreuves in vitro sur des hépatocytes humains laissent penser que le blinatumomab n’a pas d’effet sur l’activité des enzymes du CYP450; par conséquent, il ne devrait pas y avoir d’interaction pharmacocinétique entre le blinatumomab et les médicaments métabolisés par les enzymes du CYP450.
L’instauration du traitement par BLINCYTO provoque une libération transitoire de cytokines qui peuvent inhiber des enzymes du CYP450. Le risque d’interactions médicament-médicament est à son maximum pendant les 9 premiers jours du premier cycle et les 2 premiers jours du deuxième cycle chez les patients qui reçoivent en concomitance des substrats du CYP450, en particulier ceux dont l’index thérapeutique est étroit. Chez ces patients, il convient de surveiller la toxicité (p. ex., warfarine) et les concentrations des médicaments (p. ex., cyclosporine). Il faut ajuster la dose du médicament concomitant au besoin.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec les examens de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le blinatumomab est une molécule bispécifique mobilisatrice de lymphocytes T (bispecific T-cell engager [BiTE®]) qui se lie spécifiquement à l’antigène CD19 exprimé à la surface des cellules de la lignée B et à l’antigène CD3 exprimé à la surface des lymphocytes T. Il active les lymphocytes T endogènes en reliant le CD3 du complexe récepteur des lymphocytes T (RLT) au CD19 des lymphocytes B bénins et malins, y compris des cellules de LAL à précurseurs B. L’activité antitumorale de l’immunothérapie par le blinatumomab ne dépend pas de la présence d’un RLT spécifique sur les lymphocytes T ni de la présentation de peptides antigéniques par les cellules cancéreuses; elle est de nature polyclonale et indépendante des antigènes d’histocompatibilité (système HLA [de human leucocyte antigen]) sur les cellules cibles. Le blinatumomab intervient dans la formation d’une synapse cytolytique entre le lymphocyte T et la cellule tumorale, ce qui entraîne la libération d’enzymes protéolytiques (telles que la perforine et les granzymes) et la mort des cellules cibles en prolifération et quiescentes, ce qui ressemble étroitement à une réaction naturelle des lymphocytes T cytotoxiques. Le blinatumomab est associé à une augmentation transitoire des molécules d’adhésion cellulaire, à la production de protéines cytolytiques, à la libération de cytokines inflammatoires et à la prolifération des lymphocytes T; le résultat est l’élimination des cellules CD19+.
10.2 Pharmacodynamie
Des réponses immunopharmacodynamiques uniformes ont été observées chez les patients étudiés au moyen d’évaluations pharmacodynamiques comprenant la numération des lymphocytes et des sous-groupes de lymphocytes ainsi que la mesure des concentrations de cytokines. Au cours de la perfusion intraveineuse continue de 4 semaines, la réponse pharmacodynamique a été caractérisée par l’activation et la redistribution initiale des lymphocytes T, la déplétion rapide des lymphocytes B périphériques et une hausse transitoire des cytokines.
La redistribution des lymphocytes T périphériques (c’est-à-dire l’adhésion des lymphocytes T à l’endothélium vasculaire et/ou leur migration vers les tissus) s’est produite après le début de la perfusion de BLINCYTO ou l’augmentation de la dose. Le nombre de lymphocytes T a d’abord diminué jusqu’à de très faibles niveaux en 1 à 2 jours; il est ensuite revenu aux valeurs initiales dans les 7 à 14 jours chez la majorité des patients. Une augmentation du nombre de lymphocytes T au-delà de la valeur initiale (expansion des lymphocytes T) a été mesurée chez quelques patients. Des profils dynamiques semblables ont été constatés pour les lymphocytes T CD4+ et CD8+.
Le nombre de lymphocytes B périphériques a diminué rapidement (dans les 2 jours) jusqu’à devenir indétectable (≤ 10 cellules/microlitre) pendant le premier cycle de traitement à des doses ≥ 5 mcg/m2/jour ou ≥ 9 mcg/jour chez la majorité des patients (voir la figure ci-dessous). Chez ces patients, aucun rétablissement du nombre de lymphocytes B périphériques n’a été observé pendant la période de 2 semaines sans BLINCYTO entre les cycles de traitement. Une déplétion incomplète des lymphocytes B s’est produite aux doses de 0,5 mcg/m2/jour et de 1,5 mcg/m2/jour, ainsi qu’à des doses plus élevées chez quelques non-répondants.
Figure 1. Variation du nombre de lymphocytes B CD19+ dans le sang périphérique pendant le traitement du cycle 1
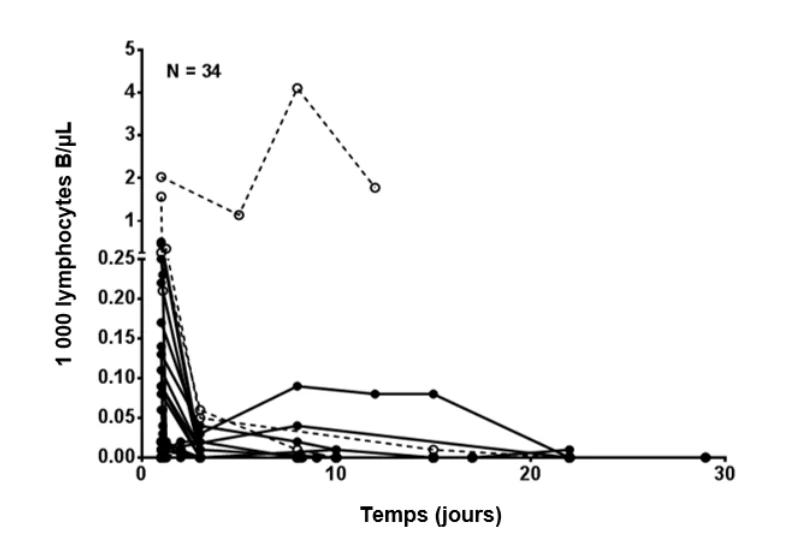
Remarque : La figure présente le nombre de lymphocytes B détectés dans le sang périphérique des sujets pendant le premier cycle de 28 jours de perfusion intraveineuse continue de blinatumomab. Les lignes continues avec des cercles pleins représentent des patients ayant obtenu une rémission hématologique complète (RC ou RCh*) pendant les 2 premiers cycles de traitement par le blinatumomab; les lignes pointillées avec des cercles vides représentent des patients qui n’étaient pas en RC ou en RCh* pendant les 2 premiers cycles de traitement.
Les taux des cytokines – entre autres l’IL-2, l’IL-4, l’IL-6, l’IL-8, l’IL-10, l’IL-12, le TNF-α et l’IFN-γ – ont été mesurés et les taux d’IL-6, d’IL-10 et d’IFN-γ se sont révélés plus élevés. Une hausse transitoire des cytokines s’est produite au cours des 2 jours suivant le début de la perfusion de BLINCYTO. Cependant, les taux de cytokines sont revenus à leurs valeurs initiales dans les 24 à 48 heures, durant la perfusion (voir la figure ci-dessous). Au cours des cycles de traitement subséquents (voir le tableau ci-dessous), la hausse des cytokines s’est produite chez moins de patients et a été moins intense que celle observée au cours des 48 heures initiales du premier cycle de traitement.
Figure 2. Variation de la concentration des cytokines en fonction du temps après la perfusion i.v. continue de blinatumomab chez un sujet représentatif
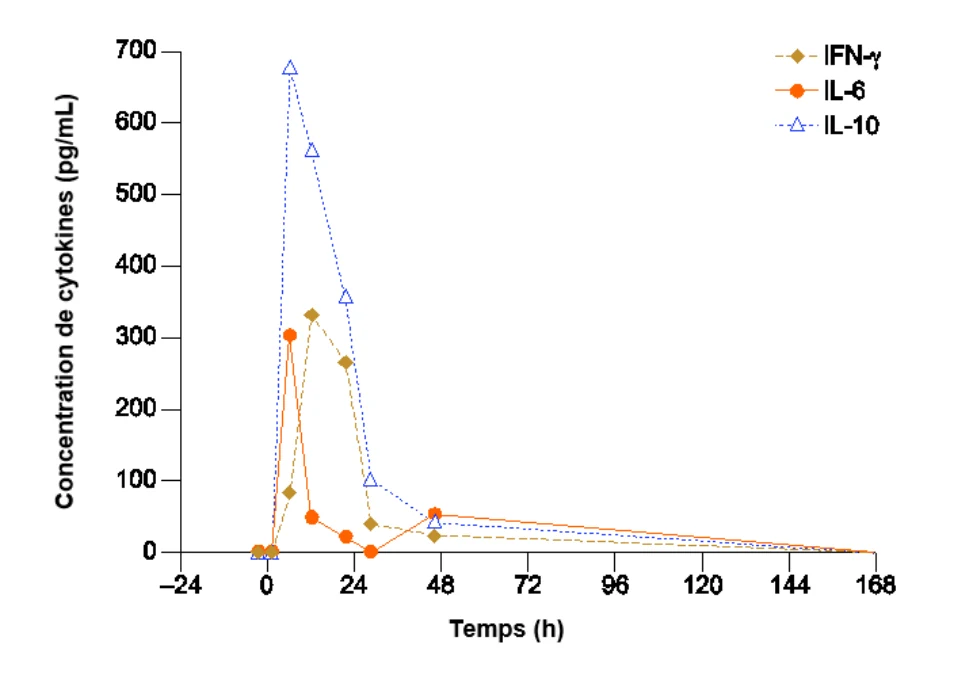
Remarque : La figure présente les taux sériques des cytokines mesurés chez un sujet durant la première semaine d’un cycle de 28 jours de perfusion intraveineuse continue de blinatumomab. IFN-γ = interféron gamma; IL = interleukine
Tableau 17. Taux maximal moyen (± É.-T.) des cytokines sériques (pg/mL) après la perfusion i.v. continue de blinatumomab chez des patients atteints de
LAL récidivante ou réfractaire
| Cycle/ | Dose | Nbre de | IL-10 | IL-6 | IFN- γ | IL-2 | TNF-α | ||||||||||||||||
| semaine | (mcg/j) | patients | (pg/mL) | (pg/mL) | (pg/mL) | (pg/mL) | (pg/mL) | ||||||||||||||||
C1/S1 9 184 589 ± 822 826 ± 2390 93 ± 409 25 ± 45 30 ± 125 C1/S2 28 175 96 ± 136 234 ± 681 27 ± 83 11 ± 5 10 ± 3 C2/S1 28 95 397 ± 633 315 ± 952 23 ± 46 11 ± 5 12 ± 15 C3/S1 28 41 428 ± 941 69 ± 114 22 ± 28 10 ± 2 12 ± 7,8 | |||||||||||||||||||||||
C = cycle; É.-T. = écart-type; IFN- γ = interféron gamma; IL = interleukine; i.v. = intraveineuse; LAL = leucémie aiguë lymphoblastique ; S = semaine; TNF-α = facteur de nécrose tumorale alpha
10.3 Pharmacocinétique
Absorption
La pharmacocinétique du blinatumomab semble linéaire sur un intervalle posologique de 5 à 90 mcg/m2/jour (équivalant à 9 à 162 mcg/jour) chez le patient adulte. Après la perfusion intraveineuse continue, la concentration sérique à l’état d’équilibre (Ceq) a été atteinte en une journée et est demeurée stable au fil du temps. Dans l’éventail des doses évaluées, les augmentations des valeurs moyennes de la Ceq étaient approximativement proportionnelles à la dose. Les valeurs de la Ceq dans le cas des patients ayant reçu les doses cliniques de 9 mcg/jour et de 28 mcg/jour pour le traitement de la LAL récidivante ou réfractaire lors d’études
auxquelles ont pris part des patients sans chromosome Philadelphie ou avec chromosome Philadelphie sont présentées dans le tableau ci-après. Les paramètres pharmacocinétiques ont été estimés au moyen d’une analyse non compartimentale.
Chez les adultes atteints de LAL à précurseurs de cellules B présentant une MRM, chez les adultes ayant reçu un diagnostic récent de LAL et chez ceux présentant une première récidive de LAL, la pharmacocinétique du blinatumomab était semblable à celle observée chez les adultes atteints de LAL récidivante ou réfractaire.
Tableau 18. Valeurs moyennes (É.-T) de la Ceq du blinatumomab chez des sujets atteints de LAL récidivante ou réfractaire (R ou R) ayant reçu
les doses de 9 mcg/jour et de 28 mcg/jour
| Valeur moyenne (É.-T.) de la Ceq (pg/mL) | ||||||
| (n) | ||||||
| Étude | 9 mcg/jour | 28 mcg/jour | ||||
| (population) | ||||||
MT103-211 Ph(-) – LAL R ou R 246 (305) (n = 178) 632 (510) (n = 188) 00103311 Ph(-) – LAL R ou R 211 (413) (n = 156) 592 (553) (n = 191) 20120216 Ph(+) – LAL R ou R 155 (106) (n = 8) 673 (614) (n = 28) Moyenne globale 228 (356) (n = 342) 616 (537) (n = 407) | ||||||
LAL = leucémie aiguë lymphoblastique; Ph(-) = sans chromosome Philadelphie; Ph(+) = avec chromosome Philadelphie; Ceq = concentration à l’état d’équilibre (la Ceq du 1er cycle de chacune des études est présentée); n = nombre de sujets; É.-T. = écart-type
Distribution
Le volume de distribution moyen (É.-T.) estimé durant la phase terminale (Vz) était de 5,27 (4,37) L lors de la perfusion intraveineuse continue de blinatumomab chez les adultes.
Métabolisme
La voie métabolique du blinatumomab n’a pas été caractérisée. Comme d’autres protéines thérapeutiques, le blinatumomab devrait être dégradé en petits peptides et en acides aminés par les voies cataboliques (p. ex., absorption dans les cellules par pinocytose).
Élimination
La clairance générale (Cl) moyenne (É.-T.) estimée et la demi-vie terminale (t1/2,z) moyenne (É.T.) durant la perfusion intraveineuse continue chez les adultes recevant le blinatumomab dans le cadre des études cliniques étaient respectivement de 3,10 (2,94) L/h et de 2,20 (1,34) heures, ce qui indique que le blinatumomab est rapidement éliminé de l’organisme après l’administration.
Des quantités négligeables de blinatumomab ont été excrétées dans l’urine aux doses cliniques évaluées. La fraction moyenne estimée de blinatumomab excrété sous forme inchangée dans l’urine était d’environ 0,2 % à la dose de 60 mcg/m2/jour administrée par perfusion intraveineuse continue, ce qui témoigne de l’élimination rénale limitée du blinatumomab.
Populations et états pathologiques particuliers
Lors d’une analyse pharmacocinétique de population, aucune différence significative sur le plan clinique n’a été observée en fonction de l’âge (plage : de 0,62 à 80 ans), du sexe, de la race, de l’origine ethnique, ou de la présence ou non du chromosome Philadelphie.
- Enfants et adolescents
Chez les enfants et les adolescents (< 18 ans), la pharmacocinétique du blinatumomab semble linéaire pour un éventail de doses allant de 5 à 30 mcg/m2/jour. Aux doses de 5 mcg/m2/jour et de 15 mcg/m2/jour recommandées dans le traitement de la LAL à précurseurs de cellules B récidivante ou réfractaire, les valeurs moyennes de la Ceq ± É.-T. étaient respectivement de 162 ± 179 pg/mL et de 533 ± 392 pg/mL. La pharmacocinétique du blinatumomab chez les enfants et les adolescents présentant une première récidive de LAL à précurseurs de cellules B était semblable à celle observée chez ceux atteints de LAL récidivante ou réfractaire.
Chez les enfants et les adolescents atteints de LAL, les valeurs moyennes estimées (É.-T.) en ce qui concerne le Vz, la Cl et la t1/2,z au premier cycle étaient respectivement de 4,14 (3,32) L/m2, de 1,65 (1,62) L/h/m2 et de 2,14 (1,44) heures.
La concentration du blinatumomab à l’état d’équilibre était comparable chez les adultes comme chez les enfants et les adolescents, aux doses équivalentes des schémas posologiques établis en fonction de la surface corporelle.
- Insuffisance hépatique
Aucune étude en règle portant sur la pharmacocinétique du blinatumomab n’a été effectuée chez des patients atteints d’insuffisance hépatique.
Lors d’une analyse pharmacocinétique de population, aucune différence significative sur le plan clinique n’a été observée en ce qui concerne la clairance du blinatumomab chez des patients présentant une insuffisance hépatique légère (bilirubine totale ≤ LSN et taux d’ASAT > LSN ou bilirubine totale de > 1 à 1,5 fois la LSN, peu importe le taux d’ASAT) ou une insuffisance hépatique modérée (bilirubine totale de > 1,5 à 3 fois la LSN, peu importe le taux d’ASAT), comparativement à des patients ayant une fonction hépatique normale (bilirubine totale ≤ LSN et taux d’ASAT ≤ LSN). L’effet d’une insuffisance hépatique grave sur la pharmacocinétique du blinatumomab n’a pas été évalué.
- Insuffisance rénale
Aucune étude en règle portant sur la pharmacocinétique du blinatumomab n’a été effectuée chez des patients atteints d’insuffisance rénale.
Les analyses pharmacocinétiques ont révélé une différence du simple au double environ dans la clairance moyenne du blinatumomab entre les adultes présentant une insuffisance rénale modérée (clairance de la créatinine [ClCr] de 30 à 59 mL/min, N = 49) et ceux ayant une fonction rénale normale (ClCr > 90 mL/min, N = 674). Toutefois, une forte variabilité entre les patients (coefficient de variation [CV] en % allant jusqu’à 98,4 %) a été mesurée, ce qui réduit la différence entre les groupes. Il n’y a pas de données concernant les patients atteints d’insuffisance rénale grave (ClCr < 30 mL/min) ou sous hémodialyse.
- Surface corporelle
La surface corporelle, dans l’ensemble de la plage étudiée (de 0,4 à 2,9 m2) influe sur la pharmacocinétique du blinatumomab. Toutefois, chez les patients de ≥ 45 kg, l’effet de la surface corporelle sur la pharmacocinétique du blinatumomab n’était pas significatif sur le plan clinique. En effet, les valeurs moyennes de la Ceq à la dose établie selon la surface corporelle et à une dose fixe équivalente étaient semblables, ce qui appuie l’utilisation d’un schéma posologique à dose fixe chez les patients de ≥ 45 kg. L’utilisation d’une posologie établie en fonction de la surface corporelle est recommandée chez les patients de < 45 kg.
10.4 Immunogénicité
Comme c’est le cas pour toutes les protéines thérapeutiques, ce médicament peut être associé à un risque d’immunogénicité. La détection des anticorps anti-blinatumomab est fortement liée à la sensibilité et à la spécificité de la technique de dosage. Une comparaison de la fréquence des anticorps dirigés contre le blinatumomab à celle des anticorps dirigés contre d’autres produits pourrait mener à des conclusions trompeuses.
Dans les études menées auprès de patients atteints de LAL (y compris des enfants et des adolescents atteints de LAL) moins de 2 % des sujets traités par BLINCYTO ont eu un résultat positif pour les anticorps anti-blinatumomab de liaison. Parmi les patients qui ont produit des anticorps anti-blinatumomab, 7 patients sur 9 (78 %) ont produit des anticorps qui avaient une activité neutralisante in vitro.
La formation d’anticorps anti-blinatumomab peut influer sur la pharmacocinétique du blinatumomab.
Les anticorps anti-blinatumomab n’ont eu aucun effet identifié s’avérant important sur le plan clinique en ce qui concerne l’innocuité et l’efficacité de BLINCYTO.
11 Conservation, stabilité et mise au rebut
Protéger de la lumière. Ne pas congeler.
Flacon de BLINCYTO : réfrigérer entre 2 °C et 8 °C.
Flacon d’agent stabilisant de solution intraveineuse : réfrigérer entre 2 °C et 8 °C.
Tableau 19. Exigences d’entreposage pour le flacon de BLINCYTO et le sac à perfusion après sa préparation
| Durée maximale | Durée maximale de conservation du flacon de BLINCYTO reconstitué* | Durée maximale de conservation du sac à perfusion de BLINCYTO après sa préparation (sans agent de conservation) | Durée maximale de conservation du sac à perfusion de BLINCYTO après sa préparation (avec agent de conservation) | ||
| de conservation | |||||
| du flacon de | |||||
| BLINCYTO | |||||
| lyophilisé et de | |||||
| l’agent | |||||
| stabilisant de | |||||
| solution | |||||
| intraveineuse* | |||||
Température ambiante, de 23 °C à 27 °C Température ambiante, de 23 °C à 27 °C Au réfrigérateur, entre 2 °C et 8 °C Température ambiante, de 23 °C à 27 °C Au réfrigérateur, entre 2 °C et 8 °C Température ambiante de 23 °C à 27 °C Au réfrigérateur, entre 2 °C et 8 °C 8 heures 4 heures 24 heures 96 heures† 10 jours† 7 jours† 14 jours† | |||||
* Pendant l’entreposage, protéger les flacons de BLINCYTO et d’agent stabilisant de solution intraveineuse de la lumière.
† Le temps d’entreposage comprend la durée de la perfusion. Si le sac contenant la solution pour perfusion BLINCYTO n’est pas utilisé dans les délais et aux températures indiqués, il doit être jeté; il ne devrait pas être de nouveau réfrigéré.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : blinatumomab
Formule moléculaire et masse moléculaire : le blinatumomab est constitué de 504 acides aminés et a un poids moléculaire d’environ 54 kilodaltons.
Structure (pour les produits biologiques)/formule développée : BLINCYTO (blinatumomab) est une molécule bispécifique mobilisatrice de lymphocytes T (bispecific T-cell engager [BiTE®]) qui se lie sélectivement et avec une haute affinité à l’antigène CD19 (exprimé à la surface des cellules de la lignée B) et à l’antigène CD3 (exprimé à la surface des lymphocytes T).
Les domaines structuraux du blinatumomab sont illustrés dans la figure ci-dessous.
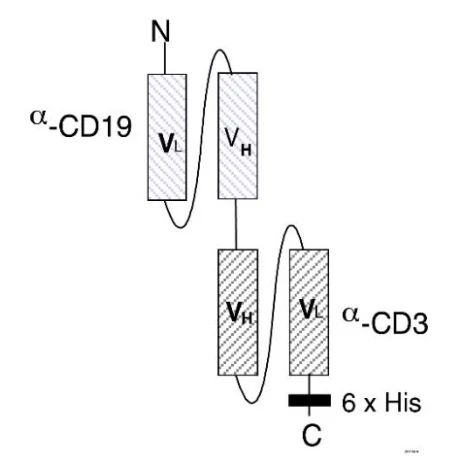
Norme pharmaceutique : reconnue
Caractéristiques du produit :
À l’aide de techniques de recombinaison de l’ADN, BLINCYTO est produit en cultures de cellules de mammifère bien caractérisées (cellules d’ovaires de hamster chinois) et purifié par une série d’étapes comprenant des mesures permettant d’inactiver et d’éliminer les virus.
14 Études cliniques
14.1 Études cliniques par indication
Leucémie aiguë lymphoblastique chez les adultes
LAL à précurseurs de cellules B sans chromosome Philadelphie dans la phase de consolidation
L’étude E1910 (20129152) était une étude comparative de phase III, à répartition aléatoire, visant à évaluer l’utilisation de BLINCYTO dans le cadre d’un traitement de consolidation chez des adultes ayant reçu un diagnostic récent de LAL à précurseurs de cellules B sans chromosome Philadelphie. Les patients admissibles ont reçu une chimiothérapie d’induction avant la répartition aléatoire. Après la phase d’induction, les patients ayant obtenu une rémission complète (RC) hématologique ou une RC avec rétablissement incomplet de la
numération globulaire périphérique (RCi) ont poursuivi l’étude et ont reçu une chimiothérapie d’intensification.
Après le traitement d’intensification, les patients ont fait l’objet d’une répartition aléatoire ou se sont vu attribuer un traitement par BLINCYTO en alternance avec une chimiothérapie ou une chimiothérapie de consolidation de référence seulement. Les patients des deux groupes ont reçu la même chimiothérapie d’entretien. La répartition aléatoire comportait des facteurs de stratification, soit l’état relatif à la MRM (présence ou absence de MRM), l’âge (< 55 ans ou ≥ 55 ans), l’expression de CD20 (CD20+ ou CD20−), l’utilisation de rituximab (oui ou non) et l’intention de recevoir une allogreffe de cellules souches hématopoïétiques (CSH) (oui ou non). Les patients présentant une MRM ont cessé de faire l’objet d’une répartition aléatoire à la suite de l’approbation aux États-Unis, en mars 2018, de BLINCYTO dans le traitement des patients présentant une MRM. À compter de ce moment, le groupe BLINCYTO a été assigné à tous les patients présentant une MRM dans le cadre de l’étude.
Le traitement administré après la rémission consistait en une chimiothérapie de type BFM modifiée d’après les critères de l’essai clinique E2993/UKALLXII. Les patients à qui le groupe BLINCYTO de l’étude a été attribué aléatoirement devaient recevoir 2 cycles de traitement par BLINCYTO (chaque cycle correspondait à l’administration par perfusion intraveineuse continue d’une dose de 28 mcg/jour de BLINCYTO pendant 28 jours, ainsi qu’à une pause de 14 jours sans traitement entre les cycles), suivis de 3 cycles de chimiothérapie de consolidation, d’un autre cycle de traitement par BLINCYTO (troisième cycle de traitement par BLINCYTO), d’un cycle supplémentaire de chimiothérapie de consolidation, puis d’un quatrième cycle de traitement par BLINCYTO. Les patients du groupe de l’étude recevant uniquement la chimiothérapie devaient recevoir 4 cycles de chimiothérapie de consolidation. Les patients du groupe BLINCYTO pouvaient recevoir une allogreffe de CSH après 1 ou 2 cycles de traitement par BLINCYTO et jusqu’à 2 cycles de chimiothérapie de consolidation, tandis que les patients à qui le groupe chimiothérapie a été attribué aléatoirement pouvaient recevoir une allogreffe de CSH après un traitement d’intensification et jusqu’à 3 cycles de chimiothérapie de consolidation. Tous les patients qui ont terminé le traitement de consolidation mais n’ont pas reçu de greffe de CSH ont reçu un traitement d’entretien jusqu’à 2 ans et demi après le début du traitement d’intensification.
Les données démographiques et les caractéristiques initiales sont présentées au Tableau 20.
Tableau 20. Données démographiques et caractéristiques initiales des sujets de l’étude E1910
Caractéristique
Groupe BLINCYTO
+ chimiothérapie de
référence
(N = 112)
Groupe chimiothérapie de référence (N = 112)
Âge
Médiane, ans (min.-max.) 52 (31-69) 50 (30-70)
Sexe masculin, n (%) 55 (49) 56 (50)
Race, n (%)
Autochtone d’Amérique ou de l’Alaska 2 (2) 1 (1)
Personne asiatique 3 (3) 2 (2)
Personne noire (ou afro-américaine) 9 (8) 4 (4)
Personne originaire d’Hawaï ou d’une autre île du
Pacifique
1 (1) 0
Personne blanche 87 (78) 89 (79)
Non déclarée 5 (4) 6 (5)
Inconnue 5 (4) 10 (9)
Origine ethnique, n (%)
Personne hispanique ou latino-américaine 13 (12) 10 (9)
Personne non hispanique ou non latino-américaine 95 (85) 95 (85)
Non déclarée 1 (1) 2 (2)
Inconnue 3 (3) 5 (4)
Facteurs de stratification, n (%)
Âge < 55 ans au moment de la répartition aléatoire 65 (58) 65 (58)
CD20+ 45 (40) 46 (41)
Utilisation de rituximab 33 (29) 36 (32)
Allogreffe de CSH prévuea 36 (32) 35 (31)
a Allogreffe de CSH = greffe de cellules souches hématopoïétiques allogéniques
Résultats de l’étude
Le paramètre d’évaluation principal de l’étude E1910 était la survie globale (SG). Les analyses prévues pour ce qui est de la SG chez les patients ne présentant pas de MRM consistaient en 5 analyses intermédiaires et 1 analyse finale. Les résultats de la troisième analyse intermédiaire se sont avérés statistiquement significatifs et ont été considérés comme les résultats d’analyse principale. Au moment de l’analyse principale, la durée médiane du suivi était de 4,5 ans (plage : de 0 à 7,7 ans).
Les résultats de l’analyse principale sont présentés au Tableau 21 et à la Figure 3.
Tableau 21. Survie globale chez les patients exempts de MRM au cours de l’étude E1910
| Groupe BLINCYTO | Groupe | |||||
| + chimiothérapie de | chimiothérapie de | |||||
| référence | référence | |||||
Nombre de patients 112 112 Nombre de décès (%) 19 (17,0) 40 (35,7) Survie globale Estimation à 5 ans selon la méthode de Kaplan-Meier (%) [IC à 95 %] 82,4 [73,7 – 88,4] 62,5 [52,0 – 71,3] Survie médiane n.é. n.é. RRI [IC à 95 %]a 0,44 [0,25 – 0,76] Valeur de pb 0,001 | ||||||
IC = intervalle de confiance; n.é. = non évaluable; RRI = rapport des risques instantanés. L’absence de MRM correspondait à une MRM < 1 × 10⁻⁴.
a Les estimations du RRI ont été obtenues par une analyse de régression à l’aide du modèle de Cox avec stratification.
b Test unilatéral de Mantel-Haenzel stratifié.
Figure 3. Courbe de Kaplan-Meier pour la survie globale chez les patients exempts de
MRM lors de la répartition aléatoire – étude E1910
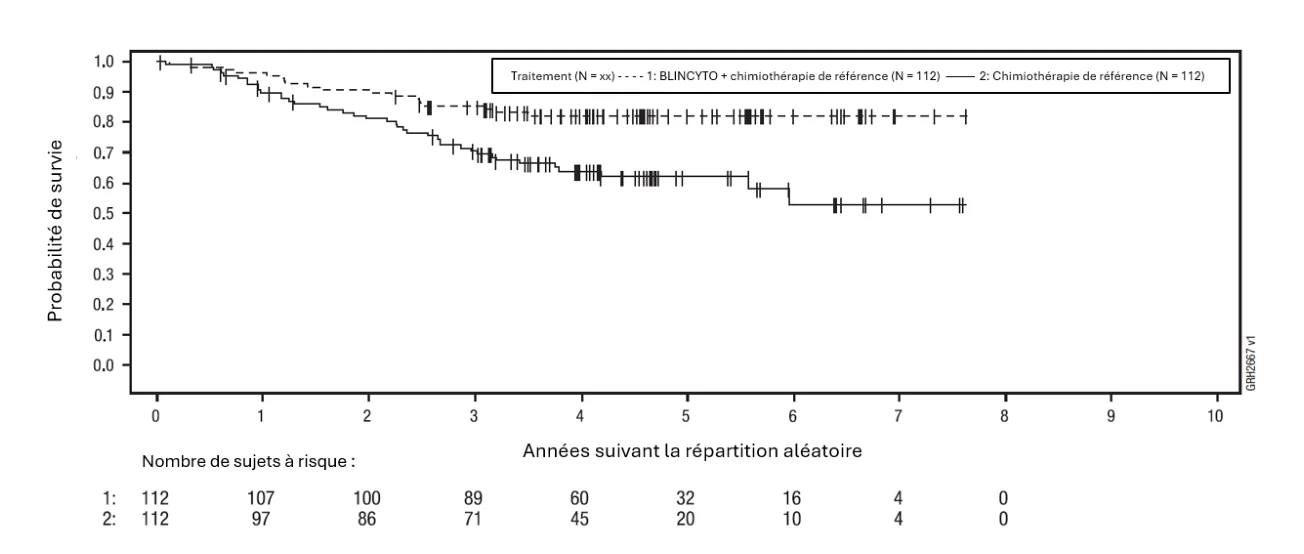
LAL à précurseurs de cellules B avec MRM
L’étude MT103-203 (étude BLAST) était une étude de confirmation multicentrique ouverte comportant un seul groupe et visant à évaluer l’efficacité, l’innocuité et la tolérabilité du blinatumomab, un anticorps bispécifique mobilisateur de lymphocytes T (BiTE®), chez des adultes atteints de LAL à précurseurs de cellules B présentant une maladie résiduelle minimale (MRM). Les patients admissibles avaient au moins 18 ans, avaient reçu au moins 3 blocs d’un traitement d’induction standard de la LAL, étaient en rémission hématologique complète (définie comme la présence de < 5 % de blastes dans la moelle osseuse, un nombre absolu de neutrophiles ≥ 1 000/microlitre, un nombre de plaquettes ≥ 50 000/microlitre et un taux
d’hémoglobine ≥ 9 g/dL) et avaient connu un échec moléculaire ou une récidive moléculaire (définie comme une MRM ≥ 10-3).
BLINCYTO a été administré par perfusion intraveineuse continue. Les patients ont reçu BLINCYTO à la dose constante de 15 mcg/m2/jour (ce qui correspond à la dose recommandée de 28 mcg/jour) lors de chaque cycle de traitement. Ils ont reçu un maximum de 4 cycles de traitement. Un ajustement posologique était possible en cas d’événements indésirables. La population traitée comprenait 116 patients qui ont reçu au moins 1 perfusion de BLINCYTO. Sur ces 116 patients, 113 (97,4 %) ont été inclus dans l’ensemble d’analyse intégral du paramètre d’évaluation principal, et 110 (94,8 %) ont été inclus dans l’ensemble d’analyse intégral du principal paramètre d’évaluation secondaire, ce qui exclut les sujets atteints de LAL avec chromosome Philadelphie. Le nombre médian de cycles de traitement était de 2 (plage : de 1 à 4). Les données démographiques et les caractéristiques initiales des sujets de l’étude MT103-203 sont présentées dans le tableau ci-après.
Tableau 22. Données démographiques et caractéristiques initiales des sujets de l’étude MT103-203
Caractéristique BLINCYTO
(N = 116)
Âge
Médiane, années (min. - max.) 45 (18 - 76)
Moyenne, années (É.-T.) 44,6 (16,4)
≥ 65 ans, n (%) 15 (12,9)
Hommes, n (%) 68 (58,6)
Race, n (%)
Personne asiatique 1 (0,9)
Autre (personne métisse) 1 (0,9)
Personne blanche 102 (87,9)
Inconnue 12 (10,3)
Chromosome Philadelphie
Présent (Ph+) 5 (4,3)
Absent (Ph-) 111 (95,7)
Antécédents de récidive
Patients ayant une 1re RC 75 (64,7)
Patients ayant une 2e RC 39 (33,6)
Patients ayant une 3e RC 2 (1,7)
État de la MRM au départ*
≥ 10-1 et < 1 9 (7,8)
≥ 10-2 et < 10-1 45 (38,8)
≥ 10-3 et < 10-2 52 (44,8)
< 10-3 3 (2,6)
En deçà de la limite inférieure de quantification 5 (4,3)
Inconnu 2 (1,7) * Évaluation dans un laboratoire central au moyen d’un test ayant une sensibilité minimale de 10-4.
Résultats de l’étude
Dans l’étude MT103-203, le paramètre d’évaluation principal était la proportion de patients obtenant une réponse complète de la MRM après un cycle de traitement par BLINCYTO. Quatre-vingt-huit patients sur 113 (77,9 %) ont obtenu une réponse complète de la MRM après un cycle de traitement. Chez les patients atteints de LAL à précurseurs de cellules B sans chromosome Philadelphie, l’estimation à 18 mois de la survie sans récidive hématologique selon la méthode de Kaplan-Meier (données censurées à la greffe de CSH ou à la chimiothérapie suivant le traitement par le blinatumomab) était de 54 % (IC à 95 % : 33 – 70). Les taux de réponse de la MRM dans les sous-groupes établis en fonction de l’âge et de l’état de la MRM au départ concordaient avec les résultats observés dans l’ensemble de la
population. Les résultats de l’évaluation de l’efficacité dans le cadre de l’étude MT103-203 sont présentés dans le tableau ci-après.
Tableau 23. Résultats de l’évaluation de l’efficacité chez des patients d’au moins 18 ans atteints de LAL à précurseurs de cellules B présentant une MRM (étude MT103-203)
Réponse complète de la MRMa, n/N (%) [IC à 95 %] 88/113 (77,9) [69,1 - 85,1]
Patients ayant une 1re RC, n/N (%) [IC à 95 %] 60/73 (82,2) [71,5 - 90,2]
Patients ayant une 2e RC, n/N (%) [IC à 95 %] 27/38 (71,1) [54,1 - 84,6]
Durée de la réponse complète de la MRM 17,3 mois [12,6 - 23,3] a La réponse complète de la MRM était définie comme l’absence de MRM détectable confirmée au moyen d’un test ayant une sensibilité minimale de 10-4.
LAL à précurseurs de cellules B récidivante ou réfractaire
L’étude 00103311 était une étude multicentrique, ouverte et à répartition aléatoire de phase III visant à comparer l’efficacité et l’innocuité du blinatumomab, un anticorps bispécifique mobilisateur de lymphocytes T (BiTE®, de Bispecific T cell Engager), avec celles de la chimiothérapie de référence chez des adultes atteints de LAL à précurseurs de cellules B, récidivante ou réfractaire (étude TOWER). Les patients admissibles à cette étude avaient au moins 18 ans, étaient atteints de LAL à précurseurs de cellules B et présentaient au moins 5 % de blastes dans la moelle osseuse et soit une récidive n’importe quand après l’allogreffe de cellules souches hématopoïétiques (CSH), soit une première récidive non traitée accompagnée d’une première rémission de durée inférieure à 12 mois, soit une maladie réfractaire au dernier traitement.
Après la répartition aléatoire selon un rapport de 2:1, les patients ont reçu BLINCYTO ou l’un des 4 schémas prédéfinis de chimiothérapie de référence choisis par le chercheur. La répartition aléatoire comportait des facteurs de stratification, soit l’âge (< 35 ans et ≥ 35 ans), le traitement de sauvetage antérieur (oui ou non) et l’allogreffe de CSH antérieure (oui ou non), selon l’évaluation réalisée au moment du consentement. Les données démographiques et les caractéristiques initiales des deux groupes étaient équilibrées (voir le tableau ci-après).
Tableau 24. Données démographiques et caractéristiques initiales des sujets de l’étude TOWER
Caractéristique BLINCYTO
(N = 271b)
Chimiothérapie de référence
(N = 134b)
Âge
Médiane, ans (min. - max.) 37 (18 - 80) 37 (18 - 78) Moyenne, ans (É.-T.) 40,8 (17,1) 41,1 (17,3)
< 35 ans, n (%) 123 (45,4) 60 (44,8) ≥ 35 ans, n (%) 148 (54,6) 74 (55,2) ≥ 65 ans, n (%) 33 (12,2) 15 (11,2) ≥ 75 ans, n (%) 10 (3,7) 2 (1,5) Sexe masculin, n (%) 162 (59,8) 77 (57,5) Race, n (%)
Autochtone d’Amérique ou de l’Alaska 4 (1,5) 1 (0,7) Personne asiatique 19 (7,0) 9 (6,7) Personne noire (ou afro-américaine) 5 (1,8) 3 (2,2) Origine multiple 2 (0,7) 0 Personne originaire d’Hawaï ou d’une
autre île du Pacifique
1 (0,4) 1 (0,7)
Autre 12 (4,4) 8 (6,0) Personne blanche 228 (84,1) 112 (83,6) Traitement de sauvetage antérieur 164 (60,5) 80 (59,7) Allogreffe de CSH antérieurea 94 (34,7) 46 (34,3) Indice ECOG (Eastern Cooperative Group), n (%)
0 96 (35,4) 52 (38,8) 1 134 (49,4) 61 (45,5) 2 41 (15,1) 20 (14,9) Inconnu 0 1 (0,7) Réfractaire au traitement de sauvetage, n (%)
Oui 87 (32,1) 34 (25,4) Non 182 (67,2) 99 (73,9) Inconnu 2 (0,7) 1 (0,7) Maximum de blastes dans la moelle osseuse ou dans le sang
périphérique, n (%)
≤ 5 % 0 0 De > 5 à < 10 % 9 (3,3) 7 (5,2) De 10 à < 50 % 60 (22,1) 23 (17,2) ≥ 50 % 201 (74,2) 104 (77,6) Inconnu 1 (0,4) 0 a Allogreffe de CSH = greffe de cellules souches hématopoïétiques allogéniques b N = nombre de sujets répartis aléatoirement dans chaque groupe de traitement
BLINCYTO a été administré par perfusion intraveineuse continue. Pendant le premier cycle, la dose initiale était de 9 mcg/jour la première semaine, puis de 28 mcg/jour durant les 3 autres
semaines. À partir du deuxième cycle, la dose cible de 28 mcg/jour a été administrée dès le premier jour de chaque cycle. Un ajustement posologique était possible en cas d’événements indésirables. Chez les 267 patients qui ont reçu BLINCYTO, le nombre médian de cycles de traitement a été de 2 (plage : de 0 à 9 cycles); chez les 109 patients qui ont reçu la chimiothérapie de référence, le nombre médian de cycles de traitement a été de 1 (plage : de 1 à 4 cycles).
Résultats de l’étude
Le paramètre d’évaluation principal de l’étude TOWER était la survie globale (SG). L’étude a mis en évidence une amélioration statistiquement significative de la SG chez les patients traités par BLINCYTO, comparativement à ceux ayant reçu la chimiothérapie de référence (RRI [IC à 95 %] = 0,71 [0,55 – 0,93]; p = 0,012). Dans le cas des patients n’ayant jamais reçu de traitement de sauvetage, le RRI pour la SG était de 0,60 (0,39 – 0,91); chez ceux qui avaient reçu 1 traitement de sauvetage antérieur, le RRI pour la SG était de 0,59 (0,38 – 0,91); enfin, chez les patients qui avaient reçu plus de 2 traitements de sauvetage antérieurs, le RRI pour la SG était de 1,13 (0,64 – 1,99). Les bienfaits sur la SG n’étaient pas liés à la greffe; des résultats constants ont été observés après la censure effectuée au moment de la greffe de CSH. Les résultats de l’étude TOWER sur l’efficacité sont présentés dans la figure et le tableau ci-après.
Figure 4. Courbe de Kaplan-Meier pour la survie globale (étude TOWER)
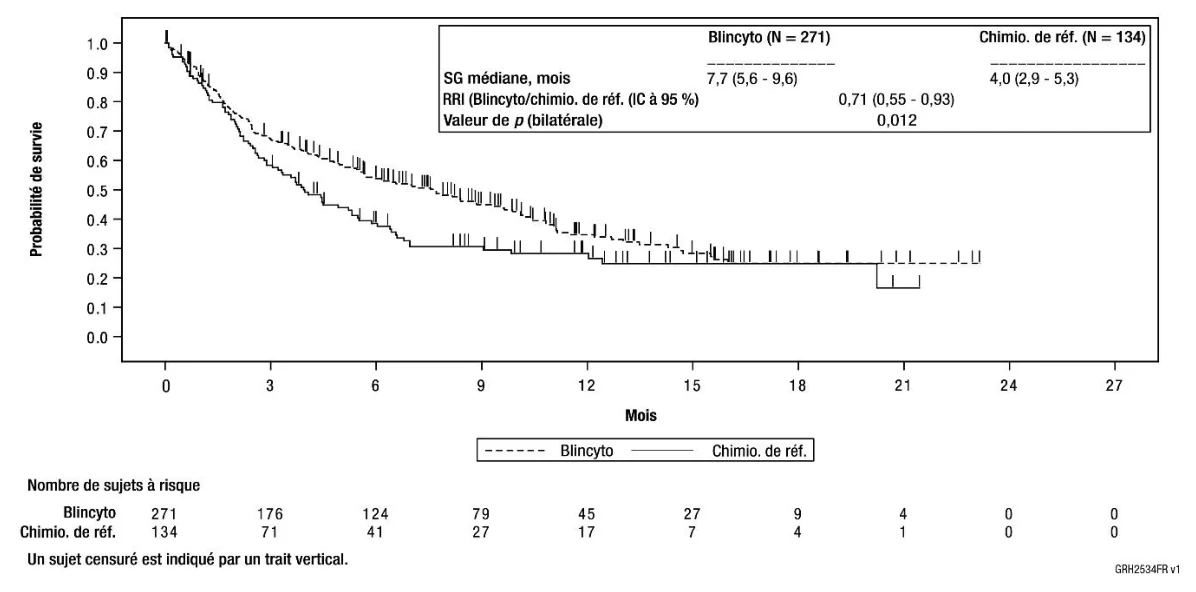
.
Tableau 25. Résultats de l’évaluation de l’efficacité chez des patients d’au moins 18 ans atteints de LAL à précurseurs de cellules B sans chromosome Philadelphie, récidivante ou réfractaire (étude TOWER)
BLINCYTO
(N = 271)
Chimiothérapie de référence (N = 134)
Survie globale
Médiane, mois [IC à 95 %] 7,7 [5,6 - 9,6] 4,0 [2,9 - 5,3]
Rapport des risques instantanés [IC à 95 %]a 0,71 [0,55 - 0,93] Valeur de pb 0,012 Rémission complète (RC)
RCc, RCh*d ou RCie, n (%) [IC à 95 %] 119 (43,9) [37,9 - 50] 33 (24,6) [17,6 - 32,8]
Différence entre les traitements [IC à 95 %] 19,3 [9,9 - 28,7] Valeur de pb < 0,001
RC, n (%) [IC à 95 %] 91 (33,6) [28,0 - 39,5] 21 (15,7) [10 - 23]
Différence entre les traitements [IC à 95 %] 17,9 [9,6 - 26,2] Valeur de pf < 0,001 Durée de la RC, de la RCh* ou de la RCig
Médiane, mois [IC à 95 %] 7,3 [5,8 - 9,9] 4,6 [1,8 - 19] Survie sans événementh
Estimation à 6 mois, % [IC à 95 %] 30,7 [25 - 36,5] 12,5 [7,2 - 19,2]
Rapport des risques instantanés [IC à 95 %] 0,55 [0,43 - 0,71] Réponse de la MRMi en présence d’une RC, d’une RCh* ou d’une RCi
n1/n2 (%)j [IC à 95 %] 74/97 (76,3) [66,6 - 84,3] 16/33 (48,5) [30,8 - 66,5] a Selon le modèle de Cox stratifié.
b La valeur de p a été obtenue à l’aide d’un test de Mantel-Haenszel stratifié.
c La RC était définie comme la présence de ≤ 5 % de blastes dans la moelle osseuse, l’absence de signes de la maladie et le rétablissement complet de la numération globulaire périphérique (nombre de plaquettes > 100 000/microlitre et nombre absolu de neutrophiles [NAN] > 1 000/microlitre). d La RCh* (rémission complète avec rétablissement hématologique partiel) était définie comme la présence de ≤ 5 % de blastes dans la moelle osseuse, l’absence de signes de la maladie et le rétablissement partiel de la numération globulaire périphérique (nombre de plaquettes > 50 000/microlitre et NAN > 500/microlitre). e La RCi (rémission complète avec rétablissement hématologique incomplet) était définie comme la présence de
≤ 5 % de blastes dans la moelle osseuse, l’absence de signes de la maladie et le rétablissement incomplet de la numération globulaire périphérique (nombre de plaquettes > 100 000/microlitre ou NAN > 1 000/microlitre). f La valeur de p a été calculée à l’aide du test de Cochran-Mantel-Haenszel.
g La durée de la RC, de la RCh* ou de la RCi était définie comme le temps écoulé entre la première réponse et la récidive ou le décès, selon la première de ces éventualités. La récidive était définie comme une récidive hématologique (taux de blastes dans la moelle osseuse supérieur à 5 % après une RC) ou une récidive extramédullaire.
h La durée de la survie sans événement a été calculée d’après le temps écoulé entre la répartition aléatoire et la date de l’évaluation de la maladie ayant révélé une récidive après l’obtention d’une RC, d’une RCh* ou d’une RCi, ou la date du décès, selon la première de ces éventualités. Les sujets qui n’ont pas obtenu une RC, une RCh* ou une RCi dans les 12 semaines suivant le début du traitement ont été considérés comme des cas d’échec du traitement; une durée de suivi sans événement de 1 journée leur a été attribuée.
i La réponse de la MRM (maladie résiduelle minimale) était définie comme une MRM < 1 × 10⁻⁴ selon une mesure réalisée à l’aide de la technique d’amplification en chaîne par polymérase (PCR) ou de la cytométrie en flux. j n1 = nombre de patients ayant obtenu une réponse de la MRM et une RC, une RCh* ou une RCi; n2 = nombre de patients ayant obtenu une RC, une RCh* ou une RCi.
L’étude MT103-211 était une étude multicentrique ouverte de phase II comportant un seul groupe et visant à évaluer l’efficacité et l’innocuité du blinatumomab, un anticorps bispécifique mobilisateur de lymphocytes T (BiTE®), chez des adultes atteints de LAL à précurseurs de cellules B sans chromosome Philadelphie, récidivante ou réfractaire. Les patients admissibles avaient au moins 18 ans et présentaient une maladie récidivante après une première rémission d’une durée d’au plus 12 mois en premier traitement de sauvetage, une maladie récidivante ou réfractaire après un premier traitement de sauvetage ou encore une maladie récidivante dans les 12 mois suivant une allogreffe de CSH, et avaient au moins 10 % de blastes dans la moelle osseuse. Le paramètre d’évaluation principal était le taux de rémission complète ou de rémission complète avec rétablissement hématologique partiel (RC ou RCh*) au cours des 2 premiers cycles de traitement par BLINCYTO. Les principaux paramètres d’évaluation secondaires étaient la survie sans récidive (SSR) et la survie globale (SG).
BLINCYTO a été administré par perfusion intraveineuse continue. Pendant le premier cycle, la dose initiale était de 9 mcg/jour la première semaine, puis de 28 mcg/jour durant les 3 autres semaines. À partir du deuxième cycle, la dose cible de 28 mcg/jour a été administrée dès le premier jour de chaque cycle. Un ajustement posologique était possible en cas d’événements indésirables. La population traitée comprenait 189 patients qui ont reçu au moins 1 perfusion de BLINCYTO; le nombre médian de cycles de traitement a été de 2 (plage : de 1 à 5). Les patients qui ont répondu à BLINCYTO, mais qui ont ensuite présenté une récidive avaient la possibilité d’être traités de nouveau par BLINCYTO. Parmi les patients traités : 70 étaient des femmes (37 %) et 119, des hommes (63 %); l’âge médian était de 39 ans (plage : de 18 à 79 ans); 64 patients sur 189 (33,9 %) avaient subi une greffe de CSH avant de recevoir BLINCYTO; 77 sur 189 (40,7 %) avaient reçu un traitement de sauvetage antérieur; 42 sur 189 (22,2 %) en avaient reçu 2 et 32 sur 189 (16,9 %) en avaient reçu plus de 2. Seize patients sur 189 (8,5 %) présentaient une maladie primitive réfractaire. Trente et un patients sur 189 (16,4 %) avaient un indice fonctionnel de 2 à l’échelle ECOG.
Résultats de l’étude
Dans le contexte de l’étude MT103-211, 81 patients sur 189 (42,9 %) ont obtenu une RC ou une RCh* au cours des 2 premiers cycles de traitement; la majorité des réponses (64 sur 81) se sont produites au cours du premier cycle. Les résultats de l’évaluation de l’efficacité sont présentés dans le tableau ci-après. Sur les 18 patients qui ont obtenu une RCh*, 3 ont obtenu une RC durant les cycles de consolidation. Trente-deux patients sur 189 (16,9 %) ont subi une allogreffe de CSH pendant la RC ou la RCh* induite par BLINCYTO. Les patients qui avaient reçu antérieurement une allogreffe de CSH avaient des taux de réponse numériquement semblables à ceux des patients qui n’avaient pas reçu une telle greffe; enfin, les patients plus âgés avaient des taux de réponse semblables à ceux des patients plus jeunes.
Tableau 26. Résultats de l’évaluation de l’efficacité chez des patients d’au moins 18 ans atteints de LAL à précurseurs de cellules B sans chromosome Philadelphie, récidivante ou réfractaire (étude MT103-211)
| N = 189 | |||||
Rémission complète (RC)a ou rémission complète avec rétablissement hématologique partiel (RCh*)b, n (%) [IC à 95 %] 81 (42,9 %) [35,7 % - 50,2 %] RC, n (%) [IC à 95 %] 63 (33,3 %) [26,7 % - 40,5 %] RCh*, n (%) [IC à 95 %] 18 (9,5 %) [5,7 % - 14,6 %] | |||||
a. La RC était définie comme la présence de ≤ 5 % de blastes dans la moelle osseuse, l’absence de signes de maladie et le rétablissement complet de la numération globulaire périphérique (nombre de plaquettes > 100 000/microlitre et nombre absolu de neutrophiles [NAN] > 1 000/microlitre). b. La RCh* était définie comme la présence de ≤ 5 % de blastes dans la moelle osseuse, l’absence de signes de maladie et le rétablissement partiel de la numération globulaire périphérique (nombre de plaquettes > 50 000/microlitre et NAN > 500/microlitre).
L’étude 20120216 (étude ALCANTARA [Étude multicentrique de phase II à un seul groupe et visant à évaluer l’efficacité du blinatumomab – un anticorps bispécifique mobilisateur de lymphocytes T, ou BiTE® – chez des adultes atteints de LAL à précurseurs de cellules B avec chromosome Philadelphie, récidivante ou réfractaire]) était une étude ouverte qui visait à évaluer l’innocuité et l’efficacité de BLINCYTO. Pour être admissibles à cette étude, les patients atteints de LAL à précurseurs de cellules B avec chromosome Philadelphie devaient avoir au moins 18 ans et soit présenter une maladie récidivante ou réfractaire à au moins 1 inhibiteur de la tyrosine kinase (ITK) de deuxième génération ou de génération ultérieure, soit être intolérants aux ITK de deuxième génération et être intolérants ou réfractaires au mésylate d’imatinib.
BLINCYTO a été administré par perfusion intraveineuse continue. Au cours du premier cycle, la dose initiale était de 9 mcg/jour la première semaine, puis de 28 mcg/jour durant les 3 autres semaines. Durant le deuxième cycle et les cycles subséquents, la dose de 28 mcg/jour a été administrée dès le premier jour de chaque cycle. En cas d’événements indésirables, il était possible d’ajuster la dose. La population traitée comprenait 45 patients qui ont reçu au moins 1 perfusion de BLINCYTO; le nombre médian de cycles de traitement a été de 2 (plage : de 1 à 5).
Les données démographiques et les caractéristiques initiales des sujets de l’étude 20120216 sont présentées dans le tableau ci-après.
Tableau 27. Données démographiques et caractéristiques initiales des sujets de l’étude 20120216
Caractéristique BLINCYTO
(N = 45)
Âge
Médiane, ans (min. - max.) 55 (23 - 78) Moyenne, ans (É.-T.) 52,8 (15) De ≥ 65 ans à < 75 ans, n (%) 10 (22,2) ≥ 75 ans, n (%) 2 (4,4) Hommes, n (%) 24 (53,3) Race, n (%)
Personne asiatique 1 (2,2) Personne noire (ou afro-américaine) 3 (6,7) Autre 2 (4,4) Personne blanche 39 (86,7) Histoire de la maladie
Traitement antérieur par un ITKa, n (%)
1 7 (15,6) 2 21 (46,7) ≥ 3 17 (37,8) Traitement de sauvetage antérieur 31 (61,9) Allogreffe de CSH antérieureb 20 (44,4) Blastes dans la moelle osseusec
De ≥ 50 % à < 75 % 6 (13,3) ≥ 75 % 28 (62,2) ITK = inhibiteur de la tyrosine kinase
a Nombre de patients chez qui le traitement par le ponatinib a échoué = 23 (51,1 %) b Allogreffe de CSH = greffe de cellules souches hématopoïétiques allogéniques c Évalué par un laboratoire central
Résultats de l’étude
Le paramètre d’évaluation principal de l’étude 20120216 était le taux de RC ou de RCh* au cours des 2 premiers cycles de traitement par BLINCYTO. Seize des 45 patients (35,6 %) ont obtenu une RC ou une RCh* au cours des 2 premiers cycles de traitement. Les résultats sur l’efficacité de l’étude 20120216 sont présentés dans le tableau ci-après.
Deux patients ont obtenu une RC au cours de cycles subséquents, ce qui a donné un taux cumulatif de RC de 35,6 % (16 sur 45; IC à 95 % : 21,9 – 51,2). Cinq des 16 patients (31,3 %) ont subi une allogreffe de CSH pendant la RC ou la RCh* induite par BLINCYTO.
Tableau 28. Résultats de l’évaluation de l’efficacité chez des patients d’au moins 18 ans atteints de LAL à précurseurs de cellules B avec chromosome Philadelphie, récidivante ou réfractaire (étude 20120216)
| N = 45 | |||||
Rémission complète (RC)a ou rémission complète avec rétablissement hématologique partiel (RCh*)b, n (%) [IC à 95 %] 16 (35,6) [21,9 – 51,2] RC, n (%) [IC à 95 %] 14 (31,1) [18,2 – 46,6] RCh*, n (%) [IC à 95 %] 2 (4,4) [0,5 – 15,1] Médiane de la survie sans récidivec (SSR) pour la RC et la RCh* [IC à 95 %] 6,7 mois [4,4 – n.é.d] | |||||
a La RC était définie comme un taux ≤ 5 % de blastes dans la moelle osseuse, l’absence de signes de la maladie et le rétablissement complet de la numération globulaire périphérique (nombre de plaquettes > 100 000/microlitre et nombre absolu de neutrophiles [NAN] > 1 000/microlitre).
b La RCh* était définie comme un taux ≤ 5 % de blastes dans la moelle osseuse, l’absence de signes de la maladie et le rétablissement partiel de la numération globulaire périphérique (nombre de plaquettes > 50 000/microlitre et NAN > 500/microlitre).
c La récidive était définie comme une récidive hématologique (taux de blastes dans la moelle osseuse > 5 % après une
RC) ou une récidive extramédullaire.
d n.é. = non évaluable
Dans l’ensemble, les effets du traitement dans les sous-groupes évaluables (p. ex., statut mutationnel, nombre d’ITK antérieurs, allogreffe de CSH antérieure et récidive sans allogreffe de CSH antérieure) concordaient avec les résultats obtenus dans la population générale. Le taux de réponse au traitement chez les patients ayant une mutation T315I, d’autres mutations ou des anomalies cytogénétiques additionnelles a été comparable au taux constaté chez les patients exempts de ces mutations ou de ces anomalies.
Leucémie aiguë lymphoblastique chez les enfants et les adolescents
LAL à précurseurs de cellules B sans chromosome Philadelphie dans la phase de consolidation
L’étude 20120215 était une étude ouverte, comparative de phase III visant à évaluer l’utilisation de BLINCYTO dans le cadre d’un traitement de consolidation comparativement à une chimiothérapie de consolidation classique chez des enfants et des adolescents à risque élevé présentant une première récidive de leucémie aiguë lymphoblastique (LAL) à précurseurs de cellules B. Les sujets, dont l’âge allait de 28 jours à 18 ans, étaient des patients à risque élevé présentant une première récidive de LAL à précurseurs de cellules B sans chromosome Philadelphie et ayant un taux de blastes dans la moelle osseuse inférieur à 25 %.
Après un traitement d’induction et 2 blocs de chimiothérapie de consolidation, les patients admissibles ont fait l’objet d’une répartition aléatoire selon un rapport de 1:1 afin de recevoir BLINCYTO ou un troisième bloc de chimiothérapie de consolidation de référence. Les patients du groupe BLINCYTO ont reçu un cycle de traitement par BLINCYTO, soit une dose de 15 mcg/m2/jour administrée par perfusion intraveineuse continue pendant 4 semaines (la dose quotidienne maximale était de 28 mcg/jour). Il était possible de modifier la dose en cas d’événements indésirables. La répartition aléatoire comportait des facteurs de stratification, soit l’âge (de 1 à 9 ans ou < 1 an et > 9 ans), l’état de la moelle osseuse à la fin du deuxième bloc de la chimiothérapie de consolidation, ainsi que l’état relatif à la maladie résiduelle minimale (MRM) à la fin du traitement d’induction (taux de blastes < 5 % et MRM ≥ 10−3, taux de blastes < 5% et MRM < 10−3 ou taux de blastes ≥ 5 % et < 25 %). Les données démographiques et les caractéristiques initiales des deux groupes étaient équilibrées (voir le Tableau 29).
Tableau 29. Données démographiques et caractéristiques initiales des sujets de l’étude 20120215
Caractéristique BLINCYTO
(N = 54)
Chimiothérapie de référence
(N = 57)
Âge, n (%)
Médiane (min.-max.) 6 (1-17) 5 (1-17) < 1 an 0 (0,0) 0 (0,0) De 1 à 9 ans 39 (72,2) 41 (71,9) De ≥ 10 à 18 ans 15 (27,8) 16 (28,1) Sexe masculin, n (%) 30 (55,6) 23 (40,4) Race, n (%)
Autochtone d’Amérique ou de l’Alaska 0 (0,0) 0 (0,0) Personne asiatique 1 (1,9) 3 (5,3) Personne noire (ou afro-américaine) 0 (0,0) 3 (5,3) Personne originaire d’Hawaï ou d’une autre
île du Pacifique
0 (0,0) 0 (0,0)
Autre 3 (5,6) 5 (8,8) Personne blanche 50 (92,6) 46 (80,7) Présence et type de toute anomalie génétique, n (%)
Aucune anomalie 34 (63,0) 31 (54,4) Présence d’anomalies 20 (37,0) 26 (45,6)
Hyperdiploïdie 6 (11,1) 7 (12,3) Hypodiploïdie 1 (1,9) 0 (0,0) t(v;11q23)/réarrangement de MLL 0 (0,0) 4 (7,0) t(12;21)(p13;q22)/TEL-AML1 2 (3,7) 3 (5,3) t(1;19)(q23;p13.3)/E2A-PBX1 2 (3,7) 2 (3,5) t(5;14)(q31;32)/IL3-IGH 0 (0,0) 0 (0,0) Autre 9 (16,7) 10 (17,5) Atteinte extramédullaire à la récidive, n (%)
Non 44 (81,5) 42 (73,7) Oui 10 (18,5) 15 (26,3) Cytomorphologie, n (%)
Taux de blastes < 5% 54 (100,0) 54 (94,7) Taux de blastes ≥ 5% et < 25% 0 (0,0) 2 (3,5) Taux de blastes ≥ 25 % 0 (0,0) 0 (0,0) Non évaluable 0 (0,0) 1 (1,8) MRM mesurée par PCR*, n (%)
≥ 10-4 10 (18,5) 15 (26,3) < 10-4 20 (37,0) 22 (38,6)
Tableau 29. Données démographiques et caractéristiques initiales des sujets de l’étude 20120215
| Caractéristique | BLINCYTO | Chimiothérapie de référence | ||||
| (N = 54) | (N = 57) | |||||
MRM mesurée par cytométrie en flux*, n (%) ≥ 10-4 9 (16,7) 13 (22,8) < 10-4 27 (50,0) 24 (42,1) Temps écoulé entre le premier diagnostic et la récidive (mois), n (%) < 18 mois 19 (35,2) 22 (38,6) ≥ 18 mois et ≤ 30 mois 32 (59,3) 31 (54,4) > 30 mois 3 (5,6) 4 (7,0) | ||||||
N = nombre de patients inclus dans l’ensemble d’analyse; n = nombre de patients présentant la caractéristique; MRM = maladie résiduelle minimale; PCR = amplification en chaîne par polymérase.
* État initial relatif à la MRM d’après une évaluation en laboratoire local.
Résultats de l’étude
Le paramètre d’évaluation principal était la survie sans événement (SSE), définie comme le temps écoulé entre la répartition aléatoire et la récidive ou un résultat M2 relatif à la moelle osseuse après l’obtention d’une rémission complète (RC), l’absence de RC au terme du traitement, le décès ou un second cancer. La survie globale (SG) était un paramètre d’évaluation secondaire. Les analyses prévues pour ce qui est de la SSE consistaient en 2 analyses intermédiaires et 1 analyse finale. L’analyse relative à la SG devait s’effectuer au moment de l’analyse finale de la SSE.
Les résultats de la première analyse intermédiaire de la SSE se sont avérés statistiquement significatifs et ont été considérés comme les résultats d’analyse principale pour la SSE. Au moment de l’analyse principale de la SSE, la durée médiane du suivi était de 22,4 mois (plage : de 0 à 41,8 mois). Les résultats de l’analyse principale de la SSE sont présentés au Tableau 30 et à la Figure 5. Au moment de l’analyse finale de la SG, la durée médiane du suivi était de 55,2 mois (plage : de 0,1 à 82,0 mois). Les résultats de l’analyse finale de la SG sont présentés au Tableau 31 et à la Figure 6.
Tableau 30. Survie sans événement chez les enfants et les adolescents à risque élevé présentant une première récidive de LAL à précurseurs de cellules B (étude 20120215)
| BLINCYTO (N = 54) | Chimiothérapie de | |||
| référence | ||||
| (N = 54) | ||||
Survie sans événement Événements, n (%) 18 (33,3) 31 (57,4) Médiane, mois [IC à 95 %] n.a. [12,0 – n.é.] 7,4 [4,5 – 12,7] RRI [IC à 95 %]a 0,36 [0,19 – 0,66] Valeur de pb < 0,001 | ||||
IC = intervalle de confiance; n.a. = non atteint; n.é. = non évaluable.
a Les estimations du RRI ont été obtenues à l’aide d’un modèle à risques proportionnels de Cox. Les facteurs de stratification étaient les suivants : âge (de 1 à 9 ans ou autre [< 1 an et > 9 ans]); état de la moelle osseuse et état relatif à la MRM (M1 accompagné d’une MRM < 10-3 ou M1 accompagné d’une MRM ≥ 10-3 ou M2). b Test de Mantel-Haenszel stratifié.
Au moment de l’analyse finale de la SSE, la durée médiane du suivi était de 51,9 mois (plage : de 0 à 82,0 mois), et le RRI pour la SSE était de 0,35 (IC à 95 % : 0,20 – 0,61). La SSE médiane n’a pas été atteinte dans le groupe BLINCYTO, tandis qu’elle était de 7,8 mois (IC à 95 % : 5,8 – 13,4 mois) dans le groupe recevant le traitement de référence.
Figure 5. Courbe de Kaplan-Meier pour la survie sans événement (étude 20120215)
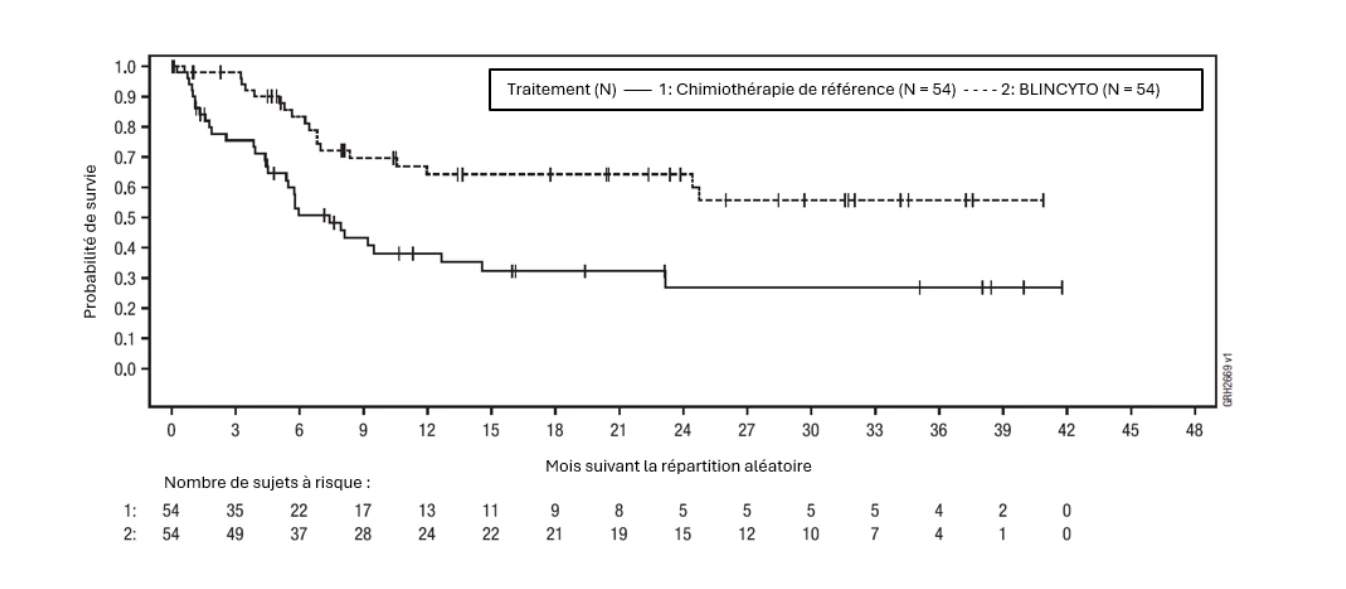
Tableau 31. Survie globale chez les enfants et les adolescents à risque élevé présentant une première récidive de LAL à précurseurs de cellules B (étude 20120215)
| BLINCYTO (N = 54) | Chimiothérapie de | |||
| référence | ||||
| (N = 57) | ||||
Survie globale Nombre de décès (%) 11 (20,4) 28 (49,1) Survie médiane, mois (IC à 95 %) n.a. 25,6 [17,5 – n.é.] RRI [IC à 95 %]a 0,33 [0,16 – 0,66] Valeur de pb 0,001 | ||||
IC = intervalle de confiance; n.a. = non atteint; n.é. = non évaluable.
a Les estimations du RRI ont été obtenues à l’aide d’un modèle à risques proportionnels de Cox. Les facteurs de stratification étaient les suivants : âge (de 1 à 9 ans ou autre [< 1 an et > 9 ans]); état de la moelle osseuse et état relatif à la MRM (M1 accompagné d’une MRM < 10-3 ou M1 accompagné d’une MRM ≥ 10-3 ou M2). b Test de Mantel-Haenszel stratifié.
Figure 6. Courbe de Kaplan-Meier pour la survie globale (étude 20120215)
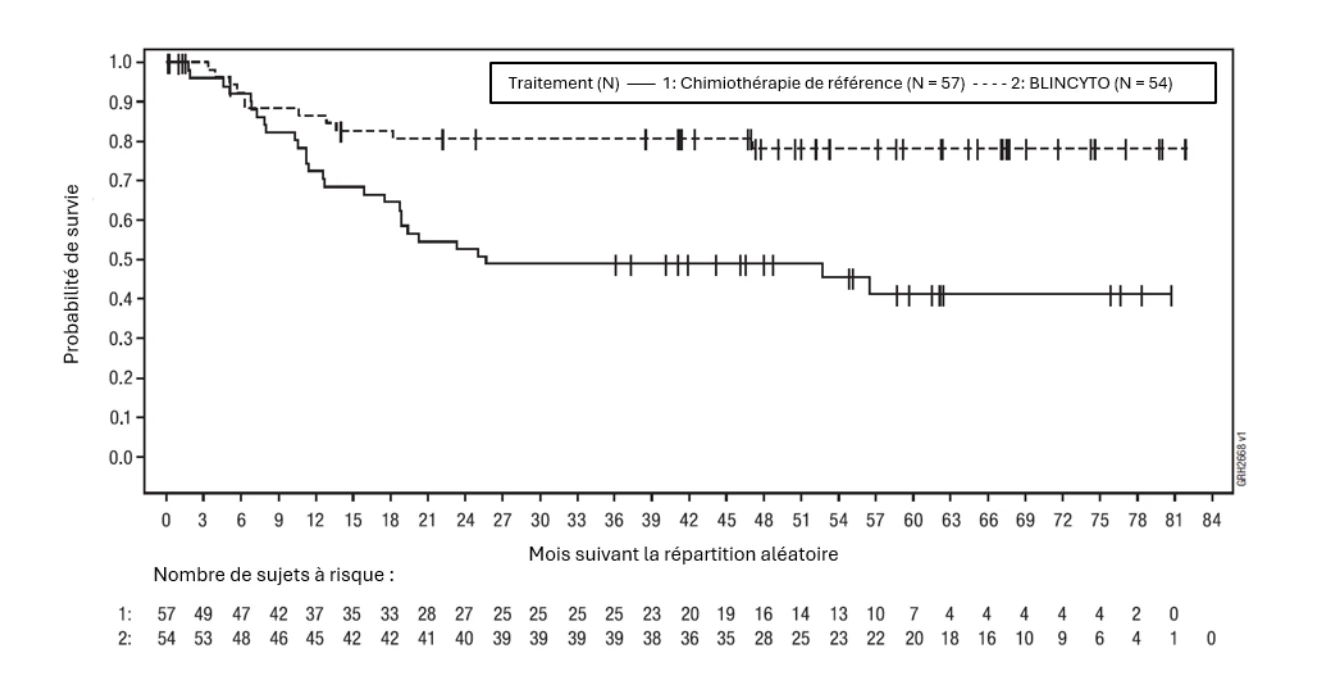
LAL à précurseurs de cellules B sans chromosome Philadelphie, récidivante ou réfractaire
L’innocuité et l’efficacité de BLINCYTO ont été évaluées dans le cadre de l’étude MT103-205, une étude multicentrique ouverte de phase I/II comportant un seul groupe, menée auprès de 93 enfants et adolescents (< 18 ans) qui étaient atteints de LAL à précurseurs de cellules B, récidivante ou réfractaire. Les patients admissibles répondaient aux critères suivants : deuxième récidive ou plus dans la moelle osseuse, toute récidive dans la moelle osseuse à la suite d’une allogreffe de CSH ou maladie réfractaire aux autres traitements avec plus de 25 %
de blastes dans la moelle osseuse selon la vérification par un laboratoire central et un indice fonctionnel ≥ 50 % à l’échelle de Karnofsky (patients de 16 ans ou plus) ou à l’échelle de Lansky (patients de moins de 16 ans).
Les patients étaient exclus s’ils répondaient aux critères suivants : présence d’une réaction du greffon contre hôte (GvH) évolutive et aiguë ou chronique et importante, ce qui comprenait la prise d’immunosuppresseurs pour prévenir ou traiter une réaction GvH au cours des 2 semaines précédant le traitement par BLINCYTO; atteinte présumée ou confirmée du système nerveux central (SNC) par la LAL; antécédents ou présence d’une atteinte pertinente du SNC; greffe de CSH au cours des 3 mois précédant le traitement par BLINCYTO; traitement du cancer par chimiothérapie, radiothérapie ou immunothérapie précédant immédiatement le traitement par BLINCYTO.
La dose recommandée durant cette étude a été établie à 5 mcg/m2/jour pour les jours 1 à 7 et à 15 mcg/m2/jour pour les jours 8 à 28 du premier cycle, puis à 15 mcg/m2/jour pour les jours 1 à 28 des cycles subséquents. La population traitée comprenait 70 patients qui ont reçu au moins 1 perfusion de BLINCYTO à cette dose recommandée; le nombre médian de cycles de traitement était de 1 (plage : de 1 à 5).
Parmi les patients traités, l’âge médian était de 8 ans (plage : de 7 mois à 17 ans); 40 patients sur 70 (57,1 %) avaient subi une allogreffe de CSH avant de recevoir BLINCYTO; 39 patients sur 70 (55,7 %) présentaient une maladie réfractaire. Au départ, la plupart des patients (52/70) avaient une charge tumorale élevée (≥ 50 % de blastes leucémiques dans la moelle osseuse) et la proportion médiane de blastes dans la moelle osseuse était de 75,5 %.
Le paramètre d’évaluation principal était le taux de rémission complète (RC), défini par la proportion de cas de moelle M1 (≤ 5 % de blastes dans la moelle osseuse) et l’absence de blastes dans le sang circulant ou de signes de maladie extramédullaire durant les 2 premiers cycles du traitement par BLINCYTO. Dans le cadre de cette étude, les patients n’avaient pas à atteindre le rétablissement de la numération globulaire périphérique pour obtenir une RC.
Résultats de l’étude
Vingt-sept des 70 patients (38,6 %) ont satisfait au paramètre d’évaluation principal (voir le tableau ci-après). Treize de ces 27 patients (48,1 %) ont reçu une allogreffe de CSH. Dix des 18 patients (55,6 %) dont le taux de blastes initial était < 50 % ont atteint la RC, comparativement à 17 des 52 patients (32,7 %) dont le taux de blastes initial était ≥ 50 %. Le taux d’atteinte de la RC était de 60 % chez les patients de moins de 2 ans (6/10), de 40 % chez les patients de 2 à 6 ans (8/20), et de 32,5 % chez les patients de 7 à 17 ans (13/40).
Tableau 32. Résultats de l’évaluation de l’efficacité chez des patients de moins de 18 ans atteints de LAL à précurseurs de cellules B, récidivante ou réfractaire (étude MT103-205)
| N = 70 | |||||
RC a, n (%) [IC à 95 %] 27 (38,6 %) [27,2 % – 51,0 %] RC avec rétablissement complet de la numération globulaire périphériqueb 12 (17,1 %) [9,2 % – 28,0 %] RC avec rétablissement partiel de la numération globulaire périphériquec 11 (15,7 %) [8,1 % – 26,4 %] RC sans rétablissement partiel de la numération globulaire périphériqued 4 (5,7 %) [1,6 % – 14,0 %] | |||||
| Médiane de la survie sans récidivee (SSR) [IC à 95 %] 4,4 mois [2,3 – 12,1 mois] | |||||
a. La RC était définie comme une moelle M1 (≤ 5 % de blastes dans la moelle osseuse) et l’absence de blastes dans le sang circulant ou de signes de maladie extramédullaire.
b. RC avec rétablissement complet de la numération globulaire périphérique (nombre de plaquettes > 100 000/microlitre et nombre absolu de neutrophiles [NAN] > 1 000/microlitre).
c. RC avec rétablissement partiel de la numération globulaire périphérique (nombre de plaquettes > 50 000/microlitre et NAN > 500/microlitre).
d. RC sans rétablissement partiel de la numération globulaire périphérique (nombre de plaquettes ≤ 50 000/microlitre et/ou NAN ≤ 500/microlitre).
e. La récidive était définie comme une récidive hématologique (taux de blastes dans la moelle osseuse supérieur à 25 % après une RC) ou une récidive extramédullaire.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Le blinatumomab ne présente de réaction croisée que chez le chimpanzé. Par conséquent, les données d’innocuité précliniques sur le blinatumomab sont limitées. Les résultats d’études chez la souris qui ont porté sur une molécule de substitution et ont duré jusqu’à 13 semaines se sont limités aux observations pharmacologiques attendues.
Génotoxicité
Aucune étude sur la mutagénicité du blinatumomab n’a été effectuée.
Cancérogénicité
Aucune étude sur la cancérogénicité du blinatumomab n’a été effectuée.
Toxicité pour la reproduction et le développement
Aucune étude n’a été effectuée pour évaluer l’effet du blinatumomab sur la fertilité. L’administration d’une molécule de substitution à des souris durant 13 semaines n’a eu aucun effet sur le poids des organes reproducteurs mâles ou femelles, ni sur les résultats des examens macroscopique ou histopathologique.