


Monographie de produit - Padcev
Modifications importantes apportées récemment à la monographie
| 1 Indications | [2026-06] |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | [2026-06] |
| 7 Mises en garde et précautions | [2024-08] |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 5
1 Indications ................................................................................................................ 5
1.1 Pédiatrie ................................................................................................................. 5
1.2 Gériatrie ................................................................................................................. 5
2 Contre-indications ..................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ....................................... 5
4 Posologie et administration ....................................................................................... 6
4.1 Considérations posologiques ................................................................................. 6
4.2 Posologie recommandée et ajustement posologique ........................................... 6
4.3 Reconstitution ........................................................................................................ 9
4.4 Administration ..................................................................................................... 11
4.5 Dose oubliée ........................................................................................................ 11
5 Surdose ................................................................................................................... 11
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 11
7 Mises en garde et précautions ................................................................................. 12
Généralités ....................................................................................................................... 12
Système endocrinien et métabolisme ............................................................................. 12
Système nerveux .............................................................................................................. 13
Fonction visuelle .............................................................................................................. 14
Santé reproductive .......................................................................................................... 15
Appareil respiratoire ........................................................................................................ 15
Appareil cutané ................................................................................................................ 16
7.1 Populations particulières ..................................................................................... 17
Grossesse ......................................................................................................................... 17
Allaitement ....................................................................................................................... 18
Enfants et adolescents ..................................................................................................... 18
Personnes âgées .............................................................................................................. 18
8 Effets indésirables ................................................................................................... 18
8.1 Aperçu des effets indésirables ............................................................................. 18
8.2 Effets indésirables observés au cours des études cliniques ................................ 19
8.3 Effets secondaires peu fréquents observés au cours des essais cliniques................ 30
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 31
8.5 Effets indésirables observés après la commercialisation .................................... 33
9 Interactions médicamenteuses ................................................................................ 33
9.1 Aperçu des interactions médicamenteuses......................................................... 33
9.4 Interactions médicament-médicament ............................................................... 34
10 Pharmacologie clinique ........................................................................................... 34
10.1 Mode d’action ...................................................................................................... 34
10.2 Pharmacodynamie ............................................................................................... 35
10.3 Pharmacocinétique .............................................................................................. 35
10.4 Immunogénicité ................................................................................................... 37
11 Conservation, stabilité et mise au rebut ................................................................... 38
12 Instructions particulières de manipulation du produit .............................................. 38
Partie 2 : Renseignements scientifiques .............................................................................. 39
13 Renseignements pharmaceutiques .......................................................................... 39
14 Études cliniques ...................................................................................................... 39
14.1 Études cliniques par indication ............................................................................ 39
Traitement néoadjuvant et adjuvant des patients atteints d’un CVEM qui ne sont pas admissibles à une chimiothérapie contenant du cisplatine ............................................ 39
Étude EV-303 .................................................................................................................... 40
Carcinome urothélial localement avancé ou métastatique n’ayant jamais été traité auparavant ....................................................................................................................... 44
Étude EV-302 .................................................................................................................... 44
Carcinome urothélial localement avancé et inopérable ou métastatique qui a été traité auparavant ....................................................................................................................... 48
Étude EV-301 .................................................................................................................... 48
16 Toxicologie non clinique .......................................................................................... 53
Renseignements destinés aux patient·e·s............................................................................ 56
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
PADCEV (enfortumab védotine pour injection), en association avec le pembrolizumab à titre de traitement néoadjuvant et poursuivi en tant que traitement adjuvant après une cystectomie radicale, est indiqué pour le traitement des adultes atteints d’un cancer de la vessie avec envahissement musculaire (CVEM) qui ne sont pas admissibles à une chimiothérapie contenant du cisplatine.
PADCEV (enfortumab védotine pour injection), en association avec le pembrolizumab, est indiqué pour le traitement des adultes atteints d’un cancer urothélial non résécable localement avancé ou métastatique n’ayant jamais reçu de traitement à action générale contre un cancer urothélial métastatique.
Padcev (enfortumab védotine pour injection), en monothérapie, est indiqué pour le traitement des patients adultes atteints d’un cancer urothélial non résécable localement avancé ou métastatique ayant auparavant reçu une chimiothérapie à base de platine et une thérapie à base de l’inhibiteur du récepteur de mort cellulaire programmée 1 (PD-1) ou du ligand de mort cellulaire programmée 1 (PD-L1).
| 1.1 | Pédiatrie |
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
| 1.2 | Gériatrie |
Personnes âgées (≥ 65 ans) : Les données tirées des études et de l’expérience cliniques laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
2 Contre-indications
- Padcev est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de sa présentation, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3 Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
Les manifestations indésirables cliniquement significatives et/ou menaçant le pronostic vital comprennent les suivantes :
De sévères réactions indésirables cutanées, notamment un syndrome de Stevens-Johnson (SJS)
et une nécrolyse épidermique toxique (NET), se sont soldées par le décès chez des patients traités par Padcev (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Des cas d’hyperglycémie et d’acidocétose diabétique, dont certains ayant entraîné le décès, ont
été signalés chez des patients présentant ou non un diabète sucré préexistant, traités par Padcev (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
4 Posologie et administration
| 4.1 | Considérations posologiques |
- Padcev est conçu pour être administré par perfusion intraveineuse et doit être reconstitué et dilué avant l’administration. Ne pas administrer par voie intraveineuse rapide ni en bolus.
| 4.2 | Posologie recommandée et ajustement posologique |
Posologie recommandée, en association avec le pembrolizumab, en cas de cancer de la vessie avec envahissement musculaire (CVEM) à titre de traitement néoadjuvant et poursuivi en tant que traitement adjuvant après une cystectomie radicale – Patients qui ne sont pas admissibles à une chimiothérapie contenant du cisplatine
Lorsque Padcev est administré en association avec le pembrolizumab à titre de traitement néoadjuvant et adjuvant du CVEM, la dose recommandée est de 1,25 mg/kg (jusqu’à un maximum de 125 mg pour les patients pesant 100 kg ou plus) administrée par perfusion intraveineuse sur 30 minutes.
Traitement néoadjuvant : Administrer Padcev à raison de 1,25 mg/kg les jours 1 et 8 de chaque cycle de 21 jours pendant 3 cycles ou jusqu’à une progression de la maladie telle qu’elle ne se prête plus à une cystectomie radicale ou l’apparition d’une toxicité inacceptable.
Traitement adjuvant : Administrer Padcev à raison de 1,25 mg/kg les jours 1 et 8 de chaque cycle de 21 jours pendant 6 cycles ou jusqu’à une récidive de la maladie ou l’apparition d’une toxicité inacceptable.
Administrer Padcev avant le pembrolizumab lorsque les deux médicaments sont donnés le même jour. Prévoir un intervalle de 30 minutes entre les perfusions (le jour 1 du cycle 1 au moins), lequel peut être réduit à 15 minutes si les médicaments sont bien tolérés.
Consulter la monographie du pembrolizumab pour les renseignements sur la posologie recommandée.
Posologie recommandée, en association avec le pembrolizumab, pour le traitement du cancer urothélial non résécable localement avancé ou métastatique
Lorsque Padcev est administré en association avec le pembrolizumab pour le traitement du cancer urothélial localement avancé ou métastatique, la dose recommandée est de 1,25 mg/kg (jusqu’à un maximum de 125 mg pour les patients pesant 100 kg ou plus) administrée par perfusion intraveineuse sur 30 minutes les jours 1 et 8 d’un cycle de 21 jours, jusqu’à la progression de la maladie ou l’apparition d’une toxicité inacceptable. Administrer Padcev avant le pembrolizumab lorsque les deux médicaments sont donnés le même jour. Prévoir un intervalle de 30 minutes entre les perfusions (le jour 1 du cycle 1 au moins), lequel peut être réduit à 15 minutes si les médicaments sont bien tolérés.
Consulter la monographie du pembrolizumab pour les renseignements sur la posologie recommandée.
Posologie recommandée, en monothérapie, pour le traitement du cancer urothélial non résécable localement avancé ou métastatique – Patients qui ont déjà été traités
La dose recommandée de Padcev en monothérapie est de 1,25 mg/kg (jusqu’à un maximum de 125 mg pour les patients pesant 100 kg ou plus) administrée par perfusion intraveineuse sur 30 minutes les
jours 1, 8 et 15 d’un cycle de 28 jours, jusqu’à la progression de la maladie ou l’apparition d’une toxicité inacceptable.
Patients atteints d’insuffisance hépatique
Éviter l’utilisation de Padcev chez les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh) ou sévère (classe C de Child-Pugh). Aucune modification de la dose n’est nécessaire chez
| les patients présentant une insuffisance hépatique légère. Padcev n’a été évalué que chez | un nombre | ||
| restreint de patients présentant une insuffisance hépatique modérée ou sévère. Chez les patients | |||
| présentant une insuffisance hépatique modérée ou sévère, l’exposition à la | |||
monométhylauristatine E (MMAE) risque d’être augmentée (voir 10 PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Patients atteints d’insuffisance rénale
Aucune modification de la dose n’est nécessaire chez les patients présentant une insuffisance rénale légère (Clcr > 60 à 90 mL/min), modérée (Clcr de 30 à 60 mL/min) ou sévère (Clcr de 15 à < 30 mL/min) (voir 10 PHARMACOLOGIE CLINIQUE, Pharmacocinétique). L’enfortumab védotine n’a pas été évaluée chez les patients atteints d’insuffisance rénale terminale (ClCr < 15 mL/min).
Utilisation concomitante avec des inhibiteurs puissants de la gp-P et du CYP3A4
| Aucune modification de la dose de Padcev n’est nécessaire en cas d’utilisation concomitante | |
| d’inhibiteurs puissants de la gp-P et du CYP3A4. | |
L’utilisation concomitante d’inhibiteurs puissants de la gp-P et du CYP3A4 avec Padcev peut entraîner une augmentation de l’exposition à la forme non conjuguée de la MMAE. Une surveillance étroite des effets indésirables doit être mise en place lorsque Padcev est administré de manière concomitante avec des inhibiteurs puissants de la gp-P et du CYP3A4 (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Pédiatrie (< 18 ans)
L’indication chez cette population de patients n’est pas autorisée par Santé Canada.
Gériatrie (≥ 65 ans)
Aucune modification de la dose de Padcev n’est nécessaire chez les patients de 65 ans et plus (voir 10 PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Modifications posologiques en cas d’effets indésirables
Le schéma de réduction de la dose recommandée de Padcev se trouve au tableau 1.
Tableau 1 : Schéma de réduction de la dose de Padcev
| Paliers de dose | Dose de Padcev |
| Dose de départ | 1,25 mg/kg jusqu’à 125 mg |
| Première réduction de dose | 1 mg/kg jusqu’à 100 mg |
| Deuxième réduction de dose | 0,75 mg/kg jusqu’à 75 mg |
| Troisième réduction de dose | 0,5 mg/kg jusqu’à 50 mg |
| Les modifications posologiques de Padcev | recommandées pour les patients présentant des effets | |
| indésirables se trouvent au tableau 2 | ||
.
Tableau 2 : Modifications posologiques de Padcev en cas d’effets indésirables
| Effet indésirable | Sévérité* | Modification posologique de Padcev* |
| Réactions cutanées | Suspicion de syndrome de Stevens-Johnson (SJS) ou de nécrolyse épidermique toxique (NET) | Suspendre immédiatement le traitement et orienter le patient vers des soins spécialisés. |
| Grade II qui va en s’aggravant ou grade III (sévère) | Suspendre jusqu’à ce que le grade soit inférieur ou égal à I, puis reprendre le traitement à la même dose ou envisager une réduction d’un palier de dose. | |
| SJS ou NET confirmé; grade IV ou grade III récurrent | Arrêter de façon permanente. | |
| Hyperglycémie | Glycémie > 250 mg/dL | Suspendre jusqu’à ce que la glycémie revienne à ≤ 250 mg/dL, puis reprendre le traitement au même palier de dose. |
| Pneumonite/pneumopathie interstitielle | Grade II | Suspendre jusqu’à ce que le grade soit inférieur ou égal à I, puis reprendre le traitement à la même dose ou envisager une réduction d’un palier de dose. |
| Grade III ou supérieur | Arrêter de façon permanente. | |
| Neuropathie périphérique | Grade II | Suspendre jusqu’à ce que le grade soit inférieur ou égal à I, puis reprendre le traitement à la même dose (s’il s’agit de la première occurrence). En cas de récurrence, suspendre jusqu’à ce que le grade soit inférieur ou égal à I, puis reprendre le traitement en réduisant d’un palier de dose. |
| Effet indésirable | Sévérité* | Modification posologique de Padcev* |
| Grade III ou supérieur | Arrêter de façon permanente. | |
| Autres effets toxiques non hématologiques | Grade III | Suspendre jusqu’à ce que le grade soit inférieur ou égal à I, puis reprendre le traitement à la même dose ou envisager une réduction d’un palier de dose. |
| Grade IV | Arrêter de façon permanente. | |
| Effets toxiques hématologiques | Grade III, ou thrombocytopénie de grade II | Suspendre jusqu’à ce que le grade soit inférieur ou égal à I, puis reprendre le traitement à la même dose ou envisager une réduction d’un palier de dose. |
| Grade IV | Suspendre jusqu’à ce que le grade soit inférieur ou égal à I, puis réduire la dose d’un palier ou arrêter le traitement. |
* Le grade I est léger, le grade II est modéré, le grade III est sévère, le grade IV met en jeu le pronostic vital.
Modification recommandée de la posologie du pembrolizumab administré en association avec Padcev : Consulter les recommandations relatives à la prise en charge de la toxicité, à l’ajustement posologique chez les populations particulières et aux contre-indications du pembrolizumab, le médicament qui est administré en association avec Padcev, dans la monographie qui a été rédigée par le fabricant de ce médicament.
Lorsque Padcev est administré en association avec le pembrolizumab, l’administration d’un des médicaments ou des deux peut être interrompue, la dose de Padcev peut être réduite ou le traitement par Padcev peut être cessé, en cas de besoin. Pour connaître les modifications posologiques de Padcev, consulter les tableaux 1 et 2. Le traitement par le pembrolizumab doit être interrompu ou arrêté conformément aux directives de la monographie du pembrolizumab. Il n’y a pas de réduction de la dose recommandée pour le pembrolizumab.
| 4.3 | Reconstitution |
Avant l’administration, le flacon de Padcev est reconstitué avec de l’eau stérile pour injection. La solution reconstituée est ensuite diluée dans un sac pour perfusion intraveineuse contenant une solution stérile de dextrose à 5 % injectable, une solution stérile de chlorure de sodium à 0,9 % injectable ou une solution stérile de lactate de Ringer injectable.
Reconstitution dans un flacon à dose unique
- 1. Respecter les procédures de manipulation et d’élimination adéquates des médicaments anticancéreux.
- 2. Utiliser une technique aseptique adéquate pour la reconstitution et la préparation des doses.
- 3. Calculer la dose recommandée en fonction du poids du patient afin de déterminer le nombre de flacons et la concentration (20 mg ou 30 mg) nécessaires.
- 4. Reconstituer chaque flacon selon le tableau 3 et, si c’est possible, diriger le jet de l’eau stérile pour injection le long de la paroi du flacon et non pas directement sur la poudre lyophilisée.
Tableau 3 : Reconstitution
| Taille du flacon | Volume de diluant à ajouter au flacon | Volume approximatif obtenu | Concentration par mL |
| 20 mg | 2,3 mL d’eau stérile pour injection | 2 mL de solution reconstituée | 10 mg/mL d’enfortumab védotine |
| 30 mg | 3,3 mL d’eau stérile pour injection | 3 mL de solution reconstituée | 10 mg/mL d’enfortumab védotine |
- 5. Exercer des mouvements lents de rotation pour chaque flacon, jusqu’à ce que son contenu soit complètement dissous. Laisser le ou les flacons reconstitués reposer au moins 1 minute jusqu’à ce que les bulles aient disparu. NE PAS SECOUER LE FLACON. Ne pas exposer à la lumière directe du soleil.
- 6. Inspecter visuellement la solution afin de déceler toute présence de particules ou toute décoloration. La solution reconstituée doit être claire à légèrement opalescente, incolore à jaune pâle et sans particules visibles. Jeter les flacons qui contiennent des particules visibles ou montrent une décoloration.
- 7. Selon la dose calculée, la solution reconstituée du ou des flacons doit être ajoutée au sac pour perfusion intraveineuse immédiatement. Ce produit ne contient aucun agent de conservation. S’ils ne sont pas utilisés immédiatement, les flacons reconstitués peuvent être conservés un maximum de 24 heures, réfrigérés entre 2 et 8 °C (36 et 46 °F) (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT). NE PAS CONGELER. Jeter tous les flacons contenant de la solution reconstituée au-delà de la période de conservation recommandée.
Dilution dans le sac pour perfusion intraveineuse
- 8. Retirer la dose calculée de solution reconstituée du ou des flacons et la transférer dans un sac pour perfusion.
- 9.
Diluer Padcev avec une solution de dextrose à 5 % injectable, une solution de chlorure de sodium à
0,9 % injectable ou une solution de lactate de Ringer injectable. La taille du sac pour perfusion doit permettre d’ajouter assez de diluant pour obtenir une concentration finale de 0,3 mg/mL à 4 mg/mL d’enfortumab védotine.
- 10. Mélanger la solution diluée en la retournant délicatement. NE PAS SECOUER LE SAC. Ne pas exposer à la lumière directe du soleil.
- 11. Avant l’utilisation, inspecter visuellement le sac pour perfusion afin de déceler toute présence de particules ou toute décoloration. La solution reconstituée doit être claire à légèrement opalescente, incolore à jaune pâle et sans particules visibles. NE PAS UTILISER le sac pour perfusion si des particules visibles ou une décoloration sont observées.
- 12. Jeter tout produit non utilisé restant dans les flacons à dose unique.
- 13.
Le sac pour perfusion préparé ne doit pas être conservé, réfrigéré, plus de 16 heures entre 2 et 8 °C
(36 et 46 °F). NE PAS CONGELER.
| 4.4 | Administration |
Administrer immédiatement la perfusion sur une période de 30 minutes à l’aide d’une tubulure intraveineuse.
NE PAS administrer Padcev par voie intraveineuse rapide ou en bolus.
NE PAS coadministrer d’autres médicaments à l’aide de cette même tubulure intraveineuse.
| 4.5 | Dose oubliée |
Une dose omise doit être administrée le plus tôt possible. Les doses subséquentes ne doivent pas être administrées à moins de 1 semaine d’écart.
5 Surdose
Il n’existe pas d’antidote connu pour une surdose de Padcev. En cas de surdose, le patient doit être étroitement surveillé afin de détecter la survenue d’effets indésirables. Un traitement de soutien doit lui être administré, selon le cas, en tenant compte de la demi-vie de 3,6 jours pour le conjugué anticorps-médicament (CAM) et de la demi-vie de 2,6 jours pour la MMAE.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 4 : Formes pharmaceutiques, teneurs et composition
Padcev est fourni en flacons à dose unique contenant 20 mg ou 30 mg d’enfortumab védotine sous forme de poudre lyophilisée stérile, sans agent de conservation, de couleur blanche à blanc cassé, pour reconstitution en vue de la perfusion intraveineuse.
| Voie d’administration | Forme pharmaceutique/teneur/ composition | Ingrédients non médicinaux |
Perfusion intraveineuse | Poudre pour concentré destiné à la solution pour perfusion/10 mg par mL | Chlorhydrate d’histidine monohydraté, histidine, polysorbate 20, tréhalose dihydraté |
7 Mises en garde et précautions
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Padcev doit être administré sous la surveillance de médecins qui ont de l’expérience dans le traitement du cancer.
Les données agrégées sur l’innocuité figurant à la section 7 MISES EN GARDE ET PRÉCAUTIONS ont été recueillies auprès de 720 patients ayant reçu Padcev seul à raison de 1,25 mg/kg dans les études EV-301 (NCT03474107), EV-201 (NCT03219333), EV-203 (NCT04995419), EV-101 (NCT02091999) et EV-102 (NCT03070990). Des troubles oculaires sont survenus chez 384 sujets des études EV-201, EV-101 et EV-102 chez qui un examen ophtalmologique était prévu.
De plus, certaines sous-sections de la section 7 MISES EN GARDE ET PRÉCAUTIONS décrivent les effets indésirables observés lors de l’exposition de 564 patients à Padcev administré à raison de 1,25 mg/kg en association avec le pembrolizumab pour le traitement du cancer urothélial localement avancé ou métastatique dans les études EV-302 (NCT04223856) et EV-103 (NCT03288545) ou lors de l’exposition de 167 patients à Padcev administré à raison de 1,25 mg/kg en association avec le pembrolizumab pour le traitement du CVEM dans le cadre de l’étude EV-303 (NCT03924895).
Extravasation au site de perfusion
Des lésions de la peau et des tissus mous ont été observées après l’administration de Padcev en cas d’extravasation. Une extravasation est survenue chez 1 % (7) des 720 patients ayant reçu Padcev à 1,25 mg/kg en monothérapie, dont 0,3 % (2) présentait des réactions de grade III ou IV. Une extravasation est survenue chez 1,6 % (9) des 564 patients ayant reçu Padcev à 1,25 mg/kg en association avec le pembrolizumab. Les réactions peuvent être différées. L’érythème, l’enflure, l’augmentation de la température et la douleur se sont aggravés pendant 2 à 7 jours après l’extravasation, puis ont disparu de 1 à 4 semaines après avoir atteint une intensité maximale. Chez 2 patients (0,3 %), l’extravasation a été accompagnée d’une cellulite secondaire, de bulles ou d’une exfoliation. Avant la perfusion de Padcev, s’assurer que l’accès veineux est convenable et surveiller toute survenue possible d’extravasation au site de perfusion durant l’administration. Si une extravasation survient, arrêter la perfusion et surveiller le patient afin de détecter des effets indésirables.
Système endocrinien et métabolisme
Hyperglycémie
Des cas d’hyperglycémie et d’acidocétose diabétique, dont certains ayant entraîné le décès, ont été signalés chez des patients présentant ou non un diabète sucré préexistant, traités par Padcev.
Les patients présentant des taux de référence d’hémoglobine A1c ≥ 8 % ont été exclus des essais cliniques.
Dans les études cliniques, l’hyperglycémie est survenue chez 17 % (123) des 720 patients traités par 1,25 mg/kg de Padcev en monothérapie. Une hyperglycémie sévère (grade III ou IV) est survenue chez 7 % (51) des patients (grade III : 6,5 % [47]; grade IV : 0,6 % [4]). Deux patients sont décédés, un des suites d’une hyperglycémie, l’autre, des suites d’une acidocétose diabétique. L’incidence d’hyperglycémie de grade III ou IV a augmenté de façon constante chez les patients présentant un
indice de masse corporelle élevé et chez les patients présentant un taux de référence d’hémoglobine A1c élevé. Chez 5 % (35) des patients, il a fallu instaurer une insulinothérapie pour traiter l’hyperglycémie. Le temps médian écoulé jusqu’à l’apparition de l’hyperglycémie était de 0,5 mois (min.-max. : 0,1-20,3). L’hyperglycémie a entraîné l’abandon du traitement par Padcev chez 0,7 % (5) des patients et l’interruption de la dose chez 3 % (25) des 720 patients traités par Padcev. Huit patients sur 24 (33 %) ont présenté une recrudescence après la reprise du traitement. Parmi les patients ayant présenté une hyperglycémie et pour lesquels on disposait de données sur la résolution (n = 96), 66 % avaient obtenu une résolution complète et 20 % une amélioration partielle tandis que 15 % n’avaient obtenu aucune amélioration au moment de leur dernière évaluation. Parmi les 34 % de patients atteints d’hyperglycémie résiduelle lors de la dernière évaluation, 61 % des cas étaient de grade II ou supérieur.
Lorsque Padcev a été administré avec le pembrolizumab, 19 % (107) des 564 patients ont présenté une hyperglycémie, laquelle s’est révélée sévère (de grade III ou IV) chez 9,2 % (52) d’entre eux (de grade III chez 8 % [45] des patients et de grade IV chez 1 % [7] des patients). L’hyperglycémie a entraîné l’abandon du traitement par Padcev chez 0,2 % (1) des patients et l’interruption de la dose chez 4 % (22) des 564 patients recevant le traitement d’association.
L’hyperglycémie est survenue plus fréquemment chez les patients présentant une hyperglycémie préexistante ou un indice de masse corporelle élevé (≥ 30 kg/m2). La glycémie doit être surveillée régulièrement chez les patients diabétiques ou hyperglycémiques, ou à risque de diabète ou d’hyperglycémie. Si la glycémie est élevée (> 13,9 mmol/L; > 250 mg/dL), suspendre Padcev (voir 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique).
Système nerveux
Neuropathie périphérique
Une neuropathie périphérique, principalement sensitive, est survenue chez des patients traités par Padcev, y compris des réactions de grade III ou supérieur. Une neuropathie périphérique a été observée chez des patients traités par Padcev présentant ou non une neuropathie périphérique préexistante. Dans les études cliniques, 53 % (378) des 720 patients traités par 1,25 mg/kg de Padcev en monothérapie ont présenté une neuropathie périphérique, soit une neuropathie sensitive (38 %), une faiblesse musculaire (8 %) et une neuropathie motrice (7 %). Chez 30 % des patients, la neuropathie périphérique était de grade II et chez 5 % d’entre eux, elle était sévère (grade III ou IV), y compris des événements de type sensitif et moteur. Le temps médian écoulé jusqu’à l’apparition du grade II ou supérieur était de 5 mois (min.-max. : 0,1-20,2 mois). Des manifestations indésirables compatibles avec une neuropathie périphérique ont entraîné l’interruption de la dose chez 161 patients (20 %). Le traitement a été repris chez 114 patients (toutes doses confondues) et 92 (81 %) des patients ont présenté une recrudescence. Sept pour cent des patients ont abandonné le traitement en raison d’une neuropathie périphérique. Les patients présentant une neuropathie périphérique préexistante de grade II ou supérieur ont été exclus des études cliniques. Parmi les patients ayant présenté une neuropathie et pour lesquels on disposait de données sur la résolution (n = 296), 11 % avaient obtenu une résolution complète et 47 %, une amélioration partielle, tandis que 41 % n’avaient obtenu aucune amélioration au moment de leur dernière évaluation. Parmi les patients atteints de neuropathie résiduelle lors de la dernière évaluation, 50 % (132/262) des cas étaient de grade II ou supérieur.
L’incidence de la neuropathie périphérique était plus élevée lorsque Padcev a été administré en association avec le pembrolizumab pour le traitement du cancer urothélial localement avancé ou
métastatique que lorsqu’il a été administré en monothérapie. Parmi les 564 patients qui ont reçu le traitement d’association, 67 % (376) ont présenté une neuropathie périphérique (tous grades confondus), 36 % (204), une neuropathie de grade II et 7 % (38), une neuropathie de grade III. Le temps médian écoulé jusqu’à l’apparition d’une neuropathie périphérique de grade II ou supérieur était de 6 mois (min.-max. : 0,3-25 mois). Parmi les patients ayant présenté une neuropathie et pour lesquels on disposait de données sur la résolution (n = 373), 13 % avaient obtenu une résolution complète et 87 % présentaient une neuropathie résiduelle lors de leur dernière évaluation. Parmi les patients atteints de neuropathie résiduelle lors de la dernière évaluation, 45 % (146/326) des cas étaient de grade II ou supérieur.
Sur les 167 patients qui ont reçu Padcev en association avec le pembrolizumab pour le traitement du CVEM, 39 % ont présenté une neuropathie périphérique (tous grades confondus), 12 %, une neuropathie de grade II, et 3 %, une neuropathie de grade III. Le temps médian écoulé jusqu’à l’apparition d’une neuropathie périphérique de grade II ou supérieur était de 4,7 mois (min.-max. : 0,2-11 mois). Parmi les patients ayant présenté une neuropathie et pour lesquels on disposait de données sur la résolution (n = 65), 32 % avaient obtenu une résolution complète et 68 % présentaient une neuropathie résiduelle lors de leur dernière évaluation. Parmi les patients atteints de neuropathie résiduelle lors de la dernière évaluation, 27 % (12/44) des cas étaient de grade II ou supérieur.
Il sera peut-être nécessaire de retarder, de réduire la dose ou d’arrêter Padcev en cas de symptômes indiquant l’apparition ou l’aggravation d’une neuropathie périphérique.
Cesser définitivement le traitement par Padcev si une neuropathie périphérique de grade III ou supérieur survient (voir 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique).
Fonction visuelle
Troubles oculaires
Des troubles oculaires, principalement la sécheresse oculaire, sont survenus chez 40 % des 384 patients traités par Padcev en monothérapie dans les essais cliniques et ayant subi un examen ophtalmologique. La majorité des événements oculaires touchaient la cornée et comprenaient des événements associés à la sécheresse oculaire, tels que kératite, vision trouble, larmoiement accru, conjonctivite, déficit en cellules souches limbiques et kératopathie. Dans les études cliniques, 14 patients (soit 2,1 %) ont interrompu le traitement et 1 patient (soit 0,1 %) y a mis fin de façon permanente en raison de troubles oculaires. Seuls 3 patients (soit 0,4 %) ont rapporté des troubles oculaires sévères (grade III). Treize pour cent (13 %) des patients ont présenté des symptômes de sécheresse oculaire durant le traitement par 1,25 mg/kg de Padcev, et le temps médian écoulé jusqu’à l’apparition de ces symptômes était de 1,7 mois (min.-max. : 0-19,1 mois).
Surveiller les patients pour déceler l’apparition d’un trouble oculaire, tel que la sécheresse oculaire et la vision trouble. Envisager le recours aux larmes artificielles à titre prophylactique pour la sécheresse oculaire et aiguiller le patient vers une évaluation ophtalmologique si les symptômes oculaires ne disparaissent pas ou s’aggravent. Envisager une interruption ou une réduction de la dose de Padcev en cas de troubles oculaires symptomatiques (voir 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique).
Santé reproductive
- Contraception
Conseiller aux femmes aptes à procréer d’utiliser une méthode contraceptive efficace durant le traitement par Padcev et pendant au moins 6 mois après la prise de la dernière dose de Padcev (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Grossesse et 16 TOXICOLOGIE NON CLINIQUE).
Conseiller aux hommes aptes à procréer d’utiliser une méthode contraceptive efficace durant le traitement par Padcev et pendant au moins 4 mois après la prise de la dernière dose de Padcev.
- Fertilité
Une toxicité testiculaire a été observée chez des rats après l’administration de doses répétées entraînant une exposition générale à peu près équivalente à celle chez l’humain à la dose cliniquement recommandée (voir 16 TOXICOLOGIE NON CLINIQUE). Il n’existe aucune donnée relativement à l’effet de Padcev sur la fertilité humaine.
- Test de grossesse
Un test de grossesse est recommandé dans les 7 jours précédant le début du traitement par Padcev chez les femmes aptes à procréer (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Grossesse et 16 TOXICOLOGIE NON CLINIQUE).
Appareil respiratoire
Pneumonite/pneumopathie interstitielle
Une pneumonite/pneumopathie interstitielle sévère, menaçant le pronostic vital, voire mortelle, est survenue chez des patients traités par Padcev. Dans les essais cliniques sur Padcev en monothérapie, des 720 patients traités par Padcev, 3 % (22) ont présenté une pneumonite/pneumopathie interstitielle (tous grades confondus) et 0,8 % une pneumonite/pneumopathie interstitielle de grade III ou IV. Dans les essais cliniques, le délai médian de survenue de la pneumonite/pneumopathie interstitielle a été de 2,9 mois (min.-max. : 0,6-6 mois).
L’incidence de la pneumonite/pneumopathie interstitielle, y compris les manifestations graves, était plus élevée lorsque Padcev a été administré en association avec le pembrolizumab pour le traitement du cancer urothélial localement avancé ou métastatique que lorsqu’il a été administré en monothérapie. Lorsque Padcev a été administré en association avec le pembrolizumab, 10 % des 564 patients recevant le traitement d’association ont présenté une pneumonite/pneumopathie interstitielle (tous grades confondus) et 4 %, une pneumonite/pneumopathie interstitielle de grade III ou IV. Le délai médian de survenue de la pneumonite/pneumopathie interstitielle a été de 4 mois (min.-max. : 0,3-26 mois).
Deux patients sont décédés des suites d’une pneumonite/pneumopathie interstitielle.
Lorsque Padcev a été administré en association avec le pembrolizumab pour le traitement du CVEM, 4 % des 167 patients qui ont reçu le traitement d’association ont présenté une pneumonite/pneumopathie interstitielle (tous grades confondus). Tous ces effets étaient de grade I ou II. Le temps médian écoulé avant l’apparition d’une pneumonite/pneumopathie interstitielle était de 2,5 mois (min.-max. : 1,9-9,7 mois).
Il faut rechercher chez les patients les signes et symptômes témoignant d’une pneumonite/pneumopathie interstitielle, tels que l’hypoxie, la toux, la dyspnée ou les infiltrats interstitiels mis en évidence par les examens radiologiques. On doit écarter la possibilité que ces signes et symptômes soient d’origine infectieuse, néoplasique ou autre en effectuant des examens appropriés.
En cas de pneumonite/pneumopathie interstitielle de grade II, interrompre le traitement par Padcev, puis le reprendre à la même dose ou envisager une réduction d’un palier de dose.
Arrêter définitivement le traitement par Padcev dans tous les cas de pneumonite/pneumopathie interstitielle de grade III ou supérieur (voir 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique).
Appareil cutané
Réactions cutanées
Puisque la nectine-4 est exprimée dans la peau, les réactions cutanées sont des événements ciblés anticipés.
De sévères réactions indésirables cutanées, notamment un SJS et une NET, se sont soldées par le décès chez des patients traités par Padcev, principalement durant le premier cycle du traitement, mais parfois plus tard.
Des réactions cutanées, principalement une éruption maculopapuleuse légère ou modérée, sont survenues chez des patients traités par Padcev. Dans les études cliniques sur Padcev en monothérapie, des réactions cutanées sont survenues chez 58 % (414) des 720 patients traités par 1,25 mg/kg de Padcev. Des réactions cutanées sévères (grade III ou IV) sont survenues chez 14 % (102) des patients, et une majorité de ces réactions comprenaient une éruption maculopapuleuse, une stomatite, une éruption érythémateuse, une éruption ou une éruption d’origine médicamenteuse, un exanthème médicamenteux symétrique intertrigineux et des plis de flexion (SDRIFE), une dermatite bulleuse, une dermatite exfoliatrice et une érythrodysesthésie palmo-plantaire. Le temps médian écoulé jusqu’à l’apparition de réactions cutanées sévères était de 0,6 mois (min.-max. : 0,1-8 mois). Les réactions cutanées ont entraîné une interruption de la dose de PADCEV chez 12 % des patients. Parmi les 75 patients qui ont repris le traitement par Padcev après avoir signalé une réaction cutanée ayant mené à l’interruption de la dose, 24 % des patients ayant repris le traitement à la même dose et 24 % des patients ayant repris le traitement à une dose réduite ont présenté des réactions cutanées sévères récurrentes. Les réactions cutanées ont entraîné l’abandon du traitement par Padcev chez 3,1 % des patients. Parmi les patients ayant présenté des réactions cutanées et pour lesquels on disposait de données sur la résolution (n = 328), 58 % avaient obtenu une résolution complète et 42 % présentaient des réactions cutanées résiduelles au moment de leur dernière évaluation, lesquelles étaient de grade II ou supérieur dans 39 % des cas.
L’incidence des réactions cutanées était plus élevée lorsque Padcev a été administré en association avec le pembrolizumab en comparaison avec l’administration de Padcev en monothérapie. Dans les études cliniques sur Padcev administré en association avec le pembrolizumab pour le traitement du cancer urothélial localement avancé ou métastatique, des réactions cutanées sont survenues chez 392 (70 %) des 564 patients et une majorité de ces réactions comprenaient une éruption maculopapuleuse, une éruption maculaire et une éruption papuleuse. Des réactions cutanées sévères (grade III ou IV) sont survenues chez 97 (17 %) patients (grade III : 16 %; grade 4 : 1 %); elles comprenaient les suivantes : éruption maculopapuleuse, dermatite bulleuse, dermatite, dermatite exfoliatrice,
pemphigoïde, éruption cutanée, éruption érythémateuse, éruption maculaire et éruption papuleuse. La dermatite bulleuse de grade IV s’est révélée fatale. Le temps médian écoulé avant l’apparition de réactions cutanées sévères était de 1,7 mois (min.-max. : 0,1-17,2 mois). Les réactions cutanées ont mené à l’abandon de Padcev chez 6 % des patients et à l’interruption de la dose de Padcev chez 17 % des patients. Parmi les patients ayant présenté des réactions cutanées et pour lesquels on disposait de données sur la résolution (n = 391), 59 % avaient obtenu une résolution complète et 41 % présentaient des réactions cutanées résiduelles lors de la dernière évaluation, lesquelles étaient de grade II ou supérieur dans 27 % (43/159) des cas.
Dans les études cliniques, des réactions cutanées (tous grades confondus) ont été observées chez 61 % des 167 patients qui ont reçu Padcev en association avec le pembrolizumab pour le traitement d’un CVEM. La majorité d’entre elles étaient des éruptions cutanées et des éruptions maculopapuleuses. Des réactions cutanées de grade III ou IV sont survenues chez 10 % de ces patients (grade III : 9 %; grade IV : 1 %), notamment éruption cutanée, éruption maculopapuleuse, éruption cutanée toxique, dermatite exfoliatrice généralisée, érythème, éruption cutanée exfoliatrice, toxicité cutanée, nécrolyse épidermique toxique et érythème toxique de la chimiothérapie. Un cas fatal de nécrolyse épidermique toxique a été observé chez 1 patient (0,6 %). Le temps médian écoulé jusqu’à l’apparition de réactions cutanées sévères était de 0,6 mois (min.-max. : 0,2-8,8 mois). Les réactions cutanées ont entraîné l’abandon du traitement par Padcev chez 10 % des patients. Parmi les patients ayant présenté des réactions cutanées et pour lesquels on disposait de données sur la résolution (n = 102), 83 % avaient obtenu une résolution complète et 17 % présentaient des réactions cutanées résiduelles lors de la dernière évaluation, lesquelles étaient de grade II ou supérieur dans 29 % (5/17) des cas.
À partir du premier cycle et tout au long du traitement, surveiller les patients afin de déceler toute réaction cutanée. Envisager un traitement approprié tel que des corticostéroïdes topiques et des antihistaminiques en cas de réactions cutanées légères ou modérées.
En cas d’aggravation des réactions cutanées ou de réactions sévères (grade III), de suspicion de SJS ou de NET, suspendre Padcev et envisager un aiguillage vers un spécialiste.
Cesser Padcev de façon permanente dans les cas confirmés de SJS ou de NET, et de réactions cutanées de grade IV ou récurrentes de grade III (voir 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique).
7.1 Populations particulières
Grossesse
| Selon les résultats d’études sur les animaux, Padcev pourrait nuire au fœtus. Il n’y a pas de données sur | |||
| l’utilisation de Padcev chez des femmes enceintes qui permettent de déterminer s’il y a un risque | |||
| associé au médicament. Les études sur le développement embryofœtal chez les rates ont montré que | |||
| l’administration intraveineuse d’enfortumab védotine (2 ou 5 mg/kg/dose; 1 fois et 3 fois la Cmax chez | |||
| l’humain, respectivement) a entraîné | |||
une toxicité maternelle, une létalité embryofœtale, des malformations structurelles, des anomalies squelettiques, une diminution du nombre de fœtus viables,
| de plus petites portées et une augmentation des résorptions précoces à des niveaux d’exposition | ||
| maternelle semblables à ceux associés à la dose recommandée chez l’humain, soit | ||
1,25 mg/kg
| (voir 16 TOXICOLOGIE NON CLINIQUE). |
Les femmes aptes à procréer qui sont traitées par Padcev doivent être avisées du risque pour le fœtus.
Allaitement
| Il n’y a aucune donnée sur la présence d’enfortumab védotine dans le lait maternel humain, les effets | |||
| sur l’enfant allaité ou l’effet sur la | lactation. L’allaitement est déconseillé durant le traitement par | ||
| Padcev et pendant au moins 6 mois après la dernière dose. | |||
Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
Personnes âgées
Personnes âgées (≥ 65 ans) : Parmi les 720 patients traités par Padcev en monothérapie dans les essais cliniques, 452 (63 %) étaient âgés de 65 ans et plus et 170 (24 %) étaient âgés de 75 ans et plus. En général, aucune différence concernant l’innocuité ou l’efficacité n’a été signalée entre ces patients et les patients plus jeunes (voir 10 PHARMACOLOGIE CLINIQUE, Pharmacocinétique). Dans le groupe de l’étude EV-301 traité par Padcev, de graves manifestations indésirables ont été signalées chez 40 % des patients de moins de 65 ans (n = 106), 51 % des patients de 65 à moins de 75 ans (n = 139) et 49 % des patients de 75 ans et plus (n = 51). Des manifestations indésirables menant à l’abandon du traitement ont été signalées chez 13 %, 18 % et 23 % des patients de moins de 65 ans, de 65 à moins de 75 ans et de 75 ans et plus, respectivement.
Parmi les 564 patients qui ont reçu Padcev en association avec le pembrolizumab pour le traitement du cancer urothélial localement avancé ou métastatique, 391 (69 %) étaient âgés de 65 ans et plus et 144 (26 %) étaient âgés de 75 ans et plus. Dans le groupe de l’étude EV-302 traité par Padcev en association avec le pembrolizumab, de graves manifestations indésirables ont été signalées chez 37 % des patients de moins de 65 ans (n = 144), 57 % des patients de 65 à moins de 75 ans (n = 194) et 56 % des patients de 75 ans et plus (n = 102). Des manifestations indésirables de grade III ou supérieur ont été signalées chez 61 %, 78 % et 79 % des patients de moins de 65 ans, de 65 à moins de 75 ans et de 75 ans et plus, respectivement. Des manifestations indésirables ayant entraîné l’abandon du traitement par Padcev ont été signalées chez 31 %, 37 % et 36 % des patients de moins de 65 ans, de 65 à moins de 75 ans et de 75 ans et plus, respectivement.
Parmi les 167 patients qui ont reçu Padcev en association avec le pembrolizumab pour le traitement d’un CVEM, 138 (83 %) étaient âgés de 65 ans et plus et 77 (46 %) étaient âgés de 75 ans et plus. Dans le groupe de l’étude EV-303 traité par Padcev en association avec le pembrolizumab, de graves manifestations indésirables ont été signalées chez 59 % des patients de moins de 65 ans (n = 17), 62 % des patients de 65 à moins de 75 ans (n = 38) et 55 % des patients de 75 ans et plus (n = 42). Des manifestations indésirables de grade III ou supérieur ont été signalées chez 62 %, 75 % et 71 % des patients de moins de 65 ans, de 65 à moins de 75 ans et de 75 ans et plus, respectivement.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables d’importance clinique suivants ont été observés chez des patients sous Padcev et
sont décrits en détail dans la section 7 « Mises en garde et précautions » :
réactions cutanées, y compris des réactions cutanées sévères (voir 7 Mises en garde et précautions,
Appareil cutané);
- hyperglycémie, y compris acidocétose diabétique (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme);
- pneumonite/pneumopathie interstitielle (voir 7 Mises en garde et précautions, Appareil respiratoire);
- neuropathie périphérique (voir 7 Mises en garde et précautions, Système nerveux);
- troubles oculaires (voir 7 Mises en garde et précautions, Fonction visuelle);
extravasation au site de perfusion (voir 7 Mises en garde et précautions, Extravasation au site de perfusion).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Carcinome urothélial localement avancé ou métastatique traité auparavant
Étude EV-301
L’étude EV-301 incluait 296 patients atteints d’un cancer urothélial non résécable localement avancé ou métastatique ayant reçu au moins une dose de Padcev de 1,25 mg/kg et qui avaient auparavant été traités par un inhibiteur du PD-1 ou du PD-L1 et une chimiothérapie à base de platine. La durée médiane de l’exposition à Padcev était de 5 mois (min.-max. : 0,5-19,4 mois). La durée médiane de l’exposition à la chimiothérapie était de 3,5 mois (min.-max. : 0,2-15 mois).
Des manifestations indésirables graves, sans égard à la causalité, sont apparues chez 47 % des patients traités par Padcev. Les effets manifestations graves les plus fréquentes ont été les suivantes : lésion rénale aiguë (6 %), évolution d’un néoplasme malin et pneumonie (4 % chacun), infection bactérienne des voies urinaires (3 %) et diarrhée, infection des voies urinaires et pyrexie (2 % chacun). Des manifestations indésirables de grade III ou supérieur, sans égard à la causalité, sont apparues chez 71 % des patients traités par Padcev. Les manifestations indésirables de grade III ou supérieur les plus fréquentes (≥ 5 %) ont été les suivantes : éruption maculopapuleuse, hyperglycémie, baisse des neutrophiles et fatigue (7 % chacun), anémie (6 %) et appétit diminué (5 %). Des manifestations indésirables, sans égard à la causalité, ayant entraîné le décès sont survenues chez 7 % des patients (21 patients sur 296) : évolution d’un néoplasme malin (3 %), syndrome de dysfonctionnement multiorganique (1 %), pneumonie (0,7 %) et dysfonctionnement hépatique, choc septique, hyperglycémie, pneumonite et abcès pelvien (0,3 % chacun).
Des manifestations indésirables ont conduit 17 % des patients à arrêter le traitement; la plus fréquente (≥ 2 %) était la neuropathie périphérique (2 %). Des manifestations indésirables ont conduit à une interruption de la dose chez 61 % des patients; les plus fréquentes (≥ 4 %) étaient la neuropathie périphérique sensitive (16 %), la fatigue (6 %), la baisse des neutrophiles (5 %) et l’éruption
maculopapuleuse (4 %). Des manifestations indésirables ayant entraîné une réduction de la dose sont survenues chez 34 % des patients; les plus fréquentes (≥ 2 %) étaient la neuropathie périphérique sensitive (7 %), l’éruption maculopapuleuse (4 %), l’appétit diminué (3 %), la fatigue (3 %), la baisse des neutrophiles et la neuropathie périphérique (2 %).
Les manifestations indésirables apparus pendant le traitement, tous grades confondus et de grade III ou supérieur, signalées chez les patients dans l’étude EV-301 sont présentées dans le tableau 5.
Tableau 5 : Manifestations indésirables apparues pendant le traitement signalées chez ≥ 10 % (tous grades confondus) des patients traités par Padcev dans l’étude EV-301
Classification par discipline médicale (SOC) Terme privilégié | Padcev N = 296 | Chimiothérapie N = 291 | ||
Tous grades confondus n (%) | Grade III ou supérieur n (%) | Tous grades confondus n (%) | Grade III ou supérieur n (%) | |
| Affections hématologiques et du système lymphatique | ||||
| Anémie | 59 (20) | 19 (6) | 87 (30) | 34 (12) |
| Baisse des neutrophiles | 33 (11) | 21 (7) | 54 (19) | 43 (15) |
| Troubles oculaires | ||||
| Sécheresse oculaire1 | 71 (24) | 2 (0,7) | 17 (6) | 1 (0,3) |
| Affections gastro-intestinales | ||||
| Nausée | 89 (30) | 3 (1) | 74 (25) | 5 (2) |
| Diarrhée2 | 105 (35) | 12 (4) | 67 (23) | 6 (2) |
| Vomissements | 42 (14) | 4 (1) | 44 (15) | 3 (1) |
| Constipation | 82 (28) | 3 (1) | 73 (25) | 6 (2) |
| Douleur abdominale3 | 59 (20) | 2 (1) | 41 (14) | 8 (3) |
| Troubles généraux et anomalies au site d’administration | ||||
| Fatigue4 | 147 (50) | 27 (9) | 116 (40) | 20 (7) |
| Pyrexie5 | 65 (22) | 7 (2) | 42 (14) | 0 |
| Infections et infestations | ||||
| Infection des voies urinaires6 | 49 (17) | 19 (6) | 38 (13) | 10 (3) |
| Investigations | ||||
| Poids diminué | 47 (16) | 1 (0,3) | 20 (7) | 0 |
Augmentation du taux d’aspartate aminotransférase | 36 (12) | 3 (1) | 5 (2) | 0 |
| Troubles du métabolisme et de la nutrition | ||||
| Appétit diminué | 121 (41) | 16 (5) | 78 (27) | 7 (2) |
| Hyperglycémie | 31 (11) | 21 (7) | 6 (2) | 2 (1) |
| Affections de l’appareil locomoteur et du tissu conjonctif | ||||
| Douleur musculosquelettique7 | 74 (25) | 7 (2) | 101 (35) | 15 (5) |
| Affections du système nerveux | ||||
| Neuropathie périphérique8 | 149 (50) | 15 (5) | 99 (34) | 8 (3) |
Classification par discipline médicale (SOC) Terme privilégié | Padcev N = 296 | Chimiothérapie N = 291 | ||
Tous grades confondus n (%) | Grade III ou supérieur n (%) | Tous grades confondus n (%) | Grade III ou supérieur n (%) | |
| Dysgueusie9 | 76 (26) | 0 | 23 (8) | 0 |
| Affections psychiatriques | ||||
| Insomnie | 31 (11) | 0 | 23 (8) | 0 |
| Affections de la peau et du tissu sous-cutané | ||||
| Éruption cutanée10 | 159 (54) | 42 (14) | 58 (20) | 1 (0,3) |
| Alopécie | 139 (47) | 0 | 110 (38) | 0 |
| Sécheresse cutanée | 50 (17) | 0 | 11 (4) | 0 |
| Prurit | 102 (34) | 5 (2) | 20 (7) | 0 |
| Affections vasculaires | ||||
| Hémorragie11 | 51 (17) | 8 (3) | 37 (13) | 7 (2) |
1 Dont blépharite, conjonctivite, conjonctivite allergique, sécheresse oculaire, irritation oculaire, kératite, kératopathie, larmoiement accru, dysfonctionnement de la glande de Meibomius, gêne oculaire et kératite ponctuée
2 Dont diarrhée, colite et entérocolite
3 Dont douleur abdominale, douleur abdominale haute, douleur abdominale basse, gêne abdominale, douleur hépatique, sensibilité abdominale et douleur gastro-intestinale
4 Dont fatigue et asthénie
5 Dont pyrexie, hyperthermie, hyperpyrexie et augmentation de la température corporelle
6 Dont infection des voies urinaires, infection bactérienne des voies urinaires, infection entérococcique des voies urinaires, infection streptococcique des voies urinaires, infection des voies urinaires à Escherichia, pyélonéphrite aiguë, pyélonéphrite à Escherichia, infection fongique des voies urinaires, cystite, infection staphylococcique des voies urinaires et infection des voies urinaires à Pseudomonas
7 Dont myalgie, arthralgie, douleur dorsale, douleur osseuse, douleur des membres, douleur musculosquelettique, arthrite, douleur cervicale, douleur thoracique non cardiaque, douleur thoracique musculosquelettique, douleur rachidienne, raideur musculosquelettique et gêne musculosquelettique
8 Dont sensation de brûlure, polyneuropathie démyélinisante, dysesthésie, hypoesthésie, faiblesse musculaire, névralgie, neuropathie périphérique, neurotoxicité, paresthésie, neuropathie motrice périphérique, neuropathie sensitivomotrice périphérique, paralysie du nerf sciatique poplité externe, neuropathie périphérique sensitive, trouble de la démarche, polyneuropathie et déficit sensoriel
9 Dont dysgueusie, agueusie et hypogueusie
10 Dont bulle, bulle hémorragique, conjonctivite, dermatite, dermatite bulleuse, éruption d’origine médicamenteuse, eczéma, érythème, érythème polymorphe, éruption cutanée exfoliatrice, intertrigo, érythrodysesthésie palmo-plantaire, éruption cutanée, éruption érythémateuse, éruption maculaire, éruption maculopapuleuse, éruption papuleuse, éruption prurigineuse, éruption vésiculeuse, irritation cutanée, exfoliation cutanée et stomatite
11 Dont hématurie, hémorragie rectale, hémorragie gastro-intestinale, épistaxis, hémorragie gastro-intestinale haute, hémorragie tumorale, hémoptysie, hémorragie vaginale, hémorragie anale, accident vasculaire cérébral hémorragique, hémorragie urétrale, hémorragie au site de perfusion, hémorragie conjonctivale, ascite hémorragique et hémorragie hémorroïdale
Carcinome urothélial localement avancé ou métastatique n’ayant jamais été traité
Étude EV-302
L’innocuité de Padcev administré en association avec le pembrolizumab a été évaluée dans une étude à répartition aléatoire, multicentrique (EV-302) menée sans insu auprès de patients atteints d’un cancer urothélial non résécable localement avancé ou métastatique dont 440 ont reçu au moins une dose de Padcev et de pembrolizumab et 433 ont reçu de la gemcitabine les jours 1 et 8 ainsi que du cisplatine ou du carboplatine (au choix du chercheur) le jour 1 de chaque cycle de 21 jours. La durée médiane de l’exposition générale était de 9,4 mois (min.-max. : 0,3-31,9 mois). La durée médiane de l’exposition à Padcev était de 7 mois (min.-max. : 0,3-31,9 mois).
Des manifestations indésirables graves sont apparues chez 50 % des patients traités par Padcev en association avec le pembrolizumab; les plus fréquentes (≥ 2 %) étaient l’éruption cutanée (6 %), la lésion rénale aiguë (5 %), la pneumonite/pneumopathie interstitielle (4,5 %), l’infection des voies urinaires (4,3 %), la diarrhée (3,9 %), l’hémorragie (2,3 %), la pneumonie (2,3 %), la pyrexie (2 %) et l’hyperglycémie (2 %).
Des manifestations indésirables de grade III ou supérieur sont survenues pendant le traitement chez 73 % des patients. Les manifestations de grade III les plus fréquentes (≥ 5 %) ont été les suivantes : éruption cutanée (15 %), neuropathie périphérique (8 %), hyperglycémie (7 %), anémie (7 %), diarrhée (6 %), fatigue (6 %), infection des voies urinaires (6 %), lésion rénale aiguë (5 %), hyponatrémie (5 %) et neutropénie (5 %).
Des manifestations indésirables mortelles (toutes causes confondues) sont survenues chez 4,3 % (19/440) des patients; elles comprenaient des cas d’insuffisance respiratoire aiguë (0,7 %), de pneumonie (0,5 %) et de pneumonite/pneumopathie interstitielle (0,2 %).
Des manifestations indésirables ayant entraîné l’abandon du traitement par Padcev sont survenues chez 35 % des patients; les plus fréquentes (≥ 2 %) étaient la neuropathie périphérique (15 %), l’éruption cutanée (4,1 %) et la pneumonite/pneumopathie interstitielle (2,3 %).
Des manifestations indésirables ayant conduit à une interruption de la dose de Padcev sont survenues chez 73 % des patients; les plus fréquentes (≥ 2 %) étaient la neuropathie périphérique (22 %), l’éruption cutanée (16 %), la diarrhée (5 %), la fatigue (5 %), la pneumonite/pneumopathie interstitielle (4,8 %), l’hyperglycémie (3,6 %), l’augmentation de l’alanine aminotransférase (3 %), l’infection des voies urinaires (2,7 %), le prurit (2,5 %) et la pyrexie (2 %).
Des manifestations indésirables ayant entraîné une réduction de la dose de Padcev sont survenues chez 42 % des patients; les plus fréquentes (≥ 2 %) étaient l’éruption cutanée (16 %), la neuropathie périphérique (13 %) et la fatigue (4,1 %).
Des manifestations indésirables ayant entraîné l’abandon de Padcev ou du pembrolizumab sont survenues chez 40 % des patients; les plus fréquentes (≥ 2 %) étaient la neuropathie périphérique (15 %), la pneumonite/pneumopathie interstitielle (4,8 %) et l’éruption cutanée (4,5 %).
Le tableau 6 résume l’ensemble des manifestations indésirables (tous grades confondus et de grade III ou supérieur) survenues pendant le traitement chez les patients de l’étude EV-302.
Tableau 6 : Manifestations indésirables apparues pendant le traitement signalées chez ≥ 10 % (tous grades confondus) des patients traités par Padcev en association avec le pembrolizumab dans l’étude EV-302
Classification par discipline médicale (SOC) Terme privilégié | Padcev en association avec le pembrolizumab n = 440 | Chimiothérapie n = 433 | ||
Tous grades confondus* n (%) | Grade III ou supérieur n (%) | Tous grades confondus* n (%) | Grade III ou supérieur n (%) | |
| Affections hématologiques et du système lymphatique | ||||
| Anémie | 108 (25) | 31 (7) | 267 (62) | 148 (34) |
| Affections endocriniennes | ||||
| Hypothyroïdie | 46 (10) | 2 (0,5) | 3 (0,7) | 0 |
| Troubles oculaires | ||||
| Sécheresse oculaire1 | 107 (24) | 0 | 9 (2) | 0 |
| Affections gastro-intestinales | ||||
| Diarrhée2 | 168 (38) | 25 (6) | 69 (16) | 6 (1) |
| Nausées | 116 (26) | 7 (2) | 178 (41) | 12 (3) |
| Constipation | 116 (26) | 0 | 147 (34) | 3 (0,7) |
| Douleur abdominale3 | 68 (15) | 6 (1) | 48 (11) | 3 (0,7) |
| Vomissements | 51 (12) | 6 (1) | 69 (16) | 7 (2) |
| Troubles généraux et anomalies au site d’administration | ||||
| Fatigue4 | 225 (51) | 27 (6) | 246 (57) | 28 (6) |
| Pyrexie5 | 79 (18) | 3 (0,7) | 67 (15) | 5 (1) |
| Œdème périphérique | 60 (14) | 0 | 48 (11) | 1 (0,2) |
| Infections et infestations | ||||
| Infection des voies urinaires6 | 98 (22) | 25 (6) | 93 (21) | 40 (9) |
| COVID-197 | 69 (16) | 9 (2) | 24 (6) | 6 (1) |
| Investigations | ||||
| Poids diminué | 145 (33) | 16 (4) | 38 (9) | 1 (0,2) |
| Troubles du métabolisme et de la nutrition | ||||
| Appétit diminué | 145 (33) | 8 (2) | 112 (26) | 8 (2) |
Classification par discipline médicale (SOC) Terme privilégié | Padcev en association avec le pembrolizumab n = 440 | Chimiothérapie n = 433 | ||
Tous grades confondus* n (%) | Grade III ou supérieur n (%) | Tous grades confondus* n (%) | Grade III ou supérieur n (%) | |
| Hyperglycémie | 72 (16) | 32 (7) | 11 (3) | 3 (0,7) |
| Affections de l’appareil locomoteur et du tissu conjonctif | ||||
Douleur musculosquelettique8 | 151 (34) | 9 (2) | 109 (25) | 10 (2) |
| Affections du système nerveux | ||||
| Neuropathie périphérique9 | 293 (67) | 34 (8) | 60 (14) | 0 |
| Dysgueusie10 | 104 (24) | 1 (0,2) | 40 (9) | 0 |
| Troubles psychiatriques | ||||
| Insomnie | 45 (10) | 1 (0,2) | 24 (6) | 0 |
| Troubles respiratoires | ||||
| Dyspnée | 58 (13) | 6 (1) | 51 (12) | 5 (1) |
| Toux | 54 (12) | 0 | 23 (5) | 1 (0,2) |
| Pneumonite/ pneumopathie interstitielle11 | 45 (10) | 17 (4) | 2 (0,5) | 2 (0,5) |
| Affections de la peau et du tissu sous-cutané | ||||
| Éruption cutanée12 | 297 (68) | 64 (15) | 64 (15) | 0 |
| Prurit | 182 (41) | 5 (1) | 29 (7) | 0 |
| Alopécie | 152 (35) | 2 (0,5) | 34 (8) | 1 (0,2) |
| Sécheresse cutanée | 76 (17) | 1 (0,2) | 6 (1) | 0 |
| Troubles vasculaires | ||||
| Hémorragie13 | 80 (18) | 10 (2) | 70 (16) | 14 (3) |
* Grades établis d’après la version 4.03 des critères CTCAE du NCI
1 Dont blépharite, conjonctivite, conjonctivite allergique, sécheresse oculaire, irritation oculaire, kératite, kératopathie, larmoiement accru, dysfonctionnement de la glande de Meibomius, gêne oculaire et kératite ponctuée
2 Dont diarrhée, colite et entérocolite
3 Dont douleur abdominale, douleur abdominale haute, douleur abdominale basse, gêne abdominale, douleur hépatique, sensibilité abdominale et douleur gastro-intestinale
4 Dont fatigue et asthénie
5 Dont pyrexie, hyperthermie, hyperpyrexie et augmentation de la température corporelle
6 Dont infection des voies urinaires, infection bactérienne des voies urinaires, infection entérococcique des voies urinaires, infection streptococcique des voies urinaires, infection des voies urinaires à Escherichia, pyélonéphrite aiguë, pyélonéphrite à Escherichia, infection fongique des voies urinaires, cystite, infection staphylococcique des voies urinaires et infection des voies urinaires à Pseudomonas
7 Dont COVID-19 et pneumonie liée à la COVID-19
8 Dont myalgie, arthralgie, douleur dorsale, douleur osseuse, douleur des membres, douleur musculosquelettique, arthrite, douleur cervicale, douleur thoracique non cardiaque, douleur thoracique musculosquelettique, douleur rachidienne, raideur musculosquelettique et gêne musculosquelettique
9 Dont dysesthésie, hypoesthésie, faiblesse musculaire, névralgie, neurotoxicité, paresthésie, neuropathie motrice périphérique, neuropathie sensitivomotrice périphérique, neuropathie périphérique sensitive, paralysie du nerf sciatique poplité externe, trouble de la démarche et sensation de brûlure cutanée
10 Dont dysgueusie, agueusie et hypogueusie
11 Dont pneumonite, pneumopathie à médiation immunitaire, pneumopathie interstitielle, opacité pulmonaire, pneumopathie autoimmune, pneumonie en voie d’organisation, fibrose pulmonaire, toxicité pulmonaire, sarcoïdose, syndrome de détresse respiratoire aiguë et alvéolite
12 Dont bulle, conjonctivite, dermatite, dermatite bulleuse, dermite de contact, dermatite exfoliatrice généralisée, éruption d’origine médicamenteuse, érythème, eczéma, érythème polymorphe, éruption cutanée exfoliatrice, intertrigo, érythrodysesthésie palmo-plantaire, pemphigoïde, éruption cutanée, éruption érythémateuse, éruption maculaire, éruption maculopapuleuse, éruption papuleuse, éruption prurigineuse, éruption vésiculeuse, irritation cutanée, exfoliation cutanée, dermatite de stase et stomatite
13 Dont hématurie, hémorragie rectale, hémorragie gastro-intestinale, épistaxis, hémorragie gastro-intestinale haute, hémorragie tumorale, hémoptysie, hémorragie vaginale, hémorragie anale, accident vasculaire cérébral hémorragique, hémorragie urétrale, hémorragie au site de perfusion, hémorragie conjonctivale, ascite hémorragique et hémorragie hémorroïdale
Traitements néoadjuvant et adjuvant des patients atteints d’un CVEM qui ne sont pas admissibles à une chimiothérapie contenant du cisplatine
Étude EV-303
L’innocuité de Padcev administré en association avec le pembrolizumab intraveineux à titre de traitement néoadjuvant et poursuivi en tant que traitement adjuvant après une cystectomie radicale (CR) a été évaluée dans le cadre d’une étude multicentrique menée sans insu avec répartition aléatoire (étude EV-303) auprès de patients atteints d’un CVEM (cT2-T4aN0M0 ou cT1-T4aN1M0) qui n’avaient jamais reçu de traitement et qui n’étaient pas admissibles à une chimiothérapie contenant du cisplatine ou qui avaient refusé un tel traitement. Ces patients ont reçu Padcev à 1,25 mg/kg en association avec le pembrolizumab intraveineux (n = 167) avant et après une CR avec lymphadénectomie pelvienne (LP) ou ils ont seulement subi une CR avec LP (n = 159).
Les 167 patients qui ont reçu Padcev pendant la phase de traitement néoadjuvant ont suivi un nombre médian de 3 cycles de ce traitement (min.-max. : 1-3) sur les 3 cycles prévus. Les 92 patients qui ont reçu Padcev pendant la phase de traitement adjuvant ont suivi un nombre médian de 6 cycles de ce traitement (min.-max. : 1-6) sur les 6 cycles prévus.
Les données d’innocuité présentées ci-dessous portent sur toutes les manifestations indésirables apparues pendant le traitement, sans égard aux liens de causalité établis par les investigateurs.
Des manifestations indésirables de grade III ou supérieur sont apparues pendant le traitement chez 71 % des patients. Les plus fréquentes (≥ 5 %) étaient les infections des voies urinaires (12 %), l’anémie (9 %) et la neutropénie (6 %).
Phase de traitement néoadjuvant de l’étude EV-303
En tout, 167 patients ont reçu au moins 1 dose de Padcev en association avec le pembrolizumab intraveineux à titre de traitement néoadjuvant avant de subir la CR prévue.
Au cours de la phase de traitement néoadjuvant, des manifestations indésirables graves sont survenues chez 27 % des patients qui ont reçu Padcev en association avec le pembrolizumab intraveineux. Les manifestations indésirables graves qui sont apparues pendant le traitement le plus souvent (≥ 2 %) étaient les infections des voies urinaires (3,6 %) et l’hématurie (2,4 %). Des manifestations indésirables qui sont apparues pendant le traitement et qui ont eu une issue fatale ont été enregistrées chez 1,2 % des patients; il s’agissait plus précisément de cas de myasthénie grave (0,6 %) et de nécrolyse épidermique toxique (0,6 %). D’autres manifestations indésirables apparues pendant le traitement, à savoir des cas de sepsis (1,4 %) et d’occlusion intestinale (1,4 %), ont été signalées chez 2,7 % des patients au cours de la phase postopératoire qui précédait le début du traitement adjuvant.
Au cours de la phase de traitement néoadjuvant, des manifestations indésirables ont entraîné l’abandon du traitement par Padcev chez 22 % des patients; les plus fréquentes (≥ 1 %) étaient l’éruption cutanée (4,8 %), la neuropathie périphérique (2,4 %), la diarrhée (1,2 %), la dysgueusie (1,2 %), la fatigue (1,2 %) et le prurit (1,2 %).
Au cours de la phase de traitement néoadjuvant, des manifestations indésirables ont conduit à l’interruption de l’administration de Padcev chez 29 % des patients; les plus fréquentes (≥ 2 %) étaient l’éruption cutanée (8 %), la neutropénie (3,6 %), l’hyperglycémie (3 %), la fatigue (2,4 %) et la neuropathie périphérique (2,4 %).
Au cours de la phase de traitement néoadjuvant, des manifestations indésirables ont entraîné une réduction de la dose de Padcev chez 13 % des patients; les plus fréquentes (≥ 1 %) étaient les suivantes : éruption cutanée (4,8 %), prurit (1,8 %), et neuropathie périphérique, augmentation du taux d’alanine aminotransférase, augmentation du taux d’aspartate aminotransférase, appétit diminué, fatigue, neutropénie et poids diminué (1,2 % dans chaque cas).
Sur les 167 patients du groupe Padcev en association avec le pembrolizumab intraveineux qui ont reçu un traitement néoadjuvant, 7 (4,2 %) n’ont pas subi l’intervention chirurgicale prévue en raison de manifestations indésirables apparues pendant ce traitement. Les manifestations indésirables apparues pendant le traitement qui ont mené à l’annulation de l’intervention chirurgicale étaient les suivantes : infarctus du myocarde aigu, cancer des voies biliaires, cancer du côlon, détresse respiratoire, infection des voies urinaires, myasthénie grave et nécrolyse épidermique toxique (0,6 % dans chaque cas).
Sur les 146 patients qui ont reçu un traitement néoadjuvant par Padcev en association avec le pembrolizumab intraveineux et qui ont subi une CR par la suite, il y en a 6 (4,1 %) dont l’intervention a dû être retardée (soit par définition, cas où le temps écoulé entre l’administration de la dernière dose du traitement néoadjuvant et l’intervention chirurgicale était supérieur à 8 semaines) pour cause de manifestations indésirables.Phase de traitement adjuvant de l’étude EV-303
Les patients qui n’ont pas subi l’intervention chirurgicale prévue n’étaient pas admissibles au traitement adjuvant. En tout, 100 des 149 patients qui ont subi l’intervention chirurgicale prévue ont
reçu un traitement adjuvant par Padcev administré en association avec le pembrolizumab intraveineux. Le traitement par Padcev administré en association avec le pembrolizumab intraveineux a dû être abandonné pour cause de manifestation indésirable chez 21 des 49 patients qui n’avaient pas reçu de traitement adjuvant.
Au cours de la phase de traitement adjuvant, des manifestations indésirables graves sont survenues chez 43 % des patients qui ont reçu Padcev en association avec le pembrolizumab intraveineux; les plus fréquentes (≥ 2 %) étaient les suivantes : infection des voies urinaires (8 %), lésion rénale aiguë (5 %), pyélonéphrite (5 %), urosepsis (4 %), et hypokaliémie, occlusion intestinale et sepsis (2 % dans chaque cas). Des manifestations indésirables fatales ont été observées chez 7 % des patients, à savoir urosepsis, hémorragie intracrânienne, décès, infarctus du myocarde, syndrome de défaillance multiviscérale et pneumonie à Pseudomonas (1 % dans chaque cas).
Au cours de la phase de traitement adjuvant, des manifestations indésirables ayant mené à l’abandon du traitement par Padcev sont survenues chez 26 % des patients; les plus fréquentes (≥ 2 %) étaient la neuropathie périphérique (5 %) et l’éruption cutanée (4 %).
Au cours de la phase de traitement adjuvant, des manifestations indésirables ont conduit à l’interruption de l’administration de Padcev chez 36 % des patients; les plus fréquentes (≥ 2 %) étaient les suivantes : éruption cutanée (6 %), diarrhée (5 %), infection des voies urinaires (5 %), fatigue (4 %), prurit (3 %), neuropathie périphérique (2 %) et pyélonéphrite (2 %).
Au cours de la phase de traitement adjuvant, des manifestations indésirables ont entraîné une réduction de la dose de Padcev chez 7 % des patients; la plus fréquente (≥ 2 %) était le poids diminué (2 %).
Le tableau 7 résume les effets indésirables qui ont été observés le plus souvent (≥ 10 %) dans l’étude EV-303.
Tableau 7 – Manifestations indésirables apparues pendant le traitement chez ≥ 10 % des patients atteints d’un CVEM qui ont reçu Padcev en association avec le pembrolizumab intraveineux dans le cadre de l’étude EV-303
Classification par discipline médicale (SOC) Terme privilégié | Padcev en association avec le pembrolizumab intraveineux avant et après la CR avec LP N = 167 | CR avec LP seulement N = 159 | ||
Tous grades confondus* n (%) | Grade III ou supérieur n (%) | Tous grades confondus* n (%) | Grade III ou supérieur n (%) | |
| Affections hématologiques et du système lymphatique | ||||
| Anémie | 51 (31) | 15 (9) | 29 (12) | 10 (6,3) |
| Affections endocriniennes | ||||
| Hypothyroïdie | 24 (14) | 3 (1,8) | 0 | 0 |
| Troubles oculaires | ||||
Classification par discipline médicale (SOC) Terme privilégié | Padcev en association avec le pembrolizumab intraveineux avant et après la CR avec LP N = 167 | CR avec LP seulement N = 159 | ||
Tous grades confondus* n (%) | Grade III ou supérieur n (%) | Tous grades confondus* n (%) | Grade III ou supérieur n (%) | |
| Sécheresse oculaire1 | 35 (21) | 0 | 0 | 0 |
| Affections gastro-intestinales | ||||
| Diarrhée2 | 57 (34) | 9 (5) | 5 (3,1) | 2 (1,3) |
| Nausées | 43 (26) | 2 (1,2) | 12 (8) | 1 (0,6) |
| Troubles généraux et anomalies au site d’administration | ||||
| Fatigue3 | 78 (47) | 7 (4,2) | 10 (6) | 1 (0,6) |
| Investigations | ||||
| Poids diminué | 33 (20) | 0 | 5 (3,1) | 0 |
| Troubles du métabolisme et de la nutrition | ||||
| Appétit diminué | 47 (28) | 1 (0,6) | 3 (1,9) | 0 |
| Hyperglycémie | 21 (13) | 7 (4,2) | 1 (0,6) | 0 |
| Affections du système nerveux | ||||
| Neuropathie périphérique4 | 65 (39) | 5 (3,0) | 3 (1,9) | 0 |
| Dysgueusie5 | 59 (35) | 0 | 0 | 0 |
| Affections de la peau et du tissu sous-cutané | ||||
| Éruption cutanée6 | 91 (55) | 12 (7) | 2 (1,3) | 0 |
| Prurit | 79 (47) | 5 (3,0) | 0 | 0 |
| Alopécie | 58 (35) | 1 (0,6) | 0 | 0 |
| Sécheresse cutanée | 25 (15) | 1 (0,6) | 1 (0,6) | 0 |
* Grades établis d’après la version 4.03 des critères CTCAE du NCI
1 Dont blépharite, conjonctivite, conjonctivite allergique, trouble cornéen, sécheresse oculaire, irritation oculaire, kératite, kératopathie, larmoiement diminué, larmoiement accru, déficit en cellules souches limbiques, dysfonctionnement de la glande de Meibomius, dysfonction motrice, atrophie musculaire, neuropathie périphérique, gêne oculaire, polyneuropathie, kératite ponctuée et temps de rupture du film lacrymal diminué
2 Dont diarrhée, colite, entérocolite et selles fréquentes
3 Dont fatigue et asthénie
4 Dont polyneuropathie démyélinisante, dysesthésie, hypoesthésie, faiblesse musculaire, névralgie, neurotoxicité, paresthésie, neuropathie motrice périphérique, neuropathie sensitivomotrice périphérique, neuropathie périphérique sensitive, paralysie du nerf sciatique poplité externe, trouble de la démarche, déficit sensoriel, sensation de brûlure cutanée et neuropathie toxique
5 Dont dysgueusie, agueusie, hypogueusie et troubles gustatifs
6 Dont bulle, bulle hémorragique, conjonctivite, dermatite, dermatite allergique, dermatite bulleuse, dermite de contact, dermatite exfoliatrice généralisée, éruption d’origine médicamenteuse, érythème, eczéma, érythème polymorphe, éruption cutanée exfoliatrice, intertrigo, éruption mucocutanée, érythrodysesthésie palmo-plantaire, pemphigoïde, éruption cutanée, éruption érythémateuse, éruption maculaire, éruption maculopapuleuse, éruption morbilliforme, éruption maculovésiculeuse, éruption papuleuse, éruption prurigineuse, éruption vésiculeuse et exfoliation cutanée
8.3 Effets secondaires peu fréquents observés au cours des essais cliniques
Les autres manifestations indésirables d’importance clinique, indépendamment de leur lien avec Padcev, qui sont survenues chez moins de 10 % des patients traités par Padcev dans l’étude EV-302 ont notamment été les suivantes :
Affections hématologiques et du système lymphatique : neutropénie, neutropénie fébrile Affections cardiaques : tachycardie
Troubles généraux et anomalies au site d’administration : extravasation au site de perfusion, syndrome de dysfonctionnement multiorganique
Infections et infestations : sepsis
Surveillance et examens de laboratoire : augmentation du taux d’alanine aminotransférase Affections respiratoires, thoraciques et médiastinales : pneumonite/pneumopathie interstitielle Affections de la peau et du tissu sous-cutané : hyperpigmentation de la peau, changement de couleur de la peau, trouble de la pigmentation
Les autres manifestations indésirables d’importance clinique, indépendamment de leur lien avec Padcev, qui sont survenues chez moins de 10 % des patients traités par Padcev en association avec le pembrolizumab dans l’étude EV-302 ont notamment été les suivantes :
Affections hématologiques et du système lymphatique : neutropénie, neutropénie fébrile Affections cardiaques : myocardite, tachycardie
Affections endocriniennes : hyperthyroïdie, insuffisance surrénalienne, hypophysite, diabète de type 1, thyroïdite
Affections oculaires : uvéite
Affections gastro-intestinales : pancréatite
Troubles généraux et anomalies au site d’administration : extravasation au site de perfusion Affections hépatobiliaires : hépatite, hépatite à médiation immunitaire, cholangite sclérosante Troubles immunitaires : hypersensibilité, sarcoïdose
Infections et infestations : sepsis et choc septique
Affections de l’appareil locomoteur et du tissu conjonctif : myosite
Troubles du système nerveux : encéphalite à médiation immunitaire, myasthénie grave Affections du rein et des voies urinaires : néphrite à médiation immunitaire Affections de la peau et du tissu sous-cutané : nécrolyse épidermique toxique, hyperpigmentation de la peau, changement de couleur de la peau
Les autres manifestations indésirables d’importance clinique, indépendamment de leur lien avec Padcev, qui sont survenues chez moins de 10 % des patients traités par Padcev en association avec le pembrolizumab dans l’étude EV-303 ont notamment été les suivantes :
Affections hématologiques et du système lymphatique : neutropénie, neutropénie fébrile Affections cardiaques : myocardite
Affections endocriniennes : insuffisance surrénalienne, thyroïdite
Affections gastro-intestinales : vomissements, colite auto-immune, gastrite Troubles généraux et anomalies au site d’administration : extravasation au site de perfusion Affections hépatobiliaires : hépatite à médiation immunitaire
Affections de l’appareil locomoteur et du tissu conjonctif : myosite
Affections du système nerveux : myasthénie grave
Affections du rein et des voies urinaires : néphrite à médiation immunitaire Affections respiratoires, thoraciques et médiastinales : pneumonite/pneumopathie interstitielle Affections de la peau et du tissu sous-cutané : hyperpigmentation de la peau, changement de couleur de la peau
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Tableau 8 : Anomalies à certains examens de laboratoire signalées chez au moins 15 % (tous grades confondus) ou au moins 5 % (grade III ou IV) des patients traités par Padcev dans l’étude EV-301
| Anomalies aux examens de laboratoire | Padcev | Chimiothérapie | ||||
| N | Tous grades confondus n (%) | Grade III ou IV n (%) | N | Tous grades confondus n (%) | Grade III ou IV n (%) | |
Épreuves hématologiques | ||||||
Baisse de l’hémoglobine | 281 | 116 (41) | 5 (2) | 268 | 137 (51) | 26 (10) |
| Baisse des lymphocytes | 281 | 130 (46) | 26 (9) | 268 | 124 (46) | 34 (13) |
| Baisse des neutrophiles | 281 | 68 (24) | 11 (4) | 268 | 31 (12) | 4 (2) |
| Baisse des plaquettes | 279 | 61 (22) | 0 | 268 | 26 (10) | 4 (2) |
| Épreuves biochimiques | ||||||
| Baisse du phosphate | 285 | 75 (26) | 13 (5) | 271 | 56 (21) | 12 (4) |
| Hausse de la glycémie (non à jeun) | 285 | 135 (47) | 20 (7) | 271 | 112 (41) | 13 (5) |
| Hausse de la créatinine | 285 | 143 (50) | 1 (0,4) | 271 | 122 (45) | 0 |
| Hausse du potassium | 285 | 38 (13) | 8 (3) | 271 | 48 (18) | 4 (2) |
| Hausse de la lipase | 251 | 43 (17) | 16 (6) | 257 | 37 (14) | 10 (4) |
| Baisse du sodium | 285 | 92 (32) | 19 (7) | 271 | 57 (21) | 11 (4) |
| Hausse de l’alanine aminotransférase | 281 | 57 (20) | 0 | 270 | 20 (7) | 1 (0,4) |
| Hausse de l’aspartate aminotransférase | 282 | 133 (47) | 2 (0,7) | 269 | 38 (14) | 2 (0,7) |
Tableau 9 : Anomalies à certains examens de laboratoire signalées chez au moins 15 % (tous grades confondus) ou au moins 5 % (grade III ou IV) des patients traités par Padcev en association avec le pembrolizumab dans l’étude EV-302
| Anomalies aux examens de laboratoire | Padcev en association avec le pembrolizumab | Chimiothérapie | |||
Tous grades confondus1 % | Grade III ou IV1 % | Tous grades confondus1 % | Grade III ou IV1 % | ||
| Épreuves hématologiques | |||||
| Baisse de l’hémoglobine | 53 | 7 | 89 | 33 | |
| Baisse des lymphocytes | 58 | 15 | 59 | 17 | |
| Baisse des neutrophiles | 30 | 9 | 80 | 50 | |
| Baisse des plaquettes | 20 | 2 | 86 | 33 | |
| Épreuves biochimiques | |||||
| Hausse de l’alanine aminotransférase | 59 | 5 | 49 | 3 | |
| Baisse de l’albumine | 39 | 2 | 35 | 0,5 | |
| Hausse de l’aspartate aminotransférase | 75 | 5 | 39 | 3 | |
| Baisse du calcium | 18 | 0,2 | 19 | 1 | |
| Hausse du calcium | 21 | 1 | 14 | 0,2 | |
| Hausse de la créatinine | 71 | 3 | 68 | 3 | |
| Hausse du glucose | 66 | 14 | 54 | 5 | |
| Baisse du phosphate | 44 | 9 | 36 | 9 | |
| Baisse du potassium | 26 | 5 | 16 | 3 | |
| Hausse du potassium | 24 | 1 | 36 | 4 | |
| Baisse du sodium | 46 | 13 | 47 | 13 | |
| |||||
| lesquels il y avait une valeur initiale et au moins une valeur obtenue après le traitement. Les grades ont été | |||||
| établis d’après la version 4.03 des critères CTCAE du NCI. | |||||
Tableau 10 : Anomalies à certains examens de laboratoire signalées chez au moins 20 % (tous grades confondus) des patients traités par Padcev en association avec le pembrolizumab dans l’étude EV-303
| Anomalies aux examens de laboratoire | Padcev en association avec le pembrolizumab intraveineux avant et après la CR avec LP | CR avec LP seulement | ||
Tous grades confondus1 % | Grade III ou IV1 % | Tous grades confondus1 % | Grade III ou IV1 % | |
| Épreuves hématologiques | ||||
| Baisse de l’hémoglobine | 61 | 13 | 48 | 8 |
| Baisse des leucocytes | 22 | 1,8 | 2,5 | 0 |
| Baisse des lymphocytes | 40 | 8 | 17 | 1,7 |
| Épreuves biochimiques | ||||
| Hausse de l’alanine aminotransférase | 53 | 4,8 | 13 | 0,9 |
| Baisse de l’albumine | 30 | 2,4 | 22 | 1,7 |
| Hausse de la phosphatase alcaline | 25 | 1,8 | 17 | 0,9 |
| Hausse de l’aspartate aminotransférase | 55 | 6 | 11 | 1,8 |
| Baisse du calcium | 35 | 0,6 | 11 | 0 |
| Hausse du calcium | 21 | 0,6 | 5 | 0 |
| Hausse de la créatinine | 47 | 8 | 31 | 2,5 |
| Hausse du glucose | 73 | 12 | 24 | 1,7 |
| Baisse du glucose | 28 | 0,6 | 7 | 0 |
| Baisse du phosphate | 26 | 6 | 1,8 | 0 |
| Hausse du potassium | 39 | 7 | 20 | 6 |
| Baisse du sodium | 44 | 13 | 18 | 7 |
- 1.
Le dénominateur utilisé pour calculer le taux était de 167 dans le groupe Padcev en association avec le pembrolizumab et variait entre 110 et 120 dans le groupe CR avec LP seulement en fonction du nombre de patients pour lesquels il y avait une valeur initiale et au moins une valeur obtenue après le traitement.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été observés lors de l’utilisation de Padcev après sa mise en marché. Puisque les effets indésirables rapportés après la mise en marché se font sur une base volontaire par une population d’une taille incertaine, il n’est pas toujours possible d’estimer de façon fiable leur fréquence ou d’établir une relation de cause à effet avec l’exposition au médicament.
Affections de la peau et du tissu sous-cutané : nécrolyse épidermique, syndrome de Stevens-Johnson, nécrolyse épidermique toxique, exanthème médicamenteux symétrique intertrigineux, plis de flexion (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
9 Interactions médicamenteuses
9.1 Aperçu des interactions médicamenteuses
Aucune étude formelle sur les interactions médicamenteuses n’a été effectuée pour l’enfortumab
védotine. Une modélisation pharmacocinétique fondée sur la physiologie a été menée afin de prédire le risque d’interactions médicament-médicament de la MMAE libre.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (celles qui ont été identifiées comme étant contre-indiquées).
Effets d’autres médicaments sur l’enfortumab védotine
Prédictions de la modélisation pharmacocinétique fondée sur la physiologie :
Inhibiteur puissant du CYP3A : L’utilisation concomitante de l’enfortumab védotine avec le kétoconazole (un inhibiteur puissant du CYP3A qui inhibe aussi la P-gp) devrait augmenter la Cmax de la MMAE sous sa forme non conjuguée de 15 % et l’aire sous la courbe (ASC) de 38 %, sans aucun changement quant à l’exposition au CAM.
Inducteur puissant du CYP3A : L’utilisation concomitante de l’enfortumab védotine avec la rifampine (un inducteur puissant du CYP3A qui induit aussi la P-gp) devrait diminuer la Cmax de la MMAE sous sa forme non conjuguée de 28 % et l’ASC de 53 %, sans aucun changement quant à l’exposition au CAM.
Effets de l’enfortumab védotine sur les autres médicaments
L’utilisation concomitante de l’enfortumab védotine ne devrait pas influencer l’exposition au midazolam (un substrat du CYP2C9 sensible) ou à la digoxine (un substrat de la P-gp). Les études in vitro utilisant des microsomes hépatiques humains indiquent que la MMAE inhibe le CYP3A4/5 mais aucun autre isoforme du CYP450. La MMAE n’a pas stimulé l’activité des principales enzymes du CYP450 dans les cultures d’hépatocytes humains.
Les études in vitro indiquent que la MMAE est un substrat et n’est pas un inhibiteur du transporteur d’efflux P-glycoprotéine (P-gp). Les études in vitro ont déterminé que la MMAE n’était pas un substrat de la protéine de résistance au cancer du sein (BCRP), de la protéine 2 associée à la multirésistance aux médicaments (MRP2), des polypeptides de transport d’anions organiques 1B1 ou 1B3 (OATP1B1 ou OATP1B3), du transporteur de cations organiques 2 (OCT2) ou du transporteur d’anions organiques 1 ou 3 (OAT1 ou OAT3). La MMAE n’était pas un inhibiteur de la pompe d’exportation des sels biliaires (BSEP), de la P-gp, de la BCRP, de la MRP2, de l’OCT1, de l’OCT2, de l’OAT1, de l’OAT3, de l’OATP1B1 ou de l’OATP1B3 à des concentrations pertinentes sur le plan clinique.
10 Pharmacologie clinique
10.1 Mode d’action
L’enfortumab védotine est un conjugué anticorps-médicament (CAM) dirigé contre la nectine-4, une protéine d’adhésion située sur la surface de la plupart des cellules urothéliales cancéreuses. Elle est composée d’un anticorps de type IgG-kappa entièrement humain, conjugué à un agent perturbant les microtubules, la MMAE, par l’intermédiaire d’un segment de liaison clivable. Les données non cliniques semblent indiquer que l’activité anticancéreuse de l’enfortumab védotine résulte de la liaison du CAM aux cellules exprimant la nectine-4, suivie de l’internalisation du complexe CAM-nectine-4 et de la libération par clivage protéolytique de la MMAE. La libération de la MMAE perturbe le réseau des microtubules à l’intérieur de la cellule, entraînant un arrêt du cycle cellulaire et l’apoptose, ainsi que la
mort des cellules immunogènes. L’association de l’enfortumab védotine et d’un anticorps bloquant le PD-1 a entraîné la régulation positive de la fonction immunitaire et une augmentation de l’activité antitumorale dans des modèles de tumeur murins syngéniques exprimant la nectine-4.
10.2 Pharmacodynamie
Dans une analyse de réponse à l’exposition, une exposition plus élevée a été associée à une plus grande incidence de certains effets indésirables (p. ex. une neuropathie périphérique de grade II ou supérieur, une hyperglycémie de grade III ou supérieur). Dans une analyse de la relation exposition-réponse pour l’efficacité, des expositions précoces plus élevées ont été associées à une augmentation de la survie globale (SG), de la survie sans progression (SSP) et du taux de réponse objective (TRO) dans toute la fourchette d’expositions à l’enfortumab védotine par rapport à la chimiothérapie. Les modifications posologiques pour la prise en charge des manifestations indésirables après l’obtention d’une réponse n’ont pas semblé avoir des répercussions négatives sur la SSP ni la SG.
Électrophysiologie cardiaque
L’effet de l’enfortumab védotine sur la durée de la repolarisation ventriculaire cardiaque a été évalué chez 17 patients atteints d’un carcinome urothélial localement avancé et inopérable ou métastatique ayant reçu de l’enfortumab védotine les jours 1, 8 et 15 de chaque cycle de 28 jours. Selon une modélisation de l’intervalle QTcF en fonction de la concentration, il a été estimé que le changement de la moyenne de population de l’intervalle QTcF de 6,17 (10,5) millisecondes (changement par rapport à la référence, intervalle de confiance [IC] à 95 % unilatéral supérieur) se produirait lorsque la moyenne géométrique de la Cmax atteindrait 20,1 mcg/mL pour le CAM. Pour la MMAE, il a été estimé que le changement de la moyenne de population de l’intervalle QTcF (IC à 95 % unilatéral supérieur) de -3,14 (9,52) millisecondes se produirait lorsque la moyenne géométrique de la Cmax atteindrait 3,94 ng/mL. À la dose recommandée de 1,25 mg/kg, l’enfortumab védotine n’a pas eu d’effet important sur l’allongement de l’intervalle QTc (> 20 ms).
10.3 Pharmacocinétique
L’analyse pharmacocinétique de population incluait les données de 748 patients et se fondait sur trois études de phase I, une étude de phase II et une étude de phase III. La pharmacocinétique de l’enfortumab védotine a été caractérisée après l’administration d’une seule dose et de plusieurs doses chez des patients atteints d’un carcinome urothélial localement avancé et inopérable ou métastatique ou ayant d’autres tumeurs solides.
Les concentrations maximales du CAM ont été observées vers la fin de l’administration de la perfusion intraveineuse (estimation médiane de 0,03 jour [environ 0,72 heure]), et les concentrations maximales de la MMAE ont été observées environ 2 jours après l’administration de la dose d’enfortumab védotine. Après l’administration répétée d’enfortumab védotine à 1,25 mg/kg les jours 1, 8 et 15 d’un cycle de 28 jours ou les jours 1 et 8 d’un cycle de 21 jours, une accumulation minimale, voire nulle, du CAM ou de la MMAE non conjuguée a été observée. Les concentrations du CAM semblaient atteindre un état d’équilibre après 1 cycle pour l’enfortumab védotine administrée seule ou en association avec le pembrolizumab. Avec l’enfortumab védotine administrée seule chez les patients déjà traités, atteints d’un carcinome urothélial métastatique ou localement avancé, les concentrations de la MMAE non conjuguée semblaient atteindre un état d’équilibre après 1 cycle. Une diminution de 31 % des concentrations de la MMAE non conjuguée a été observée à la fin du cycle 1 lorsque l’enfortumab védotine a été administrée seule et en association avec le pembrolizumab chez les patients atteints d’un carcinome urothélial métastatique ou localement avancé n’ayant jamais été traités.
Tableau 11 : Résumé des paramètres pharmacocinétiques de l’enfortumab védotine dans le cancer urothélial localement avancé et inopérable ou métastatique
CAM Moyenne (± É.-T.) | MMAE non conjuguée Moyenne (± É.-T.) | |
| Cmax | 28 (6,1) mcg/mL | 5,5 (3) ng/mL |
| ASC0-28j | 110 (26) mcg∙j/mL | 85 (50) ng∙j/mL |
| Cmin,0-28j | 0,31 (0,18) mcg/mL | 0,81 (0,88) ng/mL |
Cmax = concentration maximale, ASC0-28j = aire sous la courbe, concentration-temps de zéro à 28 jours, Cmin,0-28j = concentration pré-dose le jour 28, É.-T. = écart-type
Absorption
Padcev est administré par perfusion intraveineuse et est, en conséquence, immédiatement et entièrement biodisponible.
Distribution
L’estimation moyenne du volume de distribution à l’état d’équilibre du CAM était de 12,8 L après l’administration de 1,25 mg/kg d’enfortumab védotine.
In vitro, la liaison de la MMAE aux protéines plasmatiques humaines variait de 68 à 82 %. Il est peu probable que la MMAE déplace des médicaments se liant fortement aux protéines ou soit déplacée par ceux-ci. Les études in vitro indiquent que la MMAE est un substrat de la glycoprotéine-P.
Métabolisme
Une petite fraction de la MMAE libérée de l’enfortumab védotine est métabolisée. Les études in vitro indiquent que le métabolisme de la MMAE résulte principalement de l’oxydation par le CYP3A4.
Élimination
La clairance (Cl) moyenne du CAM et de la MMAE non conjuguée chez les patients s’élevait à 0,114 L/h et à 2,11 L/h, respectivement.
Une baisse multiexponentielle de l’élimination du CAM a été observée avec une demi-vie de 3,6 jours.
L’élimination de la MMAE semblait limitée par son taux de libération de l’enfortumab védotine. Une baisse multiexponentielle de l’élimination de la MMAE a été observée avec une demi-vie de 2,6 jours.
L’excrétion de la MMAE se fait principalement dans les selles, et en plus petite proportion dans l’urine. Environ 24 % de la quantité totale de MMAE contenue dans une dose unique d’un autre CAM ont été retrouvés dans les selles et l’urine sous une forme inchangée, sur une période de 1 semaine. La majorité de la MMAE recouvrée a été excrétée dans les selles (72 %). Un profil d’excrétion similaire est attendu pour la MMAE après l’administration de l’enfortumab védotine.
Populations et états pathologiques particuliers
- Enfants et adolescents : La pharmacocinétique de l’enfortumab védotine n’a pas été évaluée chez les enfants et les adolescents de moins de 18 ans.
Personnes âgées : L’analyse pharmacocinétique de population montre que l’âge (min.-max. :
24-90 ans; 60 % [450/748] > 65 ans, 19 % [143/748] > 75 ans) ne joue pas un rôle déterminant dans la pharmacocinétique de l’enfortumab védotine.
- Sexe : Selon l’analyse pharmacocinétique de population, le sexe (73 % [544/748] d’hommes) ne joue pas un rôle déterminant dans la pharmacocinétique de l’enfortumab védotine.
Origine ethnique : Selon l’analyse pharmacocinétique de population (69 % [519/748] de Blancs,
21 % [158/748] d’Asiatiques, 1 % [10/748] de Noirs et 8 % [61/748] d’une autre origine ou d’origine inconnue), l’origine ethnique n’a pas d’effet cliniquement important sur la pharmacocinétique de l’enfortumab védotine.
- Insuffisance hépatique : Éviter l’utilisation de Padcev chez les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh) ou sévère (classe C de Child-Pugh). Selon l’analyse pharmacocinétique de population utilisant les données d’études cliniques recueillies chez des patients atteints d’un cancer urothélial métastatique, aucune différence significative d’exposition au CAM n’a été observée; et une augmentation de 37 % et de 16 % des concentrations moyennes de la MMAE non conjuguée a été observée chez les patients déjà traités ou jamais traités, atteints d’un carcinome urothélial localement avancé ou métastatique, respectivement, et présentant une insuffisance hépatique légère (taux de bilirubine de 1 à 1,5 × la limite supérieure de la normale [LSN] et taux d’AST < LSN, ou taux de bilirubine ≤ LSN et taux d’AST > LSN, n = 65) en comparaison avec les patients ayant une fonction hépatique normale. En outre, dans le groupe de l’étude EV-301 traité par Padcev, 53,6 % des patients atteints d’insuffisance hépatique légère et 45,3 % des patients ayant une fonction hépatique normale ont présenté des manifestations indésirables graves apparues pendant le traitement. L’enfortumab védotine n’a été étudié que chez un nombre restreint de patients présentant une insuffisance hépatique modérée (n = 5) ou sévère (n = 1) dans le cadre d’études portant sur la monothérapie et le traitement d’association. L’effet de la transplantation hépatique sur la pharmacocinétique du CAM ou de la MMAE non conjuguée est inconnu.
- Insuffisance rénale : La pharmacocinétique du CAM et de la MMAE non conjuguée a été évaluée après l’administration d’enfortumab védotine (en monothérapie [n = 748] et en association avec le pembrolizumab [n = 561]) chez des patients présentant une insuffisance rénale légère (clairance de la créatinine; ClCr > 60 à 90 mL/min; n = 485), modérée (ClCr 30 à 60 mL/min; n = 573) et sévère (ClCr de 15 à < 30 mL/min; n = 39). Aucune différence significative d’exposition au CAM ou à la MMAE non conjuguée n’a été observée dans l’ASC chez des patients présentant une insuffisance rénale légère, modérée ou sévère en comparaison aux patients ayant une fonction rénale normale. L’effet de l’insuffisance rénale terminale (ClCr < 15 mL/min) avec ou sans dialyse sur la pharmacocinétique du CAM ou de la MMAE non conjuguée est inconnu.
10.4 Immunogénicité
Toutes les protéines thérapeutiques sont potentiellement immunogènes.
La détection des anticorps est fortement liée à la sensibilité et à la spécificité de l’épreuve de dosage. De plus, l’incidence des résultats positifs à un dosage (notamment des anticorps neutralisants) peut être influencée par plusieurs facteurs tels que la méthode du dosage, la manipulation des échantillons, le moment de la collecte des échantillons, la prise concomitante d’autres médicaments et la présence d’une maladie sous-jacente. C’est pourquoi il est difficile de tirer des conclusions valides en comparant l’incidence d’anticorps observée dans les études décrites ci-après à l’incidence d’anticorps observée dans d’autres études ou d’anticorps dirigés contre d’autres produits.
Le fait de comparer l’incidence de la formation d’anticorps d’une étude ou d’un produit à l’autre comporte un risque d’erreur, puisque les méthodes de dosage utilisées ne sont pas toutes du même type et diffèrent en matière de sensibilité et/ou de spécificité.
L’immunogénicité de l’enfortumab védotine administré à une dose de 1,25 mg/kg a été testée chez 590 patients au total; un résultat positif a été confirmé chez 15 patients au départ pour les anticorps antithérapeutiques, et chez les patients qui avaient eu un résultat négatif au départ (n = 575), un total de 16 (2,8 %) patients ont obtenu un résultat positif après le début de l’étude.
L’immunogénicité contre l’enfortumab védotine après l’administration d’enfortumab védotine en association avec le pembrolizumab pour le traitement du cancer urothélial localement avancé ou métastatique a été testée chez 490 patients au total; un résultat positif a été confirmé chez 24 patients au départ pour les anticorps antithérapeutiques, et chez les patients qui avaient eu un résultat négatif au départ (n = 466), un total de 14 (3,0 %) patients ont obtenu un résultat positif après le début de l’étude.
L’immunogénicité contre l’enfortumab védotine après l’administration d’enfortumab védotine en association avec le pembrolizumab pour le traitement du CEVM a été testée chez 159 patients au total; un résultat positif a été confirmé chez 3 patients au départ pour les anticorps antithérapeutiques, et chez les patients qui avaient eu un résultat négatif au départ (n = 156), un total de 2 (1,3 %) patients ont obtenu un résultat positif après le début de l’étude.
En raison du nombre restreint de patients présentant des anticorps dirigés contre Padcev, aucune conclusion ne peut être tirée en ce qui concerne un effet potentiel de l’immunogénicité sur la pharmacocinétique, la pharmacodynamie, l’efficacité ou l’innocuité.
11 Conservation, stabilité et mise au rebut
Conserver les flacons de Padcev réfrigérés entre 2 et 8 °C (36 et 46 °F) dans leur emballage d’origine. Ne pas congeler. Ne pas secouer.
12 Instructions particulières de manipulation du produit
Padcev est un agent antinéoplasique. Respecter les procédures de manipulation et d’élimination locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : enfortumab védotine
Nom chimique : IgG1-k AGS-22C3 liée de façon covalente à la MMAE
Formule moléculaire et masse moléculaire : C6754H10442N1750O2144S46 Masse moyenne : 151 935 Da
Structure :
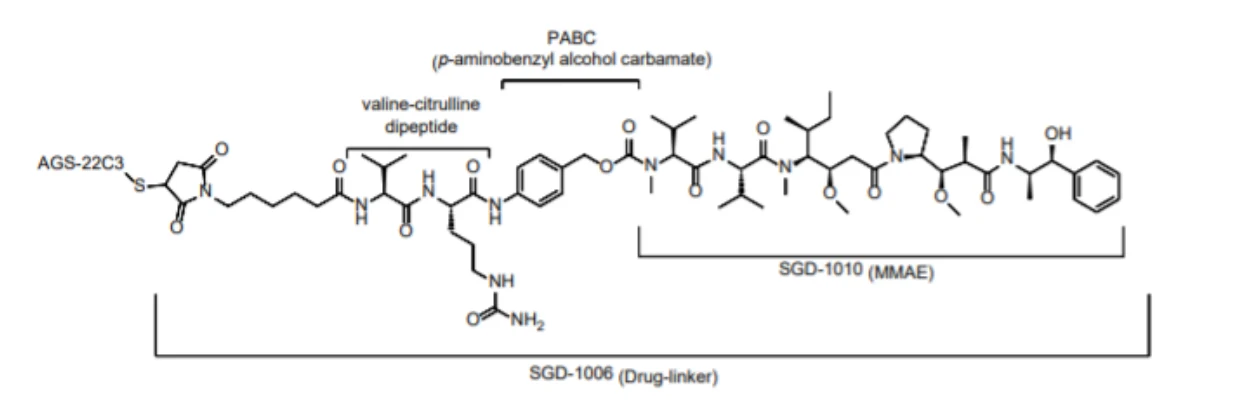
Caractéristiques du produit
L’enfortumab védotine est un conjugué anticorps-médicament (CAM) composé d’un anticorps monoclonal IgG1-kappa (AGS-22C3) dirigé contre la nectine-4, entièrement humain, exprimé dans des cellules ovariennes de hamster chinois (CHO), conjugué à un agent perturbant les microtubules, la monométhylauristatine E (MMAE), par l’intermédiaire d’un segment de liaison maleimidocaproyl valine-citrulline (vc) clivable par protéases.
14 Études cliniques
14.1 Études cliniques par indication
Traitement néoadjuvant et adjuvant des patients atteints d’un CVEM qui ne sont pas admissibles à une chimiothérapie contenant du cisplatine
Étude EV-303
Tableau 12 : Résumé du plan de l’étude EV-303, Padcev en association avec le pembrolizumab intraveineux à titre de traitement néoadjuvant et poursuivi en tant que traitement adjuvant après une CR avec LP contre CR avec LP seulement chez des patients atteints d’un CVEM qui ne sont pas admissibles à une chimiothérapie contenant du cisplatine
| No d’étude | Plan de l’étude | Posologie, voies d’administration | Nombre de sujets (n) | ||
| et durée | |||||
| EV-303 | À répartition aléatoire, sans insu, de phase III, multicentrique Sujets répartis aléatoirement selon un rapport de 1:1 pour recevoir un traitement néoadjuvant et un traitement adjuvant par Padcev en association avec le pembrolizumab intraveineux ou pour subir une CR avec LP seulement | Padcev en association avec le pembrolizumab intraveineux : traitement néoadjuvant par Padcev à 1,25 mg/kg par perfusion intraveineuse (i.v.) sur 30 minutes les jours 1 et 8 et traitement néoadjuvant par le pembrolizumab à 200 mg par perfusion i.v. le jour 1 de chacun des 3 cycles de 21 jours prévus avant une CR avec LP, puis traitement adjuvant par Padcev à 1,25 mg/kg par perfusion i.v. les jours 1 et 8 de chacun des 6 cycles de 21 jours prévus et traitement adjuvant par le pembrolizumab à 200 mg par perfusion i.v. le jour 1 de chacun des 14 cycles de 21 jours prévus CR avec LP seulement | Padcev en association avec le pembrolizumab intraveineux avant et après une CR avec LP (n = 174) CR avec LP seulement (n = 170) Total (n = 344) | ||
L’efficacité de Padcev administré en association avec le pembrolizumab intraveineux à titre de traitement néoadjuvant et poursuivi en tant que traitement adjuvant après une CR a été évaluée dans le cadre de l’étude EV-303, un essai multicentrique, à répartition aléatoire et comparatif avec traitement actif mené sans insu auprès de patients atteints d’un CVEM (prédominance de caractéristiques histologiques du carcinome urothélial) n’ayant jamais été traité, qui étaient de bons candidats pour une CR avec LP, mais qui n’étaient pas admissibles à une chimiothérapie contenant du cisplatine ou qui avaient refusé un tel traitement. Ont été exclus de cette étude les patients qui étaient atteints d’un cancer urothélial primitif ne siégeant pas dans la vessie (à savoir cancer de l’uretère, de l’urètre ou du bassinet rénal), d’une maladie auto-immune active qui avait commandé un traitement à action générale au cours des 2 années précédant le traitement à l’étude ou d’une maladie qui nécessitait un traitement immunosuppresseur. Les patients ayant fait l’objet de la répartition aléatoire ont été stratifiés en fonction du stade de la tumeur (T2N0 vs T3/T4aN0 vs T1-T4aN1), de l’admissibilité à un traitement par le cisplatine (non-admissibilité à un traitement par le cisplatine vs admissibilité à un
traitement par le cisplatine, mais refus d’un tel traitement) et de la région (États-Unis vs Union européenne vs reste du monde).
Les patients ont été répartis aléatoirement selon un rapport de 1:1 pour :
- recevoir Padcev en association avec le pembrolizumab intraveineux (n = 170) : traitement néoadjuvant par Padcev à 1,25 mg/kg par perfusion i.v. sur 30 minutes les jours 1 et 8 et traitement néoadjuvant par le pembrolizumab à 200 mg par perfusion i.v. le jour 1 de chacun des 3 cycles de 21 jours prévus avant l’intervention chirurgicale (CR avec LP), puis traitement adjuvant par Padcev à 1,25 mg/kg par perfusion i.v. les jours 1 et 8 de chacun des 6 cycles de 21 jours prévus et traitement adjuvant par le pembrolizumab à 200 mg par perfusion i.v. le jour 1 de chacun des 14 cycles de 21 jours prévus;
- subir une CR avec LP seulement (n = 174).
Le traitement a été poursuivi jusqu’à la date de fin prévue de l’administration des médicaments à l’étude, à la progression de la maladie, à l’incapacité ou au refus de subir la CR avec la LP, à une récidive de la maladie au cours de la phase de traitement adjuvant ou à l’apparition d’une toxicité inacceptable. Une évaluation du statut tumoral, par tomodensitométrie/imagerie par résonance magnétique, a été effectuée au départ, au cours des 5 semaines qui précédaient la CR avec LP et 6 semaines après la CR. Une évaluation du statut tumoral après la CR avec LP, qui comprenait une cystoscopie et une cytologie urinaire dans le cas des patients qui n’ont pas subi d’intervention chirurgicale, a été effectuée toutes les 12 semaines pendant 2 ans, et toutes les 24 semaines par la suite.
Les caractéristiques de la population de l’étude étaient les suivantes : âge médian de 73 ans (min.-max. : 46-87 ans); 78 % d’hommes; 78 % de Blancs; 57 % de patients qui avaient un indice fonctionnel ECOG de 0, 29 % qui avaient un indice fonctionnel ECOG de 1 et 14 % qui avaient un indice fonctionnel ECOG de 2; 18 % de patients porteurs d’une tumeur T2N0, 77 % de patients porteurs d’une tumeur T3/T4aN0 et 5 % de patients porteurs d’une tumeur T1 T4aN1. En tout, 91 % des patients étaient porteurs d’une tumeur ayant les caractéristiques histologiques du carcinome urothélial; 4 % étaient porteurs d’un carcinome urothélial à différenciation squameuse, 3 % étaient porteurs d’un carcinome urothélial à différenciation glandulaire, et 2 % étaient porteurs d’une tumeur ayant les caractéristiques du carcinome urothélial et d’autres variantes histologiques. Parmi les 281 patients qui n’étaient pas admissibles au traitement par le cisplatine, 72 % avaient une clairance de créatinine de 30 à 59 mL/min au départ, 17 % avaient un indice fonctionnel ECOG de 2, 21 % accusaient une perte auditive de grade II ou plus, 3,9 % présentaient une insuffisance cardiaque de classe III de la New York Heart Association Class, et 13 % remplissait plus d’un critère d’inadmissibilité au traitement par le cisplatine.
En tout, 149 patients (88 %) du groupe Padcev en association avec le pembrolizumab et 156 patients (90 %) du groupe CR avec LP seulement ont subi une CR avec LP.
L’étude n’avait pas été conçue de telle sorte que les effets exercés par Padcev lors de chaque phase de traitement (néoadjuvant ou adjuvant) puissent être isolés.
Le principal critère d’évaluation de l’efficacité était la survie sans événement (SSE) selon une évaluation centrale indépendante à l’insu (ECII). La survie globale (SG) et le taux de réponse pathologique complète (RPC) déterminée par l’ECII tenaient lieu de critères d’efficacité supplémentaires.
Cette étude a mis en évidence une amélioration statistiquement significative de la SSE et de la SG chez les patients qui ont reçu un traitement néoadjuvant et un traitement adjuvant par Padcev administré
en association avec le pembrolizumab, comparativement à ceux qui ont subi une CR avec LP seulement. La durée médiane du suivi des patients qui avaient été affectés au hasard au groupe Padcev en association avec le pembrolizumab était de 20,4 mois (min.-max. : 1,4-52,6 mois).
Le tableau 13 et les figures 1 et 2 résument les résultats relatifs à l’efficacité de l’étude EV-303.
Tableau 13 : Résultats relatifs à l’efficacité de l’étude EV-303
| Critère d’évaluation | Padcev en association avec le pembrolizumab intraveineux avant et après la CR avec LP n = 170 | CR avec LP seulement n = 174 |
| Survie sans événement1 | ||
| Nombre (%) de patients présentant des événements | 48 (28,2) | 95 (54,6) |
| Durée médiane (IC à 95 %), mois2 | NA (37,3-NA) | 15,7 (10,3-20,5) |
| RRI3 (IC à 95 %) | 0,40 (0,28-0,57) | |
| Valeur p4 | < 0,0001 | |
| Survie globale | ||
| Nombre (%) de patients présentant des événements | 38 (22,4) | 68 (39,1) |
| Durée médiane (IC à 95 %), mois2 | NA (NA-NA) | 41,7 (31,8-NA) |
| RRI3 (IC à 95 %) | 0,50 (0,33-0,74) | |
| Valeur p4 | 0,0002 | |
CR : cystectomie radicale; IC : intervalle de confiance; LP : lymphadénectomie pelvienne; NA : non atteint; RRI : rapport des risques instantanés
- 1. La survie sans événement correspondait par définition au temps écoulé entre la répartition aléatoire et la première des éventualités suivantes : progression de la maladie à tel point qu’elle ne se prête plus à un traitement chirurgical à visée curative, incapacité de subir l’intervention chirurgicale dans le cas d’une maladie résiduelle avec envahissement musculaire, résection chirurgicale incomplète, récidive locale ou à distance après l’intervention chirurgicale, ou décès.
- 2. D’après les estimations de Kaplan-Meier
- 3. D’après le modèle de régression à risques proportionnels stratifié de Cox et la méthode d’Efron pour la prise en compte des égalités avec le traitement comme covariable
- 4. D’après le test de Mantel-Haenszel stratifié
Figure 1 : Courbe de Kaplan-Meier de la survie sans événement
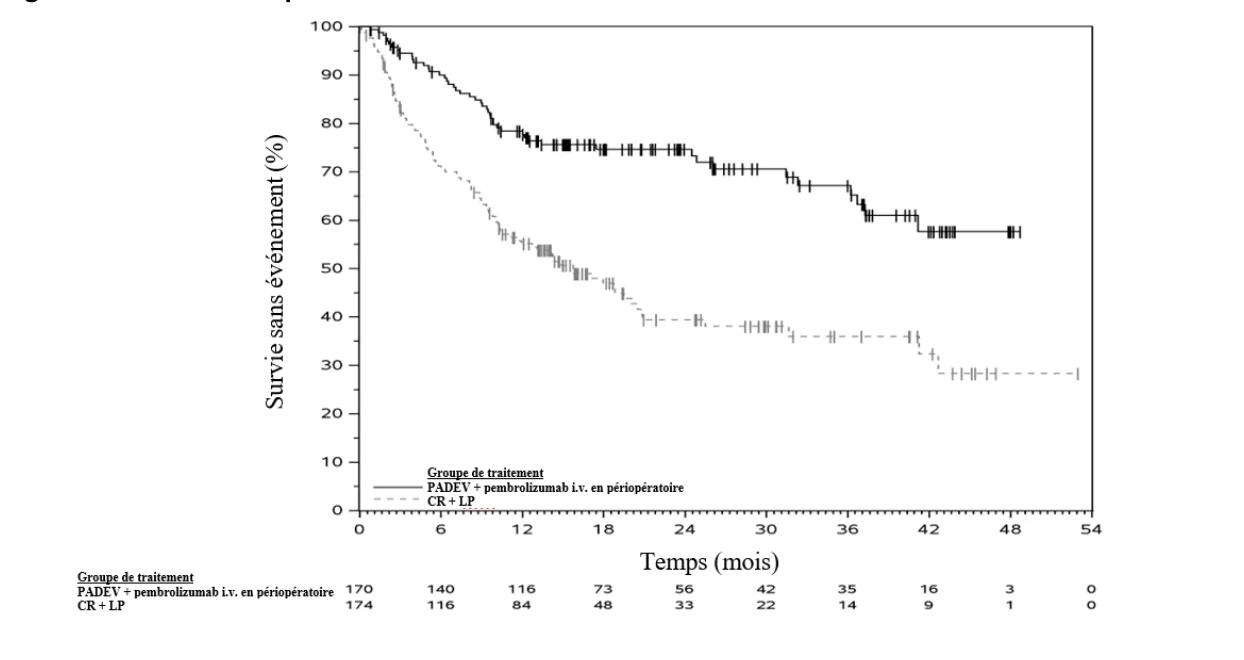
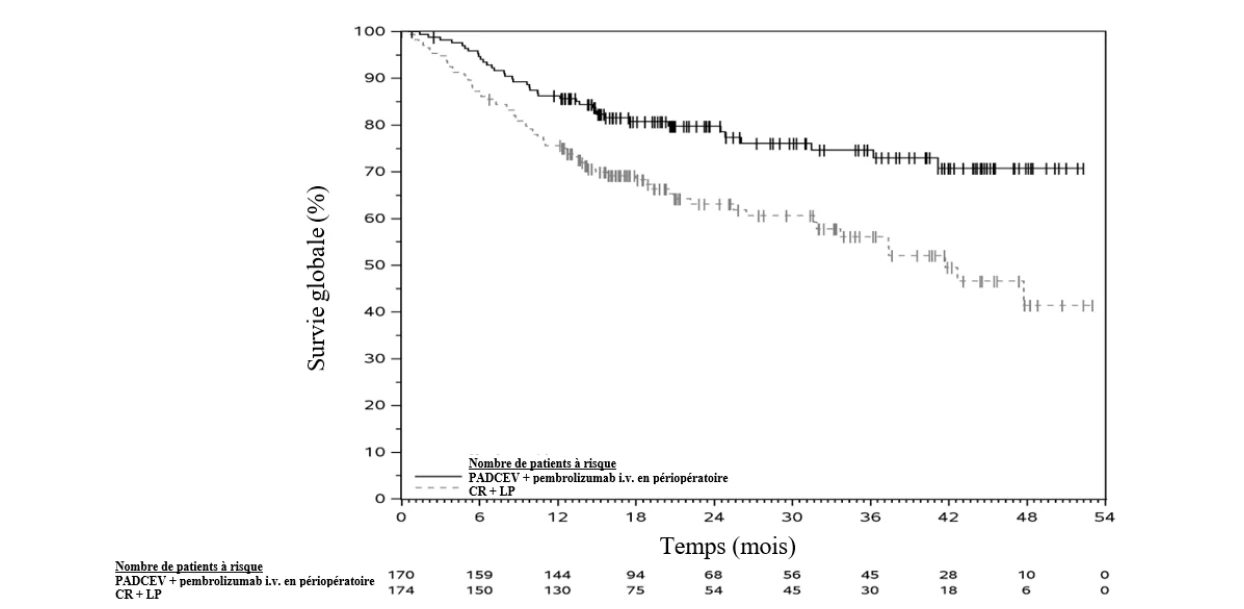
Figure 2 : Courbe de Kaplan-Meier de la survie globale
L’étude a mis en évidence une différence statistiquement significative entre les traitements quant au taux de RPC (57,1 % [IC à 95 % : 49,3-64,6 %] vs 8,6 % [IC à 95 % : 4,9-13,8 %]; p < 0,0001).
Carcinome urothélial localement avancé ou métastatique n’ayant jamais été traité auparavant
Étude EV-302
Tableau 14 : Résumé du plan de l’étude EV-302, enfortumab védotine en association avec le pembrolizumab contre chimiothérapie chez des patients jamais traités, atteints d’un carcinome urothélial non résécable localement avancé ou métastatique
| No d’étude | Plan de l’étude | Posologie, voies | Nombre de sujets | ||
| d’administration et durée | |||||
| EV-302 | À répartition aléatoire, sans insu, de phase III, multicentrique Sujets répartis aléatoirement selon un ratio de 1:1 pour recevoir soit l’enfortumab védotine en association avec le pembrolizumab ou la chimiothérapie à base de platine (gemcitabine et cisplatine ou carboplatine) | Les patients du groupe A ont reçu 1,25 mg/kg d’enfortumab védotine par perfusion intraveineuse sur 30 minutes les jours 1 et 8 d’un cycle de 21 jours suivi de 200 mg de pembrolizumab le jour 1 d’un cycle de 21 jours environ 30 minutes après l’administration de l’enfortumab védotine. Les patients du groupe B ont reçu 1000 mg/m2 de gemcitabine par perfusion intraveineuse les jours 1 et 8 de chaque cycle de 21 jours et, au choix du chercheur, 70 mg/m2 de cisplatine ou de carboplatine (ASC = 4,5 ou 5 mg/mL/min conformément aux lignes directrices locales) par perfusion intraveineuse le jour 1 de chaque cycle de 21 jours. | Padcev en association avec le pembrolizumab (n = 442) Chimiothérapie (n = 444) Total (N = 886) | ||
L’efficacité de l’enfortumab védotine en association avec le pembrolizumab a été évaluée dans une étude de phase III sans insu, à répartition aléatoire, multicentrique à laquelle participaient 886 adultes atteints d’un cancer urothélial non résécable localement avancé ou métastatique n’ayant jamais reçu de traitement à action générale pour une maladie non résécable localement avancée ou métastatique (voir le tableau 11). Les patients qui présentaient une maladie autoimmune ou une affection médicale nécessitant une immunosuppression, des métastases du système nerveux central évolutives, des symptômes cardiaques (dont l’insuffisance cardiaque congestive) correspondant aux classes III et IV de la New York Heart Association, une insuffisance rénale sévère, une neuropathie sensitive ou motrice de grade II ou supérieur ou un diabète non maîtrisé défini comme un taux d’hémoglobine A1c (HbA1c) ≥ 8 %
ou un taux d’HbA1c ≥ 7 % associé à des symptômes du diabète ont été exclus de l’étude. Les patients ont été répartis aléatoirement selon un ratio 1:1 pour recevoir soit l’enfortumab védotine en association avec le pembrolizumab, soit une chimiothérapie à base de platine (gemcitabine et cisplatine ou carboplatine). La répartition aléatoire a été stratifiée par l’admissibilité au cisplatine, l’expression de PD-L1 et la présence de métastases hépatiques. Le traitement par Padcev et le pembrolizumab a été poursuivi jusqu’à la progression de la maladie (d’après la version 1.1. des critères RECIST [Response Evaluation Criteria In Solid Tumors]) ou l’apparition d’une toxicité inacceptable. En l’absence d’une progression de la maladie ou d’une toxicité inacceptable, l’administration du pembrolizumab a été poursuivie pendant un maximum de 35 cycles (soit un maximum d’environ 2 ans).
Tableau 15 : Résumé des données démographiques des patients et des caractéristiques de la maladie au départ, dans l’étude EV-302
Padcev en association avec le pembrolizumab (n = 442) | Chimiothérapie (n = 444) | Total (N = 886) | |
| Âge médian, en année (plage) | 69 (37, 87) | 69 (22, 91) | 69 |
| Catégorie d’âge, n (%) | |||
| < 65 ans | 144 (32,6) | 135 (30,4) | 279 (31,5) |
| 65 à < 75 ans | 196 (44,3) | 201 (45,3) | 397 (44,8) |
| ≥ 75 ans | 102 (23,1) | 108 (24,3) | 210 (23,7) |
| Sexe, n (%) | |||
| Hommes | 344 (77,8) | 336 (75,7) | 680 (76,7) |
| Femmes | 98 (22,2) | 108 (24,3) | 206 (23,3) |
| Origine ethnique, n (%) | |||
| Blancs | 308 (69,7) | 290 (65,3) | 598 (67,5) |
| Asiatiques | 99 (22,4) | 92 (20,7) | 191 (21,6) |
| Noirs | 3 (0,7) | 7 (1,6) | 10 (1,1) |
| Autre | 32 (7,2) | 55 (12,4) | 87 (9,8) |
| Indice ECOG au départ, n (%) | |||
| 0 | 223 (50,5) | 215 (48,4) | 438 (49,4) |
| 1 | 204 (46,2) | 216 (48,6) | 420 (47,4) |
| 2 | 15 (3,4) | 11 (2,5) | 26 (2,9) |
| Métastases des ganglions lymphatiques seulement, n (%) | 103 (23,3) | 104 (23,4) | 207 (23,4) |
| Métastases viscérales, n (%) | 318 (71,9) | 318 (71,6) | 636 (71,8) |
| Métastases hépatiques, n (%) | 100 (22,6) | 99 (22,3) | 199 (22,5) |
Padcev en association avec le pembrolizumab (n = 442) | Chimiothérapie (n = 444) | Total (N = 886) | |
| Taux d’HbA1c consigné au départ, n (%) | |||
| < 5,7 % | 205 (46,4) | 208 (46,8) | 413 (46,6) |
| Stade de la maladie lors de la répartition aléatoire, n (%) | |||
| Cancer urothélial métastatique | 421 (95,2) | 420 (94,6) | 841 (94,9) |
| Cancer localement avancé | 21 (4,8) | 24 (5,4) | 45 (5,1) |
| Type histologique, n (%) | |||
| Histologie évoquant un carcinome urothélial | 379 (85,7) | 373 (84,0) | 752 (84,9) |
Carcinome urothélial à différenciation squameuse mixte | 24 (5,4) | 28 (6,3) | 52 (5,9) |
| Autres variantes histologiques mixtes du carcinome urothélial | 26 (5,9) | 25 (5,6) | 51 (5,8) |
| Non-admissibilité au cisplatine, n (%) | 202 (45,7) | 202 (45,5) | 404 (45,6) |
| Admissibilité au cisplatine, n (%) | 240 (54,3) | 242 (54,5) | 482 (54,4) |
Les deux principaux critères d’évaluation de l’efficacité étaient la SG et la survie sans progression (SSP), déterminées par une ECII fondée sur la version 1.1 des critères RECIST. Le taux de réponse globale (TRG), évalué par l’ECII, était un critère d’efficacité supplémentaire. La durée médiane du suivi de cette étude a été de 17,2 mois.
Les résultats d’efficacité étaient constants dans tous les sous-groupes de patients stratifiés. Les résultats sont résumés au tableau 16 et aux figures 3 et 4.
Tableau 16 : Résultats de l’étude EV-302 dans le cancer urothélial localement avancé ou métastatique n’ayant jamais été traité
| Critère d’évaluation | Enfortumab védotine + pembrolizumab n = 442 | Gemcitabine + platine n = 444 |
| Survie globale | ||
| Nombre (%) de patients présentant des événements | 133 (30,1) | 226 (50,9) |
| Médiane en mois (IC à 95 %)a | 31,5 (25,4, NE) | 16,1 (13,9, 18,3) |
| Rapport des risques instantanésb (IC à 95 %)a | 0,468 (0,38, 0,58) | |
| Valeur p bilatéralec | < 0,00001 | |
| Survie sans progressiond | ||
| Critère d’évaluation | Enfortumab védotine + pembrolizumab n = 442 | Gemcitabine + platine n = 444 |
| Nombre (%) de patients présentant des événements | 223 (50,5) | 307 (69,1) |
| Médiane en mois (IC à 95 %)a | 12,5 (10,4, 16,6) | 6,3 (6,2, 6,5) |
| Rapport des risques instantanésb (IC à 95 %)a | 0,450 (0,38, 0,54) | |
| Valeur p bilatéralec | < 0,00001 | |
| Taux de réponse objective (réponse complète + réponse partielle)e | ||
| TRO (%) (IC à 95 %)e | 67,7 (63,1, 72,1) | 44,4 (39,7, 49,2) |
| Valeur p bilatéralef | < 0,00001 | |
| Taux de réponse complète (%) | 127 (29,1) | 55 (12,5) |
| Taux de réponse partielle (%) | 169 (38,7) | 141 (32,0) |
NE = non estimable
a. D’après la méthode de transformation bilogarithmique complémentaire (Collett, 1994). b. D’après le modèle des risques proportionnels stratifié de Cox.
c. Calculée au moyen d’un test de Mantel-Haenszel stratifié.
d. D’après la méthode de Clopper-Pearson (Clopper 1934).
e. Comprend uniquement les patients présentant une maladie mesurable au départ (437 patients traités par l’enfortumab védotine en association avec le pembrolizumab et 441 patients recevant la gemcitabine + le platine).
f. Calculée au moyen du test de Cochran-Mantel-Haenszel en tenant compte des facteurs de stratification (l’admissibilité au traitement par le cisplatine, l’expression de PD-L1 et les métastases hépatiques) au moment de la répartition aléatoire.
Figure 3 : Courbe de Kaplan-Meier de la survie globale
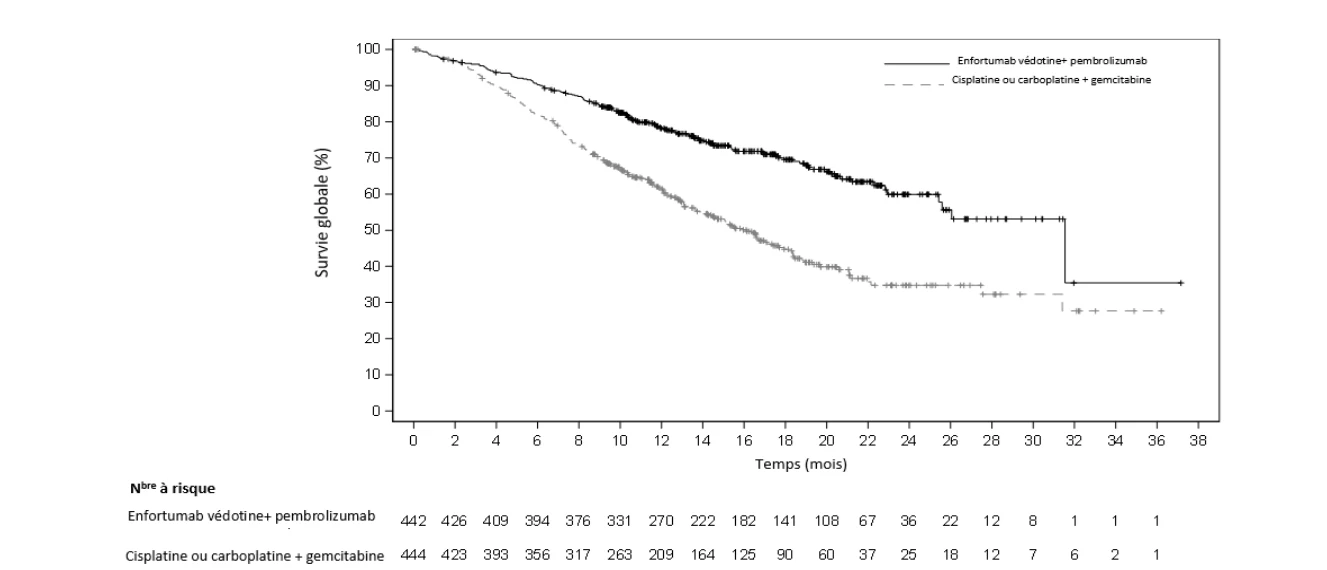
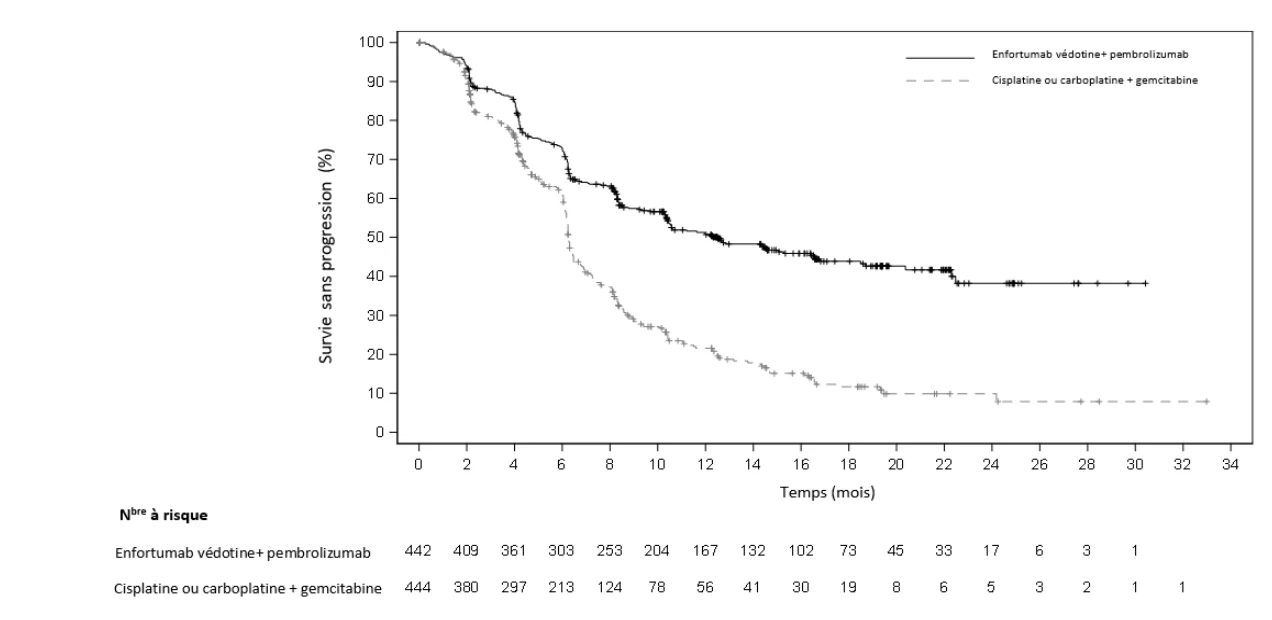
Figure 4 : Courbe de Kaplan-Meier de la survie sans progression
Carcinome urothélial localement avancé et inopérable ou métastatique qui a été traité auparavant
Étude EV-301
Tableau 17 : Résumé du plan de l’étude EV-301, enfortumab védotine contre chimiothérapie chez des patients déjà traités, atteints d’un carcinome urothélial localement avancé et inopérable ou métastatique
No d’étude | Plan de l’étude | Posologie, voies d’administration et durée | Nombre de sujets |
| EV-301 | À répartition aléatoire, sans insu, de phase III, multicentrique Sujets répartis aléatoirement selon un ratio de 1:1 pour recevoir soit l’enfortumab védotine ou la chimiothérapie | Administration par voie i.v. de 1,25 mg/kg de Padcev (enfortumab védotine pour injection), sur environ 30 minutes, les jours 1, 8 et 15 d’un cycle de 28 jours, jusqu’à la progression de la maladie ou l’apparition d’une toxicité inacceptable | Padcev (n = 301) Chimiothérapie (n = 307) Total (N = 608) |
| L’efficacité de Padcev a été évaluée dans une étude de phase III (EV-301) menée sans insu, à répartition | ||
| aléatoire, multicentrique à laquelle participaient 608 patients atteints d’un cancer urothélial | ||
| localement avancé et inopérable ou métastatique ayant auparavant reçu une chimiothérapie à base de | ||
| platine et un inhibiteur du PD-1 ou du PD-L1. | ||
Les patients ont été répartis aléatoirement selon un ratio de 1:1 pour recevoir Padcev ou une des chimiothérapies suivantes, selon la décision de l’investigateur, avant la répartition aléatoire : docétaxel (38 %), paclitaxel (36 %) ou vinflunine (26 %). La répartition aléatoire a été stratifiée par l’indice fonctionnel ECOG (0 ou 1), la région (Europe occidentale ou États-Unis ou le reste du monde) et la présence de métastases hépatiques (oui ou non).
Étaient exclus de l’étude les patients qui présentaient des métastases du système nerveux central évolutives, des symptômes cardiaques (dont l’insuffisance cardiaque congestive) correspondant aux classes III et IV de la New York Heart Association, une insuffisance rénale sévère, une neuropathie sensitive ou motrice de grade II ou supérieur, ou un diabète non maîtrisé défini comme un taux d’hémoglobine A1c (HbA1c) ≥ 8 % ou un taux d’HbA1c ≥ 7 % associé à des symptômes du diabète.
Tableau 18 : Résumé des données démographiques des patients et des caractéristiques de la maladie au départ, dans l’étude EV-301
| Padcev (n = 301) | Chimiothérapie (n = 307) | Total (N = 608) | |
| Âge médian, en année (plage) | 68,0 (34,0; 85,0) | 68,0 (30,0; 88,0) | 68,0 (30,0; 88,0) |
| Catégorie d’âge, n (%) | |||
| < 65 ans | 108 (35,9) | 111 (36,2) | 219 (36,0) |
| 65 à < 75 ans | 141 (46,8) | 128 (41,7) | 269 (44,2) |
| ≥ 75 ans | 52 (17,3) | 68 (22,1) | 120 (19,7) |
| Sexe, n (%) | |||
| Hommes | 238 (79,1) | 232 (75,6) | 470 (77,3) |
| Femmes | 63 (20,9) | 75 (24,4) | 138 (22,7) |
| Origine ethnique | |||
| Blancs | 159 (52,8) | 155 (50,5) | 314 (51,6) |
| Asiatiques | 97 (32,2) | 103 (33,6) | 200 (32,9) |
| Padcev (n = 301) | Chimiothérapie (n = 307) | Total (N = 608) | |
| Noirs | 2 (0,7) | 2 (0,7) | 4 (0,7) |
| ECOG de référence, n (%) | |||
| 0 | 120 (39,9) | 124 (40,4) | 244 (40,1) |
| 1 | 181 (60,1) | 183 (59,6) | 364 (59,9) |
| Métastases viscérales, n (%) | 234 (77,2) | 250 (81,7) | 484 (79,7) |
| Métastases hépatiques, n (%) | 93 (30,9) | 95 (30,9) | 188 (30,9) |
| Type de traitement antérieur à base de platine, n (%) | |||
| À base de cisplatine uniquement | 193 (64,1) | 190 (61,9) | 383 (63,0) |
| À base de carboplatine uniquement | 74 (24,6) | 85 (27,7) | 159 (26,2) |
| À base de cisplatine et de carboplatine | 34 (11,3) | 31 (10,1) | 65 (10,7) |
| Trente-quatre pour cent des patients étaient porteurs de tumeurs situées dans les voies supérieures, | |||
| dont le pelvis rénal et l’uretère. Chez 76 % des patients, l’histologie du carcinome à cellules | |||
| transitionnelles (CCT) était pure; 14 % des patients présentaient d’autres variantes histologiques du | |||
| CCT et 10 % des patients présentaient des tumeurs dont l’histologie était différente, dont | |||
| l’adénocarcinome et le carcinome à cellules squameuses. Le nombre médian de traitements antérieurs | |||
| était de 2 (min.-max. : 1-≥ 3). Le nombre de lignes de traitement antérieur était de 1, 2 et ≥ 3 chez | |||
| respectivement 13 %, 74 % et 13 % des patients traités par Padcev qui avaient reçu un traitement | |||
| antérieur. En outre, plus de 98 % des patients de ce groupe utilisaient un inhibiteur de points de | |||
| contrôle; 55 % recevaient un inhibiteur du PD-1 et 44 % recevaient un inhibiteur du PD-L1. | |||
Le principal critère d’évaluation de l’efficacité était la survie globale (SG). La survie sans progression (SSP) et le taux de réponse globale (TRG) selon une évaluation de l’investigateur fondée sur les critères RECIST v1.1 étaient des critères secondaires. La durée médiane du suivi de cette étude a été de 11,1 mois. Les résultats sont résumés au tableau 19 et aux figures 5 et 6.
Tableau 19 : Résultats de l’étude EV-301 sur le carcinome urothélial localement avancé et inopérable ou métastatique qui avait été traité auparavant
| Critère d’évaluation | Padcev n = 301 | Chimiothérapie n = 307 | |
| Survie globale | |||
| Nombre (%) de patients présentant des événements | 134 (44,5) | 167 (54,4) | |
| Médiane en mois (IC à 95 %) | 12,9 (10,6, 15,2) | 9,0 (8,1, 10,7) | |
| Rapport des risques instantanés (IC à 95 %) | 0,70 (0,56, 0,89) | ||
| Valeur p unilatérale | 0,00142* | ||
| Survie sans progression* | |||
| Nombre (%) de patients présentant des événements | 201 (66,8) | 231 (75,2) | |
| Médiane en mois (IC à 95 %) | 5,6 (5,3, 5,8) | 3,7 (3,5, 3,9) | |
| Rapport des risques instantanés (IC à 95 %) | 0,62 (0,51, 0,75) | ||
| Valeur p unilatérale | < 0,00001‡ | ||
| Taux de réponse globale (réponse complète + réponse partielle) | |||
| TRG (IC à 95 %) | 40,6 (35,0, 46,5) | 17,9 (13,7, 22,8) | |
| Valeur p unilatérale | < 0,001 | ||
| Taux de réponse complète (%) | 4,9 | 2,7 | |
| Taux de réponse partielle (%) | 35,8 | 15,2 | |
* Selon un test de Mantel-Haenszel stratifié. Les facteurs de stratification étaient l’indice fonctionnel ECOG, la région et les métastases hépatiques. Limite d’efficacité prédéterminée = 0,00679.
‡ Selon un test de Mantel-Haenszel stratifié. Les facteurs de stratification étaient l’indice fonctionnel ECOG, la région et les métastases hépatiques. Limite d’efficacité prédéterminée = 0,02189.
Figure 5 : Courbe de Kaplan-Meier de la survie globale
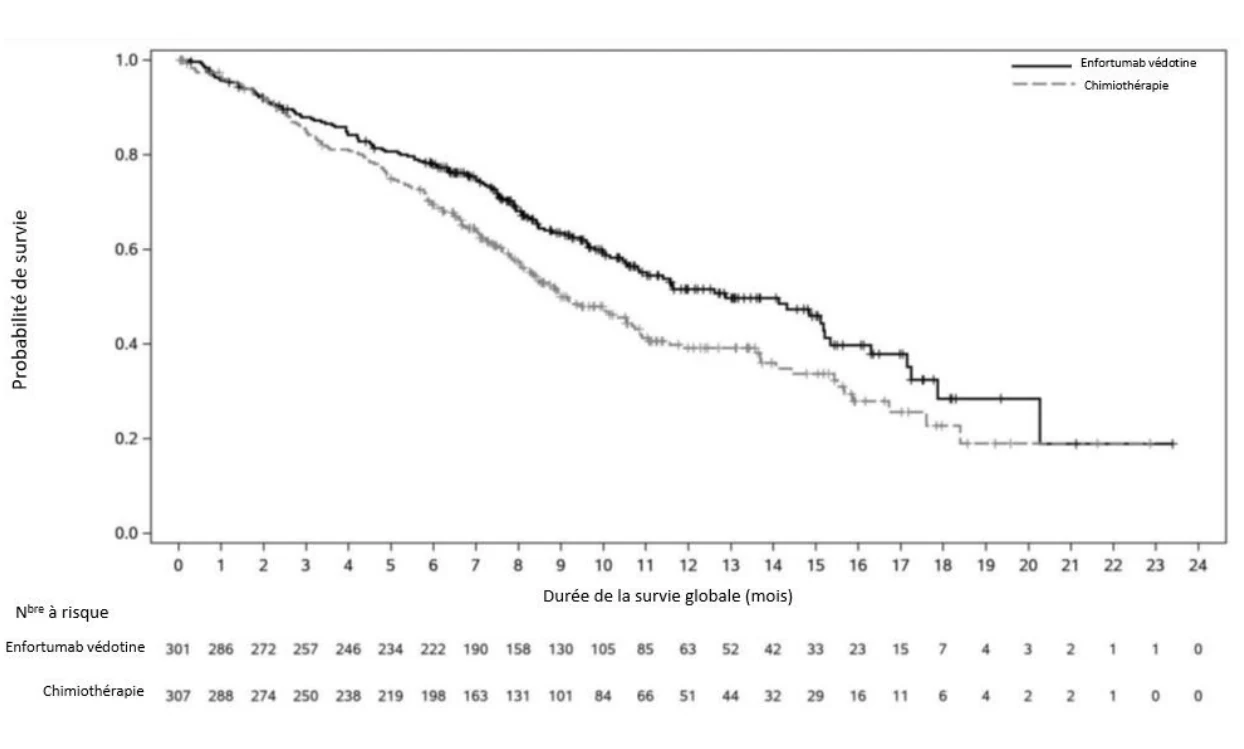
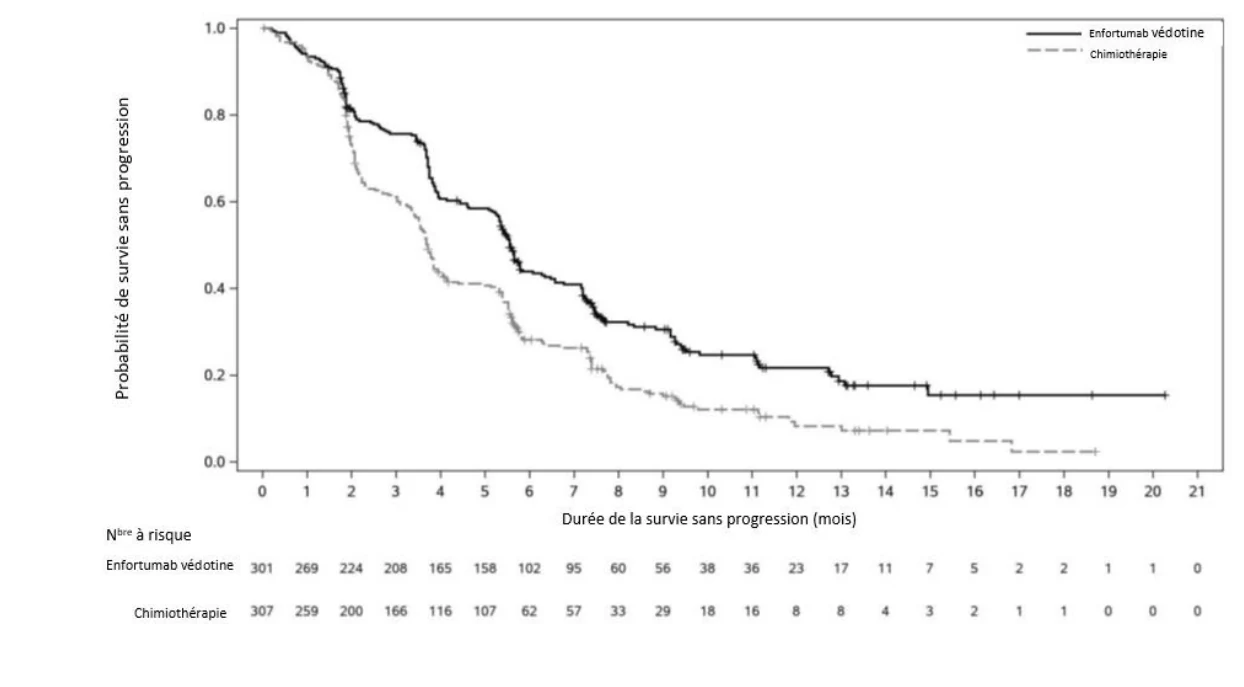
Figure 6 : Courbe de Kaplan-Meier de la survie sans progression
16 Toxicologie non clinique
Toxicologie générale
Des études de toxicité à doses répétées conformes aux bonnes pratiques de laboratoire ont été menées chez des rats, qui ont reçu par voie intraveineuse des doses de 2, 5 ou 10 mg/kg une fois par semaine pendant 4 semaines. Par la suite, il y avait soit une période de rétablissement de 6 semaines, soit des doses de 0,5, 2 ou 5 mg/kg étaient administrées une fois par semaine pendant 13 semaines. Des études de toxicité à doses répétées conformes aux bonnes pratiques de laboratoire ont aussi été menées chez des macaques cynomolgus, chez lesquels l’administration par voie intraveineuse de 1, 3 ou 6 mg/kg une fois par semaine pendant 4 semaines avait été suivie d’une période de rétablissement de 6 semaines. Le profil de toxicité chez les macaques a été comparable à celui observé chez les rats. Une mortalité a été observée tant chez les rats que chez les macaques à des niveaux d’exposition initiaux qui étaient au moins 6 fois plus élevés que le niveau d’exposition chez l’humain à la dose clinique recommandée.
Les principaux organes touchés par la toxicité chez les rats et les macaques ont été la peau et le site d’injection (abrasions, plaies, rougeur/sécheresse de la peau, avec inflammation, hyperplasie épidermique, hyperkératose, ulcères et nécrose de cellules isolées de l’épiderme et/ou des annexes), la moelle osseuse (moelle osseuse pauvre et réduction du nombre de globules rouges, du taux d’hémoglobine, de l’hématocrite et du nombre de neutrophiles et d’éosinophiles) et les organes sexuels des mâles (testicules, épididyme, prostate, glandes mammaires et vésicules séminales, dont augmentation du nombre de figures mitotiques et dégénérescence des tubules séminifères, et hypospermie dans l’épididyme). Les autres organes cibles touchés par la toxicité ont été les glandes mammaires, le tissu lymphoïde (réduction de la cellularité et augmentation du nombre de figures mitotiques), le foie (augmentations transitoires des enzymes hépatiques et augmentation du nombre de figures mitotiques), les yeux (augmentation minime du nombre de figures mitotiques dans la cornée sans corrélation avec l’examen ophtalmologique dans l’étude de 13 semaines menée chez les rats) et les voies gastro-intestinales (augmentation du nombre de figures mitotiques dans l’épithélium des intestins).
Des observations cutanées reliées à la dose ont été faites chez les rats et les macaques cynomolgus à des niveaux d’exposition correspondant respectivement à environ 2 à 3 fois et 1 fois le niveau d’exposition chez l’humain à la dose clinique recommandée. Dans la moelle osseuse, des observations reliées à la dose ont été faites à des niveaux d’exposition d’environ 2 à 3 fois le niveau d’exposition chez l’humain à la dose clinique recommandée. Chez les rats mâles, une toxicité pour la reproduction a été observée à toutes les doses. Tous les effets toxiques observés avaient disparu après une période de rétablissement de 6 semaines, sauf ceux sur les testicules. Chez les rats, l’ASC à la dose de 5 mg/kg, dose maximale tolérée, a été environ 2 à 3 fois plus élevée que le niveau d’exposition chez l’humain à la dose clinique recommandée. Chez les macaques, l’ASC à la dose sans effet nocif observé (DSENO), soit 3 mg/kg, a été environ 3 fois plus élevée que le niveau d’exposition chez l’humain à la dose clinique recommandée.
Génotoxicité
La MMAE était génotoxique dans le test du micronoyau de moelle osseuse de rat par un effet aneugène. Cet effet est cohérent avec l’effet pharmacologique de la MMAE en tant qu’agent perturbant les microtubules. La MMAE ne s’est pas avérée mutagène dans le test de mutation inverse
bactérienne (test d’Ames) ou le test de mutation directe L5178Y sur cellules de lymphome de souris.
Cancérogénicité
Aucune étude sur la cancérogénicité avec l’enfortumab védotine ou l’agent cytotoxique à petite molécule (MMAE) n’a été menée.
Toxicologie pour la reproduction et le développement
Diminution de la fertilité
Aucune étude sur la fertilité n’a été menée concernant l’enfortumab védotine ou la MMAE. Cependant, des études de toxicité à doses répétées menées chez les rats indiquent que l’enfortumab védotine est susceptible d’altérer la fonction reproductive et la fertilité masculines.
L’administration de doses hebdomadaires ≥ 2 mg/kg (environ 1 fois le niveau d’exposition chez l’humain à la dose recommandée) a été associée à une réduction du poids des testicules et de l’épididyme. Les observations histopathologiques comprenaient une dégénérescence/atrophie des cellules germinales et une perte de cellules germinales dans les tubules séminifères, ainsi que des spermatides et des figures mitotiques anormales dans les testicules. Les observations microscopiques dans l’épididyme comprenaient débris de cellules luminales, hypospermie et spermatides anormales. Les altérations des testicules et de l’épididyme n’avaient pas disparu après la période de rétablissement.
Bien qu’ils n’aient pas été observés avec l’enfortumab védotine, des effets ovariens ont été relevés dans des études évaluant la toxicité de doses répétées d’autres CAM contenant de la MMAE. Une diminution légère ou modérée des follicules ovariens secondaires et tertiaires, voire leur absence, a été observée chez de jeunes macaques cynomolgus femelles ayant reçu des doses de 3 mg/kg ou plus 1 fois par semaine, pendant 4 semaines. Aucun changement n’a été noté en ce qui concerne les follicules primordiaux. Les effets observés sur les follicules secondaires et tertiaires montraient des signes de rétablissement 6 semaines après l’administration de la dernière dose.
Toxicité développementale
Dans une étude de toxicologie sur le développement embryofœtal menée chez les rats, l’enfortumab védotine a entraîné une diminution du gain de poids maternel liée à la dose (2 ou 5 mg/kg) et une réduction de la consommation alimentaire à la dose de 5 mg/kg. Les observations cliniques comprenaient une perte de fourrure aux deux paliers de dose (un animal par palier de dose) ainsi qu’une formation de croûtes sur le dos ou le ventre chez un animal à la dose de 5 mg/kg.
Une toxicité fœtale a été observée pour les deux paliers de dose, c’est-à-dire 2 mg/kg et 5 mg/kg (1 fois et 3 fois la Cmax chez l’humain, respectivement), avec une portée plus petite pour le palier de dose de 2 mg/kg et la perte complète de la portée pour le groupe recevant la dose de 5 mg/kg/jour. La diminution de la taille de la portée se reflétait dans une augmentation des résorptions précoces. Le poids fœtal moyen des fœtus survivants au palier de dose de 2 mg/kg était réduit par rapport au témoin.
Des effets toxiques maternels, une létalité embryofœtale, une réduction du poids des fœtus et des malformations structurelles ont été observés avec une dose d’enfortumab védotine de 2 mg/kg (exposition semblable à l’exposition clinique à la dose recommandée) et une dose de 0,2 mg/kg de MMAE (Cmax 1,1 fois la Cmax chez l’humain à la dose clinique recommandée) administrées aux jours 6 et 13 de gestation. Les observations comprenaient des malformations structurelles (rotation anormale des pattes postérieures, doigt manquant aux pattes antérieures, langue pendante, laparoschisis et agnathie) et des anomalies squelettiques (sternèbres asymétriques, sternèbres fusionnées, ossification
incomplète des sternèbres et malformation des sternèbres, ossification unilatérale des corps vertébraux thoraciques et arcade cervicale difforme ou fusionnée).
Toxicité juvénile
Aucune étude portant sur la toxicité n’a été menée chez de jeunes animaux.
Toxicologie particulière
Aucune étude de toxicologie particulière n’a été menée.