


Monographie de produit - Vyloy
Modifications Importantes Apportées Récemment à la Monographie
| 4 Posologie et Administration, 4.3 Reconstitution | 2025-12 |
| 4 Posologie et Administration, 4.3 Reconstitution, 4.4 Administration | 2025-04 |
Table des Matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications Importantes Apportées Récemment à la Monographie .................................... 2
Table des Matières ................................................................................................................ 2
Partie 1 : Renseignements Destinés aux Professionnels de la Santé ........................................ 4
1 Indications...................................................................................................................... 4
1.1 Pédiatrie ...................................................................................................................... 4
1.2 Gériatrie ...................................................................................................................... 4
2 Contre-Indications .......................................................................................................... 4
4 Posologie et Administration ............................................................................................ 4
4.1 Considérations posologiques ...................................................................................... 4
4.2 Posologie recommandée et ajustement posologique ................................................ 5
4.3 Reconstitution ............................................................................................................. 7
4.4 Administration ............................................................................................................ 8
4.5 Dose oubliée ............................................................................................................... 9
5 Surdose .......................................................................................................................... 9
6 Formes Pharmaceutiques, Teneurs, Composition et Conditionnement .......................... 10
7 Mises en Garde et Précautions ...................................................................................... 10
Généralités ............................................................................................................................ 10
Conduite et utilisation de machines ...................................................................................... 10
Immunitaire ........................................................................................................................... 10
Appareil digestif ..................................................................................................................... 11
Santé reproductive ................................................................................................................ 12
7.1 Populations particulières .......................................................................................... 12
7.1.1 Grossesse .......................................................................................................... 12
7.1.2 Allaitement ........................................................................................................ 13
7.1.3 Enfants et adolescents ...................................................................................... 13
7.1.4 Personnes âgées ............................................................................................... 13
8 Effets Indésirables ........................................................................................................ 13
8.1 Aperçu des effets indésirables .................................................................................. 13
8.2 Effets indésirables observés au cours des études cliniques ..................................... 14
8.2.1 Effets indésirables observés au cours des études cliniques - enfants et adolescents ....................................................................................................................... 16
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............. 16
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ...................................................... 17
9 Interactions Médicamenteuses ..................................................................................... 18
9.2 Aperçu des interactions médicamenteuses .............................................................. 18
9.4 Interactions médicament-médicament .................................................................... 18
9.5 Interactions médicament-aliment ............................................................................ 18
9.6 Interactions médicament-plante médicinale............................................................ 18
9.7 Interactions médicament-examens de laboratoire .................................................. 19
10 Pharmacologie Clinique ................................................................................................ 19
10.1 Mode d'action ........................................................................................................... 19
10.2 Pharmacodynamie .................................................................................................... 19
10.3 Pharmacocinétique ................................................................................................... 19
10.4 Immunogénicité ........................................................................................................ 21
11 Conservation, Stabilité et Mise au Rebut....................................................................... 21
12 Instructions Particulières de Manipulation du Produit ................................................... 22
Partie 2 : Renseignements Scientifiques ............................................................................... 23
13 Renseignements Pharmaceutiques ............................................................................... 23
14 Études Cliniques ........................................................................................................... 23
14.1 Études cliniques par indication ................................................................................. 23
15 Microbiologie ............................................................................................................... 29
16 Toxicologie Non Clinique .............................................................................................. 29
Renseignements Destinés Aux Patient·e·s ............................................................................ 30
Partie 1 : Renseignements Destinés aux Professionnels de la Santé
1 Indications
Vyloy (zolbétuximab pour injection), en association avec une chimiothérapie à base de fluoropyrimidine et de platine, est indiqué dans le traitement de première intention des patients adultes atteints d’adénocarcinome gastrique ou de la jonction gastro-œsophagienne (JGO), localement avancé non résécable ou métastatique, récepteur 2 du facteur de croissance épidermique humain (HER2) négatif, dont les tumeurs sont Claudine (CLDN) 18.2 positives selon un test validé (voir 4.1 Considérations posologiques et 14 Essais Cliniques).
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7.1 Populations particulières).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : On n’a constaté aucune différence globale quant à l’innocuité ou l’efficacité entre les patients âgés de 65 ans ou plus et les patients plus jeunes lors des essais cliniques (voir 7.1 Populations particulières).
2 Contre-Indications
Vyloy est contre-indiqué chez les patients qui présentent une hypersensibilité au médicament, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir une liste complète, voir 6 Formes Pharmaceutiques, Concentrations, Composition et Emballage.
4 Posologie et Administration
4.1 Considérations posologiques
Sélection des patients
Sélectionner des patients atteints d’adénocarcinome gastrique ou de la JGO, HER2 négatif, localement avancé, non résécable ou métastatique, dont les tumeurs expriment CLDN18.2 selon un test validé (défini comme un pourcentage d’au moins 75 % de cellules tumorales présentant une coloration immunohistochimique membranaire modérée à forte de la CLDN18), pour être traités par Vyloy, en association avec une chimiothérapie à base de fluoropyrimidine et de platine (voir 14 Essais Cliniques).
Avant l’administration
Si un patient présente des nausées et/ou des vomissements avant l’administration de Vyloy, les symptômes doivent être résolus jusqu’à un grade ≤ 1 avant l’administration de la première perfusion.
Prétraitement
Avant chaque perfusion de Vyloy, administrer aux patients un antiémétique (par exemple, des antagonistes des récepteurs NK-1 et/ou des récepteurs 5-HT3 ou d’autres médicaments selon les indications) pour prévenir les nausées et les vomissements (voir 7 Mises en Garde et Précautions).
Une prémédication avec une association d’antiémétiques est importante pour la prise en charge des nausées et des vomissements afin d’éviter un arrêt précoce du traitement par le zolbétuximab (voir 7 Mises en Garde et Précautions).
4.2 Posologie recommandée et ajustement posologique
Dose recommandée
La dose recommandée de Vyloy est indiquée dans le tableau 1.
Tableau 1 – Posologie recommandée de Vyloy selon la surface corporelle
| Dose d’attaque unique | Doses d’entretien | Durée du traitement |
800 mg/m2 par voie intraveineuse, cycle 1, jour 1a Administrer Vyloy en association avec une chimiothérapie à base de fluoropyrimidine et de platine (voir 14 Essais Cliniques)b | 600 mg/m2 par voie intraveineuse toutes les 3 semaines ou 400 mg/m2 par voie intraveineuse toutes les 2 semainesc Administrer Vyloy en association avec une chimiothérapie à base de fluoropyrimidine et de platine (voir 14 Essais Cliniques)b | Jusqu’à ce que la maladie évolue ou que la toxicité devienne inacceptable. |
a. La durée du cycle de Vyloy est déterminée en fonction de la chimiothérapie de fond (voir 14 Essais
Cliniques).
b. Se reporter aux monographies des chimiothérapies à base de fluoropyrimidine ou de platine pour connaître les renseignements posologiques relatifs à ces agents.
c. Basé sur un exercice de modélisation pharmacocinétique (voir 10.3 Pharmacocinétique).
Ajustement de la dose
Aucune réduction de la dose de Vyloy n’est recommandée. Les effets indésirables de Vyloy sont pris en charge par la réduction du débit de perfusion, l’interruption de la perfusion et/ou l’arrêt de la perfusion, comme indiqué dans le tableau 2 (voir 8 Effets Indésirables).
Tableau 2 – Modifications de la dose de Vyloy
| Effet indésirable | Gravitéa | Modification de la dose |
Réactions d’hypersensibilité (voir 7 Mises en Garde et Précautions et 8 Effets Indésirables) | Grade 2 | Interrompre la perfusion jusqu’au retour à un grade ≤ 1, puis reprendre à un débit de perfusion réduitb pour le reste de la perfusion. Pour la perfusion suivante, prémédiquer avec des antihistaminiques et respecter les débits de perfusion indiqués dans le tableau 4. |
Réactions anaphylactiques, présomption d’anaphylaxie, grade 3 ou 4 | Interrompre immédiatement la perfusion et arrêter définitivement le traitement. | |
Réactions liées à la perfusion (voir 7 Mises en Garde et Précautions et 8 Effets Indésirables) | Grade 2 | Interrompre la perfusion jusqu’au retour à un grade ≤ 1, puis reprendre à un débit de perfusion réduitb pour le reste de la perfusion. Pour la perfusion suivante, prémédiquer avec des antihistaminiques et respecter les débits de perfusion indiqués dans le tableau 4. |
| Grade 3 ou 4 | Interrompre immédiatement la perfusion et arrêter définitivement le traitement. | |
Nausées (voir 7 Mises en Garde et Précautions et 8 Effets Indésirables) | Grade 2 ou 3 | Interrompre la perfusion jusqu’au retour à un grade ≤ 1, puis reprendre à un débit de perfusion réduitb pour le reste de la perfusion. Pour la perfusion suivante, respecter les débits de perfusion indiqués dans le tableau 4. |
Vomissements (voir 7 Mises en Garde et Précautions et 8 Effets Indésirables) | Grade 2 ou 3 | Interrompre la perfusion jusqu’au retour à un grade ≤ 1, puis reprendre à un débit de perfusion réduitb pour le reste de la perfusion. Pour la perfusion suivante, respecter les débits de perfusion indiqués dans le tableau 4. |
| Grade 4 | Arrêter définitivement le traitement. |
a. La toxicité a été classée selon les critères de la version 5.0 du NCI-CTCAE (National Cancer
Institute Common Terminology Criteria for Adverse Events Version 5.0) où le grade 1 est léger; le grade 2 est modéré; le grade 3 est grave; le grade 4 engage le pronostic vital.
b. La réduction du débit de perfusion doit être évaluée par le médecin en fonction de la tolérance du patient, de la gravité de la toxicité et du débit de perfusion précédemment toléré.
Lors de l’administration de Vyloy en association avec une chimiothérapie à base de fluoropyrimidine ou de platine, il convient de se reporter aux monographies de ces agents pour connaître leurs recommandations individuelles en matière de modification posologique.
L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7.1 Populations particulières).
Aucun ajustement posologique n’est requis dans la population gériatrique (65 ans ou plus) (voir 10.3 Pharmacocinétique).
Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance rénale légère ou modérée (voir 10.3 Pharmacocinétique). Vyloy n’a été évalué que chez un nombre limité de patients atteints d’insuffisance rénale grave.
Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance hépatique légère (voir 10.3 Pharmacocinétique). Vyloy n’a été évalué que chez un nombre limité de patients atteints d’insuffisance hépatique modérée et n’a pas été évalué chez les patients atteints d’insuffisance hépatique grave.
4.3 Reconstitution
Reconstitution en fiole à dose unique
- 1. Respecter les procédures de manipulation et d’élimination des médicaments anticancéreux.
- 2. Utiliser une technique aseptique appropriée pour la reconstitution et la préparation des solutions à administrer.
- 3. Calculer la dose recommandée en fonction de la surface corporelle du patient pour déterminer le nombre de fioles nécessaires.
- 4. Reconstituer chaque fiole conformément au tableau 3. Ajouter lentement l’eau stérile pour préparations injectables en dirigeant le flux d’eau stérile le long des parois de la fiole et non directement sur la poudre lyophilisée.
Tableau 3 — Reconstitution
Format de la fiole | Volume du diluant à ajouter au contenu de la fiole | Volume approximatif obtenu | Concentration par millilitre |
| 100 mg | 5,0 mL | 5,0 mL de solution reconstituée | 20 mg/mL de zolbétuximab |
| 300 mg | 15,0 mL | 15,0 mL de solution reconstituée | 20 mg/mL de zolbétuximab |
- 5. Agiter lentement chaque fiole jusqu’à la dissolution complète du contenu. Laisser reposer la ou les fioles reconstituées. Inspecter visuellement la solution jusqu’à la disparition des bulles. Ne pas agiter les fioles.
- 6. Inspectez visuellement la solution pour vous assurer qu’elle ne contient aucune particule et ne présente aucune décoloration. La solution reconstituée doit être claire à légèrement opalescente, incolore à légèrement jaune et exempte de particules visibles. Jeter toute fiole présentant des particules visibles ou une décoloration.
- 7.
En fonction de la dose calculée, la solution reconstituée provenant de la ou des fioles doit être ajoutée immédiatement à la poche de perfusion. Ce produit ne contient pas de conservateur. Si elles ne sont pas utilisées immédiatement, les fioles reconstituées peuvent être conservées à température ambiante pendant une durée maximale de 6 heures. Ne pas congeler. Conserver le
produit à l’abri de la lumière directe du soleil. Jeter les fioles non utilisées contenant la solution reconstituée au-delà de la durée de conservation recommandée.
Dilution dans la poche de perfusion
- 8. Prélever la quantité de solution reconstituée correspondant à la dose calculée, provenant d’une ou de plusieurs fioles, et la transférer dans une poche de perfusion.
- 9. Diluer Vyloy avec du chlorure de sodium injectable à 0,9 %. La taille de la poche de perfusion doit accommoder suffisamment de diluant pour obtenir une concentration finale de 2 mg/mL de Vyloy.
La solution diluée de Vyloy est compatible avec les poches de perfusion intraveineuse composées de polyéthylène (PE), de polypropylène (PP), de chlorure de polyvinyle (PVC) avec un plastifiant [phtalate de bis(2-éthylhexyle) (DEHP) ou trimellitate de trioctyle (TOTM)], de copolymère d’éthylène-propylène, de copolymère d’éthylène-acétate de vinyle (EVA), de PP et de copolymère de styrène-éthylène-butylène-styrène, ou le verre (flacon destiné à l’administration), et les tubulures de perfusion composées de PE, polyuréthane (PU), PVC avec soit un plastifiant [DEHP, TOTM ou téréphtalate de bis(2-éthylhexyle)], polybutadiène (PB), ou PP modifié par élastomère avec des membranes filtrantes intégrées (taille des pores de 0,2 μm) composées de polyéthersulfone ou de polysulfone.
- 10. Mélanger la solution diluée par inversion douce. Ne pas agiter la poche.
- 11. Inspecter visuellement la poche de perfusion pour vous assurer qu’elle ne contient aucune particule avant de l’utiliser. La solution diluée doit être exempte de particules visibles. Ne pas utiliser la poche de perfusion si des particules sont visibles.
- 12. Jeter toute fraction inutilisée restée dans les fioles à dose unique.
4.4 Administration
Administrer Vyloy uniquement en perfusion IV. Administrer immédiatement la perfusion pendant une durée minimale de 2 heures. Ne PAS administrer par injection IV rapide ou en bolus.
Ne pas administrer d’autres médicaments par la même tubulure de perfusion.
- Si Vyloy et une chimiothérapie à base de fluoropyrimidine et de platine sont administrés le même jour, Vyloy doit être administré en premier.
Aucune incompatibilité n’a été observée avec un dispositif de transfert en système clos composé de PP, PE, acier inoxydable, silicone (caoutchouc/huile/résine), polyisoprène, PVC ou PVC avec plastifiant [TOTM], copolymère d’acrylonitrile-butadiène-styrène (ABS), copolymère de méthacrylate-ABS, élastomère thermoplastique, polytétrafluoroéthylène, polycarbonate, polyéthersulfone, copolymère acrylique, polybutylène téréphtalate, PB ou copolymère d’éthylène-acétate de vinyle.
Aucune incompatibilité n’a été observée avec une voie centrale composée de caoutchouc, de silicone, d’alliage de titane ou de PVC avec plastifiant [TOTM]. Il est recommandé d’utiliser des filtres intégrés (taille des pores de 0,2 µm avec les matériaux énumérés ci-dessus) pendant l’administration.
Si la perfusion n’est pas effectuée immédiatement, la poche de perfusion préparée doit être conservée :
- au réfrigérateur entre 2 °C et 8 °C pendant une durée maximale de 24 heures, temps de perfusion compris, à partir du moment où la préparation de la poche de perfusion est terminée.
- à température ambiante pendant une durée maximale de 12 heures, y compris la durée de la perfusion à partir du moment où la poche de perfusion préparée est sortie du réfrigérateur.
Ne pas congeler. Conserver le produit à l’abri de la lumière directe du soleil. Jeter les poches de perfusion non utilisées au-delà de la durée de conservation recommandée.
Afin de minimiser les effets indésirables potentiels, il est recommandé de commencer chaque perfusion à un débit plus lent que le débit initialement calculé pour l’ensemble de la perfusion, et de l’augmenter progressivement en fonction de la tolérance au cours de la perfusion (voir tableau 4).
Si la durée de perfusion dépasse la durée de conservation recommandée à température ambiante (12 heures à partir de la fin de la préparation de la solution de perfusion), la poche de perfusion doit être jetée et la perfusion doit se poursuivre avec une nouvelle poche de perfusion préparée.
Tableau 4 – Débits de perfusion recommandés pour chaque perfusion de Vyloy
| Dose de Vyloy | Débit de perfusionc | ||
Les 30 à 60 premières minutesb,c | Durée de perfusion restanteb,c | ||
| Dose d’attaque unique (cycle 1, jour 1)a | 800 mg/m2 | 75 mg/m2/h | 150 à 300 mg/m2/h |
| Doses suivantes | 600 mg/m2 toutes les 3 semaines ou 400 mg/m2 toutes les 2 semaines | 75 mg/m2/h ou 50 mg/m2/h | 150 à 300 mg/m2/h ou 100 à 200 mg/m2/h |
a. La durée du cycle de Vyloy est déterminée en fonction de la chimiothérapie de fond (voir 14 Essais
Cliniques).
b. En l’absence d’effets indésirables après 30 à 60 minutes, le débit de perfusion peut être augmenté en fonction de la tolérance.
c. Voir le tableau 2 pour les recommandations sur les modifications posologiques dues à des effets indésirables.
Pour les instructions relatives à la reconstitution et à la dilution du médicament avant son administration, voir 4.3 Reconstitution.
4.5 Dose oubliée
Si une dose prévue de Vyloy est oubliée, elle doit être administrée dès que possible. Le calendrier d’administration doit être ajusté pour maintenir l’intervalle posologique prescrit.
5 Surdose
En cas de surdosage, le patient doit être étroitement surveillé afin de déceler la survenue d’effets indésirables et un traitement de soutien doit être administré, le cas échéant.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes Pharmaceutiques, Teneurs, Composition et Conditionnement
Afin de garantir la traçabilité des médicaments biologiques, les professionnels de la santé doivent enregistrer à la fois le nom de marque et la dénomination commune (principe actif), ainsi que d’autres identifiants propres au produit, tels que le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 5 — Formes pharmaceutiques, concentrations, composition et emballage
| Voie d’administration | Forme pharmaceutique/ concentration/composition | Ingrédients non médicinaux |
| Perfusion intraveineuse | Poudre concentrée pour solution pour perfusion 20 mg par millilitre | Arginine, acide phosphorique, polysorbate 80, saccharose |
Vyloy est présenté en fioles à dose unique contenant une poudre lyophilisée stérile, sans conservateur, de couleur blanche à blanc cassé, à reconstituer pour une perfusion intraveineuse.
7 Mises en Garde et Précautions
Généralités
Le traitement par Vyloy doit être mis en route et supervisé par un médecin expérimenté dans l’utilisation des traitements anticancéreux.
La population regroupée visée par l’analyse de l’innocuité décrite dans la section MISES EN GARDE ET PRÉCAUTIONS reflète l’exposition à Vyloy de 533 patients (279 participants à l’étude SPOTLIGHT et 254 participants à l’étude GLOW) à une dose initiale de 800 mg/m2 suivie de doses ultérieures de 600 mg/m2 toutes les trois semaines en association avec une chimiothérapie à base de fluoropyrimidine et de platine.
Conduite et utilisation de machines
Le zolbétuximab n’a pas ou peu d’effet sur l’aptitude à conduire des véhicules et à utiliser des machines.
Immunitaire
Réactions d’hypersensibilité
Des réactions d’hypersensibilité, notamment des réactions anaphylactiques graves, ont été signalées chez les patients traités par Vyloy en association avec mFOLFOX6/CAPOX au cours des études cliniques (voir 8 Effets Indésirables).
La fréquence des réactions d’hypersensibilité, tous grades confondus, y compris des réactions anaphylactiques, survenues lors de l’administration de Vyloy en association avec mFOLFOX6 ou CAPOX a été de 35,8 %. Des réactions d’hypersensibilité graves (grade 3 ou 4), y compris des réactions anaphylactiques, sont survenues chez 4,5 % des patients. Dix patients (1,9 %) ont arrêté définitivement Vyloy en raison de réactions d’hypersensibilité, dont deux patients (0,4 %) en raison de réactions anaphylactiques. Vingt-cinq patients (4,7 %) ont dû interrompre le traitement et trois patients (0,6 %) ont dû réduire le débit de perfusion en raison de réactions d’hypersensibilité.
Surveiller les patients pendant la perfusion de Vyloy et durant au moins 2 heures après la perfusion, ou plus longtemps si cela est cliniquement indiqué, afin de déceler les réactions d’hypersensibilité et les
symptômes et signes très évocateurs d’une anaphylaxie (urticaire, toux répétitive, respiration sifflante et serrement de gorge/modification de la voix).
En cas de réaction anaphylactique, l’administration de Vyloy doit être immédiatement et définitivement interrompue et un traitement médical approprié doit être administré.
Pour toute réaction d’hypersensibilité de grade 3 ou 4 ou de réaction d’hypersensibilité présentant des caractéristiques d’anaphylaxie, l’administration de Vyloy doit être immédiatement et définitivement interrompue et un traitement médical approprié doit être instauré en fonction du type de réaction.
Pour toute réaction d’hypersensibilité de grade 2, interrompre la perfusion jusqu’au retour à un grade ≤ 1, puis reprendre à un débit de perfusion réduit pour le reste de la perfusion. Prétraiter le patient par antihistaminiques en vue des perfusions suivantes, administrer Vyloy selon les débits de perfusion indiqués dans le tableau 4 et surveiller étroitement le patient afin de déceler les symptômes et les signes d’une réaction d’hypersensibilité. Le débit de la perfusion peut être augmenté progressivement en fonction de la tolérance (voir 4.2 Dose recommandée et modification posologique).
Réactions liées à la perfusion
Des réactions liées à la perfusion, dont certaines graves, sont survenues au cours des études cliniques avec Vyloy en association avec mFOLFOX6/CAPOX (voir 8 Effets Indésirables).
Des réactions liées à la perfusion de tous grades sont survenues chez 3,2 % des patients ayant reçu Vyloy en association avec mFOLFOX6 ou CAPOX. Des réactions graves liées à la perfusion (grade 3) sont survenues chez deux patients (0,4 %) ayant reçu Vyloy. Une réaction liée à la perfusion a conduit à l’arrêt définitif de Vyloy chez deux patients (0,4 %) et à l’interruption du traitement chez sept patients (1,3 %). Le débit de perfusion de Vyloy a été réduit chez deux patients (0,4 %) en raison d’une réaction liée à la perfusion.
Surveiller les patients afin de déceler les signes et les symptômes de réactions liées à la perfusion, notamment les nausées, les vomissements, les douleurs abdominales, l’hypersécrétion salivaire, la pyrexie, la gêne thoracique, les frissons, les douleurs dorsales, la toux et l’hypertension.
En cas de réactions liées à la perfusion de grade 3 ou 4, l’administration de Vyloy doit être immédiatement et définitivement interrompue et un traitement médical approprié doit être instauré. En cas de réactions liées à la perfusion de grade 2, interrompre la perfusion de Vyloy jusqu’au retour à un grade ≤ 1, puis reprendre à un débit de perfusion réduit pour le reste de la perfusion. Prétraiter le patient par antihistaminiques en vue des perfusions suivantes, administrer Vyloy selon les débits de perfusion indiqués dans le tableau 4 et surveiller étroitement le patient afin de déceler les symptômes et les signes d’une réaction liée à la perfusion. Le débit de la perfusion peut être augmenté progressivement en fonction de la tolérance (voir 4.2 Dose recommandée et modification posologique).
Appareil digestif
Nausées et vomissements
Vyloy est émétogène. Avant le traitement par le zolbétuximab en association avec une chimiothérapie à base de fluoropyrimidine et de platine, les prescripteurs doivent évaluer le risque individuel de toxicités gastro-intestinales du patient. Il est important de prendre en charge de manière proactive les nausées et les vomissements afin d’atténuer le risque de réduction de l’exposition au zolbétuximab et/ou à la chimiothérapie (voir 4.1 Considérations posologiques et 8 Effets Indésirables).
Les nausées et les vomissements ont été plus fréquents au cours du premier cycle de traitement, mais leur fréquence a diminué au cours des cycles de traitement suivants.
Des nausées et des vomissements de tous grades sont survenus chez 75,8 % et 66,8 % des patients traités par Vyloy en association avec mFOLFOX6 ou CAPOX, respectivement. Des nausées et des vomissements graves (grade 3) sont survenus chez 12,6 % et 14,3 % des patients traités par Vyloy en association avec mFOLFOX6 ou CAPOX, respectivement.
Les nausées ont conduit à l’arrêt définitif de Vyloy en association avec mFOLFOX6 ou CAPOX chez 18 patients (3,4 %) et à l’interruption du traitement chez 147 patients (27,6 %). Les vomissements ont conduit à l’arrêt définitif de Vyloy en association avec mFOLFOX6 ou CAPOX chez 20 patients (3,8 %) et à l’interruption du traitement chez 150 patients (28,1 %).
Le débit de perfusion de Vyloy a été réduit chez 56 patients (10,5 %) en raison de nausées et chez 47 patients (8,8 %) en raison de vomissements.
Pour prévenir les nausées et les vomissements, il est recommandé d’administrer un antiémétique avant chaque perfusion de Vyloy (voir 4.2 Dose recommandée et modification posologique).
Pendant et après la perfusion, les patients doivent être surveillés et pris en charge selon les traitements standards, y compris par des antiémétiques ou par un remplacement liquidien, si cela est cliniquement indiqué.
En cas de vomissements de grade 4, interrompre définitivement le traitement par Vyloy. En cas de nausées ou de vomissements de grade 2 ou 3, interrompre la perfusion de Vyloy jusqu’au retour à un grade ≤ 1, puis reprendre à un débit de perfusion réduit pour le reste de la perfusion. Lors de la perfusion suivante, administrer Vyloy selon les débits de perfusion indiqués dans le tableau 4 et surveiller étroitement le patient afin de déceler les symptômes et les signes de nausées ou de vomissements. Le débit de la perfusion peut être augmenté progressivement en fonction de la tolérance (voir 4.2 Dose recommandée et modification posologique).
Santé reproductive
Il n’existe aucune donnée sur l’utilisation de Vyloy chez les femmes enceintes (voir 7.1.1 Grossesse).
Fertilité
Il n’existe aucune donnée sur l’effet de Vyloy sur la fertilité humaine. Les effets du zolbétuximab sur la fertilité des mâles et des femelles n’ont pas été évalués dans les études animales.
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe aucune donnée sur l’emploi de Vyloy chez les femmes enceintes. Vyloy ne doit être administré à une femme enceinte que si le bénéfice l’emporte sur le risque possible. Aucun effet indésirable n’a été observé dans une étude menée chez l’animal sur la reproduction et le développement lors de l’administration intraveineuse de zolbétuximab à des souris gravides pendant l’organogenèse. Sur la base de l’ASC, les doses administrées dans cette étude étaient environ 1,8 fois supérieures à l’exposition humaine à la dose thérapeutique recommandée de 600 mg/m2 (voir 16 Toxicologie Non Clinique).
7.1.2 Allaitement
Nous ne disposons d’aucune donnée sur la présence de zolbétuximab dans le lait maternel, ses effets sur l’enfant nourri au sein ou ses effets sur la production de lait maternel. Étant donné que de nombreux médicaments, notamment des anticorps, sont excrétés dans le lait humain, et en raison du risque d’effets indésirables graves chez l’enfant nourri au sein, l’allaitement n’est pas recommandé pendant le traitement par Vyloy et pendant 8 mois après l’administration de la dernière dose.
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : des 1 072 patients répartis aléatoirement dans les essais cliniques de phase III, 387 étaient âgés de 65 ans et plus. On n’a observé aucune différence globale relative à l’innocuité ou à l’efficacité entre ces patients âgés et les patients plus jeunes (voir 8 Effets Indésirables). Il y a peu de données concernant les patients âgés de 75 ans et plus ayant reçu Vyloy.
8 Effets Indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables suivants observés avec Vyloy en association avec une chimiothérapie à base de fluoropyrimidine et de platine (mFOLFOX6 ou CAPOX) sont décrits dans la section MISES EN GARDE ET PRÉCAUTIONS (7 Mises en Garde et Précautions) :
- Réactions d’hypersensibilité (7 Mises en Garde et Précautions, Immunitaire)
- Réactions liées à la perfusion (7 Mises en Garde et Précautions, Immunitaire)
- Nausées et vomissements (7 Mises en Garde et Précautions, Appareil digestif)
L’innocuité de Vyloy a été évaluée chez 533 patients (279 participants à l’étude de phase III SPOTLIGHT et 254 participants à l’étude de phase III GLOW) ayant reçu au moins une dose de zolbétuximab à 800 mg/m2 comme dose d’attaque suivie de doses ultérieures de 600 mg/m2 toutes les 3 semaines, en association avec une chimiothérapie à base de fluoropyrimidine et de platine (mFOLFOX6 ou CAPOX). La durée médiane d’exposition au zolbétuximab dans la population regroupée visée par l’analyse de l’innocuité a été de 171 jours (intervalle de 1 à 1 246 jours).
Dans cette population regroupée visée par l’analyse de l’innocuité (N = 533), les effets indésirables les plus courants (> 20 %) étaient les nausées, les vomissements, la diminution de l’appétit, l’anémie, la diarrhée, la diminution du nombre de neutrophiles, la neuropathie sensorielle périphérique, la neutropénie, la constipation, l’augmentation du taux d’aspartate aminotransférase, la fatigue, les douleurs abdominales et l’asthénie. Les anomalies des examens de laboratoire de grade 3 et 4 les plus courantes (≥ 2 %) dans la population regroupée visée par l’analyse de l’innocuité étaient la diminution du taux d’hémoglobine, la diminution du nombre de leucocytes, la diminution du nombre de lymphocytes, la diminution du nombre de neutrophiles, la diminution du nombre de plaquettes, l’augmentation du taux d’alanine aminotransférase, l’augmentation du taux de phosphatase alcaline, l’augmentation du taux d’aspartate aminotransférase, l’augmentation du taux de bilirubine, l’augmentation du taux de glucose, la diminution du taux de phosphate, la diminution du taux de
potassium, l’augmentation du taux de potassium, la diminution du taux de sodium et la diminution du taux d’albumine.
Des effets indésirables graves sont survenus chez 46 % des patients de la population regroupée visée par l’analyse de l’innocuité et traitée par Vyloy. Les effets indésirables graves les plus courants (≥ 2 %) ont été les vomissements (7,1 %), les nausées (5,6 %), la progression d’un néoplasme malin (3,6 %), la diarrhée (2,8 %), la pyrexie (2,3 %), la pneumonie (2,3 %), la diminution de l’appétit (2,1 %) et l’hypokaliémie (2,1 %).
Dans la population regroupée visée par l’analyse de l’innocuité, des effets indésirables mortels sont survenus chez 9,2 % des patients ayant reçu Vyloy en association avec mFOLFOX6 ou CAPOX. Les effets survenus chez plus d’un seul patient étaient des cas de progression d’un néoplasme malin (3,0 %), d’insuffisance respiratoire (notamment l’insuffisance respiratoire aiguë et le syndrome de détresse respiratoire aiguë) (0,8 %), d’hémorragie digestive haute (0,6 %), de décès (0,6 %), de choc septique (0,6 %), de pneumonie (0,6 %), de septicémie (0,4 %), de coagulation intravasculaire disséminée (0,4 %) et d’hémorragie cérébrale (0,4 %).
Vingt pour cent des patients ayant reçu Vyloy en association avec mFOLFOX6 ou CAPOX ont définitivement abandonné le traitement par Vyloy en raison d’effets indésirables. Les effets indésirables les plus courants (≥ 2 %) ayant conduit à l’arrêt du traitement étaient les vomissements (3,8 %) et les nausées (3,4 %).
Dans l’étude SPOTLIGHT, 74,6 % des patients ont interrompu le traitement par Vyloy en raison d’effets indésirables. Les effets indésirables les plus courants (≥ 2 %) ayant conduit à l’interruption du traitement par Vyloy étaient les nausées (36,9 %), les vomissements (31,5 %), la neutropénie (15,1 %), la diminution du nombre de neutrophiles (8,6 %), l’hypertension (5,7 %), les douleurs abdominales (5,4 %), les douleurs abdominales hautes (5,0 %), l’asthénie (3,6 %), la fatigue (3,2 %), les frissons (2,9 %), l’anémie (2,5 %), les céphalées (2,5 %), la diarrhée (2,2 %), la dyspepsie (2,2 %) et la pyrexie (2,2 %). Dans l’étude GLOW, 55,1 % des patients ont interrompu le traitement par Vyloy en raison d’effets indésirables. Les effets indésirables les plus courants (≥ 2 %) ayant conduit à l’interruption du traitement par Vyloy étaient les vomissements (24,4 %), les nausées (17,3 %), la neutropénie (7,1 %), la diminution du nombre de neutrophiles (3,5 %), la diminution du nombre de plaquettes (3,5 %), les douleurs abdominales (3,1 %), la thrombocytopénie (2,8 %), l’anémie (2,4 %), les frissons (2,0 %), la réaction liée à la perfusion (2,0 %) et la pyrexie (2,0 %).
Des effets indésirables ayant conduit à la diminution du débit de perfusion de Vyloy ont été observés chez 16,9 % des patients. Les effets indésirables les plus courants (≥ 2 %) ayant conduit à la diminution du débit de perfusion de Vyloy ou de mFOLFOX6/CAPOX étaient les nausées (10,7 %) et les vomissements (8,8 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés pourraient ne pas refléter ceux observés dans la pratique; ils ne doivent donc pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des essais cliniques peuvent être utiles pour déterminer les effets indésirables liés aux médicaments et estimer leurs taux en situation réelle.
Les tableaux 6 et 7 résument les effets indésirables les plus courants (≥ 10% et une différence supérieure ou égale à 2 % par rapport au groupe placebo) observés chez les patients traités par Vyloy dans les études SPOTLIGHT et GLOW.
Tableau 6 — Effets indésirables apparus en cours de traitement signalés chez au moins 10 % des patients traités par Vyloy dans l’étude SPOTLIGHT et avec une différence supérieure ou égale à 2 % par rapport au groupe placebo
| Classification par système et organe | Terme préférentiel | Vyloy associé au mFOLFOX6a n = 279 | Placebo associé au mFOLFOX6a n = 278 | ||
| Tous les grades | Grade ≥ 3 | Tous les grades | Grade ≥ 3 | ||
| n (%) | n (%) | n (%) | n (%) | ||
| Affections gastro-intestinales | Nausées | 230 (82) | 45 (16) | 169 (61) | 18 (7) |
| Vomissements | 188 (67) | 45 (16) | 99 (36) | 16 (6) | |
| Troubles généraux et anomalies au point d’administration | Asthénie | 74 (27) | 20 (7) | 64 (23) | 7 (3) |
| Pyrexie | 54 (19) | 1 (0,4) | 48 (17) | 1 (0,4) | |
Œdème périphériqueb | 53 (19) | 2 (0,7) | 28 (10) | 0 | |
Troubles du métabolisme et de la nutrition | Diminution de l’appétit | 131 (47) | 16 (6) | 93 (33) | 9 (3) |
| Hypokaliémie | 50 (18) | 16 (6) | 41 (15) | 10 (4) | |
| Hypoalbuminémie | 43 (15) | 11 (4) | 17 (6) | 2 (1) | |
| Hypocalcémie | 30 (11) | 6 (2) | 9 (3) | 0 | |
| Affections du système nerveux | Étourdissements | 36 (13) | 0 | 27 (10) | 1 (0,4) |
| Affections vasculaires | Hypertension | 31 (11) | 15 (5) | 22 (8) | 10 (4) |
a. mFOLFOX6 administré les premier, quinzième et vingt-neuvième jours d’un cycle de 42 jours :
oxaliplatine à 85 mg/m2, acide folinique (leucovorine ou équivalent local) à 400 mg/m2, fluorouracile à 400 mg/m2 administré en bolus et fluorouracile à 2 400 mg/m2 administré en perfusion continue.
b. Termes associés : œdème périphérique, gonflement périphérique.
Tableau 7 — Effets indésirables apparus en cours de traitement signalés chez au moins 10 % des patients traités par Vyloy dans l’étude GLOW et avec une différence supérieure ou égale à 2 % par rapport au groupe placebo
| Classification par système et organe | Terme préférentiel | Vyloy associé au CAPOXa n = 254 | Placebo associé au CAPOXa n = 249 | ||
| Tous les grades | Grade ≥ 3 | Tous les grades | Grade ≥ 3 | ||
| n (%) | n (%) | n (%) | n (%) | ||
Affections hématologiques et du système lymphatique | Neutropénieb | 118 (47) | 44 (17) | 92 (37) | 31 (12) |
| Affections gastro-intestinales | Nausées | 174 (69) | 22 (9) | 125 (50) | 6 (2) |
| Vomissements | 168 (66) | 31 (12) | 77 (31) | 9 (4) | |
| Troubles généraux et anomalies au point d’administration | Pyrexie | 34 (13) | 1 (0,4) | 23 (9) | 0 |
| Malaise | 31 (12) | 1 (0,4) | 22 (9) | 0 | |
Œdème périphériquec | 27 (11) | 2 (0,8) | 6 (2) | 0 | |
| Examens | Diminution du nombre de globules blancs | 51 (20) | 5 (2) | 39 (16) | 9 (4) |
| Perte de poids | 50 (20) | 1 (0,4) | 25 (10) | 1 (0,4) | |
Troubles du métabolisme et de la nutrition | Diminution de l’appétit | 105 (41) | 17 (7) | 84 (34) | 4 (2) |
| Hypoalbuminémie | 57 (22) | 8 (3) | 35 (14) | 4 (2) | |
Affections psychiatriques | Insomnie | 27 (11) | 0 | 16 (6) | 0 |
a. CAPOX administré le premier jour (oxaliplatine à 130 mg/m2) et du premier au quatorzième jour
(capécitabine à 1 000 mg/m2) d’un cycle de 21 jours.
b. Termes associés : neutropénie, diminution du nombre de neutrophiles. c. Termes associés : œdème périphérique, gonflement périphérique.
8.2.1 Effets indésirables observés au cours des études cliniques - enfants et adolescents
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables les moins courants survenus chez moins de 10 % des patients dans l’étude SPOTLIGHT, exprimés d’après le terme préférentiel, sont les suivants :
Affections hématologiques et du système lymphatique : neutropénie fébrile Troubles cardiaques : tachycardie
Troubles gastro-intestinaux : hypersécrétion salivaire, dyspepsie
Troubles généraux et anomalies au point d’administration : malaise, frissons Troubles du système immunitaire : hypersensibilité au médicament Infections et infestations : infection des voies urinaires Lésions, intoxications et complications d’intervention : réaction liée à la perfusion Troubles du métabolisme et de la nutrition : hyperkaliémie
Affections respiratoires, thoraciques et médiastinales : toux productive
Les effets indésirables les moins courants survenus chez moins de 10 % des patients dans l’étude GLOW, exprimés d’après le terme préférentiel, sont les suivants :
Affections hématologiques et du système lymphatique : leucopénie
Troubles gastro-intestinaux : douleur abdominale haute, hypersécrétion salivaire
Troubles généraux et anomalies au point d’administration : frissons
Troubles du système immunitaire : réaction anaphylactique, hypersensibilité au médicament
Lésions, intoxications et complications d’intervention : réaction liée à la perfusion Affections du système nerveux : dysgueusie
Affections vasculaires : hypertension, hypotension, thrombose veineuse profonde, douleur thoracique d’origine non cardiaque
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Tableau 8 – Nouveaux résultats de laboratoire anormaux ou aggravation des résultats anormaux (chez au moins 10 % des patients dans le groupe traité par Vyloy et avec une différence supérieure ou égale à 2 % par rapport au groupe placebo) dans l’étude SPOTLIGHT
| Résultats de laboratoire anormaux | Vyloy associé au mFOLFOX6 N = 279 | Placebo associé au mFOLFOX6 N = 278 | ||
| Tous les grades n (%) | Grade 3 ou 4 n (%) | Tous les grades n (%) | Grade 3 ou 4 n (%) | |
| Réduction du taux d’albumine | 210 (78) | 12 (4) | 128 (47) | 3 (1) |
| Diminution du nombre de lymphocytes | 162 (60) | 42 (16) | 157 (58) | 36 (13) |
| Réduction de la glycémie | 123 (45) | 1 (0,4) | 95 (35) | 1 (0,4) |
| Diminution du taux de sodium | 79 (29) | 14 (5) | 58 (21) | 8 (3) |
| Diminution du taux de potassium | 76 (28) | 31 (11) | 58 (21) | 17 (6) |
| Diminution du taux de magnésium | 62 (23) | 0 | 51 (19) | 0 |
| Augmentation du taux de magnésium | 27 (10) | 1 (0,4) | 15 (6) | 3 (1) |
Tableau 9 – Nouveaux résultats de laboratoire anormaux ou aggravation des résultats anormaux (chez au moins 10 % des patients dans le groupe traité par Vyloy et avec une différence supérieure ou égale à 2 % par rapport au groupe placebo) dans l’étude GLOW
| Résultats de laboratoire anormaux | Vyloy associé au CAPOX N = 254 | Placebo associé au CAPOX N = 249 | ||
| Tous les grades n (%) | Grade 3 ou 4 n (%) | Tous les grades n (%) | Grade 3 ou 4 n (%) | |
| Diminution du nombre de neutrophiles | 180 (76) | 49 (21) | 166 (70) | 33 (14) |
| Diminution du nombre de leucocytes | 156 (66) | 14 (6) | 141 (60) | 18 (8) |
| Réduction du taux d’albumine | 156 (66) | 9 (4) | 112 (47) | 4 (2) |
| Augmentation du taux d’aspartate aminotransférase | 143 (60) | 9 (4) | 138 (58) | 11 (5) |
| Réduction de la glycémie | 57 (24) | 0 | 43 (18) | 0 |
| Augmentation du taux de sodium | 17 (7) | 1 (0,4 %) | 12 (5) | 2 (1) |
9 Interactions Médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Le zolbétuximab n’est pas un modulateur de cytokines et il n’y a pas d’effets connus de son mécanisme d’action sur le cytochrome P450 ou les transporteurs de médicaments; par conséquent, aucune étude d’interaction médicament-médicament in vitro ou in vivo ni aucune étude sur les transporteurs n’ont été réalisées.
9.4 Interactions médicament-médicament
D’après une étude de phase II, la coadministration du zolbétuximab et du mFOLFOX6 n’a pas entraîné de modification cliniquement significative de l’exposition au zolbétuximab, à l’oxaliplatine ou au 5-fluorouracile (5-FU). Par conséquent, aucune modification posologique n’est nécessaire pour le zolbétuximab et le mFOLFOX6 lorsqu’ils sont utilisés en association. Ce résultat devrait également s’appliquer au CAPOX, qui contient de l’oxaliplatine et de la capécitabine (un promédicament du 5-FU). Par conséquent, aucune modification posologique n’est nécessaire pour le zolbétuximab et le CAPOX lorsqu’ils sont utilisés en association.
9.5 Interactions médicament-aliment
Non applicable car Vyloy est administré par voie intraveineuse.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits de phytothérapie n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec des épreuves de laboratoire n’ont pas été établies.
10 Pharmacologie Clinique
10.1 Mode d'action
Le zolbétuximab est un anticorps monoclonal chimérique (IgG1 murine/humaine) dirigé contre la molécule de jonction serrée CLDN18.2. Les données non cliniques indiquent que le zolbétuximab se lie de manière sélective aux lignées cellulaires transfectées avec le gène de la CLDN18.2 ou à celles qui expriment la CLDN18.2 de manière endogène. Le zolbétuximab élimine les cellules CLDN18.2-positives par le biais de la cytotoxicité cellulaire dépendant des anticorps (ADCC) et de la cytotoxicité dépendant du complément (CDC). Il a été démontré que les médicaments cytotoxiques augmentent l’expression de la CLDN18.2 sur les cellules cancéreuses humaines et améliorent les activités d’ADCC et de CDC induites par le zolbétuximab. L’association du zolbétuximab et d’une chimiothérapie a démontré un effet antitumoral plus puissant dans les modèles de tumeurs de souris exprimant la CLDN18.2 que le zolbétuximab ou une chimiothérapie seule.
10.2 Pharmacodynamie
Analyses d’exposition et de réponse
La relation entre l’exposition aux doses recommandées de zolbétuximab et la réponse d’efficacité et d’innocuité chez les patients atteints d’adénocarcinome gastrique ou de la jonction gastro-œsophagienne localement avancé, non résécable ou métastatique HER2 négatif et dont les tumeurs sont CLDN18.2 positives n’a pas été entièrement caractérisée.
10.3 Pharmacocinétique
Une analyse de population portant sur 714 patients a décrit la pharmacocinétique du zolbétuximab à l’aide d’un modèle de disposition à deux compartiments avec des composantes de clairance linéaires et dépendantes du temps. Après administration intraveineuse, le zolbétuximab a présenté une pharmacocinétique proportionnelle à la dose pour des doses allant de 33 mg/m2 à 1 000 mg/m2. Lors de l’administration à la dose de 800/600 mg/m2 toutes les 3 semaines, l’état d’équilibre a été atteint après 24 semaines et à la dose de 800/400 mg/m2 toutes les 2 semaines, l’état d’équilibre devrait être atteint après 22 semaines. La pharmacocinétique du zolbétuximab chez les patients atteints d’adénocarcinome gastrique ou de la jonction gastro-œsophagienne aux doses recommandées est décrite ci-dessous.
Tableau 10 – Résumé des paramètres pharmacocinétiques du zolbétuximab à l’état d’équilibrea
| Paramètresb | Cmoy (µg/mL) | Cmax (µg/mL) | Cmin (µg/mL) | ASCtau (µg·jour/mL) | Clairance (L/jour) | Volume de distribution (L) | T1/2 (jour) |
État d’équilibre 800/600 mg/m2 toutes les 3 semaines | 152 (29,9 %) | 446 (17,9 %) | 104 (45,1 %) | 3974 (27,7 %) | 0,00995 (30,9 %) | 5,48 (17,4 %) | 17,3 (9,0 – 45,4) |
État d’équilibre 800/400 mg/m2 toutes les 2 semaines | 154 (29,9 %) | 353 (18,7 %) | 124 (39,8 %) | 2658 (27,6 %) |
a. À l’exception de la concentration moyenne (Cmoy), qui est comprise entre le temps zéro et 30 semaines.
b. Les paramètres sont présentés sous forme de moyenne géométrique (CV%) sur la base d’une analyse pharmacocinétique de population. La demi-vie d’élimination terminale (T1/2) est exprimée en valeur médiane (min., max.).
ASCtau : aire sous la courbe de concentration en fonction du temps entre la dernière dose et la dose suivante; Cmoy : concentration moyenne; Cmax : concentration maximale; Cmin : concentration minimale; T1/2 : demi-vie d’élimination terminale.
Absorption
Vyloy est administré en perfusion IV et est donc immédiatement et complètement biodisponible. Le Tmax est considéré comme identique à la durée de perfusion.
Distribution
Le volume de distribution géométrique moyen estimé (CV%) du zolbétuximab à l’état d’équilibre était de 5,48 L (17,4 %).
Métabolisme
Le zolbétuximab devrait être catabolisé en petits peptides et en acides aminés.
Élimination
La clairance (CL) géométrique moyenne estimée (CV%) à l’état d’équilibre du zolbétuximab était de 0,00995 L/jour (30,9 %) et la T1/2 médiane (min., max.) était de 17,3 jours (9,0 – 45,4).
Populations et états pathologiques particuliers
- Enfants : La pharmacocinétique du zolbétuximab n’a pas été évaluée chez les enfants et les adolescents de moins de 18 ans. Santé Canada n’a pas autorisé une indication de ce médicament en pédiatrie.
Personnes âgées : L’analyse pharmacocinétique de la population indique que l’âge [intervalle :
22 à 83 ans; 32,2 % (230/714) avaient plus de 65 ans, 5,0 % (36/714) avaient plus de 75 ans] n’a pas eu d’effet cliniquement significatif sur la pharmacocinétique du zolbétuximab.
- Sexe : d’après l’analyse pharmacocinétique de la population, aucune différence cliniquement significative de la pharmacocinétique du zolbétuximab n’a été mise en évidence en fonction du sexe (62,3 % d’hommes, 37,7 % de femmes).
- Origine ethnique : d’après l’analyse pharmacocinétique de la population, aucune différence cliniquement significative de la pharmacocinétique du zolbétuximab n’a été mise en évidence en fonction de la race (50,1 % de Blancs, 42,2 % d’Asiatiques, 4,2 % de personnes d’origine non documentée, 2,7 % d’autres origines et 0,8 % de Noirs).
- Insuffisance hépatique : Sur la base de l’analyse pharmacocinétique de la population utilisant les données des études cliniques menées chez des patients atteints d’adénocarcinome gastrique ou de la JGO, aucune différence cliniquement significative de la pharmacocinétique du zolbétuximab n’a été mise en évidence chez les patients présentant une insuffisance hépatique légère, mesurée par les taux de bilirubine totale (BT) et d’aspartate aminotransférase (AST) [BT ≤ limite supérieure de la normale (LSN) et AST > LSN, ou BT supérieure de 1 à 1,5 fois la LSN, quel que soit le taux d’AST; n = 108]. Le zolbétuximab n’a été évalué que chez un nombre limité de patients présentant une insuffisance hépatique modérée (BT supérieure de 1,5 à 3 fois la LSN, quel que soit le taux d’AST; n = 4) et n’a pas été évalué chez les patients présentant une insuffisance hépatique grave (BT supérieure de 3 à 10 fois la LSN, quel que soit le taux d’AST). L’effet d’une insuffisance hépatique modérée ou grave sur la pharmacocinétique du zolbétuximab n’est pas connu.
- Insuffisance rénale : Sur la base de l’analyse pharmacocinétique de la population utilisant les données des études cliniques menées chez des patients atteints d’adénocarcinome gastrique ou de la JGO, aucune différence cliniquement significative de la pharmacocinétique du zolbétuximab n’a été mise en évidence chez les patients présentant une insuffisance rénale légère [clairance de la créatinine (Clcr) ≥ 60 à < 90 mL/min; n = 298] ou modérée (Clcr ≥ 30 à < 60 mL/min; n = 109) sur la base de la Clcr estimée par la formule de Cockcroft-Gault. Le zolbétuximab n’a été évalué que chez un nombre limité de patients atteints d’insuffisance rénale grave (Clcr ≥ 15 à < 30 mL/min; n = 1). L’effet d’une insuffisance rénale grave sur la pharmacocinétique du zolbétuximab n’est pas connu.
10.4 Immunogénicité
Les informations sont insuffisantes pour caractériser la réponse des anticorps antimédicaments au zolbétuximab et les effets des anticorps antimédicaments sur la pharmacocinétique, la pharmacodynamique, l’innocuité ou l’efficacité des produits à base de zolbétuximab.
11 Conservation, Stabilité et Mise au Rebut
Conserver au froid (2 °C à 8 °C).
Ne pas congeler.
Conserver le médicament dans l’emballage d’origine afin de le protéger de la lumière.
12 Instructions Particulières de Manipulation du Produit
Vyloy est un produit antinéoplasique. Suivre les procédures locales de manipulation et d’élimination.
Partie 2 : Renseignements Scientifiques
13 Renseignements Pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : zolbétuximab
Nom chimique : immunoglobuline IgG1 murine/humaine, régions constantes des allélotypes humains G1m(3) et Km(3), anticorps à chaîne κ
Formule moléculaire : C6522H10036N1720O2054S44
Masse moléculaire : 146 815 Da
Propriétés physicochimiques : Le zolbétuximab est un anticorps chimérique (murin/humain) composé de régions variables dérivées d’un anticorps monoclonal murin dirigé contre l’isoforme 2 de la claudine 18 humaine et de régions constantes dérivées de l’IgG1 humaine.
14 Études Cliniques
14.1 Études cliniques par indication
Adénocarcinome gastrique ou de la JGO
Étude SPOTLIGHT (8951-CL-0301)
L’efficacité de Vyloy en association avec le mFOLFOX6 a été évaluée dans l’étude SPOTLIGHT, une étude multicentrique à répartition aléatoire, à double insu, portant sur 565 patients atteints de tumeurs CLDN18.2 positives, HER2 négatives et présentant un adénocarcinome gastrique ou de la JGO localement avancé, non résécable ou métastatique. La positivité à la CLDN18.2 (définie comme un pourcentage d’au moins 75 % de cellules tumorales présentant une coloration membranaire modérée à forte de la CLDN18) a été déterminée par immunohistochimie sur des échantillons de tissus tumoraux gastriques ou de la JGO de tous les patients au moyen du test VENTANA CLDN18 (43-14A) RxDx effectué dans un laboratoire central.
Les patients ont été exclus de l’étude s’ils présentaient un syndrome de sténose du défilé gastrique complète ou partielle, un test positif pour l’infection par le virus de l’immunodéficience humaine (VIH) ou une infection par le virus de l’hépatite B ou C évolutive connue, une maladie cardiovasculaire significative (par exemple, une insuffisance cardiaque congestive de classe III ou IV selon la New York Heart Association, des antécédents d’arythmie ventriculaire significative, un intervalle QTc > 450 ms pour les hommes; > 470 ms pour les femmes) ou des antécédents de métastases au niveau du système nerveux central.
Les patients ont été répartis aléatoirement selon un rapport 1:1 pour recevoir Vyloy associé au mFOLFOX6 (n = 283) ou le placebo associé au mFOLFOX6 (n = 282). Vyloy a été administré par voie intraveineuse à une dose d’attaque de 800 mg/m2 (jour 1 du cycle 1) suivie d’une dose ultérieure de 600 mg/m2 toutes les 3 semaines en association avec jusqu’à 12 traitements (4 cycles) de mFOLFOX6 (oxaliplatine à 85 mg/m2, acide folinique (leucovorine ou équivalent local) à 400 mg/m2, fluorouracile à 400 mg/m2 administrés en bolus et fluorouracile à 2 400 mg/m2 administrés en perfusion continue] administrés les jours 1, 15 et 29 d’un cycle de 42 jours. Après 12 traitements, les patients ont été autorisés à poursuivre le traitement par Vyloy, 5-fluorouracile et acide folinique (leucovorine ou
équivalent local) à la discrétion de l’investigateur, jusqu’à ce que la maladie évolue ou que la toxicité devienne inacceptable.
Le traitement par Vyloy a été poursuivi jusqu’à la progression de la maladie telle que définie par la version 1.1 des critères RECIST et déterminée par un comité d’examen indépendant (CEI) ou jusqu’à l’instauration d’un traitement anticancéreux ultérieur. Les tumeurs ont été évaluées toutes les 9 semaines jusqu’à la semaine 54 incluse, puis toutes les 12 semaines.
Le principal critère d’efficacité était la survie sans progression (SSP), évaluée selon la version 1.1 des critères RECIST par le CEI. Le principal critère d’efficacité secondaire était la survie globale (SG). Les autres critères d’efficacité secondaires étaient le taux de réponse objective (TRO) et la durée de la réponse (DR), évalués selon la version 1.1 des critères RECIST par le CEI.
L’âge médian des patients était de 61 ans (intervalle : 20 à 86); 62 % de ceux-ci étaient des hommes; 53 % étaient blancs, 38 % étaient asiatiques. Les patients avaient un indice fonctionnel initial selon l’Eastern Cooperative Oncology Group (ECOG) de 0 (43 %) ou 1 (57 %). Le temps médian écoulé depuis le diagnostic était de 56 jours (intervalle : 2 à 5 366); 36 % des types de tumeurs étaient diffus, 24 % étaient intestinaux; 76 % des patients étaient atteints d’un adénocarcinome gastrique, 24 % d’un adénocarcinome de la JGO; 16 % présentaient une maladie localement avancée, 84 % étaient atteints d’une maladie métastatique et 30 % avaient subi une gastrectomie antérieure. Un traitement anticancéreux a ensuite été administré à 48 % des patients du groupe Vyloy en association avec mFOLFOX6 et à 53 % des patients du groupe placebo en association avec mFOLFOX6.
Vyloy en association avec mFOLFOX6 a démontré un allongement statistiquement significatif de la SSP et de la SG par rapport au placebo en association avec mFOLFOX6.
Le tableau 11 et les figures 1 et 2 résument les résultats relatifs à l’efficacité de l’étude SPOTLIGHT.
Tableau 11 – Résultats relatifs à l’efficacité dans l’étude SPOTLIGHT
| Critère d’évalution | Vyloy associé au mFOLFOX6 n = 283 | Placebo associé au mFOLFOX6 n = 282 |
| Survie sans progression | ||
| Nombre de patients (%) ayant présenté un événement | 146 (51,6) | 167 (59,2) |
| Survie médiane en mois (IC à 95 %)1 | 10,6 (8,9; 12,5) | 8,7 (8,2; 10,3) |
| Risque relatif (IC à 95 %)2,3 | 0,751 (0,598; 0,942) | |
| Valeur p unilatérale2,4 | 0,0066 | |
| Survie globale | ||
| Nombre de patients (%) ayant présenté un événement | 149 (52,7) | 177 (62,8) |
| Survie médiane en mois (IC à 95 %)1 | 18,2 (16,4; 22,9) | 15,5 (13,5; 16,5) |
| Risque relatif (IC à 95 %)2,3 | 0,750 (0,601; 0,936) | |
| Valeur p unilatérale2,5 | 0,0053 | |
- 1. Basée sur une estimation selon la méthode de Kaplan-Meier.
- 2. Les facteurs de stratification étaient la région, le nombre de foyers métastatiques et la gastrectomie antérieure à la radiothérapie peropératoire.
- 3. Basé sur le modèle de risques proportionnels de Cox, comportant comme variables explicatives le traitement, la région, le nombre d’organes présentant des foyers métastatiques et la gastrectomie antérieure.
- 4. Basée sur un test de Mantel-Haenszel unilatéral lors de l’analyse finale.
- 5. Basée sur un test de Mantel-Haenszel unilatéral lors de l’analyse intermédiaire.
Figure 1. Diagramme de Kaplan-Meier de la survie sans progression lors de la première analyse intermédiaire (finale), étude SPOTLIGHT
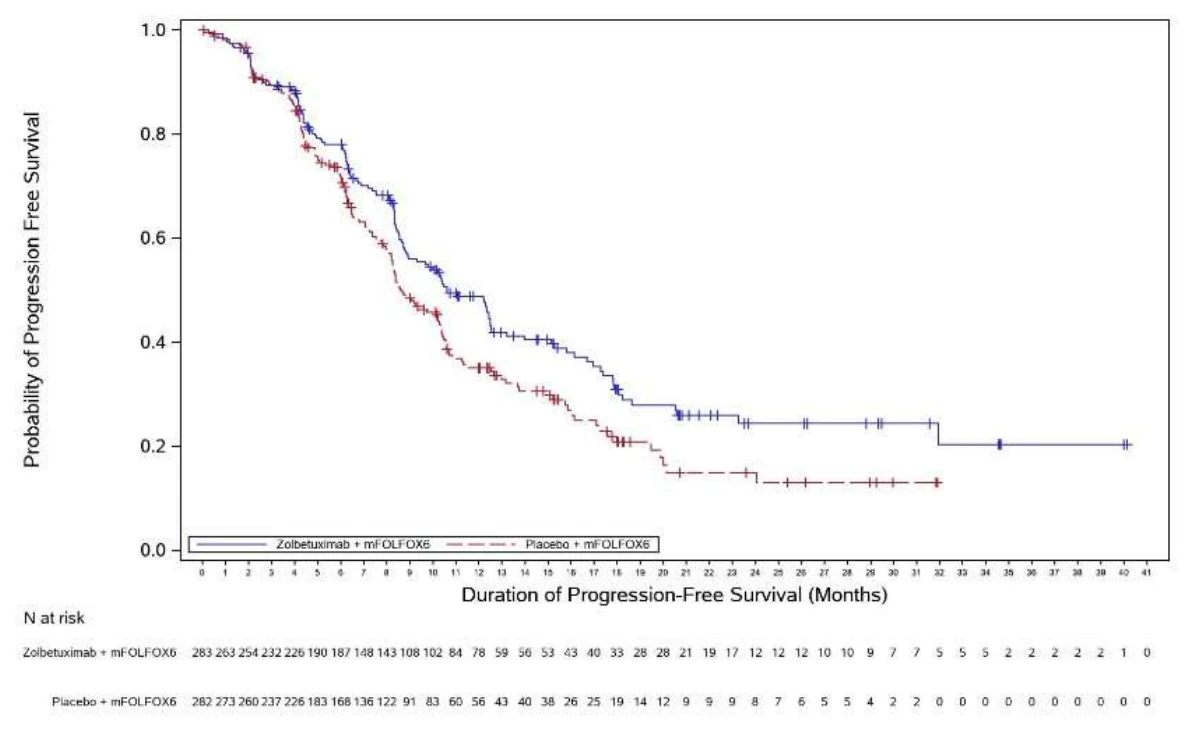
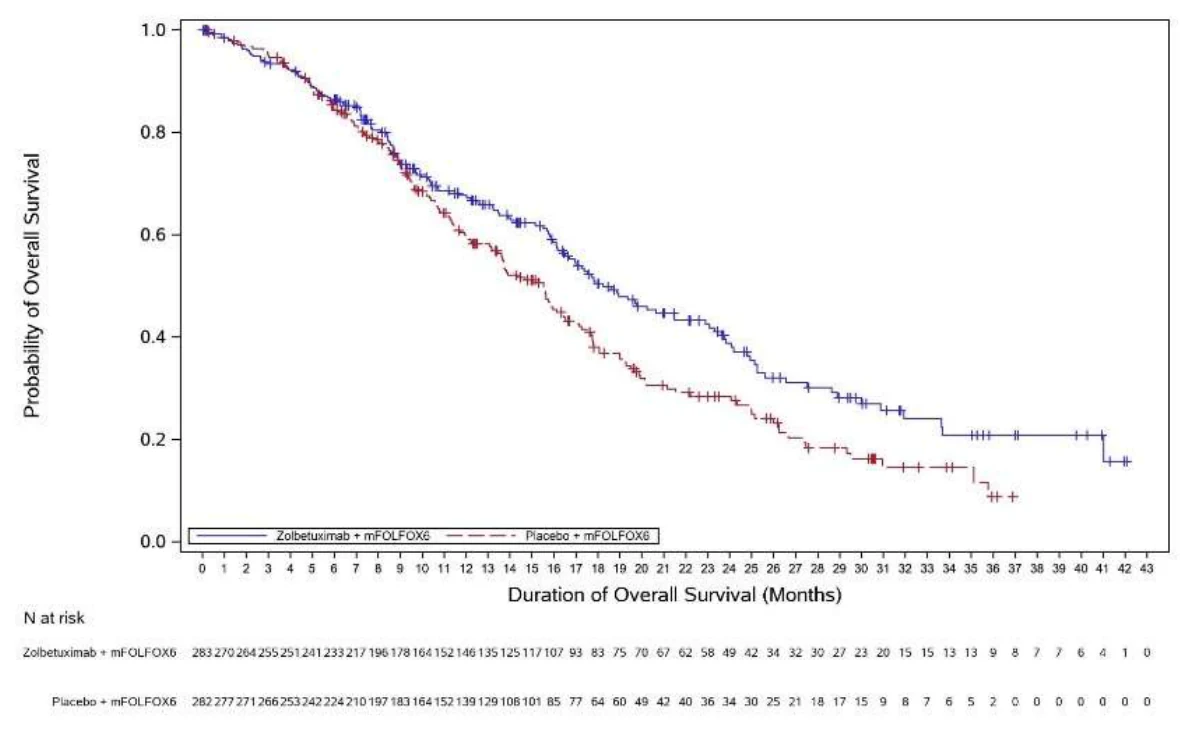
Figure 2. Diagramme de Kaplan-Meier de la survie globale lors de la première analyse intermédiaire, étude SPOTLIGHT
~
-~
::,
V)
<1J
(IJ
ù: s:: 0 ,ïï "' l!! Ol e c..
0 g
:ëi "' J:J
0
è:
N at risk
1.0
0.8
0.6
0.4
0.2
Q.Q 1 - - - Lol~u:icltnsb t- mFOl.f'OX6 - - - - Plaœto t- mt,-QU•OXti 1
Duration of Progression-Free Survival (Months)
.!olbetuximab ;- mt-OU-OXli 283 ZN 2':i4 2J2 226 lf:.10 187148 141108 102 84 /8 ;-g :i6 ; J 43 40 33 2B '.:?8 21 19 I / 12 l2 12 10 10 9 / / S ':i S 2" 2 2 2 2 1 0
<il >
-~
::,
V)
<il ai > 0
0
-~
~ "' J:J e c..
Pl.iccbtJ•rnFOLFOX6 2821732602J7 22t1831681J6 122 91 83 60 56 4J .40 lB 26 25 19 14 12 9 9 9 -8 7 6 S 5 4 2 2 0 0 0 0 0 D 0 O 0 0
1.0
0.8
0.6
0.4
0.2
0.0 1 - - - Zolbe-1u:icimab.,. mFOlfOX•:3- - - - - Plaoetio T mfOLFOXG 1
2 3 • 5 e 1 & 9 10 11 12 13 1• 1; 1s 11 1s 19 20 21 22 23 24 25 w 21 ,& 29 30 31 32 33 34 ;i:; 36 31 38 39 •o 41 •2 •3
Ouralien of Overall Survival (Months) N at risk
Zolbetuximab;-mt-OU-OXti 2832702642':l':12!:112412)321/ 19'J1/8161,i1;2 t4til3':t 12':>ll/lUJ' 9'.:I, 3'3 l':i /0 6/ ti-:? ':16 49 42 34 32· JO 2/ 21 20 IS 1':i B 13 9 8' 1 } ti 4 l 0
PI.K:cbtJ•rnFOLFOX6 2&12n2712662S324222421D19718316,qSl1J9129108101 BS n 64 60 49 42 40 36 J_. 30 25 21 1.!!- 17 15 9 B 7 6 S 2 0 0 0 0 0 0 0
Parmi les 283 patients randomisés pour recevoir Vyloy en association avec mFOLFOX6, le TRO était de 40,3 % (114/283) (IC à 95 % : 34,5 à 46,3) contre 39,7 % (112/282) (IC à 95 % : 34,0 à 45,7) pour le placebo en association avec mFOLFOX6. La durée de réponse (DR) médiane pour Vyloy en association avec mFOLFOX6 et le placebo en association avec mFOLFOX6 était de 10,3 mois (IC à 95 % : 8,3 à 10,9) et de 10,5 mois (IC à 95 % : 7,7 à 13,3), respectivement.
Les résultats suivants ont été observés lors d’une analyse exploratoire en sous-groupes de l’efficacité en fonction de la race dans le cadre de l’étude SPOTLIGHT : pour le zolbétuximab en association avec mFOLFOX6 (n = 236 dont 140 patients blancs et 96 patients asiatiques) par rapport au placebo en association avec mFOLFOX6 (n = 231 dont 134 patients blancs et 97 patients asiatiques), le rapport de risque de survie sans progression était de 0,930 dans la population blanche contre 0,527 dans la population asiatique, et le rapport de risque de survie globale était de 0,948 dans la population blanche contre 0,572 dans la population asiatique.
Étude GLOW (8951-CL-0302)
L’efficacité de Vyloy en association avec le CAPOX ont été évaluées dans l’étude GLOW, une étude de phase III multicentrique, à répartition aléatoire, à double insu portant sur 507 patients atteints de tumeurs CLDN18.2 positives, HER2 négatives et présentant un adénocarcinome gastrique ou de la JGO localement avancé, non résécable ou métastatique. La positivité à la CLDN18.2 (définie comme un pourcentage d’au moins 75 % de cellules tumorales présentant une coloration membranaire modérée à forte de la CLDN18) a été déterminée par immunohistochimie sur des échantillons de tissus tumoraux gastriques ou de la JGO de tous les patients au moyen du test VENTANA CLDN18 (43-14A) RxDx effectué dans un laboratoire central.
Les patients ont été exclus de l’étude s’ils présentaient un syndrome de sténose du défilé gastrique complète ou partielle, un test positif pour l’infection par le VIH ou une infection par le virus de l’hépatite B ou C évolutive connue, une maladie cardiovasculaire significative (par exemple, une insuffisance cardiaque congestive de classe III ou IV selon la New York Heart Association, des antécédents d’arythmie ventriculaire significative, un intervalle QTc > 450 ms pour les hommes; > 470 ms pour les femmes) ou des antécédents de métastases au niveau du système nerveux central.
Les patients ont été répartis aléatoirement selon un rapport 1:1 pour recevoir Vyloy associé au CAPOX (n = 254) ou le placebo associé au CAPOX (n = 253). Vyloy a été administré par voie intraveineuse à une dose d’attaque de 800 mg/m2 (jour 1 du cycle 1) suivie d’une dose ultérieure de 600 mg/m2 toutes les 3 semaines en association avec jusqu’à 8 traitements (8 cycles) de CAPOX administrés le jour 1 (oxaliplatine à 130 mg/m2) et les jours 1 à 14 (capécitabine à 1 000 mg/m2) d’un cycle de 21 jours. Après 8 traitements par l’oxaliplatine, les patients ont été autorisés à poursuivre le traitement par Vyloy en association avec la capécitabine à la discrétion de l’investigateur, jusqu’à ce que la maladie évolue ou que la toxicité devienne inacceptable.
Le traitement par Vyloy a été poursuivi jusqu’à la progression de la maladie telle que définie par la version 1.1 des critères RECIST et déterminée par un CEI ou jusqu’à l’instauration d’un traitement anticancéreux ultérieur. Les tumeurs ont été évaluées toutes les 9 semaines jusqu’à la semaine 54 incluse, puis toutes les 12 semaines.
Le principal critère d’efficacité était la SSP, évaluée selon la version 1.1 des critères RECIST par le CEI. Le principal critère d’efficacité secondaire était la SG. Les autres critères d’efficacité secondaires étaient le TRO et la DR, évalués selon la version 1.1 des critères RECIST par le CEI.
L’âge médian des patients était de 60 ans (intervalle : 21 à 83 ans); 62 % de ceux-ci étaient des hommes; 63 % étaient asiatiques et 37 % étaient blancs. Les patients avaient un indice fonctionnel initial selon l’ECOG de 0 (43 %) ou 1 (57 %). Le temps médian écoulé depuis le diagnostic était de 44 jours (intervalle :
2 à 6 010); 37 % des types de tumeurs étaient diffus, 15 % étaient intestinaux; 84 % des patients étaient atteints d’un adénocarcinome gastrique, 16 % d’un adénocarcinome de la JGO; 12 % présentaient une maladie localement avancée, 88 % étaient atteints d’une maladie métastatique et 30 % avaient subi une gastrectomie antérieure. Un traitement anticancéreux a ensuite été administré à 47 % des patients du groupe Vyloy en association avec CAPOX et à 55 % des patients du groupe placebo en association avec CAPOX.
Vyloy en association avec CAPOX a démontré un allongement statistiquement significatif de la SSP et de la SG par rapport au placebo en association avec CAPOX. Le tableau 12 et les figures 3 et 4 résument les résultats relatifs à l’efficacité de l’étude GLOW.
Tableau 12 – Résultats relatifs à l’efficacité dans l’étude GLOW
| Critère d’évaluation | Vyloy associé au CAPOX n = 254 | Placebo associé au CAPOX n = 253 |
| Survie sans progression | ||
| Nombre de patients (%) ayant présenté un événement | 137 (53,9) | 172 (68,0) |
| Survie médiane en mois (IC à 95 %)1 | 8,2 (7,5 à 8,8) | 6,8 (6,1 à 8,1) |
| Risque relatif (IC à 95 %)1,2 | 0,687 (0,544 à 0,866) | |
| Valeur p unilatérale1,3 | 0,0007 | |
| Survie globale | ||
| Nombre de patients (%) ayant présenté un événement | 144 (56,7) | 174 (68,8) |
| Survie médiane en mois (IC à 95 %)1 | 14,4 (12,3 à 16,5) | 12,2 (10,3 à 13,7) |
| Risque relatif (IC à 95 %)1,2 | 0,771 (0,615 à 0,965) | |
| Valeur p unilatérale1,5 | 0,0118 | |
- 1. Basée sur une estimation selon la méthode de Kaplan-Meier.
- 2. Les facteurs de stratification étaient la région, le nombre de foyers métastatiques et la gastrectomie antérieure à la radiothérapie peropératoire.
- 3. Basé sur le modèle de risques proportionnels de Cox, comportant comme variables explicatives le traitement, la région, le nombre d’organes présentant des foyers métastatiques et la gastrectomie antérieure.
- 4. Basée sur un test de Mantel-Haenszel unilatéral lors de l’analyse finale.
- 5. Basée sur un test de Mantel-Haenszel unilatéral lors de l’analyse intermédiaire.
Figure 3. Diagramme de Kaplan-Meier de la survie sans progression lors de la première analyse intermédiaire (finale), étude GLOW
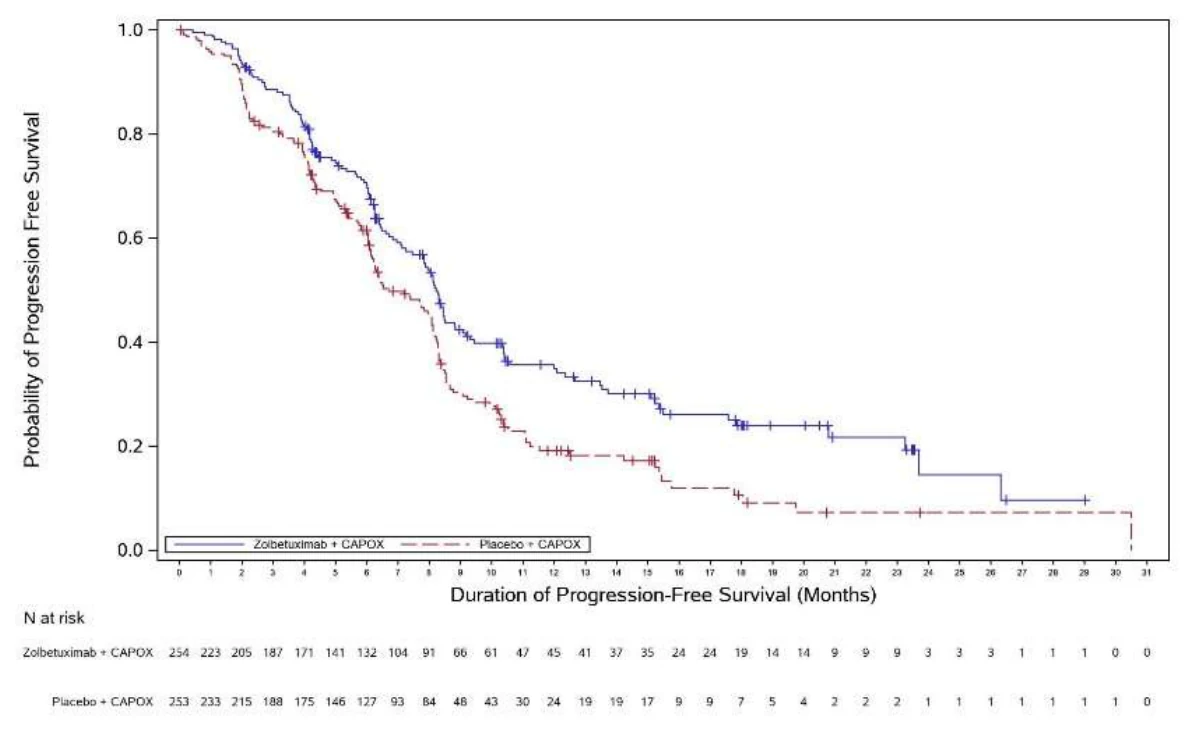
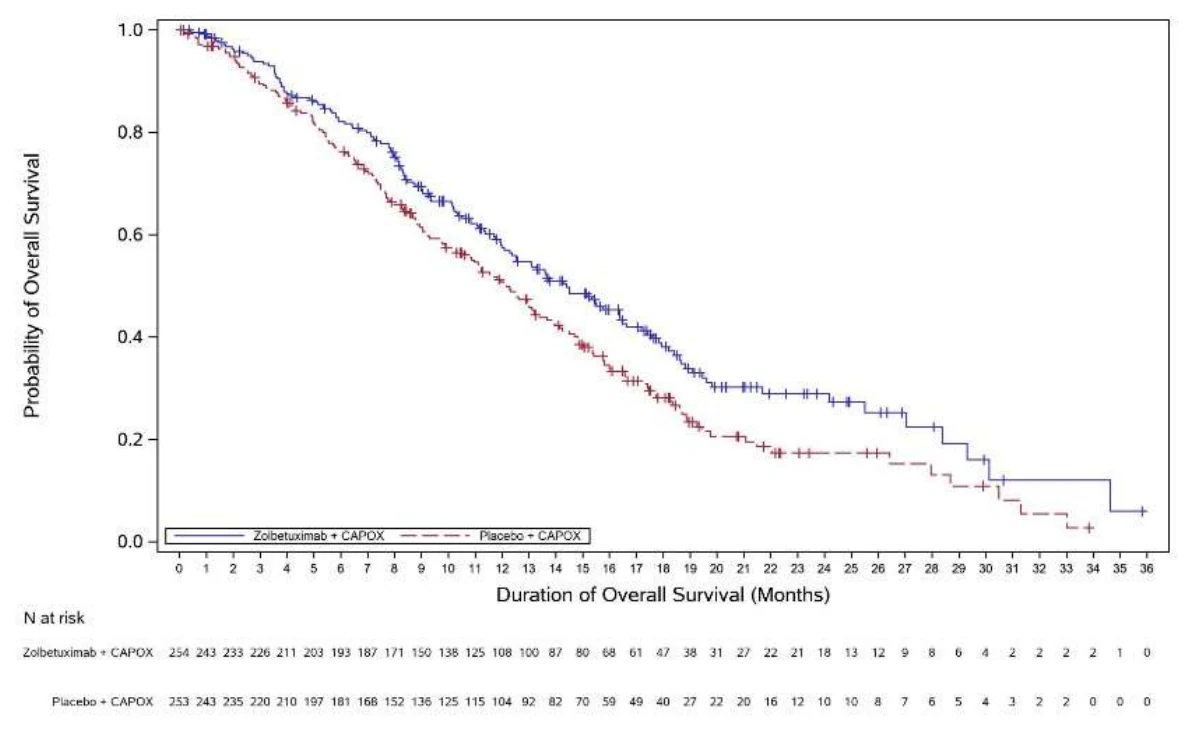
Figure 4. Diagramme de Kaplan-Meier de la survie globale lors de la première analyse intermédiaire, étude GLOW
~
-~
::,
V)
<1J
(IJ
ù:
s:: 0 ,ïï "' l!! Ol e c..
0 g
:ëi "' J:J
0
è:
N atrisk
1.0
0.8
0.6
0.4
0.2
0.0 [ - - - ldt::etuxlmab --t CAPOX l-l'laœto .. CAPOX 1
Duration of Progression-Free Survival (Months)
.!olbetuximab st CAPOX 254 213 20':i 18/ 1/1 141 H .2 104 !H fj(.; 61 4/ 4~ 41 'J.J 3~ 24 24 19 14 14 9 "9
<il > -~
::,
V)
<il ai > 0
0
-~
~ "' J:J e c..
Pl.iccbtJ + CAPOX 253 233 215 HIS 175 1 .!6 1l7 93 B4 48 -43 30 24 19 t9 17
1.0
0.8
0.6
0.4
0.2
0.0 1 - - - Zdbetuxlmab-, CAPOX - - - - Piaoeto ..,. CAPOX 1
Q 1 3 4 ; 1 a 9 10 11 12 13 14 rn 1• 11 1e 19 :;i, 21 22 23 2• 2; 2e 2r 2a 29 30 31 a2 33 34 3, ae
Duration of Overall Survival (Months) N atrisk
Zolbetuximab<tCAr'OX 254 243 233 226 211 203 193 16/ 1/1 1!i0 138 1:i:~ 108 100 87 00 W IJl 4/ 38 JI 'l./ 22 21 HJ 13 12 9 6 0 4 2 2 2 1
PI.K:cbtJ ... CAPOX 253 24J 23S 220 210 197 181 16B 1S2 1J6 n.s 115 104 92 82 70 59 49 ~O 27 22 20 16 12 10 10 a 7 6 5 4 2 2 0 C 0
Parmi les 254 patients répartis aléatoirement pour recevoir Vyloy associé au CAPOX, le TRO était de 32,3 % (82/254) (IC à 95 % : 26,6 à 38,4) comparé à un TRO de 31,2 % (79/253) (IC à 95 % : 25,6 à 37,3) dans le groupe placebo associé au CAPOX. La DR médiane au traitement par Vyloy associé au CAPOX et au placebo associé au CAPOX était respectivement de 8,3 mois (IC à 95 % : 6,3 à 11,4) et de 6,2 mois (IC à 95 % : 6,0 à 7,6).
Les résultats suivants ont été observés lors d’une analyse exploratoire en sous-groupes de l’efficacité en fonction de la race dans l’étude GLOW. En ce qui concerne le zolbétuximab associé au CAPOX (n = 252 dont 94 patients blancs et 158 patients asiatiques) par rapport au placebo associé au CAPOX (n = 248 dont 90 patients blancs et 158 patients asiatiques), le rapport de risque de survie sans progression était de 0,918 dans la population blanche par rapport à 0,587 dans la population asiatique et le rapport de risque de survie globale était de 0,891 dans la population blanche contre 0,678 dans la population asiatique.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie Non Clinique
Toxicologie générale : La toxicité du zolbétuximab a été évaluée chez des souris et des singes cynomolgus. Lors de l’évaluation du système nerveux central, le zolbétuximab a été administré à des souris à des doses de 0, 100, 200 et 300 mg/kg/semaine (jusqu’à 8,6 fois la dose recommandée chez l’être humain de 600 mg/m2, sur la base de l’ASC) pendant 13 semaines. Lors de l’évaluation des systèmes cardiovasculaire et respiratoire, le zolbétuximab a été administré à des singes cynomolgus à des doses de 0, 10, 30 et 100 mg/kg/semaine (jusqu’à 7,5 fois la dose recommandée chez l’être humain de 600 mg/m2, sur la base de l’ASC) pendant 4 semaines. Aucune toxicité ni aucun autre effet indésirable lié au zolbétuximab sur les systèmes cardiovasculaire, respiratoire ou nerveux central n’ont été observés.
Cancérogénicité : Aucune étude sur les animaux n’a été menée en vue d’évaluer la cancérogénicité ou la mutagénicité.
Toxicologie pour la reproduction et le développement : Dans une étude de toxicité sur le développement embryofœtal, où le zolbétuximab a été administré à des souris gravides pendant la période d’organogenèse à des doses allant jusqu’à 300 mg/kg (environ 1,8 fois la dose recommandée chez l’être humain de 600 mg/m2, sur la base de l’ASC), le zolbétuximab a traversé la barrière placentaire et n’a pas entraîné de toxicité embryofœtale. La concentration résultante de zolbétuximab dans le sérum fœtal au 18e jour de gestation était plus élevée que celle mesurée dans le sérum maternel au 16e jour de gestation.
Aucune étude de fertilité n’a été réalisée avec le zolbétuximab.