


Monographie de produit - Imdelltra
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2026-06 |
| 3 Encadré sur les mises en garde et précautions importantes | 2026-06 |
| 4 Posologie et administration | 2026-06 |
| 7 Mises en garde et précautions | 2026-06 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de l’autorisation de la plus récente monographie de produit ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ............................................... 2
Table des matières .............................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé............................................... 4
1 Indications ................................................................................................................................ 4
1.1 Pédiatrie ......................................................................................................................... 4 1.2 Gériatrie .......................................................................................................................... 4 2 Contre-indications.................................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes................................................ 4
4 Posologie et administration .................................................................................................... 5
4.1 Considérations posologiques .......................................................................................... 5 4.2 Posologie recommandée et ajustement posologique ...................................................... 5 4.3 Reconstitution ............................................................................................................... 15 4.4 Administration ............................................................................................................... 18 4.5 Dose oubliée ................................................................................................................. 19 5 Surdose ................................................................................................................................... 19
6 Formes pharmaceutiques, teneurs, composition et conditionnement ............................... 20
7 Mises en garde et précautions .............................................................................................. 20
Conduite et utilisation de machines .......................................................................................... 20 Système endocrinien et métabolisme ....................................................................................... 21 Système sanguin et lymphatique .............................................................................................. 21 Fonctions hépatique, biliaire et pancréatique ........................................................................... 21 Système immunitaire ................................................................................................................ 21 Système nerveux ..................................................................................................................... 22 Santé reproductive ................................................................................................................... 23
7.1 Populations particulières ............................................................................................... 23 7.1.1 Grossesse ................................................................................................................ 23 7.1.2 Allaitement ................................................................................................................ 23 7.1.3 Enfants et adolescents .............................................................................................. 23 7.1.4 Personnes âgées ...................................................................................................... 24 8 Effets indésirables ................................................................................................................. 24
8.1 Aperçu des effets indésirables ...................................................................................... 24 8.2 Effets indésirables observés au cours des études cliniques .......................................... 25 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ................... 32 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 33 9 Interactions médicamenteuses ............................................................................................. 35
9.2 Aperçu des interactions médicamenteuses ................................................................... 35 10 Pharmacologie clinique ......................................................................................................... 35
10.1 Mode d’action ............................................................................................................... 35 10.2 Pharmacodynamie ........................................................................................................ 35 10.3 Pharmacocinétique ....................................................................................................... 36 10.4 Immunogénicité ............................................................................................................ 38 11 Conservation, stabilité et mise au rebut ............................................................................... 38
Partie 2 : Renseignements scientifiques .......................................................................................... 39
13 Renseignements pharmaceutiques ...................................................................................... 39
14 Études cliniques ..................................................................................................................... 40
14.1 Études cliniques par indication ..................................................................................... 40 15 Microbiologie .......................................................................................................................... 44
16 Toxicologie non clinique ....................................................................................................... 45
Renseignements destinés aux patient·e·s ....................................................................................... 46
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
IMDELLTRAMC (tarlatamab pour injection) est indiqué pour :
- le traitement des adultes atteints d’un cancer du poumon à petites cellules (CPPC) de stade étendu ayant progressé pendant ou après une chimiothérapie à base de sels de platine.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a par conséquent autorisé aucune indication concernant l’utilisation d’IMDELLTRA chez les enfants.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Parmi les 473 patients atteints de CPPC qui ont reçu IMDELLTRA à la dose recommandée de 10 mg, 50,7 % étaient âgés de 65 ans ou plus, et 11 % étaient âgés de 75 ans ou plus. Dans l’ensemble, aucune différence n’a été observée entre les patients âgés (≥ 65 ans) et les patients plus jeunes en ce qui concerne la pharmacocinétique, l’innocuité et l’efficacité d’IMDELLTRA.
2 Contre-indications
IMDELLTRA est contre-indiqué chez les patients qui ont une hypersensibilité au médicament, à un ingrédient de la préparation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète, veuillez consulter la section 6, Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
- Des cas de syndrome de libération des cytokines (SLC), y compris des réactions mortelles ou susceptibles de mettre la vie en danger, peuvent survenir chez des patients recevant IMDELLTRA. Commencer le traitement par IMDELLTRA selon un schéma d’augmentation graduelle de la dose afin de diminuer le risque qu’un SLC survienne et d’en limiter l’intensité. Interrompre l’administration d’IMDELLTRA jusqu’à ce que le SLC se résorbe ou mettre fin au traitement de façon définitive, selon la gravité du cas (voir les sections 4, Posologie et administration et 7, Mises en garde et précautions, Système immunitaire, Syndrome de libération des cytokines).
- Des effets toxiques neurologiques et des cas de syndrome de neurotoxicité associé aux cellules immunitaires effectrices (Immune Effector Cell-Associated Neurotoxicity Syndrome ou ICANS), y compris des réactions mortelles ou susceptibles de mettre la vie en danger, peuvent survenir chez des patients recevant IMDELLTRA. Il faut surveiller les patients au cours du traitement pour déceler les signes et les symptômes d’effets toxiques neurologiques, y compris d’ICANS, et les traiter rapidement. L’apparition d’un ICANS peut coïncider avec un SLC, ou elle peut survenir à la suite de la résorption d’un SLC ou en l’absence d’un SLC. Interrompre l’administration d’IMDELLTRA jusqu’à ce que les effets toxiques neurologiques se résorbent ou mettre fin au traitement de façon définitive, selon la gravité du cas (voir les sections 4, Posologie et administration et 7, Mises en garde et précautions, Système nerveux, Effets toxiques neurologiques, y compris le syndrome de neurotoxicité associé aux cellules immunitaires effectrices [ICANS]).
4 Posologie et administration
4.1 Considérations posologiques
- Administrer le traitement par IMDELLTRA conformément au schéma d’augmentation graduelle de la dose décrit dans le Tableau 1 afin de diminuer le risque de syndrome de libération des cytokines (SLC) (voir la section 4.2, Posologie recommandée et ajustement posologique).
- Administrer les médicaments concomitants conformément aux recommandations afin de réduire le risque de SLC (voir le Tableau 2).
- IMDELLTRA doit être administré uniquement par un professionnel de la santé disposant des ressources médicales appropriées pour la prise en charge du SLC et des effets toxiques neurologiques, y compris le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS) (voir la section 7, Mises en garde et précautions, Système immunitaire).
- Il faut surveiller l’état des patients pendant 6 à 8 heures après le début des perfusions d’IMDELLTRA effectuées le jour 1 et le jour 8 (voir les sections 4.2, Posologie recommandée et ajustement posologique et 7, Mises en garde et précautions, Système immunitaire).
- Recommander aux patients de demeurer à proximité d’un établissement de santé approprié au cours des 24 heures suivant le début des perfusions d’IMDELLTRA effectuées le jour 1 et le jour 8, et de s’assurer de la présence d’un aidant (voir la section 4.2, Posologie recommandée et ajustement posologique).
- Informer les patients et leur aidant des signes et des symptômes du syndrome de libération des cytokines (SLC) et du syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS) avant leur congé.
- Il faut s’assurer que les patients sont bien hydratés avant l’administration d’IMDELLTRA (voir la section 7, Mises en garde et précautions, Système immunitaire).
- Effectuer un hémogramme et mesurer les taux d’enzymes hépatiques et de bilirubine avant l’administration d’IMDELLTRA et lorsque cela s’avère pertinent, selon le tableau clinique (voir les sections 7, Mises en garde et précautions et 4.2, Posologie recommandée et ajustement posologique pour connaître les mesures à prendre en fonction des résultats des analyses de laboratoire).
- Le traitement par IMDELLTRA ne doit pas être instauré chez les patients qui présentent une infection évolutive.
4.2 Posologie recommandée et ajustement posologique
Dose recommandée
La posologie recommandée et le schéma posologique d’IMDELLTRA sont présentés dans le Tableau 1. Administrer le traitement selon le schéma d’augmentation graduelle de la dose ci-après afin de diminuer le risque qu’un SLC survienne et d’en limiter l’intensité.
Administrer le traitement jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables.
Tableau 1. Schéma posologique recommandé d’IMDELLTRA
| Jour | Dose d’IMDELLTRA | Surveillance recommandée | ||||||
| Jour 1a | 1 mga | Surveiller l’état des patients pendant 6 à 8 heures après le début de la perfusion d’IMDELLTRA effectuée le jour 1, dans un établissement de santé approprié. Recommander aux patients de demeurer à proximité d’un établissement de santé approprié pour une durée totale de 24 heures après le début de la perfusion d’IMDELLTRA, et de s’assurer de la présence d’un aidant. | ||||||
| Jour 8a | 10 mga | Surveiller l’état des patients pendant 6 à 8 heures après le début de la perfusion d’IMDELLTRA effectuée le jour 8, dans un établissement de santé approprié. Recommander aux patients de demeurer à proximité d’un établissement de santé approprié pour une durée totale de 24 heures après le début de la perfusion d’IMDELLTRA, et de s’assurer de la présence d’un aidant. | ||||||
| Jour 15 puis toutes les 2 semaines par la suite | 10 mg | Surveiller l’état des patients, à la discrétion du professionnel de la santéb. | ||||||
a Administrer les médicaments concomitants recommandés avant et après les perfusions d’IMDELLTRA du jour 1 et du jour 8, conformément aux indications fournies dans le Tableau 2.
b Une surveillance de longue durée en établissement de santé n’est pas nécessaire, à moins que le patient ait présenté un SLC, un ICANS ou un effet toxique neurologique de grade ≥ 2 lors des traitements précédents. Voir le Tableau 4 et le Tableau 5 pour les recommandations concernant la surveillance.
Remarque : voir le Tableau 3 pour les recommandations concernant la reprise du traitement par IMDELLTRA après le report de l’administration d’une dose.
Tableau 2. Médicaments concomitants recommandés lors de l’administration d’IMDELLTRA le jour 1 et le jour 8
| Jour du traitement | Médicament | Administration | ||||||
| Jour 1 et jour 8 | Administrer 8 mg de dexaméthasone par voie intraveineuse (ou un traitement équivalent) | Durant l’heure qui précède l’administration d’IMDELLTRA | ||||||
Administrer 1 litre de solution physiologique salée par voie intraveineuse selon les recommandations des lignes directrices | Immédiatement après la fin de la perfusion d’IMDELLTRA | |||||||
Reprise du traitement par IMDELLTRA après le report de l’administration d’une dose
Si l’administration d’une dose d’IMDELLTRA est retardée, recommencer le traitement selon les recommandations présentées dans le Tableau 3, puis reprendre le schéma posologique tel qu’il est indiqué. Administrer les médicaments concomitants recommandés lors de l’administration d’IMDELLTRA conformément aux indications fournies dans le Tableau 2, et surveiller l’état des patients en conséquence (voir le Tableau 1).
Tableau 3. Recommandations concernant la reprise du traitement par IMDELLTRA après le report de l’administration d’une dose
| Dernière dose administrée | Temps écoulé depuis l’administration | Mesure à prendrea, b | ||
| de la dernière dose | ||||
| 1 mg le jour 1 | 2 semaines ou moins (≤ 14 jours) | Administrer IMDELLTRA à la dose de 10 mg, puis reprendre le schéma posologique prévu. | ||
| Plus de 2 semaines (> 14 jours) | Administrer IMDELLTRA à la dose d’augmentation graduelle de 1 mg. Si la dose est bien tolérée, porter la dose à 10 mg 1 semaine plus tard, puis reprendre le schéma posologique prévu. | |||
| 10 mg le jour 8 | 3 semaines ou moins (≤ 21 jours) | Administrer IMDELLTRA à la dose de 10 mg, puis reprendre le schéma posologique prévu. | ||
| Plus de 3 semaines (> 21 jours) | Administrer IMDELLTRA à la dose d’augmentation graduelle de 1 mg. Si la dose est bien tolérée, porter la dose à 10 mg 1 semaine plus tard, puis reprendre le schéma posologique prévu. | |||
| 10 mg le jour 15 et toutes les 2 semaines par la suite | 4 semaines ou moins (≤ 28 jours) | Administrer IMDELLTRA à la dose de 10 mg, puis reprendre le schéma posologique prévu. | ||
| Plus de 4 semaines (> 28 jours) | Administrer IMDELLTRA à la dose d’augmentation graduelle de 1 mg. Si la dose est bien tolérée, porter la dose à 10 mg 1 semaine plus tard, puis reprendre le schéma posologique prévu. | |||
a Administrer les médicaments concomitants recommandés avant et après les perfusions d’IMDELLTRA du jour 1 et du jour 8, conformément aux indications fournies dans le Tableau 2.
b Consulter le Tableau 1 pour connaître les modalités de surveillance recommandées.
Modifications posologiques recommandées
Aucune réduction de la dose d’IMDELLTRA n’est recommandée. Voir le Tableau 4 pour connaître les mesures à prendre pour la prise en charge du SLC, le Tableau 5 pour les mesures à prendre en présence d’effets toxiques neurologiques, y compris l’ICANS, et le Tableau 6 pour la prise en charge des cas de cytopénie, d’infection et d’autres effets indésirables.
Prise en charge du syndrome de libération des cytokines (SLC)
Il faut diagnostiquer le SLC en fonction du tableau clinique (voir la section 7, Mises en garde et précautions, Système immunitaire, Syndrome de libération des cytokines). Rechercher et traiter les autres causes de fièvre, d’hypoxie et d’hypotension.
Si la présence d’un SLC est soupçonnée, en assurer la prise en charge conformément aux recommandations énoncées dans le Tableau 4 et envisager de prendre également les mesures indiquées dans les lignes directrices de pratique en vigueur. Chez les patients qui présentent un SLC de grade 2 ou plus (p. ex., hypotension ne répondant pas à l’administration de liquides ou hypoxie nécessitant une oxygénothérapie), effectuer une surveillance afin de déceler les signes et les symptômes du SLC, y compris la fièvre, l’hypotension et l’hypoxie, par oxymétrie pulsée ou par télémétrie cardiaque, selon ce qui est indiqué. En cas de SLC grave ou mettant la vie en danger, recommander un traitement par anti-IL-6 tel que le tocilizumab, ou un traitement équivalent, ainsi qu’une surveillance intensive (p. ex., en unité de soins intensifs) pour un traitement de soutien. Procéder à des tests de laboratoire afin de surveiller les paramètres hématologiques ainsi que l’émergence d’une coagulation intravasculaire disséminée, et surveiller les fonctions pulmonaire, cardiaque, rénale et hépatique.
Tableau 4. Lignes directrices pour déterminer le grade du syndrome de libération des cytokines (SLC) et en assurer la prise en charge
| Grade | Symptômes | Modification de la | Prise en chargea | ||||||
| posologie | |||||||||
| du SLCa | caractéristiques | ||||||||
| d’IMDELLTRA | |||||||||
| Grade 1 | Symptômes nécessitant seulement un traitement symptomatique (p. ex., fièvre ≥ 38 °C sans hypotension ni hypoxie) | Interrompre l’administration d’IMDELLTRA jusqu’à ce que l’événement se résorbe, puis reprendre l’administration d’IMDELLTRA tel que prévu pour la dose suivanteb. |
| ||||||
| Grade 2 | Symptômes nécessitant une intervention modérée et répondant à celle-ci
| Interrompre l’administration d’IMDELLTRA jusqu’à ce que l’événement se résorbe, puis reprendre l’administration d’IMDELLTRA tel que prévu pour la dose suivanteb. |
| ||||||
Tableau 4. Lignes directrices pour déterminer le grade du syndrome de libération des cytokines (SLC) et en assurer la prise en charge
| Grade | Symptômes | Modification de la | Prise en chargea | ||||||
| posologie | |||||||||
| du SLCa | caractéristiques | ||||||||
| d’IMDELLTRA | |||||||||
| |||||||||
| Grade 3 | Symptômes graves, soit une température corporelle ≥ 38 °C, à laquelle s’ajoute :
| Interrompre l’administration d’IMDELLTRA jusqu’à ce que l’événement se résorbe, puis reprendre l’administration d’IMDELLTRA tel que prévu pour la dose suivanteb. En cas de récurrence d’un événement de grade 3, mettre fin au traitement par IMDELLTRA de manière définitive. | En plus du traitement utilisé pour un événement de grade 2 :
| ||||||
Tableau 4. Lignes directrices pour déterminer le grade du syndrome de libération des cytokines (SLC) et en assurer la prise en charge
| Grade | Symptômes | Modification de la | Prise en chargea | ||||||
| posologie | |||||||||
| du SLCa | caractéristiques | ||||||||
| d’IMDELLTRA | |||||||||
| Grade 4 | Symptômes mettant la vie en danger, soit une température corporelle ≥ 38 °C, à laquelle s’ajoute :
| Mettre fin au traitement par IMDELLTRA de manière définitive. |
| ||||||
a D’après les critères de classification consensuels de l’American Society for Transplantation and Cellular Therapy (ASTCT) de 2019.
b Voir le Tableau 3 pour les recommandations concernant la reprise du traitement par IMDELLTRA après le report de l’administration d’une dose.
c Arrêter graduellement les stéroïdes, conformément aux lignes directrices.
Prise en charge des effets toxiques neurologiques, y compris le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
Au premier signe d’effets toxiques neurologiques, y compris d’ICANS, interrompre l’administration d’IMDELLTRA et envisager une évaluation neurologique. Écarter les autres causes de symptômes neurologiques. Administrer un traitement de soutien, ce qui peut comprendre des soins intensifs, en cas d’effets toxiques neurologiques graves ou mettant la vie en danger, y compris l’ICANS (voir la section 7, Mises en garde et précautions). Assurer la prise en charge des cas d’ICANS et d’effets toxiques neurologiques conformément aux recommandations énoncées dans le Tableau 5 et envisager de prendre également les mesures indiquées dans les lignes directrices de pratique en vigueur.
Tableau 5. Directives pour la prise en charge des effets toxiques neurologiques, y compris le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
| Grade de | Symptômes caractéristiques | Modifications de la | Prise en charge | ||||
| l’ICANSa | posologie | ||||||
| d’IMDELLTRA | |||||||
| Grade 1 | Score ICE de 7-9b sans baisse du niveau de conscience |
|
| ||||
| Grade 2 | Score ICE de 3-6b et/ou légère somnolence avec éveil au son de la voix |
|
| ||||
Tableau 5. Directives pour la prise en charge des effets toxiques neurologiques, y compris le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
| Grade de | Symptômes caractéristiques | Modifications de la | Prise en charge | ||||
| l’ICANSa | posologie | ||||||
| d’IMDELLTRA | |||||||
| Grade 3 | Score ICE de 0-2b et/ou baisse du niveau de conscience avec éveil sous l’effet d’un stimulus tactile seulement et/ou toute crise convulsive clinique, focale ou généralisée, cessant rapidement ou crise non convulsive à l’électroencéphalogramme (EEG) cessant à la suite d’une intervention et/ou œdème focal ou local à la neuroimagerie |
|
| ||||
| Grade 4 | Score ICE de 0b (le patient ne peut pas être réveillé et est incapable de subir l’évaluation pour déterminer son score ICE) et/ou stupeur ou coma et/ou crise convulsive de longue durée mettant la vie en danger (> 5 minutes) ou convulsions cliniques ou électriques répétitives non entrecoupées d’un retour à la normale et/ou œdème cérébral diffus à la neuroimagerie, posture de décérébration ou de décortication ou œdème |
|
| ||||
Tableau 5. Directives pour la prise en charge des effets toxiques neurologiques, y compris le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
| Grade de | Symptômes caractéristiques | Modifications de la | Prise en charge | ||||
| l’ICANSa | posologie | ||||||
| d’IMDELLTRA | |||||||
| papillaire, paralysie du nerf crânien VI ou triade de Cushing | d’effets toxiques neurologiques persistants de grade ≥ 3.
| ||||||
a D’après les critères de classification consensuels de l’American Society for Transplantation and Cellular Therapy (ASTCT) de 2019.
b
| Si le patient peut être réveillé et qu’il est capable de subir l’évaluation pour déterminer son score ICE (Immune Effector Cell- | ||||
| Associated Encephalopathy) : orientation (année, mois, ville, hôpital = 4 points); désignation (nommer 3 objets, p. ex., pointer | ||||
| une horloge, un crayon, un bouton = 3 points); consignes (p. ex., « montrez-moi 2 doigts » ou « fermez les yeux et tirez la | ||||
| langue » = 1 point); écriture (capable d’écrire une phrase standard = 1 point); et attention (compter à rebours par dizaine, à | ||||
| partir de 100 = 1 point). Si le patient ne peut pas être réveillé et est incapable de subir l’évaluation pour déterminer son score | ||||
| ICE (ICANS de grade 4) = 0 point. | ||||
c Voir le Tableau 3 pour les recommandations concernant la reprise du traitement par IMDELLTRA après le report de l’administration d’une dose.
d Arrêter graduellement les stéroïdes, conformément aux lignes directrices.
Tableau 6. Interruptions de traitement recommandées pour la prise en charge d’autres effets indésirables
| Effet indésirable | Gravitéb | Modification posologiquea | ||
| Cytopénies (voir la section 7, Mises en garde et précautions) | Neutropénie de grade 3 | Interrompre le traitement par IMDELLTRA jusqu’au retour à des valeurs de grade ≤ 2. Envisager l’administration d’un facteur de croissance granulocytaire (G-CSF). Mettre fin au traitement de manière définitive si le retour à des valeurs de grade ≤ 2 ne se produit pas en l’espace de 3 semaines. | ||
| Neutropénie de grade 4 | Interrompre le traitement par IMDELLTRA jusqu’au retour à des valeurs de grade ≤ 2. Envisager l’administration d’un facteur de croissance granulocytaire (G-CSF). Mettre fin au traitement de manière définitive si le retour à des valeurs de grade ≤ 2 ne se produit pas en l’espace de 1 semaine. | |||
| Récurrence d’une neutropénie de grade 4 | Mettre fin au traitement par IMDELLTRA de manière définitive. | |||
| Neutropénie fébrile | Interrompre le traitement par IMDELLTRA jusqu’au retour à des valeurs de grade ≤ 2 | |||
Tableau 6. Interruptions de traitement recommandées pour la prise en charge d’autres effets indésirables
| Effet indésirable | Gravitéb | Modification posologiquea | ||||||
| pour ce qui est de la neutropénie et jusqu’à ce que la fièvre tombe. | ||||||||
| Hémoglobine < 8 g/dL | Interrompre le traitement par IMDELLTRA jusqu’à ce que le taux d’hémoglobine soit ≥ 8 g/dL. | |||||||
| Baisse du nombre de plaquettes de grade 3 ou 4 | Interrompre le traitement par IMDELLTRA jusqu’au retour à des valeurs de grade ≤ 2 pour ce qui est du nombre de plaquettes, sans signe évocateur de saignement. Mettre fin au traitement de manière définitive si le retour à des valeurs de grade ≤ 2 ne se produit pas en l’espace de 3 semaines. | |||||||
| Récurrence d’une baisse du nombre de plaquettes de grade 4 | Mettre fin au traitement par IMDELLTRA de manière définitive. | |||||||
Infections (voir la section 7, Mises en garde et précautions) | Tous grades confondus | Interrompre le traitement par IMDELLTRA au cours de la phase d’augmentation graduelle de la dose jusqu’à ce que l’infection soit guérie. | ||||||
| Grade 3 | Interrompre le traitement par IMDELLTRA au cours de la phase de traitement jusqu’à régression de l’infection à un grade ≤ 1a. | |||||||
| Grade 4 | Mettre fin au traitement par IMDELLTRA de manière définitive. | |||||||
Hépatotoxicité (voir la section 7, Mises en garde et précautions) | Hausse des taux d’ALAT, d’ASAT ou de bilirubine de grade 3 | Interrompre le traitement par IMDELLTRA jusqu’à régression de l’événement indésirable à un grade ≤ 1. | ||||||
| Hausse des taux d’ALAT, d’ASAT ou de bilirubine de grade 4 | Mettre fin au traitement par IMDELLTRA de manière définitive. | |||||||
| Taux d’ASAT ou d’ALAT | Mettre fin au traitement par IMDELLTRA de manière définitive. | |||||||
| > 3 × LSN et bilirubine totale | ||||||||
| > 2 × LSN sans autre cause | ||||||||
| possible | ||||||||
Tableau 6. Interruptions de traitement recommandées pour la prise en charge d’autres effets indésirables
| Effet indésirable | Gravitéb | Modification posologiquea | ||
Autres effets indésirables (voir la section 8, Effets indésirables) | Grade 3 ou 4 | Interrompre le traitement par IMDELLTRA jusqu’au retour à des valeurs de grade ≤ 1 ou aux valeurs initiales. Envisager de mettre fin au traitement de manière définitive si l’effet indésirable ne se résorbe pas en l’espace de 28 jours. Envisager de mettre fin au traitement de manière définitive en présence d’événements de grade 4. | ||
a Consulter le Tableau 3 pour connaître les directives concernant la reprise du traitement.
b D’après les critères CTCAE (Common Terminology Criteria for Adverse Events) du National Cancer Institute (NCI), version 5.0.
Posologie pour les populations particulières
Enfants et adolescents (< 18 ans)
Santé Canada n’a autorisé aucune indication concernant l’utilisation de ce médicament chez les enfants (voir la section 1.1, Pédiatrie).
Personnes âgées (≥ 65 ans)
Aucune modification de la dose n’est requise chez les patients âgés.
Insuffisance hépatique
Selon les résultats d’analyses pharmacocinétiques de population, aucune modification de la dose n’est requise chez les patients présentant une insuffisance hépatique légère (voir la section 10.3, Pharmacocinétique). IMDELLTRA n’a pas fait l’objet d’études auprès de patients présentant une insuffisance hépatique modérée ou grave.
Insuffisance rénale
Selon les résultats d’analyses pharmacocinétiques de population, aucune modification de la dose n’est requise chez les patients présentant une insuffisance rénale légère ou modérée (voir la section 10.3, Pharmacocinétique). IMDELLTRA n’a pas fait l’objet d’études auprès de patients présentant une insuffisance rénale grave.
4.3 Reconstitution
Préparation aseptique
Il faut employer des mesures d’asepsie rigoureuses lors de la préparation de la solution pour perfusion étant donné que les flacons d’IMDELLTRA ne contiennent aucun agent de conservation antimicrobien.
Renseignements au sujet de la compatibilité du matériel
- Les sacs à perfusion faits d’éthylène-acétate de vinyle (EVA), de polyoléfine ou de polychlorure de vinyle (PVC) se sont avérés compatibles avec le tarlatamab dans les conditions d’administration précisées.
- Les tubulures de perfusion et les cathéters faits de polyoléfine, de PVC ou de polyuréthanne se sont avérés compatibles avec le tarlatamab dans les conditions d’administration précisées.
L’utilisation d’un dispositif de transfert en système clos (Closed System Transfer Device ou CSTD)
n’est pas recommandée en raison du risque d’erreur de préparation. Amgen n’a pas effectué de tests afin d’évaluer la compatibilité d’IMDELLTRA avec les adaptateurs pour flacons des dispositifs CSTD.
Étape 1 : Reconstituer IMDELLTRA avec de l’eau stérile pour injection
- NE PAS reconstituer IMDELLTRA avec l’agent stabilisant de solution intraveineuse. L’agent stabilisant de solution intraveineuse sert d’enduit pour la paroi du sac à perfusion avant l’ajout de la solution IMDELLTRA reconstituée afin d’empêcher l’adsorption d’IMDELLTRA au sac et à la tubulure de perfusion intraveineuse.
REMARQUE : Après reconstitution, la concentration finale de la solution varie selon la teneur du flacon.
Tableau 7. Volume d’eau stérile pour injection requis pour la reconstitution d’IMDELLTRA
| Teneur du flacon* d’IMDELLTRA (mg) | Volume d’eau stérile pour | Volume disponible approximatif (mL) | Concentration finale (mg/mL) | ||
| injection requis pour la | |||||
| reconstitution d’IMDELLTRA | |||||
| (mL) | |||||
| 1 | 1,3 | 1,1 | 0,9 | ||
| 10 | 4,4 | 4,2 | 2,4 | ||
* Chaque flacon contient un surplus afin de s’assurer que le médicament est administré à la concentration précisée dans la monographie en fonction de la teneur du flacon.
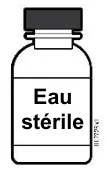
Eau stérile pour injection sans agent
de conservation
(non incluse)
Flacon d’IMDELLTRA Solution IMDELLTRA reconstituée
- Transférer le volume requis d’eau stérile pour injection (consulter le Tableau 7) dans le flacon d’IMDELLTRA de façon à obtenir une concentration finale de 0,9 mg/mL (flacon de 1 mg) ou de 2,4 mg/mL (flacon de 10 mg). Diriger le jet d’eau stérile pour injection vers la paroi du flacon d’IMDELLTRA et NON directement sur la poudre lyophilisée. NE PAS reconstituer IMDELLTRA à l’aide de l’agent stabilisant de solution intraveineuse.
Mélanger le contenu en faisant tournoyer délicatement le flacon. NE PAS agiter.
Eau
stérile
Méd.
anti-
cancer
Méd.
anti-cancer
- Inspecter la solution pour vérifier si elle est limpide ou légèrement opalescente, et incolore ou légèrement jaunâtre. NE PAS utiliser la solution si elle est trouble ou contient des particules.
Préparation d’IMDELLTRA
Tableau 8. Directives pour la préparation d’une perfusion de 1 heure
Teneur du flacona d’IMDELLTRA (mg) | Dose d’IMDELLTRA (mg) | Volume de | Volume d’agent | Volume de | ||||||
| solution de | stabilisant de | solution | ||||||||
| chlorure de | solution | IMDELLTRA | ||||||||
| sodium à 0,9 % à | intraveineuse à | reconstituée à | ||||||||
| retirer du sac à | ajouter au sac à | ajouter au sac à | ||||||||
| perfusion (mL) | perfusion (mL) | perfusion (mL) | ||||||||
| 1 | 1 | 14 | 13 | 1,1 | ||||||
| 10 | 10 | 17 | 13 | 4,2 | ||||||
a Chaque flacon contient un surplus afin de s’assurer que le médicament est administré à la concentration précisée dans la monographie en fonction de la teneur du flacon.
REMARQUE : Après reconstitution, la concentration finale de la solution varie selon la teneur du flacon.
Étape 2 : Retirer de la solution injectable de chlorure de sodium à 0,9 %
Sac à perfusion
prérempli de
250 mL
Retirer le volume approprié de solution de chlorure de sodium à 0,9 % du sac prérempli de 250 mL.
Consulter le Tableau 8. Laisser dans le sac à perfusion tout surplus qu’il pourrait contenir.
NaCI à
0,9 %
NaCI à
0,9 %
Étape 3 : Ajouter l’agent stabilisant de solution intraveineuse dans le sac à perfusion
Solution avec
agent stabilisant
Transférer 13 mL d’agent stabilisant de solution intraveineuse (ASSI) dans le sac à perfusion de
250 mL contenant la solution injectable de chlorure de sodium à 0,9 %.
- Mélanger le contenu du sac délicatement pour éviter la formation de mousse. NE PAS agiter.
Étape 4 : Ajouter la solution reconstituée IMDELLTRA dans le sac à perfusion
Solution avec
agent stabilisant
Solution
reconstituée
IMDELLTRA
Solution
préparée pour
une perfusion de
1 heure
- Transférer le volume approprié de solution reconstituée IMDELLTRA dans le sac à perfusion contenant la solution injectable de chlorure de sodium à 0,9 % et l’agent stabilisant de solution intraveineuse. Consulter le Tableau 8.
- Mélanger le contenu du sac délicatement pour éviter la formation de mousse. NE PAS agiter.
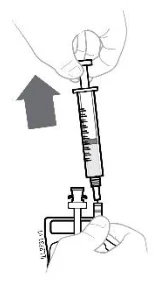
Étape 5 : Retirer l’air du sac à perfusion
Retirer de l’air du sac à perfusion à l’aide d’une seringue vide afin d’éviter la formation de mousse.
Étape 6 : Amorcer la tubulure de perfusion
Amorcer la tubulure de perfusion séparément avec de la solution injectable de chlorure de sodium à 0,9 % OU la solution préparée finale du produit.
4.4 Administration
IMDELLTRA doit être administré par un professionnel de la santé ayant accès aux ressources médicales appropriées pour la prise en charge de réactions graves, y compris le SLC et les effets toxiques neurologiques tels que l’ICANS (voir la section 7, Mises en garde et précautions).
Méd.
anti-
cancer
NaCI à 0,9 %,
+
ASSI
Perfusion
de
1 heure
NaCI à 0,9 %,
NaCI à 0,9 %,
+
ASSI
ASSI
- Administrer les médicaments concomitants recommandés lors de l’administration d’IMDELLTRA, conformément aux indications fournies dans le Tableau 2, afin de réduire le risque de SLC.
- Le cathéter intraveineux ayant servi à administrer la prémédication peut être utilisé pour administrer la perfusion d’IMDELLTRA.
- Rincer le cathéter intraveineux avec de la solution injectable de chlorure de sodium à 0,9 % entre l’administration des médicaments concomitants et celle d’IMDELLTRA.
- Inspecter IMDELLTRA avant l’administration afin de déceler la présence de particules ou un changement de couleur. Consulter le Tableau 1 pour connaître le schéma posologique recommandé (voir la section 4.2, Posologie recommandée et ajustement posologique).
Administrer la solution IMDELLTRA reconstituée et diluée par une perfusion intraveineuse de
1 heure à débit constant à l’aide d’une pompe à perfusion. La pompe à perfusion utilisée doit être programmable, verrouillable, sans élastomère et munie d’une alarme (voir la section 4.3, Reconstitution).
- Après la perfusion d’IMDELLTRA, il faut rincer le cathéter intraveineux pendant 3 à 5 minutes à l’aide de solution injectable de chlorure de sodium à 0,9 %.
Le Tableau 9 fournit les renseignements concernant la durée et le débit de la perfusion.
Tableau 9. Information sur l’administration d’IMDELLTRA
| Durée de la perfusion de 250 mL de solution pour | Débit de la perfusion (mL/heure) | ||
| perfusion intraveineuse préparée | |||
| 1 heure | 250 | ||
- Le sac à perfusion vide ainsi que la tubulure de perfusion doivent être éliminés conformément aux exigences locales.
- Consulter le Tableau 1 pour connaître les modalités de surveillance recommandées après l’administration d’IMDELLTRA (voir la section 4.2, Posologie recommandée et ajustement posologique).
4.5 Dose oubliée
Si une dose d’IMDELLTRA est omise, il faut planifier un nouveau rendez-vous dès que possible. Pour les recommandations concernant la posologie à la suite d’une interruption du traitement, consulter le Tableau 3 (voir la section 4.2, Posologie recommandée et ajustement posologique).
5 Surdose
On ne dispose d’aucune donnée clinique concernant une surdose d’IMDELLTRA. En cas de surdose, surveiller l’apparition d’effets indésirables chez le patient et administrer un traitement de soutien approprié.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou appelez au numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau
10. Formes posologiques, teneurs, composition et emballage
Description
IMDELLTRA est présenté dans un flacon unidose sous forme de poudre lyophilisée stérile blanche à légèrement jaunâtre, sans agent de conservation, qui doit être reconstituée afin de fournir une dose de 1 mg ou de 10 mg. La solution reconstituée doit être diluée dans un sac à perfusion contenant un agent stabilisant de solution intraveineuse et une solution physiologique salée à 0,9 %. Pour la liste des ingrédients non médicinaux que contient le flacon, consulter le Tableau 10.
L’agent stabilisant de solution intraveineuse est présenté sous forme de solution stérile limpide, incolore à jaunâtre, sans agent de conservation. Le flacon contient les ingrédients non médicinaux suivants : acide citrique monohydraté, chlorhydrate de lysine, polysorbate 80, hydroxyde de sodium et eau pour injection.
Contenu de la boîte :
- Une boîte d’IMDELLTRA à 1 mg contient 1 flacon de 1 mg d’IMDELLTRA et 2 flacons de 7 mL d’agent stabilisant de solution intraveineuse.
- Une boîte d’IMDELLTRA à 10 mg contient 1 flacon de 10 mg d’IMDELLTRA et 2 flacons de 7 mL d’agent stabilisant de solution intraveineuse.
7 Mises en garde et précautions
Veuillez consulter la section 3, Encadré sur les mises en garde et précautions importantes.
Conduite et utilisation de machines
Il est possible qu’IMDELLTRA ait une incidence sur la capacité à conduire un véhicule ou à utiliser des machines. Il faut conseiller aux patients de ne pas conduire ni utiliser des machines s’ils présentent des symptômes susceptibles de nuire à leur capacité d’effectuer ces activités (p. ex., symptômes d’ICANS tels que des convulsions ou une baisse du niveau de conscience) et de s’en abstenir jusqu’à ce que les symptômes se résorbent.
| Voie d’administration | Forme posologique / teneur / | Ingrédients non médicinaux | ||
| composition | ||||
| Intraveineuse | Poudre lyophilisée pour solution, flacons de 1 mg et de 10 mg | Acide L-glutamique, hydroxyde de sodium, polysorbate 80, saccharose | ||
Système endocrinien et métabolisme
Syndrome de lyse tumorale
Un syndrome de lyse tumorale (SLT) a été signalé chez des patients traités par IMDELLTRA (voir la section 8, Effets indésirables). Il est particulièrement important de surveiller l’apparition de signes ou de symptômes de SLT chez les patients qui présentent une charge tumorale importante, des tumeurs à prolifération rapide ou une diminution de la fonction rénale. Il est recommandé de veiller à ce que les patients qui présentent un risque élevé de SLT reçoivent une hydratation adéquate, ainsi qu’un traitement prophylactique par un hypo-uricémiant. Il est recommandé de procéder régulièrement à des analyses biochimiques sanguines, et tout résultat anormal doit être pris en charge rapidement.
Système sanguin et lymphatique
Cytopénies
IMDELLTRA peut causer des cytopénies, y compris une neutropénie, une thrombocytopénie et une anémie.
Il faut surveiller les patients de près pour déceler les signes et les symptômes de cytopénie. Effectuer un hémogramme avant le traitement par IMDELLTRA, lorsque cela s’avère pertinent, selon le tableau clinique. Selon la gravité des cas de cytopénie, interrompre temporairement le traitement par IMDELLTRA ou y mettre fin de manière définitive (voir la section 4.2, Posologie recommandée et ajustement posologique).
Fonctions hépatique, biliaire et pancréatique
Hépatotoxicité
IMDELLTRA peut avoir des effets toxiques hépatiques.
Une hausse des taux d’enzymes hépatiques peut survenir en présence ou en l’absence d’un SLC concomitant. Mesurer les taux d’enzymes hépatiques et de bilirubine avant le traitement par IMDELLTRA, lorsque cela s’avère pertinent, selon le tableau clinique. Interrompre le traitement par IMDELLTRA ou y mettre fin de manière définitive, selon la gravité du cas (voir la section 4.2, Posologie recommandée et ajustement posologique).
Système immunitaire
Administration concomitante de vaccins vivants
L’innocuité de l’immunisation par des vaccins vivants ou des vaccins vivants atténués durant ou après le traitement par IMDELLTRA n’a pas fait l’objet d’études. L’administration de vaccins vivants ou de vaccins vivants atténués n’est pas recommandée sur une période allant de 4 semaines avant l’administration de la première dose d’IMDELLTRA jusqu’à 42 jours après la fin du traitement par IMDELLTRA.
Syndrome de libération des cytokines (SLC)
IMDELLTRA peut causer un SLC, y compris des réactions mortelles ou susceptibles de mettre la vie en danger. Les signes et les symptômes cliniques associés au SLC peuvent inclure, sans s’y limiter : pyrexie, hypotension, tachycardie, céphalées, hypoxie, nausées, vomissements et taux élevés d’enzymes hépatiques. Les complications du SLC susceptibles de mettre la vie en danger peuvent inclure : dysfonctionnement cardiaque, syndrome de détresse respiratoire aigu, effets toxiques neurologiques, insuffisance rénale et/ou hépatique et coagulation intravasculaire disséminée.
Administrer IMDELLTRA conformément au schéma d’augmentation graduelle de la dose recommandé et administrer les médicaments concomitants pertinents avant et après les perfusions d’IMDELLTRA du jour 1 et du jour 8 afin de diminuer le risque de SLC (voir la section 4.2, Posologie recommandée et ajustement posologique). Administrer IMDELLTRA dans un établissement de santé disposant de l’équipement nécessaire à la surveillance et à la prise en charge du SLC. Il faut s’assurer que les patients sont bien hydratés avant l’instauration du traitement par IMDELLTRA.
Il faut surveiller les patients de près pour déceler les signes et les symptômes du SLC lors du traitement par IMDELLTRA (voir la section 4.2, Posologie recommandée et ajustement posologique). Au premier signe de SLC, interrompre immédiatement la perfusion d’IMDELLTRA, évaluer l’état du patient en vue d’une possible hospitalisation et instaurer le traitement de soutien en fonction de la gravité du cas, conformément aux recommandations énoncées dans le Tableau 4 (voir la section 4.2, Posologie recommandée et ajustement posologique); envisager de prendre également les mesures indiquées dans les lignes directrices de pratique en vigueur.
Interrompre le traitement par IMDELLTRA ou y mettre fin de manière définitive, selon la gravité du cas (voir la section 4.2, Posologie recommandée et ajustement posologique). Recommander aux patients et à leurs aidants de consulter un professionnel de la santé si des signes et des symptômes de SLC se manifestent.
Hypersensibilité
Des réactions d’hypersensibilité, y compris des réactions graves, ont été signalées chez des patients traités par IMDELLTRA. Les signes et les symptômes cliniques associés à l’hypersensibilité peuvent inclure, sans s’y limiter, une éruption cutanée et un bronchospasme. Il faut surveiller les patients au cours du traitement par IMDELLTRA pour déceler les signes et les symptômes d’hypersensibilité et assurer une prise en charge pertinente, selon le tableau clinique. Interrompre le traitement par IMDELLTRA ou envisager d’y mettre fin de manière définitive, selon la gravité du cas (voir la section 4.2, Posologie recommandée et ajustement posologique).
Infections
IMDELLTRA peut causer des infections graves, y compris des infections mettant la vie en danger ou mortelles.
Il faut surveiller les patients avant et pendant le traitement par IMDELLTRA pour déceler les signes et les symptômes d’infection et prodiguer le traitement pertinent, selon le tableau clinique. Interrompre le traitement par IMDELLTRA ou y mettre fin de manière définitive, selon la gravité du cas (voir la section 4.2, Posologie recommandée et ajustement posologique).
Système nerveux
Effets toxiques neurologiques, y compris le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
IMDELLTRA peut causer des effets toxiques neurologiques mortels ou susceptibles de mettre la vie en danger, y compris l’ICANS.
L’apparition d’un ICANS peut coïncider avec un SLC, ou elle peut survenir à la suite de la résorption d’un SLC ou en l’absence d’un SLC. Les signes et les symptômes cliniques associés à l’ICANS peuvent inclure, notamment, les suivants : état confusionnel, baisse du niveau de conscience, désorientation, somnolence, léthargie et bradyphrénie.
Il faut surveiller les patients de près pour déceler les signes et les symptômes d’effets toxiques neurologiques et d’ICANS au cours du traitement par IMDELLTRA (voir la section 4.2, Posologie recommandée et ajustement posologique). Au premier signe d’effets toxiques neurologiques, y compris
d’ICANS, évaluer immédiatement l’état du patient et lui administrer un traitement de soutien approprié, selon la gravité du cas. Interrompre le traitement par IMDELLTRA ou y mettre fin de manière définitive, selon la gravité du cas, conformément aux recommandations énoncées dans le Tableau 5, et envisager de prendre également les mesures indiquées dans les lignes directrices de pratique en vigueur. Recommander aux patients de consulter un professionnel de la santé si des effets toxiques neurologiques se manifestent.
Santé reproductive
Fertilité
Aucune étude clinique n’a été menée afin d’évaluer l’effet d’IMDELLTRA sur la fertilité (voir la section 16, Toxicologie non clinique).
Test de grossesse
Avant l’instauration du traitement par IMDELLTRA chez une femme apte à procréer, il faut s’assurer qu’elle n’est pas enceinte.
Contraception
Il faut conseiller aux femmes aptes à procréer d’utiliser une méthode contraceptive efficace durant le traitement par IMDELLTRA et pendant 2 mois après l’administration de la dernière dose.
7.1 Populations particulières
7.1.1 Grossesse
Aucune donnée n’est disponible au sujet de l’utilisation du tarlatamab chez la femme enceinte. Compte tenu de son mode d’action, IMDELLTRA pourrait être nocif pour le fœtus lorsqu’il est administré à une femme enceinte (voir la section 16, Toxicologie non clinique). IMDELLTRA déclenche l’activation des lymphocytes T et la libération de cytokines; l’activation du système immunitaire peut compromettre la poursuite d’une grossesse. IMDELLTRA peut être transmis de la mère au fœtus en développement. Les patientes doivent être informées des risques pour le fœtus. Il faut conseiller aux femmes aptes à procréer d’utiliser une méthode contraceptive efficace durant le traitement par IMDELLTRA et pendant 2 mois après l’administration de la dernière dose.
7.1.2 Allaitement
Aucune donnée n’est disponible au sujet de la possibilité qu’IMDELLTRA soit excrété dans le lait maternel ou qu’il exerce des effets sur les nourrissons allaités ou la production de lait. Étant donné que de nombreux médicaments, y compris les anticorps, peuvent être excrétés dans le lait maternel chez l’humain, la possibilité qu’ils présentent un risque pour les enfants nourris au sein ne peut pas être écartée. Les effets d’une exposition gastro-intestinale locale et d’une exposition générale limitée à IMDELLTRA chez les enfants nourris au sein sont inconnus. Compte tenu du risque d’effets indésirables graves chez les enfants nourris au sein, l’allaitement n’est pas recommandé durant le traitement par IMDELLTRA et pendant 2 mois après l’administration de la dernière dose.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité d’IMDELLTRA chez l’enfant n’ont pas été établies. Santé Canada ne dispose d’aucune donnée et n’a par conséquent autorisé aucune indication concernant l’utilisation d’IMDELLTRA chez les enfants.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Parmi les 473 patients atteints de CPPC qui ont reçu IMDELLTRA en monothérapie à la dose de 10 mg, 50,7 % étaient âgés de 65 ans ou plus et 11 % étaient âgés de 75 ans ou plus. Dans les études cliniques, aucune différence n’a été observée dans l’ensemble entre les patients âgés (≥ 65 ans) et les patients plus jeunes en ce qui concerne la pharmacocinétique, l’innocuité ou l’efficacité d’IMDELLTRA.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables d’importance clinique qui suivent ont été observés chez des patients traités par IMDELLTRA et font l’objet d’une description détaillée dans la section MISES EN GARDE ET PRÉCAUTIONS :
- Syndrome de lyse tumorale
- Cytopénies
- Hépatotoxicité
- Syndrome de libération des cytokines
- Hypersensibilité
- Infections
- Effets toxiques neurologiques, y compris l’ICANS
| Le profil d’innocuité d’IMDELLTRA a été établi d’après l | es données groupées sur l’innocuité obtenues |
| auprès de patients ayant reçu IMDELLTRA en monothérapie, à la dose recommandée de 1 mg le | |
| jour 1 du cycle 1, de 10 mg les jours 8 et 15, puis de 10 mg toutes les 2 semaines, jusqu’à la | |
| progression de la maladie ou l’apparition d’effets toxiques inacceptables, chez 473 patients atteints de | |
| CPPC admis à l’étude de phase I DeLLphi-300, à l’étude de phase II DeLLphi-301 et à l’étude de | |
| phase III DeLLphi-304. La durée médiane de l’exposition à IMDELLTRA a été de 18,0 semaines (écart | |
| interquartile : 6,1-44,0 semaines). Parmi les patients qui ont reçu IMDELLTRA, 40,0 % y ont été | |
| exposés pendant au moins 6 mois, et 19,0 % y ont été exposés pendant au moins 1 an. | |
| Les effets indésirables les plus fréquents (> 20 %) ont été les suivants : syndrome de libération des | |
| cytokines (56,7 %), diminution de l’appétit (37,4 %), pyrexie (31,9 %), dysgueusie (31,3 %), | |
| constipation (31,1 %), anémie (30,2 %), fatigue (30,0 %) et nausées (25,4 %). Voir la section | |
| Renseignements supplémentaires sur certains effets indésirables ci-après. | |
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Cancer du poumon à petites cellules
Étude DeLLphi-304
L’innocuité d’IMDELLTRA a été évaluée chez 252 patients dans le cadre de l’étude DeLLphi-304. Au total, 509 patients atteints d’un CPPC ayant reçu un traitement antérieur par chimiothérapie à base de sels de platine ont été inscrits à l’étude et ont fait l’objet d’une répartition aléatoire selon un rapport de 1:1, après quoi ils ont reçu IMDELLTRA à 10 mg ou, au choix du chercheur, du topotécan (N = 185), de la lurbinectédine (N = 47) ou de l’amrubicine (N = 23). Parmi les patients qui ont reçu IMDELLTRA, la durée médiane de l’exposition a été de 18 semaines (écart interquartile : 6-46 semaines); 41,3 % des patients y ont été exposés pendant au moins 6 mois, et 17,9 % y ont été exposés pendant au moins 1 an.
Les événements indésirables les plus fréquents (> 20 %) ont été les suivants : syndrome de libération des cytokines (56,3 %), diminution de l’appétit (36,5 %), anémie (31,0 %), constipation (29,8 %), fatigue (29,0 %), pyrexie (27,4 %), nausées (24,6 %) et dysgueusie (24,2 %).
Des événements indésirables graves sont survenus chez 52,0 % des patients qui ont reçu IMDELLTRA. Les événements indésirables graves qui sont survenus chez ≥ 2 % des patients ont été les suivants : syndrome de libération des cytokines (17,1 %), pyrexie (5,6 %), pneumonie (4,4 %), hyponatrémie (2,0 %), ICANS (3,6 %), dyspnée (2,4 %), sepsie (2,4 %), lésion rénale aiguë (2,0 %), fatigue (2,0 %) et neutropénie fébrile (2,0 %).
Des événements indésirables mortels sont survenus chez 7,9 % des patients qui ont reçu IMDELLTRA. Les événements indésirables mortels qui sont survenus chez plus de 1 patient ont été les suivants : pneumonie (1,6 %), arrêt cardiorespiratoire (1,2 %) et sepsie (0,8 %). Un cas d’ICANS s’est avéré mortel.
L’arrêt définitif du traitement par IMDELLTRA en raison d’un événement indésirable s’est produit chez 5,6 % des patients. Les événements indésirables ayant nécessité l’arrêt du traitement par IMDELLTRA chez ≥ 2 % des patients comprenaient la pneumonie (1,2 %) et la pneumonite (0,8 %).
Le traitement par IMDELLTRA a été interrompu en raison d’un effet indésirable chez 38,1 % des patients. Les effets indésirables ayant nécessité l’interruption du traitement chez ≥ 2 % des patients ont été les suivants : fatigue (3,6 %), pneumonie (3,6 %), neutropénie (3,2 %), diminution de l’appétit (2,8 %) et COVID-19 (2,0 %).
Les effets indésirables survenus à une fréquence ≥ 5 % chez les patients traités par IMDELLTRA sont présentés au Tableau 11.
Tableau 11. Événements indésirables apparus en cours de traitement et survenus à une fréquence ≥ 5 % chez les patients atteints d’un CPPC ayant reçu IMDELLTRA au cours de l’étude DeLLphi-304
Classification par appareil,
système ou organe
Terme privilégié
IMDELLTRA
(N = 252)
Traitement de référence
(N = 244)
Tous
grades
confondus
(%)
Grade 3 ou 4
(%)
Tous grades confondus
(%)
Grade 3 ou 4
(%)
Troubles du sang et du système lymphatique
Anémie 31,0 4,8 63,9 28,7
Neutropénie 10,7 6,0 31,1 23,4
Leucopénie 9,9 2,4 22,1 13,9
Lymphopénie 9,5 4,4 4,1 1,2
Thrombocytopénie 5,6 0,8 25,4 11,5
Troubles gastro-intestinaux
Constipation 29,8 0,4 22,1 0
Nausées 24,6 0,4 32,0 0
Vomissements 14,3 0 11,5 0,4
Diarrhée 11,9 0,8 15,6 1,2
Douleur abdominale 7,9 0,4 4,1 0
Dyspepsie 5,2 0 0,8 0
Troubles généraux et réactions au point d’administration
Fatiguea 38,9 5,6 43,4 9,8
Pyrexie 27,4 1,2 11,1 1,2
Douleur thoracique 6,3 0,4 4,9 0,4
Troubles du système immunitaire
Syndrome de libération des
cytokines 56,3 1,2 1,2 0
Infections et infestations
Pneumonie 9,9 5,6 13,1 7,4
Infection des voies urinaires 6,7 2,4 3,3 0
Troubles du métabolisme et de la nutrition
Diminution de l’appétit 36,5 2,0 22,5 1,6
Hyponatrémie 17,5 4,8 10,7 5,3
Hypokaliémie 9,9 1,6 7,8 2,5
Hypoalbuminémie 8,7 0,8 6,1 0,8
Hypomagnésémie 6,7 0,4 3,3 0,8
Troubles de l’appareil locomoteur et du tissu conjonctif
Douleur musculosquelettiqueb 27,4 1,6 22,1 2,5
Tableau 11. Événements indésirables apparus en cours de traitement et survenus à une fréquence ≥ 5 % chez les patients atteints d’un CPPC ayant reçu IMDELLTRA au cours de l’étude DeLLphi-304
Classification par appareil,
système ou organe
Terme privilégié
IMDELLTRA
(N = 252)
Traitement de référence
(N = 244)
Tous
grades
confondus
(%)
Grade 3 ou 4
(%)
Tous grades
confondus
(%)
Grade 3 ou 4
(%)
Troubles du système nerveux
Dysgueusiec 26,6 0 2,0 0
Céphalées 15,9 0 8,6 0
Étourdissements 9,9 0 10,2 0
Syndrome de neurotoxicité associé
aux cellules immunitaires
effectrices
6,0 0,4 0,8 0
Troubles psychiatriques
Insomnie 7,9 0 8,6 0
Troubles respiratoires, thoraciques et médiastinaux
Toux 13,1 0 13,9 0
Dyspnéed 7,1 2,8 12,3 2,9
Troubles de la peau et du tissu sous-cutané
Prurit 8,7 0 3,7 0
Éruption cutanée 8,3 0 5,7 0
Troubles vasculaires
Hypertension 6,0 3,2 1,6 1,2 Les événements indésirables sont codés à l’aide du MedDRA, version 28.0; les grades des cas de syndrome de libération des cytokines et de syndrome de neurotoxicité associé aux cellules immunitaires effectrices sont fondés sur les critères de l’ASTCT de 2019, tandis que les grades des autres événements indésirables sont fondés sur les critères CTCAE, version 5.0. a Comprend fatigue et asthénie.
b Comprend douleur musculosquelettique, myalgie, arthralgie, dorsalgie, douleur aux extrémités, cervicalgie, douleur thoracique musculosquelettique, douleur thoracique non cardiaque et douleur osseuse.
c Comprend dysgueusie, agueusie et anosmie.
d Comprend dyspnée et dyspnée d’effort.
Études DeLLphi-300 et DeLLphi-301
| Les données sur l’innocuité décrites dans la présente section rendent compte de l’exposition à | |||||
| IMDELLTRA alors qu’il était utilisé en monothérapie, à la dose recommandée, chez 187 patients | |||||
| atteints de CPPC admis à l’étude de phase I DeLLphi-300 et à l’étude de phase II DeLLphi-301. La | |||||
| durée médiane de l’exposition à IMDELLTRA a été de 15,4 semaines (min.-max. : 0,1- | |||||
| 121,0 semaines). Parmi les patients qui ont reçu IMDELLTRA, 30,5 % y ont été exposés pendant au | |||||
| moins 6 mois, et 13,9 % y ont été exposés pendant au moins 1 an. | |||||
| Les caractéristiques démographiques des patients qui ont reçu IMDELLTRA à la dose recommandée | |
| étaient les suivantes : âge médian, | |
66 ans (min.-max. : 35-82 ans); sexe masculin, 65 %; personnes
| blanches, |
70 %; personnes asiatiques, 26 %; personnes noires ou afro-américaines, 2,1 %; personnes
| d’origine ethnique hispanique ou latino-américaine, |
2,1 %.
Les effets indésirables les plus fréquents (> 20 %) ont été les suivants : syndrome de libération des cytokines (55,1 %), fatigue (50,3 %), pyrexie (36,4 %), dysgueusie (35,8 %), diminution de l’appétit (33,2 %), douleur musculosquelettique (29,4 %), constipation (29,9 %), anémie (27,3 %) et nausées (22,5 %).
Les effets indésirables de grade ≥ 3 les plus fréquents (≥ 2 %) ont été les suivants : lymphopénie (14,4 %), anémie (6,4 %), hyponatrémie (6,4 %), fatigue (5,9 %), pneumonie (4,3 %), asthénie (10,2 %), hypertension (3,7 %), neutropénie (5,9 %), hypoxie (2,7 %), hausse du taux d’aspartate aminotransférase (2,7 %), diminution de l’appétit (2,1 %) et syndrome de la veine cave supérieure (2,1 %).
Des événements indésirables graves sont survenus chez 55,6 % des patients qui ont reçu IMDELLTRA. Les événements indésirables graves qui sont survenus chez ≥ 2 % des patients ont été les suivants : syndrome de libération des cytokines (23,5 %), pyrexie (3,7 %), pneumonie (3,7 %), hyponatrémie (3,2 %), infection des voies respiratoires (2,1 %), ICANS (2,1 %) et syndrome de la veine cave supérieure (2,1 %).
Des événements indésirables mortels sont survenus chez 3,7 % des patients qui ont reçu IMDELLTRA, y compris les suivants : pneumonie (1,1 %), aspiration (0,5 %), insuffisance respiratoire (0,5 %), infarctus du myocarde (0,5 %), embolie pulmonaire (0,5 %) et acidose respiratoire (0,5 %).
On a mis fin de façon permanente au traitement par IMDELLTRA en raison d’un événement indésirable chez 7,0 % des patients. Les événements indésirables ayant nécessité l’arrêt du traitement par IMDELLTRA comprenaient les suivants : syndrome de libération des cytokines (1,1 %), syndrome de lyse tumorale (1,1 %), et anémie, aspiration, thrombocytopénie, cholestase, pneumonie liée à la COVID-19, anomalie de l’indice fonctionnel ECOG, faiblesse musculaire, compression médullaire tumorale, effet toxique neurologique, obstruction biliaire, insuffisance hépatique, syndrome de la veine cave supérieure et lésion rénale aiguë (0,5 % dans chaque cas).
| Le traitement par IMDELLTRA a été interrompu en raison d’un effet indésirable chez |
30,5 % des
| patients. Les effets indésirables graves ayant nécessité l’interruption du traitement chez ≥ 2 % des | ||||||
| patients ont été les suivants : | syndrome de libération des cytokines (3,2 %), COVID-19 (3,2 %), fatigue | |||||
| (3,7 %) | et infection des voies respiratoires (2,1 %) | |||||
.
Les effets indésirables survenus à une fréquence ≥ 5 % chez les patients traités par IMDELLTRA sont présentés au Tableau 12.
Tableau 12. Événements indésirables apparus en cours de traitement et survenus à une fréquence ≥ 5 % chez les patients atteints d’un CPPC de stade étendu ayant reçu IMDELLTRA à la dose de 10 mg au cours de l’étude DeLLphi-300 et de l’étude DeLLphi-301
Classification par appareil, système ou organe Terme privilégié | IMDELLTRA | |||||
| (N = 187) | ||||||
| Tous grades | Grade 3 ou 4 (%) | |||||
| confondus | ||||||
| (%) | ||||||
Troubles du sang et du système lymphatique Anémiea 27,3 6,4 Lymphopénieb, c 15,5 14,4 Neutropénied 14,4 5,9 | ||||||
Tableau 12. Événements indésirables apparus en cours de traitement et survenus à une fréquence ≥ 5 % chez les patients atteints d’un CPPC de stade étendu ayant reçu IMDELLTRA à la dose de 10 mg au cours de l’étude DeLLphi-300 et de l’étude DeLLphi-301
Classification par appareil, système ou organe
Terme privilégié
IMDELLTRA (N = 187) Tous grades
confondus
(%)
Grade 3 ou 4
(%)
Thrombocytopénieb, e 12,3 2,1 Troubles gastro-intestinaux
Constipation 29,9 0,5 Nausées 22,5 1,6 Diarrhée 12,3 0,5 Vomissementsb 11,8 0,5 Douleur abdominalef 13,4 0,0 Troubles généraux et réactions au point d’administration
Fatigueb, g 50,3 10,2 Pyrexie 36,4 0,0 Œdèmeh 7,0 0,0 Frissons 7,0 0,0 Troubles du système immunitaire
Syndrome de libération des cytokines 55,1 1,6 Infections et infestations
COVID-19b 8,6 0,5 Infection des voies urinairesb 8,6 1,1 Pneumonieb, i 8,6 4,3 Examens
Perte pondérale 12,8 1,1 Hausse des taux de transaminasesj 16,6 3,7 Baisse du nombre de lymphocytes 6,4 6,4 Hausse du taux sanguin de créatinine 5,9 0,5 Baisse du nombre de neutrophiles 5,3 3,2 Troubles du métabolisme et de la nutrition
Diminution de l’appétit 33,2 2,1 Hyponatrémieb 16,6 6,4 Hypomagnésémie 12,8 0,5 Hypokaliémie 12,3 1,6 Hyperglycémieb 9,1 1,1 Hypoalbuminémie 7,5 0,0 Hypophosphatémieb 5,9 0,5
Tableau 12. Événements indésirables apparus en cours de traitement et survenus à une fréquence ≥ 5 % chez les patients atteints d’un CPPC de stade étendu ayant reçu IMDELLTRA à la dose de 10 mg au cours de l’étude DeLLphi-300 et de l’étude DeLLphi-301
Classification par appareil, système ou organe
Terme privilégié
IMDELLTRA (N = 187) Tous grades
confondus
(%)
Grade 3 ou 4
(%)
Troubles de l’appareil locomoteur et du tissu conjonctif
Douleur musculosquelettiquek 29,4 1,1 Troubles du système nerveux
Dysgueusiel 35,8 0,0 Neuropathie sensorielle périphériquem 5,9 0,0 Céphalées 14,4 0,0 Altération du goûtb 5,9 0,0 Étourdissements 5,3 0,0 Troubles psychiatriques
État confusionnel 6,4 1,1 Insomnie 6,4 0,5 Troubles respiratoires, thoraciques et médiastinaux
Dyspnéeb, n 17,1 2,1 Touxo 16,0 0,0 Toux productive 5,3 0,0 Troubles de la peau et du tissu sous-cutané
Prurit 11,2 0,0 Éruption cutanéeb, p 7,5 1,1 Troubles vasculaires
Hypertension 7,5 3,7 Hypotension 7,5 1,1 Événements indésirables codés à l’aide du MedDRA, version 26.1.
Étude DeLLphi-300 : Lorsque les renseignements pertinents étaient disponibles, les données concernant les cas de SLC tirées de Lee et al. 2014 ont été converties selon les critères de l’ASTCT de 2019. Les données concernant les autres événements ont quant à elles été converties selon les critères CTCAE, de la version 4.0 à la version 5.0. Étude DeLLphi-301 : Les grades des cas de SLC et d’ICANS sont fondés sur les critères de l’ASTCT de 2019. Les grades de tous les autres événements sont fondés sur les critères CTCAE, version 5.0.
a Comprend anémie et baisse du taux d’hémoglobine.
b Indique que le grade attribué initialement aux cas de syndrome de libération des cytokines/aux événements indésirables d’après les données de Lee et al. 2014/CTCAE, version 4.0, ont été maintenus.
c Comprend lymphopénie et baisse du nombre de lymphocytes.
d Comprend neutropénie et baisse du nombre de neutrophiles.
e Comprend thrombocytopénie et baisse de la numération plaquettaire.
f Comprend douleur abdominale, douleur abdominale haute, douleur abdominale basse et gêne abdominale. g Comprend fatigue et asthénie.
h Comprend œdème périphérique, œdème, œdème du visage, œdème localisé et enflure périphérique. i Comprend pneumonie, pneumonie liée à la COVID-19, pneumonie organisée, infection des voies respiratoires inférieures et pneumonie à Pneumocystis jirovecii.
j Comprend hausse du taux d’alanine aminotransférase, hausse du taux d’aspartate aminotransférase, hausse des taux d’enzymes hépatiques et hausse des taux de transaminases.
k Comprend douleur musculosquelettique, myalgie, arthralgie, dorsalgie, douleur aux extrémités, cervicalgie, douleur thoracique musculosquelettique, douleur thoracique non cardiaque et douleur osseuse.
l Comprend dysgueusie, agueusie et anosmie.
m Comprend paresthésie, neuropathie sensorielle périphérique, hypoesthésie et agueusie.
n Comprend dyspnée et dyspnée d’effort.
o Comprend toux et toux productive.
p Comprend éruption cutanée, éruption maculopapuleuse et éruption érythémateuse.
Renseignements supplémentaires sur certains effets indésirables
Les données présentées ci-après au sujet de certains effets indésirables rendent compte de l’innocuité d’IMDELLTRA alors qu’il était utilisé à la dose recommandée chez 473 patients atteints de CPPC admis à l’étude de phase I DeLLphi-300, à l’étude de phase II DeLLphi-301 et à l’étude de phase III DeLLphi-304 (voir la section 8.1, Aperçu des effets indésirables pour en savoir plus à ce sujet).
Cytopénies
Selon les données groupées sur l’innocuité (voir la section 8.1, Aperçu des effets indésirables), des résultats de laboratoire indiquant une baisse du nombre de neutrophiles ont été observés chez 16,0 % des patients, ce qui comprend des cas de grade 3 ou plus chez 8,8 % des patients. La médiane du temps écoulé avant la survenue d’une baisse du nombre de neutrophiles de grade 3 ou 4 était de 41 jours (écart interquartile : 29-85 jours). Une baisse du nombre de plaquettes est survenue chez 30,1 % des patients, notamment des événements de grade 3 ou 4 chez 2,2 % des patients. La médiane du temps écoulé avant la survenue d’une baisse du nombre de plaquettes de grade 3 ou 4 était de 67 jours (écart interquartile : 7-115 jours). Une baisse du taux d’hémoglobine est survenue chez 56 % des patients. Une neutropénie fébrile est survenue chez 1,5 % des patients traités par IMDELLTRA.
Hépatotoxicité
Selon les données groupées sur l’innocuité (voir la section 8.1, Aperçu des effets indésirables), des résultats de laboratoire indiquant un taux élevé d’ALAT ont été observés chez 38,6 % des patients traités par IMDELLTRA, et une hausse du taux d’ALAT de grade 3 ou 4 est survenue chez 2,5 % des patients du même groupe. Un taux élevé d’ASAT a été observé chez 43,1 % des patients, et une hausse du taux d’ASAT de grade 3 ou 4 est survenue chez 3,2 % des patients. Un taux élevé de bilirubine a été observé chez 15,7 % des patients, et une hausse du taux de bilirubine de grade 3 ou 4 est survenue chez 1,3 % des patients.
Syndrome de libération des cytokines (SLC)
Selon les données groupées sur l’innocuité (voir la section 8.1, Aperçu des effets indésirables), un SLC est survenu chez 56,7 % des patients, ce qui comprend des cas de grade 1 chez 39,3 % des patients, des cas de grade 2 chez 15,4 % des patients, des cas de grade 3 chez 1,7 % des patients, et des cas de grade 4 chez 0,2 % des patients. Une récurrence du SLC est survenue chez 23,7 % des patients, ce qui comprend une récurrence de cas de grade 1, de grade 2 et de grade 3 chez 20,1 %, 3,4 % et 0,2 % des patients, respectivement. Du tocilizumab a été administré à 26 sujets (5,5 %) pour le traitement du SLC.
Après l’administration de la première dose d’IMDELLTRA, 41,4 % des patients ont présenté un SLC, tous grades confondus; 34,0 % des patients ont présenté un SLC, tous grades confondus, après l’administration de la deuxième dose, et 8,5 % des patients ont présenté un SLC, tous grades confondus, après l’administration de la troisième dose ou à un moment ultérieur. Après les perfusions du jour 1, du jour 8 et du jour 15, respectivement 13,7 %, 4,4 % et 0,6 % des patients ont présenté un SLC de grade ≥ 2. La médiane du temps écoulé avant la survenue d’un SLC, tous grades confondus, était de 15,9 heures (écart interquartile : 9,0-26,5 heures) après l’administration de la dose la plus récente. La médiane du temps écoulé entre l’administration de la dose d’IMDELLTRA la plus récente et la survenue d’un SLC de grade ≥ 2 était de 14,8 heures (écart interquartile : 7,8-25,6 heures). Des cas de SLC de grade ≥ 2 sont survenus chez 0,8 % des patients au cycle 2 ou à un moment ultérieur.
Des cas mortels de SLC ont été signalés après la commercialisation du produit.
Infections
Selon les données groupées sur l’innocuité (voir la section 8.1, Aperçu des effets indésirables), des cas d’infection, y compris des infections opportunistes, ont été observés chez 42,5 % des patients qui ont reçu IMDELLTRA. Des infections de grade 3 ou 4 sont survenues chez 13,3 % des patients. Les infections les plus fréquentes étaient la pneumonie (9,1 %), l’infection des voies urinaires (8,5 %), la COVID-19 (5,7 %), l’infection des voies respiratoires supérieures (4,7 %), l’infection des voies respiratoires (3,4 %), l’infection à Candida (2,1 %), la candidose buccale (2,1 %) et la rhinopharyngite (2,1 %).
Effets toxiques neurologiques, y compris le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
Selon les données groupées sur l’innocuité (voir la section 8.1, Aperçu des effets indésirables), des événements neurologiques ont été signalés chez 64,9 % des patients, ce qui comprend des cas de grade 3 ou plus chez 7,0 % des patients. Les effets toxiques neurologiques les plus fréquents (≥ 2 %) ont été les suivants : dysgueusie (31,3 %), céphalées (16,7 %), étourdissements (8,5 %), insomnie (8,2 %), ICANS (4,7 %), état confusionnel (3,2 %), paresthésie (3,0 %), altération du goût (2,7 %), neuropathie périphérique (2,5 %), anxiété (2,3 %), dépression (2,3 %), somnolence (2,1 %) et encéphalopathie (2,1 %).
Des cas d’ICANS sont survenus chez 4,7 % des patients traités par IMDELLTRA. Un cas d’ICANS s’est avéré mortel. Une récurrence de l’ICANS est survenue chez 0,4 % des patients. Chez la plupart des patients, l’ICANS s’est manifesté après le jour 1 du premier cycle (2,1 %) et après le jour 8 du premier cycle (2,1 %). Après les perfusions du jour 1, du jour 8 et du jour 15, respectivement 1,1 %, 0,8 % et 0,2 % des patients ont présenté un ICANS de grade ≥ 2. La médiane du temps écoulé entre l’administration de la première dose d’IMDELLTRA et l’apparition de l’ICANS était de 9 jours (écart interquartile : 2-13 jours). L’ICANS peut survenir plusieurs semaines après l’administration d’IMDELLTRA. La médiane du temps nécessaire au rétablissement des cas d’ICANS était de 4 jours (écart interquartile : 2-8 jours). Quatorze sujets (3,0 %) ont reçu un traitement contre l’ICANS, y compris des corticostéroïdes, des anticonvulsivants et du tocilizumab.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les événements indésirables d’importance clinique survenus à une fréquence < 5 % chez les patients atteints de CPPC sont énumérés ci-dessous.
Étude DeLLphi-304
Troubles cardiaques : tachycardie (2,4 %), tachycardie sinusale (1,6 %), arrêt cardiorespiratoire (1,2 %), bradycardie (0,8 %), bradycardie sinusale (0,8 %)
Troubles gastro-intestinaux : trouble pancréatique (0,4 %)
Lésion, empoisonnement et complications liées à une intervention : réaction liée à la perfusion (1,2 %)
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale (0,4 %)
Troubles de l’appareil locomoteur et du tissu conjonctif : faiblesse musculaire (0,8 %)
Troubles respiratoires, thoraciques et médiastinaux : hypoxie (2,8 %)
Études DeLLphi-300 et DeLLphi-301
Troubles cardiaques : tachycardie sinusale (3,7 %), tachycardie (2,1 %), bradycardie sinusale (1,6 %)
Troubles gastro-intestinaux : pancréatite (0,5 %)
Troubles généraux et réactions au point d’administration : douleur thoracique (4,3 %)
Lésion, empoisonnement et complications liées à une intervention : réaction liée à la perfusion (1,1 %)
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale (1,1 %)
Troubles de l’appareil locomoteur et du tissu conjonctif : faiblesse musculaire (3,7 %)
Troubles du système nerveux : syndrome de neurotoxicité associé aux cellules immunitaires effectrices (3,7 %), syndrome de Guillain-Barré (0,5 %)
Troubles respiratoires, thoraciques et médiastinaux : hypoxie (4,3 %)
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Le Tableau 13 présente un résumé des résultats de laboratoire anormaux observés chez plus de 20 % des patients ayant reçu le schéma posologique recommandé au cours de l’étude DeLLphi-304.
Tableau 13. Résultats de laboratoire anormaux (≥ 20 %) ayant connu une détérioration par rapport aux valeurs initiales chez les patients qui ont reçu IMDELLTRA au cours de l’étude DeLLphi-304
| IMDELLTRAa | Traitement de référence | ||||||||||||||
| (N = 252) | (N = 244) | ||||||||||||||
| Résultats de laboratoire anormaux | Tous | Grade 3 ou 4 (%) | Tous grades confondus (%) | Grade 3 ou 4 (%) | |||||||||||
| grades | |||||||||||||||
| confondus | |||||||||||||||
| (%) | |||||||||||||||
Hématologie Baisse du nombre de lymphocytes 65,0 27,2 62,4 27,0 Baisse du taux d’hémoglobine 50,8 4,5 85,8 29,2 Baisse du nombre de globules blancs 50,4 6,9 69,5 29,2 Baisse du nombre de plaquettes 25,2 0,4 54,9 19,9 Baisse du nombre de neutrophiles 15,2 10,1 43,5 35,5 Chimie du sang Baisse du taux de sodium 56,8 8,4 37,6 6,6 Baisse de la kaliémie 40,7 4,8 34,2 4,0 Hausse du taux d’aspartate aminotransférase 39,6 2,8 29,0 0,4 | |||||||||||||||
Tableau 13. Résultats de laboratoire anormaux (≥ 20 %) ayant connu une détérioration par rapport aux valeurs initiales chez les patients qui ont reçu IMDELLTRA au cours de l’étude DeLLphi-304
| IMDELLTRAa | Traitement de référence | ||||||||||||
| (N = 252) | (N = 244) | ||||||||||||
| Résultats de laboratoire anormaux | Tous | Grade 3 ou 4 (%) | Tous grades confondus (%) | Grade 3 ou 4 (%) | |||||||||
| grades | |||||||||||||
| confondus | |||||||||||||
| (%) | |||||||||||||
Hausse du taux d’alanine aminotransférase 32,4 2,0 25,0 0,9 Baisse du taux de magnésium 21,3 0,8 15,2 1,8 Hausse du taux de créatinine 23,2 0,8 18,7 0,4 Hausse du taux de sodium 35,2 0,4 27,0 0 Hausse du taux de phosphatase alcaline 21,6 0,4 25,5 1,4 Hausse de la kaliémie 21,4 0,8 12,0 1,8 | |||||||||||||
a Le dénominateur utilisé pour calculer les taux variait pour le groupe IMDELLTRA (min.-max. : 237-250) et pour le groupe recevant le traitement de référence (min.-max. : 214-226) en fonction du nombre de patients pour lesquels on disposait d’une valeur initiale et d’au moins une valeur obtenue après le traitement.
Le Tableau 14 présente un résumé des résultats de laboratoire anormaux observés chez plus de 20 % des patients ayant reçu le schéma posologique recommandé au cours des études DeLLphi-300 et DeLLphi-301.
Tableau 14. Résultats de laboratoire anormaux (≥ 20 %) ayant connu une détérioration par rapport aux valeurs initiales chez les patients qui ont reçu IMDELLTRA au cours de l’étude DeLLphi-300 et de l’étude DeLLphi-301
| IMDELLTRA | |||||
| (N = 187) | |||||
| N1 | Tous grades | ||||
| confondus | Grade 3 ou 4 | ||||
| Résultats de laboratoire anormaux | (%) | (%) | |||
| Chimie du sang | |||||
| Baisse du taux de sodium | 187 | 68,4 | 16,6 | ||
| Baisse de la kaliémie | 187 | 50,3 | 4,8 | ||
| Baisse du taux d’albumine | 187 | 47,6 | 1,1 | ||
| Hausse du taux d’aspartate | 187 | 44,9 | 4,3 | ||
| aminotransférase | |||||
| Hausse du taux d’alanine aminotransférase | 187 | 42,8 | 3,2 | ||
| Baisse du taux de magnésium | 187 | 33,7 | 2,1 | ||
| Hausse du taux de créatinine | 187 | 30,5 | 0,5 | ||
| Hausse du taux de créatinine kinase 2 | 164 | 26,8 | 1,2 | ||
Tableau 14. Résultats de laboratoire anormaux (≥ 20 %) ayant connu une détérioration par rapport aux valeurs initiales chez les patients qui ont reçu IMDELLTRA au cours de l’étude DeLLphi-300 et de l’étude DeLLphi-301
| IMDELLTRA | |||||
| (N = 187) | |||||
| N1 | Tous grades | ||||
| confondus | Grade 3 ou 4 | ||||
| Résultats de laboratoire anormaux | (%) | (%) | |||
| Hausse du taux de sodium | 187 | 26,2 | 0,0 | ||
| Hausse du taux de phosphatase alcaline | 187 | 23,0 | 0,5 | ||
| Hématologie | |||||
| Baisse du nombre de lymphocytes | 184 | 85,3 | 58,2 | ||
| Baisse du taux d’hémoglobine | 184 | 57,6 | 4,9 | ||
| Baisse du nombre de globules blancs | 184 | 47,8 | 4,9 | ||
| Baisse du nombre de plaquettes | 184 | 34,2 | 3,8 | ||
N1 = nombre de patients pour lesquels on disposait d’une valeur initiale et d’au moins une évaluation après le début de l’étude pour le paramètre en question
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude en règle portant sur les interactions médicamenteuses n’a été effectuée pour IMDELLTRA. Le traitement par IMDELLTRA entraîne une libération transitoire de cytokines, ce qui peut occasionner l’inhibition des enzymes CYP450 et donner lieu à une augmentation de l’exposition aux substrats des enzymes CYP administrés de façon concomitante en présence d’un syndrome de libération des cytokines ou jusqu’à 14 jours après la survenue d’un tel événement. Il convient de surveiller l’apparition d’événements indésirables connus chez les patients qui reçoivent un traitement concomitant par un substrat des enzymes CYP450, surtout s’il s’agit d’un médicament ayant une marge thérapeutique étroite. S’il y a lieu, modifier la dose du médicament concomitant.
10 Pharmacologie clinique
10.1 Mode d’action
IMDELLTRA (tarlatamab) est une molécule bispécifique mobilisatrice de lymphocytes T (BiTE®, de Bispecific T cell Engager) ciblant le ligand DLL3 et l’antigène CD3. Elle se lie au ligand DLL3 exprimé à la surface des cellules, y compris les cellules cancéreuses, ainsi qu’à l’antigène CD3 exprimé à la surface des lymphocytes T. Le tarlatamab déclenche l’activation des lymphocytes T, la production de cytokines inflammatoires et la lyse des cellules exprimant le ligand DLL3.
10.2 Pharmacodynamie
Après une seule perfusion de tarlatamab, la réponse pharmacodynamique se caractérisait par une augmentation transitoire des taux de cytokines.
Cytokines sériques
Une hausse transitoire des taux sériques des cytokines IL-2, IL-6, IL-8, IL-10 et IFN-γ a été observée lors de l’administration de tarlatamab à une dose de 0,3 mg ou plus. La hausse des taux de cytokines culminait généralement 24 heures après l’administration de la première dose de 1 mg de tarlatamab, le jour 1 du cycle 1; les taux étaient de retour aux valeurs initiales avant la perfusion suivante, le jour 8 du cycle 1.
Analyses de la relation exposition-réponse
Aucune relation d’importance clinique sur le plan de l’efficacité n’a été observée entre l’exposition et la réponse au tarlatamab, selon la comparaison des doses de 10 mg et de 100 mg (10 fois la dose recommandée la plus élevée).
Une relation exposition-réponse est toutefois observée sur d’autres plans, soit entre l’exposition au tarlatamab et la neutropénie ou les effets toxiques neurologiques, y compris l’ICANS; en effet, le risque de neutropénie ou d’effets toxiques neurologiques, y compris d’ICANS, tous grades confondus, est plus élevé lorsque l’exposition est plus importante.
10.3 Pharmacocinétique
Une analyse de population portant sur des patients atteints de CPPC a permis de décrire les paramètres pharmacocinétiques du tarlatamab au moyen d’un modèle de distribution à deux compartiments avec élimination de premier ordre. L’exposition au tarlatamab augmentait de façon proportionnelle à la dose dans l’éventail des doses évaluées, soit des doses de 1 mg à 100 mg administrées toutes les 2 semaines (10 fois la dose approuvée et recommandée la plus élevée). L’état d’équilibre approximatif pour ce qui est de l’exposition sérique au tarlatamab était atteint au jour 15 du cycle 2.
Les paramètres pharmacocinétiques du tarlatamab administré à la posologie recommandée chez les patients atteints de CPPC sont présentés ci-dessous.
Tableau 15. Résumé des paramètres pharmacocinétiques du tarlatamab
| Paramètrea | |||||||||||||||
Cmoy (ng/mL) | Cmax (ng/mL) | Cmin (ng/mL) | ASCtau (ng*jour/mL) | Clairance (L/jour) | Volume de | Tmax | T1/2 (jour) | ||||||||
| distribution | |||||||||||||||
| à l’état | |||||||||||||||
| d’équilibre | |||||||||||||||
| (L) | |||||||||||||||
Première dose du schéma d’augmentation graduelle, 1 mg | 106 (26 %) | 314 (35 %) | 49 (35 %) | 742 (26 %) | 0,7 (34 %) | 8,5 (33 %) | À la fin de la perfu-sion intravei-neuse de 1 h | 10,6 (31 %) | |||||||
| Première dose thérapeutique, 10 mg | 1100 (26 %) | 3190 (35 %) | 517 (36 %) | 7680 (26 %) | |||||||||||
| État d’équilibre, 10 mg toutes les 2 semaines | 1040 (37 %) | 3640 (35 %) | 472 (62 %) | 14 500 (37 %) | |||||||||||
a Les paramètres présentés sont les moyennes géométriques (coefficient de variation en pourcentage [CV%]) obtenues d’après une analyse pharmacocinétique de population.
Absorption
Le tarlatamab étant administré par voie intraveineuse, il sera de toute évidence immédiatement et entièrement biodisponible. La concentration sérique maximale (Tmax) est atteinte à la fin de la perfusion de 1 h lorsque le médicament est administré par voie intraveineuse.
Distribution
La moyenne (CV%) pour ce qui est du volume de distribution à l’état d’équilibre selon les paramètres individuels est de 8,5 L (33 %).
Métabolisme
Le tarlatamab devrait être dégradé en petits peptides et en acides aminés par les voies cataboliques.
Élimination
La clairance générale estimée était de 0,7 L/jour (CV% entre les sujets : 34 %), et la demi-vie d’élimination terminale moyenne était d’environ 10,6 jours (CV% : 31 %) chez les sujets atteints de CPPC.
Populations et états pathologiques particuliers
Âge : Selon une analyse pharmacocinétique de population, aucune différence d’importance clinique liée à l’âge (de 20 à 86 ans) n’a été constatée quant aux paramètres pharmacocinétiques du tarlatamab.
Santé Canada ne dispose d’aucune donnée et n’a par conséquent autorisé aucune indication concernant l’utilisation de ce médicament chez les enfants.
- Sexe : Selon une analyse pharmacocinétique de population, aucune différence d’importance clinique liée au sexe n’a été constatée quant aux paramètres pharmacocinétiques du tarlatamab.
- Origine ethnique : Selon une analyse pharmacocinétique de population, aucune différence d’importance clinique liée à l’origine ethnique (personnes blanches et personnes asiatiques) n’a été constatée quant aux paramètres pharmacocinétiques du tarlatamab.
- Insuffisance hépatique : Selon une analyse pharmacocinétique de population, aucune différence d’importance clinique liée à la présence d’une insuffisance hépatique légère (bilirubine totale ≤ limite supérieure de la normale [LSN] et taux d’ASAT > LSN) n’a été constatée quant aux paramètres pharmacocinétiques du tarlatamab. Les effets d’une insuffisance hépatique modérée ou grave (bilirubine totale > 1,5 × LSN, sans égard au taux d’ASAT) sur les paramètres pharmacocinétiques du tarlatamab sont inconnus.
- Insuffisance rénale : Selon une analyse pharmacocinétique de population, aucune différence d’importance clinique liée à la présence d’une insuffisance rénale légère ou modérée (taux de filtration glomérulaire estimé [TFGe] de ≥ 30 mL/min à < 90 mL/min) n’a été constatée quant aux paramètres pharmacocinétiques du tarlatamab. Les effets d’une insuffisance rénale grave (TFGe de 15 à 29 mL/min) ou terminale (TFGe < 15 mL/min) sur les paramètres pharmacocinétiques du tarlatamab sont inconnus.
- Poids corporel : Selon une analyse pharmacocinétique de population, aucune différence d’importance clinique liée au poids corporel (de 35 à 149 kg) n’a été constatée quant aux paramètres pharmacocinétiques du tarlatamab.
10.4 Immunogénicité
La fréquence de résultats positifs aux épreuves de détection des anticorps anti-médicament est fortement liée à la sensibilité et à la spécificité de la technique de dosage. En raison des différences entre les méthodes d’analyse, il est impossible d’effectuer une comparaison significative entre la fréquence des anticorps anti-médicament dans les études décrites ci-dessous et la fréquence des anticorps anti-tarlatamab dans d’autres études, y compris celles portant sur le tarlatamab ou sur d’autres molécules mobilisatrices de lymphocytes T ciblant le ligand DLL3.
Dans les études DeLLphi-300, DeLLphi-301 et DeLLphi-304, des anticorps anti-tarlatamab sont apparus chez 7,7 % (34/444) des patients ayant reçu la dose d’augmentation graduelle recommandée ainsi qu’une dose complète d’IMDELLTRA. Au cours des études DeLLphi-301 et DeLLphi-304, qui comprenaient le dosage des anticorps neutralisants, 7,5 % (27/359) des patients ont présenté des anticorps anti-tarlatamab, y compris des anticorps anti-tarlatamab neutralisants qui ont été décelés chez 3,1 % (11/359) des patients. La présence d’anticorps anti-médicament étant peu fréquente, les conséquences de ceux-ci sur l’efficacité, l’innocuité et la pharmacocinétique du tarlatamab sont inconnues.
11 Conservation, stabilité et mise au rebut
Conserver IMDELLTRA et les flacons d’agent stabilisant de solution intraveineuse dans l’emballage original, au réfrigérateur (entre 2 °C et 8 °C), à l’abri de la lumière, jusqu’au moment de leur utilisation. NE PAS congeler.
Le Tableau 16 présente les renseignements concernant la durée de conservation des sacs à perfusion contenant la solution IMDELLTRA préparée. La poudre lyophilisée IMDELLTRA et les flacons d’agent stabilisant de solution intraveineuse peuvent être conservés à la température ambiante au maximum 24 heures, dans l’emballage original pour les protéger de la lumière.
Tableau 16. Durée de conservation maximale
| Température ambiante | Réfrigérateur | |||||
| 20 °C à 25 °C | 2 °C à 8 °C | |||||
| Sac à perfusion contenant la solution IMDELLTRA préparée | 8 heuresa | 7 joursa | ||||
a La durée de conservation comprend la durée totale permise, de la reconstitution du contenu du flacon jusqu’à la fin de la perfusion. Une fois que le sac à perfusion a été retiré du réfrigérateur, le laisser atteindre la température ambiante et administrer la totalité de la solution diluée pour perfusion IMDELLTRA au cours des 8 heures qui suivent (ce qui comprend le temps de préparation et la durée de la perfusion).
Si la solution IMDELLTRA préparée en sac à perfusion n’est pas administrée dans les délais précisés en fonction des températures indiquées, elle doit être jetée. Il ne faut pas la remettre au réfrigérateur.
Tout médicament non utilisé ainsi que tout déchet doit être éliminé conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : tarlatamab pour injection
Formule moléculaire et masse moléculaire : IMDELLTRA est constitué de 982 acides aminés et a un poids moléculaire d’environ 105 kilodaltons.
Structure : IMDELLTRA est une molécule bispécifique mobilisatrice de lymphocytes T (BiTE®, de Bispecific T cell Engager) qui se lie sélectivement au ligand DLL3 (exprimé à la surface des cellules, y compris les cellules cancéreuses) et à l’antigène CD3 (exprimé à la surface des lymphocytes T).
Les domaines structuraux du tarlatamab sont illustrés dans la figure ci-dessous.
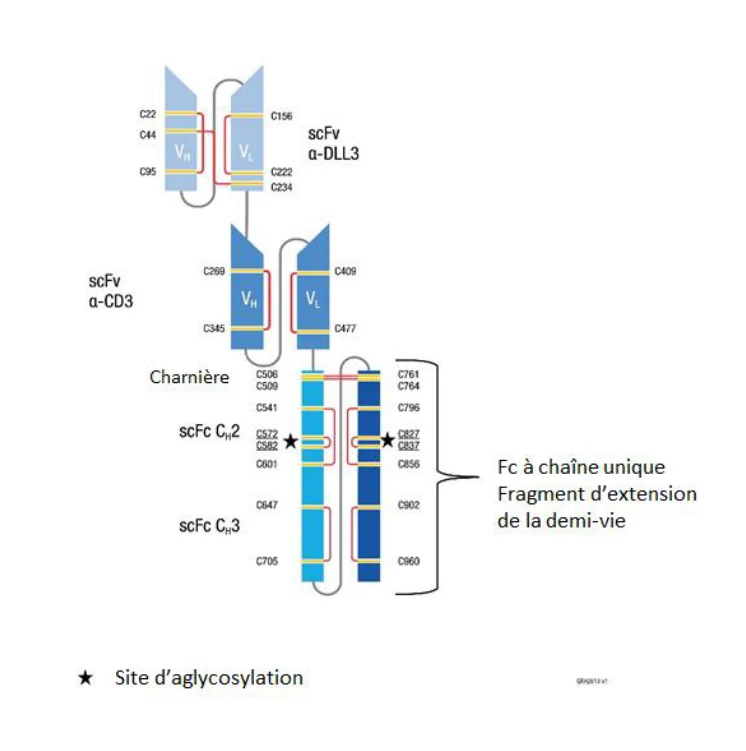
Propriétés physicochimiques : IMDELLTRA est une poudre lyophilisée stérile blanche à légèrement jaunâtre, sans agent de conservation, qui doit être reconstituée et est présentée dans un flacon unidose.
Norme pharmaceutique : Reconnue
Caractéristiques du produit : IMDELLTRA est produit à l’aide de techniques de recombinaison de l’ADN dans des cellules d’ovaire de hamster chinois.
14 Études cliniques
14.1 Études cliniques par indication
Cancer du poumon à petites cellules (CPPC)
Tableau 17. Résumé des caractéristiques démographiques des patients de l’étude DeLLphi-301
| No de l’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (min.-max.) | Sexe, n (%) | ||
| d’administration | |||||||
| et durée | |||||||
| 20210004 (DeLLphi-304) | Essai multicentrique ouvert, à répartition aléatoire, de phase III | Les patients ont reçu une dose initiale de 1 mg par voie intraveineuse le jour 1 du cycle 1, suivie de doses de 10 mg le jour 8, le jour 15, puis toutes les 2 semaines jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables | N = 509 (IMDELLTRA : n = 254; chimiothérapie de référence : n = 255) | Total : 63,9 IMDELLTRA : 63,6 Traitement de référence : 64,2 | IMDELLTRA Hommes : 182 (71,7) Femmes : 72 (28,3) Traitement de référence Hommes : 169 (66,3) Femmes : 86 (33,7) | ||
| 20200491 (DeLLphi-301) | Essai multicentrique ouvert, de phase II, comportant un seul groupe | Les patients ont reçu une dose initiale de 1 mg par voie intraveineuse le jour 1 du cycle 1, suivie de doses de 10 mg le jour 8, le jour 15, puis toutes les 2 semaines jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables | 99 | 63,6 ans (35-82 ans) | Hommes : 71 (71,7 %) Femmes : 28 (28,3) | ||
Étude DeLLphi-304
L’efficacité d’IMDELLTRA a été montrée chez les patients qui ont participé à l’étude DeLLphi-304, un essai multicentrique ouvert, à répartition aléatoire, de phase III. Pour être admissibles, les patients devaient être atteints d’un CPPC ayant progressé après 1 traitement à base de sels de platine. Dans les régions où le traitement de référence pour les patients ayant reçu un diagnostic de maladie de stade étendu consiste en un traitement de première intention à action générale comprenant une
chimiothérapie à base de sels de platine en association avec un inhibiteur de PD-(L)1, les patients devaient avoir connu un échec à l’inhibiteur de PD-(L)1 dans le cadre du traitement de première intention à action générale ou ne pas être admissibles au traitement par un inhibiteur de PD-(L)1. De plus, les patients devaient avoir un indice fonctionnel ECOG de 0 ou 1, et présenter au moins une lésion mesurable selon la version 1.1 des critères RECIST (Response Evaluation Criteria in Solid Tumours). Les patients présentant des métastases cérébrales symptomatiques ou une immunodéficience évolutive étaient exclus de l’étude.
Au total, 509 patients ont été inscrits à l’étude et ont fait l’objet d’une répartition aléatoire selon un rapport de 1:1, après quoi ils ont reçu IMDELLTRA (N = 254) ou, au choix du chercheur, une chimiothérapie de référence (N = 255) comprenant du topotécan (N = 185), de la lurbinectédine (N = 47) ou de l’amrubicine (N = 23). IMDELLTRA a été administré à une dose initiale de 1 mg le jour 1, suivie de doses de 10 mg le jour 8, le jour 15, puis toutes les 2 semaines jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables. La répartition aléatoire était effectuée après stratification en fonction de l’exposition antérieure à un anti-PD-(L)1 (oui ou non), de la sensibilité aux sels de platine (intervalle sans chimiothérapie ≥ 180 jours, de < 180 jours à ≥ 90 jours, ou < 90 jours), de la présence ou d’antécédents de métastases cérébrales (oui ou non) et du traitement de référence (topotécan/amrubicine ou lurbinectédine). Les évaluations tumorales étaient réalisées toutes les 6 semaines pendant les 48 premières semaines, puis toutes les 12 semaines par la suite.
Les caractéristiques démographiques des sujets et les caractéristiques initiales de la maladie étaient les suivantes : l’âge médian était de 65 ans (min.-max. 20-86 ans), et 52,1 % des patients avaient 65 ans ou plus; 69 % des sujets étaient de sexe masculin; 57,2 % des sujets étaient des personnes blanches et 40,1 %, des personnes asiatiques; 32 % des patients avaient un indice fonctionnel ECOG de 0 et 67,2 %, un indice fonctionnel ECOG de 1; au début de l’étude, 91 % des patients présentaient une maladie métastatique, 44,8 % avaient des métastases cérébrales et 35,2% avaient des métastases hépatiques; 68,8 % des patients étaient d’anciens fumeurs, 20,6 % étaient fumeurs et 10,6 % n’avaient jamais fumé. Tous les patients avaient reçu au moins 1 traitement antérieur par chimiothérapie à base de sels de platine (min.-max. : 1-3 traitements) et 70,7 % avaient reçu un traitement antérieur par anti-PD-(L)1; l’intervalle sans chimiothérapie était de moins de 90 jours après la fin du traitement de première intention par sels de platine chez 223 patients (43,8 %) et de 90 jours ou plus chez 286 patients (56,2 %).
Le principal paramètre d’évaluation de l’efficacité était la survie globale (SG). Les paramètres secondaires d’évaluation de l’efficacité comprenaient la survie sans progression (SSP) selon l’évaluation du chercheur d’après la version 1.1 des critères RECIST.
Les résultats relatifs à l’efficacité sont résumés dans le Tableau 18 et la Figure 1.
Tableau 18. Résultats relatifs à l’efficacité au cours de l’étude DeLLphi-304
| Paramètre d’évaluation de | IMDELLTRA (N = 254) | Traitement de référence | |||||||
| l’efficacité | (N = 255) | ||||||||
| Survie globale (SG) | |||||||||
| Décès (%) | 111 (43,7) | 152 (59,6) | |||||||
| Médianea, en mois (IC à 95 %) | 13,6 (11,1, NE) | 8,3 (7,0, 10,2) | |||||||
| Rapport des risques instantanésb (IC à 95 %) | 0,60 (0,47, 0,77) | ||||||||
| Valeur de p (test de Mantel-Haenszel stratifié) | < 0,001 | ||||||||
| Survie sans progression (SSP)c | |||||||||
| Événements (%) | 191 (75,2) | 205 (80,4) | |||||||
| Médianea, en mois (IC à 95 %) | 4,2 (3,0, 4,4) | 3,2 (2,9, 4,2) | |||||||
| Rapport des risques | 0,72 (0,59, 0,88) | ||||||||
| instantanésb (IC à 95 %) | |||||||||
| Valeur de p (test de Mantel-Haenszel stratifié) | < 0,001 | ||||||||
a D’après les estimations établies selon la méthode de Kaplan-Meier
b Rapport des risques instantanés d’après le modèle à risques proportionnels de Cox stratifié c SSP selon l’évaluation du chercheur d’après la version 1.1 des critères RECIST
Selon une analyse exploratoire de sous-groupes, le rapport des risques instantanés pour la SG était de 0,60 (IC à 95 % : 0,43, 0,84) chez les patients pour qui l’intervalle sans chimiothérapie était < 90 jours (N = 223) et de 0,65 (IC à 95 % : 0,45, 0,93) chez ceux pour qui l’intervalle sans chimiothérapie était ≥ 90 jours (N = 286).
Figure 1. Courbe de Kaplan-Meier pour la survie globale (ensemble d’analyse de la population en intention de traiter)
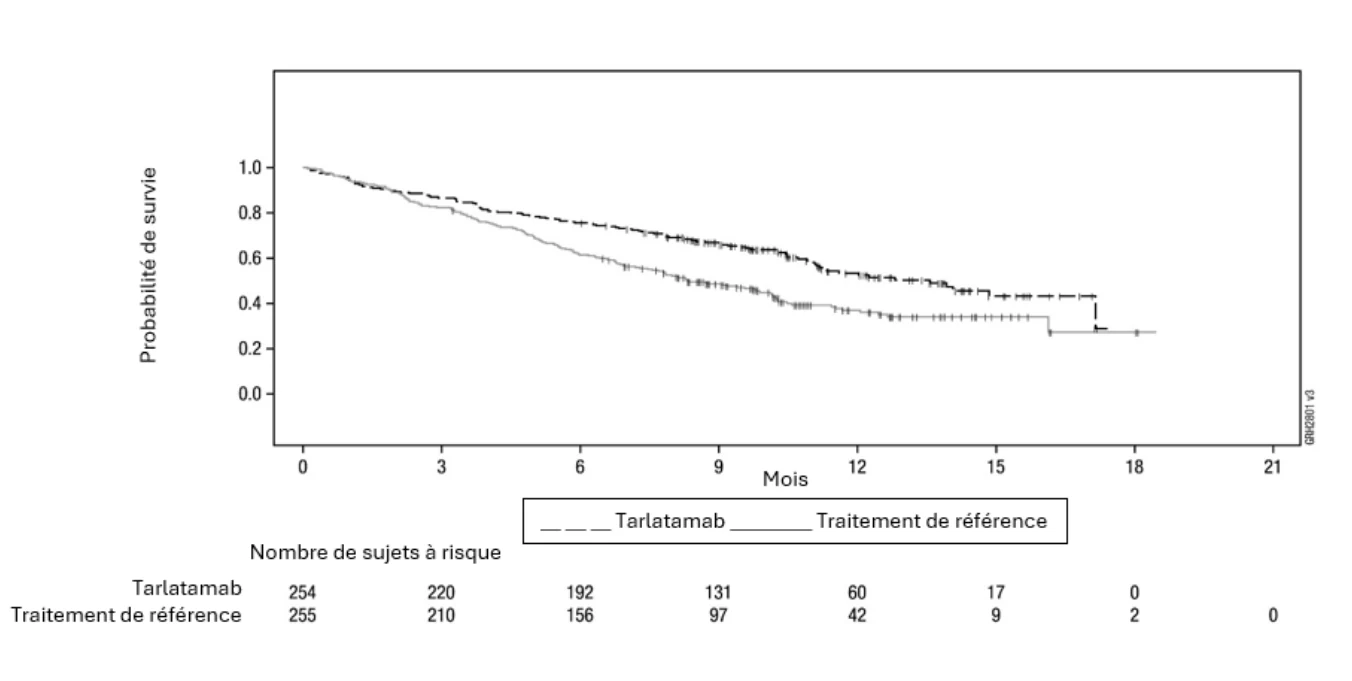
Étude DeLLphi-301
L’efficacité d’IMDELLTRA a été évaluée chez les patients qui ont participé à l’étude DeLLphi-301, un essai multicentrique ouvert de phase II. Pour être admissibles à l’étude, les patients devaient être atteints d’un CPPC récidivant/réfractaire ayant progressé après un traitement antérieur comprenant une chimiothérapie à base de sels de platine de même qu’au moins une autre ligne de traitement antérieur, avoir un indice fonctionnel ECOG de 0 ou 1, et présenter au moins une lésion mesurable selon la version 1.1 des critères RECIST. Les patients présentant des métastases cérébrales symptomatiques, des signes de pneumopathie interstitielle ou de pneumonite non infectieuse, une infection générale évolutive au cours des 7 jours précédant l’administration de la première dose, des antécédents d’hypophysite ou de dysfonctionnement hypophysaire, une infection par un virus de l’hépatite ou une immunodéficience évolutive étaient exclus de l’étude.
Au total, 99 patients ont reçu IMDELLTRA par voie intraveineuse selon un schéma d’augmentation graduelle de la dose, soit une dose de 1 mg le jour 1 du cycle 1, suivie de doses de 10 mg le jour 8 et le jour 15 du cycle 1, puis de doses de 10 mg toutes les 2 semaines jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables.
Les caractéristiques démographiques étaient les suivantes : l’âge médian était de 64 ans (min.-max. : 35-82 ans), et 48,5 % des patients avaient 65 ans ou plus; 71,7 % des sujets étaient de sexe masculin; 57,6 % des sujets étaient des personnes blanches, 41,4 %, des personnes asiatiques et 1 %, des personnes d’origine ethnique hispanique ou latino-américaine; 26,3 % des patients avaient un indice fonctionnel ECOG de 0 et 73,7 %, un indice fonctionnel ECOG de 1.
Les patients présentaient une maladie métastatique au début de l’étude dans 98 % des cas; 22,2 % des patients avaient des antécédents de métastases cérébrales; 8,1 % des sujets n’avaient jamais fumé, 73,7 % étaient d’anciens fumeurs, et 18,2 % étaient fumeurs. Le nombre médian de lignes de traitement antérieures reçues était de 2. La totalité des patients avait reçu un traitement antérieur par sels de platine; 20,2 % avaient reçu un traitement antérieur par topotécan et 73,7 %, un traitement antérieur par anti-PD-L1. La sensibilité aux sels de platine a été déterminée d’après le temps écoulé entre la fin du traitement de première intention par sels de platine et la progression de la maladie, et les résultats à cet égard étaient connus pour 69 patients (70 %). Le CPPC était résistant aux sels de platine (temps écoulé avant la progression < 90 jours) chez 27 patients (27 %), et il était sensible aux sels de platine (temps écoulé avant la progression ≥ 90 jours) chez 42 patients (42 %).
Le principal paramètre d’évaluation de l’efficacité était le taux de réponse objective (TRO), d’après une évaluation centrale indépendante réalisée à l’insu selon la version 1.1 des critères RECIST. Les paramètres d’évaluation secondaires comprenaient la durée de la réponse (DR). Les évaluations tumorales étaient réalisées toutes les 6 semaines pendant les 48 premières semaines, puis toutes les 12 semaines par la suite.
Résultats de l’étude
Les résultats relatifs à l’efficacité sont résumés dans le Tableau 19.
Tableau 19. Résultats relatifs à l’efficacité au cours de l’étude DeLLphi-301
| Paramètre d’évaluation de l’efficacité | IMDELLTRA (n = 99) | ||||
| Taux de réponse objective (TRO) | |||||
| TRO, % (IC à 95 %)a | 40,4 (30,7, 50,7) | ||||
| Réponse complète, n (%) | 1 (1,0) | ||||
| Réponse partielle, n (%) | 39 (39,4) | ||||
| Durée de la réponse (DR) | |||||
| Médiane (IC à 95 %), mois | NA (5,9, NA) | ||||
IC : intervalle de confiance; NA : non atteint
a D’après une évaluation centrale indépendante réalisée à l’insu
En ce qui concerne les 69 patients pour lesquels les données relatives à la sensibilité aux sels de platine étaient disponibles, le TRO était de 51,9 % (IC à 95 % : 31,9, 71,3) chez les 27 patients atteints d’un CPPC résistant aux sels de platine, alors qu’il était de 31,0 % (IC à 95 % : 17,6, 47,1) chez les 42 patients atteints d’un CPPC sensible aux sels de platine.
La médiane du temps écoulé avant l’obtention d’une réponse était de 1,4 mois (min.-max. : 1,1-2,8 mois). Chez 57,5 % des 40 patients ayant obtenu une réponse, la durée de la réponse observée était ≥ 6 mois.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Cancérogénicité : Aucune étude de cancérogénicité n’a été menée avec le tarlatamab.
Génotoxicité : Aucune étude de génotoxicité n’a été menée avec le tarlatamab.
Toxicité pour la reproduction et le développement : Aucune donnée n’est disponible au sujet de l’utilisation du tarlatamab chez la femme enceinte.
Au cours d’une étude de toxicité sur le développement embryofœtal, une molécule de substitution murine du tarlatamab a été administrée par voie intraveineuse à des souris gravides au cours de la période d’organogenèse. La molécule de substitution murine a traversé la barrière placentaire. Néanmoins, aucun signe de toxicité maternelle, de toxicité embryofœtale ou de tératogénicité n’a été constaté.
Altération de la fertilité : Aucune étude n’a été menée afin d’évaluer l’effet du tarlatamab sur la fertilité.