


Monographie de produit - Elrexfio
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, Posologie recommandée et ajustement posologique | 2025-09 |
| 4 Posologie et administration, Considérations posologiques | 2025-12 |
| 7 Mises en garde et précautions, Infections | 2025-12 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 5
1 Indications ................................................................................................................ 5
1.1 Pédiatrie ................................................................................................................. 5
1.2 Gériatrie ................................................................................................................. 5
2 Contre-indications ..................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ....................................... 5
4 Posologie et administration ....................................................................................... 6
4.1 Considérations posologiques ................................................................................. 6
4.2 Posologie recommandée et ajustement posologique ........................................... 6
4.4 Administration ..................................................................................................... 15
4.5 Dose oubliée ........................................................................................................ 17
5 Surdose ................................................................................................................... 17
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 17
7 Mises en garde et précautions ................................................................................. 18
7.1 Populations particulières ..................................................................................... 21
7.1.1 Grossesse ......................................................................................................... 21
7.1.2 Allaitement ....................................................................................................... 22
7.1.3 Enfants et adolescents ..................................................................................... 22
7.1.4 Personnes âgées .............................................................................................. 22
8 Effets indésirables ................................................................................................... 22
8.1 Aperçu des effets indésirables ............................................................................. 22
8.2 Effets indésirables observés au cours des études cliniques ................................ 23
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 26
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 26
9 Interactions médicamenteuses ................................................................................ 27
9.2 Aperçu des interactions médicamenteuses......................................................... 27
9.5 Interactions médicament-aliment ....................................................................... 27
9.6 Interactions médicament-plante médicinale ...................................................... 27
9.7 Interactions médicament-examens de laboratoire ............................................. 27
10 Pharmacologie clinique ........................................................................................... 27
10.1 Mode d’action ...................................................................................................... 27
10.2 Pharmacodynamie ............................................................................................... 27
10.3 Pharmacocinétique .............................................................................................. 28
11 Conservation, stabilité et mise au rebut ................................................................... 29
12 Instructions particulières de manipulation du produit .............................................. 30
Partie 2 : Renseignements scientifiques .............................................................................. 31
13 Renseignements pharmaceutiques .......................................................................... 31
14 Études cliniques ...................................................................................................... 32
14.1 Études cliniques par indication ............................................................................ 32
14.3 Immunogénicité ................................................................................................... 34
15 Microbiologie .......................................................................................................... 35
16 Toxicologie non clinique .......................................................................................... 35
Renseignements destinés aux patient·e·s............................................................................ 36
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Elrexfio (elranatamab injectable) est un anticorps bispécifique dirigé contre l’antigène de maturation des lymphocytes B (B-cell maturation antigen [BCMA]) et contre la classe de différenciation 3 (CD3) indiqué en monothérapie pour :
le traitement du myélome multiple récurrent ou réfractaire chez les adultes qui ont reçu au moins
3 lignes de traitement antérieures, notamment un inhibiteur du protéasome, un agent immunomodulateur et un anticorps monoclonal anti-CD38, et chez qui une progression de la maladie a été observée pendant le dernier traitement.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population (voir 7.1.3 Enfants et adolescents).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Parmi les 183 patients atteints d’un myélome multiple récurrent ou réfractaire qui ont été traités par Elrexfio à la dose recommandée dans le cadre de l’étude clinique, 62 % étaient âgés de 65 ans ou plus, et 19 %, de 75 ans ou plus. Les données tirées de l’étude clinique laissent croire que l’innocuité et l’efficacité du médicament ne varient pas selon l’âge (voir 7.1.4 Personnes âgées).
2 Contre-indications
- Elrexfio est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
- Les patients traités par Elrexfio sont susceptibles de présenter un syndrome de libération de cytokines (SLC), y compris des réactions mortelles ou potentiellement mortelles. Lorsqu’un traitement par Elrexfio est instauré, suivre le calendrier d’augmentation graduelle de la dose afin de réduire le risque de SLC. Il faut surveiller chez les patients les signes et symptômes du SLC. Si un SLC se produit, interrompre l’administration d’Elrexfio jusqu’à la résolution du syndrome. Administrer des soins de soutien et un traitement, au besoin, ou mettre fin au traitement, selon la sévérité du cas (voir 4 Posologie et administration et 7 Mises en garde et précautions).
- Elrexfio peut causer des effets neurologiques toxiques, y compris un syndrome de neurotoxicité associé aux cellules immunitaires effectrices (SNCIE) et des réactions graves ou potentiellement mortelles. Durant le traitement, surveiller l’apparition de signes et de symptômes de toxicité neurologique, y compris ceux du SNCIE. Le SNCIE peut se déclarer en même temps qu’un SLC, après la disparition d’un SLC ou en l’absence d’un SLC. Si des effets neurologiques toxiques apparaissent, interrompre l’administration d’Elrexfio jusqu’à ce qu’ils disparaissent ou mettre fin au traitement, selon la sévérité du cas (voir 4 Posologie et administration et 7 Mises en garde et précautions).
4 Posologie et administration
4.1 Considérations posologiques
- Il est recommandé d’administrer une prémédication avant l’injection des 3 premières doses d’Elrexfio (voir 4.4 Administration, Prémédication).
- Elrexfio doit être administré par un professionnel de la santé qui a à sa disposition des ressources médicales de soutien appropriées afin de pouvoir maîtriser les réactions sévères, y compris le syndrome de libération de cytokines (SLC), et les effets neurologiques toxiques, comme le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (SNCIE) (voir 7 Mises en garde et précautions).
- Chez les femmes en âge de procréer, il faut écarter la possibilité d’une grossesse avant d’entreprendre le traitement par Elrexfio.
- Il ne faut pas amorcer un traitement par Elrexfio en présence d’une infection évolutive.
Avant l’instauration du traitement par Elrexfio, on doit envisager une prophylaxie antimicrobienne
(p. ex., pour prévenir la pneumonie à Pneumocystis jirovecii) et antivirale (p. ex., pour prévenir la réactivation du virus varicelle-zona), conformément aux lignes directrices locales de l’établissement.
- Les patients à risque d’infection à cytomégalovirus (CMV) doivent être suivis et pris en charge conformément aux lignes directrices locales de l’établissement pour prévenir la réactivation du CMV.
- Administrer Elrexfio par voie sous-cutanée en suivant le calendrier d’augmentation graduelle de la dose afin de réduire l’incidence et la sévérité du SLC et du SNCIE (voir 4.2 Posologie recommandée et ajustement posologique, Tableau 1).
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée
Le tableau 1 présente le calendrier posologique recommandé pour le traitement par Elrexfio. La posologie recommandée d’Elrexfio comprend une augmentation graduelle de la dose administrée par injection sous-cutanée, soit 12 mg le jour 1 et 32 mg le jour 4 de la semaine 1, puis l’administration de la première dose thérapeutique de 76 mg au jour 8, suivie de l’administration d’une dose de 76 mg 1 fois par semaine, jusqu’à la semaine 24.
Lorsque le patient a suivi le traitement pendant au moins 24 semaines et qu’il a obtenu une réponse (c.-à-d. au moins une réponse partielle maintenue pendant au moins 2 mois), les doses doivent être administrées à intervalles de 2 semaines à partir de la 25e semaine. Si la réponse est maintenue après au moins 24 semaines de traitement aux 2 semaines, les doses doivent être administrées à intervalles de 4 semaines à partir de la 49e semaine (voir le tableau 1).
Le traitement par Elrexfio peut se poursuivre jusqu’à ce que la maladie progresse ou que le patient présente un effet toxique inacceptable.
Administrer Elrexfio par voie sous-cutanée conformément au calendrier d’augmentation graduelle de la dose décrit au tableau 1. Ce schéma posologique progressif vise à réduire le risque et/ou la sévérité du SLC et/ou du SNCIE. Le non-respect du calendrier posologique recommandé lors de l’instauration ou de la reprise du traitement pourrait accroître le risque et/ou la sévérité des effets indésirables tels que le SLC.
Tableau 1 – Calendrier posologique d’Elrexfio
| Calendrier | Semaine / jour | Dose | |||
| posologique | |||||
| Augmentation graduelle de la dosea,b | Semaine 1 : jour 1 | 1re dose d’augmentation graduelle | 12 mg s.-c. | ||
| Semaine 1 : jour 4 | 2e dose d’augmentation graduelle | 32 mg s.-c. | |||
Posologie hebdomadairea,c,d | Semaines 2 à 24 : jour 1 | Dose thérapeutique | 76 mg s.-c. 1 fois par semaine | ||
Posologie 1 semaine sur 2d,e | Semaine 25 et suivantes : jour 1 | Dose thérapeutique | 76 mg s.-c. 1 semaine sur 2 | ||
Posologie 1 semaine sur 4d,f,g | Semaine 49 et suivantes : jour 1 | Dose thérapeutique | 76 mg s.-c. 1 semaine sur 4 | ||
Abréviation – s.-c. : sous-cutanée.
a. Administrer une prémédication avant chacune des 3 premières doses d’Elrexfio (voir 4.4 Administration,
Prémédication).
b. Laisser passer au moins 2 jours entre la première dose d’augmentation graduelle (12 mg) et la deuxième dose d’augmentation graduelle (32 mg).
c. Laisser passer au moins 3 jours entre la deuxième dose d’augmentation graduelle (32 mg) et la première pleine dose thérapeutique (76 mg).
d. Observer une période minimale de 6 jours entre l’administration de 2 doses thérapeutiques. e. Chez les patients qui ont tout au moins obtenu une réponse partielle qui s’est maintenue pendant 2 mois. f. Chez les patients qui ont reçu le traitement 1 semaine sur 2 pendant au moins 24 semaines. g. Chez les patients dont la réponse s’est maintenue.
Remarque : Voir les recommandations pour la reprise du traitement par Elrexfio après le report d’une dose dans le tableau 2.
Reprise du traitement par Elrexfio après le report d’une dose
Si l’administration d’une dose d’Elrexfio est reportée, réinstaurer le traitement en suivant les recommandations indiquées au tableau 2 et reprendre le calendrier posologique en conséquence (voir 4.2 Posologie recommandée et ajustement posologique). Administrer une prémédication avant la première et la deuxième dose d’augmentation graduelle. Surveiller le patient en conséquence.
Tableau 2 – Recommandations pour la reprise du traitement par Elrexfio après le report d’une dose
| Dernière dose administrée | Temps écoulé depuis | Mesures à prendre | ||
| l’administration de la | ||||
| dernière dose | ||||
| 1re dose d’augmentation graduelle (12 mg) | 2 semaines ou moins (≤ 14 jours) | Reprendre le traitement par Elrexfio à la 2e dose d’augmentation graduelle (32 mg)a. Si le patient tolère cette dose, passer à 76 mg 4 jours plus tard. | ||
| Plus de 2 semaines (> 14 jours) | Reprendre le calendrier d’augmentation graduelle d’Elrexfio à la 1re dose d’augmentation graduelle (12 mg)a. | |||
| 2e dose d’augmentation graduelle (32 mg) | 2 semaines ou moins (≤ 14 jours) | Reprendre le traitement par Elrexfio à la dose de 76 mg. | ||
| Entre > 2 semaines et ≤ 4 semaines (entre 15 jours et ≤ 28 jours) | Reprendre le traitement par Elrexfio à la 2e dose d’augmentation graduelle (32 mg)a. Si le patient tolère cette dose, passer à 76 mg 1 semaine plus tard. | |||
| Plus de 4 semaines (> 28 jours) | Reprendre le calendrier d’augmentation graduelle d’Elrexfio à la 1re dose d’augmentation graduelle (12 mg)a. | |||
Pleine dose thérapeutique (76 mg), peu importe laquelle | 6 semaines ou moins (≤ 42 jours) | Reprendre le traitement par Elrexfio à la dose de 76 mg. | ||
| Entre > 6 semaines et ≤ 12 semaines (entre 43 jours et ≤ 84 jours) | Reprendre le traitement par Elrexfio à la 2e dose d’augmentation graduelle (32 mg)a. Si le patient tolère cette dose, passer à 76 mg 1 semaine plus tard. | |||
| Plus de 12 semaines (> 84 jours) | Reprendre le calendrier d’augmentation graduelle d’Elrexfio à la 1re dose d’augmentation graduelle (12 mg)a. | |||
a. Administrer une prémédication avant l’injection de la dose d’Elrexfio.
Si une dose d’Elrexfio est omise, l’administrer dès que possible et ajuster le calendrier posologique en conséquence afin de respecter l’intervalle recommandé entre les doses (voir 4.5 Dose oubliée).
Modification de la posologie d’Elrexfio
Il est déconseillé de réduire la posologie d’Elrexfio.
Il peut se révéler nécessaire de reporter une dose d’Elrexfio pour maîtriser des effets toxiques (voir 7 Mises en garde et précautions). Le tableau 2 présente les recommandations pour la reprise du traitement par Elrexfio après le report d’une dose.
Les tableaux 3 et 4 décrivent respectivement les mesures recommandées en cas de SLC et de SNCIE. Le tableau 5 indique les mesures à prendre pour les autres effets indésirables susceptibles de se produire après l’administration d’Elrexfio. D’autres mesures visant à maîtriser des effets indésirables peuvent être prises, conformément aux lignes directrices de pratique en vigueur.
Prise en charge du syndrome de libération de cytokines
Diagnostiquer le SLC en fonction du tableau clinique (voir 7 Mises en garde et précautions). Chercher et traiter les autres causes de fièvre, d’hypoxie et d’hypotension.
Si on suspecte un SLC, interrompre le traitement par Elrexfio jusqu’à ce que le SLC disparaisse. Prendre le SLC en charge en suivant les recommandations indiquées au tableau 3 et envisager de prendre également les mesures indiquées dans les lignes directrices de pratique en vigueur. Administrer un traitement de soutien en fonction de la gravité du SLC, ce qui peut inclure des soins intensifs si le syndrome est sévère ou met la vie du patient en danger ainsi que, notamment, l’utilisation d’antipyrétiques, d’une solution intraveineuse, de vasopresseurs, d’inhibiteurs de l’IL-6 ou du récepteur de l’IL-6, de corticostéroïdes ou d’une oxygénothérapie. Envisager de réaliser des épreuves de laboratoire pour surveiller l’apparition d’une coagulation intravasculaire disséminée, les paramètres hématologiques ainsi que les fonctions pulmonaire, cardiaque, rénale et hépatique.
Tableau 3 – Recommandations pour la prise en charge du SLC
| Gradea | Symptômes | Mesures à prendre | ||||||
| Grade 1 | Température ≥ 38° Cb |
| ||||||
| Grade 2 | Température ≥ 38 °C et l’un de ces critères :
|
| ||||||
Grade 3 (première occurrence) | Température ≥ 38 °C et l’un de ces critères :
|
| ||||||
| Gradea | Symptômes | Mesures à prendre | ||||||
Grade 3 (récurrence) | Température ≥ 38 °C et l’un de ces critères :
|
| ||||||
| Grade 4 | Température ≥ 38 °C et l’un de ces critères :
|
| ||||||
| a. Selon les critères de 2019 de l’American Society for Transplantation and Cellular Therapy (ASTCT). |
| b. Attribuable au SLC. L’hypotension ou l’hypoxie ne s’accompagnent pas toujours de fièvre puisque cette |
| dernière peut être masquée par des interventions telles que l’administration d’antipyrétiques ou d’un |
| traitement inhibant les cytokines. |
| c. Voir le tableau 2 pour connaître les recommandations pour la reprise du traitement par Elrexfio après le |
| report d’une dose. |
| d. Une canule nasale à faible débit dispense ≤ 6 L/min, tandis qu’une canule nasale à haut débit dispense |
| > 6 L/min. |
Prise en charge des effets neurologiques toxiques, y compris le SNCIE
Au premier signe de toxicité neurologique, y compris de SNCIE, interrompre l’administration d’Elrexfio et envisager une évaluation en neurologie. Exclure les autres causes de symptômes neurologiques. Dispenser des soins de soutien, ce qui peut inclure des soins intensifs, si le patient présente des effets neurologiques toxiques sévères ou potentiellement mortels, y compris le SNCIE (voir 7 Mises en garde et précautions). Prendre le SNCIE en charge en suivant les recommandations énoncées au tableau 4 et envisager de prendre également les mesures indiquées dans les lignes directrices de pratique en vigueur.
Tableau 4 – Recommandations pour la prise en charge du SNCIE
| Gradea | Symptômesb | Mesures à prendre | ||||||
| Grade 1 | Score ICE de 7 à 9c ou baisse du niveau de conscienced : le patient se réveille spontanément |
| ||||||
| Grade 2 | Score ICE de 3 à 6c ou baisse du niveau de conscienced : le patient se réveille au son de la voix |
| ||||||
| Gradea | Symptômesb | Mesures à prendre | ||||||
Grade 3 (première occurrence) | Score ICE de 0 à 2c ou baisse du niveau de conscienced : le patient se réveille uniquement sous l’effet d’un stimulus tactile ou convulsionsd, c’est-à-dire :
ou augmentation de la pression intracrânienne : œdème focal/local à la neuroimageried |
| ||||||
Grade 3 (récurrence) | Score ICE de 0 à 2c ou baisse du niveau de conscienced : le patient se réveille uniquement sous l’effet d’un stimulus tactile ou convulsionsd, c’est-à-dire :
ou augmentation de la pression intracrânienne : œdème focal/local à la neuroimageried |
| ||||||
| Gradea | Symptômesb | Mesures à prendre | ||||||
| Grade 4 | Score ICE de 0c ou baisse du niveau de conscienced, c’est-à-dire :
ou convulsionsd, c’est-à-dire :
ou signes moteursd :
ou augmentation de la pression intracrânienne/œdème cérébrald, avec signes/symptômes tels que :
|
| ||||||
a. D’après les critères de 2019 de l’American Society for Transplantation and Cellular Therapy (ASTCT). b. La prise en charge est déterminée par le symptôme le plus sévère qui n’est pas attribuable à une autre cause.
c. Si le patient peut être réveillé et qu’il est capable de subir l’évaluation pour déterminer son score ICE
(Immune Effector Cell-Associated Encephalopathy) : orientation (année, mois, ville, hôpital = 4 points); désignation (nommer 3 objets, p. ex. pointer une horloge, un crayon, un bouton = 3 points); consignes (p. ex. « montrez-moi 2 doigts » ou « fermez les yeux et tirez la langue » = 1 point); écriture (capable d’écrire une phrase complète = 1 point); et attention (compter à rebours de 100 à 0, par dizaine = 1 point). Si le patient ne peut pas être réveillé et est incapable de subir l’évaluation pour déterminer son score ICE (SNCIE de grade 4) = 0 point.
d. Non attribuable à une autre cause.
e. Voir le tableau 2 pour connaître les recommandations pour la reprise du traitement par Elrexfio après le report d’une dose.
f. Toutes les mentions relatives à l’administration de dexaméthasone réfèrent à la dexaméthasone ou à un équivalent.
Tableau 5 – Modifications posologiques recommandées pour les autres effets indésirables
| Effets indésirables | Sévérité | Mesures à prendre | ||||||
Effets hématologiques (voir 8 Effets indésirables) | Nombre absolu de neutrophiles < 0,5 × 10⁹/L |
| ||||||
| Neutropénie fébrile |
| |||||||
| Hémoglobinémie < 8 g/dL |
| |||||||
Numération plaquettaire < 25 000/mcL Numération plaquettaire comprise entre 25 000/mcL et 50 000/mcL avec hémorragie |
| |||||||
Infections et autres effets non hématologiquesa (voir 8 Effets indésirables) | Grade 3 |
| ||||||
| Grade 4 |
| |||||||
| Leucoencéphalopathie multifocale progressive (LEMP) | Tous grades |
| ||||||
| a. D’après la version 5.0 des critères Common Terminology Criteria for Adverse Events (CTCAE) du National | |
| Cancer Institute (NCI). | |
| b. Voir le tableau 2 pour connaître les recommandations pour la reprise du traitement par Elrexfio après le | |
| report d’une dose. | |
| Populations particulières | |
Personnes âgées (≥ 65 ans)
Aucun ajustement posologique n’est nécessaire (voir 10.2 Pharmacodynamie et 10.3 Pharmacocinétique).
Insuffisance rénale
Aucun ajustement posologique n’est recommandé en cas d’insuffisance rénale légère ou modérée. Elrexfio n’a pas été étudié auprès de patients présentant une insuffisance rénale sévère (voir 10.3 Pharmacocinétique).
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire en présence d’une insuffisance hépatique légère. Les effets d’une insuffisance hépatique modérée ou sévère sur les paramètres pharmacocinétiques de l’elranatamab n’ont pas été évalués (voir 10.3 Pharmacocinétique).
Enfants
Santé Canada n’a pas autorisé d’indication chez les enfants (voir 7.1.3 Enfants et adolescents).
4.4 Administration
Elrexfio doit être administré par un professionnel de la santé qui a à sa disposition des ressources médicales de soutien appropriées afin de pouvoir maîtriser les réactions sévères, y compris le SLC et les effets neurologiques toxiques, comme le SNCIE (voir 7 Mises en garde et précautions).
Elrexfio est uniquement destiné à l’administration sous-cutanée par un professionnel de la santé. Ne pas administrer Elrexfio par voie intraveineuse.
Prémédication
Administrer la prémédication suivante environ 1 heure avant l’injection de chacune des 3 premières doses du calendrier posologique d’Elrexfio, ce qui comprend la première dose d’augmentation graduelle, la deuxième dose d’augmentation graduelle et la première pleine dose thérapeutique (76 mg), comme il est indiqué au tableau 1, afin de réduire le risque de SLC (voir 7 Mises en garde et précautions) :
- acétaminophène à 650 mg par voie orale (ou l’équivalent);
- dexaméthasone à 20 mg par voie orale ou intraveineuse (ou l’équivalent);
- diphénhydramine à 25 mg par voie orale (ou l’équivalent).
Préparation d’Elrexfio
Les fioles de 76 mg/1,9 mL (40 mg/mL) et de 44 mg/1,1 mL (40 mg/mL) d’Elrexfio contiennent une solution prête à l’emploi qui ne doit pas être diluée avant usage.
Elrexfio est une solution translucide ou légèrement opalescente, incolore ou brun pâle. Lorsque la solution et le contenant le permettent, il faut faire une inspection visuelle d’Elrexfio avant son administration afin de s’assurer qu’il ne renferme pas de particules ou n’a pas changé de couleur. N’administrez pas Elrexfio si la solution a changé de couleur ou contient des particules.
La préparation et l’administration d’Elrexfio doivent être réalisées dans des conditions d’asepsie.
Les fioles à usage unique d’Elrexfio ne contiennent pas d’agent de conservation.
Préparer Elrexfio en fonction de la dose requise, conformément aux directives ci-dessous (voir le tableau 6). Il est recommandé d’utiliser une fiole à usage unique de 44 mg/1,1 mL (40 mg/mL) pour la première ou la deuxième dose du calendrier d’augmentation graduelle de la dose.
Tableau 6 – Directives pour la préparation d’Elrexfio
| Dose requise | Volume de la dose | ||||
| 76 mg (pleine dose thérapeutique) | 1,9 mL | ||||
32 mg (2e dose d’augmentation graduelle) | 0,8 mL | ||||
12 mg (1re dose d’augmentation graduelle) | 0,3 mL | ||||
Sortir du réfrigérateur (température entre 2 °C et 8 °C) la fiole d’Elrexfio de la teneur appropriée, puis attendre qu’elle soit équilibrée à la température ambiante (entre 15 °C et 30 °C). Ne réchauffez pas la fiole d’Elrexfio d’une autre manière.
Prélever de la fiole le volume nécessaire pour l’injection d’Elrexfio dans une seringue de polypropylène ou de polycarbonate d’un format approprié, munie d’une aiguille en acier inoxydable (calibre 30G ou plus). Jeter toute portion inutilisée.
Une fois la fiole perforée, utiliser immédiatement son contenu. Si la seringue préparée n’est pas utilisée tout de suite, la conserver à une température comprise entre 2 et 8 °C pendant un maximum de 72 heures ou entre 8 et 30 °C pendant un maximum de 24 heures. Après le prélèvement de la dose unique, tout reste de solution que contient la fiole doit être jeté (voir 11 Conservation, stabilité et mise au rebut).
Administration
Injecter Elrexfio dans le tissu sous-cutané de la région de l’abdomen (point d’injection recommandé). Elrexfio peut également être injecté dans le tissu sous-cutané d’autres parties du corps (comme les cuisses). Ne pas injecter Elrexfio dans un tatouage, une cicatrice ou une région dont la peau est rouge, contusionnée, sensible, indurée ou autrement altérée.
Surveillance
Demander au patient de demeurer à proximité d’un établissement de santé durant les
48 heures suivant l’administration de chaque dose d’augmentation graduelle.
- Durant les 48 heures suivant l’administration de la 1re et de la 2e dose d’augmentation graduelle, surveiller quotidiennement l’apparition de signes et de symptômes du SLC (voir tableau 1).
- On peut aussi envisager de garder le patient sous surveillance à l’hôpital durant les 48 heures suivant l’administration de chaque dose d’augmentation graduelle (voir tableau 1, 4 Posologie et administration et 7 Mises en garde et précautions).
4.5 Dose oubliée
Si une dose d’Elrexfio est omise, l’administrer dès que possible et ajuster le calendrier posologique en conséquence afin de respecter l’intervalle recommandé entre les doses (voir le tableau 1).
5 Surdose
Peu de cas de surdose sont survenus lors des études cliniques. La dose maximale tolérée n’a pas été établie. Des doses allant jusqu’à 76 mg ont été administrées dans les études cliniques.
Traitement
En cas de surdose, il faut surveiller l’apparition de signes ou de symptômes d’effets indésirables et instaurer immédiatement le traitement de soutien qui s’impose.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour faciliter la traçabilité des médicaments biologiques, les professionnels de la santé doivent noter le nom commercial et la dénomination commune (ingrédient actif) du produit administré, ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot.
Tableau 7 – Formes pharmaceutiques, teneurs et composition
Elrexfio est une solution stérile, translucide ou légèrement opalescente, incolore ou brun pâle qui ne contient pas d’agent de conservation et qui se présente :
- dans une fiole à usage unique de 76 mg/1,9 mL (40 mg/mL);
- dans une fiole à usage unique de 44 mg/1,1 mL (40 mg/mL).
Elrexfio se présente dans une fiole en verre à usage unique scellée par un bouchon en caoutchouc chlorobutyle (caoutchouc synthétique) ainsi qu’une bague d’aluminium et un capuchon amovible. Chaque boîte d’Elrexfio renferme une fiole en verre.
| Voie d’administration | Forme pharmaceutique/ | Ingrédients non médicinaux | ||
| teneur/ composition | ||||
| Sous-cutanée | Solution pour injection, 40 mg/mL Fioles à usage unique de 44 mg/1,1 mL et 76 mg/1,9 mL | EDTA disodique dihydraté, L-histidine, chlorhydrate de L-histidine monohydraté, polysorbate 80, saccharose et eau pour injection | ||
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Conduite de véhicules et utilisation de machines
Elrexfio peut affecter l’aptitude à conduire un véhicule ou à utiliser une machine.
Étant donné la possible toxicité neurologique d’Elrexfio, dont un risque de syndrome de neurotoxicité associé aux cellules immunitaires effectrices (SNCIE), les patients qui reçoivent ce traitement sont susceptibles de présenter une baisse de leur niveau de conscience (voir 8 Effets indésirables). Recommander aux patients de ne pas conduire de véhicules ni manier de machines lourdes ou potentiellement dangereuses durant la période d’augmentation graduelle de la dose d’Elrexfio et pendant les 48 heures suivant l’administration de chacune des 2 doses d’augmentation graduelle ou si de nouveaux effets neurologiques toxiques apparaissent, jusqu’à ce que tout symptôme neurologique soit disparu.
Système sanguin et lymphatique
Neutropénie
Elrexfio peut entraîner une neutropénie ou une neutropénie fébrile. Une baisse du nombre de neutrophiles a été constatée chez 61,7 % des patients qui ont reçu Elrexfio à la dose recommandée dans le cadre de l’étude clinique C1071003, dont une baisse du nombre de neutrophiles de grade 3 ou 4 chez 50,8 % des participants. Une neutropénie fébrile s’est produite chez 2,2 % des patients (voir 8 Effets indésirables).
Demander une formule sanguine complète avant de mettre le traitement en route, puis périodiquement durant le traitement. Dispenser des soins de soutien conformément aux lignes directrices de pratique en vigueur. Surveiller l’apparition d’une infection chez les patients qui présentent une neutropénie. Interrompre le traitement par Elrexfio si la sévérité de la neutropénie l’exige (voir 4.2 Posologie recommandée et ajustement posologique, Modification de la posologie d’Elrexfio).
Fonction hépatique
Elrexfio peut entraîner une hépatotoxicité. Lors de l’étude clinique C1071003, des taux élevés d’alanine aminotransférase (ALT) ont été observés chez 36 % des patients, et des élévations de grade 3 ou 4 de ce taux sont survenues chez 3,8 % des patients; des taux élevés d’aspartate aminotransférase (AST) ont été observés chez 40 % des patients, et des élévations de grade 3 ou 4 de ce taux sont survenues chez 6 % des patients. Des élévations de grade 3 ou 4 du taux de bilirubine totale ont été observées chez 0,5 % des patients. Une hausse du taux d’enzymes hépatiques peut survenir en présence ou en l’absence d’un SLC concomitant.
Il convient de mesurer les taux d’enzymes hépatiques et de bilirubine avant et durant le traitement, selon le tableau clinique. Interrompre le traitement par Elrexfio ou envisager de l’abandonner définitivement si la sévérité des effets hépatiques l’exige.
Système immunitaire
Emploi concomitant de vaccins à virus vivant
L’innocuité de l’immunisation par des vaccins à virus vivant pendant ou après un traitement par Elrexfio n’a pas été étudiée. Il est déconseillé d’administrer des vaccins à virus vivant dans les 4 semaines précédant l’administration de la première dose d’Elrexfio de même que pendant le traitement.
Syndrome de libération de cytokines (SLC)
Elrexfio peut causer un SLC, y compris des réactions mortelles ou potentiellement mortelles (voir 8 Effets indésirables).
Dans l’étude clinique C1071003, un SLC a été observé chez 57,9 % des patients qui ont reçu Elrexfio conformément au calendrier posologique recommandé (voir 4.2 Posologie recommandée et ajustement posologique); le SLC était de grade 1 chez 43,7 % des patients, de grade 2 chez 13,7 % des patients et de grade 3 chez 0,5 % des patients. Le SLC a récidivé chez 13,1 % des patients. Les cas de SLC se sont le plus souvent déclarés après la première dose d’augmentation graduelle (43,2 % des patients) ou la deuxième dose d’augmentation graduelle (19,1 % des patients); 7,1 % des cas sont survenus après la première dose thérapeutique (76 mg) et 1,6 %, après une dose subséquente. La médiane du temps écoulé avant l’apparition du SLC était de 2 jours (min.-max. : 1-9 jours) après la plus récente dose reçue, et la durée médiane du syndrome était de 2 jours (min.-max. : 1-19 jours).
Les signes et les symptômes cliniques du SLC comprennent, sans s’y limiter, la fièvre, l’hypoxie, les frissons, l’hypotension, la tachycardie, les céphalées et la hausse du taux d’enzymes hépatiques. Parmi les patients qui ont reçu Elrexfio conformément au calendrier posologique recommandé, 19,1 % ont reçu le tocilizumab (ou le siltuximab) et 8,7 % ont reçu des corticostéroïdes pour le traitement de leur SLC.
Pour réduire le risque de SLC, instaurer le traitement par Elrexfio en suivant le calendrier d’augmentation graduelle de la dose. Administrer une prémédication avant chacune des 3 premières doses d’Elrexfio pour réduire le risque de SLC et surveiller les patients en conséquence après l’injection d’Elrexfio (voir 4.2 Posologie recommandée et ajustement posologique).
Recommander aux patients de consulter un médecin si des signes ou des symptômes de SLC se déclarent. Au premier signe de SLC, évaluer immédiatement si le patient a besoin d’être hospitalisé. Prendre le SLC en charge en suivant les recommandations énoncées dans le tableau 3 et envisager de prendre également les mesures indiquées dans les lignes directrices de pratique en vigueur. Un traitement de soutien du SLC (comprenant, entre autres, l’utilisation d’antipyrétiques, d’une solution intraveineuse, de vasopresseurs, de corticostéroïdes, d’inhibiteurs de l’IL-6 ou du récepteur de l’IL-6, et/ou d’une oxygénothérapie) doit être administré, s’il y a lieu. Des épreuves de laboratoire pour surveiller l’apparition d’une coagulation intravasculaire disséminée, les paramètres hématologiques ainsi que les fonctions pulmonaire, cardiaque, rénale et hépatique doivent être envisagées. Selon la gravité du cas, interrompre ou arrêter le traitement par Elrexfio (voir 4.2 Posologie recommandée et ajustement posologique, Modification de la posologie d’Elrexfio).
Hypogammaglobulinémie
Une hypogammaglobulinémie a été signalée en tant qu’effet indésirable chez 13,1 % des patients qui ont reçu Elrexfio à la dose recommandée durant l’étude clinique C1071003 (voir 8 Effets indésirables).
Surveiller les taux d’immunoglobulines durant le traitement par Elrexfio. Envisager d’administrer des immunoglobulines par voie sous-cutanée ou intraveineuse si le taux d’IgG chute sous la barre des 400 mg/dL et prendre le patient en charge conformément aux lignes directrices de pratique en vigueur, y compris des mesures pour éviter l’infection et une prophylaxie antimicrobienne.
Infections
Elrexfio peut causer des infections sévères susceptibles de mettre la vie du patient en danger ou d’entraîner la mort. Parmi les patients qui ont reçu Elrexfio dans l’étude clinique C1071003 conformément au calendrier posologique recommandé, 41,5 % ont présenté des infections graves, incluant des infections opportunistes; 31,1 % ont présenté une infection de grade 3 ou 4 et 6,6 %, une infection mortelle (voir 8 Effets indésirables). Les infections opportunistes comprenaient des cas de réactivation d’une infection à cytomégalovirus, de pneumonie interstitielle à Pneumocystis jiroveci, d’infection par un adénovirus et de réactivation de l’hépatite B.
Des cas de leucoencéphalopathie multifocale progressive (LEMP) causée par le virus de John Cunningham, dont certains se sont révélés mortels, ont également été signalés chez des patients sous Elrexfio (voir 8 Effets indésirables). Si des symptômes neurologiques évoquant une LEMP apparaissent pendant le traitement par Elrexfio, il faut interrompre celui-ci et procéder aux épreuves diagnostiques qui s’imposent. Si le diagnostic de LEMP est confirmé, cesser le traitement par Elrexfio.
Il ne faut pas amorcer un traitement par Elrexfio en présence d’une infection évolutive. Vérifier si le patient présente des signes et des symptômes d’infection avant et pendant le traitement par Elrexfio et, le cas échéant, traiter en conséquence. Si la gravité de l’infection le commande, interrompre l’administration d’Elrexfio (voir 4.2 Posologie recommandée et ajustement posologique, Modification de la posologie d’Elrexfio). Administrer une prophylaxie antimicrobienne et antivirale conformément aux lignes directrices de pratique en vigueur. Envisager l’administration sous-cutanée ou intraveineuse d’immunoglobulines, s’il y a lieu (voir 7 Mises en garde et précautions, Système immunitaire, Hypogammaglobulinémie).
Réactivation du virus de l’hépatite B
Une réactivation du virus de l’hépatite B, qui a parfois entraîné une hépatite fulminante, une insuffisance hépatique et la mort, a été signalée chez des patients traités par des médicaments ciblant les lymphocytes B.
Chez les patients présentant des signes de séropositivité à l’égard du virus de l’hépatite B (VHB), il faut surveiller, durant le traitement par Elrexfio et pendant au moins six mois après la fin de ce traitement, la survenue de signes cliniques ou de résultats de laboratoire évoquant une réactivation du VHB.
Chez les patients qui présentent une réactivation du VHB pendant le traitement par Elrexfio, interrompre le traitement comme il est indiqué dans le tableau 5 et instaurer une prise en charge selon les lignes directrices locales de l’établissement (voir 4 Posologie et administration).
Système nerveux
Toxicité neurologique, y compris le syndrome de neurotoxicité associé aux cellules immunitaires effectrices
Elrexfio peut causer des effets neurologiques toxiques graves ou susceptibles de mettre la vie du patient en danger, notamment un syndrome de neurotoxicité associé aux cellules immunitaires effectrices (SNCIE).
Dans l’étude clinique C1071003, des effets neurologiques toxiques ont été observés chez 59 % des patients qui ont reçu Elrexfio conformément au calendrier posologique recommandé (voir 4.2 Posologie recommandée et ajustement posologique), dont des effets neurologiques toxiques de grade 3 chez 7,1 % des patients. Les effets neurologiques toxiques incluaient les céphalées (18 %), l’encéphalopathie (14 %), la neuropathie sensorielle (13 %), le dysfonctionnement moteur (14 %) et le syndrome de Guillain-Barré (0,5 %).
Dans l’étude clinique C1071003, un SNCIE a été observé chez 3,3 % des patients qui ont reçu Elrexfio conformément au calendrier posologique recommandé (voir 4.2 Posologie recommandée et ajustement posologique). La plupart des cas se sont déclarés après la première dose du calendrier d’augmentation graduelle (2,7 %); 1 patient (0,5 %) a présenté un SNCIE après avoir reçu la deuxième dose du calendrier d’augmentation graduelle et 1 autre patient (0,5 %), après une dose subséquente. Le SNCIE a récidivé chez 1,1 % des patients. La médiane du temps écoulé avant l’apparition du SNCIE était de 3 jours (min.-max. : 1-4 jours) après la plus récente dose reçue, et la durée médiane du syndrome était de 2 jours (min.-max. : 1-18 jours). Les manifestations cliniques les plus fréquentes du SNCIE comprenaient une diminution du niveau de conscience et un score ICE (Immune Effector Cell-Associated Encephalopathy) de grade 1 ou 2. Le SNCIE peut se déclarer en même temps qu’un SLC, après la disparition d’un SLC ou en l’absence d’un SLC. Parmi les patients qui ont reçu Elrexfio conformément au calendrier posologique recommandé, 2,2 % ont reçu des corticostéroïdes, 1,1 % ont reçu du tocilizumab (ou du siltuximab) et 0,5 % ont reçu de l’anakinra pour le traitement d’un SNCIE.
Recommander aux patients de consulter un médecin si des signes ou des symptômes de toxicité neurologique se déclarent. Surveiller l’apparition de signes ou de symptômes de toxicité neurologique pendant le traitement par Elrexfio. Au premier signe de toxicité neurologique, y compris de SNCIE, évaluer et traiter le patient sur-le-champ, en fonction de la sévérité du cas. Interrompre ou arrêter le traitement par Elrexfio selon la sévérité du cas et conformément aux recommandations énoncées au tableau 4, et envisager de prendre également les mesures indiquées dans les lignes directrices de pratique en vigueur.
Santé reproductive
Elrexfio peut être dangereux pour le fœtus lorsqu’il est administré à une femme enceinte (voir 7.1.1 Grossesse).
Test de grossesse
Les femmes aptes à procréer doivent subir un test de grossesse avant d’amorcer le traitement par Elrexfio.
Contraception
Il faut aviser les femmes aptes à procréer d’utiliser une méthode de contraception efficace pendant le traitement et les 5 mois suivant l’administration de la dernière dose.
Fertilité
On ne dispose d’aucune donnée sur les effets d’Elrexfio sur la fertilité humaine. Les effets de l’elranatamab sur la fertilité masculine et féminine n’ont pas été évalués chez l’animal.
7.1 Populations particulières
7.1.1 Grossesse
Aucune donnée sur le risque posé par l’emploi de l’elranatamab durant la grossesse n’a été recueillie chez l’humain ni chez l’animal. On sait que les immunoglobulines humaines (IgG) traversent la barrière placentaire après le premier trimestre de la grossesse. Compte tenu de son mode d’action, l’elranatamab pourrait être nocif pour le fœtus lorsqu’il est administré à une femme enceinte. L’emploi d’Elrexfio est donc déconseillé durant la grossesse (voir 10.1 Mode d’action).
Elrexfio peut entraîner une hypogammaglobulinémie; il faut donc envisager de mesurer les taux d’immunoglobulines chez les nouveau-nés dont la mère a été traitée par Elrexfio.
7.1.2 Allaitement
On ignore si l’elranatamab est excrété dans le lait maternel chez l’humain ou l’animal, s’il exerce des effets sur les enfants allaités ou s’il agit sur la production de lait. On sait que les IgG humaines sont excrétées dans le lait maternel.
On ne peut exclure l’existence d’un risque pour l’enfant allaité; l’allaitement est donc déconseillé pendant le traitement par Elrexfio et les 5 mois suivant l’administration de la dernière dose.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Parmi les 183 patients atteints d’un myélome multiple récurrent ou réfractaire qui ont été traités par Elrexfio à la dose recommandée durant l’étude C1071003, 62,0 % étaient âgés de 65 ans ou plus et 19,3 %, de 75 ans ou plus. Dans l’ensemble, aucune différence n’a été observée sur le plan de l’innocuité ou de l’efficacité entre les patients de ≥ 65 ou de ≥ 75 ans et les patients plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
La section 7 Mises en garde et précautions fournit plus d’information sur les effets indésirables suivants associés à Elrexfio. La prise en charge appropriée de ces manifestations indésirables et les ajustements posologiques recommandés sont décrits dans la section 4 Posologie et administration, Modification de la posologie d’Elrexfio :
- syndrome de libération de cytokines;
- toxicité neurologique, dont le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (SNCIE);
- infections;
- hypogammaglobulinémie;
- neutropénie.
Les effets indésirables, tous grades confondus, le plus fréquemment observés chez les patients admis à l’étude C1071003 qui ont reçu Elrexfio selon le schéma posologique recommandé ont été le SLC (57,9 %), l’anémie (53,6 %), la neutropénie (44,3 %), la fatigue (42,6 %), les réactions au point d’injection (37,2 %), la diarrhée (35,5 %), l’infection des voies respiratoires supérieures (34,4 %), la thrombocytopénie (35,0 %), la pneumonie (31,7 %), la lymphopénie (29,5 %), la diminution de l’appétit (26,2 %), l’éruption cutanée (25,7 %), l’arthralgie (21,9 %), les nausées (21,3 %), l’hypokaliémie (21,3 %) et la pyrexie (21,3 %).
Des effets indésirables graves ont été signalés chez 68,3 % des patients traités par Elrexfio, notamment une pneumonie (25,1 %), une sepsie (13,1 %), un SLC (12,6 %), une anémie (5,5 %), une infection des voies respiratoires supérieures (4,4 %), une infection des voies urinaires (3,3 %), une dyspnée (2,2 %), une pyrexie (2,2 %) et une neutropénie fébrile (2,2 %).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Myélome multiple récurrent ou réfractaire
Les données d’étude clinique présentées dans la section 7 Mises en garde et précautions et dans la présente section portent sur les 183 patients qui ont été exposés à Elrexfio conformément au calendrier posologique recommandé pendant l’étude C1071003 (n = 183, dont 64 patients ayant déjà reçu un conjugué anticorps-médicament [CAM] dirigé contre l’antigène de maturation des lymphocytes B [BCMA] ou un traitement par des lymphocytes T à récepteurs antigéniques chimériques [CAR-T] [cohorte de référence B]). L’exposition à Elrexfio a duré au moins 6 mois chez 42,1 % d’entre eux et au moins 1 an chez 9,3 % d’entre eux. La durée médiane du traitement par Elrexfio a été de 4,1 mois (min.-max. : 0,03-14,9 mois).
L’âge médian des patients traités par Elrexfio était de 68 ans (min.-max. : 36-88 ans); 52 % étaient des hommes; 61 % étaient blancs, 10 % étaient hispaniques ou latino-américains, 9 % étaient asiatiques et 6 % étaient noirs.
Le tableau 8 résume les effets indésirables dont l’incidence a été ≥ 10 %.
Tableau 8 – Effets indésirables (≥ 10 %) signalés chez les patients ayant reçu Elrexfio durant l’étude C1071003 (MagnetisMM-3)
| Classification par discipline médicale Terme privilégié | Elrexfio | |||||
| n = 183 | ||||||
| Tous grades | Grade 3/4 | |||||
| (%) | (%) | |||||
Affections hématologiques et du système lymphatique Anémiea Neutropénieb Thrombocytopéniec Lymphopénied Leucopéniee | 53,6 44,3 35,0 29,5 15,8 | 42,1 42,6 25,1 27,3 10,9 | ||||
Affections cardiaques Arythmie cardiaquef | 16,4 | 1,6 | ||||
Affections gastro-intestinales Diarrhée Nausées Constipation Vomissements | 35,5 21,3 14,2 14,2 | 1,1 0 0 0 | ||||
| Classification par discipline médicale Terme privilégié | Elrexfio | |||||
| n = 183 | ||||||
| Tous grades | Grade 3/4 | |||||
| (%) | (%) | |||||
Troubles généraux ou anomalies au point d’administration Fatigueg Réaction au point d’injectionh Pyrexie Œdèmei | 42,6 37,2 21,3 18,0 | 5,5 0 2,7 1,1 | ||||
Affections du système immunitaire Syndrome de libération de cytokines Hypogammaglobulinémiej | 57,9 13,1 | 0,5 2,2 | ||||
Infections et infestations Infection des voies respiratoires supérieuresk Pneumoniel Sepsiem Infection des voies urinairesn | 34,4 31,7 15,3 12,0 | 4,9 19,1 10,9 4,4 | ||||
Lésions, intoxications et complications liées à une intervention Chute | 10,4 | 0,5 | ||||
Épreuves de laboratoire Hausse des taux de transaminaseso | 15,8 | 4,9 | ||||
Troubles du métabolisme et de la nutrition Diminution de l’appétit Hypokaliémie | 26,2 21,3 | 1,1 8,2 | ||||
Affections musculosquelettiques et du tissu conjonctif Arthralgiep | 21,9 | 1,1 | ||||
Affections du système nerveux Céphalées Encéphalopathieq Neuropathie sensorieller Dysfonctionnement moteurs | 18,0 14,2 12,6 14,2 | 0 2,2 0,5 1,1 | ||||
Affections psychiatriques Insomnie | 13,1 | 0 | ||||
Affections respiratoires, thoraciques et médiastinales Touxt Dyspnéeu | 24,0 15,8 | 0 3,8 | ||||
Affections de la peau et du tissu sous-cutané Éruption cutanéev Sécheresse cutanée Exfoliation de la peauw | 25,7 13,7 10,4 | 0 0 0 | ||||
Affections vasculaires Hémorragiex | 12,6 | 1,6 | ||||
a. Le terme « anémie » englobe l’anémie, la baisse de l’hémoglobinémie, la baisse du nombre de globules rouges, la baisse de l’hématocrite, l’anémie normochrome, l’anémie normocytaire, l’anémie normocytaire normochrome et l’érythroblastopénie chronique acquise.
b. Le terme « neutropénie » englobe la neutropénie, la baisse du nombre de neutrophiles, la baisse du pourcentage de neutrophiles, la neutropénie cyclique, l’agranulocytose, la granulocytopénie et la baisse du nombre de granulocytes.
c. Le terme « thrombocytopénie » englobe la thrombocytopénie et la baisse du nombre de plaquettes. d. Le terme « lymphopénie » englobe la lymphopénie, la baisse de la numération lymphocytaire, la baisse du pourcentage de lymphocytes, la baisse du nombre de lymphocytes CD4, la baisse du pourcentage de lymphocytes CD4, la baisse du nombre de lymphocytes CD8 et la baisse du pourcentage de lymphocytes CD8.
e. Le terme « leucopénie » englobe la leucopénie et la baisse de la numération leucocytaire. f. Le terme « arythmie cardiaque » englobe la fibrillation auriculaire, la bradycardie, la bradycardie sinusale, la tachycardie sinusale, la tachycardie, les extrasystoles ventriculaires et la tachycardie ventriculaire.
g. Le terme « fatigue » englobe la fatigue, l’asthénie et le malaise.
h. Le terme « réaction au point d’injection » englobe la réaction au point d’injection, l’érythème au point d’injection, le prurit au point d’injection, l’éruption au point d’injection, l’induration au point d’injection, la douleur au point d’injection, l’urticaire au point d’injection, la sécheresse au point d’injection, l’hémorragie au point d’injection et l’inflammation au point d’injection.
i. Le terme « œdème » englobe l’œdème, l’œdème périphérique, l’œdème de l’œil, la rétention liquidienne, l’œdème des lèvres, l’œdème localisé, l’œdème périorbitaire et le gonflement périphérique. j. Le terme « hypogammaglobulinémie » englobe la baisse des immunoglobulines G sanguines, l’hypogammaglobulinémie et la baisse des immunoglobulines.
k. Le terme « infection des voies respiratoires supérieures » englobe l’infection des voies respiratoires supérieures, la sinusite, la sinusite aiguë, la pharyngite, la rhinite, l’infection par un rhinovirus, l’infection virale des voies respiratoires supérieures, la bronchite virale, la sinusite chronique, la rhinopharyngite, la sinusite bactérienne, la bronchite et l’infection virale des voies respiratoires.
l. Le terme « pneumonie » englobe la pneumonie, la pneumonie liée à la COVID-19, l’aspergillose bronchopulmonaire, l’infection des voies respiratoires inférieures, l’infection virale des voies respiratoires inférieures, la pneumonie à Pneumocystis jirovecii, la pneumonie adénovirale, la pneumonie bactérienne, la pneumonie à cytomégalovirus, la pneumonie fongique, la pneumonie grippale, la pneumonie à Pseudomonas et la pneumonie virale.
m. Le terme « sepsie » englobe la sepsie, la bactériémie, la bactériémie liée à un dispositif, la sepsie liée à un dispositif, la bactériémie à Escherichia, la sepsie à Escherichia, la sepsie à Klebsiella, la sepsie à Pseudomonas, le choc septique, la bactériémie staphylococcique, la sepsie staphylococcique, la sepsie streptococcique et l’urosepsie.
n. Le terme « infection des voies urinaires » englobe l’infection des voies urinaires, la cystite, l’infection bactérienne des voies urinaires, l’infection des voies urinaires à Escherichia et l’infection des voies urinaires à entérocoques.
o. Le terme « hausse des taux de transaminases » englobe la hausse du taux d’alanine aminotransférase et la hausse du taux d’aspartate aminotransférase.
p. Le terme « arthralgie » englobe l’arthralgie et la douleur aux extrémités.
q. Le terme « encéphalopathie » englobe l’agitation, l’altération de l’état de conscience, le trouble cognitif, l’état confusionnel, les délires, la diminution du niveau de conscience, la désorientation, les hallucinations, la léthargie, l’atteinte de la mémoire, l’encéphalopathie métabolique, la somnolence et l’encéphalopathie toxique.
r. Le terme « neuropathie sensorielle » englobe la sensation de brûlure, la dysesthésie, l’hypoesthésie, la neuropathie périphérique, la paresthésie, la parosmie, la neuropathie sensitivomotrice périphérique, les neuropathies périphériques sensitives, la polyneuropathie et le déficit sensoriel. s. Le terme « dysfonctionnement moteur » englobe l’ataxie, les troubles de l’équilibre, les troubles de la démarche, la dysfonction motrice, la contracture musculaire, les spasmes musculaires, la faiblesse musculaire, la neuropathie périphérique motrice, la paralysie du nerf sciatique poplité externe et le tremblement.
t. Le terme « toux » englobe la toux, la toux productive et le syndrome d’écoulement postnasal. u. Le terme « dyspnée » englobe la dyspnée, la dyspnée d’effort et la détresse respiratoire.
v. Le terme « éruption cutanée » englobe l’érythème, le syndrome d’érythrodysesthésie palmoplantaire, l’éruption cutanée, l’éruption érythémateuse, l’éruption maculaire, l’éruption maculopapuleuse, l’éruption pustuleuse et l’exanthème symétrique aux plis cutanés et aux plis de flexion des membres d’origine médicamenteuse.
w. Le terme « exfoliation de la peau » englobe la dermatite exfoliatrice, la dermatite exfoliatrice généralisée et l’exfoliation cutanée.
x. Le terme « hémorragie » englobe l’hémorragie anale, l’hémorragie conjonctivale, la diarrhée hémorragique, l’hémorragie de l’oreille, l’épistaxis, l’hémarthrose, l’hématome, l’hématome musculaire, l’hématurie, l’hémorragie hémorroïdale, l’hémorragie intestinale, l’hémorragie rectale, l’hématome sous-dural, l’hémorragie intestinale haute et l’hémorragie au site d’accès vasculaire.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables d’importance clinique survenus chez < 10 % des patients traités par Elrexfio comprenaient l’infection à cytomégalovirus (7,7 %), le SNCIE (3,3 %), la neutropénie fébrile (2,2 %) et la leucoencéphalopathie multifocale progressive (0,5 %).
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Le tableau 9 résume les anomalies des résultats d’analyse observées chez les patients ayant reçu Elrexfio selon le calendrier posologique recommandé durant l’étude C1071003.
Tableau 9 – Anomalies des résultats d’analyse choisies (≥ 30 %) s’étant aggravées par rapport au début du traitement par Elrexfio chez les participants de l’étude C1071003
| Anomalies des résultats d’analyse | Elrexfio | |||||
| n = 183 | ||||||
| Tous grades | Grade 3/4 | |||||
| (%) | (%) | |||||
| Paramètres hématologiques | ||||||
| Diminution de l’hémoglobinémie | 68,1 | 43,4 | ||||
| Diminution de la numération lymphocytaire | 90,7 | 83,6 | ||||
| Diminution du nombre de neutrophiles | 61,7 | 50,8 | ||||
| Diminution de la numération plaquettaire | 61,2 | 31,7 | ||||
| Diminution de la numération leucocytaire | 68,9 | 40,4 | ||||
| Paramètres biochimiques | ||||||
| Diminution de l’albuminémie | 55,2 | 5,5 | ||||
| Augmentation du taux de phosphatase alcaline | 34,4 | 1,1 | ||||
| Augmentation du taux d’alanine aminotransférase | 35,5 | 3,8 | ||||
| Augmentation du taux d’aspartate aminotransférase | 39,8 | 5,5 | ||||
| Diminution de la clairance de la créatinine | 32,2 | 9,9 | ||||
| Augmentation de la créatinine | 37,9 | 3,3 | ||||
| Diminution de la kaliémie | 36,3 | 8,2 | ||||
Les résultats d’analyse ont été cotés d’après la version 5.0 des critères CTCAE du NCI.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
| Aucune étude clinique sur les possibles interactions médicamenteuses de l’ | elranatamab | n’a été menée. |
Elrexfio entraîne la libération de cytokines (voir 10.2 Pharmacodynamie) susceptibles de bloquer l’activité des enzymes du cytochrome P450 (CYP), ce qui a pour effet d’accroître l’exposition aux substrats du CYP. On s’attend à ce que le risque d’interactions médicament-médicament soit plus élevé durant la période d’augmentation graduelle de la dose d’Elrexfio et jusqu’à 14 jours suivant celle-ci (voir 4 Posologie et administration), ainsi que jusqu’à 14 jours après un SLC. Surveiller les concentrations des médicaments qui sont des substrats du CYP sensibles et dont une variation, même légère, pourrait causer de graves effets indésirables, ou surveiller l’apparition d’effets toxiques de tels médicaments. Au besoin, ajuster la dose des substrats du CYP concomitants.
9.5 Interactions médicament-aliment
Aucune étude officielle n’a été menée sur les interactions entre Elrexfio et des aliments.
9.6 Interactions médicament-plante médicinale
Aucune étude officielle n’a été menée sur les interactions entre Elrexfio et des plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
Aucune étude officielle n’a été menée sur les interactions entre Elrexfio et des examens de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
L’elranatamab est un anticorps bispécifique, dirigé contre l’antigène de maturation des lymphocytes B (BCMA) et mobilisateur des lymphocytes T qui se lie au BCMA à la surface des plasmocytes, des plasmoblastes et des cellules du myélome multiple ainsi qu’au récepteur CD3 epsilon à la surface des lymphocytes T, ce qui entraîne une cytolyse sélective des cellules qui expriment le BCMA. L’activité anticancéreuse de l’elranatamab découle d’un ciblage thérapeutique sélectif et de l’activation des lymphocytes T pour les rediriger contre les plasmocytes malins qui expriment le BCMA. Les lymphocytes T activés par l’elranatamab entraînent la libération de cytokines proinflammatoires et la lyse des cellules du myélome multiple.
10.2 Pharmacodynamie
Relation entre exposition et réponse
On a mesuré les concentrations sériques de cytokines (interleukines 2, 6, 8 et 10, facteur de nécrose tumorale α et interféron γ) avant et après l’administration des première et deuxième doses du calendrier d’augmentation graduelle de la dose ainsi que des 3 premières pleines doses thérapeutiques d’Elrexfio. Les concentrations maximales des cytokines ont généralement été atteintes durant la période d’augmentation graduelle de la dose, et les concentrations ont continué de diminuer tout au long du premier mois de traitement.
10.3 Pharmacocinétique
Les valeurs des paramètres pharmacocinétiques sont exprimées sous forme de moyennes géométriques (coefficient de variation [CV] en %) et correspondent à l’administration par voie sous-cutanée, à moins d’indication contraire.
Après l’administration de la première dose d’elranatamab par voie sous-cutanée, la concentration maximale (Cmax) de l’elranatamab non lié et l’aire sous la courbe de sa concentration plasmatique en fonction du temps pour un intervalle posologique (ASCtau) ont augmenté de façon quasi proportionnelle à la dose dans l’éventail posologique évalué (environ de 6 à 76 mg). Selon les indices d’accumulation médians mesurés au bout de 24 semaines d’administration hebdomadaire (à l’état d’équilibre) d’elranatamab par voie sous-cutanée, par rapport à la première dose de 76 mg, la Cmax et l’ASCtau ont respectivement été multipliées par un facteur de 6,6 et de 11,2. Le tableau 10 résume les paramètres pharmacocinétiques estimés pour l’elranatamab non lié, et les paramètres pharmacocinétiques mentionnés dans le texte qui suit sont des estimations provenant d’un modèle de pharmacocinétique de population.
Tableau 10 – Moyennes géométriques (coefficient de variation [CV] en %) des paramètres pharmacocinétiques estimés pour l’elranatamab après l’administration par voie sous-cutanée d’une dose de 76 mg chez des patients atteints de myélome multiple récurrent ou réfractaire
| Point d’évaluation | Paramètres | ||
Cmoy (mcg/mL) | Cmax (mcg/mL) | Cmin (mcg/mL) | |
| Fin du schéma d’administration hebdomadaire (semaine 24)a | 32,0 (46 %) | 33,0 (46 %) | 30,5 (48 %) |
| À l’état d’équilibre (administration toutes les 2 semaines)a,b | 17,7 (53 %) | 19,5 (51 %) | 15,1 (60 %) |
| À l’état d’équilibre (administration toutes les 4 semaines)a,c | 8,8 (58 %) | 11,5 (54 %) | 5,9 (78 %) |
Abréviations – Cmax : concentration plasmatique maximale; Cmin : concentration plasmatique minimale; Cmoy : concentration moyenne du médicament durant l’intervalle posologique.
a. Chez les patients ayant obtenu une réponse.
b. L’exposition à l’état d’équilibre pour l’elranatamab administré toutes les 2 semaines est estimée à la semaine 48. c. L’exposition à l’état d’équilibre pour l’elranatamab administré toutes les 4 semaines est estimée à la semaine 72.
Absorption
Lorsqu’il a été administré par voie sous-cutanée, l’elranatamab a affiché une biodisponibilité moyenne estimée de 56,2 %. Après l’administration sous-cutanée de la première dose d’elranatamab, le temps écoulé avant l’atteinte de la concentration maximale (Tmax) médian a varié de 3 à 7 jours entre les différentes doses sous-cutanées étudiées.
Distribution
Le modèle pharmacocinétique de population a estimé le volume moyen (coefficient de variation [CV] %) de distribution du compartiment central de l’elranatamab non lié à 4,78 L (69 %). Le volume de distribution périphérique moyen était de 2,83 L.
Métabolisme
Aucune étude sur le métabolisme de l’elranatamab n’a été menée; en effet, une telle étude n’a pas été jugée nécessaire ni pertinente puisqu’il s’agit d’un agent biologique. Comme les autres protéines thérapeutiques dont la masse moléculaire excède le seuil de filtration glomérulaire, on s’attend à ce que l’elranatamab soit principalement métabolisé par dégradation catabolique après son endocytose par le système phagocytaire mononucléaire.
Élimination
À la dose de 76 mg, la demi-vie de l’elranatamab non lié estimée par le modèle pharmacocinétique de population était de 22 jours (64 %). La clairance estimée par le modèle pharmacocinétique de population était de 0,324 L/jour (100 %).
Populations et états pathologiques particuliers
Âge, origine ethnique, sexe et obésité : Aucune différence pharmacocinétique d’importance clinique n’a été relevée selon l’âge (36-89 ans), le sexe (167 hommes, 154 femmes), l’origine ethnique (193 Blancs, 49 Asiatiques, 29 Noirs) ou le poids corporel (37-160 kg) des patients.
Insuffisance hépatique : Aucune étude formelle n’a été menée sur l’administration d’Elrexfio à des patients atteints d’insuffisance hépatique. D’après une analyse de covariance réalisée dans le modèle pharmacocinétique de population, l’insuffisance hépatique légère (bilirubinémie totale de > 1 à 1,5 × limite supérieure de la normale [LSN], quel que soit le taux d’aspartate aminotransférase, ou bilirubinémie totale ≤ LSN et taux d’aspartate aminotransférase > LSN) n’a pas eu d’incidence sur l’exposition à l’elranatamab non lié. On ne dispose d’aucune donnée recueillie auprès de patients atteints d’insuffisance hépatique modérée (bilirubinémie totale > 1,5 à 3,0 × LSN, quel que soit le taux d’aspartate aminotransférase) ou sévère (bilirubinémie totale > 3,0 × LSN, quel que soit le taux d’aspartate aminotransférase).
Insuffisance rénale : Aucune étude formelle n’a été menée sur l’administration d’Elrexfio à des patients atteints d’insuffisance rénale. D’après une analyse de covariance réalisée dans le modèle pharmacocinétique de population, l’insuffisance rénale légère (60 mL/min/1,73 m2 ≤ taux de filtration glomérulaire estimé (TFGe) < 90 mL/min/1,73 m2) ou modérée (30 mL/min/1,73 m2 ≤ TFGe < 60 mL/min/1,73 m2) n’a pas eu d’incidence sur l’exposition à l’elranatamab non lié. Il existe peu de données recueillies auprès de patients atteints d’insuffisance rénale sévère.
11 Conservation, stabilité et mise au rebut
Conserver le produit à une température comprise entre 2 et 8 °C jusqu’à l’emploi, dans l’emballage d’origine afin de le protéger de la lumière.
Ne pas congeler ni agiter la fiole ou le produit emballé.
12 Instructions particulières de manipulation du produit
Une fois la fiole perforée, utiliser immédiatement son contenu. Si la seringue préparée n’est pas utilisée tout de suite, la conserver à une température comprise entre 2 et 8 °C pendant un maximum de 72 heures ou entre 8 et 30 °C pendant un maximum de 24 heures. Après le prélèvement de la dose unique, la fiole et tout reste de solution qu’elle contient doivent être jetés. Éliminer le produit médicinal inutilisé et les déchets conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : elranatamab injectable
Nom chimique : sans objet. L’elranatamab est un anticorps humanisé recombinant bispécifique.
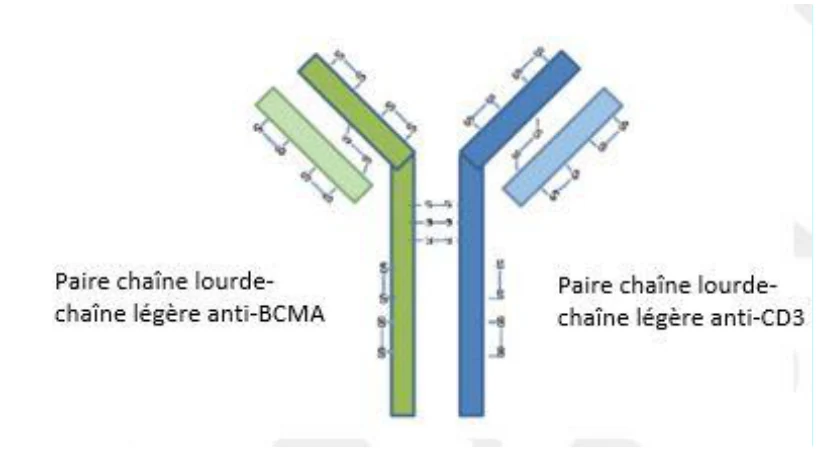
Formule moléculaire et masse moléculaire : L’elranatamab est un anticorps humanisé recombinant bispécifique (immunoglobuline gamma-2 avec chaînes légères kappa, IgG2 kappa) qui comporte une paire chaîne lourde-chaîne légère dirigée contre la classe de différenciation 3 (CD3) et une paire chaîne lourde-chaîne légère dirigée contre l’antigène de maturation des lymphocytes B (B-cell maturation antigen [BCMA]). La masse moléculaire de l’elranatamab est d’environ 148,5 kDa.
Formule développée :
Propriétés physicochimiques :
L’elranatamab injectable est une solution stérile, translucide ou légèrement opalescente, incolore ou brun pâle qui ne contient pas d’agent de conservation et qui s’administre par voie sous-cutanée. Son pH est de 5,8.
Caractéristiques du produit :
L’elranatamab est un anticorps immunoglobuline 2 (IgG2) kappa humanisé bispécifique modifié, dérivé de 2 anticorps monoclonaux : un anticorps monoclonal anti-BCMA et un anticorps monoclonal anti-CD3. Chacun de ces anticorps fournit une chaîne lourde (H) et une chaîne légère (L) distinctes à l’elranatamab, qui est bispécifique. Il en résulte un anticorps bispécifique à 4 chaînes qui est lié par covalence par 5 ponts disulfures inter-chaîne.
L’elranatamab est produit à partir de 2 lignées cellulaires recombinantes d’ovaire de hamster chinois (CHO). L’une contient l’ADN codant pour la séquence de l’anticorps monoclonal anti-BCMA, et l’autre, la séquence de l’anticorps monoclonal anti-CD3. Ces lignées cellulaires sont cultivées séparément en suspension dans des milieux chimiquement définis, sans composant dérivé d’animaux.
14 Études cliniques
14.1 Études cliniques par indication
Myélome multiple récurrent ou réfractaire
L’efficacité d’Elrexfio en monothérapie a été évaluée auprès de patients adultes atteints de myélome multiple récurrent ou réfractaire dans le cadre d’une étude multicentrique de phase II sans insu et sans répartition aléatoire (MagnetisMM-3, C1071003). Cette étude a été menée auprès de patients réfractaires à au moins un inhibiteur de protéasome, un immunomodulateur et un anticorps monoclonal anti-CD38. Parmi cette population de l’étude MagnetisMM-3, 123 participants n’avaient jamais reçu de traitement dirigé contre le BCMA (cohorte déterminante A). Lors de la sélection, ces patients étaient porteurs d’un myélome mesurable d’après les critères de l’International Myeloma Working Group (IMWG). Ont été admis à l’étude les patients qui présentaient un score ECOG (Eastern Cooperative Oncology Group) ≤ 2, des fonctions médullaire (nombre absolu de neutrophiles ≥ 1,0 × 10⁹/L, numération plaquettaire ≥ 25 × 109/L, hémoglobinémie ≥ 8 g/dL), rénale (ClCr ≥ 30 mL/min) et hépatique (taux d’aspartate aminotransférase et d’alanine aminotransférase ≤ 2,5 × LSN, bilirubinémie totale ≤ 2 × LSN) adéquates au départ ainsi qu’une fraction d’éjection ventriculaire gauche ≥ 40 %. Les patients qui avaient reçu une greffe de cellules souches dans les 12 semaines précédant la sélection ou qui présentaient une infection évolutive, une neuropathie sensorielle ou motrice périphérique de grade ≥ 2 ou encore des antécédents de syndrome de Guillain-Barré (SGB), d’une variante du SGB ou de polyneuropathie motrice périphérique de grade ≥ 3 ont été exclus de l’étude.
Les patients admissibles ont reçu Elrexfio par injection sous-cutanée selon un calendrier d’augmentation graduelle de la dose, soit 12 mg le jour 1 et 32 mg le jour 4. Au jour 8, la première dose thérapeutique (76 mg) d’Elrexfio leur a été administrée. Par la suite, les sujets ont reçu 76 mg 1 fois par semaine. Au bout de 24 semaines, chez les patients qui présentaient au moins une réponse partielle selon les critères de l’IMWG depuis au moins 2 mois, l’intervalle d’administration est passé d’une injection de 76 mg par semaine à une injection de 76 mg toutes les 2 semaines, puis d’une injection toutes les 2 semaines à une injection toutes les 4 semaines après au moins 24 semaines de traitement à raison d’une injection de 76 mg toutes les 2 semaines (voir 4 Posologie et administration).
Tableau 11 – Résumé des caractéristiques démographiques des participants à l’étude C1071003 (MagnetisMM-3)
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (N) | Âge | Sexe | ||||
| d’administration et | moyen | ||||||||
| durée | (tranche) | ||||||||
| C1071003 | Étude multicentrique de phase II sans insu et sans répartition aléatoire sur l’elranatamab en monothérapie, menée auprès de sujets atteints de myélome multiple et réfractaires à au moins un inhibiteur de protéasome, un immunomodulateur et un anticorps anti-CD38 | Elranatamab en monothérapie à 76 mg s.-c. 1 fois par semaine à compter du jour 8, après des doses d’amorce croissantes de 12 mg le jour 1 et de 32 mg le jour 4 Après 24 semaines, chez les patients qui présentaient au moins une RP depuis au moins 2 mois : 76 mg s.-c. toutes les 2 semaines, puis 76 mg s.-c. toutes les 4 semaines après au moins 24 semaines de traitement à raison de 76 mg s.-c. toutes les 2 semaines Cohorte A (déterminante) : aucun antécédent de traitement dirigé contre le BCMA | N = 123 Cohorte A : 123 | Cohorte A : 68 ans (36-89 ans) | Cohorte A : 68 hommes (55,3 %) 55 femmes (44,7 %) | ||||
Abréviations – BCMA (B cell maturation antigen) : antigène de maturation des lymphocytes B; CAM : conjugué anticorps-médicament; CAR-T (chimeric antigen receptor T-cell therapy) : lymphocytes T à récepteurs antigéniques chimériques; RP : réponse partielle; s.-c. : sous-cutanée.
L’âge médian des 123 patients de la cohorte déterminante A était de 68 ans (min.-max. : 36-89 ans); 19,5 % d’entre eux étaient âgés de ≥ 75 ans. Dans ce groupe, 45 % étaient des femmes; 58,5 % étaient blancs, 13,0 % étaient asiatiques, 8,9 % étaient hispaniques ou latino-américains et 7,3 % étaient noirs. Lors de l’admission à l’étude, les tumeurs étaient de stade I selon le R-ISS chez 22,8 % des sujets, de stade II chez 55,3 % des sujets et de stade III chez 15,4 % des sujets. La médiane du temps écoulé entre le diagnostic initial de myélome multiple et l’admission à l’étude était de 72,9 mois (min.-max. : 16-228 mois). Le nombre médian de traitements précédemment reçus était de 5 (min.-max. : 2-22 traitements); 96,0 % des patients avaient déjà reçu ≥ 3 lignes de traitement. En outre, 97 % des patients s’étaient montrés réfractaires à 3 classes médicamenteuses et 95,9 %, au dernier traitement reçu. De plus, 68 % des patients avaient déjà reçu une autogreffe de cellules souches et 5,7 %, une allogreffe de cellules souches. En tout, 25,2 % des patients présentaient une cytogénétique à risque élevé [t(4;14), t(14;16) ou del(17p)], et 32 % présentaient une atteinte extramédullaire (présence de tout plasmocytome [extramédullaire et/ou paramédullaire] touchant les tissus mous) au départ selon une évaluation centrale indépendante à l’insu (ECII).
Les résultats relatifs à l’efficacité se fondent sur le taux de réponse et la durée de la réponse selon l’ECII, pour sa part basée sur les critères de l’IMWG. Le tableau 12 indique les résultats observés chez les patients qui n’avaient pas d’antécédents de traitement dirigé contre le BCMA (cohorte déterminante A). La durée médiane du suivi (min.-max.) a été de 10,9 mois (3,6-20,1 mois) chez les patients qui ont répondu au traitement.
Tableau 12 – Résultats relatifs à l’efficacité (cohorte déterminante A) de l’étude MagnetisMM-3 sur le myélome multiple récurrent ou réfractaire
| Elrexfio | |||
| Sujets n’ayant jamais reçu de | |||
| traitement dirigé contre le BCMA | |||
| (cohorte A) | |||
| (N = 123) | |||
Taux de réponse objective (TRO : RCs + RC + TBRP + RP), n (%) (IC à 95 %) Réponse complète selon des critères stricts (RCs) Réponse complète (RC) Très bonne réponse partielle (TBRP) Réponse partielle (RP) | 75 (61,0 %) (51,8-69,6) 16 (13,0 %) 18 (14,6 %) 34 (27,6 %) 7 (5,7 %) | ||
| Taux de réponse complète (RCs + RC), n (%) (IC à 95 %) | 34 (27,6 %) (20,0-36,4) | ||
Durée de la réponse (mois) Nombre de patients répondant au traitement Médianea (IC à 95 %) Probabilité de maintien de la réponse à 6 moisa (IC à 95 %) Probabilité de maintien de la réponse à 9 moisa (IC à 95 %) | 75 n.a. (12,0-n.e.) 90 (80,2-95,1) 84,4 (72,7-91,4) | ||
Abréviations – IC : intervalle de confiance; n.a. : non atteinte; n.e. : non estimable. a. Estimation de Kaplan-Meier.
Chez les répondeurs (n = 75), le laps de temps médian écoulé avant la réponse était de 1,2 mois (min.-max. : 0,9-7,4 mois).
Après un suivi médian (min.-max.) de 27,9 (3,6-36,8) mois, le TRO chez les répondeurs était de 61,0 % (IC à 95 % : 51,8-69,6) : 16,3 % des patients ont présenté une RCs; 21,1 % des patients, une RC; 18,7 % des patients, une TBRP et 4,9 % des patients, une RP. La durée médiane de la réponse n’était pas estimable (IC à 95 % : n.e.-n.e.). La probabilité de maintien de la réponse à 12 mois était de 73,4 % (IC à 95 % : 61,4-82,1); à 24 mois, elle se chiffrait à 66,9 % (IC à 95 % : 54,4-76,7).
14.3 Immunogénicité
L’incidence observée des anticorps antimédicament (AAM) est fortement liée à la sensibilité et à la spécificité du test employé. En raison des différences entre les méthodes de dosage, il n’est pas possible de tirer des conclusions significatives de la comparaison de l’incidence des AAM dans l’étude décrite ci-après avec l’incidence des AAM dans d’autres études, y compris celles ayant porté sur l’elranatamab ou d’autres produits contenant de l’elranatamab.
Lors de l’étude MagnetisMM-3, 16 des 168 participants dont l’immunogénicité était évaluable (9,5 %) et qui avaient reçu Elrexfio à la dose recommandée pendant jusqu’à 36 mois ont présenté des anticorps anti-elranatamab. Aucun effet d’importance clinique des AAM sur la pharmacocinétique, l’innocuité ou l’efficacité de l’elranatamab n’a été noté.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicité générale : Des études déterminantes de 1 et de 3 mois sur la toxicité d’Elrexfio par voie sous-cutanée ont été menées chez des macaques de Buffon. Les principaux effets observés lors de ces études étaient la hausse du nombre de cytokines, la diminution du nombre de cellules exprimant le BCMA (un sous-ensemble de lymphocytes B et de plasmocytes), la fluctuation du nombre de lymphocytes T périphériques et de cellules tueuses naturelles (NK), l’immunosuppression et les infections secondaires.
Génotoxicité : Aucune étude sur la génotoxicité d’Elrexfio n’a été menée.
Cancérogénicité : Aucune étude sur la cancérogénicité d’Elrexfio n’a été menée.
Toxicologie pour la reproduction et le développement : Aucune étude sur la toxicité d’Elrexfio pour la reproduction et le développement n’a été menée.
Étant donné le risque de lymphopénie (lymphocytes B) et les possibles répercussions du SLC sur la grossesse, l’utilisation d’Elrexfio comporte probablement un risque de lésions fœtales.