


Monographie de produit - Blenrep
Modifications importantes apportées récemment à la monographie
S. O.
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................................. 2
Table des matières ........................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................................... 4
1 Indications ........................................................................................................................... 4
1.1 Pédiatrie ............................................................................................................................. 4
1.2 Gériatrie ............................................................................................................................. 4
2 Contre-indications ............................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ................................................... 4
4 Posologie et administration .................................................................................................. 5
4.1 Considérations posologiques ............................................................................................. 5
4.2 Posologie recommandée et ajustement posologique ....................................................... 5
4.3 Reconstitution ..................................................................................................................14
4.4 Administration .................................................................................................................15
5 Surdose ............................................................................................................................. 15
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................................. 15
7 Mises en garde et précautions ............................................................................................ 16
Généralités ....................................................................................................................................16
Conduite et utilisation de machines .............................................................................................16
Système sanguin et lymphatique ..................................................................................................16
Système immunitaire ....................................................................................................................17
Fonction visuelle ...........................................................................................................................17
Santé reproductive .......................................................................................................................18
Appareil respiratoire .....................................................................................................................18
7.1 Populations particulières .................................................................................................19
7.1.1 Grossesse .........................................................................................................................19
7.1.2 Allaitement ......................................................................................................................19
7.1.3 Enfants et adolescents .....................................................................................................19
7.1.4 Personnes âgées ..............................................................................................................19
8 Effets indésirables .............................................................................................................. 19
8.1 Aperçu des effets indésirables .........................................................................................19
8.2 Effets indésirables observés au cours des études cliniques ............................................20
8.3 Effets indésirables peu fréquents observés chez < 10 % des patients au cours des études cliniques ............................................................................................................................31
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ............................................................................31
9 Interactions médicamenteuses ........................................................................................... 33
9.4 Interactions médicament-médicament ...........................................................................33
10 Pharmacologie clinique ...................................................................................................... 34
10.1 Mode d’action ..................................................................................................................34
10.2 Pharmacodynamie ...........................................................................................................34
10.3 Pharmacocinétique ..........................................................................................................35
10.4 Immunogénicité ...............................................................................................................38
11 Conservation, stabilité et mise au rebut ............................................................................. 38
12 Instructions particulières de manipulation du produit ......................................................... 38
Partie 2 : Renseignements scientifiques .......................................................................................... 39
13 Renseignements pharmaceutiques ..................................................................................... 39
14 Études cliniques ................................................................................................................. 39
14.1 Études cliniques par indication ........................................................................................39
Étude DREAMM-7 : BLENREP en association avec le bortézomib et la dexaméthasone chez des patients adultes atteints de myélome multiple et ayant reçu au moins un traitement antérieur 39
Étude DREAMM-8 : BLENREP en association avec la pomalidomide et la dexaméthasone chez des patients adultes ayant reçu au moins un traitement antérieur, y compris par la lénalidomide .................................................................................................................................46
16 Toxicologie non clinique ..................................................................................................... 52
Renseignements destinés aux patient·e·s ....................................................................................... 54
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
BLENREP (bélantamab mafodotine pour injection) est indiqué en association avec :
- BLENREP (bélantamab mafodotine pour injection) est indiqué, en association avec le bortézomib et la dexaméthasone, pour le traitement des patients adultes atteints d’un myélome multiple récidivant ou réfractaire ayant reçu au moins une ligne de traitement antérieur;
- BLENREP (bélantamab mafodotine pour injection) est indiqué, en association avec la pomalidomide et la dexaméthasone, pour le traitement des patients adultes atteints d’un myélome multiple récidivant ou réfractaire ayant reçu au moins une ligne de traitement antérieur, y compris la lénalidomide.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de BLENREP n’ont pas été étudiées chez les enfants et chez les adolescents de moins de 18 ans; par conséquent, l’utilisation de BLENREP n’est pas indiquée dans la population pédiatrique.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Aucune différence globale n’a été observée entre les patients âgés (65 ans et plus) et les patients plus jeunes (moins de 65 ans) sur le plan de l’innocuité ou de l’efficacité.
2 Contre-indications
BLENREP est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
BLENREP peut entraîner des modifications de l’épithélium cornéen, ce qui pourrait causer des symptômes oculaires tels que des changements de la vision et une sécheresse oculaire. Une déficience visuelle marquée et/ou des ulcères cornéens peuvent survenir. Un examen ophtalmologique doit être effectué avant l’administration de chaque dose de BLENREP ou plus fréquemment lorsque la situation clinique l’exige. Si aucun changement de la vision ou si aucun signe ou symptôme d’une atteinte cornéenne n’est observé au moment de ou avant l’administration de la sixième dose, les examens de la vue peuvent avoir lieu environ tous les 3 mois et lorsque cela est indiqué sur le plan clinique. L’examen comprend un test d’acuité visuelle et un examen à la lampe à fente réalisés par un professionnel de la vue. Si des effets indésirables oculaires sont observés, suspendre le traitement avec BLENREP jusqu’à ce qu’ils s’atténuent, puis reprendre le traitement ou le cesser définitivement, selon la sévérité des effets indésirables. Les effets indésirables oculaires peuvent réapparaître après la reprise du traitement avec BLENREP, même si la dose est réduite (les lignes directrices sur la prise en charge de ces effets indésirables sont décrites aux sections 7 Mises en garde et précautions, 8 Effets indésirables et 4 Posologie et administration).
4 Posologie et administration
4.1 Considérations posologiques
- BLENREP doit être administré sous la supervision d’un médecin expérimenté dans le traitement du myélome multiple qui a un accès immédiat à l’équipement approprié en situation d’urgence ainsi qu’à des ressources médicales de soutien appropriées afin de pouvoir maîtriser les réactions liées à la perfusion si elles se produisent.
- BLENREP doit être administré uniquement par perfusion intraveineuse et ne doit pas être administré par injection intraveineuse rapide ou en bolus.
Après dilution, BLENREP est administré par perfusion intraveineuse pendant environ 30 minutes
(voir 4.3 Reconstitution; 4.4 Administration).
- L’administration de BLENREP doit se poursuivre jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables.
- Il est nécessaire de suspendre l’administration du médicament et/ou d’en réduire la dose pour assurer la prise en charge des effets indésirables, tels que ceux de nature oculaire (voir 4.2 Posologie recommandée et ajustement posologique).
Soins oculaires de soutien recommandés :
- Les patients doivent subir un examen ophtalmologique (y compris un examen d’acuité visuelle et un examen à la lampe à fente) effectué par un professionnel de la vue avant l’administration de chaque dose de BLENREP ou plus fréquemment lorsque la situation clinique l’exige. Si aucun changement de la vision ou si aucun signe ou symptôme d’une atteinte cornéenne n’est observé au moment de ou avant l’administration de la sixième dose, les examens de la vue peuvent avoir lieu environ tous les 3 mois et chaque fois que cela est indiqué sur le plan clinique (voir 7 Mises en garde et précautions, Fonction visuelle).
- Les médecins doivent inciter leurs patients à les informer en cas d’apparition de symptômes oculaires. De plus, ils doivent conseiller aux patients de s’administrer des larmes artificielles sans agent de conservation au moins 4 fois par jour à compter du jour de la première perfusion et jusqu’à la fin du traitement, car cela pourrait aider à atténuer les symptômes oculaires (voir 7 Mises en garde et précautions, Fonction visuelle).
- Dans le cas des patients qui présentent des symptômes de sécheresse oculaire, d’autres traitements peuvent être envisagés selon les recommandations de leur professionnel de la vue.
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée
BLENREP est administré en association avec le bortézomib et la dexaméthasone ou la pomalidomide et la dexaméthasone. Se reporter à la section 14 Études cliniques pour obtenir des précisions sur les doses et les schémas posologiques utilisés dans le cadre de ce traitement d’association. Le Tableau 1 présente le schéma posologique de BLENREP recommandé au départ lorsqu’il est administré en association avec le bortézomib et la dexaméthasone. Le Tableau 2 présente le schéma posologique de BLENREP recommandé au départ lorsqu’il est administré en association avec la pomalidomide et la dexaméthasone.
Avant de commencer le traitement, il convient de consulter les monographies respectives des produits administrés en association avec BLENREP.
Tableau 1 – Schéma posologique de BLENREP recommandé au départ lorsqu’il est administré en association avec le bortézomib et la dexaméthasone
| Traitement d’association | Schéma posologique initial recommandé |
Avec le bortézomib et la dexaméthasone (BVd) (Durée d’un cycle = 3 semaines) | Dose de 2,5 mg/kg administrée une fois toutes les 3 semaines en association pendant les 8 premiers cycles, puis en monothérapie jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables. |
Tableau 2 – Schéma posologique de BLENREP recommandé au départ lorsqu’il est administré en association avec la pomalidomide et la dexaméthasone
| Traitement d’association | Schéma posologique initial recommandé |
Avec la pomalidomide et la dexaméthasone (BPd) (Durée d’un cycle = 4 semaines) | Cycle 1 : dose de 2,5 mg/kg administrée une fois À partir du cycle 2 : dose de 1,9 mg/kg administrée une fois toutes les 4 semaines jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables. |
Populations particulières
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de BLENREP n’ont pas été étudiées chez les enfants et chez les adolescents de moins de 18 ans; par conséquent, l’utilisation de BLENREP n’est pas indiquée dans la population pédiatrique.
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique initial n’est requis chez les patients de 65 ans ou plus (voir 10.3 Pharmacocinétique).
Insuffisance rénale : Aucun ajustement posologique initial n’est requis chez les patients présentant une insuffisance rénale légère, modérée ou sévère (débit de filtration glomérulaire estimé [DFGe] < 30 mL/min) [voir 10.3 Pharmacocinétique].
Insuffisance hépatique : Aucun ajustement posologique initial n’est requis chez les patients présentant une insuffisance hépatique légère (par définition, taux de bilirubine totale supérieur à la limite supérieure de la normale [LSN], mais ≤ 1,5 fois la LSN et tout taux d’aspartate transaminase [AST], ou taux de bilirubine totale ≤ LSN et taux d’AST > LSN). La rareté des données concernant les patients présentant une insuffisance hépatique modérée et l’absence de données au sujet des patients présentant une insuffisance hépatique sévère font en sorte que l’on ne peut établir de recommandation quant à la posologie (voir 10.3 Pharmacocinétique).
Ajustement posologique
Dans les deux études cliniques, les modifications posologiques consécutives à la survenue d’effets indésirables ont été fréquentes. Des réductions de la dose de l’un ou l’autre des composants du traitement d’association ont été nécessaires chez 81 % (n = 197) des patients en raison d’effets indésirables survenus avec le bélantamab mafodotine en association avec le bortézomib et la dexaméthasone, notamment les résultats de l’examen ophtalmologique. La durée médiane de l’intervalle entre les doses de bélantamab mafodotine s’est accrue tout au long de l’étude, passant de 3,6 semaines au cours des 6 premiers mois à 4,7 semaines entre les 6e et 12e mois, et atteignant 9,5 semaines au-delà de 12 mois de traitement (voir le Tableau 17). Des réductions de la dose de l’un ou l’autre des composants du traitement d’association ont été nécessaires chez 95 % (n = 143) des patients en raison d’effets indésirables survenus avec le bélantamab mafodotine en association avec la pomalidomide et la dexaméthasone, notamment les résultats de l’examen ophtalmologique. La durée médiane de l’intervalle entre les doses de bélantamab mafodotine s’est accrue tout au long de l’étude, passant de 4,1 semaines au cours des 6 premiers mois à 11,8 semaines entre les 6e et 12e mois, et atteignant 14,1 semaines au-delà de 12 mois de traitement (voir le Tableau 21). Les modifications posologiques recommandées pour la prise en charge des effets indésirables sont présentées au Tableau 3 et au Tableau 4.
Les modifications posologiques recommandées en cas d’effets indésirables oculaires, à la lumière des résultats de l’examen ophtalmologique, qui comprennent les anomalies observées à l’examen de la cornée et la variation de la meilleure acuité visuelle corrigée (MAVC), sont présentées au Tableau 4. Un examen ophtalmologique doit être effectué par un professionnel de la vue avant le début du traitement avec BLENREP, avant l’administration de chaque dose de BLENREP ou plus fréquemment lorsque la situation clinique l’exige, et sans tarder en cas d’apparition ou d’aggravation de symptômes oculaires. Si aucun changement de la vision ou si aucun signe ou symptôme d’une atteinte cornéenne n’est observé au moment de ou avant l’administration de la sixième dose, les examens de la vue peuvent avoir lieu environ tous les 3 mois et chaque fois que cela est indiqué sur le plan clinique (voir 7 Mises en garde et précautions, Fonction visuelle).
Le médecin traitant doit passer en revue les résultats de l’examen ophtalmologique du patient avant l’administration de chacune des doses de BLENREP et déterminer la posologie en fonction des résultats de l’examen ophtalmologique (voir le Tableau 4). Pendant l’examen ophtalmologique, le professionnel de la vue doit évaluer ce qui suit :
- Toute anomalie observée à l’examen de la cornée et/ou toute variation de la MAVC.
- En cas de baisse de la MAVC, le lien de causalité avec BLENREP doit être déterminé.
- Les grades associés aux anomalies de l’examen et à la MAVC doivent être communiqués au médecin traitant.
La modification posologique recommandée de BLENREP en cas d’effets indésirables oculaires doit être déterminée en fonction du pire résultat observé dans l’œil le plus sévèrement atteint. Le pire résultat doit correspondre à une anomalie observée à l’examen de la cornée ou à une variation de la MAVC. Le professionnel de la vue doit communiquer au médecin traitant le grade du pire résultat obtenu à l’examen ophtalmologique.
Les anomalies observées à l’examen de la cornée peuvent s’accompagner ou non d’une variation de la MAVC. Remarque : Un œil peut être plus sévèrement atteint que l’autre. Pour évaluer la nécessité de reporter l’administration d’une dose ou de réduire la dose, il est important que les médecins tiennent compte non seulement des anomalies observées à l’examen de la cornée, mais aussi des variations de l’acuité visuelle et des symptômes signalés.
Il ne faut pas réaugmenter la dose de BLENREP après qu’elle a été réduite en raison d’effets indésirables oculaires.
Tableau 3 – Schéma de réduction de la dose de BLENREP
En association avec le bortézomib et la dexaméthasone (BVd)a | En association avec la pomalidomide et la dexaméthasone (BPd)a | |
| Schéma posologique initial recommandé | 2,5 mg/kg toutes les 3 semaines en association pendant les 8 premiers cycles, puis en monothérapie | Cycle 1 : dose de 2,5 mg/kg administrée une fois À partir du cycle 2 : dose de 1,9 mg/kg administrée toutes les 4 semaines |
| Dose réduite/schéma de niveau 1 | 1,9 mg/kg toutes les 3 semaines | 1,9 mg/kg toutes les 8 semaines |
| Dose réduite/schéma de niveau 2 | S. O. | 1,4 mg/kg toutes les 8 semaines |
BVd : bélantamab mafodotine en association avec le bortézomib et la dexaméthasone; BPd : bélantamab mafodotine en association avec la pomalidomide et la dexaméthasone
a. Des intervalles posologiques prolongés ont été observés pendant les études cliniques (voir 14 Études cliniques, Tableau 17 et Tableau 21).
Tableau 4 – Directives concernant les modifications posologiques de BLENREP à apporter en cas d’effets indésirables
| Effet indésirable | Sévéritéa | Association BVd ou BPd | Modifications posologiques recommandéesb |
Effets indésirables oculaires (voir 7 Mises en garde et précautions, Fonction visuelle)c | Légers (grade 1) Anomalie(s) observée(s) à l’examen de la cornée Kératopathie ponctuée superficielle d’intensité légère avec aggravation par rapport au départ, avec ou sans symptômes. Variation de la MAVC Diminution d’une ligne par rapport au départ (acuité visuelle en équivalent Snellen). | BVd/BPd | Poursuivre l’administration de BLENREP à la dose en cours d’utilisation, selon le jugement du médecin et en surveillant de près l’état clinique du patient. |
Modérés (grade 2) Anomalie(s) observée(s) à l’examen de la cornée Kératopathie ponctuée superficielle d’intensité modérée, dépôts d’aspect microkystique épars, opacité | BVd/BPd | Interrompre l’administration de BLENREP jusqu’à ce que la ou les anomalies observées à l’examen de la cornée aient régressé au grade 1 (léger) et que la variation de la MAVC soit revenue à une diminution d’une ligne ou |
| Effet indésirable | Sévéritéa | Association BVd ou BPd | Modifications posologiques recommandéesb | |||
(« haze ») sous- épithéliale périphérique ou nouvelle opacité stromale périphérique. Variation de la MAVC Diminution de deux lignes ou plus par rapport au départ (acuité visuelle en équivalent Snellen non inférieure à 20/200). | moins. Reprendre le traitement à la dose réduite de niveau 1, conformément aux indications du Tableau 3d. | |||||
Sévères (grade 3) Anomalie(s) observée(s) à l’examen de la cornée Kératopathie ponctuée superficielle d’intensité sévère, dépôts d’aspect microkystique diffus au centre de la cornée, opacité (« haze ») sous-épithéliale centrale ou nouvelle opacité stromale centrale. Variation de la MAVC Diminution de trois lignes ou plus par rapport au départ (acuité visuelle en équivalent Snellen non inférieure à 20/200). | BVd/BPd | Interrompre l’administration de BLENREP jusqu’à ce que la ou les anomalies observées à l’examen de la cornée aient régressé au grade 1 (léger) et que la variation de la MAVC soit revenue à une diminution d’une ligne ou moins. Reprendre le traitement à la dose réduite de niveau 1, conformément aux indications du Tableau 3d. | ||||
Anomalie de l’épithélium cornéen ou variation de la MAVC (acuité visuelle égale ou inférieure à 20/200 [grade 4]) Anomalie(s) observée(s) à l’examen de la cornée Anomalie de l’épithélium cornéene. Variation de la MAVC Diminution (acuité visuelle en équivalent | BVd | Interrompre l’administration de BLENREP jusqu’à ce que la ou les anomalies observées à l’examen de la cornée aient régressé au grade 1 (léger) et que la variation de la MAVC soit revenue à une diminution d’une ligne ou moins. Reprendre le traitement à la dose réduite de niveau 1, conformément aux indications du Tableau 3, à la discrétion du médecin. | ||||
| Effet indésirable | Sévéritéa | Association BVd ou BPd | Modifications posologiques recommandéesb |
| Snellen inférieure à 20/200). | Si les symptômes ne se résorbent pas après une prise en charge appropriée, envisager l’arrêt définitif du traitement par BLENREP. | ||
| BPd | Interrompre l’administration de BLENREP jusqu’à ce que la ou les anomalies observées à l’examen de la cornée aient régressé au grade 1 (léger) et que la variation de la MAVC soit revenue à une diminution d’une ligne ou moins. Reprendre le traitement à la dose réduite de niveau 2, conformément aux indications du Tableau 3, à la discrétion du médecin. Si les symptômes ne se résorbent pas après une prise en charge appropriée, envisager l’arrêt définitif du traitement par BLENREP. | ||
Thrombocytopénie (voir 7 Mises en garde et précautions, Système sanguin et lymphatique) | Grade 3 | BVd/BPd | En l’absence de saignement :
En présence de saignement :
|
| Effet indésirable | Sévéritéa | Association BVd ou BPd | Modifications posologiques recommandéesb |
avant l’interruption, reprendre l’administration de BLENREP à la dose de 1,9 mg/kg.
Envisager d’administrer un traitement de soutien supplémentaire (p. ex., transfusion), selon les indications cliniques et la pratique locale. | |||
| Grade 4 | BVd/BPd | Interrompre le traitement par BLENREP et envisager de le reprendre si l’effet a régressé au grade 3 ou moins, mais seulement en l’absence de saignement actif au moment de la reprise. Chez les patients qui recevaient 2,5 mg/kg avant l’interruption, reprendre l’administration de BLENREP à la dose de 1,9 mg/kg. Chez les patients qui recevaient 1,9 mg/kg ou moins, reprendre l’administration de BLENREP à la même dose.
|
| Effet indésirable | Sévéritéa | Association BVd ou BPd | Modifications posologiques recommandéesb |
transfusion, la poursuite du traitement par BLENREP à la dose en cours d’utilisation peut être envisagée. | |||
Réactions liées à la perfusion (voir 7 Mises en garde et précautions, Système immunitaire) | Grade 2 | BVd/BPd | Interrompre la perfusion et prodiguer des soins de soutien. Une fois que les symptômes se sont résorbés et qu’ils sont passés au grade 1 ou moins, envisager d’administrer une prémédication et reprendre la perfusion de BLENREP à une vitesse réduite d’au moins 50 %. |
| Grade 3 | BVd/BPd | Interrompre la perfusion et prodiguer des soins de soutien. Une fois que les symptômes se sont résorbés et qu’ils sont passés au grade 1 ou moins, administrer une prémédication et reprendre la perfusion en l’administrant à très faible vitesse pendant une période de 2 à 4 heures. Une prémédication devra être administrée lors de chaque perfusion ultérieure. | |
| Grade 4 | BVd/BPd | Cesser définitivement le traitement par BLENREP.
|
| Effet indésirable | Sévéritéa | Association BVd ou BPd | Modifications posologiques recommandéesb |
| appropriés. | |||
Autres effets indésirables (voir 8 Effets indésirables) | Grade 3 | BVd/BPd | Interrompre l’administration de BLENREP jusqu’à ce que l’effet ait régressé au grade 1 ou moins. Chez les patients qui recevaient 2,5 mg/kg avant l’interruption, reprendre l’administration de BLENREP à la dose de 1,9 mg/kg. Chez les patients qui recevaient 1,9 mg/kg ou moins, reprendre l’administration de BLENREP à la même dose. |
| Grade 4 | BVd/BPd | Envisager l’arrêt définitif du traitement par BLENREP. En cas de poursuite du traitement, interrompre l’administration de BLENREP jusqu’à ce que l’effet ait régressé au grade 1 ou moins. Chez les patients qui recevaient 2,5 mg/kg avant l’interruption, reprendre l’administration de BLENREP à la dose de 1,9 mg/kg. Chez les patients qui recevaient 1,9 mg/kg ou moins, reprendre l’administration de BLENREP à la même dose. |
MAVC : meilleure acuité visuelle corrigée
a Le grade des effets indésirables non oculaires est établi selon les critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse Events [CTCAE]) du National Cancer Institute. b Lorsque cela est justifié, et selon le jugement du médecin traitant, le traitement par la pomalidomide et la dexaméthasone peut être poursuivi pendant la période sans administration de BLENREP.
c La sévérité des effets indésirables oculaires est définie en tenant compte de l’œil le plus sévèrement atteint, les deux yeux pouvant ne pas être atteints au même degré.
d Si des effets toxiques sont observés avant le 2e cycle d’administration de l’association BPd, administrer 1,9 mg/kg toutes les 4 semaines.
e Des ulcères cornéens peuvent se former à la suite d’une anomalie de la cornée. Un professionnel de la vue doit en assurer la prise en charge immédiate et selon les indications cliniques.
4.3 Reconstitution
BLENREP est un médicament anticancéreux cytotoxique. Suivre les procédures particulières de manipulation et d’élimination applicables. Utiliser une technique aseptique pour la reconstitution et la dilution de la solution.
Calculer la dose (mg), le volume total (mL) de solution requis et le nombre de flacons de BLENREP nécessaires en fonction du poids corporel réel du patient (kg). Plusieurs flacons peuvent être nécessaires pour obtenir une dose complète. Ne pas arrondir à l’unité inférieure pour des flacons partiels.
Directives de reconstitution (solution reconstituée)
- 1.
Retirer le ou les flacons de BLENREP du réfrigérateur et les laisser reposer pendant environ
10 minutes jusqu’à ce qu’ils atteignent la température ambiante (de 20 à 25 °C).
- 2. Reconstituer chaque flacon de 70 mg de BLENREP avec 1,4 mL d’eau stérile pour injection pour obtenir une concentration finale de 50 mg/mL. Reconstituer chaque flacon de 100 mg avec 2 mL d’eau stérile pour injection pour obtenir une concentration finale de 50 mg/mL. Faire tournoyer doucement le flacon pour faciliter la dissolution, sans l’agiter.
- 3. Si la solution reconstituée n’est pas utilisée immédiatement, conserver au réfrigérateur à une température de 2 à 8 °C ou à la température ambiante (de 20 à 25 °C) jusqu’à 4 heures dans le contenant d’origine. Jeter la solution si elle n’est pas diluée dans un délai de 4 heures. Ne pas congeler.
- 4.
Inspecter visuellement la solution reconstituée, en vue de déceler la présence éventuelle de particules ou un éventuel changement de couleur. La solution reconstituée doit être un liquide limpide à opalescent, incolore à jaunâtre ou brunâtre.
Jeter le flacon de solution reconstituée en présence d’impuretés autres que des particules protéiques translucides à blanches (voir 11 Conservation, stabilité et mise au rebut).
Directives de dilution pour l’utilisation par voie intraveineuse (solution diluée)
- 1. Dans chaque flacon, prélever le volume nécessaire de BLENREP pour la dose calculée.
- 2. Ajouter la quantité nécessaire de BLENREP dans le sac pour perfusion contenant 250 mL de solution de chlorure de sodium à 9 mg/mL (0,9 %) pour injection. Mélanger la solution diluée en la retournant délicatement. La concentration finale de la solution diluée doit être comprise entre 0,2 et 2 mg/mL. Ne pas agiter.
- 3. La solution pour perfusion diluée doit être limpide et incolore. En présence de particules visibles, jeter la solution.
- 4.
Si elle n’est pas utilisée immédiatement, la solution diluée peut être conservée au réfrigérateur
(de 2 à 8 °C) jusqu’à 24 heures avant l’administration. La solution pour perfusion diluée peut être conservée à la température ambiante pendant un maximum de 6 heures (incluant la durée de la perfusion). Ne pas congeler.
- 5.
Jeter toute solution reconstituée inutilisée de BLENREP restant dans le ou les flacons
(voir 11 Conservation, stabilité et mise au rebut).
4.4 Administration
- 1.
Si la solution diluée est réfrigérée, la laisser atteindre la température ambiante (de 20 à 25 °C)
avant de l’administrer.
- 2. Administrer BLENREP par perfusion intraveineuse pendant environ 30 minutes au moyen d’un nécessaire à perfusion en polychlorure de vinyle (PVC) ou en polyoléfine (PO).
- 3. Il n’est pas nécessaire de filtrer la solution diluée. Toutefois, si la solution diluée est filtrée, utiliser un filtre à base de polyéthersulfone (PES) [de 0,2 micron].
5 Surdose
Symptômes et signes
Aucun cas de surdosage avec BLENREP n’a été observé dans les études cliniques. Des doses allant jusqu’à 4,6 mg/kg toutes les 3 semaines ont été administrées dans le cadre des études cliniques.
Traitement
Il n’existe pas d’antidote spécifique aux surdoses de BLENREP. En cas de surdose, il faut surveiller l’état du patient afin de déceler tout signe ou symptôme d’effets indésirables, et instaurer immédiatement un traitement de soutien approprié.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner le nom commercial, la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 5 – Formes posologiques, teneurs et composition
Conditionnement
BLENREP se présente sous la forme d’une poudre lyophilisée stérile blanche à jaune, fournie dans un flacon uniservice muni d’un bouchon en caoutchouc bromobutyle et d’un capuchon amovible bleu pour les flacons de 70 mg et orange pour les flacons de 100 mg.
BLENREP est offert en flacon uniservice sans agent de conservation. Les flacons contiennent 70 mg ou
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/composition | ||||
Perfusion intraveineuse | Forme posologique : poudre pour solution pour perfusion Ingrédient actif : bélantamab mafodotine Teneurs : flacon de 70 mg ou flacon de 100 mg | Acide citrique monohydraté; citrate trisodique dihydraté; eau pour injection; édétate disodique dihydraté; polysorbate 80; tréhalose dihydraté. | ||
100 mg de bélantamab mafodotine. Après la reconstitution, la solution contient 70 mg de bélantamab mafodotine par 1,4 mL ou 100 mg de bélantamab mafodotine par 2 mL (pour une concentration finale de 50 mg de bélantamab mafodotine par mL).
7 Mises en garde et précautions
Généralités
BLENREP est administré en association avec le bortézomib et la dexaméthasone ou la pomalidomide et la dexaméthasone. Avant de commencer le traitement, il convient de consulter les monographies des médicaments utilisés en association avec BLENREP.
Conduite et utilisation de machines
BLENREP pourrait affecter la capacité de conduire un véhicule ou de faire fonctionner une machine. Étant donné que BLENREP peut entraîner des troubles oculaires, il est conseillé aux patients qui présentent des changements de leur vision de s’abstenir de conduire ou d’utiliser une machine jusqu’à ce qu’ils aient été examinés par un professionnel de la vue et, par la suite, de se conformer aux recommandations de ce dernier.
Système sanguin et lymphatique
Thrombocytopénie
La thrombocytopénie (thrombocytopénie et diminution du nombre de plaquettes) a été très fréquemment observée chez les patients ayant reçu un traitement d’association contenant BLENREP. La thrombocytopénie peut provoquer des saignements graves, y compris des saignements gastro-intestinaux et intracrâniens.
La formule sanguine complète doit être obtenue au début du traitement et surveillée pendant le traitement, selon les indications cliniques. Les patients présentant une thrombocytopénie de grade 3 ou 4 ou ceux recevant des traitements anticoagulants concomitants pourraient devoir faire l’objet d’une surveillance plus fréquente, et la dose qui leur est administrée doit être modifiée en fonction de la sévérité de la thrombocytopénie (voir 4.2 Posologie recommandée et ajustement posologique). Un traitement de soutien (p. ex., des transfusions de plaquettes) doit être mis en place conformément à la pratique médicale courante.
Système immunitaire
Infections
BLENREP, en association avec le bortézomib et la dexaméthasone ou la pomalidomide et la dexaméthasone, peut accroître le risque d’infection. Lors des deux études cliniques, la fréquence des cas de pneumonie était plus élevée chez les patients recevant le traitement d’association BVd (BLENREP + bortézomib et dexaméthasone) ou le traitement d’association BPd (BLENREP + pomalidomide et dexaméthasone) que chez ceux recevant le traitement d’association DVd (daratumumab + bortézomib et dexaméthasone). Surveiller les patients pour déceler tout signe et symptôme d’infection avant et pendant le traitement avec BLENREP et traiter les patients de façon appropriée (voir 4.2 Posologie recommandée et ajustement posologique). Envisager l’administration d’une prophylaxie antimicrobienne conformément aux lignes directrices de pratique clinique en vigueur.
Réactions à la perfusion
Des réactions liées à la perfusion ont été signalées avec BLENREP. La plupart des réactions liées à la perfusion étaient de grade 1 ou 2 et se sont résorbées dans la journée (voir 8.2 Effets indésirables observés au cours des études cliniques, Réactions liées à la perfusion). En cas de réaction liée à la perfusion de grade 2 ou plus pendant l’administration, réduire la vitesse de perfusion ou arrêter la perfusion selon la sévérité des symptômes. Instaurer un traitement médical approprié et reprendre la perfusion à une vitesse inférieure si l’état du patient est stable. En cas de réaction liée à la perfusion de grade 2 ou plus, administrer une prémédication lors des perfusions suivantes (voir 4.2 Posologie recommandée et ajustement posologique).
Fonction visuelle
BLENREP est souvent à l’origine d’effets indésirables oculaires entraînant des symptômes oculaires, notamment une vision trouble, une sécheresse oculaire, une irritation oculaire et une photophobie.
Les effets indésirables cornéens et une diminution de l’acuité visuelle ont été très fréquemment observés chez les patients traités par BLENREP pendant les études cliniques. Certains patients présentaient une atteinte cornéenne sévère (p. ex., ulcère cornéen) et/ou une diminution de l’acuité visuelle (inférieure à 20/200 en équivalent Snellen) [voir 8.2 Effets indésirables observés au cours des études cliniques]. Les anomalies observées à l’examen de la cornée le plus fréquemment signalées comprennent la kératopathie ponctuée superficielle, les modifications épithéliales d’aspect microkystique, la kératopathie vortexale, l’opacité (« haze ») sous-épithéliale, les anomalies de l’épithélium cornéen et l’opacité stromale avec ou sans variations de l’acuité visuelle. Les variations cliniquement pertinentes de l’acuité visuelle peuvent être associées à des difficultés à conduire ou à utiliser des machines. Il convient donc de conseiller aux patients concernés de s’abstenir de conduire ou d’utiliser des machines.
Des examens ophtalmologiques, y compris l’évaluation de l’acuité visuelle et l’examen à la lampe à fente, doivent être effectués avant l’administration de chaque dose de BLENREP ou plus fréquemment lorsque la situation clinique l’exige. Si aucun changement de la vision ou si aucun signe ou symptôme d’une atteinte cornéenne n’est observé au moment de ou avant l’administration de la sixième dose, les examens de la vue peuvent avoir lieu environ tous les 3 mois et lorsque cela est indiqué sur le plan clinique. Il faut conseiller aux patients qui remarquent l’apparition d’un symptôme oculaire d’en informer leur professionnel de la santé sans tarder.
Il faut conseiller aux patients de s’administrer des larmes artificielles sans agent de conservation au moins 4 fois par jour pendant le traitement (voir 4.1 Considérations posologiques). Les patients doivent éviter d’utiliser des lentilles de contact jusqu’à ce qu’ils ne reçoivent plus BLENREP. Des lentilles-pansements peuvent être utilisées sous la direction d’un ophtalmologiste.
Les anomalies observées à l’examen de la cornée (p. ex., kératopathies telles que la kératopathie ponctuée superficielle ou les dépôts d’aspect microkystique), avec ou sans variations de l’acuité visuelle, peuvent nécessiter une modification (report et/ou réduction) de la dose ou l’arrêt du traitement, selon la sévérité des anomalies (voir 4.2 Posologie recommandée et ajustement posologique). Des variations de l’acuité visuelle, accompagnées ou non d’anomalies observées à l’examen de la cornée, peuvent nécessiter un report et/ou une réduction de la dose (voir 4.2 Posologie recommandée et ajustement posologique). Chez la plupart des patients ayant reçu BLENREP dans le cadre d’études cliniques, la dose du traitement a dû être réduite ou reportée en raison d’effets indésirables oculaires, d’anomalies observées à l’examen de la cornée et/ou d’une diminution de l’acuité visuelle.
Des cas d’ulcère cornéen (kératites ulcéreuse et infectieuse) ont été signalés (voir 8.2 Effets indésirables observés au cours des études cliniques). Un professionnel de la vue doit en assurer la prise en charge immédiate et selon les indications cliniques. Le traitement par BLENREP doit être suspendu jusqu’à la guérison de l’ulcère cornéen ou cessé définitivement si une prise en charge appropriée ne donne pas les résultats escomptés (voir 4.2 Posologie recommandée et ajustement posologique).
Les patients et les prescripteurs peuvent se procurer des documents éducatifs, lesquels renferment des renseignements supplémentaires au sujet des effets indésirables oculaires et de leur prise en charge. Ces ressources sont disponibles sur demande en communiquant avec GSK (Information médicale) au 1-800-387-7374.
Santé reproductive
Fertilité
D’après les résultats des études menées chez l’animal et le mode d’action, BLENREP peut altérer la fertilité des femmes et des hommes en âge de procréer (voir 16 Toxicologie non clinique). Un test de grossesse est recommandé chez les femmes en âge de procréer avant le début du traitement par BLENREP.
Femmes en âge de procréer/contraception
Femmes : Chez les femmes en âge de procréer, écarter la possibilité de grossesse avant d’instaurer le traitement par BLENREP. Conseiller aux femmes en âge de procréer d’informer leur professionnel de la santé en cas de grossesse connue ou soupçonnée et d’utiliser une méthode de contraception efficace pendant le traitement par BLENREP et pendant les 4 mois suivant l’administration de la dernière dose.
Hommes : Conseiller aux hommes dont la partenaire est en âge de procréer d’utiliser une méthode de contraception efficace pendant le traitement par BLENREP et pendant les 6 mois suivant l’administration de la dernière dose.
Appareil respiratoire
Pneumonite
Bien qu’aucun lien de causalité n’ait été établi, des cas de pneumonite, y compris des cas mortels, ont été observés avec BLENREP. En cas d’apparition ou d’aggravation de symptômes pulmonaires inexpliqués (p. ex., toux ou dyspnée), les patients doivent être examinés pour écarter la présence éventuelle d’une pneumonite. En cas de suspicion de pneumonite de grade 3 ou plus, interrompre le traitement par BLENREP. En cas de confirmation de pneumonite de grade 3 ou plus, instaurer un traitement approprié. Le traitement par BLENREP ne doit être repris qu’après une évaluation des bienfaits et des risques.
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe aucune donnée concernant l’utilisation de BLENREP chez les femmes enceintes. En raison du mode d’action du composant cytotoxique, la monométhylauristatine F (MMAF), qui cible activement les cellules en division, BLENREP peut être nocif pour l’embryon et le fœtus lorsqu’il est administré à une femme enceinte (voir 16 Toxicologie non clinique). Il a été établi que l’immunoglobuline G (IgG) humaine traverse la barrière placentaire; par conséquent, il est possible que BLENREP passe de la mère au fœtus en développement.
BLENREP ne doit être utilisé pendant la grossesse que si les avantages attendus pour la mère l’emportent sur les risques pour le fœtus. Si une femme enceinte doit être traitée, elle doit être clairement informée du risque pour le fœtus.
7.1.2 Allaitement
On ignore si BLENREP est excrété dans le lait maternel humain. L’immunoglobuline G (IgG) est présente en petites quantités dans le lait maternel humain. Étant donné que BLENREP est un anticorps monoclonal de type IgG humanisé, et compte tenu de son mode d’action, il pourrait entraîner des effets indésirables graves chez les enfants allaités. Il faut conseiller aux femmes de cesser d’allaiter avant de commencer le traitement par BLENREP et de ne pas allaiter au cours des 3 mois qui suivent l’administration de la dernière dose.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de BLENREP n’ont pas été étudiées chez les enfants et chez les adolescents de moins de 18 ans; par conséquent, l’utilisation de BLENREP n’est pas indiquée dans la population pédiatrique.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucune différence globale n’a été observée entre les patients âgés (65 ans et plus) et les patients plus jeunes (moins de 65 ans) sur le plan de l’innocuité ou de l’efficacité.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Le profil d’innocuité de BLENREP en association avec le bortézomib et la dexaméthasone a été étudié dans le cadre d’une étude ouverte de phase I/II (DREAMM-6) et d’une étude de phase III (DREAMM-7).
Les renseignements fournis dans cette section, concernant l’innocuité de BLENREP lorsqu’il est utilisé en association avec le bortézomib et la dexaméthasone, se fondent sur l’étude pivot DREAMM-7.
Le profil d’innocuité de BLENREP en association avec la pomalidomide et la dexaméthasone a été étudié dans le cadre d’une étude ouverte de phase II (Algonquin) et d’une étude pivot de phase III (DREAMM-8). Les renseignements fournis dans cette section, concernant l’innocuité de BLENREP lorsqu’il est utilisé en association avec la pomalidomide et la dexaméthasone, se fondent sur l’étude pivot DREAMM-8.
Traitement d’association avec le bortézomib et la dexaméthasone
Étude DREAMM-7 : L’innocuité de BLENREP en association avec le bortézomib et la dexaméthasone a été évaluée chez 242 patients dans le cadre de l’étude DREAMM-7, une étude de phase III ouverte, multicentrique et à répartition aléatoire qui visait à comparer ce traitement d’association avec un autre traitement d’association (daratumumab + bortézomib + dexaméthasone) chez des patients atteints de myélome multiple ayant reçu au moins un traitement antérieur.
À l’exclusion des résultats de l’examen ophtalmologique, des effets indésirables ayant entraîné l’arrêt définitif de toute composante du traitement sont survenus chez 32 % des patients. En outre, l’arrêt définitif du traitement en raison de manifestations oculaires, y compris des effets indésirables oculaires, des variations de l’acuité visuelle ou des anomalies observées à l’examen de la cornée, est survenu chez 10 % des patients. À l’exclusion des résultats de l’examen ophtalmologique, des effets indésirables ayant entraîné un report de dose de toute composante du traitement sont survenus chez 95 % des patients et chez 78 % de ceux ayant présenté des manifestations oculaires. À l’exclusion des résultats de l’examen ophtalmologique, des effets indésirables ayant entraîné une réduction de la dose de toute composante du traitement sont survenus chez 75 % des patients et chez 43 % de ceux ayant présenté des manifestations oculaires.
Traitement d’association avec la pomalidomide et la dexaméthasone
Étude DREAMM-8 : L’innocuité de BLENREP en association avec la pomalidomide et la dexaméthasone a été évaluée chez 150 patients dans le cadre de l’étude DREAMM-8, une étude de phase III ouverte, multicentrique et à répartition aléatoire qui visait à comparer ce traitement d’association avec un autre traitement d’association (pomalidomide + bortézomib + dexaméthasone) chez des patients atteints de myélome multiple ayant reçu au moins un traitement antérieur, y compris par la lénalidomide.
À l’exclusion des résultats de l’examen ophtalmologique, des effets indésirables ayant entraîné l’arrêt définitif de toute composante du traitement sont survenus chez 19 % des patients. En outre, l’arrêt définitif du traitement en raison de manifestations oculaires, y compris des effets indésirables oculaires, des variations de l’acuité visuelle ou des anomalies observées à l’examen de la cornée, est survenu chez 11 % des patients. À l’exclusion des résultats de l’examen ophtalmologique, des effets indésirables ayant entraîné un report de dose de toute composante du traitement sont survenus chez 91 % des patients et chez 83 % de ceux ayant présenté des manifestations oculaires. À l’exclusion des résultats de l’examen ophtalmologique, des effets indésirables ayant entraîné une réduction de la dose de toute composante du traitement sont survenus chez 63 % des patients et chez 59 % de ceux ayant présenté des manifestations oculaires.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Traitement d’association avec le bortézomib et la dexaméthasone (DREAMM-7)
L’innocuité de BLENREP a été évaluée dans le cadre de l’étude DREAMM-7 chez 242 patients ayant reçu BLENREP en association avec le bortézomib et la dexaméthasone, et comparée à celle observée chez 246 patients ayant reçu un traitement consistant en l’administration de daratumumab, de bortézomib et de dexaméthasone.
Les effets indésirables les plus fréquents (survenus chez ≥ 20 % des patients) ont été la pneumonie, la hausse du taux d’alanine aminotransférase, la fatigue, la diminution de l’acuité visuelle (MAVC), la thrombocytopénie, les anomalies observées à l’examen de la cornée, la vision trouble, la sécheresse oculaire, la photophobie, la sensation de corps étrangers dans les yeux, l’irritation oculaire, la diarrhée, la douleur oculaire, la neuropathie sensorielle périphérique, la cataracte et l’infection des voies respiratoires supérieures. Les anomalies de laboratoire de grade 3 ou 4 les plus fréquentes (≥ 5 %) ont été l’anémie, la diminution du nombre de globules blancs, la diminution de la numération lymphocytaire, la diminution du nombre de neutrophiles, la diminution de la numération plaquettaire, la hausse du taux d’alanine aminotransférase, la hausse du taux d’aspartate aminotransférase et la hausse du taux de gamma-glutamyl-transférase.
Des effets indésirables ayant entraîné des reports de dose de toute composante du traitement sont survenus chez 95 % (n = 229) des patients. Des reports de dose de toute composante du traitement sont survenus chez 78 % des patients en raison de manifestations indésirables oculaires. À l’exclusion des manifestations oculaires, les effets indésirables ayant entraîné un report de dose chez > 3 % des patients comprenaient la thrombocytopénie (35 %), la diminution de la numération plaquettaire (12 %), l’infection des voies respiratoires supérieures (13 %), la pneumonie (17 %), la diarrhée (8 %), la fièvre (7 %), la neutropénie (6 %) et la hausse du taux d’alanine aminotransférase (4 %).
Des effets indésirables ayant entraîné des réductions de la dose de toute composante du traitement sont survenus chez 75 % (n = 181) des patients. Des manifestations indésirables oculaires ont entraîné des réductions de la dose du traitement chez 44 % des patients. À l’exclusion des manifestations oculaires, les effets indésirables ayant entraîné une réduction de la dose chez ≥ 2 % des patients comprenaient la thrombocytopénie (29 %), la diminution de la numération plaquettaire (9 %) et la fatigue (3 %).
Des effets indésirables graves sont survenus chez 53 % (n = 129) des patients ayant reçu BLENREP. Les effets indésirables graves survenus chez ≥ 2 % des patients comprenaient la pneumonie (17 %), la fièvre (5 %), la thrombocytopénie (3 %) et l’anémie (2 %). Des effets indésirables mortels sont survenus chez 11 % des patients. Le seul effet indésirable ayant entraîné le décès chez au moins 1 % des patients (c.-à-d. au moins 3 patients) qui ont reçu BLENREP était la pneumonie (4 %).
Des effets indésirables ayant mené à l’arrêt définitif du traitement se sont manifestés chez 21 % des patients recevant BLENREP. Les effets indésirables qui ont le plus fréquemment (fréquence > 3 %) entraîné l’arrêt définitif de toute composante du traitement d’association BVd ont été les manifestations oculaires (10 %) et la pneumonie (5 %).
Le Tableau 6 résume les effets indésirables observés dans l’étude DREAMM-7 chez les patients ayant reçu BLENREP à la dose de 2,5 mg/kg toutes les 3 semaines en association avec le bortézomib et la dexaméthasone, comparativement au daratumumab en association avec le bortézomib et la dexaméthasone.
Tableau 6 – Effets indésirables (fréquence ≥ 10 %) observés chez les patients ayant reçu BLENREP dans le cadre de l’étude DREAMM-7
| Effets indésirables | BLENREP + bortézomib et dexaméthasone (BVd) n = 242 | Daratumumab + bortézomib et dexaméthasone (DVd) n = 246 | ||
Tous grades confondus n (%) | Grades 3 et 4 n (%) | Tous grades confondus n (%) | Grades 3 et 4 n (%) | |
| Affections oculaires | ||||
| Diminution de l’acuité visuelle (MAVC)a | 217 (90) | 143 (59) | 115 (47) | 17 (7) |
| Anomalies observées à l’examen de la cornée (y compris la kératopathie)a | 218 (90) | 188 (78) | 62 (25 %) | 8 (3) |
| Vision trouble | 165 (68) | 58 (24) | 27 (11) | 3 (1) |
| Sécheresse oculaire | 129 (53) | 17 (7) | 19 (8) | 0 |
| Photophobie | 120 (50) | 7 (3) | 6 (2) | 0 |
| Sensation de corps étrangers dans les yeux | 111 (46) | 9 (4) | 12 (5) | 0 |
| Irritation oculaire | 110 (45) | 12 (5) | 14 (6) | 0 |
| Douleur oculaire | 81 (33) | 2 (< 1) | 9 (4) | 1 (< 1) |
| Déficience visuelle | 26 (11) | 12 (5) | 4 (2) | 1 (< 1) |
| Augmentation de la sécrétion lacrymale | 24 (10) | 2 (< 1) | 8 (3) | 0 |
| Affections hématologiques et du système lymphatique | ||||
| Thrombocytopénieb | 212 (88) | 176 (73) | 160 (65) | 113 (46) |
| Anémieg | 53 (22) | 21 (9) | 66 (27) | 25 (10) |
| Neutropéniec | 45 (19) | 34 (14) | 44 (18) | 24 (10) |
| Lymphopénied | 33 (14) | 20 (8) | 36 (15) | 27 (11) |
| Leucopéniee | 27 (11) | 11 (5) | 22 (9) | 11 (4) |
| Affections gastro-intestinales | ||||
| Diarrhée | 80 (33) | 10 (4) | 78 (32) | 10 (4) |
| Nausées | 39 (16) | 2 (< 1) | 31 (13) | 0 |
| Infections et infestations | ||||
Effets indésirables
BLENREP + bortézomib et dexaméthasone (BVd) n = 242 | Daratumumab + bortézomib et dexaméthasone (DVd) n = 246 | |||
Tous grades confondus n (%) | Grades 3 et 4 n (%) | Tous grades confondus n (%) | Grades 3 et 4 n (%) | |
| Infection des voies respiratoires supérieures | 54 (22) | 1 (< 1) | 54 (22) | 0 |
| Pneumonief | 61 (25) | 30 (12) | 35 (14) | 13 (5) |
| Troubles généraux et anomalies au site d’administration | ||||
| Fièvre | 47 (19) | 1 (< 1) | 25 (10) | 3 (1) |
| Fatigueh | 68 (28) | 14 (6) | 71 (29) | 9 (4) |
| Investigations | ||||
| Hausse du taux d’alanine aminotransférase | 48 (20) | 14 (6) | 30 (12) | 4 (2) |
| Hausse du taux d’aspartate aminotransférase | 37 (15) | 4 (2) | 13 (5) | 0 |
| Hausse du taux de gamma-glutamyl-transférase | 39 (16) | 24 (10) | 11 (4) | 4 (2) |
MAVC : meilleure acuité visuelle corrigée
Le grade des effets toxiques observés en dehors de l’examen ophtalmologique a été établi selon les critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse Events [CTCAE]) du National Cancer Institute. a D’après les résultats de l’examen ophtalmologique.
b La thrombocytopénie comprenait la thrombocytopénie et la diminution de la numération plaquettaire. c La neutropénie comprenait la neutropénie, la diminution du nombre de neutrophiles et la neutropénie fébrile. d La lymphopénie comprenait la lymphopénie et la diminution de la numération lymphocytaire. e La leucopénie comprenait la leucopénie et la diminution du nombre de globules blancs.
f D’après la question MedDRA normalisée Pneumonie infectieuse (recherche étroite).
g L’anémie comprenait l’anémie, la diminution de l’hémoglobine, l’anémie due à une carence en fer, l’anémie macrocytaire et la diminution du nombre de globules rouges.
h La fatigue comprenait la fatigue, l’asthénie et le malaise.
Description de certains effets indésirables observés dans l’étude DREAMM-7
Effets indésirables oculaires
Les effets indésirables les plus fréquents (> 25 %) comprenaient une diminution de l’acuité visuelle (90 %; 59 % de grades 3 et 4) et des anomalies observées à l’examen de la cornée (90 %; 78 % de grades 3 et 4) selon les résultats de l’examen ophtalmologique, une vision trouble (68 %; 24 % de grades 3 et 4), une sécheresse oculaire (53 %; 8 % de grades 3 et 4), une photophobie (50 %; 3 % de grades 3 et 4), une sensation de corps étrangers dans les yeux (46 %; 4 % de grades 3 et 4), une irritation oculaire (45 %; 5 % de grades 3 et 4) et une douleur oculaire (33 %; < 1 % de grades 3 et 4). Le grade des effets indésirables oculaires a été établi selon les critères terminologiques courants pour les effets indésirables (Common
Terminology Criteria for Adverse Events [CTCAE]). Parmi les patients ayant présenté un effet indésirable oculaire dont la sévérité a été établie à l’aide des CTCAE, la médiane était de un événement par patient.
Les anomalies observées à l’examen de la cornée (kératopathies telles que la kératopathie ponctuée superficielle et les dépôts d’aspect microkystique) ont été signalées d’après les résultats de l’examen ophtalmologique comme étant de grade 1 chez 4 % des patients, de grade 2 chez 9 % des patients, de grade 3 chez 57 % des patients et de grade 4 chez 20 % des patients. Des cas d’ulcère cornéen (kératites ulcéreuse et infectieuse) ont été signalés à une fréquence < 1 % (n = 2).
Au total, 88 % (212/242) des patients du groupe BVd ont présenté au moins une anomalie à l’examen de la cornée ou une variation de la MAVC (de grade ≥ 2), la médiane étant de trois événements par patient. Parmi les patients ayant présenté un événement, 91 % (190/209) ont poursuivi le traitement lors de l’apparition du premier événement ou après, sous réserve d’une réduction ou d’un report de la dose; ils ont reçu un nombre médian de 8 doses supplémentaires (intervalle : de 1 à 52).
Le Tableau 7 résume les effets indésirables oculaires, la diminution de la vision chez les patients qui présentaient une acuité visuelle normale (égale ou supérieure à 20/25 en équivalent Snellen dans au moins un œil) au départ et les anomalies observées à l’examen de la cornée dans l’étude DREAMM-7. Les effets indésirables oculaires peuvent réapparaître lors de la reprise du traitement par BLENREP. Dans l’étude DREAMM-7, 724 événements de grade 2 ou supérieur (sévérité établie au moyen de l’échelle de kératopathie et d’acuité visuelle [KVA]) ont été signalés au total; le temps médian écoulé jusqu’à ce que l’effet indésirable ait régressé au grade 1 ou moins a été de 85 jours (intervalle : de 5 à 813).
Tableau 7 – Résumé des effets indésirables oculaires associés à BLENREP dans l’étude DREAMM-7
| Effets indésirables oculairesa | Meilleure acuité visuelle corrigée (MAVC)b,c | Anomalies observées à l’examen de la cornée (événements de grade 2 ou plus)d | ||
Égale ou inférieure à 20/50 | Égale ou inférieure à 20/200 | |||
| Nombre de patients ayant présenté un événement, n (%) | 194 (80) | 84 (35) | 5 (2) | 209 (86) |
| Nombre médian d’événements par patient (intervalle) | 1 (1, 14) | 2 (1, 9) | 1 (1, 1) | 3 (1, 16) |
| Premier événement | ||||
| Temps médian écoulé avant le premier événement (jours) | 42 | 79 | 105 | 43 |
| Résolution du premier événement, n (%)c,e | 88 (45) | 78 (93) | 4 (80) | 180 (86) |
| Temps médian écoulé avant la résolution du premier événement | 51 | 63,5 | 86,5 | 106 |
| Effets indésirables oculairesa | Meilleure acuité visuelle corrigée (MAVC)b,c | Anomalies observées à l’examen de la cornée (événements de grade 2 ou plus)d | |||
Égale ou inférieure à 20/50 | Égale ou inférieure à 20/200 | ||||
| (jours) | |||||
| Premier événement en cours, n (%)e | 106 (55) | 6 (7) | 1 (20) | 29 (14) | |
| Traitement en cours, n (%) | 28 (14) | 1 (1) | - | - | |
Abandon du traitement et suivi en cours, n (%) | 40 (21) | - | - | 5 (2) | |
Abandon du traitement et suivi terminé, n (%) | 38 (20) | 5 (6) | 1 (20) | 24 (11) | |
| Issue de tout événemente | |||||
| Nombre total d’événements, n | 569 | 173 | 5 | 935 | |
Nombre d’événements résolus, n (%) | 480 (84) | 158 (91) | 4 (80) | 843 (90) | |
a La résolution des effets indésirables oculaires était définie comme la disparition de tout effet indésirable oculaire. b Les événements témoignent d’une diminution bilatérale de la MAVC.
c La résolution de la diminution de l’acuité visuelle était définie comme l’obtention d’un score égal ou supérieur à 20/25 dans au moins un œil.
d La résolution des anomalies observées à l’examen de la cornée était définie comme la régression des anomalies au grade 1 ou moins, d’après les résultats de l’examen ophtalmologique.
e À la date limite de collecte des données (7 octobre 2024).
Réactions liées à la perfusion
Dans l’étude DREAMM-7, la fréquence des réactions liées à la perfusion était de 2 % (n = 5). Toutes les réactions liées à la perfusion signalées étaient de grade 1 (< 1 %) ou de grade 2 (1 %).
Thrombocytopénie
Dans l’étude DREAMM-7, des épisodes de thrombocytopénie (thrombocytopénie et diminution de la numération plaquettaire) sont survenus chez 88 % des patients (n = 212). Les cas de thrombocytopénie observés ont été de grade 2 chez 10 % des patients, de grade 3 chez 26 % des patients et de grade 4 chez 47 % des patients. Des saignements importants d’un point de vue clinique (grade ≥ 2), accompagnés d’une faible numération plaquettaire (grade 3 ou 4), sont survenus chez 7 % des patients.
Infections
Dans l’étude DREAMM-7, une pneumonie a été signalée chez 25 % des patients (n = 61); 17 % des patients ont présenté une pneumonie de grade ≥ 3. La pneumonie a provoqué le décès de 9 patients.
Traitement d’association avec la pomalidomide et la dexaméthasone (DREAMM-8)
Étude DREAMM-8 : Dans le cadre de cette étude multicentrique de phase III menée en mode ouvert et avec répartition aléatoire, l’innocuité de BLENREP, administré en association avec la pomalidomide et la dexaméthasone, a été évaluée chez 150 patients et comparée à celle du traitement associant le bortézomib, la pomalidomide et la dexaméthasone, lequel a été administré à 145 patients.
Les effets indésirables les plus fréquents (survenus chez ≥ 20 % des patients) ont été la diminution de l’acuité visuelle (MAVC; 91 %), les anomalies observées à l’examen de la cornée (89 %), la vision trouble (80 %), la neutropénie (65 %), la sensation de corps étrangers dans les yeux (61 %), la sécheresse oculaire (61 %), la thrombocytopénie (54 %), l’irritation oculaire (51 %), la photophobie (46 %), la fatigue (40 %), la pneumonie (39 %), la douleur oculaire (33 %), les infections des voies respiratoires supérieures (28 %), l’anémie (25 %) et la diarrhée (25 %). Les anomalies de laboratoire de grade 3 ou 4 les plus fréquentes (≥ 5 %) ont été la diminution du nombre de neutrophiles, la diminution de la numération lymphocytaire, la diminution de la numération plaquettaire, la diminution du nombre de globules blancs et l’anémie.
Des effets indésirables ayant entraîné des reports de dose de toute composante du traitement sont survenus chez 95 % (n = 143) des patients recevant BLENREP en association avec la pomalidomide et la dexaméthasone. Des reports de dose de toute composante du traitement sont survenus chez 83 % des patients en raison de manifestations indésirables oculaires. À l’exclusion des manifestations oculaires, les effets indésirables ayant nécessité un report de dose chez > 3 % des patients comprenaient la pneumonie (31 %), la neutropénie (24 %), l’infection des voies respiratoires supérieures (17 %), la diminution du nombre de neutrophiles (10 %), la fièvre (8 %), la diminution de la numération plaquettaire (7 %), la fatigue (7 %), la thrombocytopénie (5 %), l’anémie (5 %), la diarrhée (5 %) et la hausse du taux d’alanine aminotransférase (4 %).
Des effets indésirables ayant entraîné des réductions de la dose de toute composante du traitement sont survenus chez 78 % (n = 117) des patients. Des effets indésirables oculaires ayant nécessité une réduction de la dose sont survenus chez 59 % des patients. À l’exclusion des manifestations oculaires, les effets indésirables qui ont nécessité une réduction de la dose chez ≥ 2 % des patients comprenaient la neutropénie (16 %), la diminution du nombre de neutrophiles (10 %), la fatigue (7 %), la diminution de la numération plaquettaire (4 %), la thrombocytopénie (4 %) et la pneumonie (2 %).
Des effets indésirables graves sont survenus chez 67 % (n = 101) des patients ayant reçu BLENREP. Les effets indésirables graves survenus chez ≥ 2 % des patients comprenaient la pneumonie (31 %), la neutropénie (7 %) et l’infection des voies respiratoires supérieures (2 %). Des effets indésirables mortels sont survenus chez 13 % des patients; il s’agissait notamment de la pneumonie dans 5 % des cas. Le traitement par BLENREP a été cessé définitivement en raison d’effets indésirables, de quelque nature qu’ils soient, chez 19 % des patients. Les effets indésirables de nature oculaire ont été ceux qui ont le plus fréquemment entraîné l’arrêt définitif de toute composante du traitement d’association BPd (11 %).
Le Tableau 8 résume les effets indésirables observés dans l’étude DREAMM-8 chez les patients ayant reçu BLENREP à la dose de 2,5 mg/kg administrée une fois, puis à la dose de 1,9 mg/kg administrée toutes les 4 semaines en association avec la pomalidomide et la dexaméthasone, comparativement à la pomalidomide en association avec le bortézomib et la dexaméthasone.
Tableau 8 – Effets indésirables (fréquence ≥ 10 %) observés chez les patients ayant reçu BLENREP dans le cadre de l’étude DREAMM-8
| Effets indésirables | BLENREP + pomalidomide et dexaméthasone (BPd) n = 150 | Pomalidomide + bortézomib et dexaméthasone (PVd) n = 145 | ||
Tous grades confondus n (%) | Grades 3 et 4 n (%) | Tous grades confondus n (%) | Grades 3 et 4 n (%) | |
| Affections oculaires | ||||
| Diminution de l’acuité visuelle (MAVC)a | 137 (91) | 91 (61) | 52 (36) | 11 (8) |
| Anomalies observées à l’examen de la cornée (y compris la kératopathie)a | 134 (89) | 99 (66) | 33 (23) | 1 (< 1) |
| Vision trouble | 120 (80) | 26 (17) | 23 (16) | 0 |
| Sécheresse oculaire | 92 (61) | 13 (9) | 14 (10) | 0 |
| Sensation de corps étrangers dans les yeux | 91 (61) | 9 (6) | 11 (8) | 0 |
| Irritation oculaire | 77 (51) | 6 (4) | 14 (10) | 0 |
| Photophobie | 69 (46) | 5 (3) | 6 (4) | 0 |
| Douleur oculaire | 49 (33) | 3 (2) | 8 (6) | 0 |
| Déficience visuelle | 23 (15) | 15 (10) | 2 (1) | 1 (< 1) |
| Affections hématologiques et du système lymphatique | ||||
| Neutropénieb | 97 (65) | 87 (58) | 69 (48) | 60 (41) |
| Thrombocytopéniec | 81 (54) | 57 (38) | 60 (41) | 42 (29) |
| Anémied | 37 (25) | 16 (11) | 44 (30) | 21 (14) |
| Leucopéniee | 15 (10) | 9 (6) | 12 (8) | 6 (4) |
| Infections et infestations | ||||
| Infection des voies respiratoires supérieures | 42 (28) | 3 (2) | 26 (18) | 1 (< 1) |
| Pneumonief | 59 (39) | 42 (28) | 26 (18) | 16 (11) |
| Troubles généraux et anomalies au site d’administration | ||||
| Fatigueg | 60 (40) | 12 (8) | 52 (36) | 13 (9) |
| Fièvre | 29 (19) | 1 (< 1) | 11 (8) | 2 (1) |
| Effets indésirables | BLENREP + pomalidomide et dexaméthasone (BPd) n = 150 | Pomalidomide + bortézomib et dexaméthasone (PVd) n = 145 | ||
Tous grades confondus n (%) | Grades 3 et 4 n (%) | Tous grades confondus n (%) | Grades 3 et 4 n (%) | |
| Affections gastro-intestinales | ||||
| Diarrhée | 37 (25) | 2 (1) | 34 (23) | 12 (8) |
| Nausées | 20 (13) | 1 (< 1) | 16 (11) | 0 |
| Investigations | ||||
| Hausse du taux d’alanine aminotransférase | 25 (17) | 3 (2) | 13 (9) | 5 (3) |
| Hausse du taux d’aspartate aminotransférase | 17 (11) | 5 (3) | 11 (8) | 3 (2) |
MAVC : meilleure acuité visuelle corrigée.
Le grade des effets toxiques observés en dehors de l’examen ophtalmologique a été établi selon les critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse Events [CTCAE]) du National Cancer Institute. a D’après les résultats de l’examen ophtalmologique.
b La neutropénie comprenait la neutropénie, la diminution du nombre de neutrophiles et la neutropénie fébrile. c La thrombocytopénie comprenait la thrombocytopénie et la diminution de la numération plaquettaire. d L’anémie comprenait l’anémie, l’anémie macrocytaire, l’anémie due à une carence en fer, la diminution de l’hémoglobine et la diminution du nombre de globules rouges.
e La leucopénie comprenait la leucopénie et la diminution du nombre de globules blancs.
f D’après la question MedDRA normalisée Pneumonie infectieuse (recherche étroite).
g La fatigue comprenait la fatigue, l’asthénie et le malaise.
Description de certains effets indésirables observés dans l’étude DREAMM-8
Effets indésirables oculaires
Les effets indésirables les plus fréquents (> 25 %) comprenaient une diminution de l’acuité visuelle (91 %; 61 % de grades 3 et 4) et des anomalies observées à l’examen de la cornée (89 %; 66 % de grades 3 et 4) selon les résultats de l’examen ophtalmologique, une vision trouble (80 %; 17 % de grades 3 et 4), une sécheresse oculaire (61 %; 9 % de grades 3 et 4), une sensation de corps étrangers dans les yeux (61 %; 6 % de grades 3 et 4), une irritation oculaire (51 %; 4 % de grades 3 et 4), une photophobie (46 %; 3 % de grades 3 et 4) et une douleur oculaire (33 %; 2 % de grades 3 et 4). Le grade des effets indésirables oculaires a été établi selon les critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse Events [CTCAE]). Parmi les patients ayant présenté un effet indésirable oculaire dont la sévérité a été établie à l’aide des CTCAE, la médiane était de deux événements par patient.
Les anomalies observées à l’examen de la cornée (kératopathies telles que la kératopathie ponctuée superficielle et les dépôts d’aspect microkystique) ont été signalées d’après les résultats de l’examen ophtalmologique comme étant de grade 1 chez 6 % des patients, de grade 2 chez 17 % des patients, de grade 3 chez 56 % des patients et de grade 4 chez 10 % des patients. Des cas d’ulcère cornéen (kératite ulcéreuse) ont été signalés à une fréquence de 2 % (n = 3).
Au total, 89 % (133/150) des patients du groupe BPd ont présenté au moins une anomalie à l’examen de la cornée ou une variation de la MAVC (de grade ≥ 2), la médiane étant de trois événements par patient. Parmi les patients ayant présenté un événement, 92 % (120/131) ont poursuivi le traitement lors de l’apparition du premier événement ou après, sous réserve d’une réduction ou d’un report de la dose; ils ont reçu un nombre médian de 5 doses supplémentaires (intervalle : de 1 à 21).
Le Tableau 9 résume les effets indésirables oculaires, la diminution de la vision chez les patients qui présentaient une acuité visuelle normale (égale ou supérieure à 20/25 en équivalent Snellen dans au moins un œil) au départ et les anomalies observées à l’examen de la cornée dans l’étude DREAMM-8. Les effets indésirables oculaires peuvent réapparaître lors de la reprise du traitement par BLENREP. Dans l’étude DREAMM-8, 441 événements de grade 2 ou supérieur (sévérité établie au moyen de l’échelle de kératopathie et d’acuité visuelle [KVA]) ont été signalés au total; le temps médian écoulé jusqu’à ce que l’effet indésirable ait régressé au grade 1 ou moins a été de 85 jours (intervalle : de 15 à 746).
Tableau 9 – Résumé des effets indésirables oculaires associés à BLENREP dans l’étude DREAMM-8
Effets indésirables oculairesa | Meilleure acuité visuelle corrigée (MAVC)b,c | Anomalies observées à l’examen de la cornée (événements de grade 2 ou plus)d | |||
Égale ou inférieure à 20/50 chez les patients | Égale ou inférieure à 20/200 chez les patients | ||||
| Nombre de patients ayant présenté un événement, n (%) | 133 (89) | 51 (34) | 2 (1) | 125 (83) | |
Nombre médian d’événements par patient (intervalle) | 2 (1, 11) | 1 (1, 5) | 1 (1, 1) | 1 (1, 13) | |
| Premier événement | |||||
| Temps médian écoulé avant le premier événement (jours) | 29 | 112 | S. O.e | 29 | |
| Résolution du premier événementc,f, n (%) | 109 (82) | 45 (88) | 1 (50) | 113 (90) | |
| Temps médian écoulé avant la résolution du premier événement (jours) | 134,5 | 57 | S. O.e | 88 | |
| Premier événement en coursf, n (%) | 24 (18) | 6 (12) | 1 (50) | 12 (10) | |
| Traitement en cours, n (%) | 5 (4) | 1 (2) | 0 | 0 | |
Effets indésirables oculairesa | Meilleure acuité visuelle corrigée (MAVC)b,c | Anomalies observées à l’examen de la cornée (événements de grade 2 ou plus)d | |||
Égale ou inférieure à 20/50 chez les patients | Égale ou inférieure à 20/200 chez les patients | ||||
| Abandon du traitement et suivi en cours, n (%) | 6 (5) | 1 (2) | 0 | 4 (3) | |
| Abandon du traitement et suivi terminé, n (%) | 13 (10) | 4 (8) | 1 (50) | 8 (6) | |
| Issue de tout événementf | |||||
| Nombre total d’événements, n | 376 | 87 | 2 | 490 | |
| Nombre d’événements résolus, n (%) | 317 (84) | 76 (87) | 1 (50) | 448 (91) | |
S. O. : sans objet
a La résolution des effets indésirables oculaires était définie comme la disparition de tout effet indésirable oculaire. b Les événements témoignent d’une diminution bilatérale de la MAVC.
c La résolution de la diminution de l’acuité visuelle était définie comme l’obtention d’un score égal ou supérieur à 20/25 dans au moins un œil.
d La résolution des anomalies observées à l’examen de la cornée était définie comme la régression des anomalies au grade 1 ou moins, d’après les résultats de l’examen ophtalmologique.
e Deux patients ont été signalés comme présentant une acuité visuelle égale ou inférieure à 20/200. Le temps écoulé avant l’apparition du premier événement était de 29 et de 673 jours. Les deux événements se sont résorbés et l’acuité visuelle bilatérale est revenue à un score supérieur à 20/200 à la date limite de collecte des données; l’un des patients a retrouvé son acuité visuelle initiale en 57 jours.
f À la date limite de collecte des données (7 octobre 2024).
Réactions liées à la perfusion
Dans l’étude DREAMM-8, la fréquence des réactions liées à la perfusion était de 7 % (n = 11). La plupart des réactions liées à la perfusion signalées étaient de grade 1 (1 %) ou de grade 2 (5 %), tandis que 1 % des patients ont présenté une réaction liée à la perfusion de grade 3. Un patient a abandonné le traitement en raison d’une réaction liée à la perfusion.
Thrombocytopénie
Dans l’étude DREAMM-8, des épisodes de thrombocytopénie (thrombocytopénie et diminution de la numération plaquettaire) sont survenus chez 54 % des patients (n = 81). Les cas de thrombocytopénie observés ont été de grade 2 chez 11 % des patients, de grade 3 chez 26 % des patients et de grade 4 chez 12 % des patients. Des saignements importants d’un point de vue clinique (grade ≥ 2), accompagnés d’une faible numération plaquettaire (grade 3 ou 4), sont survenus chez 3 % des patients.
Infections
Dans l’étude DREAMM-8, une pneumonie a été signalée chez 39 % (n = 59) des patients, dont 32 % de grade ≥ 3. La pneumonie a provoqué le décès de 7 patients.
8.3 Effets indésirables peu fréquents observés chez < 10 % des patients au cours des études cliniques
Traitement d’association avec le bortézomib et la dexaméthasone (DREAMM-7)
Affections oculaires : diplopie, prurit de l’œil, gêne oculaire, ulcère cornéen.
Affections gastro-intestinales : vomissements.
Affections hépatobiliaires : maladie vasculaire porto-sinusoïdale.
Lésions, intoxications et complications d’interventions : réactions liées à la perfusion.
Investigations : hausse du taux de créatine phosphokinase.
Affections du rein et des voies urinaires : albuminurie.
Traitement d’association avec la pomalidomide et la dexaméthasone (DREAMM-8)
Troubles sanguins : lymphopénie.
Affections oculaires : augmentation de la sécrétion lacrymale, diplopie, prurit de l’œil, ulcères cornéens, gêne oculaire.
Affections gastro-intestinales : vomissements.
Affections hépatobiliaires : maladie vasculaire porto-sinusoïdale.
Lésions, intoxications et complications d’interventions : réactions liées à la perfusion.
Investigations : hausse du taux de gamma-glutamyl-transférase, hausse du taux de créatine phosphokinase sanguine.
Affections du rein et des voies urinaires : albuminurie.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Le Tableau 10 résume les anomalies dans les résultats des épreuves de laboratoire observées dans le cadre de l’étude DREAMM-7. Le Tableau 11 résume les anomalies dans les résultats des épreuves de laboratoire observées dans le cadre de l’étude DREAMM-8.
Tableau 10 – Aggravation des anomalies dans les résultats des épreuves de laboratoire par rapport au départ observée chez ≥ 20 % des patients ayant reçu BLENREP dans le cadre de l’étude DREAMM-7
Anomalie dans les résultats des épreuves de laboratoire | BLENREP + bortézomib et dexaméthasone (BVd) n = 242 | Daratumumab + bortézomib et dexaméthasone (DVd) n = 246 | ||
Tous grades confondus n (%) | Grades 3 et 4 n (%) | Tous grades confondus n (%) | Grades 3 et 4 n (%) | |
| Hématologique | ||||
| Anémie | 125 (52) | 26 (11) | 148 (60) | 29 (12) |
| Diminution de la numération lymphocytaire | 218 (90) | 127 (53) | 226 (92) | 138 (56) |
| Diminution du nombre de neutrophiles | 127 (53) | 41 (17) | 132 (54) | 34 (14) |
| Diminution de la numération plaquettaire | 241 (100) | 178 (74) | 216 (88) | 118 (48) |
| Diminution du nombre de globules blancs | 141 (59) | 26 (11) | 165 (67) | 43 (17) |
| Biochimique | ||||
| Hausse du taux d’alanine aminotransférase | 174 (73) | 12 (5) | 134 (54) | 3 (1) |
| Hausse du taux d’aspartate aminotransférase | 211 (88) | 13 (5) | 100 (41) | 0 |
| Hausse du taux de gamma-glutamyl-transférase | 178 (74) | 36 (15) | 112 (46) | 7 (3) |
| Hausse du taux de créatine kinase | 116 (49) | 8 (3) | 77 (32) | 7 (3) |
Tableau 11 – Aggravation des anomalies dans les résultats des épreuves de laboratoire par rapport au départ observée chez > 20 % des patients ayant reçu BLENREP dans le cadre de l’étude DREAMM-8
| Anomalie dans les résultats des épreuves de laboratoire | BLENREP + Pomalidomide et dexaméthasone (BPd) n = 150 | Pomalidomide + bortézomib et dexaméthasone (PVd) n = 145 | ||
Tous grades confondus n (%) | Grades 3 et 4 n (%) | Tous grades confondus n (%) | Grades 3 et 4 n (%) | |
| Hématologique | ||||
| Anémie | 84 (56) | 19 (13) | 95 (67) | 26 (18) |
| Diminution de la numération lymphocytaire | 132 (88) | 76 (51) | 125 (88) | 63 (44) |
| Diminution du nombre de neutrophiles | 137 (91) | 100 (67) | 126 (89) | 71 (50) |
| Diminution de la numération plaquettaire | 126 (84) | 61 (41) | 115 (81) | 45 (32) |
| Diminution du nombre de globules blancs | 128 (85) | 51 (34) | 127 (89) | 35 (25) |
| Biochimique | ||||
| Hausse du taux d’alanine aminotransférase | 88 (59) | 5 (3) | 62 (44) | 5 (4) |
| Hausse du taux d’aspartate aminotransférase | 94 (63) | 4 (3) | 38 (27) | 4 (3) |
| Hausse du taux de gamma-glutamyl-transférase | 58 (39) | 6 (4) | 37 (26) | 3 (2) |
9 Interactions médicamenteuses
9.4 Interactions médicament-médicament
Aucune étude en bonne et due forme sur les interactions médicamenteuses n’a été menée avec BLENREP.
Effets de BLENREP sur les paramètres pharmacocinétiques d’autres produits médicinaux
Des études in vitro ont démontré que la cys-mcMMAF n’est ni un inhibiteur, ni un inducteur, ni un substrat sensible des enzymes du cytochrome P450, mais qu’elle est un substrat des polypeptides transporteurs d’anions organiques (OATP)1B1 et OATP1B3, des protéines de résistance multimédicamenteuse (MRP)1, MRP2 et MRP3 et de la pompe d’exportation des sels biliaires (BSEP), et un substrat possible de la glycoprotéine P (P-gp).
Effet d’autres médicaments sur BLENREP : En ce qui concerne les traitements d’association avec le bortézomib et la dexaméthasoneou la pomalidomide et la dexaméthasone, les profils pharmacocinétiques du CAM (bélantamab mafodotine) et de la cys-mcMMAF ont été évalués et comparés aux données obtenues chez des patients traités en monothérapie. La pharmacocinétique observée pour le CAM et la cys-mcMMAF indique que le bortézomib et la dexaméthasone ou la pomalidomide et la dexaméthasone n’influent pas sur la pharmacocinétique du CAM et de la cys-mcMMAF.
Effet de BLENREP sur d’autres médicaments : En ce qui concerne les traitements d’association avec le bortézomib et la dexaméthasone ou la pomalidomide et la dexaméthasone, le profil pharmacocinétique du bortézomib et de la pomalidomide a été évalué dans des études cliniques et comparé aux données historiques. Les pharmacocinétiques observées pour le bortézomib et la pomalidomide indiquent que le bélantamab mafodotine n’influe pas sur la pharmacocinétique des traitements d’association pris en compte.
10 Pharmacologie clinique
10.1 Mode d’action
Le bélantamab mafodotine est un conjugué anticorps-médicament (CAM) composé d’un anticorps monoclonal IgG1 kappa humanisé conjugué à un inhibiteur des microtubules, la mcMMAF. Le bélantamab mafodotine se lie au BCMA à la surface des cellules. Le BCMA est une protéine qui est exprimée sur les lymphocytes B normaux et les cellules du myélome multiple et qui est rapidement internalisée. Une fois à l’intérieur de la cellule, l’agent cytotoxique (la cys-mcMMAF) est libéré. Cela perturbe le réseau de microtubules, ce qui entraîne l’arrêt du cycle cellulaire et l’apoptose. Le composant anticorps du bélantamab améliore également le recrutement et l’activation des cellules effectrices immunitaires; il déclenche la cytotoxicité et la phagocytose cellulaires dépendantes des anticorps, qui permettent l’élimination des cellules. L’apoptose induite par le bélantamab mafodotine s’accompagne de marqueurs de la mort cellulaire immunogène, qui peuvent contribuer à une réponse immunitaire adaptative contre les cellules cibles.
Le mode d’action efficace et ciblé de BLENREP, en association avec le bortézomib ou la pomalidomide, est unique et complémentaire. Il permet d’obtenir un effet additif ou potentiellement synergique pouvant se traduire par une réponse importante et durable.
10.2 Pharmacodynamie
Relation exposition-réponse
Dans le cadre du traitement d’association avec le bortézomib et la dexaméthasone ou la pomalidomide et la dexaméthasone, une exposition plus importante au bélantamab mafodotine (conjugué anticorps-médicament ou CAM) au cycle 1 a été associée à une probabilité de réponse plus élevée (p. ex., très bonne réponse partielle [TBRP]) et à une fréquence plus élevée de certains effets indésirables (p. ex., anomalies de grade ≥ 2 observées à l’examen de la cornée).
Électrophysiologie cardiaque
Le bélantamab mafodotine n’a pas entraîné d’allongement significatif de l’intervalle QTc (> 10 ms) à la dose de 2,5 mg/kg toutes les 3 semaines, ni à la dose de 3,4 mg/kg toutes les 3 semaines.
10.3 Pharmacocinétique
Le Tableau 12 résume les paramètres pharmacocinétiques observés pour le CAM, le bélantamab mafodotine, dans l’ensemble de la population regroupée de patients atteints de myélome multiple et ayant reçu au moins un traitement antérieur dans le cadre de l’étude DREAMM-7. Le Tableau 13 résume les paramètres pharmacocinétiques observés pour le CAM, le bélantamab mafodotine, dans l’ensemble de la population regroupée de patients atteints de myélome multiple et ayant reçu au moins un traitement antérieur dans le cadre de l’étude DREAMM-8.
Tableau 12 – Analyse pharmacocinétique de population dans le cadre de l’étude DREAMM-7 : Résumé des paramètres pharmacocinétiques du bélantamab mafodotine dans la population regroupée de patients atteints de myélome multiple et ayant reçu au moins un traitement antérieura
| Cmax (µg/mL) | Tmax (h) | t½ | ASC0-21 jours | CL (L/jour) | Vc | Vp | ||||||||||||
| (jour) | (µg●h/mL) | (L) | (L) | |||||||||||||||
Bélantamab mafodotine CAM | 43,7 (22) | Fin de la perfusion 0,5 (0,25, 0,5) | 13,2 (26) | 3950 (31) | 0,901 (40) | 4,26 (24) | 6,42 (26) | |||||||||||
| Cmax (ng/mL) | Tmax (h) | t½ | ASC0-7 jours | CL (L/heure) | Vc | Vp | ||||||||||||
| (jour) | (ng●h/mL) | (L) | (L) | |||||||||||||||
Cys- mcMMAF | 0,976 (45) | 24 (0,5, 168) | 5,53 (16,6) | 94,2 (42) | 25,7 (47) | 11,6 (85) | 377 (81) | |||||||||||
CAM : conjugué anticorps-médicament
a Les données sont fondées sur le modèle pharmacocinétique de population définitif, lequel a été élaboré au moyen de données regroupées issues d’études de phase I à III. La pharmacocinétique du CAM correspond à un modèle linéaire à deux compartiments dont la diminution de la clairance varie avec le temps. La pharmacocinétique de la cys-mcMMAF correspond à un modèle linéaire à deux compartiments lié au CAM, où la vitesse d’administration de la cys-mcMMAF incluait une fonction arbitraire pour ce qui est du ratio médicament-anticorps afin d’estimer la dégradation protéolytique du CAM. D’après l’analyse non compartimentale des données éparses recueillies, la demi-vie du bélantamab mafodotine est estimée à environ 7 jours. D’après l’analyse non compartimentale des données éparses recueillies, la demi-vie de la cys-mcMMAF est estimée à environ 3 jours (N = 1). La concentration maximale (Cmax), le temps écoulé avant l’atteinte de la concentration maximale (Tmax) et l’aire sous la courbe (ASC) sont établis en fonction d’une dose de 2,5 mg/kg, et tous les paramètres pharmacocinétiques sont résumés par la moyenne géométrique (% du coefficient de variation), à l’exception du Tmax qui est présenté sous forme de médiane (minimum, maximum), à la fin du premier intervalle de 3 semaines. La clairance (CL), le volume de distribution du compartiment central (Vc), le volume de distribution du compartiment périphérique (Vp) et la demi-vie terminale (t½) sont des paramètres pharmacocinétiques qui ne varient pas avec la dose.
Tableau 13 – Analyse pharmacocinétique de population dans le cadre de l’étude DREAMM-8 : Résumé des paramètres pharmacocinétiques du bélantamab mafodotine dans la population regroupée de patients atteints de myélome multiple et ayant reçu au moins un traitement antérieura
| Cmax (µg/mL) | Tmax (h) | t½ | ASC0-28 jours (µg●h/mL) | CL | Vc | Vp | ||||||||||||
| (jour) | (L/jour) | (L) | (L) | |||||||||||||||
Bélantamab mafodotine CAM | 47,1 (19) | Fin de la perfusion 0,5 (0,48, 0,5) | 13,2 (26) | 4504 (25) | 0,901 (40) | 4,26 (24) | 6,42 (26) | |||||||||||
| Cmax | Tmax | t½ | ASC0-7 jours | CL | Vc | Vp | |||||||||||||||
| (ng/mL) | (h) | (jour) | (ng●h/mL) | (L/heure) | (L) | (L) | |||||||||||||||
Cys- mcMMAF | 0,933 (42) | 24 (0,5, 168) | 5,53 (16,6) | 90,5 (41) | 25,7 (47) | 11,6 (85) | 377 (81) | ||||||||||||||
CAM : conjugué anticorps-médicament
a Les données sont fondées sur le modèle pharmacocinétique de population définitif, lequel a été élaboré au moyen de données regroupées issues d’études de phase I à III. La pharmacocinétique du CAM correspond à un modèle linéaire à deux compartiments dont la diminution de la clairance varie avec le temps. La pharmacocinétique de la cys-mcMMAF correspond à un modèle linéaire à deux compartiments lié au CAM, où la vitesse d’administration de la cys-mcMMAF incluait une fonction arbitraire pour ce qui est du ratio médicament-anticorps afin d’estimer la dégradation protéolytique du CAM. D’après l’analyse non compartimentale des données éparses recueillies, la demi-vie du bélantamab mafodotine est estimée à environ 7 jours. D’après l’analyse non compartimentale des données éparses recueillies, la demi-vie de la cys-mcMMAF est estimée à environ 3 jours (N = 1). La concentration maximale (Cmax), le temps écoulé avant l’atteinte de la concentration maximale (Tmax) et l’aire sous la courbe (ASC) sont établis en fonction d’une dose de 2,5 mg/kg, et tous les paramètres pharmacocinétiques sont résumés par la moyenne géométrique (% du coefficient de variation), à l’exception du Tmax qui est présenté sous forme de médiane (minimum, maximum), à la fin du premier intervalle de 4 semaines. La clairance (CL), le volume de distribution du compartiment central (Vc), le volume de distribution du compartiment périphérique (Vp) et la demi-vie terminale (t½) sont des paramètres pharmacocinétiques qui ne varient pas avec la dose.
Absorption
La concentration maximale du CAM, le bélantamab mafodotine, a été atteinte à la fin de la perfusion ou peu de temps après, tandis que la concentration de cys-mcMMAF a culminé environ 24 heures après l’administration.
L’accumulation du CAM, le bélantamab mafodotine, a varié de minime à modérée (moyennes géométriques : Cmax = 1,13 et ASC = 1,58), d’après les observations effectuées dans les études cliniques ayant porté sur le schéma d’administration toutes les 3 semaines.
Distribution
In vitro, la liaison de la cys-mcMMAF aux protéines du plasma humain était faible (fraction libre : 56 à 86 %).
D’après l’analyse pharmacocinétique de population, la moyenne géométrique pondérée (coefficient de variation géométrique en %) du volume de distribution du bélantamab mafodotine à l’état d’équilibre était de 10,8 L (22 %).
Métabolisme
Le composant anticorps monoclonal du bélantamab mafodotine devrait se décomposer par protéolyse par des enzymes protéolytiques ubiquistes en petits peptides et en acides aminés individuels. Dans des études d’incubation de la fraction S9 de foie humain, la clairance métabolique de la cys-mcMMAF était limitée.
Élimination
D’après l’analyse pharmacocinétique de population, la moyenne géométrique (coefficient de variation géométrique en %) de la clairance générale initiale du CAM, le bélantamab mafodotine, était de 0,901 L/jour (40 %), et la demi-vie d’élimination était de 13 jours (26 %). Après le traitement, la clairance à l’état d’équilibre était de 0,605 L/jour (43 %), soit environ 33 % inférieure à la clairance générale initiale, et la demi-vie d’élimination était de 17 jours (31 %).
Après l’administration d’une dose radioactive de cys-mcMMAF à des rats, par voie intraveineuse, environ 83 % de cette même dose a été excrétée dans les fèces et 13 %, dans l’urine. Dans les études cliniques, la fraction de cys-mcMMAF excrétée dans l’urine n’était pas importante (environ 18 % de la dose) après l’administration de la dose du cycle 1, sans preuve de présence d’autres métabolites liés à la MMAF.
Linéarité/non-linéarité
Le bélantamab mafodotine présente une pharmacocinétique approximativement proportionnelle à la dose dans l’intervalle des doses recommandées allant jusqu’à 4,6 mg/kg. D’après les paramètres du modèle pharmacocinétique de population, la proportionnalité de la dose a été observée pour les paramètres suivants : Cmax, ASC et Cmin pour le CAM et la cys-mcMMAF dans la gamme posologique étudiée.
Populations et états pathologiques particuliers
- Enfants et adolescents : Aucune donnée pharmacocinétique n’est disponible chez les enfants et les adolescents.
- Personnes âgées : D’après une population de patients âgés de 32 à 89 ans, l’âge n’était pas une covariable importante, à l’égard de tous les paramètres du modèle, dans les analyses pharmacocinétiques de population.
Insuffisance rénale : Chez les patients présentant une insuffisance rénale sévère (DFGe : 15 à
29 mL/min), la Cmax du bélantamab mafodotine a diminué de 23 % et l’ASC(0-tau) a diminué de 16 % par rapport aux valeurs observées chez les patients présentant une fonction rénale normale ou une insuffisance rénale légère (DFGe ≥ 60 mL/min). En ce qui concerne la cys-mcMMAF, la Cmax et l’ASC(0-168 h) ont diminué de 56 % et de 44 %, respectivement, par rapport aux valeurs observées chez les patients présentant une fonction rénale normale ou une insuffisance rénale légère. La fonction rénale (DFGe : 12 à 150 mL/min) n’était pas une covariable importante, à l’égard de tous les paramètres du modèle, dans les analyses pharmacocinétiques de population qui comprenaient des patients présentant une fonction rénale normale, une insuffisance rénale légère, modérée ou sévère, ou une insuffisance rénale terminale.
En raison de sa taille moléculaire, le bélantamab mafodotine ne devrait pas être éliminé par dialyse. Bien que la cys-mcMMAF libre puisse être éliminée par dialyse, l’exposition générale à la cys-mcMMAF est très faible.
- Insuffisance hépatique : Aucune étude en bonne et due forme n’a été menée chez des patients présentant une insuffisance hépatique. La fonction hépatique, conformément à la classification de l’Organ Dysfunction Working Group du National Cancer Institute, n’était pas une covariable importante, à l’égard de tous les paramètres du modèle, dans les analyses pharmacocinétiques de population qui comprenaient des patients présentant une fonction hépatique normale, une insuffisance hépatique légère (taux de bilirubine totale > LSN, mais ≤ 1,5 fois la LSN et tout taux d’AST, ou taux de bilirubine totale ≤ LSN et taux d’AST > LSN) ou une insuffisance hépatique modérée (taux de bilirubine totale > 1,5 fois la LSN, mais ≤ 3 fois la LSN et tout taux d’AST).
- Poids corporel : Le poids corporel (de 37 à 170 kg) était une covariable importante dans les analyses pharmacocinétiques de population, et ce, à l’égard de certains paramètres du modèle pharmacocinétique du CAM (volume de distribution central, volume de distribution périphérique, clairance et clairance intercompartimentale), mais cet effet n’est pas pertinent sur le plan clinique dans le cas du schéma posologique proportionnel au poids.
10.4 Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe un potentiel d’immunogénicité. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité du test. En outre, la fréquence observée de la positivité des anticorps (y compris les anticorps neutralisants) dans un test peut être influencée par plusieurs facteurs, notamment la méthodologie du test, la manipulation des échantillons, le moment du prélèvement, la prise concomitante de médicaments et la maladie sous-jacente. Pour ces raisons, la comparaison de la fréquence des anticorps dans les études décrites ci-dessous avec la fréquence des anticorps dans d’autres études ou dirigés contre d’autres produits peut être trompeuse.
La fréquence des anticorps anti-bélantamab mafodotine était toujours faible chez les patients recevant le bélantamab mafodotine dans un traitement d’association. Aucune incidence clinique n’a été observée sur la pharmacocinétique, l’innocuité et l’efficacité.
Dans les études pivots (DREAMM-7 et DREAMM-8) et l’étude complémentaire (DREAMM-6) sur les traitements d’association, 3 % des patients (15/515) ont obtenu un résultat positif au test de dépistage des anticorps anti-bélantamab mafodotine apparus en cours de traitement. Deux patients ont obtenu un résultat positif au test de dépistage des anticorps anti-bélantamab mafodotine neutralisants.
11 Conservation, stabilité et mise au rebut
Conservation et stabilité
Poudre lyophilisée
Conserver dans le contenant d’origine. Conserver au réfrigérateur (de 2 à 8 °C). Ne pas congeler.
Solution reconstituée
La solution reconstituée peut être conservée jusqu’à 4 heures à la température ambiante (de 20 à 25 °C) ou au réfrigérateur (de 2 à 8 °C). Jeter la solution si elle n’est pas diluée dans un délai de 4 heures. Ne pas congeler.
Solution diluée
Si elle n’est pas utilisée immédiatement, la solution diluée peut être conservée jusqu’à 24 heures au réfrigérateur (de 2 à 8 °C) avant l’administration. Ne pas congeler. Si la solution diluée est réfrigérée, la laisser atteindre la température ambiante avant de l’administrer.
La solution diluée peut être conservée à la température ambiante (de 20 à 25 °C) pendant un maximum de 6 heures (incluant la durée de la perfusion).
Mise au rebut
Tout produit médicinal non utilisé ou déchet doit être éliminé conformément aux exigences locales.
12 Instructions particulières de manipulation du produit
En l’absence d’études de compatibilité, le concentré reconstitué et la solution diluée pour perfusion ne doivent pas être mélangés à d’autres produits médicinaux.
Veuillez consulter la section 11 Conservation, stabilité et mise au rebut.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : bélantamab mafodotine
Masse moléculaire : 152 kDa
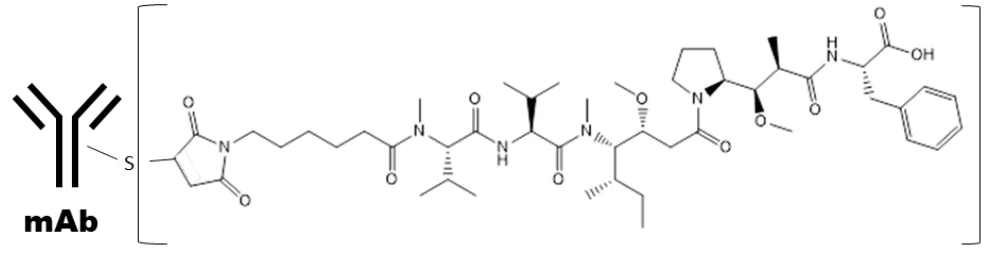
Caractéristiques du produit :
Le bélantamab mafodotine est un conjugué anticorps-médicament (CAM) composé d’un anticorps monoclonal anti-BCMA de type immunoglobuline G1, humanisé et afucosylé conjugué à un agent perturbateur des microtubules, la monométhylauristatine F, par l’entremise d’un bras de liaison maléimidocaproïque-cystéine résistant aux protéases.
14 Études cliniques
14.1 Études cliniques par indication
Étude DREAMM-7 : BLENREP en association avec le bortézomib et la dexaméthasone chez des patients adultes atteints de myélome multiple et ayant reçu au moins un traitement antérieur
Plan de l’étude
L’efficacité et l’innocuité du traitement associant BLENREP au bortézomib et à la dexaméthasone (BVd) ont été comparées à celles du traitement associant le daratumumab au bortézomib et à la dexaméthasone (DVd) dans le cadre d’une étude de phase III ouverte, multicentrique et avec répartition aléatoire (rapport de 1:1) menée chez des patients atteints de myélome multiple (MM) récidivant ou réfractaire ayant reçu au moins un traitement antérieur.
Dans l’étude DREAMM-7, l’efficacité a été évaluée chez un total de 494 patients atteints de MM. Les principaux critères d’inclusion comprenaient les suivants : avoir reçu un diagnostic confirmé de MM selon les critères de l’International Myeloma Working Group (IMWG), avoir reçu au moins un traitement antérieur contre le MM, avoir présenté une progression confirmée de la maladie pendant ou après le traitement le plus récent et présenter un indice fonctionnel de l’ECOG (Eastern Cooperative Oncology Group) de 0 à 2. Les patients étaient exclus s’ils présentaient une intolérance ou si leur maladie était réfractaire au daratumumab ou au bortézomib, ou s’ils avaient déjà reçu un traitement par un anti-BCMA. Les patients qui présentaient une maladie de la cornée, à l’exception d’une kératopathie ponctuée d’intensité légère, étaient également exclus de l’étude. Les données démographiques et les caractéristiques initiales étaient semblables dans les groupes de traitement.
Le traitement par BLENREP et celui par le daratumumab se sont poursuivis jusqu’à la progression de la maladie, le décès, l’apparition d’effets toxiques inacceptables, le retrait du consentement ou la fin de l’étude.
Le paramètre d’évaluation principal était la survie sans progression (SSP), évaluée selon les critères de réponse de l’IMWG pour le MM par un comité d’examen indépendant travaillant à l’insu. Les paramètres d’évaluation secondaires comprenaient la survie globale (SG), le taux de réponse globale (TRG), la durée de la réponse (DR) et le taux de maladie résiduelle minimale (MRM) négative.
Le Tableau 14 et le Tableau 15 présentent un résumé du plan d’étude et les données démographiques détaillées des patients ayant participé à l’étude DREAMM-7.
Tableau 14 – Résumé du plan de l’étude clinique menée chez des patients adultes atteints de MM qui avaient reçu au moins un traitement antérieur et qui ont été traités par BLENREP en association avec le bortézomib et la dexaméthasone
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge (tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
207503 (DREAMM-7) NCT04246047 | Étude de phase III ouverte, multicentrique et avec répartition aléatoire (rapport de 1:1) | Groupe BVd : BLENREP : 2,5 mg/kg (par voie intraveineuse) toutes les 3 semaines, au jour 1 de chaque cycle Bortézomib : 1,3 mg/m2 (par voie sous-cutanée) aux jours 1, 4, 8 et 11 des cycles 1 à 8 (cycles de 21 jours) Dexaméthasone : 20 mg (par voie intraveineuse ou orale) administrés le même jour que le bortézomib et le jour suivant | Groupe BVd : n = 243 | Groupe BVd : 64,5 (34; 86) | Groupe BVd : Hommes : 53 % Femmes : 47 % | ||
Groupe DVd : Daratumumab : 16 mg/kg (par voie intraveineuse) administrés selon des cycles de 21 jours : toutes les semaines pendant les cycles 1 à 3, toutes les 3 semaines pendant les cycles 4 à 8, puis toutes les 4 semaines à partir du cycle 9 Bortézomib : 1,3 mg/m2 (par voie sous-cutanée) aux jours 1, 4, 8 et 11 des cycles 1 à 8 (cycles de 21 jours) Dexaméthasone : 20 mg (par voie intraveineuse ou orale) administrés le même jour que le bortézomib et le jour suivant | Groupe DVd : n = 251 | Groupe DVd : 63,6 (32; 89) | Groupe DVd : Hommes : 57 % Femmes : 43 % |
Tableau 15 – Données démographiques et caractéristiques de la maladie au début de l’étude DREAMM-7
| Caractéristiques initiales | BLENREP + bortézomib et dexaméthasone (BVd) N = 243 | Daratumumab + bortézomib et dexaméthasone (DVd) N = 251 | |
| Âge | Médiane (intervalle) De 18 à 64 ans, n (%) De 65 à < 75 ans, n (%) ≥ 75 ans, n (%) | 65 (34; 86) 121 (50) 85 (35) 37 (15) | 64 (32; 89) 126 (50) 95 (38) 30 (12) |
| Sexe, n (%) | Hommes Femmes | 128 (53) 115 (47) | 144 (57) 107 (43) |
| Race, n (%) | Blanche Asiatique Noire Mixte | 206 (85) 28 (12) 8 (3) 0 | 203 (81) 33 (13) 12 (5) 1 (< 1) |
| IP ECOG initial, n (%) | 0 1 2 | 121 (50) 111 (46) 10 (4) | 112 (46) 123 (50) 11 (4) |
| Caractéristiques initiales | BLENREP + bortézomib et dexaméthasone (BVd) N = 243 | Daratumumab + bortézomib et dexaméthasone (DVd) N = 251 | |
Stade au moment de la sélection selon le R-ISS, n (%) | I II III Inconnu | 102 (42) 130 (53) 9 (4) 2 (< 1) | 103 (41) 132 (53) 14 (6) 2 (< 1) |
Risque cytogénétique, n (%) | Risque élevéa | 67 (28) | 69 (27) |
| Présence d’une AEM, n (%) | n (%) | 13 (5) | 25 (10) |
| Nombre de traitements antérieurs, n (%) | Médianeb, intervalle 1 traitement 2 traitements 3 traitements ≥ 4 traitements | 1,0 (1; 7) 125 (51) 54 (22) 34 (14) 20 (12) | 2,0 (1; 7) 125 (50) 63 (25) 36 (14) 27 (11) |
| Traitements antérieurs, n (%) | Inhibiteurs du protéasome Bortézomib Carfilzomib Ixazomib | 218 (90) 210 (86) 31 (13) 13 (5) | 216 (86) 211 (84) 35 (14) 11 (4) |
Immunomodulateurs Lénalidomide Thalidomide Pomalidomide | 198 (81) 127 (52) 121 (50) 25 (10) | 216 (86) 130 (52) 144 (57) 19 (8) | |
| Daratumumab | 3 (1) | 4 (2) | |
| Maladie réfractaire aux traitements antérieurs, n (%) | Inhibiteurs du protéasome Bortézomib Carfilzomib Ixazomib | 22 (9) 4 (2) 12 (5) 7 (3) | 24 (10) 0 17 (7) 8 (3) |
Immunomodulateurs Lénalidomide Thalidomide Pomalidomide | 94 (39) 79 (33) 16 (7) 17 (7) | 104 (41) 87 (35) 22 (9) 12 (5) | |
| GACS antérieure, n (%) | 164 (67) | 173 (69) | |
AEM : atteinte extramédullaire; GACS : greffe autologue de cellules souches; IP ECOG : indice de performance de l’Eastern Cooperative Oncology Group; R-ISS : Revised International Staging System (système international de stadification révisé) a Facteurs cytogénétiques associés à un risque élevé [présence d’une translocation (4;14) ou (14;16) ou d’une délétion 17p13].
b Le nombre moyen de traitements antérieurs était semblable dans les groupes BVd (2,0) et DVd (1,9). Le nombre médian de traitements antérieurs était de 1,0 (BVd) et de 2,0 (Dvd), mais il ne doit pas être considéré comme différent, puisque la distribution selon les traitements reçus était presque égale entre les groupes.
Résultats de l’étude
L’étude a atteint son paramètre d’évaluation principal, soit l’amélioration de la SSP. Ce constat a pu être fait dans chacun des sous-groupes et corroboré par les critères d’évaluation secondaires.
Lors de la première analyse provisoire prédéterminée, le rapport des risques instantanés (RRI) pour la SG était de 0,57 (IC à 95 % : 0,40; 0,80), ce qui représente une réduction de 43 % du risque de décès en faveur du BVd. Au moment de cette analyse provisoire, les données relatives à la SG étaient fragmentaires, la fraction d’information étant de 40 % (141/355 événements). On procédera à l’analyse finale de la SG une fois que les 355 événements requis pour effectuer une telle analyse se seront produits.
Les taux de MRM négative étaient de 24,7 % et 9,6 % dans le groupe BVd et dans le groupe DVd, respectivement. La durée médiane de la réponse chez les patients ayant au moins obtenu une réponse partielle était de 35,6 mois (IC à 95 % : 30,5; non atteinte [N.A.]) dans le groupe BVd contre 17,8 mois (IC à 95 % : 13,8; 23,6) dans le groupe DVd.
Les résultats relatifs à l’efficacité sont présentés au Tableau 16, à la Figure 1 et à la Figure 2.
Tableau 16 – Efficacité de BLENREP dans l’étude DREAMM-7
BLENREP + bortézomib et dexaméthasone (BVd)a N = 243 | Daratumumab + bortézomib et dexaméthasone (DVd)a N = 251 | ||
| Survie sans progression (SSP)b | |||
| Nombre (%) de patients ayant présenté un événement | 91 (37) | 158 (63) | |
| Médiane en mois (IC à 95 %)c | 36,6 (28,4; N.A.) | 13,4 (11,1; 17,5) | |
| Rapport des risques instantanés (IC à 95 %)d | 0,41 (0,31; 0,53) | ||
| Valeur de pe | < 0,00001 | ||
| Survie globale (SG)f | |||
| Nombre (%) de patients ayant présenté un événement | 54 (22) | 87 (35) | |
| Rapport des risques instantanés (IC à 95 %)d | 0,57 (0,40; 0,80) | ||
| Taux de réponse globale (TRG)b,g, % (IC à 95 %) | 82,7 % (77,4; 87,3) | 71,3 % (65,3; 76,8) | |
| Réponse complète stricte (RCs), n (%) | 34 (14) | 13 (5,2) | |
| Réponse complète (RC), n (%) | 50 (20,6) | 30 (12) | |
| Très bonne réponse partielle (TBRP), n (%) | 76 (31,3) | 73 (29,1) | |
| Réponse partielle (RP), n (%) | 41 (16,9) | 63 (25,1) | |
| IC : intervalle de confiance; N.A. : non atteinte | |||
a Les données sur l’efficacité sont fondées sur la population en intention de traiter (IT).
b La réponse était déterminée par le comité d’examen indépendant selon les critères de l’IMWG. c Selon la méthode de Brookmeyer et Crowley.
d Basé sur le modèle de régression stratifié de Cox.
e Valeur de p unilatérale, calculée à l’aide du test logarithmique par rangs stratifié.
f Au moment de la première analyse provisoire, les critères stricts concernant la survie globale (SG) n’étaient pas respectés; les données relatives à la SG étaient fragmentaires à 29 %. Le suivi de la SG est en cours.
g TRG : RCs + RC+ TBRP + RP.
Figure 1 – Courbe de Kaplan-Meier de la survie sans progression dans l’étude DREAMM-7
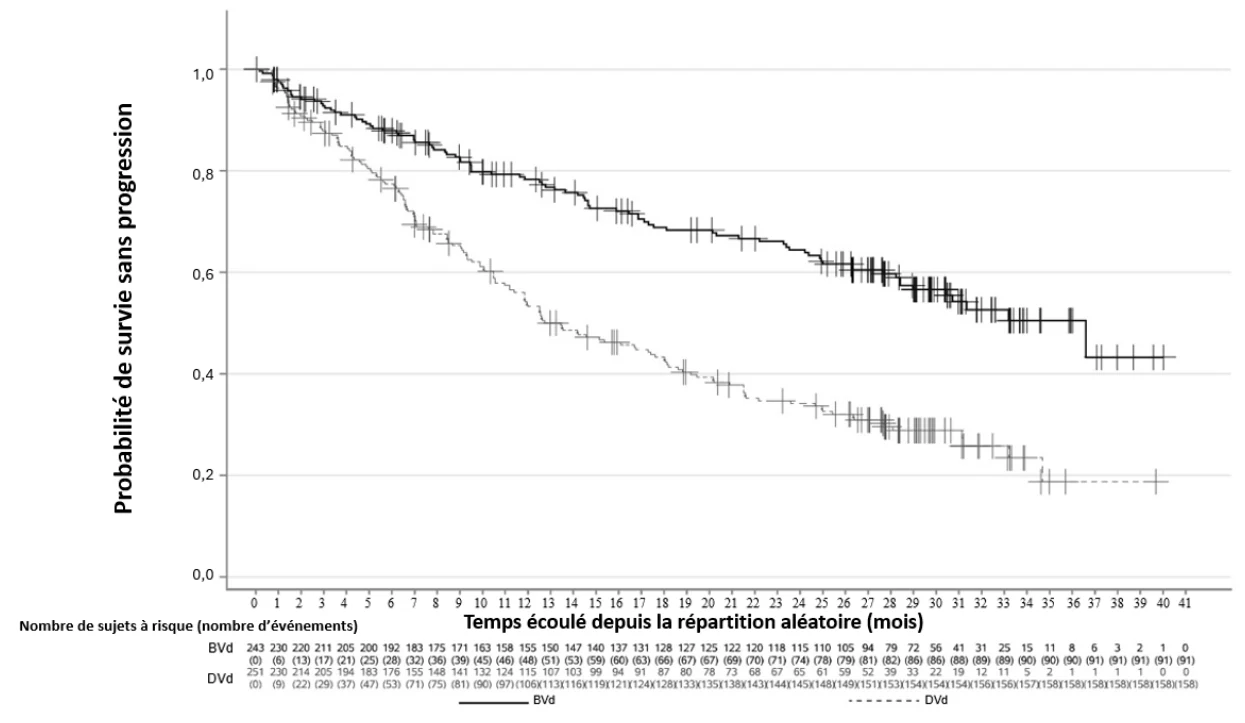
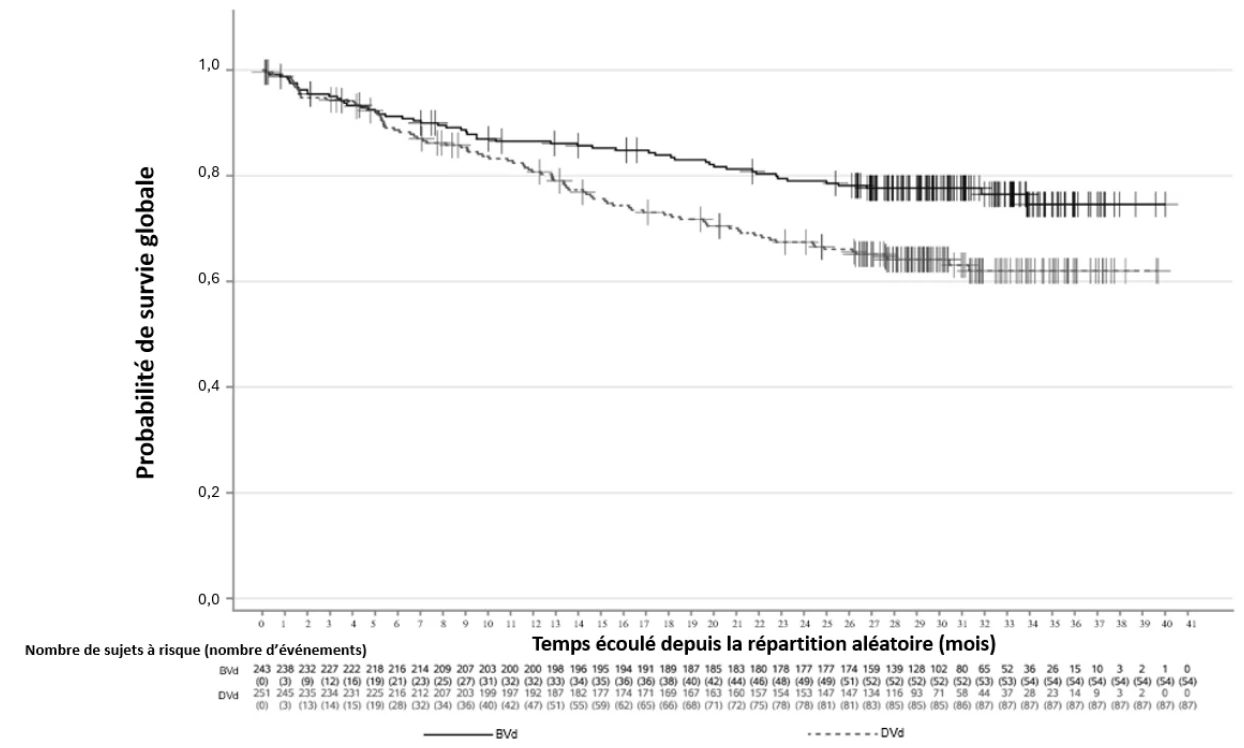
Figure 2 – Courbe de Kaplan-Meier de la survie globale dans l’étude DREAMM-7
Des reports et/ou des réductions de dose ont souvent été nécessaires pour prendre en charge les effets indésirables, y compris les effets indésirables oculaires. Parmi les patients ayant présenté un effet indésirable oculaire, 91 % (190/209) ont poursuivi le traitement lors de l’apparition du premier événement ou après et ils ont reçu un nombre médian de 8 doses supplémentaires (intervalle : de 1 à 52). L’abandon définitif du traitement en raison d’effets indésirables oculaires est survenu chez 9 % des patients traités par BLENREP. Le nombre de doses de BLENREP reçues pendant l’étude DREAMM-7 est présenté dans le Tableau 17.
Tableau 17 – Reports et réductions de dose de BLENREP observés dans l’étude DREAMM-7
| Nombre de doses par intervalle | ||||
| De 0 à ≤6 mois | De > 6 à ≤ 12 mois | > 12 mois | ||
Intensité relative de la dose par patient (%) | n | 242 | 162 | 132 |
| Moyenne | 75 | 63 | 39 | |
| Médiane (ÉIQ) | 77 (55; 99) | 68 (38; 76) | 28 (18; 57) | |
Nombre de doses administrées par niveau de dose (%) | n | 242 | 155 | 130 |
| 2,5 mg/kg | 768 (68) | 198 (34) | 201 (18) | |
| 1,9 mg/kg | 365 (32) | 379 (66) | 921 (82) | |
| Intervalle (semaines) entre les doses, par patienta | n | 231 | 130 | 124 |
| Moyenne | 4,78 | 6,80 | 10,91 | |
| Médiane (ÉIQ) | 3,6 (3; 6) | 4,7 (3; 8) | 9,5 (5; 15) | |
ÉIQ : écart interquartile
a Les intervalles de 0 à ≤ 6 mois, de > 6 à ≤ 12 mois et de > 12 mois ont été calculés en utilisant soit des jours, soit des jours convertis en mois.
Étude DREAMM-8 : BLENREP en association avec la pomalidomide et la dexaméthasone chez des patients adultes ayant reçu au moins un traitement antérieur, y compris par la lénalidomide
DREAMM-8 était une étude de phase III ouverte et multicentrique visant à comparer l’efficacité et l’innocuité du traitement associant BLENREP à la pomalidomide et à la dexaméthasone (BPd) à celles du traitement associant la pomalidomide au bortézomib et à la dexaméthasone (PVd) chez des patients atteints de myélome multiple (MM) ayant reçu au moins un traitement antérieur, y compris par la lénalidomide.
Dans l’étude DREAMM-8, l’efficacité a été évaluée chez un total de 302 patients atteints de MM. Les principaux critères d’inclusion comprenaient les suivants : avoir reçu un diagnostic confirmé de MM selon les critères de l’International Myeloma Working Group (IMWG), avoir reçu au moins un traitement antérieur contre le MM, y compris par la lénalidomide, avoir présenté une progression confirmée de la maladie pendant ou après le traitement le plus récent et présenter un indice fonctionnel de l’ECOG (Eastern Cooperative Oncology Group) de 0 à 2. Les patients étaient exclus s’ils avaient déjà reçu des traitements ciblant le BCMA ou de la pomalidomide, ou s’ils présentaient une intolérance ou si leur maladie était réfractaire au bortézomib. Les patients qui présentaient une maladie de la cornée, à l’exception d’une kératopathie ponctuée d’intensité légère, étaient également exclus de l’étude. Les données démographiques et les caractéristiques initiales étaient semblables dans les groupes de traitement.
Dans les deux groupes, le traitement s’est poursuivi jusqu’à la progression de la maladie, l’apparition d’effets toxiques inacceptables, le retrait du consentement, l’instauration d’un autre traitement anticancéreux, la fin de l’étude ou le décès.
Le paramètre d’évaluation principal était la SSP, évaluée selon les critères de réponse de l’IMWG pour le MM par un comité d’examen indépendant travaillant à l’insu. Les paramètres d’évaluation secondaires comprenaient la survie globale (SG), le taux de réponse globale (TRG), la durée de la réponse (DR) et le taux de maladie résiduelle minimale (MRM) négative.
Le Tableau 18 et le Tableau 19 présentent un résumé du plan d’étude et les données démographiques détaillées des patients ayant participé à l’étude DREAMM-8.
Tableau 18 – Résumé du plan de l’étude clinique menée chez des patients adultes atteints de MM qui avaient reçu au moins un traitement antérieur, y compris par la lénalidomide, et qui ont été traités par BLENREP en association avec la pomalidomide et la dexaméthasone
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre | Âge (tranche) | Sexe | ||||
| d’administration et | de sujets | ||||||||
| durée | (n) | ||||||||
207499 (DREAMM-8) NCT04484623 | Étude de phase III ouverte, multicentrique et avec répartition aléatoire (rapport de 1:1) | Groupe BPd : BLENREP : 2,5 mg/kg (par voie intraveineuse) une fois au jour 1 du cycle 1 (cycle de 28 jours), puis 1,9 mg/kg toutes les 4 semaines au jour 1 du cycle 2 et des cycles suivants (cycles de 28 jours) Pomalidomide : 4 mg (par voie orale) administrés aux jours 1 à 21 Dexaméthasone : 40 mg (par voie orale) aux jours 1, 8, 15 et 22 de chaque cycle (cycles de 28 jours) | Groupe BPd : n = 155 | Groupe BPd : 65,5 (40; 82) | Groupe BPd : Hommes : 64 % Femmes : 36 % | ||||
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre | Âge (tranche) | Sexe | ||||
| d’administration et | de sujets | ||||||||
| durée | (n) | ||||||||
Groupe PVd : Pomalidomide : 4 mg (par voie orale) toutes les 3 semaines aux jours 1 à 14 de chaque cycle (cycles de 21 jours) Bortézomib : 1,3 mg/m2 (par voie sous-cutanée) aux jours 1, 4, 8 et 11 des cycles 1 à 8, puis aux jours 1 et 8 du cycle 9 et des cycles suivants (cycles de 21 jours) Dexaméthasone : 20 mg (par voie orale) administrés le même jour que le bortézomib et le jour suivant Remarque : Dans les deux groupes, la dose de dexaméthasone a été réduite de moitié chez les patients de 75 ans et plus | Groupe PVd : n = 147 | Groupe PVd : 66,7 (34; 86) | Groupe PVd : Hommes : 56 % Femmes : 44 % | ||||||
Tableau 19 – Données démographiques et caractéristiques de la maladie au début de l’étude DREAMM-8
| Caractéristiques initiales | BLENREP + pomalidomide et dexaméthasone (BPd) N = 155 | Pomalidomide + bortézomib et dexaméthasone (PVd) N = 147 | |
| Âge | Médiane (intervalle) De 18 à 64 ans, n (%) De 65 à < 75 ans, n (%) ≥ 75 ans, n (%) | 67 (40; 82) 64 (41) 72 (46) 19 (12) | 68 (34; 86) 53 (36) 59 (40) 35 (24) |
| Sexe, n (%) | Hommes Femmes | 99 (64) 56 (36) | 82 (56) 65 (44) |
| Caractéristiques initiales | BLENREP + pomalidomide et dexaméthasone (BPd) N = 155 | Pomalidomide + bortézomib et dexaméthasone (PVd) N = 147 | |
| Racea, n (%) | Blanche Asiatique Autochtone d’Hawaï ou d’une autre île du Pacifique Mixte | 133 (86) 20 (13) 1 (< 1) 1 (< 1) | 127 (87) 17 (12) 2 (1) 0 |
| IP ECOG initialb, n (%) | 0 1 2 | 79 (53) 67 (45) 4 (3) | 85 (58) 56 (39) 5 (3) |
| Stade au moment de la sélection selon l’ISS, n (%) | I II III Inconnu | 93 (60) 39 (25) 22 (14) 1 (< 1) | 85 (58) 40 (27) 22 (15) 0 |
| Risque cytogénétique, n (%) | Risque élevéc | 52 (34) | 47 (32) |
| Présence d’une AEM, n (%) | 20 (13) | 11 (7) | |
| Nombre de traitements antérieurs, n (%) | Médiane, intervalle 1 traitement 2 traitements 3 traitements ≥ 4 traitements | 1,0 (1; 6) 82 (53) 32 (21) 22 (14) 19 (12) | 1,0 (1; 9) 77 (52) 33 (22) 15 (10) 22 (15) |
| Traitements antérieurs, n (%) | Immunomodulateurs Lénalidomide Thalidomide | 155 (100) 155 (100) 49 (32) | 147 (100) 147 (100) 48 (33) |
Inhibiteurs du protéasome Bortézomib Carfilzomib Ixazomib | 140 (90) 134 (86) 34 (22) 11 (7) | 136 (93) 130 (88) 37 (25) 15 (10) | |
Anti-CD38 Daratumumab Isatuximab | 38 (25) 36 (23) 2 (1) | 42 (29) 39 (27) 3 (2) | |
| Maladie réfractaire aux traitements antérieurs n (%) | Immunomodulateurs Lénalidomide Thalidomide | 127 (82) 125 (81) 9 (6) | 111 (76) 111 (76) 6 (4) |
Inhibiteurs du protéasome Bortézomib Carfilzomib Ixazomib | 40 (26) 16 (10) 18 (12) 8 (5) | 35 (34) 8 (5) 23 (16) 11 (7) | |
Anti-CD38 Daratumumab Isatuximab | 35 (23) 33 (21) 2 (1) | 36 (24) 34 (23) 2 (1) | |
| Caractéristiques initiales | BLENREP + pomalidomide et dexaméthasone (BPd) N = 155 | Pomalidomide + bortézomib et dexaméthasone (PVd) N = 147 |
| GACS antérieure, n (%) | 99 (64) | 82 (56) |
AEM : atteinte extramédullaire; GACS : greffe autologue de cellules souches; IP ECOG : indice de performance de l’Eastern Cooperative Oncology Group; ISS : International Staging System (système international de stadification) a Dans le groupe PVd, les pourcentages sont calculés sur un total de 146 patients, car la race est manquante pour un patient.
b Le pourcentage est calculé sur le total de patients ayant reçu une dose, à savoir n = 150 dans le groupe BPd et n = 145 dans le groupe PVd.
c Facteurs cytogénétiques associés à un risque élevé [présence d’au moins une anomalie à risque élevé : translocation (4;14) ou (14;16) ou délétion 17p13].
Résultats de l’étude
L’étude a satisfait au paramètre d’évaluation principal, soit l’amélioration de la SSP. Ce constat a pu être fait dans chacun des sous-groupes et corroboré par les critères d’évaluation secondaires.
Lors de la première analyse provisoire prédéterminée, le rapport des risques instantanés (RRI) pour la SG était estimé à 0,77 (IC à 95 % : 0,53; 1,14). Au moment de cette analyse provisoire, les données relatives à la SG étaient fragmentaires, la fraction d’information étant de 48 % (105/217 événements). On procédera à l’analyse finale de la SG une fois que les 217 événements requis pour effectuer une telle analyse se seront produits.
Les taux de MRM négative étaient de 23,9 % et 4,8 % dans le groupe BPd et dans le groupe PVd, respectivement. La durée médiane de la réponse (en mois) chez les patients ayant obtenu au moins une réponse partielle n’était pas encore atteinte (IC à 95 % : 24,9; non atteinte [N.A.]) dans le groupe BPd, alors qu’elle était de 17,5 (IC à 95 % : 12,1; 26,4) dans le groupe PVd.
Les résultats relatifs à l’efficacité sont présentés au Tableau 20 et à la Figure 3.
Tableau 20 – Efficacité de BLENREP dans l’étude DREAMM-8
BLENREP + pomalidomide et dexaméthasone (BPd)a N = 155 | Pomalidomide + bortézomib et dexaméthasone (PVd)a N = 147 | |
| Survie sans progression (SSP)b | ||
| Nombre (%) de patients ayant présenté un événement | 62 (40) | 80 (54) |
| Médiane en mois (IC à 95 %)c,d,e | N.A. (20,6; N.A.) | 12,7 (9,1; 18,5) |
| RRI (IC à 95 %)f | 0,52 (0,37; 0,73) | |
| Valeur de pg | < 0,001 | |
| Taux de réponse globale (TRG)b,h (IC à 95 %) | 77 % (70; 83,7) | 72 % (64,1; 79,2) |
| Réponse complète stricte (RCs), n (%) | 14 (9) | 4 (3) |
BLENREP + pomalidomide et dexaméthasone (BPd)a N = 155 | Pomalidomide + bortézomib et dexaméthasone (PVd)a N = 147 | ||||
| Réponse complète (RC), n (%) | 48 (31) | 20 (14) | |||
| Très bonne réponse partielle (TBRP), n (%) | 37 (24) | 32 (22) | |||
| Réponse partielle (RP), n (%) | 21 (14) | 50 (34) | |||
| IC : intervalle de confiance; N.A. : non atteinte | |||||
a Les données sur l’efficacité sont fondées sur la population en intention de traiter (IT).
b La réponse était déterminée par le comité d’examen indépendant selon les critères de l’IMWG. c Selon la méthode de Brookmeyer et Crowley.
d Suivi médian de 21,8 mois.
e À la date limite de collecte des données (29 janvier 2024).
f Basé sur le modèle de régression stratifié de Cox.
g Valeur de p unilatérale, calculée à l’aide du test logarithmique par rangs stratifié.
h TRG : RCs + RC+ TBRP + RP.
Figure 3 – Courbe de Kaplan-Meier de la survie sans progression dans l’étude DREAMM-8
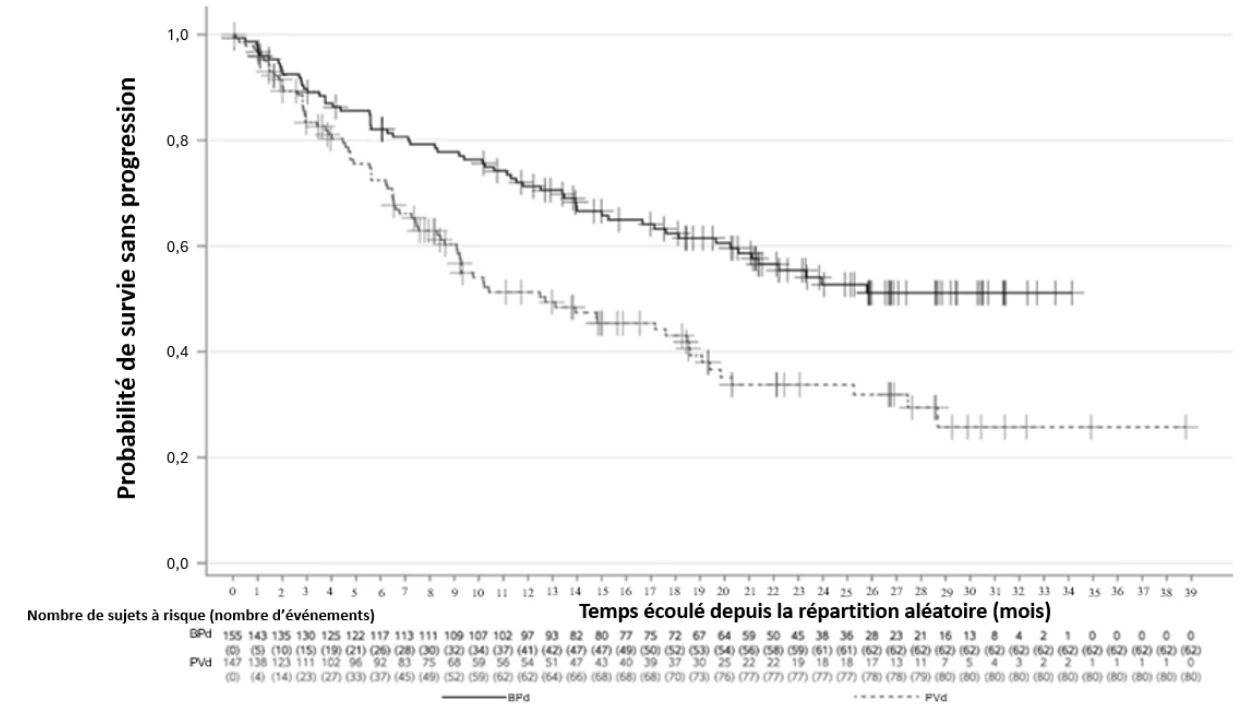
Des reports et/ou des réductions de dose ont souvent été nécessaires pour prendre en charge les effets indésirables, y compris les effets indésirables oculaires. Parmi les patients ayant présenté un effet indésirable oculaire, 92 % (120/131) ont poursuivi le traitement lors de l’apparition du premier événement ou après et ils ont reçu un nombre médian de 5 doses supplémentaires (intervalle : de 1 à 21). L’abandon définitif du traitement à l’étude en raison d’événements oculaires est survenu chez 9 % des patients traités par BLENREP. Le nombre de doses de BLENREP reçues pendant l’étude DREAMM-8 est présenté dans le Tableau 21.
Tableau 21 – Reports et réductions de dose de BLENREP observés dans l’étude DREAMM-8
| Nombre de doses par intervalle | ||||
De 0 à ≤ 6 mois | De > 6 à ≤ 12 mois | > 12 mois | ||
| Intensité relative de la dose (%) | n | 150 | 109 | 82 |
| Moyenne | 71 | 47 | 44 | |
| Médiane (ÉIQ) | 78 (48; 99) | 35 (24; 68) | 37 (30; 47) | |
Nombre de doses administrées par niveau de dose (%) | n | 150 | 104 | 77 |
| 2,5 mg/kg | 151 (26) | – | – | |
| 1,9 mg/kg | 415 (73) | 235 (97) | 267 (93) | |
| 1,4 mg/kg | 4 (< 1) | 7 (3) | 19 (7) | |
| Intervalle (semaines) entre les doses, par patienta | n | 129 | 79 | 77 |
| Moyenne | 5,26 | 11,91 | 14,2 | |
| Médiane (ÉIQ) | 4,1 (4; 5) | 11,8 (5; 16) | 14,1 (10; 18) | |
ÉIQ : écart interquartile
a Les intervalles de 0 à ≤ 6 mois, de > 6 à ≤ 12 mois et de > 12 mois ont été calculés en utilisant soit des jours, soit des jours convertis en mois.
16 Toxicologie non clinique
Toxicologie générale : Le bélantamab mafodotine a été évalué chez le rat et le singe lors des études sur la toxicité d’une dose unique pouvant aller jusqu’à 100 mg/kg et 30 mg/kg, respectivement, et des études de toxicité à doses répétées d’une durée maximale de 13 semaines après administration par voie intraveineuse de doses pouvant aller jusqu’à 30 mg/kg et 10 mg/kg, respectivement, et une période sans administration du médicament pouvant aller jusqu’à 12 semaines. Les principaux effets indésirables (directement liés au bélantamab mafodotine) observés chez le rat et le singe à des expositions ≥ 1,2 fois la dose clinique recommandée de 2,5 mg/kg étaient une hausse des taux d’enzymes hépatiques parfois associée à une nécrose hépatocellulaire à des doses ≥ 10 et ≥ 3 mg/kg, respectivement, et une augmentation des macrophages alvéolaires associée à la présence de matériel éosinophile dans les poumons à des doses ≥ 3 mg/kg (chez le rat seulement). La plupart des effets observés chez les animaux étaient liés à l’agent cytotoxique du conjugué; les changements histopathologiques observés dans les testicules et les poumons n’étaient pas réversibles chez les rats.
Une nécrose unicellulaire de l’épithélium cornéen et/ou une augmentation de la mitose des cellules épithéliales cornéennes ont été observées chez le rat et le lapin. Une inflammation du stroma cornéen, associée à une opacité et à une vascularisation superficiels, a été observée chez le lapin. Le bélantamab mafodotine a été internalisé par les cellules de tout l’organisme par un mécanisme indépendant de l’expression du récepteur BCMA sur la membrane cellulaire.
Cancérogénicité/mutagenèse : Le bélantamab mafodotine s’est révélé génotoxique dans un test du micronoyau effectué in vitro sur des lymphocytes humains, ce qui confirme l’effet pharmacologique de la cys-mcMMAF, qui perturbe le réseau de microtubules et entraîne l’aneuploïdie.
Aucune étude déterminante de cancérogénicité ou de génotoxicité n’a été menée avec le bélantamab mafodotine.
Toxicité pour la reproduction et le développement : Aucune étude n’a été menée chez l’animal pour évaluer les effets potentiels du bélantamab mafodotine sur la reproduction ou le développement. Étant donné que son mode d’action consiste à tuer les cellules à division rapide, il devrait avoir un effet néfaste sur l’embryon en développement dont les cellules se divisent rapidement. Il existe également un risque de changements héréditaires lié à l’aneuploïdie dans les cellules germinales féminines.
Chez les rats ayant reçu des doses hebdomadaires ≥ 10 mg/kg pendant 3 semaines (environ 4 fois la dose clinique recommandée), une dégénérescence et une atrophie des tubules séminifères des testicules ainsi que la présence de follicules non ovulatoires lutéinisés dans les ovaires de rates ont été observées. Les effets indésirables observés chez les femelles étaient réversibles; en revanche, les effets indésirables testiculaires étaient irréversibles au terme de la période de récupération de 12 semaines lorsque le médicament était administré une fois par semaine ou toutes les 3 semaines pendant 13 semaines, à raison d’au moins 10 mg/kg. Chez les singes mâles, la plus forte dose testée de 10 mg/kg (environ 4 fois la dose clinique recommandée) administrée chaque semaine pendant 13 semaines a entraîné une dégénérescence des tubules séminifères des testicules qui s’est totalement résorbée après la période de récupération de 12 semaines.